


SmPC (samenvatting van de productkenmerken) - Austedo
1. NAAM VAN HET GENEESMIDDEL
Austedo 12 mg, tabletten met verlengde afgifte
Austedo 24 mg, tabletten met verlengde afgifte
Austedo 30 mg, tabletten met verlengde afgifte
Austedo 36 mg, tabletten met verlengde afgifte
Austedo 42 mg, tabletten met verlengde afgifte
Austedo 48 mg, tabletten met verlengde afgifte
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Austedo 12 mg, tabletten met verlengde afgifte
Elke tablet met verlengde afgifte bevat 12 mg deutetrabenazine. Hulpstof met bekend effect
Elke tablet met verlengde afgifte bevat 0,32 mg allurarood AC.
Austedo 24 mg, tabletten met verlengde afgifte
Elke tablet met verlengde afgifte bevat 24 mg deutetrabenazine. Hulpstof met bekend effect
Elke tablet met verlengde afgifte bevat 0,94 mg allurarood AC.
Austedo 30 mg, tabletten met verlengde afgifte
Elke tablet met verlengde afgifte bevat 30 mg deutetrabenazine. Hulpstoffen met bekend effect
Elke tablet met verlengde afgifte bevat 0,45 mg allurarood AC en 0,14 mg zonnegeel FCF.
Austedo 36 mg, tabletten met verlengde afgifte
Elke tablet met verlengde afgifte bevat 36 mg deutetrabenazine. Hulpstoffen met bekend effect
Elke tablet met verlengde afgifte bevat 0,70 mg allurarood AC en 0,03 mg zonnegeel FCF.
Austedo 42 mg, tabletten met verlengde afgifte
Elke tablet met verlengde afgifte bevat 42 mg deutetrabenazine. Hulpstoffen met bekend effect
Elke tablet met verlengde afgifte bevat 1,21 mg allurarood AC en 1,17 mg zonnegeel FCF.
Austedo 48 mg, tabletten met verlengde afgifte
Elke tablet met verlengde afgifte bevat 48 mg deutetrabenazine. Hulpstof met bekend effect
Elke tablet met verlengde afgifte bevat 0,83 mg allurarood AC.
Voor een volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Tablet met verlengde afgifte
Austedo 12 mg, tabletten met verlengde afgifte
De tabletten zijn rond, blauw, filmomhuld, hebben een diameter van ongeveer 9 mm en zijn aan één zijde in zwarte inkt bedrukt met ‘Q12’.
Austedo 24 mg, tabletten met verlengde afgifte
De tabletten zijn rond, paars, filmomhuld, hebben een diameter van ongeveer 9 mm en zijn aan één zijde in zwarte inkt bedrukt met ‘Q24’.
Austedo 30 mg, tabletten met verlengde afgifte
De tabletten zijn rond, lichtoranje, filmomhuld, hebben een diameter van ongeveer 10 mm en zijn aan één zijde in zwarte inkt bedrukt met ‘Q30’.
Austedo 36 mg, tabletten met verlengde afgifte
De tabletten zijn rond, lichtpaars, filmomhuld, hebben een diameter van ongeveer 10 mm en zijn aan één zijde in zwarte inkt bedrukt met ‘Q36’.
Austedo 42 mg, tabletten met verlengde afgifte
De tabletten zijn rond, oranje, filmomhuld, hebben een diameter van ongeveer 10 mm en zijn aan één zijde in zwarte inkt bedrukt met ‘Q42’.
Austedo 48 mg, tabletten met verlengde afgifte
De tabletten zijn rond, roze, filmomhuld, hebben een diameter van ongeveer 10 mm en zijn aan één zijde in zwarte inkt bedrukt met ‘Q48’.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Austedo is geïndiceerd voor de behandeling van matige tot ernstige tardieve dyskinesie bij volwassenen.
4.2 Dosering en wijze van toediening
Het instellen en titreren van een behandeling met Austedo moet gebeuren onder toezicht van een arts met ervaring in geneesmiddelgeïnduceerde bewegingsstoornissen.
Dosering
De toediening van Austedo moet voor elke patiënt individueel worden bepaald op basis van een adequate afname van de symptomen van tardieve dyskinesie en de verdraagbaarheid. De behandeling moet worden ingesteld bij 12 mg eenmaal daags gedurende één week. Daarna moet de dosis worden verhoogd tot 24 mg eenmaal daags gedurende nog eens een week. Na de tweede week wordt aanbevolen dat de dosis met wekelijkse intervallen stapsgewijs met 6 mg eenmaal daags wordt getitreerd op basis van een vermindering van de symptomen van tardieve dyskinesie en de verdraagbaarheid. Aangenomen wordt dat het werkzame dosisbereik varieert van 24 mg tot 48 mg. De aanbevolen dagelijkse maximumdosis is 48 mg.
Bij patiënten die met sterke CYP2D6-remmers worden behandeld of een verminderd metabolisme van CYP2D6 hebben, mag de dagelijkse dosis deutetrabenazine niet meer zijn dan 36 mg (zie rubriek 4.5 en 5.2).
Een beslissing om de behandeling met deutetrabenazine voort te zetten, moet per patiënt worden genomen. De behandeling kan voortgezet worden zolang een therapeutisch voordeel wordt waargenomen en de patiënt de behandeling goed verdraagt.
De behandeling met deutetrabenazine kan worden stopgezet zonder dat die afgebouwd moet worden.
Vergeten doses
Als een patiënt doses gedurende minder dan één week is vergeten, kan de behandeling bij de huidige dosis worden hervat. Als de patiënt doses gedurende langer dan één week is vergeten, moet de behandeling met Austedo opnieuw bij 12 mg eenmaal daags worden gestart.
Speciale patiëntgroepen
Ouderen
Er zijn beperkte gegevens beschikbaar over het gebruik van deutetrabenazine bij patiënten ≥ 65 jaar. Op basis van de resultaten van een farmacokinetische populatieanalyse is een aanpassing van de dosis niet vereist (zie rubriek 5.2).
Leverfunctiestoornis
Het gebruik van deutetrabenazine bij patiënten met een leverfunctiestoornis is gecontra-indiceerd (zie rubriek 4.3 en 5.2).
Nierfunctiestoornis
Voor patiënten met een nierfunctiestoornis is een aanpassing van de dosis niet nodig (zie rubriek 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van Austedo bij pediatrische patiënten voor de indicatie van tardieve dyskinesie.
Wijze van toediening
Voor oraal gebruik.
De tabletten met verlengde afgifte kunnen met of zonder voedsel worden ingenomen. Om de eigenschappen van verlengde afgifte te behouden, moeten de tabletten in hun geheel worden doorgeslikt met water en mogen ze niet worden gekauwd, verkruimeld of gesplitst.
De werkzame stof zit in een niet-absorbeerbare omhulling, zodat de werkzame stof bij een gecontroleerde snelheid wordt afgegeven. De omhulling van de tablet wordt uit het lichaam uitgescheiden. Patiënten moeten geadviseerd worden dat ze af en toe iets in hun ontlasting kunnen opmerken dat lijkt op een tablet.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Leverfunctiestoornis (zie rubriek 4.2).
Gelijktijdige behandeling met reserpine (zie rubriek 4.5).
Gelijktijdige behandeling met monoamineoxidaseremmers (MAO-remmers) (zie rubriek 4.5).
Gelijktijdige behandeling met andere vesiculaire monoaminetransporter-2-remmers (VMAT2-remmers) (zie rubriek 4.5).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Depressie
Deutetrabenazine kan een depressie veroorzaken of een pre-existente depressie verergeren (zie rubriek 4.8). Patiënten moeten nauwgezet worden gemonitord voor het optreden van dergelijke bijwerkingen. Patiënten en hun verzorgers moeten geïnformeerd worden over de risico’s en moeten de instructie krijgen dat ze al hun zorgen onmiddellijk aan hun arts moeten melden. Als de depressie niet verdwijnt, moet overwogen worden de behandeling met deutetrabenazine te staken.
QTc-verlenging
Deutetrabenazine kan het QTc-interval verlengen, maar de mate van QTc-verlenging is niet klinisch significant wanneer deutetrabenazine wordt toegediend binnen het aanbevolen dosisbereik (zie rubriek 5.1). Wees voorzichtig met het gebruik van deutetrabenazine in combinatie met andere geneesmiddelen die het QTc-interval verlengen (zie rubriek 4.5) en bij patiënten met congenitaal lang-QT-syndroom, bradycardie, hypokaliëmie, hypomagnesiëmie of een voorgeschiedenis van hartritmestoornissen.
Neuroleptisch maligne syndroom (NMS)
Er is een potentieel risico van NMS dat verband houdt met geneesmiddelen die de dopaminerge transmissie verminderen (zie rubriek 4.5). De belangrijkste symptomen van NMS zijn mentale veranderingen, rigiditeit, hyperthermie, autonome disfunctie en verhoogde
creatininefosfokinasewaarden. Als NMS wordt vermoed, moet de behandeling met deutetrabenazine onmiddellijk worden gestaakt en moet een gepaste symptomatische behandeling worden ingesteld.
Acathisie, agitatie en rusteloosheid
Bij patiënten met tardieve dyskinesie kan deutetrabenazine leiden tot een verhoogd risico van acathisie, agitatie en rusteloosheid (zie rubriek 4.8). Patiënten die deutetrabenazine krijgen, moeten gemonitord worden voor klachten en verschijnselen van rusteloosheid en agitatie, omdat die kunnen duiden op de ontwikkeling van acathisie. Als een patiënt acathisie ontwikkelt tijdens een behandeling met deutetrabenazine, moet de dosis worden verlaagd; bij sommige patiënten kan het nodig zijn de behandeling te staken.
Somnolentie
Somnolentie is een zeer vaak voorkomende dosisbeperkende bijwerking van deutetrabenazine (zie rubriek 4.8) en daarom moeten patiënten worden geadviseerd dat ze voorzichtig moeten zijn wanneer ze een voertuig besturen of machines bedienen (zie rubriek 4.7). Vanwege de mogelijke additieve effecten is ook voorzichtigheid geboden wanneer patiënten andere sedativa of alcohol gebruiken in combinatie met deutetrabenazine (zie rubriek 4.5).
Parkinsonisme
Bij patiënten met tardieve dyskinesie kan deutetrabenazine parkinsonisme veroorzaken (zie rubriek 4.8). Als een patiënt parkinsonisme ontwikkelt, moet de dosis deutetrabenazine worden verlaagd en moet overwogen worden de behandeling te staken als dit niet verdwijnt.
Binding aan melaninebevattende weefsels
Aangezien deutetrabenazine of zijn metabolieten aan melaninebevattende weefsels binden (bijvoorbeeld huid en oog), kan het zich in de loop van de tijd in die weefsels ophopen. Dit betekent dat de kans bestaat dat deutetrabenazine na langdurig gebruik toxiciteit kan veroorzaken in deze weefsels. Het klinische belang van de binding van deutetrabenazine aan melaninebevattende weefsels is niet bekend.
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet met verlengde afgifte, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Dit geneesmiddel bevat zonnegeel FCF en/of allurarood AC, die allergische reacties kunnen veroorzaken (zie rubriek 2).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Reserpine
Deutetrabenazine en reserpine mogen niet gelijktijdig worden gebruikt (zie rubriek 4.3). Reserpine bindt op onomkeerbare wijze aan VMAT2; het effect ervan duurt meerdere dagen. Nadat met reserpine is gestopt, moet ten minste 20 dagen worden gewacht voordat met deutetrabenazine gestart wordt. Voorschrijvers moeten wachten totdat dyskinesie opnieuw optreedt alvorens deutetrabenazine toe te dienen om het risico te verminderen van overdosering en ernstige depletie van serotonine en noradrenaline in het centrale zenuwstelsel.
Monoamineoxidaseremmers (MAO-remmers)
Deutetrabenazine mag niet worden gebruikt in combinatie met een MAO-remmer (bijvoorbeeld moclobemide, tranylcypromine, isocarboxazide, selegiline, rasagiline, safinamide, linezolid) (zie rubriek 4.3). Nadat met een MAO-remmer is gestopt, moet ten minste 14 dagen worden gewacht voordat met deutetrabenazine gestart wordt.
Andere VMAT2-remmers
Deutetrabenazine mag niet worden gebruikt bij patiënten die op dat moment andere VMAT2-remmers (bijvoorbeeld tetrabenazine) gebruiken (zie rubriek 4.3). Na stopzetting van tetrabenazine kan een behandeling met deutetrabenazine worden gestart bij een dosis die ongeveer de helft is van de dagelijkse dosis tetrabenazine.
Geneesmiddelen waarvan bekend is dat ze dopaminerge transmissie verminderen
Het risico van parkinsonisme, NMS en acathisie kan hoger zijn bij gelijktijdig gebruik van geneesmiddelen die de dopaminerge transmissie verminderen (bijvoorbeeld haloperidol, chloorpromazine, metoclopramide, ziprasidon, promazine). Daarom is voorzichtigheid geboden (zie rubriek 4.4).
Geneesmiddelen waarvan bekend is dat ze het QTc-interval verlengen
| Deutetrabenazine kan het QTc-interval verlengen. Wees voorzichtig met het gebruik van | |||||||
| deutetrabenazine in combinatie met andere geneesmiddelen die het QTc-interval verlengen (zie | |||||||
| rubriek 4.4). Voorbeelden van geneesmiddelen die het QTc-interval verlengen, zijn onder andere: | |||||||
| antiaritmica van klasse IA (bijvoorbeeld kinidine, disopyramide) en klasse III (bijvoorbeeld | |||||||
| amiodaron, sotalol), antipsychotica (bijvoorbeeld fenothiazinederivaten, pimozide, haloperidol, | |||||||
| droperidol, ziprasidon), tricyclische antidepressiva (bijvoorbeeld amitriptyline), selectieve | |||||||
| serotonineheropnameremmers (bijvoorbeeld citalopram, escitalopram), antimicrobiële middelen | |||||||
| (bijvoorbeeld fluoroquinolonen, triazolderivaten (bijvoorbeeld voriconazol), erytromycine IV, | |||||||
| pentamidine, antimalariageneesmiddelen) en antihistaminica (bijvoorbeeld hydroxyzine, mizolastine). | |||||||
Alcohol of andere sedativa
Gelijktijdig gebruik van alcohol of andere sedativa wordt niet aanbevolen, omdat die additieve effecten kunnen hebben, en sedatie en somnolentie kunnen verergeren (zie rubriek 4.4). Voorbeelden van sedativa zijn onder andere benzodiazepinen (bijvoorbeeld midazolam, diazepam, lorazepam), antidepressiva (bijvoorbeeld mirtazapine, amitriptyline, trazodon), antipsychotica (bijvoorbeeld promethazine, chloorprotixeen), opioïden (bijvoorbeeld oxycodon, buprenorfine), antihistaminica (bijvoorbeeld difenhydramine, dimenhydrinaat) en centraal werkende antihypertensiva (bijvoorbeeld clonidine, moxonidine).
Sterke CYP2D6-remmers
Het is aangetoond dat gelijktijdig gebruik van sterke CYP2D6-remmers, zoals kinidine (antiaritmicum en antimalariageneesmiddel) en paroxetine, fluoxetine en bupropion (antidepressiva), leidt tot een toename van de systemische blootstelling aan de werkzame dihydro-metabolieten van deutetrabenazine. Bij aanwezigheid van een sterke CYP2D6-remmer (paroxetine) steeg de systemische blootstelling aan de individuele werkzame metabolieten met een factor 1,9 voor gedeutereerd α-dihydrotetrabenazine [HTBZ] en met een factor 6,5 voor gedeutereerd β-HTBZ, wat leidt tot een in totaal 3-voudige stijging van de werkzame metabolieten, gedeutereerd totaal (α+β)-HTBZ (zie rubriek 5.2). Een daling van de dosis deutetrabenazine kan nodig zijn wanneer een sterke CYP2D6-remmer wordt toegevoegd bij patiënten die een stabiele dosis deutetrabenazine krijgen. De dagelijkse dosis deutetrabenazine mag niet meer zijn dan 36 mg bij patiënten die behandeld worden met een sterke CYP2D6-remmer (zie rubriek 4.2).
Levodopa en andere dopaminerge geneesmiddelen
Levodopa en andere dopaminerge geneesmiddelen (bijvoorbeeld pramipexol, ropinirol) kunnen het effect van deutetrabenazine verminderen. Voorzichtigheid is geboden wanneer deutetrabenazine wordt gebruikt in combinatie met levodopa en andere dopaminerge geneesmiddelen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van deutetrabenazine bij zwangere vrouwen. Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft reproductietoxiciteit (zie rubriek 5.3).
Austedo wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of deutetrabenazine of de metabolieten ervan in de moedermelk wordt/worden uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Austedo moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Het effect van deutetrabenazine op de vruchtbaarheid bij mensen en dieren is niet geëvalueerd. Orale toediening van deutetrabenazine bij vrouwelijke ratten leidde tot een verstoring van de oestrus (zie rubriek 5.3). In dieronderzoek met tetrabenazine waren de vrouwelijke cycli langer en werd een vertraging van de vruchtbaarheid waargenomen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Deutetrabenazine heeft matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Deutetrabenazine kan somnolentie veroorzaken. Daarom moeten patiënten die behandeld worden met deutetrabenazine geadviseerd worden dat ze geen voertuig mogen besturen en geen gevaarlijke machines mogen bedienen totdat ze een onderhoudsdosis krijgen en weten welke invloed het geneesmiddel op hen heeft (zie rubriek 4.4).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen die in verband met deutetrabenazine werden gemeld, waren somnolentie (11%), diarree, droge mond en vermoeidheid (elk 9%). Somnolentie kan frequenter voorkomen aan het begin van de behandeling en neemt af bij voortzetting van de behandeling. De ernstigste bijwerkingen waren depressie en dysthyme stoornis (2%).
Lijst van bijwerkingen in tabelvorm
Bijwerkingen in klinische onderzoeken en postmarketingmeldingen worden gegeven volgens systeem/orgaanklasse van MedDRA. Binnen elke frequentiegroep worden de bijwerkingen gegeven in volgorde van afnemende ernst. Frequentiecategorieën zijn gebaseerd op de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
De volgende bijwerkingen zijn vastgesteld voor deutetrabenazine (zie tabel 1).
Tabel 1: Lijst van bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen | Vaak | Urineweginfectie |
| Nasofaryngitis | ||
| Psychische stoornissen | Vaak | Depressie* |
| Dysthyme stoornis* | ||
| Angst | ||
| Insomnia | ||
| Agitatie** | ||
| Rusteloosheid** | ||
| Zenuwstelselaandoeningen | Zeer vaak | Somnolentie |
| Vaak | Acathisie** | |
| Soms | Parkinsonisme | |
| Maagdarmstelselaandoeningen | Vaak | Diarree |
| Verstopping | ||
| Droge mond | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Vermoeidheid |
| Letsels, intoxicaties en verrichtingscomplicaties | Vaak | Kneuzing |
*De voorkeurstermen depressie en dysthyme stoornis werden gegroepeerd voor de berekening van de frequentie. **De voorkeurstermen agitatie, rusteloosheid en acathisie werden gegroepeerd voor de berekening van de frequentie.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Ervaring met doses die hoger zijn dan de aanbevolen dagelijkse maximumdosis van 48 mg, is beperkt. Geïsoleerde gevallen van overdosering van deutetrabenazine (tot 240 mg per dag) zijn afgeleid uit postmarketingmeldingen en de literatuur. De frequentst waargenomen symptomen waren: somnolentie, toename van bewegingen, vermoeidheid, agitatie en rusteloosheid, insomnia en zelfmoordgedachte. Eén aanvullend geval dat in de literatuur werd gemeld, omvatte een patiënt die 720 mg had genomen en toxische encefalopathie, dyskinesie en psychomotorische hyperactiviteit had.
In geval van symptomen die overdosering doen vermoeden, wordt aanbevolen dat de patiënt wordt gemonitord voor klachten of verschijnselen van bijwerkingen en een gepaste symptomatische behandeling krijgt, indien nodig. Er moet altijd rekening worden gehouden met de mogelijke betrokkenheid van meerdere geneesmiddelen.
Er is geen specifiek antidotum bekend. Geforceerde diurese en dialyse hebben waarschijnlijk geen nut.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: overige geneesmiddelen voor het zenuwstelsel, ATC-code: N07XX16.
Werkingsmechanisme
Deutetrabenazine en de belangrijkste circulerende metabolieten (gedeutereerd α-HTBZ en gedeutereerd β-HTBZ) zijn reversibele remmers van VMAT2, wat leidt tot een verminderde opname van monoaminen in synaptische vesikels en depletie van monoamineopslag in dopaminerge gebieden (bijvoorbeeld striatum en cortex) van de hersenen (zie rubriek 5.2 ‘Distributie’). Hoewel het precieze werkingsmechanisme waarmee deutetrabenazine zijn effecten uitoefent bij de behandeling van tardieve dyskinesie niet bekend is, wordt aangenomen dat het verband houdt met zijn effect als depleterend middel van monoaminen (zoals dopamine, serotonine, norepinefrine en histamine) van zenuwuiteinden.
Farmacodynamische effecten
Hartelektrofysiologie
Bij de aanbevolen maximumdosis heeft deutetrabenazine geen verlengend effect op het QTc-interval dat klinisch relevant is. Een analyse van blootstelling/respons op QTc-verlenging van een onderzoek dat is uitgevoerd bij personen die een normale, intermediaire en trage metaboliseerder van CYP2D6 zijn, toonde aan dat een klinisch relevant effect uitgesloten kan worden bij blootstellingen na dagelijkse doses van 24 en 48 mg deutetrabenazine.
Klinische werkzaamheid en veiligheid
De werkzaamheid van deutetrabenazine werd beoordeeld in twee 12 weken durende, gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken bij volwassen patiënten met tardieve dyskinesie die symptomen hadden die hinderlijk waren voor de patiënt of die een functiestoornis veroorzaakten (n=335). Deze onderzoeken omvatten patiënten met matige of ernstige abnormale bewegingen op basis van onderdeel 8 van de Abnormal Involuntary Movement Scale (AIMS) en een totale motorische AIMS-score van ≥6 (op basis van onderdeel 1 tot en met 7). De patiënten die werden opgenomen, hadden een voorgeschiedenis van gebruik van een dopaminereceptorantagonist (DRA, bijvoorbeeld antipsychotica, metoclopramide) gedurende ten minste 3 maanden (of 1 maand bij patiënten van 60 jaar en ouder), waren psychisch stabiel en waren niet van psychoactieve medicatie veranderd gedurende ten minste 30 dagen (45 dagen voor antidepressiva). Een comorbide achtergrondziekte omvatte schizofrenie/schizoaffectieve stoornis (n=207; 62%), stemmingsstoornis (n=112; 33%), overige (neurologische, psychische en gastro-intestinale aandoeningen; n=15; 4%) en ontbreken ervan (n=1; < 1%).
Met betrekking tot het gelijktijdige gebruik van DRA werd 75,5% van de patiënten behandeld met een stabiele dosis DRA, terwijl 24,5% bij de uitgangssituatie geen DRA kreeg. Het primaire werkzaamheidseindpunt in de onderzoeken was de totale motorische AIMS-score (de som van onderdeel 1 tot en met 7 met een score variërend van 0 tot 28).
Onderzoek met vaste dosis (AIM-TD - onderzoek 1)
Onderzoek 1 was een 12 weken durend, dubbelblind, placebogecontroleerd onderzoek met vaste dosis bij volwassen patiënten met tardieve dyskinesie. In totaal werden 222 patiënten gerandomiseerd naar een van vier groepen: orale toediening van 12 mg deutetrabenazine per dag, 24 mg deutetrabenazine per dag, 36 mg deutetrabenazine per dag of placebo. Het onderzoek omvatte een 4 weken durende dosisescalatieperiode en een 8 weken durende onderhoudsperiode. De dosis deutetrabenazine werd gestart bij 12 mg per dag en met wekelijkse intervallen stapsgewijs met 6 mg per dag verhoogd tot de beoogde vaste dosis van 12 mg, 24 mg of 36 mg deutetrabenazine per dag. De demografische kenmerken en de uitgangskenmerken van de ziekte waren vergelijkbaar tussen de onderzoeksgroepen. De patiënten hadden een gemiddelde leeftijd van 57 jaar (bereik: 21 tot 81 jaar), 24% was 65 jaar of ouder, 48% was man en 79% was wit.
In vergelijking met placebo vertoonde deutetrabenazine voor de groep van 24 mg en 36 mg een statistisch significante en klinisch betekenisvolle verbetering van de totale AIMS-score ten opzichte van de uitgangssituatie (zie tabel 2). Het effect trad al in week 2 op en bleef behouden gedurende de behandelingsperiode (zie figuur 1).
Tabel 2: Verbetering van totale AIMS-score in onderzoek 1
| Werkzaamheidseindpunt | Placebo (n = 58) | Deutetrabenazine 12 mg/dag (n = 60) | Deutetrabenazine 24 mg/dag (n = 49) | Deutetrabenazine 36 mg/dag (n = 55) |
| Totale AIMS-score | ||||
| Gemiddelde uitgangsscore (SD) | 9,5 (2,71) | 9,6 (2,40) | 9,4 (2,93) | 10,1 (3,21) |
Verandering van LS-gemiddelde t.o.v. de uitgangssituatie (SE) | -1,4 (0,41) | -2,1 (0,42) | -3,2 (0,45) | -3,3 (0,42) |
| Behandeleffect (95%-BI) | -0,7 (-1,84; 0,42) | -1,8 (-3,00; -0,63) | -1,9 (-3,09; -0,79) | |
| p-waarde | 0,001* | |||
LS-gemiddelde = least squares-gemiddelde (kleinste-kwadratengemiddelde); SD = standaarddeviatie; SE = standaardfout; BI = 2-zijdig 95%-betrouwbaarheidsinterval
* Voor multipliciteit aangepaste p-waarde voor verschil ten opzichte van placebo, statistisch significant
Figuur 1: Gemiddelde verandering t.o.v. de uitgangssituatie voor totale AIMS-score in onderzoek 1
Onderzoek met flexibele dosis (ARM-TD - onderzoek 2)
Onderzoek 2 was een 12 weken durend, dubbelblind, placebogecontroleerd onderzoek met flexibele dosis bij volwassenen met tardieve dyskinesie. In totaal kregen 113 patiënten dagelijkse doses placebo of deutetrabenazine. Ze startten met 12 mg per dag, waarbij met wekelijkse intervallen een stapsgewijze stijging van 6 mg per dag toegestaan was totdat adequate controle van dyskinesie werd bereikt, een klinisch significante bijwerking optrad of de dagelijkse maximumdosis van 48 mg deutetrabenazine per dag werd bereikt. Het onderzoek omvatte een 6 weken durende titratieperiode en een 6 weken durende onderhoudsperiode. De patiënten hadden een gemiddelde leeftijd van 55 jaar (bereik: 25 tot 75 jaar), 14% was 65 jaar of ouder, 48% was man en 70% was wit. De gemiddelde dosis deutetrabenazine aan het einde van de behandeling was 38,3 mg per dag. In vergelijking met placebo vertoonde deutetrabenazine een statistisch significante en klinisch betekenisvolle verbetering van de totale AIMS-score ten opzichte van de uitgangssituatie (zie tabel 3).
Tabel 3: Verbetering van totale AIMS-score in onderzoek 2
| Werkzaamheidseindpunt | Placebo (n = 57) | Deutetrabenazine 12 mg/dag – 48 mg/dag (n = 56) |
| Totale AIMS-score | ||
| Gemiddelde uitgangsscore (SD) | 9,6 (3,78) | 9,7 (4,14) |
Verandering van LS-gemiddelde t.o.v. de uitgangssituatie (SE) | -1,6 (0,46) | -3,0 (0,45) |
| Behandeleffect (95%-BI) | -1,4 (-2,6; -0,2) | |
| p-waarde | 0,0188* | |
LS-gemiddelde = least squares-gemiddelde (kleinste-kwadratengemiddelde); SD = standaarddeviatie; SE = standaardfout; BI = 2-zijdig 95%-betrouwbaarheidsinterval
* Voor multipliciteit aangepaste p-waarde voor verschil ten opzichte van placebo, statistisch significant
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met deutetrabenazine in alle subgroepen van pediatrische patiënten met tardieve dyskinesie (zie rubriek 4.2 voor informatie over pediatrisch gebruik). 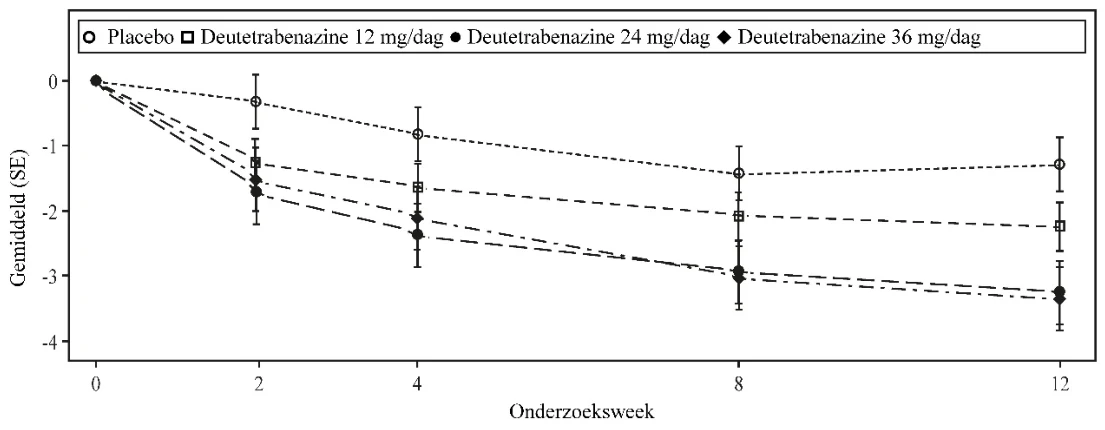
5.2 Farmacokinetische eigenschappen
Na orale toediening ondergaat deutetrabenazine in de lever een snel en uitgebreid metabolisme tot zijn werkzame metabolieten, gedeutereerd α-HTBZ en gedeutereerd β-HTBZ, wat leidt tot lage plasmaconcentraties van deutetrabenazine in vergelijking met die van de werkzame metabolieten.
Absorptie
Na orale toediening van deutetrabenazine bedraagt de mate van absorptie ten minste 80%. Na herhaalde dosering worden piekplasmaconcentraties van deutetrabenazine en zijn werkzame metabolieten (gedeutereerd α-HTBZ en gedeutereerd β-HTBZ) bereikt binnen 3 uur, waarna plateaus gedurende meerdere uren gehandhaafd blijven, wat een doseringsinterval van 24 uur toestaat. De absorptie wordt niet beïnvloed door inname van voedsel.
Distributie
De eiwitbinding van deutetrabenazine, gedeutereerd α-HTBZ en gedeutereerd β-HTBZ in humaan plasma bedraagt respectievelijk 82%, 57% en 49%, zonder preferentiële binding van totale radioactiviteit aan de cellulaire componenten van humaan bloed na toediening van 14C-deutetrabenazine.
Toediening van een enkelvoudige orale dosis van ofwel 14C-deutetrabenazine of 14C-tetrabenazine bij ratten in een onderzoek met kwantitatieve autoradiografie van het gehele lichaam leidde tot vergelijkbare bloed-tot-hersenen-verhoudingen. Resultaten van onderzoeken met PET-scan bij mensen toonde aan dat de radioactiviteit na intraveneuze injectie van 11C-tetrabenazine of α-HTBZ snel wordt gedistribueerd naar de hersenen, met de grootste binding in het striatum en de geringste binding in de cortex. Bij mensen is geen onderzoek met PET-scan uitgevoerd met deutetrabenazine. Op basis van farmacokinetische populatiemodellering is, na orale toediening, het schijnbare distributievolume (Vc/F) voor deutetrabenazine, gedeutereerd α-HTBZ en gedeutereerd β-HTBZ respectievelijk 13.700 l, 490 l en 860 l.
Biotransformatie
In-vitro-onderzoek met humane levermicrosomen toont aan dat deutetrabenazine in uitgebreide mate biotransformatie ondergaat, voornamelijk door carbonylreductase, tot zijn belangrijkste werkzame metabolieten, gedeutereerd α-HTBZ en gedeutereerd β-HTBZ, die vervolgens hoofdzakelijk worden gemetaboliseerd door CYP2D6, met geringe bijdragen van CYP1A2 en CYP3A4/5, tot de vorming van diverse kleinere metabolieten.
Deutetrabenazine en zijn werkzame metabolieten hadden geen remmend of inducerend effect op CYP-enzymen die in vitro werden onderzocht bij klinisch relevante concentraties.
Eliminatie
In een massabalansonderzoek bij zes gezonde proefpersonen werd 75% tot 86% van de dosis deutetrabenazine uitgescheiden in de urine en herwinnen in feces nam 8% tot 11% van de dosis voor zijn rekening. Uitscheiding in de urine van gedeutereerd α-HTBZ en gedeutereerd β-HTBZ nam elk minder dan 10% van de toegediende dosis voor zijn rekening. Sulfaat- en glucuronideconjugaten van gedeutereerd α-HTBZ en gedeutereerd β-HTBZ evenals producten van oxidatief metabolisme namen het grootste deel van metabolieten in de urine voor zijn rekening.
Op basis van farmacokinetische populatiemodellering bedragen de schijnbare klaringswaarden (Cl/F) na orale toediening voor deutetrabenazine, gedeutereerd α-HTBZ en gedeutereerd β-HTBZ 11.750 l/uur, 67 l/uur en 260 l/uur; de halfwaardetijden zijn 11,4 uur, 11 uur en 8,2 uur. Deutetrabenazine en zijn werkzame metabolieten zijn geen substraten of remmers van de humane transporteiwitten, voornamelijk gelokaliseerd in de lever, de darmen, het centrale zenuwstelsel (CZS) en de nieren, die in vitro werden onderzocht bij klinisch relevante concentraties.
Lineariteit/non-lineariteit
Dosisproportionaliteit werd waargenomen in het dosisbereik van 12 mg tot 48 mg.
Speciale patiëntgroepen
Op basis van farmacokinetische populatieanalyses is er geen schijnbaar effect van geslacht, ras en leeftijd (18-64 jaar) op de farmacokinetiek van gedeutereerd α-HTBZ en gedeutereerd β-HTBZ. Er zijn beperkte farmacokinetische gegevens beschikbaar voor patiënten van 65-74 jaar (ongeveer 9% van de patiënten) en 75-84 jaar (ongeveer 1% van de patiënten). Er zijn geen gegevens beschikbaar voor patiënten ouder dan 85 jaar. Daarom kunnen er geen definitieve farmacokinetische conclusies worden getrokken voor patiënten ouder dan 65 jaar.
De meerderheid van de patiënten had een lichaamsgewicht van 50 kg tot 120 kg, en in klinische onderzoeken werd slechts een beperkt aantal patiënten met een lichaamsgewicht van < 50 kg of ≥ 120 kg opgenomen. Farmacokinetische populatieanalyses voorspellen hogere blootstellingen aan gedeutereerd α-HTBZ en gedeutereerd β-HTBZ bij patiënten met een lager lichaamsgewicht en lagere blootstellingen bij patiënten met een hoger lichaamsgewicht, hoewel volgens metingen met een verandering in de totale AIMS-score het lichaamsgewicht niet gecorreleerd was aan een individuele respons in week 12 van de behandeling.
Nierfunctiestoornis
Er zijn geen klinische onderzoeken uitgevoerd voor beoordeling van het effect van een nierfunctiestoornis op de farmacokinetiek van gedeutereerd α-HTBZ en gedeutereerd β-HTBZ. Op basis van farmacokinetische populatieanalyses is het effect van een nierfunctiestoornis op de farmacokinetische blootstellingen aan het totaal van gedeutereerd (α+β)-HTBZ verwaarloosbaar. Omdat de belangrijkste eliminatieroute van de werkzame metabolieten niet via de nieren is, is het onwaarschijnlijk dat patiënten met enige mate van nierfunctiestoornis zullen worden blootgesteld aan excessieve concentraties van deutetrabenazine en zijn werkzame metabolieten.
Leverfunctiestoornis
Het effect van een leverfunctiestoornis op de farmacokinetiek van deutetrabenazine en zijn werkzame metabolieten is niet onderzocht. Aangezien deutetrabenazine in grote mate wordt gemetaboliseerd in de lever en vanwege de potentiële stijging van systemische blootstelling is het gebruik van deutetrabenazine bij patiënten met een leverfunctiestoornis gecontra-indiceerd (zie rubriek 4.3).
Personen met verminderd metabolisme van CYP2D6
Hoewel de farmacokinetiek van deutetrabenazine en zijn metabolieten niet systematisch is geëvalueerd bij patiënten bij wie het geneesmiddelmetaboliserende enzym CYP2D6 niet tot expressie wordt gebracht, tonen gegevens bij gezonde proefpersonen met een verminderd metabolisme van CYP2D6 aan dat de blootstelling aan gedeutereerd α-HTBZ en gedeutereerd β-HTBZ op vergelijkbare wijze hoger zou zijn dan bij het gebruik van sterke CYP2D6-remmers (de maximale blootstelling steeg met een factor 2 en de totale blootstelling met ongeveer een factor 4) (zie rubriek 4.2 en 4.5).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Na toediening gedurende 4 weken (tussentijdse necropsie) in een 3 maanden durend toxicologisch onderzoek met deutetrabenazine bij ratten, waren de waarnemingen van stilstand van de oestrus bij de pro-oestrus (pre-ovulatie) fase en hyperplasie van de melkklieren bij vrouwtjesdieren bij blootstellingen die vergelijkbaar waren met die bij patiënten worden verwacht, waarschijnlijk fysiologische gevolgen van verminderd dopamine in het CZS, gepaard gaand met disinhibitie van prolactine. CZS-gerelateerde waarnemingen in dit onderzoek, waaronder intermitterende tremoren, gedeeltelijk gesloten oog, veranderingen in activiteit en schuddende oren, die werden waargenomen bij klinisch relevante doses, met subklinische blootstelling aan bepaalde belangrijke metabolieten, gingen waarschijnlijk gepaard met depletie van monoamineneurotransmitteropslag. Bij blootstellingen aan deutetrabenazine die enigszins lager waren dan klinische blootstellingsniveaus vertoonden mannelijke ratten van het 3 maanden durende onderzoek een geringere gewichtstoename als bijwerking.
Toxicologische onderzoeken met deutetrabenazine bij niet-knaagdieren zijn niet uitgevoerd. Waarnemingen in een toxicologisch onderzoek met een andere VMAT2-remmer (tetrabenazine) die gedurende 9 maanden oraal werd toegediend bij honden onthulden echter CZS-gerelateerde farmacologische effecten die vergelijkbaar waren met die bij ratten, waaronder hypoactiviteit, lethargie, strabisme of gesloten ogen bij doses die gepaard gaan met blootstellingen aan de belangrijkste humane metaboliet die lager is dan klinische blootstellingsniveaus.
Deutetrabenazine en zijn belangrijkste werkzame metabolieten, gedeutereerd α-HTBZ en gedeutereerd β-HTBZ, waren niet genotoxisch in een standaardreeks in-vitro-assays en behandeling met deutetrabenazine leidde bij muizen tot een negatieve respons voor de inductie van micronuclei in het beenmerg.
Carcinogeniciteitsonderzoeken met deutetrabenazine zijn niet uitgevoerd.
Deutetrabenazine had geen effect op de embryofoetale ontwikkeling wanneer toegediend aan drachtige ratten bij doses tot 30 mg/kg/dag, wat overeenkomt met blootstellingsniveaus (AUC) die 119 maal hoger waren dan bij patiënten bij de aanbevolen maximumdosis. Blootstellingsniveaus (AUC) aan de metaboliet gedeutereerd α-HTBZ waren vergelijkbaar en die aan de metaboliet gedeutereerd β-HTBZ waren enigszins lager dan de metabolietwaarden bij mensen bij de aanbevolen maximumdosis.
Er zijn geen onderzoeken naar de embryofoetale ontwikkeling bij niet-knaagdiersoorten, of naar de vruchtbaarheid en de pre- en postnatale ontwikkeling bij knaagdiersoorten uitgevoerd met deutetrabenazine.
Tetrabenazine had geen effecten op de embryofoetale ontwikkeling wanneer toegediend aan drachtige konijnen tijdens de periode van organogenese bij orale doses tot 60 mg/kg/dag.
Wanneer tetrabenazine oraal werd toegediend aan drachtige ratten (5, 15 en 30 mg/kg/dag) vanaf het begin van organogenese tot en met de lactatieperiode, werd een toename van doodgeboorten en postnatale mortaliteit bij jongen waargenomen bij 15 en 30 mg/kg/dag en vertraagde ontwikkeling van jongen werd waargenomen bij alle doses. Er werd bij ratten geen no-effect-dosis vastgesteld voor pre- en postnatale ontwikkelingstoxiciteit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Butylhydroxyanisol (E320)
Butylhydroxytolueen (E321)
Macrogol hoog moleculair gewicht 200K
Macrogol hoog moleculair gewicht 5000K
Hypromellose 2910
Natriumchloride
Allurarood AC (E129)
Magnesiumstearaat
Celluloseacetaat
Macrogol 3350
Hydroxypropylcellulose
Filmomhulling
Poly(vinylalcohol)
Titaandioxide (E171)
Macrogol 3350
Talk
Austedo 12 mg
Indigokarmijn (E132)Austedo 24 mg
Indigokarmijn (E132)
Allurarood AC (E129)
Austedo 30 mg
Zonnegeel FCF (E110)
Austedo 36 mg
Indigokarmijn (E132)
Zonnegeel FCF (E110)
Allurarood AC (E129)
Austedo 42 mg
Zonnegeel FCF (E110)
Allurarood AC (E129)
Austedo 48 mg
Allurarood AC (E129)
Drukinkt
Schellak
IJzeroxide zwart (E172)
Propyleenglycol
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tabletten met verlengde afgifte (startpakket voor de behandeling)
2 jaar.
Austedo 24 mg tabletten met verlengde afgifte (onderhoudspakket) 3 jaar.
Austedo 30 mg, 36 mg, 42 mg, 48 mg tabletten met verlengde afgifte (onderhoudspakketten) 2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tabletten met verlengde afgifte (startpakket voor de behandeling)
Bewaren beneden 30 °C.
Austedo 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tabletten met verlengde afgifte (onderhoudspakketten) Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
PVC/PCTFE/PVC-aluminium blisterverpakkingen
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tabletten met verlengde afgifte (startpakket voor de behandeling)
Verpakking met 42 tabletten met verlengde afgifte die twee kaarten in zakformaat bevat: één kaart met 21 (7 × 12 mg, 7 × 24 mg, 7 × 30 mg) en de andere kaart met 21 (7 × 36 mg, 7 × 42 mg, 7 × 48 mg) tabletten met verlengde afgifte.
Austedo 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tabletten met verlengde afgifte (onderhoudspakketten) Verpakkingen met 28 en 84 tabletten met verlengde afgifte.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
TEVA GmbH
Graf-Arco-Str. 3
89079 Ulm
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tabletten met verlengde afgifte (startpakket voor de behandeling)
EU/1/25/1956/001
Austedo 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tabletten met verlengde afgifte (onderhoudspakketten) EU/1/25/1956/002 - 24 mg (28 tabletten met verlengde afgifte)
EU/1/25/1956/003 - 24 mg (84 tabletten met verlengde afgifte)
EU/1/25/1956/004 - 30 mg (28 tabletten met verlengde afgifte)
EU/1/25/1956/005 - 30 mg (84 tabletten met verlengde afgifte)
EU/1/25/1956/006 - 36 mg (28 tabletten met verlengde afgifte)
EU/1/25/1956/007 - 36 mg (84 tabletten met verlengde afgifte)
EU/1/25/1956/008 - 42 mg (28 tabletten met verlengde afgifte)
EU/1/25/1956/009 - 42 mg (84 tabletten met verlengde afgifte)
EU/1/25/1956/010 - 48 mg (28 tabletten met verlengde afgifte)
EU/1/25/1956/011 - 48 mg (84 tabletten met verlengde afgifte)
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning:
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.