


SmPC (samenvatting van de productkenmerken) - Vyndaqel
Vyndaqel 20 mg zachte capsules
1. NAAM VAN HET GENEESMIDDEL
Vyndaqel 20 mg zachte capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke zachte capsule bevat 20 mg gemicroniseerd tafamidismeglumine, equivalent aan 12,2 mg tafamidis.
Hulpstof(fen) met bekend effect
Elke zachte capsule bevat niet meer dan 44 mg sorbitol (E 420).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Zachte capsule.
Gele, ondoorschijnende, langwerpige (ongeveer 21 mm) capsule, rood bedrukt met ‘VYN 20’.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Vyndaqel is geïndiceerd voor de behandeling van transthyretineamyloïdose bij volwassen patiënten met een stadium 1 symptomatische polyneuropathie om perifere neurologische stoornissen te vertragen.
4.2 Dosering en wijze van toediening
De behandeling dient te worden gestart onder toezicht van een arts die deskundig is op het gebied van de behandeling van patiënten met transthyretineamyloïde polyneuropathie (ATTR-PN).
Dosering
De aanbevolen dosering van tafamidismeglumine is 20 mg oraal eenmaal daags.
Tafamidis en tafamidismeglumine zijn niet uitwisselbaar op een milligram-milligrambasis.
Als er na de inname wordt gebraakt en de intacte Vyndaqel-capsule wordt in het braaksel aangetroffen, moet er, wanneer mogelijk, een extra dosis Vyndaqel worden ingenomen. Als er geen capsule in het braaksel wordt aangetroffen, is het niet nodig om nogmaals een dosis in te nemen. De volgende dag kan dan weer de gebruikelijke dosis Vyndaqel worden ingenomen.
Speciale populaties
Ouderen
Er is bij oudere patiënten (≥ 65 jaar) geen dosisaanpassing noodzakelijk (zie rubriek 5.2).
Lever- en nierinsufficiëntie
Er is geen dosisaanpassing noodzakelijk voor patiënten met nierinsufficiëntie of lichte tot matige leverinsufficiëntie. Er is een beperkte hoeveelheid gegevens beschikbaar over patiënten met ernstige nierinsufficiëntie (creatinineklaring minder dan of gelijk aan 30 ml/min). Er is geen onderzoek gedaan naar tafamidismeglumine bij patiënten met ernstige leverinsufficiëntie. Om die reden wordt voorzichtigheid aanbevolen (zie rubriek 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van tafamidis bij pediatrische patiënten.
Wijze van toediening
Oraal gebruik.
De zachte capsules moeten in hun geheel worden doorgeslikt en mogen niet worden fijngemaakt of doorgesneden. Vyndaqel mag met of zonder voedsel worden ingenomen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens het gebruik van tafamidismeglumine en effectieve anticonceptie blijven gebruiken gedurende 1 maand na het stoppen met de behandeling met tafamidismeglumine (zie rubriek 4.6).
Tafamidismeglumine dient aan de standaard zorgbehandeling van patiënten met ATTR-PN toegevoegd te worden. Artsen dienen de patiënten te controleren en de noodzaak van een andere therapie, inclusief de noodzaak van een levertransplantatie, als onderdeel van deze standaardzorg, te blijven overwegen. Omdat er geen gegevens beschikbaar zijn over het gebruik van tafamidismeglumine na levertransplantatie, dient het gebruik van tafamidismeglumine bij patiënten die een levertransplantatie ondergaan, te worden gestaakt.
Gelijktijdige toediening van tafamidismeglumine met substraten van het borstkankerresistentie-eiwit (breast cancer resistant protein, BCRP) kan de blootstelling aan het BCRP-substraat verhogen. In geval van gelijktijdige toediening dienen patiënten te worden gecontroleerd op aan BCRP-substraten gerelateerde bijwerkingen, en kan er een dosisverlaging van het BCRP-substraat worden overwogen (zie rubriek 4.5).
Dit geneesmiddel bevat niet meer dan 44 mg sorbitol in elke capsule. Sorbitol is een bron van fructose.
Er dient rekening gehouden te worden met het additieve effect van gelijktijdig toegediende producten die sorbitol (of fructose) bevatten en inname van sorbitol (of fructose) via de voeding.
De hoeveelheid sorbitol in geneesmiddelen voor oraal gebruik kan de biologische beschikbaarheid van andere gelijktijdig toegediende geneesmiddelen voor oraal gebruik beïnvloeden.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
In een klinisch onderzoek bij gezonde vrijwilligers bleek dat 20 mg tafamidismeglumine het cytochroom-P450-enzym CYP3A4 niet induceert of remt.
In vitro remt tafamidis de efflux-transporter BCRP met IC50=1,16 µM en kan geneesmiddelinteracties veroorzaken bij klinisch relevante concentraties met substraten van deze transporter (zoals methotrexaat, rosuvastatine, atorvastatine, apixaban, rivaroxaban, imatinib). In een klinisch onderzoek bij gezonde deelnemers steeg de blootstelling van het BCRP-substraat rosuvastatine met ongeveer een factor 2 na meerdere dagelijkse doses tafamidis van 61 mg. Daarom dienen patiënten te worden gecontroleerd op aan BCRP-substraten gerelateerde bijwerkingen bij gelijktijdig gebruik met tafamidis. Er kan een dosisverlaging van het BCRP-substraat worden overwogen (zie rubriek 4.4).
Op dezelfde wijze remt tafamidis de opnametransporters OAT1 en OAT3 (organisch anion-transporters) met respectievelijk IC50=2,9 µM en IC50=2,36 µM en kan het bij klinisch relevante concentraties geneesmiddelinteracties veroorzaken met substraten van deze transporters (zoals NSAID's, bumetanide, furosemide, lamivudine, methotrexaat, oseltamivir, tenofovir, ganciclovir, adefovir, cidofovir, zidovudine, zalcitabine). Gebaseerd op in-vitro-gegevens werd bepaald dat de maximale voorspelde veranderingen in de AUC van OAT1- en OAT3-substraten minder dan 1,25 bedroegen voor de dosis tafamidismeglumine van 20 mg. Daarom leidt remming van OAT1- of OAT3-transporters door tafamidis naar verwachting niet tot klinisch significante interacties.
Er is geen onderzoek naar interacties uitgevoerd om het effect van andere geneesmiddelen op tafamidismeglumine te beoordelen.
Laboratoriumtestafwijking
Tafamidis kan de serumconcentraties van totaal thyroxine verlagen, zonder een daarmee gepaard gaande verandering in vrij thyroxine (T4) of schildklierstimulerend hormoon (TSH). Deze waarneming in de waarden van totaal thyroxine is waarschijnlijk het resultaat van een verminderde thyroxinebinding aan of verdringing van transthyretine (TTR) als gevolg van de hoge bindingsaffiniteit van tafamidis aan de TTR-thyroxinereceptor. Er zijn geen overeenkomstige klinische bevindingen passend bij schildklierdisfunctie waargenomen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vanwege de lange halfwaardetijd van tafamidismeglumine moeten vrouwen die zwanger kunnen worden, tijdens en gedurende een maand na stopzetting van de behandeling anticonceptiemaatregelen treffen.
Zwangerschap
Er zijn geen gegevens over het gebruik van tafamidismeglumine bij zwangere vrouwen. Uit dieronderzoek is ontwikkelingstoxiciteit gebleken (zie rubriek 5.3). Tafamidismeglumine wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Uit beschikbare gegevens bij dieren is gebleken dat tafamidis in de moedermelk wordt uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Tafamidismeglumine mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
In niet-klinische onderzoeken is geen verstoring van de vruchtbaarheid waargenomen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen machines te bedienen
Op basis van het farmacodynamische en farmacokinetische profiel wordt aangenomen dat tafamidismeglumine geen of een verwaarloosbare invloed heeft op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Een totaal aan klinische gegevens is een weerspiegeling van blootstelling van 127 patiënten met ATTR-PN aan 20 mg tafamidismeglumine per dag gedurende een periode van gemiddeld 538 dagen (variërend van 15 tot 994 dagen). De bijwerkingen waren over het algemeen licht tot matig van ernst.
Lijst met bijwerkingen in tabelvorm
De bijwerkingen staan hieronder weergegeven op basis van de MedDRA-systeem/orgaanklassen en frequentiecategorieën met gebruikmaking van de standaardconventie: zeer vaak (≥1/10), vaak (≥1/100, <1/10) en soms (≥1/1.000, <1/100). Binnen de frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst. De onderstaande tabel geeft bijwerkingen weer die gemeld zijn uit het klinisch programma en hoe vaak ze zijn voorgekomen in de fase 3, dubbelblinde, placebogecontroleerde studie (Fx-005).
| Systeem/orgaanklasse | Zeer vaak |
| Infecties en parasitaire aandoeningen | Urineweginfectie |
| Maagdarmstelselaandoeningen | Diarree |
| Pijn in de bovenbuik |
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Symptomen
Er is minimale klinische ervaring met overdosering. Gedurende klinische onderzoeken namen twee patiënten die waren gediagnosticeerd met transthyretineamyloïde cardiomyopathie (ATTR-CM) per ongeluk één dosis tafamidismeglumine van 160 mg in zonder dat daarmee gepaard gaande bijwerkingen optraden. De hoogste dosis tafamidismeglumine die werd gegeven aan gezonde vrijwilligers in een klinisch onderzoek was 480 mg als enkelvoudige dosis. Er was één gemelde behandelingsgerelateerde bijwerking van lichte hordeolum bij deze dosis.
Behandeling
In geval van overdosering dienen waar nodig standaard ondersteunende maatregelen te worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Overige geneesmiddelen voor het zenuwstelsel, ATC-code: N07XX08
Werkingsmechanisme
Tafamidis is een selectieve stabilisator van TTR. Tafamidis bindt aan TTR op de thyroxinebindingsplaatsen, stabiliseert daardoor het tetrameer en vertraagt de splitsing tot monomeren, de snelheidsbeperkende stap in het amyloïdogene proces.
Farmacodynamische effecten
Transthyretineamyloïdose is een ernstig invaliderende aandoening die wordt veroorzaakt door ophoping van verschillende onoplosbare fibrillaire eiwitten, of amyloïd, in de weefsels, in hoeveelheden die voldoende zijn om de normale werking te verstoren. De dissociatie van transthyretinetetrameren tot monomeren is de snelheidsbeperkende stap in de pathogenese van transthyretineamyloïdose. De gevouwen monomeren ondergaan partiële denaturatie en vormen alternatief gevouwen, monomere, amyloïdogene intermediairen. Deze intermediairen voegen zich vervolgens foutief samen tot oplosbare oligomeren, profilamenten, filamenten en amyloïdfibrillen. Tafamidis bindt zich met negatieve coöperativiteit aan de twee thyroxinebindingsplaatsen op de oorspronkelijke tetramere vorm van transthyretine, waardoor dissociatie ervan tot monomeren wordt voorkomen. Remming van de dissociatie van het TTR-tetrameer vormt de onderbouwing voor het gebruik van tafamidis om de ziekteprogressie bij stadium 1 ATTR-PN-patiënten te vertragen.
Er werd gebruikgemaakt van een TTR-stabiliseringstest als farmacodynamische marker en hierbij werd de stabiliteit van het TTR-tetrameer beoordeeld.
Tafamidis stabiliseerde zowel het wild-type TTR-tetrameer en de tetrameren van 14 TTR-varianten die klinisch werden getest na toediening van eenmaal daags tafamidis. Tafamidis stabiliseerde eveneens het TTR-tetrameer voor 25 varianten die ex vivo werden getest, hetgeen TTR-stabilisering van 40 amyloïdogene TTR-genotypes aantoont.
Klinische werkzaamheid en veiligheid
Het pivotal onderzoek met tafamidismeglumine bij stadium 1 ATTR-PN-patiënten was een multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek van 18 maanden. Het onderzoek beoordeelde de veiligheid en werkzaamheid van 20 mg tafamidismeglumine eenmaal daags bij 128 patiënten met ATTR-PN met de Val30Met-mutatie en hoofdzakelijk in stadium 1 van de aandoening; 126 van 128 patiënten hadden doorgaans geen hulp nodig bij het lopen. De primaire uitkomstmaten waren de ‘Neuropathy Impairment Score of the Lower Limb’ (NIS-LL – een beoordeling door de arts van het neurologisch onderzoek van de onderste ledematen) en de ‘Norfolk Quality of Life - Diabetic Neuropathy’ (Norfolk QOL-DN – een door de patiënt gemelde uitkomst en totaalscore voor Quality of Life [TQOL]). Andere uitkomstmaten waren onder andere samengestelde scores voor de functie van dikke zenuwvezels (zenuwgeleiding, vibratiedrempel en respons van de hartfrequentie op diepe inademing - HRDB) en voor dunne zenuwvezels (hittepijn- en koudedrempel en HRDB) en beoordeling van de voedingstoestand op basis van de gemodificeerde body mass index (mBMI – BMI vermenigvuldigd met de waarde van serumalbumine in g/l). Zesentachtig van de 91 patiënten die de behandelperiode van 18 maanden voltooiden werden vervolgens toegelaten tot een open-label vervolgonderzoek. In dit onderzoek kregen alle patiënten 20 mg tafamidismeglumine eenmaal daags voor een aanvullende periode van 12 maanden.
Na de behandeling van 18 maanden waren meer patiënten die met tafamidismeglumine behandeld waren, responders volgens de NIS-LL (verandering van minder dan 2 punten in de NIS-LL). De uitkomsten van de geprespecificeerde analyses van de primaire eindpunten worden in volgende tabel weergegeven:
| Vyndaqel versus placebo: NIS-LL en TQOL in maand 18 (onderzoek Fx-005) | ||
| Placebo | Vyndaqel | |
| Geprepecificeerde ITT-analyse | N=61 | N=64 |
NIS-LL Responders (% Patiënten) Verschil (Vyndaqel minus Placebo) 95% BI van verschil (p-waarde) | 29,5% | 45.3% |
15,8% -0,9%, 32,5% (0,068) | ||
Verandering in TQOL t.o.v. uitgangswaarde LSMean (SE)* Verschil in LSMeans (SE)* 95% BI van verschil (p-waarde) | 7,2 (2,36) | 2,0 (2,31) |
| -5,2 (3,31) -11,8, 1,3 (0,116) | ||
| Geprespecificeerde analyse van evalueerbare werkzaamheid | N=42 | N=45 |
NIS-LL Responders (% Patiënten) Verschil (Vyndaqel minus Placebo) 95% BI van verschil (p-waarde) | 38,1% | 60,0% |
21,9% 1,4%, 42,4% (0,041) | ||
Verandering in TQOL t.o.v. uitgangswaarde LSMean (SE)* Verschil in LSMeans (SE)* 95% BI van verschil (p-waarde) | 8,9 (3,08) | 0,1 (2,98) |
| -8,8 (4,32) -17,4, -0,2 (0,045) | ||
| In de geprespecificeerde ITT NIS-LL Responder analyse, werden patiënten die omwille van levertransplantatie binnen 18 maanden stopten, als non-responders beschouwd. De geprespecificeerde analyse van evalueerbare werkzaamheid maakte gebruikt van de waargenomen gegevens van de patiënten die de behandeling van 18 maanden volgens het protocol hadden voltooid. | ||
*Least Square Mean (SE): kleinste kwadratengemiddelde (standaardfout)
Uit de secundaire eindpunten bleek dat behandeling met tafamidismeglumine leidde tot minder verslechtering van de neurologische functie en tot verbetering van de voedingstoestand (mBMI) in vergelijking met placebo, zoals aangetoond in de tabel hieronder.
| Veranderingen in secundaire eindpunten van uitgangswaarde tot maand 18 LSMean (SE)* (intention-to-treat-populatie) (onderzoek Fx-005) | ||||
| Placebo N=61 | Vyndaqel N=64 | P- waarde | Vyndaqel % verandering t.o.v. placebo | |
| NIS-LL verandering t.o.v. uitgangswaarde LS Mean (SE) | 5,8 (0,96) | 2,8 (0,95) | 0,027 | -52% |
Dikke zenuwvezels, verandering t.o.v. uitgangswaarde LS Mean (SE) | 3,2 (0,63) | 1,5 (0,62) | 0,066 | -53% |
Dunne zenuwvezels, verandering t.o.v. uitgangswaarde LS Mean (SE) | 1,6 (0,32) | 0,3 (0,31) | 0,005 | -81% |
mBMI, verandering t.o.v. uitgangswaarde LS Mean (SE) | -33,8 (11,8) | 39,3 (11,5) | <0,0001 | NA |
mBMI werd verkregen uit het product van de serumalbumine en de body mass index Op basis van variantieanalyse met herhaalde metingen met de verandering ten opzichte van de uitgangswaarde als de afhankelijke variantie, een ongestructureerde covariantiematrix, de behandeling, de maand en behandeling-per-maand als vaste effecten en de proefpersoon als willekeurig effect in het model. NA = Niet van toepassing. | ||||
In het open-label vervolgonderzoek was de mate van verandering in de NIS-LL gedurende de 12 maanden van behandeling gelijkwaardig aan wat was waargenomen bij die patiënten die gerandomiseerd naar en behandeld werden met tafamidis in de voorafgaande dubbelblinde periode van 18 maanden.
De effecten van tafamidis zijn beoordeeld bij patiënten met non-Val30Met ATTR-PN in een ondersteunend open-label onderzoek bij 21 patiënten en een observationeel onderzoek na het in de handel brengen bij 39 patiënten. Gebaseerd op de resultaten van deze onderzoeken, het werkingsmechanisme van tafamidis alsmede de resultaten van de TTR-stabilisering, wordt verwacht dat patiënten met stadium 1 ATTR-PN baat hebben bij tafamidismeglumine als gevolg van mutaties anders dan Val30Met.
De effecten van tafamidis zijn beoordeeld in een dubbelblinde, placebogecontroleerde, gerandomiseerde 3-armige onderzoek bij 441 patiënten met wild-type of erfelijke transthyretineamyloïde cardiomyopathie (ATTR-CM). De primaire analyse van gepoolde tafamidismeglumine (20 mg en 80 mg) versus placebo toonde een significante afname (p=0,0006) van overlijden ongeacht de oorzaak en de frequentie van ziekenhuisopnames door cardiovasculaire oorzaak.
Een supratherapeutische, enkelvoudige, orale dosis van 400 mg tafamidis-oplossing bij gezonde vrijwilligers leverde geen verlenging van het QTc-interval op.
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met tafamidis in alle subgroepen van pediatrische patiënten met transthyretineamyloïdose (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Dit geneesmiddel is geregistreerd onder ‘uitzonderlijke voorwaarden’.
Dit betekent dat vanwege de zeldzaamheid van de ziekte het niet mogelijk was om volledige informatie over dit geneesmiddel te verkrijgen.
Het Europees Geneesmiddelenbureau zal alle nieuwe informatie die beschikbaar kan komen, ieder jaar beoordelen en zo nodig deze SPC aanpassen.
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale toediening van de zachte capsule eenmaal daags wordt de maximale piekplasmaconcentratie (Cmax) bereikt binnen een mediane tijd van (tmax) 4 uur na inname in nuchtere toestand. Bij gelijktijdige inname met een vetrijke, calorierijke maaltijd veranderde de absorptiesnelheid, echter niet de mate van absorptie. Deze resultaten onderbouwen inname van tafamidis met of zonder voedsel.
Distributie
Tafamidis is in hoge mate eiwitgebonden (>99%) in plasma. Het schijnbare verdelingsvolume bij steady state is 16 liter.
De mate waarin tafamidis bindt aan plasma-eiwitten is beoordeeld met behulp van dierlijk en menselijk plasma. De affiniteit van tafamidis voor TTR is hoger dan die voor albumine. Daarom is het waarschijnlijk dat tafamidis in plasma bij voorkeur bindt aan TTR ondanks de significant hogere concentratie van albumine (600 μM) dan die van TTR (3,6 μM).
Biotransformatie en eliminatie
Er is geen duidelijk bewijs dat tafamidis bij de mens via de gal wordt uitgescheiden. Op basis van preklinische gegevens wordt verondersteld dat tafamidis via glucuronidatie wordt gemetaboliseerd en via de gal wordt uitgescheiden. Deze weg van biotransformatie bij de mens is aannemelijk aangezien ongeveer 59% van de totale ingenomen dosis wordt teruggevonden in de feces en ongeveer 22% in de urine. Gebaseerd op populatiefarmacokinetische resultaten is de schijnbare orale klaring van tafamidismeglumine 0,228 l/u en de populatiegemiddelde halfwaardetijd ongeveer 49 uur.
Dosislineariteit en lineariteit in de tijd
De blootstelling bij toediening eenmaal daags van tafamidismeglumine steeg met een oplopende dosis tot maximaal 480 mg als enkelvoudige dosis en als meerdere doses tot maximaal 80 mg/dag. Over het algemeen waren de stijgingen evenredig met de dosis of nagenoeg evenredig met de dosis en was de klaring van tafamidis in de loop der tijd stationair.
De farmacokinetische parameters waren vergelijkbaar na enkelvoudige en herhaalde toediening van 20 mg tafamidismeglumine, hetgeen wijst op het ontbreken van inductie of inhibitie van het metabolisme van tafamidis.
Uit resultaten bleek dat na toediening van eenmaal daags 15 mg tot 60 mg tafamidismeglumine als drank gedurende 14 dagen tegen dag 14 steady state werd bereikt.
Speciale populaties
Leverinsufficiëntie
Farmacokinetische gegevens wezen op een lagere systemische blootstelling (ongeveer 40%) en hogere totale klaring (0,52 l/u versus 0,31 l/u) van tafamidismeglumine bij patiënten met matige leverinsufficiëntie (Child-Pugh-score 7 t/m 9) in vergelijking met gezonde proefpersonen als gevolg van de grotere ongebonden fractie van tafamidis. Omdat patiënten met matige leverinsufficiëntie lagere TTR-waarden hebben dan gezonde proefpersonen is aanpassing van de dosis niet noodzakelijk omdat de stoichiometrie van tafamidis met het doeleiwit TTR voldoende zou moeten zijn om het TTR-tetrameer te stabiliseren. Over de blootstelling aan tafamidis bij patiënten met ernstige leverinsufficiëntie is niets bekend.
Nierinsufficiëntie
Tafamidis is niet specifiek beoordeeld in een onderzoek gericht op patiënten met nierinsufficiëntie. De invloed van de creatinineklaring op de farmacokinetiek van tafamidis werd beoordeeld in een populatiefarmacokinetische analyse bij patiënten met een creatinineklaring hoger dan 18 ml/min. Farmacokinetische schattingen wezen niet op een verschil in de schijnbare orale klaring van tafamidis bij patiënten met een creatinineklaring van minder dan 80 ml/min vergeleken met patiënten met een creatinineklaring hoger dan of gelijk aan 80 ml/min. Een dosisaanpassing bij patiënten met nierinsufficiëntie wordt niet noodzakelijk geacht.
Ouderen
Op basis van populatiefarmacokinetische resultaten hadden proefpersonen ≥ 65 jaar een gemiddeld 15% lagere schatting van de schijnbare orale klaring bij steady-state dan proefpersonen jonger dan 65 jaar. Het verschil in klaring leidt echter tot toenames van <20% in de gemiddelde Cmax en AUC vergeleken met jongere proefpersonen en is niet klinisch significant.
Farmacokinetische/farmacodynamische relatie(s)
Uit in-vitro-gegevens bleek dat tafamidis de cytochroom-P450-enzymen CYP1A2, CYP3A4, CYP3A5, CYP2B6, CYP2C8, CYP2C9, CYP2C19 en CYP2D6 niet significant remt. Tafamidis veroorzaakt naar verwachting geen klinisch relevante geneesmiddelinteractie als gevolg van inductie van CYP1A2, CYP2B6 of CYP3A4.
In-vitro-onderzoeken suggereren dat tafamidis bij klinisch relevante concentraties waarschijnlijk systemisch geen geneesmiddelinteracties veroorzaakt met substraten van uridinedifosfaat-glucuronosyltransferase (UGT). Tafamidis kan intestinale activiteiten van UGT1A1 remmen.
Tafamidis vertoonde een laag potentieel voor de remming van ‘Multi-Drug-Resistant Protein’ (MDR1) (ook wel bekend als P-glycoproteïne; P-gp), zowel systemisch als in het gastro-intestinale (GI) kanaal, organisch kation-transporter 2 (OCT2), ‘Multidrug And Toxin Extrusion transporter’ 1 (MATE1) en MATE2K, organisch anion-transporterende polypeptide 1B1 (OATP1B1) en OATP1B3 bij klinisch relevante concentraties.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, vruchtbaarheid en vroege embryonale ontwikkeling, genotoxiciteit en carcinogeen potentieel. Bij onderzoek op het gebied van toxiciteit bij herhaalde dosering en carcinogeniteit, bleek de lever het doelorgaan voor toxiciteit te zijn bij de verschillende geteste diersoorten. Effecten op de lever werden gezien bij blootstellingen van ongeveer ≥2,5 maal de humane AUC bij steady-state bij de klinische dosis van 20 mg tafamidismeglumine.
In een ontwikkelingstoxiciteitsonderzoek bij konijnen werd bij blootstellingen van ongeveer ≥7,2 maal de steady-state AUC bij de mens een lichte toename waargenomen van skeletmisvormingen en -variaties, abortussen bij een paar vrouwtjeskonijnen, verminderde embryo-foetale overleving en verlaging van het foetale gewicht bij de klinische dosis van 20 mg tafamidismeglumine.
In het onderzoek met tafamidis naar pre- en postnatale ontwikkeling bij de rat daalde de overleving en het gewicht van de jongen na toediening bij het moederdier tijdens de dracht en lactatie met doses van 15 en 30 mg/kg/dag. Het lagere gewicht van de jongen bij mannelijke dieren werd in verband gebracht met een vertraagde seksuele rijping (separatie van de voorhuid) bij 15 mg/kg/dag. Een slechtere prestatie in een water-doolhoftest voor leervermogen en geheugen werd waargenomen bij 15 mg/kg/dag. Het NOAEL voor levensvatbaarheid en groei bij nakomelingen van de F1-generatie na toediening bij het moederdier tijdens de dracht en lactatie met tafamidis was 5 mg/kg/dag (equivalente dosis bij de mens = 0,8 mg/kg/dag). Deze dosis is ongeveer 4,6 maal hoger dan de klinische dosis van 20 mg tafamidismeglumine.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Omhulsel van de capsules
Gelatine (E 441)
Glycerine (E 422)
Geel ijzeroxide (E 172)
Sorbitaan
Sorbitol (E 420)
Mannitol (E 421)
Titaandioxide (E 171)
Gezuiverd water
Inhoud van de capsules
Macrogol 400 (E 1521)
Sorbitaanmono-oleaat (E 494)
Polysorbaat 80 (E 433)
Drukinkt (Opacode paars)
Ethanol
Isopropylalcohol
Gezuiverd water
Macrogol 400 (E 1521)
Polyvinylacetaatftalaat
Propyleenglycol (E 1520)
Karmijnzuur (E 120)
Briljantblauw FCF (E 133)
Ammoniumhydroxide (E 527) 28%
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25oC.
6.5 Aard en inhoud van de verpakking
PVC/PA/alu/PVC-alu geperforeerde eenheidsblisterverpakkingen.
Verpakkingsgrootten: een verpakking van 30 x 1 zachte capsules en een multipack van 90 (3 verpakkingen van 30 x 1) zachte capsules.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Brussel
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/11/717/001
EU/1/11/717/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 november 2011 Datum van laatste verlenging: 22 juli 2016
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Vyndaqel 61 mg zachte capsules
1. NAAM VAN HET GENEESMIDDEL
Vyndaqel 61 mg zachte capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke zachte capsule bevat 61 mg gemicroniseerd tafamidis.
Hulpstof(fen) met bekend effect
Elke zachte capsule bevat niet meer dan 44 mg sorbitol (E 420).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Zachte capsule.
Roodachtig bruine, ondoorschijnende, langwerpige (ongeveer 21 mm) capsule, wit bedrukt met ‘VYN 61’.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Vyndaqel is geïndiceerd voor de behandeling van wild-type of erfelijke transthyretineamyloïdose bij volwassen patiënten met cardiomyopathie (ATTR-CM).
4.2 Dosering en wijze van toediening
De behandeling dient te worden gestart onder toezicht van een arts die deskundig is op het gebied van de behandeling van patiënten met amyloïdose of cardiomyopathie.
Wanneer er een vermoeden is bij patiënten met een specifieke medische voorgeschiedenis of tekenen van hartfalen of cardiomyopathie, moet er een etiologische diagnose worden gesteld door een arts die deskundig is op het gebied van de behandeling van amyloïdose of cardiomyopathie om ATTR-CM te bevestigen en AL-amyloïdose uit te sluiten voordat er met het gebruik van tafamidis wordt gestart, met gebruikmaking van geschikte beoordelingshulpmiddelen zoals: botscintigrafie en bloed/urineanalyse, en/of histologische beoordeling aan de hand van een biopsie en transthyretine (TTR) genotypering om de wild-type of de erfelijke variant te karakteriseren.
Dosering
De aanbevolen dosering is één capsule Vyndaqel 61 mg (tafamidis) oraal eenmaal daags (zie rubriek 5.1).
Vyndaqel 61 mg (tafamidis) komt overeen met 80 mg tafamidismeglumine. Tafamidis en tafamidismeglumine zijn niet onderling uitwisselbaar op basis van de hoeveelheid mg (zie rubriek 5.2).
Met het gebruik van Vyndaqel dient zo vroeg mogelijk in het verloop van de ziekte te worden gestart zodat het klinische effect op de ziekteprogressie zich nog meer uitgesproken kan manifesteren. Daarentegen dient de beslissing om de behandeling te starten of voort te zetten, wanneer aan amyloïd gerelateerde hartschade verder gevorderd is, zoals bij NYHA-klasse III, te worden genomen op basis van het oordeel van een arts die deskundig is op het gebied van de behandeling van patiënten met amyloïdose of cardiomyopathie (zie rubriek 5.1). Er zijn beperkte klinische gegevens voor patiënten met NYHA-klasse IV.
Als er na de inname wordt gebraakt en de intacte Vyndaqel-capsule wordt in het braaksel aangetroffen, moet er, wanneer mogelijk, een extra dosis Vyndaqel worden ingenomen. Als er geen capsule in het braaksel wordt aangetroffen, is het niet nodig om nogmaals een dosis in te nemen. De volgende dag kan dan weer de gebruikelijke dosis Vyndaqel worden ingenomen.
Speciale populaties
Ouderen
Er is bij oudere patiënten (≥ 65 jaar) geen dosisaanpassing noodzakelijk (zie rubriek 5.2).
Lever- en nierinsufficiëntie
Er is geen dosisaanpassing noodzakelijk voor patiënten met nierinsufficiëntie of lichte tot matige leverinsufficiëntie. Er is een beperkte hoeveelheid gegevens beschikbaar over patiënten met ernstige nierinsufficiëntie (creatinineklaring minder dan of gelijk aan 30 ml/min). Er is geen onderzoek gedaan naar tafamidis bij patiënten met ernstige leverinsufficiëntie. Om die reden wordt voorzichtigheid aanbevolen (zie rubriek 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van tafamidis bij pediatrische patiënten.
Wijze van toediening
Oraal gebruik.
De zachte capsules moeten in hun geheel worden doorgeslikt en mogen niet worden fijngemaakt of doorgesneden. Vyndaqel mag met of zonder voedsel worden ingenomen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens het gebruik van tafamidis en effectieve anticonceptie blijven gebruiken gedurende 1 maand na het stoppen met de behandeling met tafamidis (zie rubriek 4.6).
Tafamidis dient aan de standaard zorgbehandeling van patiënten met transthyretineamyloïdose toegevoegd te worden. Artsen dienen patiënten te controleren en de noodzaak van een andere therapie, inclusief de noodzaak van een orgaantransplantatie, als onderdeel van deze standaardzorg, te blijven overwegen. Omdat er geen gegevens beschikbaar zijn over het gebruik van tafamidis bij orgaantransplantatie, dient het gebruik van tafamidis bij patiënten die een orgaantransplantatie ondergaan, te worden gestaakt.
Verhoging van leverfunctietestwaarden en afname van thyroxine kunnen optreden (zie rubriek 4.5 en 4.8).
Gelijktijdige toediening van tafamidismeglumine met substraten van het borstkankerresistentie-eiwit (breast cancer resistant protein, BCRP) kan de blootstelling aan het BCRP-substraat verhogen. In geval van gelijktijdige toediening dienen patiënten te worden gecontroleerd op aan BCRP-substraten gerelateerde bijwerkingen, en kan er een dosisverlaging van het BCRP-substraat worden overwogen (zie rubriek 4.5).
Dit geneesmiddel bevat niet meer dan 44 mg sorbitol in elke capsule. Sorbitol is een bron van fructose.
Er dient rekening gehouden te worden met het additieve effect van gelijktijdig toegediende producten die sorbitol (of fructose) bevatten en inname van sorbitol (of fructose) via de voeding.
De hoeveelheid sorbitol in geneesmiddelen voor oraal gebruik kan de biologische beschikbaarheid van andere gelijktijdig toegediende geneesmiddelen voor oraal gebruik beïnvloeden.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
In een klinisch onderzoek bij gezonde vrijwilligers bleek dat 20 mg tafamidismeglumine het cytochroom-P450-enzym CYP3A4 niet induceert of remt.
In vitro remt tafamidis de efflux-transporter BCRP bij de dosis tafamidis van 61 mg/dag met IC50=1,16 µM en kan geneesmiddelinteracties veroorzaken bij klinisch relevante concentraties met substraten van deze transporter (zoals methotrexaat, rosuvastatine, atorvastatine, apixaban, rivaroxaban, imatinib). In een klinisch onderzoek bij gezonde deelnemers steeg de blootstelling van het BCRP-substraat rosuvastatine met ongeveer een factor 2 na meerdere dagelijkse doses tafamidis van 61 mg. Daarom dienen patiënten te worden gecontroleerd op aan BCRP-substraten gerelateerde bijwerkingen bij gelijktijdig gebruik met tafamidis. Er kan een dosisverlaging van het BCRP-substraat worden overwogen (zie rubriek 4.4).
Op dezelfde wijze remt tafamidis de opnametransporters OAT1 en OAT3 (organisch anion-transporters) met respectievelijk IC50=2,9 µM en IC50=2,36 µM en kan het bij klinisch relevante concentraties geneesmiddelinteracties veroorzaken met substraten van deze transporters (zoals niet-steroïde ontstekingsremmers, bumetanide, furosemide, lamivudine, methotrexaat, oseltamivir, tenofovir, ganciclovir, adefovir, cidofovir, zidovudine, zalcitabine). Gebaseerd op in-vitro-gegevens werd bepaald dat de maximale voorspelde veranderingen in de AUC van OAT1- en OAT3-substraten minder dan 1,25 bedroegen voor de dosis tafamidis van 61 mg. Daarom leidt remming van OAT1- of OAT3-transporters door tafamidis naar verwachting niet tot klinisch significante interacties.
Er is geen onderzoek naar interacties uitgevoerd om het effect van andere geneesmiddelen op tafamidis te beoordelen.
Laboratoriumtestafwijking
Tafamidis kan de serumconcentraties van totaal thyroxine verlagen, zonder een daarmee gepaard gaande verandering in vrij thyroxine (T4) of schildklierstimulerend hormoon (TSH). Deze waarneming in de waarden van totaal thyroxine is waarschijnlijk het resultaat van een verminderde thyroxinebinding aan of verdringing van TTR als gevolg van de hoge bindingsaffiniteit van tafamidis aan de TTR-thyroxinereceptor. Er zijn geen overeenkomstige klinische bevindingen passend bij schildklierdisfunctie waargenomen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vanwege de lange halfwaardetijd van tafamidis moeten vrouwen die zwanger kunnen worden, tijdens en gedurende een maand na stopzetting van de behandeling anticonceptiemaatregelen treffen.
Zwangerschap
Er zijn geen gegevens over het gebruik van tafamidis bij zwangere vrouwen. Uit dieronderzoek is ontwikkelingstoxiciteit gebleken (zie rubriek 5.3). Tafamidis wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Uit beschikbare gegevens bij dieren is gebleken dat tafamidis in de moedermelk wordt uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Tafamidis mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
In niet-klinische onderzoeken is geen verstoring van de vruchtbaarheid waargenomen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen machines te bedienen
Op basis van het farmacodynamische en farmacokinetische profiel wordt aangenomen dat tafamidis geen of een verwaarloosbare invloed heeft op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheidsgegevens weerspiegelen blootstelling van 176 patiënten met ATTR-CM aan 80 mg (toegediend als 4 x 20 mg) tafamidismeglumine dagelijks toegediend in een 30 maanden durend placebogecontroleerd onderzoek bij patiënten gediagnosticeerd met ATTR-CM (zie rubriek 5.1).
De frequentie van bijwerkingen bij patiënten behandeld met 80 mg tafamidismeglumine was over het algemeen hetzelfde en vergelijkbaar met placebo.
De volgende bijwerkingen werden vaker gemeld bij patiënten die werden behandeld met tafamidismeglumine 80 mg in vergelijking met placebo: flatulentie [8 patiënten (4,5%) versus 3 patiënten (1,7%)] en leverfunctietestwaarden verhoogd [6 patiënten (3,4%) versus 2 patiënten (1,1%)]. Een causaal verband is niet vastgesteld.
Veiligheidsgegevens voor 61 mg tafamidis zijn beschikbaar uit een open-label langetermijn-vervolgonderzoek.
Lijst met bijwerkingen in tabelvorm
De bijwerkingen staan hieronder weergegeven op basis van de MedDRA-systeem/orgaanklassen en frequentiecategorieën met gebruikmaking van de standaardconventie: zeer vaak (≥1/10), vaak (≥1/100, <1/10) en soms (≥1/1.000, <1/100). Binnen de frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst. De bijwerkingen in de onderstaande tabel zijn van cumulatieve klinische gegevens bij ATTR-CM-deelnemers.
| Systeem/orgaanklasse | Vaak |
| Maagdarmstelselaandoeningen | Diarree |
| Huid- en onderhuidaandoeningen | Huiduitslag Pruritus |
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Symptomen
Er is minimale klinische ervaring met overdosering. Gedurende klinische onderzoeken namen twee patiënten die waren gediagnosticeerd met ATTR-CM per ongeluk één dosis tafamidismeglumine van 160 mg in zonder dat daarmee gepaard gaande bijwerkingen optraden. De hoogste dosis tafamidismeglumine die werd gegeven aan gezonde vrijwilligers in een klinisch onderzoek was 480 mg als enkelvoudige dosis. Er was één gemelde behandelingsgerelateerde bijwerking van lichte hordeolum bij deze dosis.
Behandeling
In geval van overdosering dienen waar nodig standaard ondersteunende maatregelen te worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Overige geneesmiddelen voor het zenuwstelsel, ATC-code: N07XX08
Werkingsmechanisme
Tafamidis is een selectieve stabilisator van TTR. Tafamidis bindt aan TTR op de thyroxinebindingsplaatsen, stabiliseert daardoor het tetrameer en vertraagt de splitsing tot monomeren, de snelheidsbeperkende stap in het amyloïdogene proces.
Farmacodynamische effecten
Transthyretineamyloïdose is een ernstig invaliderende aandoening die wordt veroorzaakt door ophoping van verschillende onoplosbare fibrillaire eiwitten, of amyloïd, in de weefsels, in hoeveelheden die voldoende zijn om de normale werking te verstoren. De dissociatie van transthyretinetetrameren tot monomeren is de snelheidsbeperkende stap in de pathogenese van transthyretineamyloïdose. De gevouwen monomeren ondergaan partiële denaturatie en vormen alternatief gevouwen, monomere, amyloïdogene intermediairen. Deze intermediairen voegen zich vervolgens foutief samen tot oplosbare oligomeren, profilamenten, filamenten en amyloïdfibrillen. Tafamidis bindt zich met negatieve coöperativiteit aan de twee thyroxinebindingsplaatsen op de oorspronkelijke tetramere vorm van transthyretine, waardoor dissociatie ervan tot monomeren wordt voorkomen. Remming van de dissociatie van het TTR-tetrameer vormt de onderbouwing voor het gebruik van tafamidis bij ATTR-CM-patiënten.
Er werd gebruikgemaakt van een TTR-stabiliseringstest als farmacodynamische marker en hierbij werd de stabiliteit van het TTR-tetrameer beoordeeld.
Tafamidis stabiliseerde zowel het wild-type TTR-tetrameer en de tetrameren van 14 TTR-varianten die klinisch werden getest na toediening eenmaal daags van tafamidis. Tafamidis stabiliseerde eveneens het TTR-tetrameer voor 25 varianten die ex vivo werden getest, hetgeen TTR-stabilisering van 40 amyloïdogene TTR-genotypes aantoont.
In een multicenter, internationaal, dubbelblind, placebogecontroleerd, gerandomiseerd onderzoek (zie rubriek Klinische werkzaamheid en veiligheid) werd TTR-stabilisering waargenomen in maand 1 waarna deze werd gehandhaafd tot en met maand 30.
Biomarkers geassocieerd met hartfalen (NT-proBNP en troponine I) toonden een gunstiger beeld voor Vyndaqel dan voor placebo.
Klinische werkzaamheid en veiligheid
De werkzaamheid werd aangetoond in een multicenter, internationaal, dubbelblind, placebogecontroleerd, gerandomiseerd onderzoek met 3 groepen bij 441 patiënten met wild-type of erfelijke ATTR-CM.
De patiënten werden gerandomiseerd naar tafamidismeglumine 20 mg (n=88) of 80 mg [toegediend als vier 20 mg tafamidismeglumine capsules] (n=176) of daarop lijkende placebo (n=177) eenmaal daags, als aanvulling op de standaardzorg (d.w.z. diuretica) gedurende 30 maanden. De toewijzing van de behandeling werd gestratificeerd naar de aanwezigheid of afwezigheid van een variant TTR-genotype en naar de ernst van de ziekte bij aanvang van het onderzoek (NYHA-klasse). In tabel 1 worden de demografische gegevens en de beginkenmerken van de patiënten beschreven.
Tabel 1: Demografische gegevens en beginkenmerken van de patiënten
| Kenmerk | Gepoolde tafamidis N=264 | Placebo N=177 |
| Leeftijd — jaar | ||
| Gemiddeld (standaarddeviatie) | 74,5 (7,2) | 74,1 (6,7) |
| Mediaan (minimum, maximum) | 75 (46, 88) | 74 (51, 89) |
| Geslacht — aantal (%) | ||
| Mannelijk | 241 (91,3) | 157 (88,7) |
| Vrouwelijk | 23 (8,7) | 20 (11,3) |
| TTR-genotype — aantal (%) | ||
| ATTRm | 63 (23,9) | 43 (24,3) |
| ATTRwt | 201 (76,1) | 134 (75,7) |
| NYHA-klasse — aantal (%) | ||
| NYHA-klasse I | 24 (9,1) | 13 (7,3) |
| NYHA-klasse II | 162 (61,4) | 101 (57,1) |
| NYHA-klasse III | 78 (29,5) | 63 (35,6) |
Afkortingen: ATTRm=variant transthyretineamyloïd, ATTRwt=wild-type transthyretineamyloïd, NYHA=’New York Heart Association’.
Voor de primaire analyse werd gebruikgemaakt van een hiërarchische combinatie met toepassing van de methode van Finkelstein-Schoenfeld (F-S) op overlijden ongeacht de oorzaak en de frequentie van ziekenhuisopnames door cardiovasculaire oorzaak, wat is gedefinieerd als het aantal keren dat een proefpersoon in het ziekenhuis wordt opgenomen voor cardiovasculaire morbiditeit. De methode vergeleek iedere patiënt met alle andere patiënten binnen elk stratum op een paarsgewijze manier die hiërarchisch voortgezet wordt met overlijden ongeacht de oorzaak gevolgd door de frequentie van ziekenhuisopnames door cardiovasculaire oorzaak wanneer patiënten niet op basis van overlijden gedifferentieerd kunnen worden.
In deze analyse werd een significante afname (p=0,0006) van overlijden ongeacht de oorzaak en de frequentie van ziekenhuisopnames door cardiovasculaire oorzaak aangetoond in de gepoolde dosisgroepen met tafamidis 20 mg en 80 mg versus placebo (tabel 2).
Tabel 2: Primaire analyse met de methode van Finkelstein-Schoenfeld (F-S) van overlijden ongeacht de oorzaak en frequentie van ziekenhuisopnames door cardiovasculaire oorzaak
| Primaire analyse | Gepoolde tafamidis N=264 | Placebo N=177 |
| Aantal (%) proefpersonen in leven* in maand 30 | 186 (70,5) | 101 (57,1) |
| Gemiddeld aantal ziekenhuisopnames door cardiovasculaire oorzaak gedurende 30 maanden (per patiënt per jaar) bij degenen die in maand 30 in leven zijn† | 0,297 | 0,455 |
| p-waarde van de F-S-methode | 0,0006 | |
* Harttransplantatie en implantatie van een mechanisch steunhart worden beschouwd als indicatoren van een naderend eindstadium. Daarom worden deze proefpersonen in de analyse als equivalent aan overleden behandeld en zijn die proefpersonen niet opgenomen in de telling van het ‘aantal proefpersonen in leven in maand 30’, ook al zijn die proefpersonen nog in leven gebaseerd op een beoordeling van de vitale toestand na 30 maanden follow-up.
† Beschrijvend gemiddelde van degenen die de 30 maanden overleefden.
De analyse van de afzonderlijke onderdelen van de primaire analyse (overlijden ongeacht de oorzaak en ziekenhuisopname door cardiovasculaire oorzaak) toonde ook significante dalingen voor tafamidis aan vergeleken met placebo.
De hazardratio uit het Cox-proportionele hazardmodel met betrekking tot overlijden ongeacht de oorzaak voor gepoolde tafamidis bedroeg 0,698 (95%-BI 0,508, 0,958), wat wijst op een afname van 30,2% van het risico op overlijden vergeleken met de placebogroep (p=0,0259). Een Kaplan-Meier-grafiek van de tijd tot het voorval overlijden ongeacht de oorzaak wordt getoond in afbeelding 1.
Afbeelding 1: Overlijden ongeacht de oorzaak*
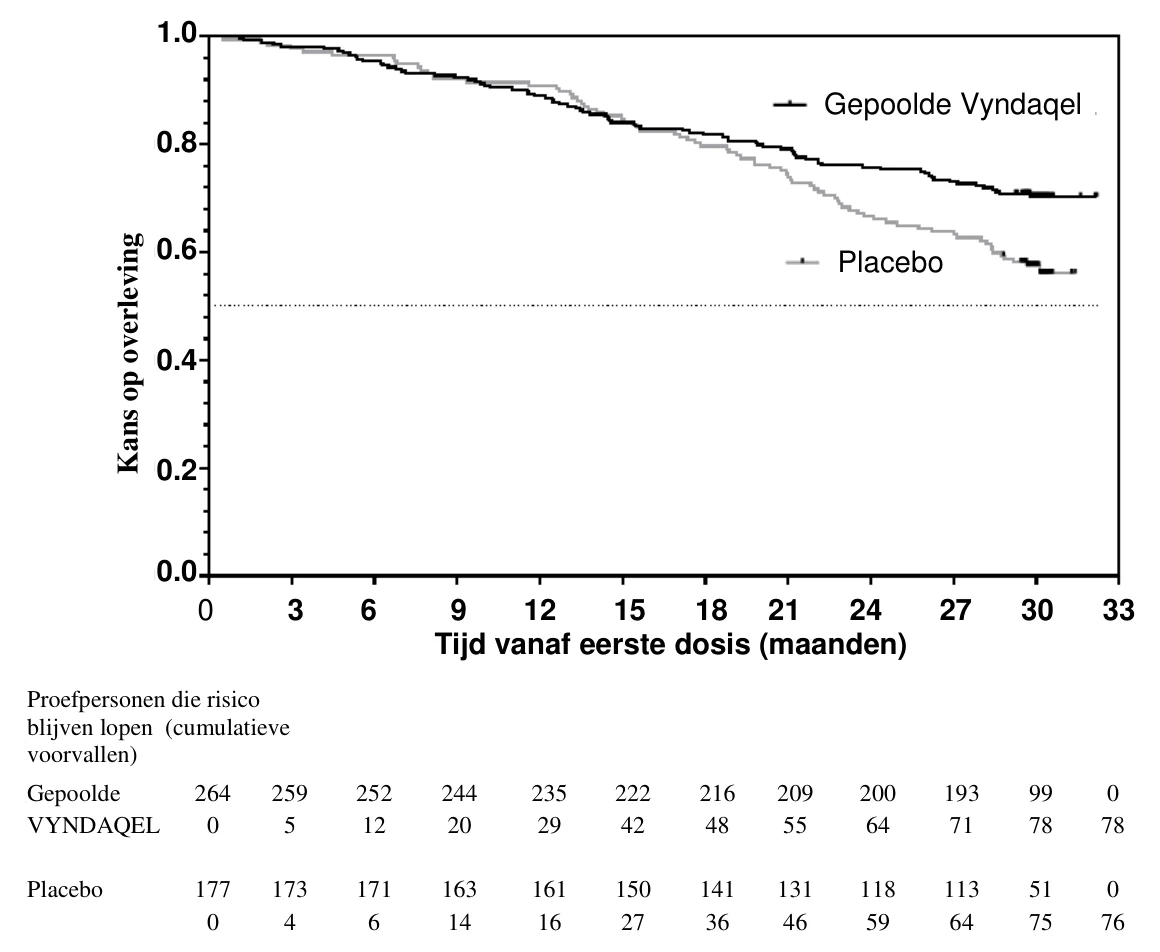
* Harttransplantaties en mechanische steunharten worden beschouwd als overlijden. Hazardratio uit het Cox-proportionele hazardmodel met behandeling, TTR-genotype (variant en wild-type), en ‘New York Heart Association’ (NYHA) -classificatie bij aanvang van het onderzoek (NYHA-klasse I en II gecombineerd en NYHA-klasse III) als factoren.
Er waren significant minder ziekenhuisopnames door cardiovasculaire oorzaak met tafamidis dan met placebo, met een risicoreductie van 32,4% (tabel 3).
Tabel 3: Frequentie van ziekenhuisopnames door cardiovasculaire oorzaak
Gepoolde tafamidis N=264 | Placebo N=177 | |
Totaal (%) aantal proefpersonen met ziekenhuisopnames door cardiovasculaire oorzaak | 138 (52,3) | 107 (60,5) |
| Ziekenhuisopnames door cardiovasculaire oorzaak per jaar* | 0,4750 | 0,7025 |
| Verschil in behandeling tussen gepoolde tafamidis en placebo (relatieve risicoratio)* | 0,6761 | |
| p-waarde* | <0,0001 | |
Afkorting: NYHA=’New York Heart Association’.
* Deze analyse was gebaseerd op een Poisson-regressiemodel met behandeling, TTR-genotype (variant en wild-type), ‘New York Heart Association’ (NYHA) -classificatie bij aanvang van het onderzoek (NYHA-klasse 1 en II gecombineerd en NYHA-klasse III), interactie tussen behandeling en TTR-genotype, en interactie tussen behandeling en NYHA-klasse bij aanvang van het onderzoek als factoren.
Het behandelingseffect van tafamidis op functioneel vermogen en gezondheidstoestand werd beoordeeld aan de hand van respectievelijk de 6 minuten-looptest (6MWT, ‘6-Minute Walk Test’) en de ‘Kansas City Cardiomyopathy Questionnaire-Overall Summary’ (KCCQ-OS) -score (bestaand uit de domeinen totale symptomen, lichamelijke beperking, levenskwaliteit en sociale beperking). Een significant behandelingseffect ten gunste van tafamidis werd eerst waargenomen in maand 6 en het bleef constant tot en met maand 30 voor zowel de 6MWT-afstand als de KCCQ-OS-score (tabel 4).
Tabel 4: 6MWT en KCCQ-OS en afzonderlijke domeinscores
| Eindpunten | Uitgangswaarde gemiddelde (SD) | Verandering van uitgangswaarde tot maand 30, LS- gemiddelde (SE) | Behandelings verschil met placebo LS- gemiddelde (95%-BI) | p-waarde | ||
| Gepoolde Tafamidis N=264 | Placebo N=177 | Gepoolde Tafamidis | Placebo | |||
| 6MWT* (meter) | 350,55 (121,30) | 353,26 (125,98) | -54,87 (5,07) | -130,55 (9,80) | 75,68 (57,56, 93,80) | p<0,0001 |
| KCCQ-OS* | 67,27 (21,36) | 65,90 (21,74) | -7,16 (1,42) | -20,81 (1,97) | 13,65 (9,48, 17,83) | p<0,0001 |
* Hogere waarden wijzen op een betere gezondheidstoestand.
Afkortingen: 6MWT=6 minuten-looptest; KCCQ-OS=’Kansas City Cardiomyopathy Questionnaire-Overall Summary’; LS=kleinste kwadraten; BI=betrouwbaarheidsinterval.
Resultaten van de F-S-methode aangegeven door de winratio voor het gecombineerde eindpunt en de onderdelen ervan (overlijden ongeacht de oorzaak en frequentie van ziekenhuisopnames door cardiovasculaire oorzaak) waren constant ten gunste van tafamidis vergeleken met placebo per dosis en in alle subgroepen (wild-type, variant en NYHA-klasse I en II, en III) behalve voor de frequentie van ziekenhuisopnames door cardiovasculaire oorzaak bij NYHA-klasse III (afbeelding 2), die hoger is in de met tafamidis behandelde groep vergeleken met placebo (zie rubriek 4.2). Analyses van de 6MWT en KCCQ-OS waren ook ten gunste van tafamidis vergeleken met placebo in elke subgroep.
Afbeelding 2: Resultaten van de F-S-methode en onderdelen per subgroep en dosis
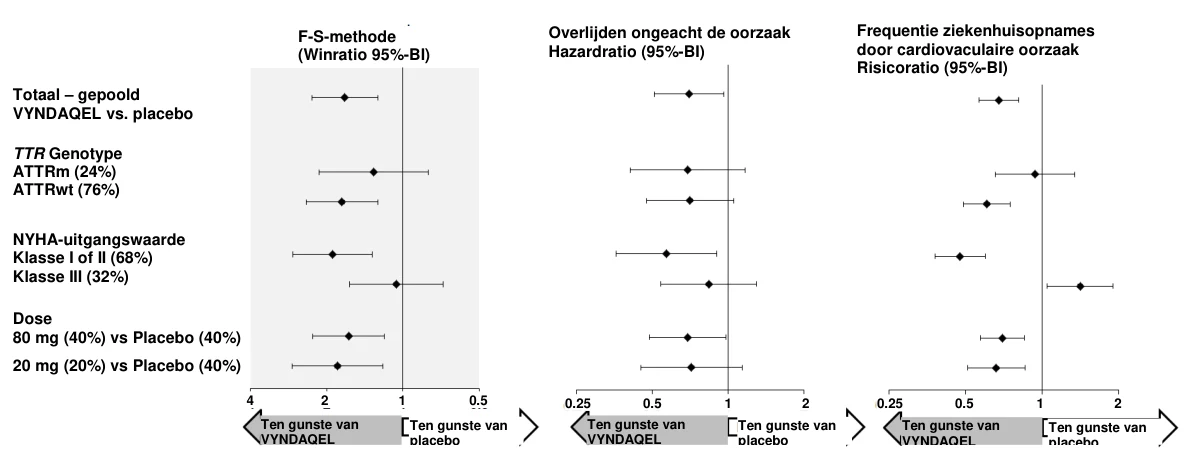
Afkortingen: ATTRm=variant transthyretineamyloïd, ATTRwt=wild-type transthyretineamyloïd, F-S=Finkelstein-Schoenfeld, BI=betrouwbaarheidsinterval.
* F-S-resultaten weergegeven met winratio (gebaseerd op overlijden ongeacht de oorzaak en frequentie van ziekenhuisopnames door cardiovasculaire oorzaak). De winratio is het aantal paren van behandelde patiënten met ‘winst’ gedeeld door het aantal paren van placebopatiënten met ‘winst’.
Harttransplantaties en mechanische steunharten behandeld als overlijden.
Door de F-S-methode afzonderlijk op elke dosisgroep toe te passen, verminderde tafamidis de combinatie van sterfte door alle oorzaken en de frequentie van cardiovasculair-gerelateerde ziekenhuisopnames voor zowel de dosis van 80 mg als 20 mg wanneer vergeleken met placebo (respectievelijk p = 0,0030 en p = 0,0048). Resultaten van de primaire analyse, 6MWT op maand 30 en KCCQ-OS op maand 30, waren statistisch significant voor zowel de tafamidismeglumine 80 mg en 20 mg dosis versus placebo, met vergelijkbare resultaten voor beide doses.
Gegevens over de werkzaamheid van 61 mg tafamidis zijn niet beschikbaar, aangezien deze formulering niet is geëvalueerd in het dubbelblinde, placebo-gecontroleerde, gerandomiseerde fase 3-onderzoek. De relatieve biologische beschikbaarheid van tafamidis 61 mg is vergelijkbaar met tafamidismeglumine 80 mg in steady-state (zie rubriek 5.2).
Een supratherapeutische, enkelvoudige orale dosis van 400 mg tafamidismeglumine-oplossing bij gezonde vrijwilligers leverde geen verlenging van het QTc-interval op.
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met tafamidis in alle subgroepen van pediatrische patiënten met transthyretineamyloïdose (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale toediening van de zachte capsule eenmaal daags wordt de maximale piek plasmaconcentratie (Cmax) bereikt binnen een mediane tijd (tmax) van 4 uur voor tafamidis 61 mg en 2 uur voor tafamidismeglumine 80 mg (4 x 20 mg) na inname in nuchtere toestand. Bij gelijktijdige inname met een vetrijke, calorierijke maaltijd veranderde de absorptiesnelheid, echter niet de mate van absorptie. Deze resultaten onderbouwen inname van tafamidis met of zonder voedsel.
Distributie
Tafamidis is in hoge mate eiwitgebonden (>99%) in plasma. Het schijnbare verdelingsvolume bij steady state is 18,5 liter.
De mate waarin tafamidis bindt aan plasma-eiwitten is beoordeeld met behulp van dierlijk en menselijk plasma. De affiniteit van tafamidis voor TTR is hoger dan die voor albumine. Daarom is het waarschijnlijk dat tafamidis in plasma bij voorkeur bindt aan TTR ondanks de significant hogere concentratie van albumine (600 μM) dan die van TTR (3,6 μM).
Biotransformatie en eliminatie
Er is geen duidelijk bewijs dat tafamidis bij de mens via de gal wordt uitgescheiden. Op basis van preklinische gegevens wordt verondersteld dat tafamidis via glucuronidatie wordt gemetaboliseerd en via de gal wordt uitgescheiden. Deze weg van biotransformatie bij de mens is aannemelijk aangezien ongeveer 59% van de totale ingenomen dosis wordt teruggevonden in de feces en ongeveer 22% in de urine. Gebaseerd op populatiefarmacokinetische resultaten is de schijnbare orale klaring van tafamidis 0,263 l/u en de populatiegemiddelde halfwaardetijd ongeveer 49 uur.
Dosislineariteit en lineariteit in de tijd
De blootstelling bij toediening eenmaal daags van tafamidismeglumine steeg met een oplopende dosis tot maximaal 480 mg als enkelvoudige dosis en als meerdere doses tot maximaal 80 mg/dag. Over het algemeen waren de stijgingen evenredig met de dosis of nagenoeg evenredig met de dosis en was de klaring van tafamidis in de loop der tijd stationair.
De relatieve biologische beschikbaarheid van tafamidis 61 mg is vergelijkbaar met tafamidismeglumine 80 mg bij steady state. Tafamidis en tafamidismeglumine zijn niet onderling uitwisselbaar op basis van de hoeveelheid mg.
De farmacokinetische parameters waren vergelijkbaar na enkelvoudige en herhaalde toediening van een dosis van 20 mg tafamidismeglumine, hetgeen wijst op het ontbreken van inductie of inhibitie van het metabolisme van tafamidis.
Uit resultaten bleek dat na toediening van eenmaal daags 15 mg tot 60 mg tafamidismeglumine als drank gedurende 14 dagen tegen dag 14 steady state werd bereikt.
Speciale populaties
Leverinsufficiëntie
Farmacokinetische gegevens wezen op een lagere systemische blootstelling (ongeveer 40%) en hogere totale klaring (0,52 l/u versus 0,31 l/u) van tafamidismeglumine bij patiënten met matige leverinsufficiëntie (Child-Pugh-score 7 t/m 9) in vergelijking met gezonde proefpersonen als gevolg van de grotere ongebonden fractie van tafamidis. Omdat patiënten met matige leverinsufficiëntie lagere TTR-waarden hebben dan gezonde proefpersonen is aanpassing van de dosis niet noodzakelijk omdat de stoichiometrie van tafamidis met het doeleiwit TTR voldoende zou moeten zijn om het TTR-tetrameer te stabiliseren. Over de blootstelling aan tafamidis bij patiënten met ernstige leverinsufficiëntie is niets bekend.
Nierinsufficiëntie
Tafamidis is niet specifiek beoordeeld in een onderzoek gericht op patiënten met nierinsufficiëntie. De invloed van de creatinineklaring op de farmacokinetiek van tafamidis werd beoordeeld in een populatiefarmacokinetische analyse bij patiënten met een creatinineklaring hoger dan 18 ml/min. Farmacokinetische schattingen wezen niet op een verschil in de schijnbare orale klaring van tafamidis bij patiënten met een creatinineklaring van minder dan 80 ml/min vergeleken met patiënten met een creatinineklaring hoger dan of gelijk aan 80 ml/min. Een dosisaanpassing bij patiënten met nierinsufficiëntie wordt niet noodzakelijk geacht.
Ouderen
Op basis van populatiefarmacokinetische resultaten hadden proefpersonen ≥ 65 jaar een gemiddeld 15% lagere schatting van de schijnbare orale klaring bij steady-state dan proefpersonen jonger dan 65 jaar. Het verschil in klaring leidt echter tot toenames van <20% in de gemiddelde Cmax en AUC vergeleken met jongere proefpersonen en is niet klinisch significant.
Farmacokinetische/farmacodynamische relatie(s)
Uit in-vitro-gegevens bleek dat tafamidis de cytochroom-P450-enzymen CYP1A2, CYP3A4, CYP3A5, CYP2B6, CYP2C8, CYP2C9, CYP2C19 en CYP2D6 niet significant remt. Tafamidis veroorzaakt naar verwachting geen klinisch relevante geneesmiddelinteractie als gevolg van inductie van CYP1A2, CYP2B6 of CYP3A4.
In-vitro-onderzoeken suggereren dat tafamidis bij klinisch relevante concentraties waarschijnlijk systemisch geen geneesmiddelinteracties veroorzaakt met substraten van uridinedifosfaat-glucuronosyltransferase (UGT). Tafamidis kan intestinale activiteiten van UGT1A1 remmen.
Tafamidis vertoonde een laag potentieel voor de remming van Multi-Drug-Resistant Protein (MDR1) (ook wel bekend als P-glycoproteïne; P-gp), zowel systemisch als in het gastro-intestinale (GI) kanaal, organisch kation-transporter 2 (OCT2), Multidrug And Toxin Extrusion transporter 1 (MATE1) en MATE2K, organisch anion-transporterende polypeptide 1B1 (OATP1B1), en OATP1B3 bij klinisch relevante concentraties.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, vruchtbaarheid en vroege embryonale ontwikkeling, genotoxiciteit en carcinogeen potentieel. Bij onderzoek op het gebied van toxiciteit bij herhaalde dosering en carcinogeniteit, bleek de lever het doelorgaan voor toxiciteit te zijn bij de verschillende geteste diersoorten. Effecten op de lever werden gezien bij blootstellingen van ongeveer het equivalent van de humane AUC bij steady-state bij de klinische dosis van 61 mg tafamidis.
In een ontwikkelingstoxiciteitsonderzoek bij konijnen werd bij blootstellingen van ongeveer ≥2,1 maal de steady-state AUC bij de mens een lichte toename waargenomen van skeletmisvormingen en -variaties, abortussen bij een paar vrouwtjeskonijnen, verminderde embryo-foetale overleving, en verlaging van het foetale gewicht bij de klinische dosis van 61 mg tafamidis.
In het onderzoek met tafamidis naar pre- en postnatale ontwikkeling bij de rat daalde de overleving en het gewicht van de jongen na toediening bij het moederdier tijdens de dracht en lactatie met doses van 15 en 30 mg/kg/dag. Het lagere gewicht van de jongen bij mannelijke dieren werd in verband gebracht met een vertraagde seksuele rijping (separatie van de voorhuid) bij 15 mg/kg/dag. Een slechtere prestatie in een water-doolhoftest voor leervermogen en geheugen werd waargenomen bij 15 mg/kg/dag. Het NOAEL voor levensvatbaarheid en groei bij nakomelingen van de F1-generatie na toediening bij het moederdier tijdens de dracht en lactatie met tafamidis was 5 mg/kg/dag (equivalente dosis bij de mens = 0,8 mg/kg/dag). Deze dosis is ongeveer gelijk aan de klinische dosis van 61 mg tafamidis.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Omhulsel van de capsules
Gelatine (E 441)
Glycerine (E 422)
Rood ijzeroxide (E 172)
Sorbitaan
Sorbitol (E 420)
Mannitol (E 421)
Gezuiverd water
Inhoud van de capsules
Macrogol 400 (E 1521)
Polysorbaat 20 (E 432)
Povidon (K-waarde 90)
Butylhydroxytolueen (E 321)
Drukinkt (Opacode wit)
Ethanol
Isopropylalcohol
Gezuiverd water
Macrogol 400 (E 1521)
Polyvinylacetaatftalaat
Propyleenglycol (E 1520)
Titaandioxide (E 171)
Ammoniumhydroxide (E 527) 28%
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Geen.
6.5 Aard en inhoud van de verpakking
PVC/PA/alu/PVC-alu geperforeerde eenheidsblisterverpakkingen.
Verpakkingsgrootten: een verpakking van 30 x 1 zachte capsules en een multipack van 90 (3 verpakkingen van 30 x 1) zachte capsules.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Brussel
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/11/717/003
EU/1/11/717/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 november 2011
Datum van laatste verlenging: 22 juli 2016
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Vyndaqel 61 mg filmomhulde tabletten
1. NAAM VAN HET GENEESMIDDEL
Vyndaqel 61 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 61 mg gemicroniseerd tafamidis.
Hulpstof(fen) met bekend effect
Elke tablet bevat 139,63 mg lactosemonohydraat (E 24).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Ronde, witte tot gebroken witte filmomhulde tablet met aan één zijde de inscriptie “61”. De tablet is 11 mm rond.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Vyndaqel is geïndiceerd voor de behandeling van wild-type transthyretineamyloïdose bij volwassen patiënten met cardiomyopathie (ATTRwt-CM).
4.2 Dosering en wijze van toediening
De behandeling dient te worden gestart onder toezicht van een arts die deskundig is op het gebied van de behandeling van patiënten met amyloïdose of cardiomyopathie.
Wanneer er een vermoeden is bij patiënten met een specifieke medische voorgeschiedenis of tekenen van hartfalen of cardiomyopathie, moet er een etiologische diagnose worden gesteld door een arts die deskundig is op het gebied van de behandeling van amyloïdose of cardiomyopathie om ATTR-CM te bevestigen en AL-amyloïdose uit te sluiten voordat er met het gebruik van tafamidis wordt gestart, met gebruikmaking van geschikte beoordelingshulpmiddelen zoals: botscintigrafie en bloed/urineanalyse, en/of histologische beoordeling aan de hand van een biopsie en transthyretine (TTR) genotypering om de wild-type of de erfelijke variant te karakteriseren.
Dosering
De aanbevolen dosering is één tablet Vyndaqel 61 mg (tafamidis) oraal eenmaal daags (zie rubriek 5.1).
Vyndaqel 61 mg (tafamidis) komt overeen met 80 mg tafamidismeglumine. Tafamidis en tafamidismeglumine zijn niet onderling uitwisselbaar op basis van de hoeveelheid mg (zie rubriek 5.2).
Er is geen dosisaanpassing noodzakelijk wanneer er wordt veranderd van de Vyndaqel 61 mg zachte capsule naar de Vyndaqel 61 mg filmomhulde tablet.
Met het gebruik van Vyndaqel dient zo vroeg mogelijk in het verloop van de ziekte te worden gestart zodat het klinische effect op de ziekteprogressie zich nog meer uitgesproken kan manifesteren. Daarentegen dient de beslissing om de behandeling te starten of voort te zetten, wanneer aan amyloïd gerelateerde hartschade verder gevorderd is, zoals bij NYHA-klasse III, te worden genomen op basis van het oordeel van een arts die deskundig is op het gebied van de behandeling van patiënten met amyloïdose of cardiomyopathie (zie rubriek 5.1). Er zijn beperkte klinische gegevens voor patiënten met NYHA-klasse IV.
Als er na de inname wordt gebraakt en de intacte Vyndaqel-tablet wordt in het braaksel aangetroffen, moet er, wanneer mogelijk, een extra dosis Vyndaqel worden ingenomen. Als er geen tablet in het braaksel wordt aangetroffen, is het niet nodig om nogmaals een dosis in te nemen. De volgende dag kan dan weer de gebruikelijke dosis Vyndaqel worden ingenomen.
Speciale populaties
Ouderen
Er is bij oudere patiënten (≥ 65 jaar) geen dosisaanpassing noodzakelijk (zie rubriek 5.2).
Lever- en nierinsufficiëntie
Er is geen dosisaanpassing noodzakelijk voor patiënten met nierinsufficiëntie of lichte tot matige leverinsufficiëntie. Er is een beperkte hoeveelheid gegevens beschikbaar over patiënten met ernstige nierinsufficiëntie (creatinineklaring minder dan of gelijk aan 30 ml/min). Er is geen onderzoek gedaan naar tafamidis bij patiënten met ernstige leverinsufficiëntie. Om die reden wordt voorzichtigheid aanbevolen (zie rubriek 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van tafamidis bij pediatrische patiënten.
Wijze van toediening
Oraal gebruik.
De filmomhulde tabletten moeten in hun geheel worden doorgeslikt en mogen niet worden fijngemaakt of doorgesneden. Vyndaqel mag met of zonder voedsel worden ingenomen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens het gebruik van tafamidis en effectieve anticonceptie blijven gebruiken gedurende één maand na het stoppen met de behandeling met tafamidis (zie rubriek 4.6).
Tafamidis dient aan de standaard zorgbehandeling van patiënten met transthyretineamyloïdose toegevoegd te worden. Artsen dienen patiënten te controleren en de noodzaak van een andere therapie, inclusief de noodzaak van een orgaantransplantatie, als onderdeel van deze standaardzorg, te blijven overwegen. Omdat er geen gegevens beschikbaar zijn over het gebruik van tafamidis bij orgaantransplantatie, dient het gebruik van tafamidis bij patiënten die een orgaantransplantatie ondergaan, te worden gestaakt.
Verhoging van leverfunctietestwaarden en afname van thyroxine kunnen optreden (zie rubriek 4.5 en 4.8).
Gelijktijdige toediening van tafamidis met substraten van het borstkankerresistentie-eiwit (breast cancer resistant protein, BCRP) kan de blootstelling aan het BCRP-substraat verhogen. In geval van gelijktijdige toediening dienen patiënten te worden gecontroleerd op aan BCRP-substraten gerelateerde bijwerkingen, en kan er een dosisverlaging van het BCRP-substraat worden overwogen (zie rubriek 4.5).
Hulpstoffen
Lactosemonohydraat
Dit geneesmiddel bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactose malabsorptie, dienen dit geneesmiddel niet te gebruiken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
In een klinisch onderzoek bij gezonde vrijwilligers bleek dat 20 mg tafamidismeglumine het cytochroom-P450-enzym CYP3A4 niet induceert of remt.
In vitro remt tafamidis de efflux-transporter BCRP bij de dosis tafamidis van 61 mg/dag met IC50=1,16 µM en kan geneesmiddelinteracties veroorzaken bij klinisch relevante concentraties met substraten van deze transporter (zoals methotrexaat, rosuvastatine, atorvastatine, apixaban, rivaroxaban, imatinib). In een klinisch onderzoek bij gezonde deelnemers steeg de blootstelling van het BCRP-substraat rosuvastatine met ongeveer een factor 2 na meerdere dagelijkse doses tafamidis van 61 mg. Daarom dienen patiënten te worden gecontroleerd op aan BCRP-substraten gerelateerde bijwerkingen bij gelijktijdig gebruik met tafamidis. Er kan een dosisverlaging van het BCRP-substraat worden overwogen (zie rubriek 4.4).
Op dezelfde wijze remt tafamidis de opnametransporters OAT1 en OAT3 (organisch anion-transporters) met respectievelijk IC50=2,9 µM en IC50=2,36 µM en kan het bij klinisch relevante concentraties geneesmiddelinteracties veroorzaken met substraten van deze transporters (zoals niet-steroïde ontstekingsremmers, bumetanide, furosemide, lamivudine, methotrexaat, oseltamivir, tenofovir, ganciclovir, adefovir, cidofovir, zidovudine, zalcitabine). Gebaseerd op in-vitro-gegevens werd bepaald dat de maximale voorspelde veranderingen in de AUC van OAT1- en OAT3-substraten minder dan 1,25 bedroegen voor de dosis tafamidis van 61 mg. Daarom leidt remming van OAT1- of OAT3-transporters door tafamidis naar verwachting niet tot klinisch significante interacties.
Er is geen onderzoek naar interacties uitgevoerd om het effect van andere geneesmiddelen op tafamidis te beoordelen.
Laboratoriumtestafwijking
Tafamidis kan de serumconcentraties van totaal thyroxine verlagen, zonder een daarmee gepaard gaande verandering in vrij thyroxine (T4) of schildklierstimulerend hormoon (TSH). Deze waarneming in de waarden van totaal thyroxine is waarschijnlijk het resultaat van een verminderde thyroxinebinding aan of verdringing van TTR als gevolg van de hoge bindingsaffiniteit van tafamidis aan de TTR-thyroxinereceptor. Er zijn geen overeenkomstige klinische bevindingen passend bij schildklierdisfunctie waargenomen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vanwege de lange halfwaardetijd van tafamidis moeten vrouwen die zwanger kunnen worden, tijdens en gedurende een maand na stopzetting van de behandeling anticonceptiemaatregelen treffen.
Zwangerschap
Er zijn geen gegevens over het gebruik van tafamidis bij zwangere vrouwen. Uit dieronderzoek is ontwikkelingstoxiciteit gebleken (zie rubriek 5.3). Tafamidis wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Uit beschikbare gegevens bij dieren is gebleken dat tafamidis in de moedermelk wordt uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Tafamidis mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
In niet-klinische onderzoeken is geen verstoring van de vruchtbaarheid waargenomen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen machines te bedienen
Op basis van het farmacodynamische en farmacokinetische profiel wordt aangenomen dat tafamidis geen of een verwaarloosbare invloed heeft op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheidsgegevens weerspiegelen blootstelling van 176 patiënten met ATTR-CM aan 80 mg (toegediend als 4 x 20 mg) tafamidismeglumine dagelijks toegediend in een 30 maanden durend placebogecontroleerd onderzoek bij patiënten gediagnosticeerd met ATTR-CM (zie rubriek 5.1).
De frequentie van bijwerkingen bij patiënten behandeld met 80 mg tafamidismeglumine was over het algemeen hetzelfde en vergelijkbaar met placebo.
De volgende bijwerkingen werden vaker gemeld bij patiënten die werden behandeld met tafamidismeglumine 80 mg in vergelijking met placebo: flatulentie [8 patiënten (4,5%) versus 3 patiënten (1,7%)] en leverfunctietestwaarden verhoogd [6 patiënten (3,4%) versus 2 patiënten (1,1%)]. Een causaal verband is niet vastgesteld.
Veiligheidsgegevens voor 61 mg tafamidis zijn beschikbaar uit een open-label langetermijn-vervolgonderzoek.
Lijst met bijwerkingen in tabelvorm
De bijwerkingen staan hieronder weergegeven op basis van de MedDRA-systeem/orgaanklassen en frequentiecategorieën met gebruikmaking van de standaardconventie: zeer vaak (≥1/10), vaak (≥1/100, <1/10) en soms (≥1/1.000, <1/100). Binnen de frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst. De bijwerkingen in de onderstaande tabel zijn van cumulatieve klinische gegevens bij ATTR-CM-deelnemers.
| Systeem/orgaanklasse | Vaak |
| Maagdarmstelselaandoeningen | Diarree |
| Huid- en onderhuidaandoeningen | Huiduitslag Pruritus |
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Symptomen
Er is minimale klinische ervaring met overdosering. Gedurende klinische onderzoeken namen twee patiënten die waren gediagnosticeerd met ATTR-CM per ongeluk één dosis tafamidismeglumine van 160 mg in zonder dat daarmee gepaard gaande bijwerkingen optraden. De hoogste dosis tafamidismeglumine die werd gegeven aan gezonde vrijwilligers in een klinisch onderzoek was 480 mg als enkelvoudige dosis. Er was één gemelde behandelingsgerelateerde bijwerking van lichte hordeolum bij deze dosis.
Behandeling
In geval van overdosering dienen waar nodig standaard ondersteunende maatregelen te worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Overige geneesmiddelen voor het zenuwstelsel, ATC-code: N07XX08
Werkingsmechanisme
Tafamidis is een selectieve stabilisator van TTR. Tafamidis bindt aan TTR op de thyroxinebindingsplaatsen, stabiliseert daardoor het tetrameer en vertraagt de splitsing tot monomeren, de snelheidsbeperkende stap in het amyloïdogene proces.
Farmacodynamische effecten
Transthyretineamyloïdose is een ernstig invaliderende aandoening die wordt veroorzaakt door ophoping van verschillende onoplosbare fibrillaire eiwitten, of amyloïd, in de weefsels, in hoeveelheden die voldoende zijn om de normale werking te verstoren. De dissociatie van transthyretinetetrameren tot monomeren is de snelheidsbeperkende stap in de pathogenese van transthyretineamyloïdose. De gevouwen monomeren ondergaan partiële denaturatie en vormen alternatief gevouwen, monomere, amyloïdogene intermediairen. Deze intermediairen voegen zich vervolgens foutief samen tot oplosbare oligomeren, profilamenten, filamenten en amyloïdfibrillen. Tafamidis bindt zich met negatieve coöperativiteit aan de twee thyroxinebindingsplaatsen op de oorspronkelijke tetramere vorm van transthyretine, waardoor dissociatie ervan tot monomeren wordt voorkomen. Remming van de dissociatie van het TTR-tetrameer vormt de onderbouwing voor het gebruik van tafamidis bij ATTR-CM-patiënten.
Er werd gebruikgemaakt van een TTR-stabiliseringstest als farmacodynamische marker en hierbij werd de stabiliteit van het TTR-tetrameer beoordeeld.
Tafamidis stabiliseerde zowel het wild-type TTR-tetrameer en de tetrameren van 14 TTR-varianten die klinisch werden getest na toediening eenmaal daags van tafamidis. Tafamidis stabiliseerde eveneens het TTR-tetrameer voor 25 varianten die ex vivo werden getest, hetgeen TTR-stabilisering van 40 amyloïdogene TTR-genotypes aantoont.
In een multicenter, internationaal, dubbelblind, placebogecontroleerd, gerandomiseerd onderzoek (zie rubriek Klinische werkzaamheid en veiligheid) werd TTR-stabilisering waargenomen in maand 1 waarna deze werd gehandhaafd tot en met maand 30.
Biomarkers geassocieerd met hartfalen (NT-proBNP en troponine I) toonden een gunstiger beeld voor Vyndaqel dan voor placebo.
Klinische werkzaamheid en veiligheid
De werkzaamheid werd aangetoond in een multicenter, internationaal, dubbelblind, placebogecontroleerd, gerandomiseerd onderzoek met 3 groepen bij 441 patiënten met wild-type of erfelijke ATTR-CM.
De patiënten werden gerandomiseerd naar tafamidismeglumine 20 mg (n=88) of 80 mg [toegediend als vier 20 mg tafamidismeglumine capsules] (n=176) of daarop lijkende placebo (n=177) eenmaal daags, als aanvulling op de standaardzorg (d.w.z. diuretica) gedurende 30 maanden. De toewijzing van de behandeling werd gestratificeerd naar de aanwezigheid of afwezigheid van een variant TTR-genotype en naar de ernst van de ziekte bij aanvang van het onderzoek (NYHA-klasse). In tabel 1 worden de demografische gegevens en de beginkenmerken van de patiënten beschreven.
Tabel 1: Demografische gegevens en beginkenmerken van de patiënten
| Kenmerk | Gepoolde tafamidis N=264 | Placebo N=177 |
| Leeftijd — jaar | ||
| Gemiddeld (standaarddeviatie) | 74,5 (7,2) | 74,1 (6,7) |
| Mediaan (minimum, maximum) | 75 (46, 88) | 74 (51, 89) |
| Geslacht — aantal (%) | ||
| Mannelijk | 241 (91,3) | 157 (88,7) |
| Vrouwelijk | 23 (8,7) | 20 (11,3) |
| TTR-genotype — aantal (%) | ||
| ATTRm | 63 (23,9) | 43 (24,3) |
| ATTRwt | 201 (76,1) | 134 (75,7) |
| NYHA-klasse — aantal (%) | ||
| NYHA-klasse I | 24 (9,1) | 13 (7,3) |
| NYHA-klasse II | 162 (61,4) | 101 (57,1) |
| NYHA-klasse III | 78 (29,5) | 63 (35,6) |
Afkortingen: ATTRm=variant transthyretineamyloïd, ATTRwt=wild-type transthyretineamyloïd, NYHA=’New York Heart Association’.
Voor de primaire analyse werd gebruikgemaakt van een hiërarchische combinatie met toepassing van de methode van Finkelstein-Schoenfeld (F-S) op overlijden ongeacht de oorzaak en de frequentie van ziekenhuisopnames door cardiovasculaire oorzaak, wat is gedefinieerd als het aantal keren dat een proefpersoon in het ziekenhuis wordt opgenomen voor cardiovasculaire morbiditeit. De methode vergeleek iedere patiënt met alle andere patiënten binnen elk stratum op een paarsgewijze manier die hiërarchisch voortgezet wordt met overlijden ongeacht de oorzaak gevolgd door de frequentie van ziekenhuisopnames door cardiovasculaire oorzaak wanneer patiënten niet op basis van overlijden gedifferentieerd kunnen worden.
In deze analyse werd een significante afname (p=0,0006) van overlijden ongeacht de oorzaak en de frequentie van ziekenhuisopnames door cardiovasculaire oorzaak aangetoond in de gepoolde dosisgroepen met tafamidis 20 mg en 80 mg versus placebo (tabel 2).
Tabel 2: Primaire analyse met de methode van Finkelstein-Schoenfeld (F-S) van overlijden ongeacht de oorzaak en frequentie van ziekenhuisopnames door cardiovasculaire oorzaak
| Primaire analyse | Gepoolde tafamidis N=264 | Placebo N=177 |
| Aantal (%) proefpersonen in leven* in maand 30 | 186 (70,5) | 101 (57,1) |
| Gemiddeld aantal ziekenhuisopnames door cardiovasculaire oorzaak gedurende 30 maanden (per patiënt per jaar) bij degenen die in maand 30 in leven zijn† | 0,297 | 0,455 |
| p-waarde van de F-S-methode | 0,0006 | |
* Harttransplantatie en implantatie van een mechanisch steunhart worden beschouwd als indicatoren van een naderend eindstadium. Daarom worden deze proefpersonen in de analyse als equivalent aan overleden behandeld en zijn die proefpersonen niet opgenomen in de telling van het ‘aantal proefpersonen in leven in maand 30’, ook al zijn die proefpersonen nog in leven gebaseerd op een beoordeling van de vitale toestand na 30 maanden follow-up.
† Beschrijvend gemiddelde van degenen die de 30 maanden overleefden.
De analyse van de afzonderlijke onderdelen van de primaire analyse (overlijden ongeacht de oorzaak en ziekenhuisopname door cardiovasculaire oorzaak) toonde ook significante dalingen voor tafamidis aan vergeleken met placebo.
De hazardratio uit het Cox-proportionele hazardmodel met betrekking tot overlijden ongeacht de oorzaak voor gepoolde tafamidis bedroeg 0,698 (95%-BI 0,508, 0,958), wat wijst op een afname van 30,2% van het risico op overlijden vergeleken met de placebogroep (p=0,0259). Een Kaplan-Meier-grafiek van de tijd tot het voorval overlijden ongeacht de oorzaak wordt getoond in afbeelding 1.
Afbeelding 1: Overlijden ongeacht de oorzaak*
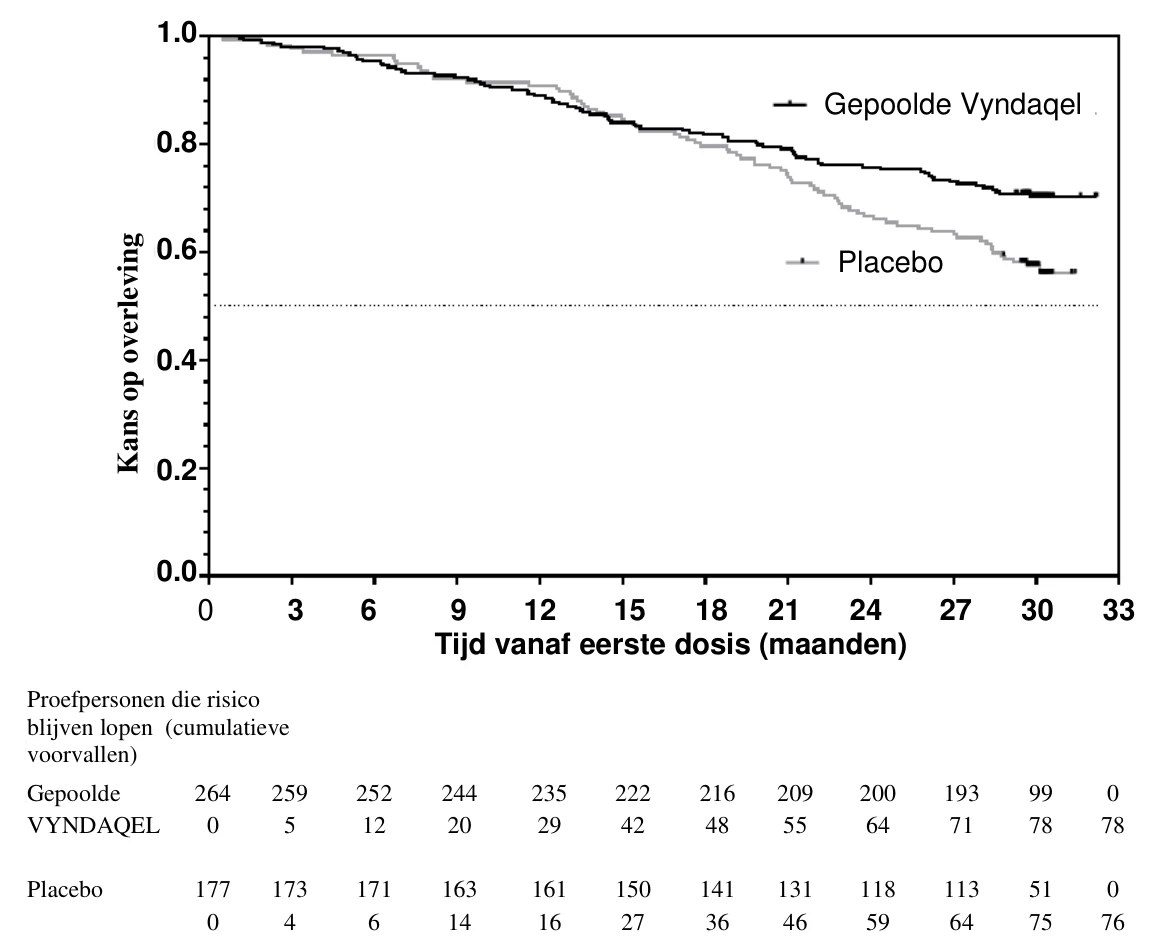
* Harttransplantaties en mechanische steunharten worden beschouwd als overlijden. Hazardratio uit het Cox-proportionele hazardmodel met behandeling, TTR-genotype (variant en wild-type), en ‘New York Heart Association’ (NYHA) -classificatie bij aanvang van het onderzoek (NYHA-klasse I en II gecombineerd en NYHA-klasse III) als factoren.
Er waren significant minder ziekenhuisopnames door cardiovasculaire oorzaak met tafamidis dan met placebo, met een risicoreductie van 32,4% (tabel 3).
Tabel 3: Frequentie van ziekenhuisopnames door cardiovasculaire oorzaak
Gepoolde tafamidis N=264 | Placebo N=177 | |
Totaal (%) aantal proefpersonen met ziekenhuisopnames door cardiovasculaire oorzaak | 138 (52,3) | 107 (60,5) |
| Ziekenhuisopnames door cardiovasculaire oorzaak per jaar* | 0,4750 | 0,7025 |
| Verschil in behandeling tussen gepoolde tafamidis en placebo (relatieve risicoratio)* | 0,6761 | |
| p-waarde* | <0,0001 | |
Afkorting: NYHA=’New York Heart Association’.
* Deze analyse was gebaseerd op een Poisson-regressiemodel met behandeling, TTR-genotype (variant en wild-type), ‘New York Heart Association’ (NYHA) -classificatie bij aanvang van het onderzoek (NYHA-klasse 1 en II gecombineerd en NYHA-klasse III), interactie tussen behandeling en TTR-genotype, en interactie tussen behandeling en NYHA-klasse bij aanvang van het onderzoek als factoren.
Het behandelingseffect van tafamidis op functioneel vermogen en gezondheidstoestand werd beoordeeld aan de hand van respectievelijk de 6 minuten-looptest (6MWT, ‘6-Minute Walk Test’) en de ‘Kansas City Cardiomyopathy Questionnaire-Overall Summary’ (KCCQ-OS) -score (bestaand uit de domeinen totale symptomen, lichamelijke beperking, levenskwaliteit en sociale beperking). Een significant behandelingseffect ten gunste van tafamidis werd eerst waargenomen in maand 6 en het bleef constant tot en met maand 30 voor zowel de 6MWT-afstand als de KCCQ-OS-score (tabel 4).
Tabel 4: 6MWT en KCCQ-OS en afzonderlijke domeinscores
| Eindpunten | Uitgangswaarde gemiddelde (SD) | Verandering van uitgangswaarde tot maand 30, LS- gemiddelde (SE) | Behandelings verschil met placebo LS- gemiddelde (95%-BI) | p-waarde | ||
| Gepoolde Tafamidis N=264 | Placebo N=177 | Gepoolde Tafamidis | Placebo | |||
| 6MWT* (meter) | 350,55 (121,30) | 353,26 (125,98) | -54,87 (5,07) | -130,55 (9,80) | 75,68 (57,56, 93,80) | p<0,0001 |
| KCCQ-OS* | 67,27 (21,36) | 65,90 (21,74) | -7,16 (1,42) | -20,81 (1,97) | 13,65 (9,48, 17,83) | p<0,0001 |
* Hogere waarden wijzen op een betere gezondheidstoestand.
Afkortingen: 6MWT=6 minuten-looptest; KCCQ-OS=’Kansas City Cardiomyopathy Questionnaire-Overall Summary’; LS=kleinste kwadraten; BI=betrouwbaarheidsinterval.
Resultaten van de F-S-methode aangegeven door de winratio voor het gecombineerde eindpunt en de onderdelen ervan (overlijden ongeacht de oorzaak en frequentie van ziekenhuisopnames door cardiovasculaire oorzaak) waren constant ten gunste van tafamidis vergeleken met placebo per dosis en in alle subgroepen (wild-type, variant en NYHA-klasse I en II, en III) behalve voor de frequentie van ziekenhuisopnames door cardiovasculaire oorzaak bij NYHA-klasse III (afbeelding 2), die hoger is in de met tafamidis behandelde groep vergeleken met placebo (zie rubriek 4.2). Analyses van de 6MWT en KCCQ-OS waren ook ten gunste van tafamidis vergeleken met placebo in elke subgroep.
Afbeelding 2: Resultaten van de F-S-methode en onderdelen per subgroep en dosis
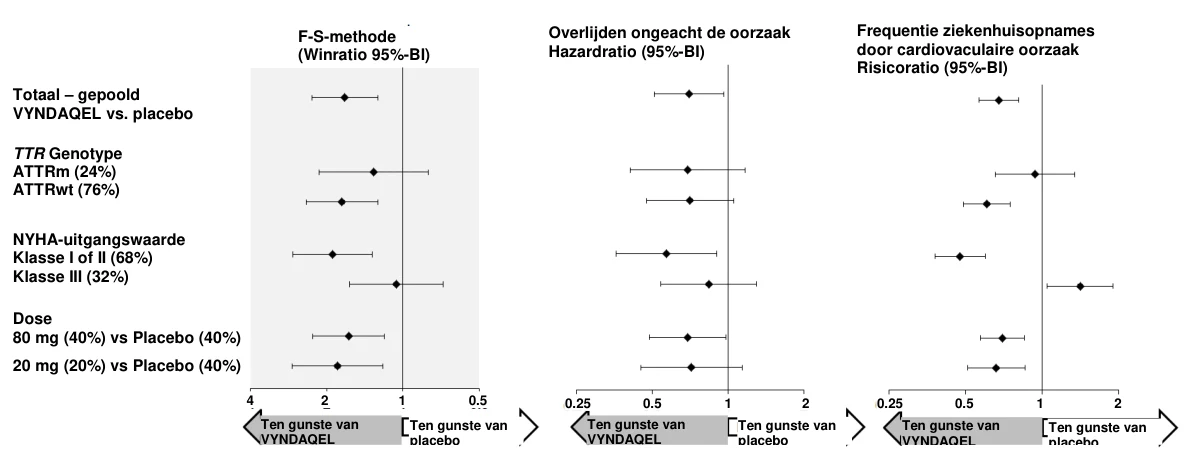
Afkortingen: ATTRm=variant transthyretineamyloïd, ATTRwt=wild-type transthyretineamyloïd, F-S=Finkelstein-Schoenfeld, BI=betrouwbaarheidsinterval.
* F-S-resultaten weergegeven met winratio (gebaseerd op overlijden ongeacht de oorzaak en frequentie van ziekenhuisopnames door cardiovasculaire oorzaak). De winratio is het aantal paren van behandelde patiënten met ‘winst’ gedeeld door het aantal paren van placebopatiënten met ‘winst’.
Harttransplantaties en mechanische steunharten behandeld als overlijden.
Door de F-S-methode afzonderlijk op elke dosisgroep toe te passen, verminderde tafamidis de combinatie van sterfte door alle oorzaken en de frequentie van cardiovasculair-gerelateerde ziekenhuisopnames voor zowel de dosis van 80 mg als 20 mg wanneer vergeleken met placebo (respectievelijk p = 0,0030 en p = 0,0048). Resultaten van de primaire analyse, 6MWT op maand 30 en KCCQ-OS op maand 30, waren statistisch significant voor zowel de tafamidismeglumine 80 mg en 20 mg dosis versus placebo, met vergelijkbare resultaten voor beide doses.
Gegevens over de werkzaamheid van 61 mg tafamidis zijn niet beschikbaar, aangezien deze formulering niet is geëvalueerd in het dubbelblinde, placebo-gecontroleerde, gerandomiseerde fase 3-onderzoek. De relatieve biologische beschikbaarheid van tafamidis 61 mg is vergelijkbaar met tafamidismeglumine 80 mg in steady-state (zie rubriek 5.2). De relatieve biologische beschikbaarheid van de tablet van 61 mg is vergelijkbaar met de capsule van 61 mg.
Een supratherapeutische, enkelvoudige orale dosis van 400 mg tafamidismeglumine-oplossing bij gezonde vrijwilligers leverde geen verlenging van het QTc-interval op.
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met tafamidis in alle subgroepen van pediatrische patiënten met transthyretineamyloïdose (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale toediening van de filmomhulde tablet eenmaal daags wordt de maximale piek plasmaconcentratie (Cmax) bereikt binnen een mediane tijd (tmax) van 4 uur voor tafamidis 61 mg na inname in nuchtere toestand. Bij gelijktijdige inname met een vetrijke, calorierijke maaltijd veranderde de absorptiesnelheid, echter niet de mate van absorptie. Deze resultaten onderbouwen inname van tafamidis met of zonder voedsel.
Distributie
Tafamidis is in hoge mate eiwitgebonden (>99%) in plasma. Het schijnbare verdelingsvolume bij steady state is 18,5 liter.
De mate waarin tafamidis bindt aan plasma-eiwitten is beoordeeld met behulp van dierlijk en menselijk plasma. De affiniteit van tafamidis voor TTR is hoger dan die voor albumine. Daarom is het waarschijnlijk dat tafamidis in plasma bij voorkeur bindt aan TTR ondanks de significant hogere concentratie van albumine (600 μM) dan die van TTR (3,6 μM).
Biotransformatie en eliminatie
Er is geen duidelijk bewijs dat tafamidis bij de mens via de gal wordt uitgescheiden. Op basis van preklinische gegevens wordt verondersteld dat tafamidis via glucuronidatie wordt gemetaboliseerd en via de gal wordt uitgescheiden. Deze weg van biotransformatie bij de mens is aannemelijk aangezien ongeveer 59% van de totale ingenomen dosis wordt teruggevonden in de feces en ongeveer 22% in de urine. Gebaseerd op populatiefarmacokinetische resultaten is de schijnbare orale klaring van tafamidis 0,263 l/u en de populatiegemiddelde halfwaardetijd ongeveer 49 uur.
Dosislineariteit en lineariteit in de tijd
De blootstelling bij toediening eenmaal daags van tafamidismeglumine steeg met een oplopende dosis tot maximaal 480 mg als enkelvoudige dosis en als meerdere doses tot maximaal 80 mg/dag. Over het algemeen waren de stijgingen evenredig met de dosis of nagenoeg evenredig met de dosis en was de klaring van tafamidis in de loop der tijd stationair.
De relatieve biologische beschikbaarheid van tafamidis 61 mg is vergelijkbaar met tafamidismeglumine 80 mg bij steady state. Tafamidis en tafamidismeglumine zijn niet onderling uitwisselbaar op basis van de hoeveelheid mg.
De farmacokinetische parameters waren vergelijkbaar na enkelvoudige en herhaalde toediening van een dosis van 20 mg tafamidismeglumine, hetgeen wijst op het ontbreken van inductie of inhibitie van het metabolisme van tafamidis.
Uit resultaten bleek dat na toediening van eenmaal daags 15 mg tot 60 mg tafamidismeglumine als drank gedurende 14 dagen tegen dag 14 steady state werd bereikt.
Speciale populaties
Leverinsufficiëntie
Farmacokinetische gegevens wezen op een lagere systemische blootstelling (ongeveer 40%) en hogere totale klaring (0,52 l/u versus 0,31 l/u) van tafamidismeglumine bij patiënten met matige leverinsufficiëntie (Child-Pugh-score 7 t/m 9) in vergelijking met gezonde proefpersonen als gevolg van de grotere ongebonden fractie van tafamidis. Omdat patiënten met matige leverinsufficiëntie lagere TTR-waarden hebben dan gezonde proefpersonen is aanpassing van de dosis niet noodzakelijk omdat de stoichiometrie van tafamidis met het doeleiwit TTR voldoende zou moeten zijn om het TTR-tetrameer te stabiliseren. Over de blootstelling aan tafamidis bij patiënten met ernstige leverinsufficiëntie is niets bekend.
Nierinsufficiëntie
Tafamidis is niet specifiek beoordeeld in een onderzoek gericht op patiënten met nierinsufficiëntie. De invloed van de creatinineklaring op de farmacokinetiek van tafamidis werd beoordeeld in een populatiefarmacokinetische analyse bij patiënten met een creatinineklaring hoger dan 18 ml/min. Farmacokinetische schattingen wezen niet op een verschil in de schijnbare orale klaring van tafamidis bij patiënten met een creatinineklaring van minder dan 80 ml/min vergeleken met patiënten met een creatinineklaring hoger dan of gelijk aan 80 ml/min. Een dosisaanpassing bij patiënten met nierinsufficiëntie wordt niet noodzakelijk geacht.
Ouderen
Op basis van populatiefarmacokinetische resultaten hadden proefpersonen ≥ 65 jaar een gemiddeld 15% lagere schatting van de schijnbare orale klaring bij steady-state dan proefpersonen jonger dan 65 jaar. Het verschil in klaring leidt echter tot toenames van <20% in de gemiddelde Cmax en AUC vergeleken met jongere proefpersonen en is niet klinisch significant.
Farmacokinetische/farmacodynamische relatie(s)
Uit in-vitro-gegevens bleek dat tafamidis de cytochroom-P450-enzymen CYP1A2, CYP3A4, CYP3A5, CYP2B6, CYP2C8, CYP2C9, CYP2C19 en CYP2D6 niet significant remt. Tafamidis veroorzaakt naar verwachting geen klinisch relevante geneesmiddelinteractie als gevolg van inductie van CYP1A2, CYP2B6 of CYP3A4.
In-vitro-onderzoeken suggereren dat tafamidis bij klinisch relevante concentraties waarschijnlijk systemisch geen geneesmiddelinteracties veroorzaakt met substraten van uridinedifosfaat-glucuronosyltransferase (UGT). Tafamidis kan intestinale activiteiten van UGT1A1 remmen.
Tafamidis vertoonde een laag potentieel voor de remming van Multi-Drug-Resistant Protein (MDR1) (ook wel bekend als P-glycoproteïne; P-gp), zowel systemisch als in het gastro-intestinale (GI) kanaal, organisch kation-transporter 2 (OCT2), Multidrug And Toxin Extrusion transporter 1 (MATE1) en MATE2K, organisch anion-transporterende polypeptide 1B1 (OATP1B1), en OATP1B3 bij klinisch relevante concentraties.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, vruchtbaarheid en vroege embryonale ontwikkeling, genotoxiciteit en carcinogeen potentieel. Bij onderzoek op het gebied van toxiciteit bij herhaalde dosering en carcinogeniteit, bleek de lever het doelorgaan voor toxiciteit te zijn bij de verschillende geteste diersoorten. Effecten op de lever werden gezien bij blootstellingen van ongeveer het equivalent van de humane AUC bij steady-state bij de klinische dosis van 61 mg tafamidis.
In een ontwikkelingstoxiciteitsonderzoek bij konijnen werd bij blootstellingen van ongeveer ≥2,1 maal de steady-state AUC bij de mens een lichte toename waargenomen van skeletmisvormingen en -variaties, abortussen bij een paar vrouwtjeskonijnen, verminderde embryo-foetale overleving, en verlaging van het foetale gewicht bij de klinische dosis van 61 mg tafamidis.
In het onderzoek met tafamidis naar pre- en postnatale ontwikkeling bij de rat daalde de overleving en het gewicht van de jongen na toediening bij het moederdier tijdens de dracht en lactatie met doses van 15 en 30 mg/kg/dag. Het lagere gewicht van de jongen bij mannelijke dieren werd in verband gebracht met een vertraagde seksuele rijping (separatie van de voorhuid) bij 15 mg/kg/dag. Een slechtere prestatie in een water-doolhoftest voor leervermogen en geheugen werd waargenomen bij 15 mg/kg/dag. Het NOAEL voor levensvatbaarheid en groei bij nakomelingen van de F1-generatie na toediening bij het moederdier tijdens de dracht en lactatie met tafamidis was 5 mg/kg/dag (equivalente dosis bij de mens = 0,8 mg/kg/dag). Deze dosis is ongeveer gelijk aan de klinische dosis van 61 mg tafamidis.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose (E 460)
Lactosemonohydraat (E 24)
Crospovidon (E 1202)
Magnesiumstearaat (E 470b)
Filmomhulling (Opadry TF wit)
Calciumcarbonaat
Isomalt
Hypromellose
Middellangeketentriglyceriden
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Geen.
6.5 Aard en inhoud van de verpakking
OPA/Al/PVC-alu blisterverpakkingen
Verpakkingsgrootten: een verpakking van 3 x 10 filmomhulde tabletten en een verpakking van 9 x 10 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Brussel
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/11/717/005
EU/1/11/717/006
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 november 2011
Datum van laatste verlenging: 22 juli 2016
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.