


SmPC (samenvatting van de productkenmerken) - Kimmtrak
1. NAAM VAN HET GENEESMIDDEL
KIMMTRAK 100 microgram/0,5 ml concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén injectieflacon van 0,5 ml bevat 100 microgram tebentafusp, overeenkomend met een concentratie van 200 mcg/ml vóór verdunning.
Tebentafusp is een fusie-eiwit, geproduceerd met recombinant-DNA-technologie in Escherichia coli-cellen.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie (steriel concentraat).
Heldere, kleurloze tot lichtgele oplossing in een injectieflacon voor eenmalig gebruik.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
KIMMTRAK is geïndiceerd als monotherapie voor de behandeling van humaan leukocytenantigeen (HLA)-A*02:01-positieve volwassen patiënten met een niet-resectabel of gemetastaseerd uveamelanoom.
4.2 Dosering en wijze van toediening
KIMMTRAK moet worden toegediend onder de leiding en het toezicht van een arts die ervaring heeft met het gebruik van middelen tegen kanker en die voorbereid is op een behandeling van cytokinenvrijgavesyndroom (cytokine release syndrome) in een omgeving waar volledige voorzieningen voor reanimatie onmiddellijk beschikbaar zijn. Een ziekenhuisopname wordt aanbevolen bij ten minste de eerste drie infusies van KIMMTRAK (zie rubriek 4.4).
Bij patiënten behandeld met KIMMTRAK moet het HLA-A*02:01-genotype bepaald zijn met een gevalideerde assay voor HLA-genotypering.
Dosering
De aanbevolen dosis KIMMTRAK is 20 microgram op dag 1, 30 microgram op dag 8, 68 microgram op dag 15 en daarna 68 microgram eenmaal per week (zie rubriek 6.6). De behandeling met KIMMTRAK moet worden voortgezet zolang de patiënt er klinisch voordeel van heeft en er geen onaanvaardbare toxiciteiten optreden (zie rubriek 5.1).
Premedicatie
Om het risico op hypotensie als gevolg van cytokinenvrijgavesyndroom (cytokine release syndrome, CRS) tot het minimum te beperken, moeten op basis van een klinische evaluatie en de volumestatus van de patiënt intraveneuze vloeistoffen worden toegediend voordat wordt begonnen met de KIMMTRAK-infusie.
Voor patiënten met reeds bestaande bijnierinsufficiëntie die onderhoudstherapie met systemische corticosteroïden krijgen, moet een aanpassing van de dosis corticosteroïden worden overwogen om het risico op hypotensie aan te pakken.
Dosisaanpassingen
Er worden geen verlagingen van de dosis KIMMTRAK aanbevolen. De behandeling met KIMMTRAK moet worden onderbroken of moet worden gestaakt om bijwerkingen te behandelen, zoals beschreven in tabel 1 en tabel 2.
Indien CRS wordt vermoed, moeten de symptomen worden vastgesteld en onmiddellijk worden behandeld volgens de aanbevelingen in tabel 1. Zie tabel 1 voor behandelrichtlijnen voor acute huidreacties.
Tabel 1: CRS-indeling en behandelrichtlijnen
| CRS-graad* | Behandeling |
Graad 1 Temperatuur ≥ 38 °C Geen hypotensie of hypoxie |
|
Graad 2 Temperatuur ≥ 38 °C Hypotensie die reageert op vloeistoffen en geen vasopressoren vereist Zuurstofbehoefte omvat een neuscanule met lage flow (zuurstofafgifte ≤ 6 l/min) of blow-by |
|
| CRS-graad* | Behandeling |
Graad 3 Temperatuur ≥ 38 °C Behoefte aan een vasopressor met of zonder vasopressine Behoefte aan een neuscanule met hoge flow (zuurstofafgifte > 6 l/min), gezichtsmasker of non-rebreathing-masker of Venturi-masker |
|
Graad 4 Temperatuur ≥ 38 °C Behoefte aan meerdere vasopressoren (met uitzondering van vasopressine) Behoefte aan positievedrukbeademing (bijv. CPAP, BiPAP, intubatie en kunstmatige beademing). |
|
* Gebaseerd op consensus van de American Society for Transplantation and Cellular Therapy (ASTCT) over de indeling van CRS-criteria (Lee et al. 2019).
Tabel 2: Aanbevolen behandeling en dosisaanpassingen voor acute huidreacties
| Bijwerkingen | Ernsta | Behandeling |
| Acute huidreacties (zie rubriek 4.4.) | Graad 2 |
|
| Graad 3 |
|
| Graad 4 |
|
a Gebaseerd op National Cancer Institute Common Terminology Criteria for Adverse Events (CTCAE) versie 4.03 (NCI CTCAE v4.03).
Speciale populaties
Pediatrische patiënten
De veiligheid en werkzaamheid van KIMMTRAK bij kinderen jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Ouderen
Er is geen dosisaanpassing vereist voor oudere patiënten (≥ 65 jaar oud).
Nierfunctiestoornis
Op basis van analyses van de veiligheid en werkzaamheid is een dosisaanpassing niet nodig bij patiënten met een lichte tot matige nierdisfunctie. Voor patiënten met een ernstige nierfunctiestoornis kan er geen doseringsadvies worden gegeven door gebrek aan farmacokinetische gegevens; daarom moet de toediening bij patiënten met een ernstige nierfunctiestoornis met voorzichtigheid en nauwlettende monitoring plaatsvinden (zie rubriek 5.2).
Patiënten met een voorgeschiedenis van een hartaandoening
Bij patiënten met een voorgeschiedenis van een significante hartaandoening is er geen onderzoek uitgevoerd met KIMMTRAK. Patiënten met een hartaandoening, verlenging van het QT-interval en risicofactoren voor hartfalen moeten nauwlettend gemonitord worden (zie rubriek 4.4).
Wijze van toediening
KIMMTRAK is bedoeld voor intraveneus gebruik. De aanbevolen infusieperiode is 15 tot 20 minuten.
KIMMTRAK moet worden verdund met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie met humaan albumine voor intraveneuze infusie. Elke injectieflacon KIMMTRAK is uitsluitend bedoeld voor eenmalig gebruik. De KIMMTRAK-injectieflacon niet schudden.
Voor instructies over verdunning en toediening van het geneesmiddel, zie rubriek 6.6.
Eerste drie behandeldoses
De eerste drie doses KIMMTRAK moeten worden toegediend in een ziekenhuisomgeving waarbij ’s nachts moet worden gemonitord op klachten en verschijnselen van CRS gedurende ten minste 16 uur. Vitale functies moeten worden gemonitord vóór toediening en ten minste om de 4 uur tot de symptomen verdwenen zijn. Indien klinisch geïndiceerd, moet monitoring frequenter plaatsvinden of moet de ziekenhuisopname verlengd worden.
Als patiënten hypotensie van graad 3 of 4 hebben gedurende een van de eerste drie infusies met KIMMTRAK, moeten de patiënten bij de volgende drie infusies in een poliklinische omgeving gedurende ten minste 4 uur elk uur gemonitord worden.
Daaropvolgende behandeldoses
Wanneer het dosisniveau van 68 mcg goed verdragen wordt (d.w.z. afwezigheid van hypotensie van graad ≥ 2 waarvoor medisch ingrijpen vereist is), kunnen volgende doses worden toegediend in een geschikte omgeving voor poliklinische zorg. Patiënten moeten na elke infusie gedurende minimaal 60 minuten gemonitord worden. Voor patiënten die gedurende ten minste 3 maanden een poliklinische behandeling met KIMMTRAK gekregen hebben en geen onderbrekingen van meer dan 2 weken gehad hebben, kan bij daaropvolgende doses de poliklinische monitoring na infusie verkort worden tot minimaal 30 minuten.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Cytokinenvrijgavesyndroom (CRS)
De meeste patiënten kregen CRS na infusies met tebentafusp. De diagnose CRS werd het vaakst gebaseerd op pyrexie, gevolgd door hypotensie en soms hypoxie. Andere vaak waargenomen symptomen bij CRS waren onder andere koude rillingen, nausea, braken, vermoeidheid en hoofdpijn. CRS is in verband gebracht met orgaanfunctiestoornis, waaronder lever-, nier-, alvleesklier-, hart- en longfunctiestoornis.
In de meeste gevallen begon CRS op de dag van de infusie, waarbij de mediane tijd tot verdwijnen van CRS 2 dagen was. Pyrexie werd opgemerkt in vrijwel alle gevallen van CRS en bij deze patiënten trad een stijging van de lichaamstemperatuur over het algemeen op binnen de eerste 8 uur na de infusie met tebentafusp. CRS leidde zelden (1,2%) tot het stopzetten van de behandeling.
Patiënten moeten na de eerste drie infusies met tebentafusp gedurende ten minste 16 uur voor klachten en verschijnselen van CRS worden gemonitord in een ziekenhuisomgeving met onmiddellijke toegang tot geneesmiddelen en reanimatieapparatuur voor de behandeling van CRS. Indien CRS wordt waargenomen, moet direct een behandeling met ondersteunende zorg worden gestart, waaronder antipyretica, intraveneuze vloeistoffen, tocilizumab of corticosteroïden, om escalatie tot ernstige of levensbedreigende voorvallen te voorkomen; monitoring moet worden voortgezet totdat CRS is verdwenen.
Bij daaropvolgende doses moeten patiënten na de behandeling nauwlettend worden gemonitord om klachten en verschijnselen van CRS vroegtijdig vast te stellen (zie rubriek 4.2, Wijze van toediening). Patiënten met comorbiditeiten, waaronder cardiovasculaire aandoeningen, kunnen een verhoogd risico hebben op sequelae als gevolg van CRS.
Behandeling met tebentafusp is niet onderzocht bij patiënten met een klinisch significante hartaandoening (zie rubriek 5.1). De behandeling met tebentafusp moet worden onderbroken of stopgezet, afhankelijk van de persistentie en ernst van CRS (zie rubriek 4.2, tabel 1).
Acute huidreacties
Bij infusie met tebentafusp zijn acute huidreacties gemeld, die gebaseerd kunnen zijn op het werkingsmechanisme en de gp100-expressie in normale melanocyten in de huid. De acute huidreacties bestonden hoofdzakelijk uit rash, pruritus, erytheem en huidoedeem (zie rubriek 4.8).
Acute huidreacties traden doorgaans op na elk van de eerste drie infusies met tebentafusp en namen na verloop van tijd af in ernst en frequentie. De meeste symptomen verdwenen zonder systemische corticosteroïden of langdurige sequelae.
Acute huidreacties kunnen worden behandeld met antihistaminica en topische corticosteroïden. Systemische steroïden moeten worden overwogen voor persisterende of ernstige symptomen. De behandeling van klachten en verschijnselen van huidreacties kan tijdelijk uitstel van daaropvolgende behandelingen met tebentafusp vereisen (zie rubriek 4.2, tabel 2).
Hartaandoening
Voorvallen met betrekking tot het hart, zoals sinustachycardie en aritmie, zijn waargenomen bij patiënten die met tebentafusp behandeld werden (zie rubriek 4.8). Patiënten met reeds bestaande cardiovasculaire aandoeningen kunnen een verhoogd risico hebben op sequelae als gevolg van CRS en moeten nauwlettend gemonitord worden. Een patiënt met klachten of verschijnselen die overeenstemmen met voorvallen met betrekking tot het hart, moeten onmiddellijk geëvalueerd en behandeld worden. Verder moet een geschikte behandeling toegediend worden voor een onderliggend CRS als versnellende factor.
Gevallen van verlenging van het QT-interval zijn gemeld na behandeling met tebentafusp (zie rubriek 4.8). De behandeling met tebentafusp moet met voorzichtigheid toegediend worden bij patiënten met een voorgeschiedenis van of neiging tot verlenging van het QT-interval en bij patiënten die geneesmiddelen gebruiken waarvan bekend is dat ze het QT-interval verlengen.
Bij alle patiënten moet een elektrocardiogram (ECG) plaatsvinden vóór en na behandeling met tebentafusp gedurende de eerste 3 weken van de behandeling en daarna indien klinisch geïndiceerd. De behandeling met tebentafusp moet onderbroken worden als het QTcF-interval meer dan 500 msec is of met ≥ 60 msec stijgt ten opzichte van de uitgangswaarde en patiënten moeten worden behandeld voor alle onderliggende versnellende factoren, waaronder afwijkende elektrolyten. De behandeling met tebentafusp moet hervat worden wanneer het QTcF-interval verbetert tot < 500 msec of < 60 msec ten opzichte van de uitgangswaarde is. De behandeling met tebentafusp moet onderbroken of stopgezet worden, afhankelijk van de persistentie en ernst van het voorval met betrekking tot het hart en een daarmee gepaard gaand CRS (zie rubriek 4.2, tabel 1).
Anticonceptie
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens en gedurende ten minste 1 week na de laatste dosis van de behandeling met tebentafusp (zie rubriek 4.6).
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per ml, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen formeel onderzoek naar interacties uitgevoerd met tebentafusp.
Het starten van de behandeling met tebentafusp veroorzaakt een tijdelijke afgifte van cytokinen die CYP450-enzymen kunnen onderdrukken. Het hoogste risico op een geneesmiddeleninteractie bestaat gedurende de eerste 24 uur van de eerste drie doses tebentafusp bij patiënten die gelijktijdige CYP450-substraten krijgen, in het bijzonder die met een smalle therapeutische index. Deze patiënten moeten worden gemonitord voor toxiciteit (bijv. warfarine) of geneesmiddelconcentraties (bijv. ciclosporine). De dosis van de gelijktijdige geneesmiddelen moet zo nodig worden aangepast.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met tebentafusp en gedurende ten minste 1 week na de laatste dosis tebentafusp.
Zwangerschap
Er zijn geen gegevens over het gebruik van tebentafusp bij zwangere vrouwen. Er is geen dieronderzoek naar de reproductie uitgevoerd met tebentafusp (zie rubriek 5.3).
Tebentafusp wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen. Vóór het starten van de behandeling met tebentafusp moet de zwangerschapsstatus worden gecontroleerd bij vrouwen die zwanger kunnen worden.
Borstvoeding
Er is onvoldoende informatie over de uitscheiding van tebentafusp/metabolieten in de moedermelk. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens behandeling met tebentafusp.
Vruchtbaarheid
Er is geen onderzoek naar de vruchtbaarheid uitgevoerd met tebentafusp (zie rubriek 5.3). Het effect van tebentafusp op de mannelijke en vrouwelijke vruchtbaarheid is niet bekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Tebentafusp heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen bij patiënten behandeld met KIMMTRAK waren cytokinenvrijgavesyndroom (88%), rash (85%), pyrexie (79%), pruritus (72%), vermoeidheid (66%), nausea (56%), koude rillingen (55%), buikpijn (49%), oedeem (49%), hypo-/hyperpigmentatie (48%), hypotensie (43%), droge huid (35%), hoofdpijn (32%) en braken (34%).
Bijwerkingen leidden bij 4% van de patiënten die KIMMTRAK kregen tot definitieve stopzetting van de behandeling. De meest voorkomende bijwerking die tot stopzetting van de behandeling met KIMMTRAK leidde, was cytokinenvrijgavesyndroom.
Bijwerkingen die leidden tot ten minste één dosisonderbreking, kwamen voor bij 26% van de met KIMMTRAK behandelde patiënten (met wekelijkse dosering) en resulteerden in een mediaan van één overgeslagen dosis. Bijwerkingen die een onderbreking van de toediening vereisten bij ≥ 2% van de patiënten, omvatten vermoeidheid (3%; graad 1-3), pyrexie (2,7%; graad 1-3), alanineaminotransferasestijging (2,4%; graad 1-4), aspartaataminotransferasestijging (2,4%; graad 1-3), buikpijn (2,1%; graad 1-3) en lipase verhoogd (2,1%; graad 1-3).
Bijwerkingen die tot ten minste één dosisaanpassing leidden, kwamen voor bij 4,2% van de patiënten in de met KIMMTRAK behandelde groep. Bijwerkingen die een dosisaanpassing vereisten bij ≥ 1% van de patiënten, waren cytokinenvrijgavesyndroom (1,9%; graad 1-3) en hypotensie (1,1%; graad 2-4).
Lijst van bijwerkingen in tabelvorm
Tabel 3 geeft een samenvatting van de bijwerkingen die voorkwamen bij 378 patiënten met gemetastaseerd uveamelanoom in twee klinische onderzoeken (IMCgp100-102 en IMCgp100-202) die het aanbevolen doseringsschema van KIMMTRAK kregen van 20 microgram op dag 1, 30 microgram op dag 8, 68 microgram op dag 15 en daarna 68 microgram per week.
De frequentie van bijwerkingen is vermeld volgens de systeem/orgaanklasse (SOC) van MedDRA op het niveau van de voorkeursterm. Frequenties waarmee bijwerkingen voorkwamen, worden als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1 000, < 1/100), zelden (≥ 1/10 000, < 1/1 000), zeer zelden (< 1/10 000). Binnen elke frequentiegroep worden de bijwerkingen vermeld in volgorde van afnemende ernst.
Tabel 3: Bijwerkingen bij patiënten behandeld met KIMMTRAK als monotherapie
| Bijwerkingen | |
| Infecties en parasitaire aandoeningen | |
| Vaak | Nasofaryngitis |
| Immuunsysteemaandoeningen | |
| Zeer vaak | Cytokinenvrijgavesyndroom1 |
| Voedings- en stofwisselingsstoornissen | |
| Zeer vaak | Verminderde eetlust, hypomagnesiëmie, hyponatriëmie, hypocalciëmie, hypokaliëmie |
| Soms | Tumorlysissyndroom |
| Psychische stoornissen | |
| Zeer vaak | Insomnia |
| Vaak | Angst |
| Zenuwstelselaandoeningen | |
| Zeer vaak | Hoofdpijn2, duizeligheid, paresthesie |
| Vaak | Smaakstoornis |
| Hartaandoeningen | |
| Zeer vaak | Tachycardie2 |
| Vaak | Aritmie2, atriumfibrillatie2 |
| Soms | Angina pectoris2, hartfalen2 |
| Bloedvataandoeningen | |
| Zeer vaak | Hypotensie2, overmatig blozen, hypertensie |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
| Zeer vaak | Hoesten, dyspneu |
| Vaak | Orofaryngeale pijn, hypoxie2 |
| Maagdarmstelselaandoeningen | |
| Zeer vaak | Nausea2, braken2, diarree, buikpijn, constipatie, dyspepsie |
| Huid- en onderhuidaandoeningen | |
| Zeer vaak | Rash, pruritus, droge huid, hypo-/hyperpigmentatie4, erytheem |
| Vaak | Alopecia, nachtzweet |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| Zeer vaak | Artralgie, rugpijn, myalgie, pijn in extremiteit |
| Vaak | Spierspasme |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
| Zeer vaak | Pyrexie2, vermoeidheid3, koude rillingen2, oedeem5, influenza-achtige ziekte |
| Onderzoeken | ||||||
| Zeer vaak | Aspartaataminotransferase verhoogd, alanineaminotransferase verhoogd, bloed bilirubine verhoogd, lipase verhoogd, anemie, lymfocytentelling verlaagd, bloed fosfaat verlaagd, bloed creatinine verhoogd | |||||
| Vaak | Amylase verhoogd, gamma-glutamyltransferase verhoogd, wittebloedceltelling verhoogd, bloed alkalische fosfatase verhoogd, bloed glucose verhoogd | |||||
| Soms | Elektrocardiogram QT verlengd | |||||
| 1 CRS werd toegekend aan de hand van de consensus van de ASTCT over de indeling van | ||||||
| CRS-criteria (Lee et al. 2019). Toegekend CRS wordt weergegeven in plaats van door de | ||||||
| onderzoeker gemeld CRS. | ||||||
| 2 Sommige van de voorvallen kunnen verband houden met CRS of kunnen geïsoleerd gemelde | ||||||
| voorvallen zijn. | ||||||
| 3 Omvat vermoeidheid en asthenie. | ||||||
| 4 Omvat verworven haartontkleuring, efeliden, wimperverkleuring, wimpers hypopigmentatie, | ||||||
| haarkleurveranderingen, lentigo, pigmentatieaandoening, retinale depigmentatie, | ||
| huidpigmentvermindering, huidverkleuring, huidhyperpigmentatie, huidhypopigmentatie, lentigo | ||
| solaris, vitiligo. | ||
5 Omvat oogoedeem, oogzwelling, ooglidoedeem, periorbitale zwelling, periorbitaal oedeem, zwelling
| van ooglid, farynxoedeem, lipoedeem, lipzwelling, gezichtsoedeem, gegeneraliseerd oedeem, | |
| gelokaliseerd oedeem, oedeem, oedeem perifeer, perifere zwelling, zwelling, zwelling aangezicht. | |
Beschrijving van geselecteerde bijwerkingen
Cytokinenvrijgavesyndroom (CRS)
In klinisch onderzoek IMCgp100-202 kwam cytokinenvrijgavesyndroom (toegekend op basis van de consensus over de ASTCT-indeling, 2019) voor bij 89% van de met KIMMTRAK behandelde patiënten. De totale incidentie van CRS omvatte 12% van graad 1, 76% van graad 2 en 0,8% van graad 3. De vaakst waargenomen symptomen bij CRS omvatten koude rillingen, nausea, braken, vermoeidheid, hypotensie en hoofdpijn. Voorvallen van graad 3 die mogelijk worden waargenomen in verband met CRS omvatten tachycardie, hypoxie, angina pectoris, atriale flutter en linkerventrikeldisfunctie.
De meeste (84%) episoden van CRS begonnen op de dag van de infusie. De mediane tijd tot verdwijnen van CRS was 2 dagen. CRS leidde zelden (1,2%) tot het stopzetten van de behandeling. Alle CRS-symptomen waren reversibel en werden meestal behandeld met intraveneuze vloeistoffen, antipyretica of een enkele dosis corticosteroïden. Twee patiënten (0,8%) kregen tocilizumab.
Voor de klinische behandeling van CRS, zie rubriek 4.2, tabel 1.
Acute huidreacties
In onderzoek IMCgp100-202 kwamen acute huidreacties voor bij 91% van de patiënten behandeld met KIMMTRAK, waaronder een willekeurige graad van rash (83%), pruritus (69%), erytheem (25%) en huidoedeem (27%). De meeste huidreacties waren van graad 1 (28%) of 2 (44%), en sommige met KIMMTRAK behandelde patiënten kregen voorvallen van graad 3 (21%). Bij de patiënten bij wie rash werd waargenomen, hadden de patiënten vaak rash (55%), rash maculo-papulair (31%) en huidexfoliatie (21%). De bijwerkingen van rash van graad 3 werden gemeld bij 5% van de patiënten en omvatten rash (2,4%) en rash maculo-papulair (1,6%).
Acute huidreacties kwamen doorgaans voor na elk van de eerste drie infusies met KIMMTRAK, met een afnemende frequentie van reacties van ≥ graad 3 (dosis 1: 17%; dosis 2: 10%; dosis 3: 8%; dosis 4: 3%). De mediane tijd tot optreden van acute huidreacties was 1 dag bij de met KIMMTRAK behandelde patiënten en de mediane tijd tot verbetering tot ≤ graad 1 was 6 dagen.
Voor de klinische behandeling van acute huidreacties, zie rubriek 4.2, tabel 2.
Gestegen leverenzymen
In onderzoek IMCgp100-202, waarbij 95% van de patiënten reeds bestaande levermetastasen had, werd een verhoging van ALAT/ASAT tot ≥ graad 1 waargenomen bij 65% van de patiënten behandeld met KIMMTRAK. Verhogingen van bilirubine zijn gemeld bij 27% van de patiënten en deze werden voornamelijk in verband gebracht met een toename van de omvang van de levermetastasen. De meeste ALAT/ASAT-verhogingen van graad 3 of 4 kwamen doorgaans binnen de eerste 3 KIMMTRAK-infusies voor. De meeste patiënten die ALAT/ASAT-verhogingen van graad 3 of 4 hadden, hadden binnen 7 dagen een verbetering tot ≤ graad 1.
Immunogeniciteit
Tijdens de behandeling optredende antigeneesmiddelantistoffen (anti-drug antibodies, ADA) tegen tebentafusp werden in onderzoek IMCgp100-102 en IMCgp100-202 voor alle doses gedetecteerd bij respectievelijk 33% en 29% van de patiënten die tebentafusp kregen. De mediane tijd tot optreden van ADA-vorming was 6 tot 9 weken na de start van de behandeling met tebentafusp.
Er was geen bewijs van effect van ADA op de veiligheid of werkzaamheid van tebentafusp, hoewel het kleine aantal patiënten die een hoge titer ADA ontwikkelden geen uitsluitsel geeft over de klinische impact ervan.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen informatie over overdosering met tebentafusp. In geval van overdosering moeten patiënten nauwlettend worden gemonitord voor klachten of verschijnselen van bijwerkingen en moet een geschikte symptomatische behandeling onmiddellijk worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, andere antineoplastische middelen, ATC-code: L01XX75
Werkingsmechanisme
Tebentafusp is een bispecifiek fusie-eiwit dat bestaat uit een T-celreceptor (TCR; doeldomein), gefuseerd met een antistoffragment dat zich richt op CD3 (differentiatiecluster 3; effectordomein). Het TCR-uiteinde bindt met hoge affiniteit aan een gp100-peptide dat door humaan leukocytenantigeen-A*02:01 (HLA-A*02:01) wordt gepresenteerd op het celoppervlak van tumorcellen van het uveamelanoom, en het effectordomein bindt aan de CD3-receptor op de polyklonale T-cel.
Wanneer het TCR-doeldomein van tebentafusp aan uveamelanoomcellen bindt en het CD3-effectordomein aan polyklonale T-cellen bindt, wordt er een immuunsynaps gevormd. Deze immuunsynaps leidt tot doelwitverandering en activering van polyklonale T-cellen, ongeacht hun natieve TCR-specificiteit. Door tebentafusp geactiveerde polyklonale T-cellen geven inflammatoire cytokinen en cytolytische eiwitten af, wat leidt tot directe lysis van tumorcellen van het uveamelanoom.
Farmacodynamische effecten
Er werd een tijdelijke en klinisch niet-significante vermindering in lymfocytenaantallen in het bloed waargenomen na behandeling met tebentafusp. Het aantal lymfocyten daalde de dag na de eerste 3 doses en keerde vóór de daaropvolgende doses terug tot de uitgangswaarde.
Na behandeling met tebentafusp werden tijdelijke stijgingen in serumconcentraties van pro-inflammatoire cytokinen en chemokinen waargenomen in monsters die na de eerste drie doses waren afgenomen. Er werden piekconcentraties waargenomen tussen 8 en 24 uur na behandeling met tebentafusp en vóór de daaropvolgende doses keerden de niveaus terug tot de uitgangswaarden.
Klinische werkzaamheid en veiligheid
Onderzoek IMCgp100-202: nog niet eerder behandeld gemetastaseerd uveamelanoom
Onderzoek IMCgp100-202 was een gerandomiseerd, ‘open label’-multicenteronderzoek waarin HLA-A*02:01-positieve patiënten met gemetastaseerd uveamelanoom werden geïncludeerd die niet eerder een systemische therapie hadden gekregen. De patiënten mochten nog geen eerdere systemische behandeling of gelokaliseerde (op de lever gerichte) therapie hebben gekregen voor gemetastaseerd uveamelanoom, tenzij voor een eerdere operatieve resectie van oligogemetastaseerde ziekte. Patiënten werden geëxcludeerd als er sprake was van symptomatische of onbehandelde hersenmetastasen, symptomatisch congestief hartfalen, een QT-interval gecorrigeerd volgens de formule van Fridericia (QTcF) > 470 msec of een aangeboren lang-QT-syndroom, een acuut myocardinfarct of onstabiele angina pectoris minder dan 6 maanden vóór de start van de behandeling.
De patiënten werden (2:1) gerandomiseerd naar een wekelijkse behandeling met tebentafusp via intraveneuze infusie volgens het aanbevolen patiëntspecifieke doseringsschema (rubriek 4.2) of een behandeling naar keuze van de onderzoeker (pembrolizumab, ipilimumab of dacarbazine) bij de goedgekeurde doses van deze middelen, tot ziekteprogressie of onaanvaardbare toxiciteit.
De patiënten konden de behandeling met tebentafusp, pembrolizumab of ipilimumab krijgen na ziekteprogressie als zij klinisch stabiel waren, er klinisch voordeel bij hadden en geen tekenen van onaanvaardbare toxiciteit vertoonden, zoals bepaald door de onderzoeker. Het was toegestaan de behandeling gedurende maximaal 2 opeenvolgende weken te onderbreken. De randomisatie was gestratificeerd volgens lactaatdehydrogenase (LDH)-status, een bekende prognostische factor voor niet-resectabel of gemetastaseerd uveamelanoom.
De primaire werkzaamheidsuitkomst was totale overleving (overall survival, OS) bij alle in het onderzoek gerandomiseerde patiënten. De tumoren werden elke 12 weken beoordeeld. Een aanvullende werkzaamheidsuitkomst was door de onderzoeker beoordeelde progressievrije overleving (progression-free survival, PFS). In totaal werden 378 patiënten gerandomiseerd; 252 naar de met tebentafusp behandelde groep en 126 naar de groep die werd behandeld met de keuze van de onderzoeker (pembrolizumab: 82%; ipilimumab: 12%; of dacarbazine: 6%). De mediane leeftijd was 64 jaar (spreiding: 23 tot 92 jaar); waarbij 49,5% van de patiënten ≥ 65 jaar was, 87% wit was, 50% vrouw was. De ECOG-prestatiestatus bij de uitgangssituatie was 0 (72%), 1 (20,4%) of 2 (0,3%); 36% had een verhoogde LDH-spiegel en 95% had levermetastasen.
In dit onderzoek IMCgp100-202 kreeg 43% van de patiënten een behandeling na progressie met tebentafusp, waarbij geen nieuwe veiligheidssignalen werden vastgesteld. De mediane duur van de tebentafusp-behandeling na progressie was 8 weken.
| Van het totaal aantal |
tebentafusp-infusies tijdens
| het onderzoek werd 21,5% toegediend na progressie. |
Na voltooiing van de primaire werkzaamheidsanalyse mochten de patiënten uit de groep naar keuze van de onderzoeker overschakelen op de behandeling met tebentafusp. Met een mediane follow-upduur van 22,4 maanden bleef de geüpdatete OS in het voordeel van de groep met tebentafusp (HR = 0,58; 95%-BI 0,44; 0,77). Op het moment van de analyse waren 16 patiënten overgestapt naar de behandeling met tebentafusp.
De werkzaamheidsresultaten zijn samengevat in tabel 4 en figuur 1. Figuur 1 geeft een analyse weer met 3 jaar follow-up. Op het moment van deze analyse zijn 16 patiënten uit de controlegroep overgestapt naar de behandeling met tebentafusp.
Tabel 4: Werkzaamheidsresultaten in onderzoek IMCgp100-202
| Primaire en secundaire eindpunten | KIMMTRAK (N = 252) | Behandeling naar keuze van de onderzoeker (N = 126) |
| Totale overleving (OS)1 | ||
| Aantal overlijdens | 87 (34,5%) | 63 (50%) |
| Mediane maanden (95%-BI) | 21,7 (18,6; 28,6) | 16,0 (9,7; 18,4) |
| HR (95%-BI)2, 4 | 0,51 (0,37; 0,71) | |
| P-waarde volgens gestratificeerde lograngorde2 | p = < 0,0001 | |
| Progressievrije overleving (PFS)3, 4 | ||
| Aantal (%) patiënten met voorval | 198 (78,6%) | 97 (77%) |
| Mediaan in maanden (95%-BI) | 3,3 (3,0; 5,0) | 2,9 (2,8; 3,0) |
| HR (95%-BI)4 | 0,73 (0,58; 0,94) | |
| P-waarde volgens gestratificeerde lograngorde2 | p = 0,0139 | |
| Objectief responspercentage (ORR)6 | ||
| n (%) | 26 (10,3) | 6 (4,8) |
| 95%-BI | 6,9; 14,8 | 1,8; 10,1 |
| Complete respons (CR) | 1 (0,4) | 0 |
| Partiële respons (PR) | 25 (9,9) | 6 (4,8) |
| Stabiele ziekte (SD)5 | 52 (20,6) | 16 (12,7) |
| Mediane duur van respons | ||
| Maanden (95%-BI) | 9,9 (5,6; 22,1) | 9,7 (2,7; --) |
BI = betrouwbaarheidsinterval, HR = hazardratio
1 Bij een vooraf gespecificeerde tussentijdse analyse werden 150 OS-voorvallen waargenomen, en een p-waardegrens voor het vaststellen van werkzaamheid (0,006) werd bepaald aan de hand van een Lan-Demets alpha spending-functie met O’Brien-Fleming-type-grens.
2 Tweezijdige p-waarde gebaseerd op de lograngordetoets, gestratificeerd volgens LDH. 3 Zoals beoordeeld door de onderzoeker aan de hand van RECIST v1.1-criteria. 4 Hazardratio is afkomstig van een proportioneel risicomodel, gestratificeerd volgens LDH-status. 5 Gebaseerd op ≥ 24 weken.
6 Geüpdatet op basis van alle patiënten die kans hebben op ten minste 3 radiologische beoordelingen.
Figuur 1: Kaplan-Meier-curves van totale overleving in onderzoek IMCgp100-202 (analyse na 3 jaar follow-up) – ITT-populatie
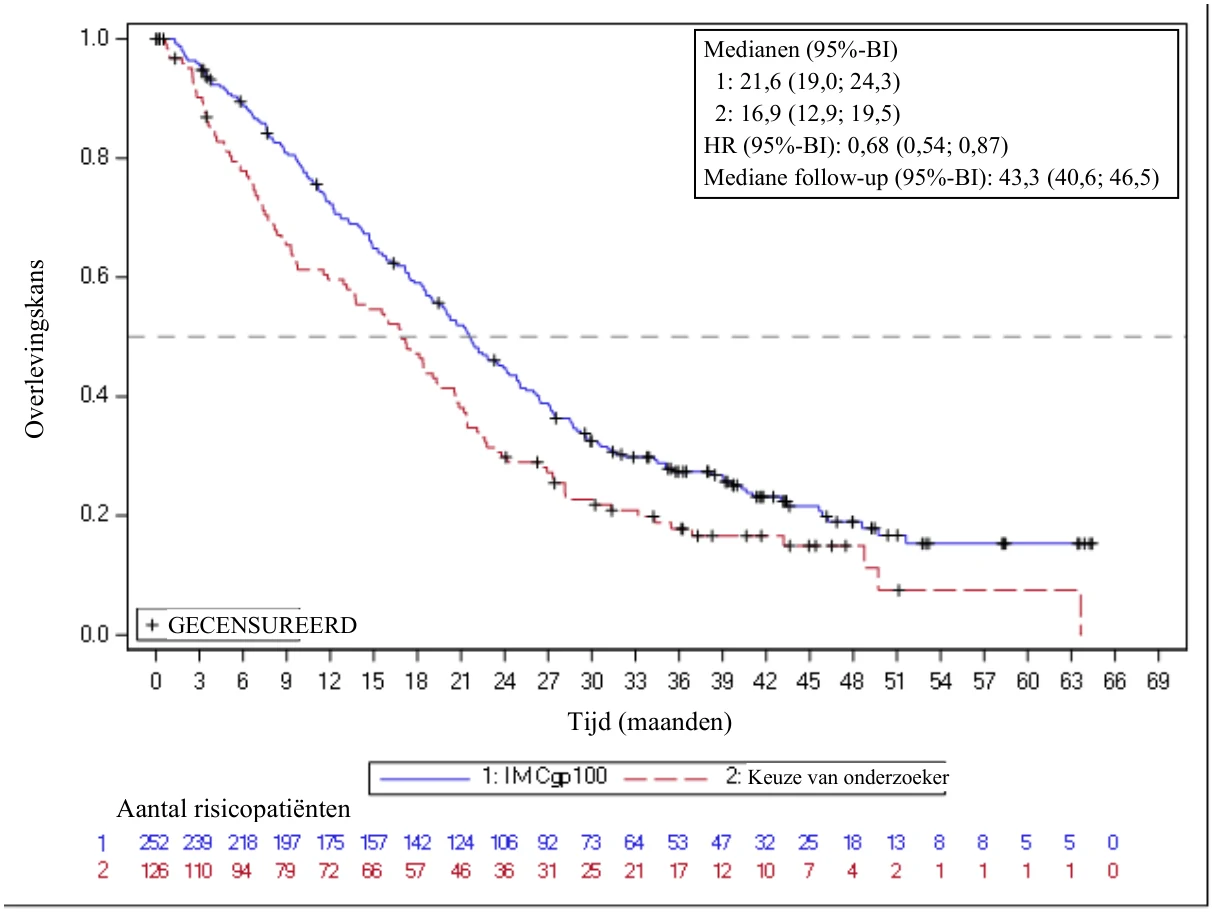
BI = betrouwbaarheidsinterval; HR = hazardratio; IMCgp100 = tebentafusp; ITT = intent-to-treat.
Na 3 jaar follow-up blijft tebentafusp een aanzienlijk overlevingsvoordeel geven vergeleken met de keuze van de onderzoeker.
Onderzoek IMCgp100-102: eerder behandeld gemetastaseerd uveamelanoom
Onderzoek IMCgp100-102 was een ‘open label’-fase 2-multicenteronderzoek uitgevoerd met 127 patiënten, die werden behandeld met het doseringsschema dat wordt aanbevolen in rubriek 4.2. De patiënten moesten HLA-A*02:01-positief zijn. De patiënten kwamen in aanmerking als zij ziekteprogressie hadden na ten minste 1 of meer eerdere lijnen van op de lever gerichte therapie of systemische therapie, waaronder immuuncheckpointremmers in geval van metastasen. De patiënten werden geëxcludeerd bij een klinisch significante hartziekte en als er sprake was van symptomatische of onbehandelde hersenmetastasen.
Belangrijke uitkomstmaten voor de werkzaamheid waren onder andere bevestigd ORR zoals beoordeeld door een onafhankelijke centrale beoordeling (Independent Central Review, ICR) aan de hand van Response Evaluation Criteria in Solid Tumours (RECIST) v1.1. Secundaire werkzaamheidsuitkomsten waren onder andere PFS, DCR, DOR en OS.
De mediane leeftijd was 61 jaar, 50% was vrouw, 99% was wit, de ECOG-prestatiescore was 0 (70%) of 1 (30%) en 96% van de patiënten had levermetastasen. Eerdere behandelingen omvatten immunotherapie (73% van de patiënten), waaronder immuuncheckpointremmers (PD-1/PD-L1; 65%; CTLA-4; 31%) en op de lever gerichte therapie 45%. Werkzaamheidsresultaten van onderzoek IMCgp100-102 zijn samengevat in tabel 5.
Tabel 5: Werkzaamheidsresultaten in onderzoek IMCgp100-102
| Primaire en secundaire eindpunten | KIMMTRAK (N = 127) |
| Bevestigd objectief responspercentage | 6 (4,7%) |
| (95%-BI) | (1,8%; 10%) |
| Complete respons (CR) | 0 |
| Partiële respons (PR) | 6 (4,7%) |
| Stabiele ziekte (SD)2 | 23 (18,1%) |
| Mediane duur van respons | |
| Maanden (95%-BI) | 8,7 (5,6; 24,5) |
1 Zoals beoordeeld met de onafhankelijke centrale beoordeling aan de hand van RECIST v1.1-criteria. 2 Gebaseerd op ≥ 24 weken.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met KIMMTRAK in alle subgroepen van pediatrische patiënten bij de behandeling van oogmelanoom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
De farmacokinetiek van tebentafusp is lineair en dosisproportioneel over een dosisbereik van 20 mcg tot 68 mcg. Na wekelijkse intraveneuze infusie bij patiënten met gemetastaseerd uveamelanoom bereikten de maximale plasmaconcentraties (Cmax) 4,2 ng/ml - 13,7 ng/ml onmiddellijk na afloop van de infusie (T = 0,5 uur). Er werd geen accumulatie waargenomen bij een wekelijks doseringsschema bij de beoogde therapeutische doses.
Distributie
Tebentafusp werd niet in grote mate gedistribueerd en vertoonde een distributievolume dat vergelijkbaar was met het bloedvolume (5,25 l).
Biotransformatie
De kenmerken van de metabole route van tebentafusp zijn niet in kaart gebracht. Net als andere therapeutische eiwitten wordt tebentafusp naar verwachting via katabole routes afgebroken tot kleine peptiden en aminozuren.
Eliminatie
De kenmerken van de excretie van tebentafusp zijn niet volledig in kaart gebracht. Op basis van zijn molecuulgrootte, die vlak bij de grootte van de exclusiedrempel voor glomerulaire filtratie ligt, kunnen kleine hoeveelheden tebentafusp in de urine worden uitgescheiden.
Na toediening van tebentafusp bij patiënten met gemetastaseerd uveamelanoom was de geschatte systemische klaring 4,29 l/d, met een terminale halfwaardetijd van 6 tot 8 uur.
Speciale populaties
Een farmacokinetische populatieanalyse duidde erop dat gewicht (43 tot 163 kg), geslacht, ras en leeftijd (23 tot 91 jaar) geen significant effect hadden op de klaring van tebentafusp.
Nierfunctiestoornis
Er zijn geen formele farmacokinetische onderzoeken met tebentafusp uitgevoerd bij patiënten met een nierfunctiestoornis.
Er werd geen invloed op de veiligheids- of werkzaamheidsparameters vastgesteld bij patiënten met een lichte (creatinineklaring [CrCl] variërend van 60 tot 89 ml/min) tot matige nierfunctiestoornis (CrCl variërend van 30 tot 59 ml/min) en er worden geen dosisaanpassingen aanbevolen. Er zijn beperkte gegevens over patiënten (< 5%) met een matige nierfunctiestoornis en er is geen informatie beschikbaar over patiënten met een ernstige nierfunctiestoornis (CrCl < 30 ml/min).
Leverfunctiestoornis
Er is geen formeel farmacokinetisch onderzoek met tebentafusp uitgevoerd bij patiënten met een leverfunctiestoornis. Farmacokinetische populatieanalyses toonden aan dat ALAT/ASAT-verhogingen bij de uitgangssituatie en tijdens de behandeling geen invloed hadden op de farmacokinetiek van tebentafusp. Er worden geen dosisaanpassingen aanbevolen op basis van de ALAT/ASAT-concentraties.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Tebentafusp is een humaanspecifiek eiwit en er zijn geen relevante diersoorten waarbij niet-klinische toxicologie van tebentafusp kon worden getest.
Er is geen onderzoek op het gebied van carcinogeniciteit, genotoxiciteit of ontwikkelings- en reproductietoxiciteit uitgevoerd met tebentafusp.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Citroenzuurmonohydraat (E330)
Dinatriumwaterstoffosfaat (E339)
Mannitol (E421)
Trehalose
Polysorbaat 20 (E432)
Water voor injectie
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacon
3 jaar.
Na opening
Vanuit microbiologisch oogpunt moet het geneesmiddel na opening onmiddellijk worden verdund en geïnfundeerd.
Na bereiding van de oplossing voor infusie
De chemische en fysische stabiliteit tijdens gebruik zijn aangetoond gedurende 24 uur bij 2 °C tot 8 °C.
Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt. Indien het niet onmiddellijk wordt gebruikt, zijn tijdens gebruik de bewaartijden en -omstandigheden de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Gekoeld bewaren en transporteren (2 °C – 8 °C).
De injectieflacon in de omdoos bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Injectieflacon van type I-glas met een broombutylrubber stop en een aluminium/plastic flip-off verzegeling, die 0,5 ml concentraat bevat.
Verpakkingsgrootte van 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Algemene voorzorgsmaatregelen
De oplossing voor infusie moet worden bereid door een beroepsbeoefenaar in de gezondheidszorg die bij het hanteren van dit geneesmiddel de hele tijd een geschikte aseptische techniek toepast.
Voor verdunning en bereiding van de oplossingen voor toediening met een aseptische techniek worden toegepast.
Overbrengingshulpmiddelen met een gesloten systeem (closed system transfer devices, CSTD) mogen niet worden gebruikt voor het bereiden van de dosis KIMMTRAK oplossing voor infusie.
Parenterale geneesmiddelen en infuuszakken moeten vóór toediening visueel geïnspecteerd worden op deeltjes en verkleuring, wanneer de oplossing en de verpakking dat toelaten.
Bereiding
KIMMTRAK moet vóór intraveneuze toediening worden verdund.
De volgende benodigdheden moeten beschikbaar zijn vóór het bereiden van KIMMTRAK voor toediening:
- Steriele spuiten van 1 ml met een schaalverdeling van 2 decimalen.
- Steriele naalden.
Humaan albumine; een concentratie volgens lokale beschikbaarheid moet worden gebruikt.
Lokale concentraties zijn onder andere, maar niet beperkt tot 4% (40 g/l), 5% (50 g/l), 20% (200 g/l), 25% (250 g/l).
Een infuuszak van 100 ml met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie:
- De infuuszak moet zijn vervaardigd van polyolefinen (PO) [zoals polyethyleen (PE) en polypropyleen (PP)] of polyvinylchloride (PVC).
- Een steriele, niet-pyrogene infuusset met inline filter van 0,2 micron met lage eiwitbinding voor toediening van de uiteindelijke infuuszak.
Verdunning en toediening
Er is een procedure van 2 stappen vereist voor de bereiding van de uiteindelijke dosis KIMMTRAK:
Stap 1: de infuuszak gereedmaken
Maak de infuuszak als volgt met een aseptische techniek gereed:
a. Trek met een spuit van 1 ml en een steriele naald het berekende volume humaan albumine op in de spuit (zie tabel 6 hieronder) en voeg dit toe aan de infuuszak van 100 ml met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie om een uiteindelijke concentratie humaan albumine te verkrijgen tussen 225 mcg/ml en 275 mcg/ml.
Tabel 6: Voorbeelden van de concentratie humaan albumine en aanvaardbare optrekvolumes
| Concentratie humaan albumine | Aanvaardbaar volumebereik voor toevoeging aan de infuuszak van 100 ml voor een concentratie humaan albumine tussen 225 mcg/ml en 275 mcg/ ml |
| 4% (40 g/l) | 0,63 ml (0,57 ml tot 0,69 ml) |
| 5% (50 g/l) | 0,50 ml (0,45 ml tot 0,55 ml) |
| 20% (200 g/l) | 0,13 ml (0,12 ml tot 0,14 ml) |
| 25% (250 g/l) | 0,10 ml (0,09 ml tot 0,11 ml) |
b. Homogeniseer de verdunde oplossing voorzichtig door de volgende stappen te voltooien:
i. Keer de infuuszak om zodat de ingangspoort zich boven aan de zak bevindt en tik tegen de slangen aan de zijkant van de poort om ervoor te zorgen dat eventuele resterende oplossing wordt vrijgegeven aan de bulkoplossing.
ii. Meng door de zak ten minste 5 keer voorzichtig vanuit de omgekeerde positie in lengterichting 360 graden te draaien. De infuuszak NIET schudden. iii. Herhaal (i) en (ii) nog drie keer.
Stap 2: de KIMMTRAK oplossing voor infusie bereiden
c. Trek met een spuit van 1 ml en een steriele naald het vereiste volume KIMMTRAK
100 microgram/0,5 ml op, op basis van de vereiste dosis (weergegeven in tabel 7 hieronder) en voeg dit toe aan de gereedgemaakte infuuszak van 100 ml met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie, plus humaan albumine.
d. Spoel de naald en spuit NIET door bij het overbrengen. Gooi de injectieflacon met het ongebruikte gedeelte KIMMTRAK weg overeenkomstig lokale voorschriften. Bereid niet meer dan één dosis uit de injectieflacon.
Tabel 7: KIMMTRAK-volumes vereist voor toevoeging aan de infuuszak
| Dag van behandeling | Dosis (mcg) KIMMTRAK | Volume (ml) KIMMTRAK |
| Dag 1 | 20 | 0,10 |
| Dag 8 | 30 | 0,15 |
Dag 15 en daarna wekelijks | 68 | 0,34 |
e. Meng de infuuszak door dezelfde procedure te volgen die in stap 1b is beschreven.
Toediening
- Dien KIMMTRAK uitsluitend als intraveneuze infusie toe.
- Dien de infusie onmiddellijk over een periode van 15 tot 20 minuten toe via een daarvoor bestemde intraveneuze lijn. Er moet een steriele, niet-pyrogene infuusset met inline filter van 0,2 micron met lage eiwitbinding worden gebruikt. Dien de volledige inhoud van de KIMMTRAK-infuuszak toe aan de patiënt.
- Spoel na voltooiing van de KIMMTRAK-infusie de infuuslijn door met een voldoende volume steriel natriumchloride 9 mg/ml (0,9%) oplossing voor injectie, om ervoor te zorgen dat de volledige inhoud van de infuuszak wordt toegediend. Dien KIMMTRAK niet toe als intraveneuze push- of bolusdosis toe. Meng KIMMTRAK niet met andere geneesmiddelen en dien geen andere geneesmiddelen toe via dezelfde intraveneuze lijn.
Bewaren van de gereedgemaakte infuuszak
- KIMMTRAK bevat geen conserveermiddel. De gereedgemaakte infuuszak moet binnen 4 uur na het bereiden, met inbegrip van de infusieduur, worden toegediend. Gedurende het tijdvenster van 4 uur moet de KIMMTRAK-infuuszak beneden 30 °C blijven.
Indien de KIMMTRAK-infuuszak niet onmiddellijk wordt gebruikt, bewaar deze dan maximaal
24 uur in de koelkast bij 2 °C tot 8 °C vanaf het moment van gereedmaking. Hierin zijn de tijd die nodig is om de infuuszak op kamertemperatuur te laten komen en de duur van de infusie meegeteld.
- Nadat de KIMMTRAK-infuuszak uit de koelkast is verwijderd, mag deze niet opnieuw in de koelkast worden bewaard. Gooi de ongebruikte KIMMTRAK-oplossing weg na de aanbevolen bewaartijd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Immunocore Ireland Limited
Unit 1, Sky Business Centre
Dublin 17, D17 FY82
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1630/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 01 april 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu