


SmPC (samenvatting van de productkenmerken) - Nintwel 100 mg capsule, zacht
1. NAAM VAN HET GENEESMIDDEL
Nintwel 100 mg, zachte capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén zachte capsule bevat 100 mg nintedanib (als ethaansulfonaat)
Hulpstof met bekend effect:
Dit geneesmiddel bevat 27,15 mg sorbitol in elke dosiseenheid.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Zachte capsule (capsule).
Nintwel 100 mg zijn perzikkleurige, ondoorzichtige, langwerpige zachte gelatinecapsules met een afmeting van ongeveer 15,3 x 6,1 mm.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Nintedanib is geïndiceerd voor gebruik bij volwassenen voor de behandeling van idiopathische pulmonale fibrose (IPF).
Nintedanib is ook geïndiceerd voor gebruik bij volwassenen voor de behandeling van andere chronische fibroserende interstitiële longziekten (interstitial lung diseases, ILD’s) met een progressief fenotype (zie rubriek 5.1).
Nintedanib is geïndiceerd voor gebruik bij volwassenen voor de behandeling van interstitiële longziekte met systemische sclerose (systemic sclerosis associated interstitial lung disease, SSc-ILD).
4.2 Dosering en wijze van toediening
De behandeling dient te worden ingesteld door artsen met ervaring in de behandeling van ziekten waarvoor nintedanib is goedgekeurd.
Dosering
De aanbevolen dosering is 150 mg nintedanib tweemaal daags toegediend met een tussenpoos van ongeveer 12 uur. De dosering van 100 mg tweemaal daags wordt alleen aanbevolen voor gebruik bij patiënten die de tweemaaldaagse dosis van 150 mg niet verdragen.
Indien een dosis is overgeslagen, dient de toediening te worden hervat op het volgende geplande moment en met de aanbevolen dosis. Indien een dosis wordt overgeslagen, mag de patiënt geen extra dosis innemen. De aanbevolen maximale dagelijkse dosering van 300 mg mag niet worden overschreden.
Dosisaanpassingen
Behalve symptomatische behandeling indien van toepassing kan bij bijwerkingen van nintedanib (zie rubriek 4.4 en 4.8) ook worden overgegaan op dosisverlaging of tijdelijke onderbreking tot de betreffende bijwerking is verdwenen tot een niveau waarop de therapie kan worden hervat. De behandeling met nintedanib kan worden hervat met de volledige dosering (150 mg tweemaal daags) of een verlaagde dosering (100 mg tweemaal daags). Indien een patiënt 100 mg tweemaal daags niet verdraagt, dient de behandeling met nintedanib te worden gestaakt.
Indien diarree, misselijkheid en/of braken aanhouden ondanks passende ondersteunende zorg (waaronder behandeling met anti-emetica), kan het nodig zijn de dosis te verlagen of de behandeling te onderbreken. De behandeling kan worden hervat met een verlaagde dosering (100 mg tweemaal daags) of met de volledige dosering (150 mg tweemaal daags). In geval van aanhoudende ernstige diarree, misselijkheid en/of braken ondanks symptomatische behandeling dient de behandeling met nintedanib te worden gestaakt (zie rubriek 4.4).
In geval van onderbreking van de behandeling vanwege een verhoogd aspartaataminotransferase (ASAT) of alanineaminotransferase (ALAT) ter waarde van > 3 x de bovengrens van normaal (upper limit of normal, ULN), kan nadat de transaminasen weer zijn teruggekeerd naar de uitgangswaarden de behandeling opnieuw worden ingesteld met een verlaagde dosering (100 mg tweemaal daags) die vervolgens kan worden verhoogd tot de volledige dosering (150 mg tweemaal daags) (zie rubriek 4.4 en 4.8).
Speciale populaties
Oudere patiënten (≥ 65 jaar)
Er zijn over het geheel genomen geen verschillen waargenomen in de veiligheid en werkzaamheid bij oudere patiënten. Geen a priori dosisaanpassing is nodig op basis van de leeftijd van de patiënt. Bij patiënten van 75 jaar en ouder is de kans groter dat een dosisverlaging nodig is om bijwerkingen te beperken (zie rubriek 5.2).
Verminderde nierfunctie
Er is geen aanpassing in de aanvangsdosering nodig bij patiënten met een licht tot matig verminderde nierfunctie.
De veiligheid, werkzaamheid en farmacokinetiek van nintedanib bij patiënten met een ernstig verminderde nierfunctie (< 30 ml/min creatinineklaring) zijn niet onderzocht.
Verminderde leverfunctie
Bij patiënten met een licht verminderde leverfunctie (Child-Pugh-klasse A) is de aanbevolen dosering nintedanib 100 mg tweemaal daags, met een tussenpoos van ongeveer 12 uur. Bij patiënten met een licht verminderde leverfunctie (Child-Pugh-klasse A) dient onderbreken of staken van de behandeling te worden overwogen voor de behandeling van bijwerkingen. De veiligheid en werkzaamheid van nintedanib bij patiënten met een verminderde leverfunctie die geclassificeerd is als Child-Pugh-klasse B en C zijn niet onderzocht. Behandeling van patiënten met een matig (Child-Pugh-klasse B) of ernstig verminderde leverfunctie (Child-Pugh-klasse C) met nintedanib wordt niet aanbevolen (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van nintedanib bij kinderen in de leeftijd van 0 tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Nintwel 100 mg zijn voor oraal gebruik. De capsules moeten worden ingenomen met voedsel en in hun geheel worden doorgeslikt met water. Ze mogen niet worden gekauwd. De capsule mag niet worden geopend of fijngemaakt (zie rubriek 6.6).
4.3 Contra-indicaties
- Zwangerschap (zie rubriek 4.6)
- Overgevoeligheid voor nintedanib of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Gastro-intestinale aandoeningen
Diarree
In de klinische onderzoeken (zie rubriek 5.1) was de meest gemelde gastro-intestinale bijwerking diarree (zie rubriek 4.8). Bij de meeste patiënten was deze bijwerking licht tot matig van aard en trad deze op in de eerste 3 maanden van de behandeling.
In de postmarketingperiode zijn gevallen gemeld van ernstige diarree, die leidden tot dehydratie en een verstoorde elektrolytenhuishouding. Patiënten dienen bij de eerste tekenen te worden behandeld met voldoende vochtinname en anti-diarreemiddelen, bijv. loperamide. Ook kan het nodig zijn de dosis te verlagen of de behandeling te onderbreken. De behandeling met nintedanib kan worden hervat met een lagere dosering (100 mg tweemaal daags) of met de volledige dosering (150 mg tweemaal daags). Indien de diarree ondanks symptomatische behandeling aanhoudt, moet de behandeling met nintedanib worden gestaakt.
Misselijkheid en braken
Misselijkheid en braken waren veel gemelde gastro-intestinale bijwerkingen (zie rubriek 4.8). Bij de meeste patiënten die last hadden van misselijkheid en braken was het voorval licht tot matig van aard. In klinische onderzoeken leidde misselijkheid bij maximaal 2,1% van de patiënten tot staken van de behandeling met nintedanib, en leidde braken bij maximaal 1,4% van de patiënten tot staken van de behandeling met nintedanib.
Indien klachten aanhouden ondanks passende ondersteunende zorg (waaronder behandeling met anti-emetica), kan het nodig zijn de dosis te verlagen of de behandeling te onderbreken. De behandeling kan worden hervat met een lagere dosering (100 mg tweemaal daags) of met de volledige dosering (150 mg tweemaal daags). In geval van aanhoudende ernstige klachten dient de behandeling met nintedanib te worden gestaakt.
Leverfunctie
De veiligheid en werkzaamheid van nintedanib bij patiënten met een matig (Child-Pugh-klasse B) of ernstig verminderde leverfunctie (Child-Pugh-klasse C) zijn niet onderzocht. Daarom wordt behandeling met nintedanib bij deze patiënten niet aanbevolen (zie rubriek 4.2). Vanwege een verhoogde blootstelling kan bij patiënten met een licht verminderde leverfunctie (Child-Pugh-klasse A) de kans op bijwerkingen verhoogd zijn. Patiënten met een licht verminderde leverfunctie (Child-Pugh-klasse A) dienen te worden behandeld met een verlaagde dosering nintedanib (zie rubriek 4.2 en 5.2).
Gevallen van door het geneesmiddel veroorzaakte leverschade, waaronder ernstige leverschade met fatale afloop, zijn waargenomen bij behandeling met nintedanib. De meeste levergerelateerde voorvallen traden op in de eerste drie maanden van de behandeling. Daarom dienen vóór het instellen van de behandeling en tijdens de eerste maand van de behandeling met nintedanib de gehalten levertransaminasen en bilirubine te worden gemeten. Patiënten dienen in de daaropvolgende twee maanden van de behandeling regelmatig gecontroleerd te worden en daarna periodiek, bijvoorbeeld bij elk patiëntenbezoek of wanneer klinisch aangewezen.
Verhogingen van leverenzymen (ALAT, ASAT, alkalische fosfatase (AF) in het bloed, gamma-glutamyltransferase (gamma-GT), zie rubriek 4.8) en bilirubine waren in de meeste gevallen omkeerbaar door dosisverlaging of onderbreking van de behandeling. Indien er transaminasewaarden (ASAT of ALAT) worden gemeten van meer dan 3 x ULN, dient de dosering te worden verlaagd of de behandeling met nintedanib te worden onderbroken en dient de patiënt nauwlettend te worden gemonitord. Wanneer de transaminasewaarden zijn teruggekeerd tot de uitgangswaarden, kan de behandeling met nintedanib worden hervat met een volledige dosering (150 mg tweemaal daags), of met een verlaagde dosering (100 mg tweemaal daags) die vervolgens kan worden verhoogd tot de volledige dosering (zie rubriek 4.2). Als eventuele verhoogde waarden bij leverfunctietesten gepaard gaan met klinische verschijnselen of symptomen die wijzen op leverschade, bijvoorbeeld geelzucht, moet de behandeling met nintedanib permanent worden gestaakt. Mogelijke andere oorzaken van de stijging van de leverenzymen moeten worden onderzocht.
Patiënten met een laag lichaamsgewicht (< 65 kg), Aziatische patiënten en vrouwelijke patiënten hebben een hoger risico op verhoogde leverenzymwaarden. De blootstelling aan nintedanib nam lineair toe met de leeftijd van de patiënt, wat ook kan resulteren in een verhoogd risico op het ontwikkelen van een verhoogd gehalte leverenzymen (zie rubriek 5.2). Nauwgezette monitoring wordt aanbevolen bij patiënten met deze risicofactoren.
Nierfunctie
Gevallen van een verminderde nierfunctie/nierfalen, in sommige gevallen met fatale afloop, zijn gemeld bij het gebruik van nintedanib (zie rubriek 4.8).
Patiënten moeten worden gemonitord tijdens behandeling met nintedanib, met in het bijzonder aandacht voor patiënten met risicofactoren voor een verminderde nierfunctie of nierfalen. In geval van een verminderde nierfunctie of nierfalen moet een aanpassing van de behandeling worden overwogen (zie rubriek 4.2 Dosisaanpassingen).
Hemorragie
Remming van de vasculaire endotheliale groeifactorreceptor (VEGFR) kan gepaard gaan met een verhoogd risico op bloedingen.
Patiënten van wie bekend is dat ze een verhoogd risico hebben op bloedingen, onder wie patiënten met een erfelijke aanleg voor bloedingen of patiënten die een behandeling met een volledige dosis anticoagulantia ondergingen, waren niet opgenomen in de klinische onderzoeken. In de postmarketingperiode zijn niet-ernstige en ernstige voorvallen van bloeding gemeld, waarvan enkele met fatale afloop (zowel bij patiënten die wel, als patiënten die geen behandeling kregen met anticoagulantia of andere geneesmiddelen die bloedingen kunnen veroorzaken). Daarom moeten deze patiënten alleen worden behandeld met nintedanib als het verwachte voordeel opweegt tegen het potentiële risico.
Arteriële trombo-embolische voorvallen
Patiënten met een recente voorgeschiedenis van een myocardinfarct of beroerte waren uitgesloten van deelname aan de klinische onderzoeken. In de klinische onderzoeken werden af en toe arteriële trombo-embolische voorvallen gemeld (nintedanib 2,5% versus placebo 0,7% bij INPULSIS; nintedanib 0,9% versus placebo 0,9% bij INBUILD; nintedanib 0,7% versus placebo 0,7% bij SENSCIS). In de INPULSIS-onderzoeken kwam een myocardinfarct voor bij een hoger percentage patiënten in de groep met nintedanib (1,6%) dan in de groep met placebo (0,5%); bijwerkingen die wezen op ischemische hartziekte kwamen even vaak voor in de groep met nintedanib als in de groep met placebo. In onderzoek INBUILD kwam myocardinfarct voor met een lage frequentie: nintedanib 0,9% versus placebo 0,9%. In onderzoek SENSCIS werd myocardinfarct met een lage frequentie waargenomen in de groep met placebo (0,7%) en niet waargenomen in de groep die nintedanib kreeg. Voorzichtigheid is geboden bij het behandelen van patiënten met een verhoogd cardiovasculair risico, met inbegrip van patiënten met een bekende coronaire hartziekte. Onderbreking van de behandeling dient te worden overwogen bij patiënten die tekenen of symptomen ontwikkelen van acute myocardischemie.
Aneurysmata en arteriële dissecties
Het gebruik van remmers van de VEGF-route bij patiënten met of zonder hypertensie kan de vorming van aneurysmata en/of arteriële dissecties bevorderen. Alvorens een behandeling met nintedanib in te stellen, moet dit risico zorgvuldig worden afgewogen bij patiënten met risicofactoren zoals hypertensie of een voorgeschiedenis van een aneurysma.
Veneuze trombo-embolie
In de klinische onderzoeken werd geen verhoogd risico op veneuze trombo-embolie waargenomen bij patiënten die behandeld werden met nintedanib. Op grond van het werkingsmechanisme van nintedanib zouden patiënten een verhoogd risico kunnen hebben op trombo-embolische voorvallen.
Gastro-intestinale perforaties en ischemische colitis
In de klinische onderzoeken was de frequentie van patiënten met een perforatie in beide behandelgroepen ten hoogste 0,3%. Op grond van het werkingsmechanisme van nintedanib zouden patiënten een verhoogd risico kunnen hebben op gastro-intestinale perforaties. In de postmarketingperiode zijn gevallen gemeld van gastro-intestinale perforaties en gevallen van ischemische colitis, waarvan enkele met fatale afloop. Bijzondere voorzichtigheid is geboden bij behandeling van patiënten die eerder een buikoperatie hebben ondergaan, een voorgeschiedenis hebben van peptische ulceratie of divertikelziekte of gelijktijdig corticosteroïden of NSAID’s gebruiken. Een behandeling met nintedanib mag op zijn vroegst 4 weken na abdominale chirurgie worden ingesteld. De behandeling met nintedanib moet permanent worden gestaakt bij patiënten die een gastro-intestinale perforatie of ischemische colitis ontwikkelen. In uitzonderlijke gevallen kan opnieuw worden begonnen met nintedanib nadat de ischemische colitis volledig is verdwenen en na zorgvuldige beoordeling van de toestand van de patiënt en van overige risicofactoren.
Proteïnurie in het nefrotische bereik en trombotische microangiopathie
In de postmarketingperiode zijn heel weinig gevallen gemeld van proteïnurie in het nefrotische bereik met of zonder vermindering van de nierfunctie. De histologische bevindingen in individuele gevallen kwamen overeen met glomerulaire microangiopathie met of zonder trombi in de nieren. Omkering van de symptomen is gezien na staken van de behandeling met nintedanib, met in sommige gevallen wel residuele proteïnurie. Onderbreking van de behandeling dient te worden overwogen bij patiënten die tekenen of symptomen ontwikkelen van een nefrotisch syndroom.
Remmers van de VEGF-route zijn in verband gebracht met trombotische microangiopathie (TMA), waaronder een zeer gering aantal casusrapporten voor nintedanib. Indien bij een patiënt die nintedanib krijgt laboratorium- of klinische bevindingen optreden die verband houden met TMA, moet de behandeling met nintedanib worden gestaakt en moet een grondige beoordeling op TMA worden uitgevoerd.
Hypertensie
Toediening van nintedanib kan leiden tot een verhoogde bloeddruk. De systemische bloeddruk dient periodiek te worden gemeten en wanneer klinisch aangewezen.
Pulmonale hypertensie
Er zijn beperkte gegevens over het gebruik van nintedanib bij patiënten met pulmonale hypertensie.
Patiënten met significante pulmonale hypertensie (cardiale index ≤ 2 l/min/m², of parenteraal epoprostenol/treprostinil, of significant rechterhartfalen) waren uitgesloten van deelname aan onderzoeken INBUILD en SENSCIS.
Nintedanib mag niet worden gebruikt bij patiënten met ernstige pulmonale hypertensie. Nauwgezette monitoring wordt aanbevolen bij patiënten met lichte tot matige pulmonale hypertensie.
Complicaties bij wondgenezing
Er werd geen verhoogde frequentie van verstoorde wondgenezing waargenomen in de klinische onderzoeken. Op grond van het werkingsmechanisme is het mogelijk dat nintedanib de wondgenezing verstoort. Er zijn geen gerichte onderzoeken gedaan naar het effect van nintedanib op de wondgenezing. Behandeling met nintedanib dient daarom alleen te worden ingesteld of (in geval van perioperatieve onderbreking) hervat indien middels klinische beoordeling is vastgesteld dat de wondgenezing voldoende is.
Gelijktijdige toediening met pirfenidon
In een gericht farmacokinetisch onderzoek werd gelijktijdige behandeling met nintedanib en pirfenidon onderzocht bij patiënten met IPF. Op basis van deze resultaten zijn er geen aanwijzingen voor een relevante farmacokinetische geneesmiddelinteractie tussen nintedanib en pirfenidon wanneer deze middelen tegelijkertijd worden gebruikt (zie rubriek 5.2). Omdat het veiligheidsprofiel voor beide geneesmiddelen vergelijkbaar is, is het te verwachten dat additieve bijwerkingen kunnen optreden, waaronder gastro-intestinale en hepatische bijwerkingen.
De baten-risicobalans van gelijktijdige behandeling met pirfenidon is niet vastgesteld.
Effect op het QT-interval
Er zijn in het klinisch onderzoeksprogramma geen aanwijzingen waargenomen die wijzen op verlenging van het QT-interval (zie rubriek 5.1). Aangezien bekend is dat sommige andere tyrosinekinaseremmers een effect hebben op het QT-interval, is voorzichtigheid geboden bij toediening van nintedanib aan patiënten met een verhoogd risico op het ontwikkelen van een verlengd QTc-interval.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
P-glycoproteïne (P-gp)
Nintedanib is een substraat van P-gp (zie rubriek 5.2). In een gericht onderzoek naar geneesmiddelinteractie leidde gelijktijdige toediening met de krachtige P-gp-remmer ketoconazol tot een verhoging van de blootstelling aan nintedanib met een factor 1,61 op basis van de AUC en met een factor 1,83 op basis van de Cmax.
In een interactieonderzoek met de krachtige P-gp-inductor rifampicine was bij gelijktijdige toediening van rifampicine de blootstelling aan nintedanib verlaagd tot 50,3% op basis van de AUC en tot 60,3% op basis van de Cmax ten opzichte van alleen nintedanib. Bij gelijktijdige toediening met nintedanib kunnen krachtige remmers van P-gp (bijvoorbeeld ketoconazol, erytromycine of ciclosporine) leiden tot een verhoogde blootstelling aan nintedanib. In dergelijke gevallen dienen patiënten nauwgezet gecontroleerd te worden op de verdraagbaarheid van nintedanib. Voor het tegengaan van bijwerkingen kan het nodig zijn de behandeling met nintedanib te onderbreken, de dosis te verlagen of de behandeling te staken (zie rubriek 4.2).
Krachtige inductoren van P-gp (bijvoorbeeld rifampicine, carbamazepine, fenytoïne en sint-janskruid) kunnen de blootstelling aan nintedanib verlagen. Een alternatief gelijktijdig te gebruiken geneesmiddel met geen of minimale inductie van P-gp dient te worden overwogen.
Cytochroom (CYP)-enzymen
Slechts een klein gedeelte van de biotransformatie van nintedanib verloopt via een CYP-route. In preklinische onderzoeken vertoonden nintedanib en zijn metabolieten, de vrije zuurgroep BIBF 1202 en diens glucuronide BIBF 1202-glucuronide, geen remmende of inducerende werking op CYP-enzymen (zie rubriek 5.2). De kans op geneesmiddelinteracties met nintedanib via het CYP-metabolisme wordt daarom gering geacht.
Gelijktijdige toediening met andere geneesmiddelen
Gelijktijdige toediening van nintedanib met orale hormonale anticonceptiva leidde niet tot een relevante mate van veranderingen in de farmacokinetiek van de orale hormonale anticonceptiva (zie rubriek 5.2).
Gelijktijdige toediening van nintedanib met bosentan leidde niet tot een verandering in de farmacokinetiek van nintedanib (zie rubriek 5.2).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die kinderen kunnen krijgen/anticonceptie
Nintedanib kan bij de mens schade aan de foetus veroorzaken (zie rubriek 5.3). Vrouwen die kinderen kunnen krijgen, moet worden geadviseerd zwangerschap te voorkomen tijdens de behandeling met nintedanib en zeer effectieve anticonceptiemethoden te gebruiken vanaf het begin van de behandeling, tijdens de behandeling en ten minste 3 maanden na de laatste dosis nintedanib. Nintedanib heeft geen relevant effect op de plasmablootsteling aan ethinylestradiol en levonorgestrel (zie rubriek 5.2). Wel kan de werkzaamheid van orale hormonale anticonceptiva minder zijn bij braken en/of diarree of andere omstandigheden die van invloed kunnen zijn op de absorptie. Vrouwen die orale hormonale anticonceptiva gebruiken en deze omstandigheden ondervinden, moet worden aangeraden een andere zeer effectieve anticonceptiemethode te gebruiken.
Zwangerschap
Er zijn geen gegevens over het gebruik van nintedanib bij zwangere vrouwen, maar uit preklinisch onderzoek bij dieren is reproductietoxiciteit van deze werkzame stof gebleken (zie rubriek 5.3). Aangezien nintedanib ook bij mensen schade aan de foetus kan veroorzaken, mag het niet tijdens de zwangerschap gebruikt worden (zie rubriek 4.3) en moeten er vóór en tijdens de behandeling met nintedanib zwangerschapstesten worden uitgevoerd indien dit passend is.
Vrouwelijke patiënten moet worden aangeraden hun arts of apotheker op de hoogte te stellen als zij zwanger worden tijdens de behandeling met nintedanib.
Als de patiënt zwanger wordt tijdens de behandeling met nintedanib, moet de behandeling worden gestaakt en moet zij op de hoogte worden gebracht van de mogelijke schadelijke gevolgen voor de foetus.
Borstvoeding
Er zijn geen gegevens over de uitscheiding van nintedanib en de metabolieten ervan in de moedermelk. Uit preklinische onderzoeken is gebleken dat kleine hoeveelheden nintedanib en diens metabolieten (≤ 0,5% van de toegediende dosis) werden uitgescheiden in de melk van zogende ratten. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens behandeling met nintedanib.
Vruchtbaarheid
Op basis van preklinisch onderzoek zijn er geen aanwijzingen voor een verminderde vruchtbaarheid bij mannen (zie rubriek 5.3). In onderzoeken naar de subchronische en chronische toxiciteit zijn geen aanwijzingen gevonden voor een verminderde vruchtbaarheid bij wijfjesratten bij een systemische blootstelling vergelijkbaar met de maximale aanbevolen dosering bij mensen (maximum recommended human dose, MRHD) van 150 mg tweemaal daags (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Nintedanib heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten moet worden geadviseerd voorzichtig te zijn bij het rijden of bij het bedienen van machines gedurende de behandeling met nintedanib.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
In klinische onderzoeken en tijdens de postmarketingervaring waren de meest gemelde bijwerkingen bij gebruik van nintedanib diarree, misselijkheid en braken, buikpijn, een verminderde eetlust, gewichtsverlies en stijging van het gehalte leverenzymen.
Zie rubriek 4.4 voor de behandeling van specifieke bijwerkingen.
Lijst met bijwerkingen in tabelvorm
In tabel 1 wordt een overzicht gegeven van de bijwerkingen uitgesplitst naar systeem/orgaanklasse (SOC) volgens MedDRA en frequentiecategorie aan de hand van de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1: Overzicht van bijwerkingen per frequentiecategorie
| Frequentie | |||||||
| Frequentie | |||||||
| Frequentie | |||||||
Systeem/orgaanklasse voorkeursterm | Idiopathische pulmonale fibrose | Andere chronische fibroserende interstitiële longziekten met een progressief fenotype | Interstitiële longziekte met systemische sclerose | ||||
Systeem/orgaanklasse voorkeursterm | Idiopathische pulmonale fibrose | Andere chronische fibroserende interstitiële longziekten met een progressief fenotype | Interstitiële longziekte met systemische sclerose | ||||
Systeem/orgaanklasse voorkeursterm | Idiopathische pulmonale fibrose | Andere chronische fibroserende interstitiële longziekten met een progressief fenotype | Interstitiële longziekte met systemische sclerose | ||||
| Bloed- en lymfestelselaandoeningen | |||||||
| Trombocytopenie | Soms | Soms | Soms | ||||
| Voedings- en stofwisselingsstoornissen | |||||||
| Gewicht verlaagd | Vaak | Vaak | Vaak | ||||
| Verminderde eetlust | Vaak | Zeer vaak | Vaak | ||||
| Dehydratie | Soms | Soms | Niet bekend | ||||
| Hartaandoeningen | |||||||
| Myocardinfarct | Soms | Soms | Niet bekend | ||||
| Bloedvataandoeningen | |||||||
| Bloeding (zie rubriek 4.4) | Vaak | Vaak | Vaak | ||||
| Hypertensie | Soms | Vaak | Vaak | ||||
| Aneurysmata en arteriële dissecties | Niet bekend | Niet bekend | Niet bekend | ||||
| Maagdarmstelselaandoeningen | |||||||
| Diarree | Zeer vaak | Zeer vaak | Zeer vaak | ||||
| Nausea | Zeer vaak | Zeer vaak | Zeer vaak | ||||
| Buikpijn | Zeer vaak | Zeer vaak | Zeer vaak | ||||
| Braken | Vaak | Zeer vaak | Zeer vaak | ||||
| Pancreatitis | Soms | Soms | Niet bekend | ||||
| Colitis | Soms | Soms | Soms | ||||
| Lever- en galaandoeningen | |||||||
| Geneesmiddelgeïnduc eerd leverletsel | Soms | Vaak | Soms | ||||
| Leverenzym verhoogd | Zeer vaak | Zeer vaak | Zeer vaak | ||||
| Alanine-aminotransferase (ALAT) verhoogd | Vaak | Zeer vaak | Vaak | ||||
| Aspartaataminotransf erase (ASAT) verhoogd | Vaak | Vaak | Vaak | ||||
| Gamma-glutamyltransferase (Gamma-GT) verhoogd | Vaak | Vaak | Vaak | ||||
| Hyperbilirubinemie | Soms | Soms | Niet bekend | ||||
| Bloed alkalische fosfatase (AP) verhoogd | Soms | Vaak | Vaak | ||||
| Huid- en onderhuidaandoeningen | |||||||
| Rash | Vaak | Vaak | Soms | ||||
| Pruritus | Soms | Soms | Soms | ||||
| Alopecia | Soms | Soms | Niet bekend | ||||
| Nier- en urinewegaandoeningen | |||||||
| Renaal falen (zie rubriek 4.4) | Niet bekend | Niet bekend | Soms | ||||
| Proteïnurie | Soms | Soms | Niet bekend | ||||
| Zenuwstelselaandoeningen | |||||||
| Hoofdpijn | Vaak | Vaak | Vaak | ||||
Beschrijving van geselecteerde bijwerkingen
Diarree
In klinische onderzoeken (zie rubriek 5.1) was het meest gemelde gastro-intestinale voorval diarree. Bij de meeste patiënten was het voorval licht tot matig van aard. Meer dan twee derde van de patiënten die last hadden van diarree meldde dat dit al tijdens de eerste drie maanden van de behandeling begon. Bij de meeste patiënten kon de diarree behandeld worden met anti-diarreemiddelen, verlaging van de dosering of onderbreking van de behandeling (zie rubriek 4.4). In tabel 2 staat een overzicht van de gemelde voorvallen van diarree in de klinische onderzoeken.
Tabel 2: Diarree in klinische onderzoeken over een periode van 52 weken
| INPULSIS | INBUILD | SENSCIS | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | Nintedanib | Placebo | Nintedanib | Placebo | Nintedanib | |||||||||||
| Diarree | 18,4% | 62,4% | 23,9% | 66,9% | 31,6% | 75,7% | ||||||||||
| Ernstige diarree | 0,5% | 3,3% | 0,9% | 2,4% | 1,0% | 4,2% | ||||||||||
| Diarree die leidde tot verlaging van de dosis nintedanib | 0% | 10,7% | 0,9% | 16,0% | 1,0% | 22,2% | ||||||||||
| Diarree die leidde tot staking van de behandeling met nintedanib | 0,2% | 4,4% | 0,3% | 5,7% | 0,3% | 6,9% | ||||||||||
Leverenzym verhoogd
In de INPULSIS-onderzoeken werden verhoogde waarden van leverenzymen (zie rubriek 4.4) gemeld bij 13,6% van de patiënten die nintedanib kregen versus 2,6% van de patiënten die placebo kregen. In onderzoek INBUILD werden verhoogde waarden van leverenzymen gemeld bij 22,6% van de patiënten die nintedanib kregen versus 5,7% van de patiënten die placebo kregen. In onderzoek SENSCIS werden verhoogde waarden van leverenzymen gemeld bij 13,2% van de patiënten die nintedanib kregen versus 3,1% van de patiënten die placebo kregen. De verhoging van de leverenzymen was omkeerbaar en ging niet gepaard met klinisch manifeste leverziekte.
Voor meer informatie over speciale populaties, aanbevolen maatregelen en aanpassingen van de dosis bij diarree en verhoogde waarden van leverenzymen, zie respectievelijk rubriek 4.4 en 4.2.
Bloeding
In klinische onderzoeken kwamen bloedingen iets vaker voor bij patiënten die nintedanib kregen, of ongeveer even vaak in beide behandelingsgroepen (nintedanib 10,3% versus placebo 7,8% bij INPULSIS; nintedanib 11,1% versus placebo 12,7% bij INBUILD; nintedanib 11,1% versus placebo 8,3% bij SENSCIS). Niet-ernstige epistaxis was het vaakst gemelde bloedingsvoorval. Ernstige bloedingen kwamen met een lage frequentie voor in de 2 behandelingsgroepen (nintedanib 1,3% versus placebo 1,4% bij INPULSIS; nintedanib 0,9% versus placebo 1,5% bij INBUILD; nintedanib 1,4% versus placebo 0,7% bij SENSCIS).
Bloedingen in de postmarketingperiode omvatten onder andere bloedingen in het maagdarmstelsel, het ademhalingsstelsel en het centraal zenuwstelsel, waarbij bloedingen in het maagdarmstelsel het vaakst voorkomen (zie rubriek 4.4).
Proteïnurie
In klinische onderzoeken was de frequentie van patiënten met proteïnurie laag en vergelijkbaar tussen de behandelingsgroepen (nintedanib 0,8% versus placebo 0,5% bij INPULSIS; nintedanib 1,5% versus placebo 1,8% bij INBUILD; nintedanib 1,0% versus placebo 0,0% bij SENSCIS). Nefrotisch syndroom is niet gemeld in klinische onderzoeken. In de postmarketingperiode zijn heel weinig gevallen gemeld van proteïnurie in het nefrotische bereik met of zonder vermindering van de nierfunctie. De histologische bevindingen in individuele gevallen kwamen overeen met glomerulaire microangiopathie met of zonder trombi in de nieren. Omkering van de symptomen is gezien na staken van de behandeling met nintedanib, met in sommige gevallen wel residuele proteïnurie. Onderbreking van de behandeling dient te worden overwogen bij patiënten die tekenen of symptomen ontwikkelen van een nefrotisch syndroom (zie rubriek 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Er is geen specifiek antidotum of specifieke behandeling voor een overdosis nintedanib. In het oncologische programma kregen twee patiënten gedurende maximaal acht dagen een overdosis van maximaal 600 mg tweemaal daags. De waargenomen bijwerkingen kwamen overeen met het bekende veiligheidsprofiel van nintedanib, namelijk een verhoogd gehalte leverenzymen en gastro-intestinale symptomen. Beide patiënten herstelden van deze bijwerkingen. In de INPULSIS-onderzoeken werd één patiënt onbedoeld blootgesteld aan een dosis van 600 mg dagelijks gedurende 21 dagen. Er trad een niet-ernstige bijwerking op (nasofaryngitis) en deze verdween tijdens de periode van de onjuiste dosering, zonder dat zich andere nieuwe bijwerkingen voordeden. In geval van een overdosis moet de behandeling worden onderbroken en moeten zo nodig algemene ondersteunende maatregelen worden genomen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, proteïnekinaseremmers, ATC-code: L01EX09
Werkingsmechanisme
Nintedanib is een klein-moleculaire remmer van de tyrosinekinaseactiviteit van onder andere de receptoren 'platelet-derived' groeifactorreceptor (PDGFR)-α en -β, fibroblastgroeifactorreceptor (FGFR)-1-3 en VEGFR-1-3. Tevens remt nintedanib de kinasen Lck (lymfocytspecifieke tyrosineproteïnekinase), Lyn (tyrosineproteïnekinase lyn), Src (proto-oncogeen tyrosineproteïnekinase src) en CSF1R (koloniestimulerende factor 1-receptor). Nintedanib bindt competitief aan de adenosinetrifosfaat (ATP)-bindingsplaats van deze kinasen en blokkeert de intracellulaire signaalroutes, waarvan is aangetoond dat ze betrokken zijn bij de pathogenese van remodellering van fibrotisch weefsel bij interstitiële longziekten.
Farmacodynamische effecten
In in-vitro-onderzoeken met humane cellen is aangetoond dat nintedanib een remmende werking heeft op processen waarvan wordt aangenomen dat ze een rol spelen bij het begin van de fibrotische pathogenese, het vrijkomen van profibrotische mediatoren uit monocytaire cellen van perifeer bloed, en de polarisatie van macrofagen tot alternatief geactiveerde macrofagen. Het is aangetoond dat nintedanib fundamentele processen remt in de orgaanfibrose, proliferatie en migratie van fibroblasten en transformatie tot het actieve myofibroblastfenotype, en de secretie van extracellulaire matrix. In dieronderzoek bij meerdere modellen van IPF, SSc/SSc-ILD, reumatoïde artritis-geassocieerde ILD (RA-ILD) en andere orgaanfibrose bleek nintedanib een anti-inflammatoire en antifibrotische werking te hebben in de longen, de huid, het hart, de nieren en de lever. Ook vertoonde nintedanib vasculaire activiteit. Het verminderde de apoptose van microvasculaire endotheelcellen in de dermis en zorgde ervoor dat er minder remodellering van de pulmonale vasculatuur optrad door vermindering van de proliferatie van vasculaire gladde spiercellen, vermindering van de dikte van de vaatwanden in de longen en vermindering van het percentage geoccludeerde bloedvaten in de longen.
Klinische werkzaamheid en veiligheid
Idiopathische pulmonale fibrose (IPF)
De klinische werkzaamheid van nintedanib is onderzocht bij patiënten met IPF in twee identiek opgezette gerandomiseerde, dubbelblinde, placebogecontroleerde fase 3-onderzoeken (INPULSIS-1 (1199.32) en INPULSIS-2 (1199.34)). Patiënten met uitgangswaarden voor de FVC van < 50% van de voorspelde waarde of een diffusiecapaciteit voor koolstofmonoxide (DLCO, gecorrigeerd voor hemoglobine) van < 30% van de voorspelde waarde waren uitgesloten van deelname aan de onderzoeken. De patiënten werden gerandomiseerd in een verhouding van 3:2 naar behandeling met nintedanib 150 mg of placebo tweemaal daags gedurende 52 weken.
Het primaire eindpunt was de jaarlijkse mate van afname van de geforceerde vitale capaciteit (forced vital capacity, FVC). De belangrijkste secundaire eindpunten waren de verandering in de totale score op de vragenlijst Saint George's Respiratory Questionnaire (SGRQ) na 52 weken ten opzichte van de uitgangsscore, en de tijd tot de eerste acute exacerbatie van IPF.
Jaarlijkse mate van afname van de FVC
De jaarlijkse mate van afname van de FVC (in ml) was significant lager bij patiënten die nintedanib kregen dan bij patiënten die de placebo kregen. Het effect van de behandeling was consistent in beide onderzoeken. Zie tabel 3 voor de resultaten van de afzonderlijke en samengevoegde onderzoeken.
Tabel 3: Jaarlijkse mate van afname van de FVC (ml) in onderzoeken INPULSIS-1, INPULSIS-2 en de gecombineerde gegevens - behandelde set
| INPULSIS-1 | INPULSIS-2 | INPULSIS-1 en INPULSIS-2 gecombineerd | |||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Placeb o | Nintedanib 150 mg tweemaal daags | Placeb o | Nintedanib 150 mg tweemaal daags | Placeb o | Nintedanib 150 mg tweemaal daags | ||||||||||||||||||||
| Aantal geanalyseerde patiënten | 204 | 309 | 219 | 329 | 423 | 638 | |||||||||||||||||||
| Mate1 (SE) van afname gedurende 52 weken | -239,9 (18,71) | -114,7 (15,33) | -207,3 (19,31) | -113,6 (15,73) | -223,5 (13,45) | -113,6 (10,98) | |||||||||||||||||||
| Vergelijking met placebo | |||||||||||||||||||||||||
| Verschil1 | 125,3 | 93,7 | 109,9 | ||||||||||||||||||||||
| 95%-BI | (77,7; 172,8) | (44,8; 142,7) | (75,9; 144,0) | ||||||||||||||||||||||
| p-waarde | < 0,0001 | 0,0002 | < 0,0001 | ||||||||||||||||||||||
1 Schatting op basis van een regressiemodel met random coëfficiënt.
BI = betrouwbaarheidsinterval; SE = standaardfout (standard error)
In een gevoeligheidsanalyse waarbij werd aangenomen dat bij patiënten bij wie gegevens van week 52 ontbraken, de afname van de FVC na de laatste waargenomen waarde hetzelfde zou zijn als bij alle placebopatiënten, was het gecorrigeerde verschil in de jaarlijkse mate van afname tussen nintedanib en placebo 113,9 ml/jaar (95%-BI 69,2; 158,5) in INPULSIS-1 en 83,3 ml/jaar (95%-BI 37,6; 129,0) in INPULSIS-2.
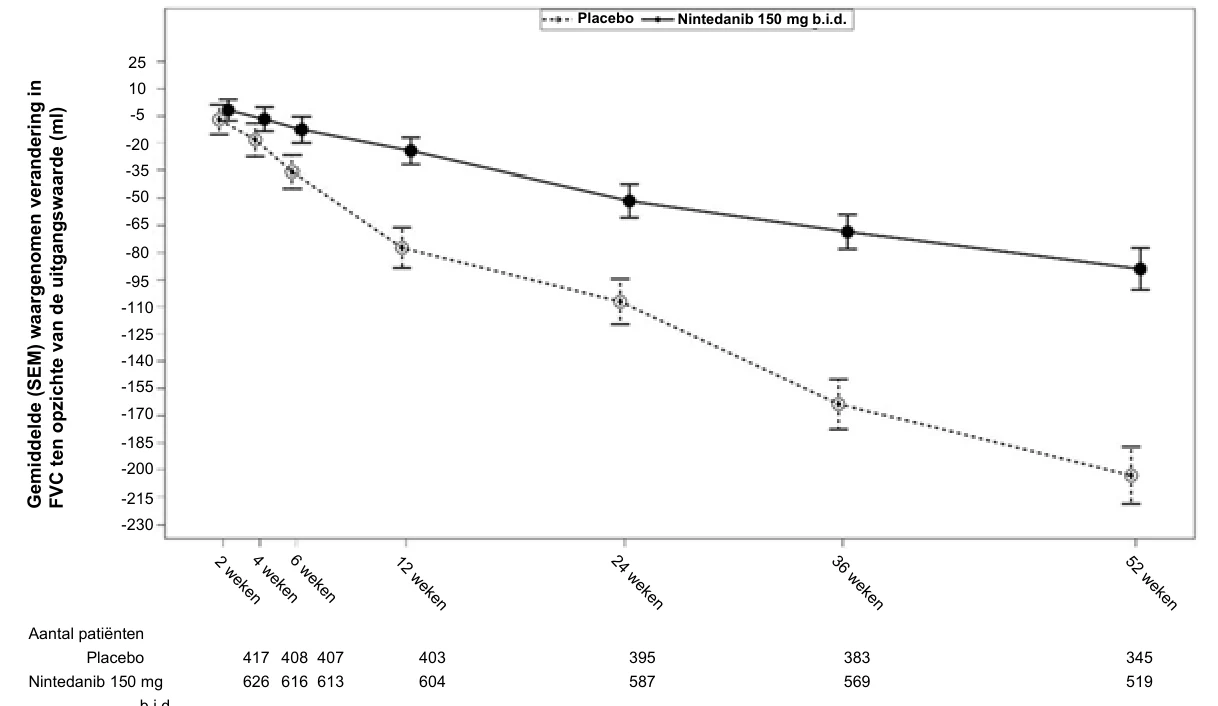
In figuur 1 wordt de ontwikkeling van de verandering ten opzichte van de uitgangswaarde in de loop van de tijd weergegeven voor beide behandelingsgroepen, op basis van de analyse van de samengevoegde gegevens van onderzoek INPULSIS-1 en INPULSIS-2.
Figuur 1: Gemiddelde (SEM) waargenomen verandering in FVC ten opzichte van de uitgangswaarde (ml) in de tijd, samengevoegde gegevens uit onderzoeken INPULSIS-1 en INPULSIS-2


b.i.d. = tweemaal daags; SEM = standaardfout van het gemiddelde (standard error of the mean)
Analyse van FVC-responders
In beide INPULSIS-onderzoeken was het percentage FVC-responders, gedefinieerd als patiënten met een absolute afname van de FVC van maximaal 5% van de voorspelde waarde; (een drempel die indicatief is voor het verhoogde risico op mortaliteit bij IPF), significant hoger in de nintedanib-groep dan in de placebogroep. Vergelijkbare resultaten werden verkregen bij analyses met een conservatieve drempelwaarde van 10%. Zie tabel 4 voor de resultaten van de afzonderlijke en samengevoegde onderzoeken.
Placebo
Nintedanib 150 mg b.i.d.
Gem i dd eld e (S E M) wa ar g en om e n ve r and er in g i n
FV C t en o pzi ch te va n de ui tg an gs wa ar de (m l)
| Aantal patiënten | ||||||||
| Placebo | 417 | 408 | 407 | 403 | 395 | 383 | 345 | |
Nintedanib 150 mg b.i.d. | 626 | 616 | 613 | 604 | 587 | 569 | 519 | |
25
10
-5
-20
-35
-50
-65
-80
-95
-110
-125
-140
-155
-170
-185
-200
-215
-230
Tabel 4: Percentage FVC-responders na 52 weken in onderzoeken INPULSIS-1, INPULSIS-2 en de gecombineerde gegevens - behandelde set
| INPULSIS-1 | INPULSIS-2 | INPULSIS-1 en INPULSIS-2 gecombineerd | |||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | Nintedanib 150 mg tweemaal daags | Placebo | Nintedanib 150 mg tweemaal daags | Placebo | Nintedanib 150 mg tweemaal daags | ||||||||||||||||||||
| Aantal geanalyseerde patiënten | 204 | 309 | 219 | 329 | 423 | 638 | |||||||||||||||||||
| Drempelwaarde 5% | |||||||||||||||||||||||||
| Aantal (%) FVC-responders1 | 78 (38,2) | 163 (52,8) | 86 (39,3) | 175 (53,2) | 164 (38,8) | 338 (53,0) | |||||||||||||||||||
| Vergelijking met placebo | |||||||||||||||||||||||||
| Odds ratio | 1,85 | 1,79 | 1,84 | ||||||||||||||||||||||
| 95%-BI | (1,28; 2,66) | (1,26; 2,55) | (1,43; 2,36) | ||||||||||||||||||||||
| p-waarde2 | 0,0010 | 0,0011 | < 0,0001 | ||||||||||||||||||||||
| Drempelwaarde 10% | |||||||||||||||||||||||||
| Aantal (%) FVC-responders1 | 116 (56,9) | 218 (70,6) | 140 (63,9) | 229 (69,6) | 256 (60,5) | 447 (70,1) | |||||||||||||||||||
| Vergelijking met placebo | |||||||||||||||||||||||||
| Odds ratio | 1,91 | 1,29 | 1,58 | ||||||||||||||||||||||
| 95%-BI | (1,32; 2,79) | (0,89; 1,86) | (1,21; 2,05) | ||||||||||||||||||||||
| p-waarde2 | 0,0007 | 0,1833 | 0,0007 | ||||||||||||||||||||||
1Responders zijn patiënten met een absolute afname van de voorspelde FVC die niet hoger is dan 5% of niet hoger dan 10% als % van de voorspelde FVC, afhankelijk van de drempelwaarde, bij beoordeling van de FVC na 52 weken.
2Op basis van logistische regressie.
Tijd tot progressie (≥ 10% absolute afname van de FVC als % van de voorspelde waarde, of overlijden)
In beide INPULSIS-onderzoeken was het risico op progressie statistisch significant lager voor patiënten die nintedanib kregen in vergelijking met placebo. In de analyse van de samengevoegde gegevens was de hazard ratio (HR) 0,6; dit wijst op een afname van 40% van de kans op progressie bij patiënten die nintedanib kregen ten opzichte van placebo.
Tabel 5: Frequentie van patiënten met ≥ 10% absolute afname als % van de voorspelde FVC of overlijden gedurende 52 weken en tijd tot progressie in onderzoeken INPULSIS-1, INPULSIS-2 en de gecombineerde gegevens - behandelde set
| INPULSIS-1 | INPULSIS-2 | INPULSIS-1 en INPULSIS-2 gecombineerd | |||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | Nintedanib 150 mg tweemaal daags | Placebo | Nintedanib 150 mg tweemaal daags | Placebo | Nintedanib 150 mg tweemaal daags | ||||||||||||||||||||
| Aantal risicopatiënten | 204 | 309 | 219 | 329 | 423 | 638 | |||||||||||||||||||
| Patiënten met een voorval, N (%) | 83 (40,7) | 75 (24,3) | 92 (42,0) | 98 (29,8) | 175 (41,4) | 173 (27,1) | |||||||||||||||||||
| Vergelijking met placebo1 | |||||||||||||||||||||||||
| p-waarde2 | 0,0001 | 0,0054 | < 0,0001 | ||||||||||||||||||||||
| Hazard ratio3 | 0,53 | 0,67 | 0,60 | ||||||||||||||||||||||
| 95%-BI | (0,39; 0,72) | (0,51; 0,89) | (0,49; 0,74) | ||||||||||||||||||||||
1 Op basis van gegevens verzameld tot en met 372 dagen (52 weken + marge van 7 dagen).
2 Op basis van een logrank-toets.
3 Op basis van een Cox-regressiemodel.
Verandering in totale score op de SGRQ in week 52 ten opzichte van uitgangsscore
In de analyse van de samengevoegde gegevens van de INPULSIS-onderzoeken waren de uitgangsscores op de SGRQ 39,51 in de groep met nintedanib en 39,58 in de groep met placebo. De geschatte gemiddelde verandering in de totale score op de SGRQ in week 52 ten opzichte van de uitgangsscore was kleiner in de groep met nintedanib (3,53) dan in de placebogroep (4,96). Het verschil tussen de behandelingsgroepen was -1,43 (95%-BI: -3,09; 0,23; p = 0,0923). Over het geheel genomen heeft nintedanib een bescheiden effect op de gezondheidsgerelateerde kwaliteit van leven gemeten aan de hand van de totale score op de SGRQ, wat wijst op minder achteruitgang dan met placebo.
Tijd tot eerste acute exacerbatie van IPF
In de analyse van de samengevoegde gegevens van de INPULSIS-onderzoeken werd bij patiënten die nintedanib kregen een numeriek lagere kans gezien op het krijgen van een eerste acute exacerbatie dan bij patiënten die placebo kregen. Zie tabel 6 voor de resultaten van de afzonderlijke en samengevoegde onderzoeksen.
Tabel 6: Frequentie van patiënten met acute exacerbaties van IPF gedurende 52 weken en tijd tot eerste exacerbatie; analyse op basis van door de onderzoeker gerapporteerde voorvallen in onderzoeken INPULSIS-1, INPULSIS-2 en de gecombineerde gegevens - behandelde set
| INPULSIS-1 | INPULSIS-2 | INPULSIS-1 en INPULSIS-2 gecombineerd | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | Nintedanib 150 mg tweemaal daags | Placebo | Nintedanib 150 mg tweemaal daags | Placebo | Nintedanib 150 mg tweemaal daags | |||||||||||||
| Aantal risicopatiënten | 204 | 309 | 219 | 329 | 423 | 638 | ||||||||||||
| Patiënten met een voorval, N (%) | 11 (5,4) | 19 (6,1) | 21 (9,6) | 12 (3,6) | 32 (7,6) | 31 (4,9) | ||||||||||||
| Vergelijking met placebo1 | ||||||||||||||||||
| p-waarde2 | 0,6728 | 0,0050 | 0,0823 | |||||||||||||||
| Hazard ratio3 | 1,15 | 0,38 | 0,64 | |||||||||||||||
| 95%-BI | (0,54; 2,42) | (0,19; 0,77) | (0,39; 1,05) | |||||||||||||||
1 Op basis van gegevens verzameld tot en met 372 dagen (52 weken + marge van 7 dagen).
2 Op basis van een logrank-toets.
3 Op basis van een Cox-regressiemodel.
In een vooraf gespecificeerde gevoeligheidsanalyse waren er in de groep met nintedanib minder patiënten met gedurende 52 weken ten minste 1 voorval dat beoordeeld werd als een exacerbatie (1,9% van de patiënten) dan in de groep met placebo (5,7% van de patiënten). Een analyse van de tijd tot het optreden van de onafhankelijk beoordeelde voorvallen van exacerbatie aan de hand van de gecombineerde gegevens resulteerde in een hazard ratio (HR) van 0,32 (95%-BI: 0,16; 0,65; p = 0,0010).
Overlevingsanalyse
In de vooraf gespecificeerde analyse van gecombineerde overlevingsgegevens van de INPULSIS-onderzoeken was de totale mortaliteit gedurende 52 weken lager in de groep met nintedanib (5,5%) dan in de groep met placebo (7,8%). De analyse van de tijd tot overlijden resulteerde in een HR van 0,70 (95%-BI: 0,43; 1,12; p = 0,1399). De resultaten van alle eindpunten met betrekking tot de overleving (zoals mortaliteit tijdens de behandeling en respiratoire mortaliteit) lieten consistent een numeriek verschil zien ten gunste van nintedanib.
Tabel 7: Mortaliteit ongeacht de oorzaak na 52 weken in onderzoeken INPULSIS-1, INPULSIS-2 en de gecombineerde gegevens - behandelde set
| INPULSIS-1 | INPULSIS-2 | INPULSIS-1 en INPULSIS-2 gecombineerd | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | Nintedanib 150 mg tweemaal daags | Placebo | Nintedanib 150 mg tweemaal daags | Placebo | Nintedanib 150 mg tweemaal daags | |||||||||||||
| Aantal risicopatiënten | 204 | 309 | 219 | 329 | 423 | 638 | ||||||||||||
| Patiënten met een voorval, N (%) | 13 (6,4) | 13 (4,2) | 20 (9,1) | 22 (6,7) | 33 (7,8) | 35 (5,5) | ||||||||||||
| Vergelijking met placebo1 | ||||||||||||||||||
| p-waarde2 | 0,2880 | 0,2995 | 0,1399 | |||||||||||||||
| Hazard ratio3 | 0,63 | 0,74 | 0,70 | |||||||||||||||
| 95%-BI | (0,29; 1,36) | (0,40; 1,35) | (0,43; 1,12) | |||||||||||||||
1 Op basis van gegevens verzameld tot en met 372 dagen (52 weken + marge van 7 dagen).
2 Op basis van een logrank-toets.
3 Op basis van een Cox-regressiemodel.
Langdurige behandeling met nintedanib bij patiënten met IPF (INPULSIS-ON)
Er is een open-label verlengingsonderzoek naar nintedanib uitgevoerd bij 734 patiënten met IPF. Patiënten die in een van de INPULSIS-onderzoeken de behandelingsperiode van 52 weken voltooiden, kregen in het verlengingsonderzoek INPULSIS-ON een open-label behandeling met nintedanib. De mediane duur van de blootstelling voor patiënten die nintedanib kregen in zowel het INPULSIS- als het INPULSIS-ON-onderzoek was 44,7 maanden (spreiding: 11,9 – 68,3). Een van de verkennende werkzaamheidseindpunten was de jaarlijkse afname van de FVC gedurende 192 weken; deze bedroeg −135,1 (5,8) ml/jaar voor alle behandelde patiënten en kwam overeen met de jaarlijkse afname van de FVC bij patiënten die nintedanib hadden gekregen in de fase 3 INPULSIS-onderzoeken (−113,6 ml per jaar). Het bijwerkingenprofiel van nintedanib in INPULSIS-ON kwam overeen met dat in de fase 3 INPULSIS-onderzoeken.
IPF-patiënten met een gevorderde verminderde longfunctie (INSTAGE)
INSTAGE was een prospectief, gerandomiseerd, dubbelblind, multinationaal klinisch multicenteronderzoek met parallelle groepen bij IPF-patiënten met een gevorderde verminderde longfunctie (DLCO ≤ 35% van de voorspelde waarde) met een duur van 24 weken. Er werden 136 patiënten behandeld met nintedanib als monotherapie. Uit het resultaat voor het primaire eindpunt bleek een afname van de totale score op de SGRQ (Saint George’s Respiratory Questionnaire) met -0,77 eenheden in week 12, op basis van de gecorrigeerde gemiddelde verandering ten opzichte van de uitgangsscore. Een post hoc-vergelijking wees uit dat de afname van de FVC bij deze patiënten overeenkwam met de afname van de FVC bij patiënten met een minder vergevorderde ziekte die nintedanib kregen in de fase 3 INPULSIS-onderzoeken.
Het veiligheids- en verdraagbaarheidsprofiel van nintedanib bij IPF-patiënten met een gevorderde verminderde longfunctie kwam overeen met het profiel dat is waargenomen in de fase 3 INPULSIS-onderzoeken.
Aanvullende gegevens uit het fase 4 INJOURNEY-onderzoek met nintedanib 150 mg tweemaal daags en toevoeging van pirfenidon
Gelijktijdige behandeling met nintedanib en pirfenidon is onderzocht in een verkennend, gerandomiseerd open-label onderzoek naar nintedanib 150 mg tweemaal daags met toevoeging van pirfenidon (getitreerd tot 801 mg driemaal daags) vergeleken met alleen nintedanib 150 mg tweemaal daags, bij 105 gerandomiseerde patiënten gedurende 12 weken. Het primaire eindpunt was het percentage patiënten met gastro-intestinale bijwerkingen vanaf de aanvang tot week 12. Gastro-intestinale bijwerkingen kwamen vaak voor en waren in overeenstemming met het vastgestelde veiligheidsprofiel van elke component. Diarree, misselijkheid en braken waren de bijwerkingen die het meest gemeld werden bij patiënten, behandeld met respectievelijk pirfenidon toegevoegd aan nintedanib versus alleen nintedanib.
De gemiddelde (SE) absoute verandering in FVC in week 12 ten opzichte van de uitgangswaarde was -13,3 (17,4) ml bij patiënten die nintedanib plus pirfenidon kregen (n = 48) ten opzichte van -40,9 (31,4) ml bij patiënten die alleen nintedanib kregen (n = 44).
Andere chronische fibroserende interstitiële longziekten (ILD’s) met een progressief fenotype
De klinische werkzaamheid van nintedanib is onderzocht bij patiënten met andere chronische fibroserende interstitiële longziekten met een progressief fenotype in een gerandomiseerd, dubbelblind, placebogecontroleerd fase 3-onderzoek (INBUILD). Patiënten met IPF waren uitgesloten van deelname. Patiënten met een klinische diagnose van een chronische fibroserende ILD werden geselecteerd als ze relevante fibrose hadden (meer dan 10% fibrotische kenmerken) op basis van een hoge-resolutie-CT-scan (HRCT) en klinische symptomen vertoonden van progressie (gedefinieerd als een afname van de FVC ≥ 10%, een afname van de FVC ≥ 5% en < 10% met verergering van symptomen aan de hand van beeldvormend onderzoek, of verergering van symptomen en verergering aan de hand van beeldvormend onderzoek, elk in de 24 maanden vóór de screening). De patiënten moesten een FVC hebben die groter was dan of gelijk was aan 45% van de voorspelde waarde, en een DLCO van 30% tot minder dan 80% van de voorspelde waarde. De patiënten moesten progressie hebben vertoond ondanks behandeling die gold als passend volgens de klinische praktijk voor de betreffende ILD van de patiënt.
In totaal werden 663 patiënten in een verhouding van 1:1 gerandomiseerd naar behandeling met nintedanib 150 mg b.i.d. of overeenkomstige placebo gedurende ten minste 52 weken. De mediane blootstelling aan nintedanib gedurende het gehele onderzoek was 17,4 maanden; de gemiddelde blootstelling aan nintedanib gedurende het gehele onderzoek was 15,6 maanden. De randomisatie was gestratificeerd naar het fibrotisch patroon op HRCT, beoordeeld door centrale aflezers. Er werden 412 patiënten met een ‘usual interstitial pneumonia' (UIP)-achtig fibrotisch patroon op HRCT en 251 patiënten met andere fibrotische patronen op HRCT gerandomiseerd. Voor de analyses in dit onderzoek werden 2 coprimaire populaties gedefinieerd: alle patiënten (de totale populatie) en patiënten met een UIP-achtig fibrotisch patroon op HRCT. Patiënten met andere fibrotische patronen op HRCT vormden de ‘complementaire’ populatie.
Het primaire eindpunt was de jaarlijkse mate van afname van de geforceerde vitale capaciteit (FVC) (in ml) gedurende 52 weken. De belangrijkste secundaire eindpunten waren de absolute verandering in de totale score op de vragenlijst King's Brief Interstitial Lung Disease Questionnaire (K-BILD) na 52 weken ten opzichte van de uitgangsscore, de tijd tot de eerste acute exacerbatie van ILD of overlijden gedurende 52 weken, en de tijd tot overlijden gedurende 52 weken.
De gemiddelde (standaarddeviatie [SD; min-max]) leeftijd van de patiënten was 65,8 jaar (9,8; 27-87) en het gemiddelde percentage van de voorspelde FVC was 69,0% (15,6; 42-137). De onderliggende klinische ILD-diagnoses in de in het onderzoek vertegenwoordigde groepen waren overgevoeligheidspneumonitis (26,1%), auto-immune ILD’s (25,6%), niet-specifieke idiopathische interstitiële pneumonie (18,9%), niet-classificeerbare idiopathische interstitiële pneumonie (17,2%), en andere ILD’s (12,2%).
De onderzoeksopzet en het onderscheidend vermogen van het INBUILD-onderzoek waren niet geschikt voor het aantonen van een voordeel van nintedanib in specifieke diagnostische subgroepen. In de subgroepen op basis van de ILD-diagnose werden wel consistente effecten aangetoond. De ervaring met nintedanib bij zeer zeldzame progressieve fibroserende ILD’s is beperkt.
Jaarlijkse mate van afname van de FVC
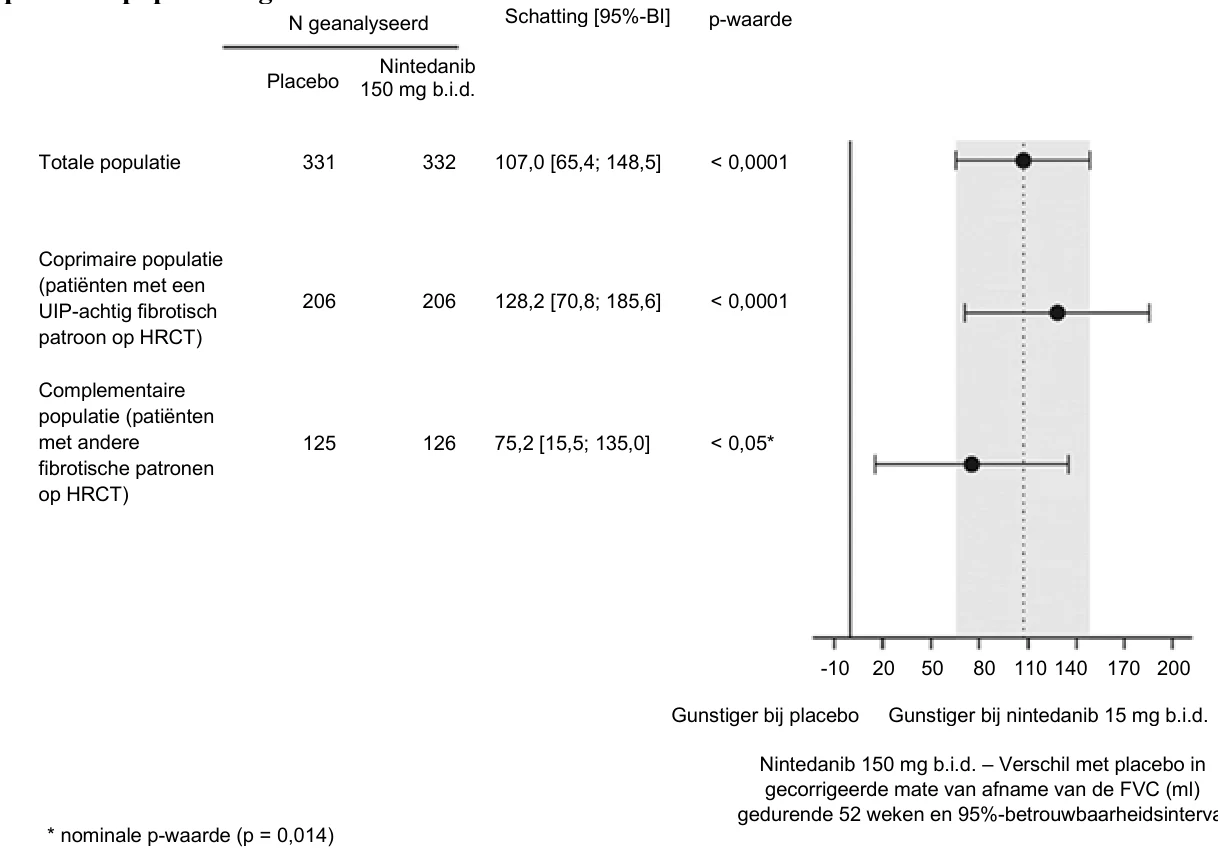
De jaarlijkse mate van afname van de FVC (in ml) gedurende 52 weken was significant lager (vermindering van 107,0 ml) bij patiënten die nintedanib kregen dan bij patiënten die de placebo kregen (zie tabel 8). Dit komt overeen met een relatief behandeleffect van 57,0%.
Tabel 8: Jaarlijkse mate van afname van de FVC (ml) gedurende 52 weken
| Placebo | Nintedanib 150 mg tweemaal daags | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| Aantal geanalyseerde patiënten | 331 | 332 | |||||||
| Mate1 (SE) van afname gedurende 52 weken | -187,8 (14,8) | -80,8 (15,1) | |||||||
| Vergelijking met placebo | |||||||||
| Verschil1 | 107,0 | ||||||||
| 95%-BI | (65,4; 148,5) | ||||||||
| p-waarde | < 0,0001 | ||||||||
1 Op basis van een regressiemodel met random coëfficiënt, met vaste categorische effecten voor behandeling en patroon op HRCT, vaste continue effecten voor tijd en uitgangswaarde van de FVC (in ml), en met interactie-effecten van tijd en behandeling en van tijd en uitgangswaarde.
Vergelijkbare resultaten werden gezien in de coprimaire populatie van patiënten met een UIP-achtig fibrotisch patroon op HRCT. Het behandeleffect was consistent in de complementaire populatie van patiënten met andere fibrotische patronen op HRCT (p-waarde van de interactie: 0,2268) (figuur 2).
Figuur 2: Forest plot van de jaarlijkse mate van afname van de FVC (ml) in de patiëntenpopulaties gedurende 52 weken
b.i.d. = tweemaal daags
De resultaten van het effect van nintedanib wat betreft het verminderen van de jaarlijkse afname van de FVC werden bevestigd door alle vooraf gespecificeerde gevoeligheidsanalyses en er werden consistente resultaten gezien in de vooraf gespecificeerde subgroepen voor analyse van de werkzaamheid: geslacht, leeftijdsgroep, ras, percentage van de voorspelde FVC bij baseline en oorspronkelijke onderliggende ILD-diagnose in groepen.
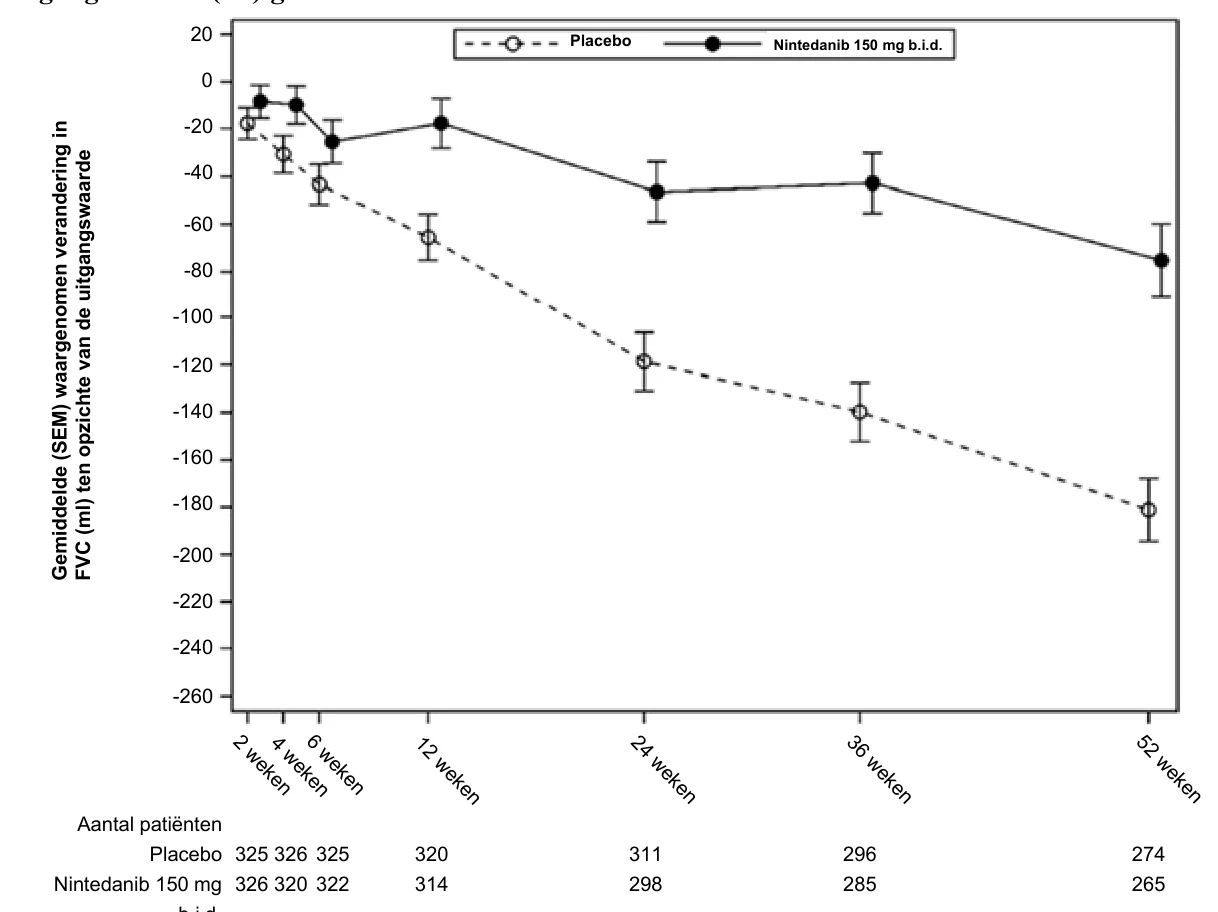
In figuur 3 wordt de ontwikkeling van de verandering in FVC ten opzichte van de uitgangswaarde in de loop van de tijd weergegeven voor de behandelingsgroepen.
| Totale populatie | 331 | 332 | 107,0 [65,4; 148,5] | < 0,0001 |
| Coprimaire populatie (patiënten met een UIP-achtig fibrotisch patroon op HRCT) | 206 | 206 | 128,2 [70,8; 185,6] | < 0,0001 |
| Complementaire populatie (patiënten met andere fibrotische patronen op HRCT) | 125 | 126 | 75,2 [15,5; 135,0] | < 0,05* |
N geanalyseerd
Schatting [95%-BI]
Placebo
Nintedanib 150 mg b.i.d.
p-waarde
Gunstiger bij placebo
Gunstiger bij nintedanib 15 mg b.i.d.
Nintedanib 150 mg b.i.d. – Verschil met placebo in gecorrigeerde mate van afname van de FVC (ml) gedurende 52 weken en 95%-betrouwbaarheidsinterval
* nominale p-waarde (p = 0,014)
| -10 | 20 | 50 | 80 | 110 | 140 | 170 | 200 |
Figuur 3: Gemiddelde (SEM) waargenomen verandering in FVC ten opzichte van de uitgangswaarde (ml) gedurende 52 weken


b.i.d. = tweemaal daags; SEM = standaardfout van het gemiddelde (standard error of the mean)
Daarnaast werden gunstige effecten van nintedanib waargenomen op de gecorrigeerde gemiddelde absolute verandering in % van de voorspelde FVC in week 52 ten opzichte van de uitgangswaarde. De gecorrigeerde gemiddelde absolute verandering als % van de voorspelde FVC in week 52 ten opzichte van de uitgangswaarde was kleiner in de groep met nintedanib (-2,62%) dan in de placebogroep (-5,86%). Het gecorrigeerde gemiddelde verschil tussen de behandelingsgroepen was 3,24 (95%-BI: 2,09; 4,40; nominale p < 0,0001).
Analyse van FVC-responders
Het percentage FVC-responders, gedefinieerd als patiënten met een relatieve afname van de voorspelde FVC van maximaal 5%, was hoger in de nintedanib-groep dan in de placebogroep. Vergelijkbare resultaten werden verkregen bij analyses met een drempelwaarde van 10% (tabel 9).
Tabel 9: Percentage FVC-responders na 52 weken in onderzoek INBUILD
| Placebo | Nintedanib 150 mg tweemaal daags | |||||||
|---|---|---|---|---|---|---|---|---|
| Aantal geanalyseerde patiënten | 331 | 332 | ||||||
| Drempelwaarde 5% | ||||||||
| Aantal (%) FVC-responders1 | 104 (31,4) | 158 (47,6) | ||||||
| Vergelijking met placebo | ||||||||
| Odds ratio2 | 2,01 | |||||||
| 95%-BI | (1,46; 2,76) | |||||||
| Nominale p-waarde | < 0,0001 | |||||||
| Drempelwaarde 10% | ||||||||
Aantal (%) FVC- responders1 | 169 (51,1) | 197 (59,3) | ||||||
| Vergelijking met placebo | ||||||||
Gemi ddel de (SEM) waar genomen ver anderi ng i n
FVC (ml ) ten opzi chte van de ui tgangswaar de
20
0
-20
-40
-60
-80
-100
-120
-140
-160
-180
-200
-220
-240
-260
Placebo
Nintedanib 150 mg b.i.d.
| Aantal patiënten | |||||||
| Placebo | 325 | 326 | 325 | 320 | 311 | 296 | 274 |
| Nintedanib 150 mg b.i.d. | 326 | 320 | 322 | 314 | 298 | 285 | 265 |
| Odds ratio2 | 1,42 | |
|---|---|---|
| 95%-BI | (1,04; 1,94) | |
| Nominale p-waarde | 0,0268 |
1 Responders zijn patiënten met een relatieve afname als % van de voorspelde FVC die niet hoger is dan 5% of niet hoger dan 10% van de voorspelde FVC, afhankelijk van de drempelwaarde, bij beoordeling van de FVC na 52 weken (patiënten bij wie gegevens van week 52 ontbraken, werden beschouwd als niet-responders).
2 Op basis van een logistisch regressiemodel met als continue covariabele het percentage van de voorspelde FVC bij baseline en als binaire covariabele het patroon op HRCT.
Tijd tot eerste acute exacerbatie van ILD of overlijden
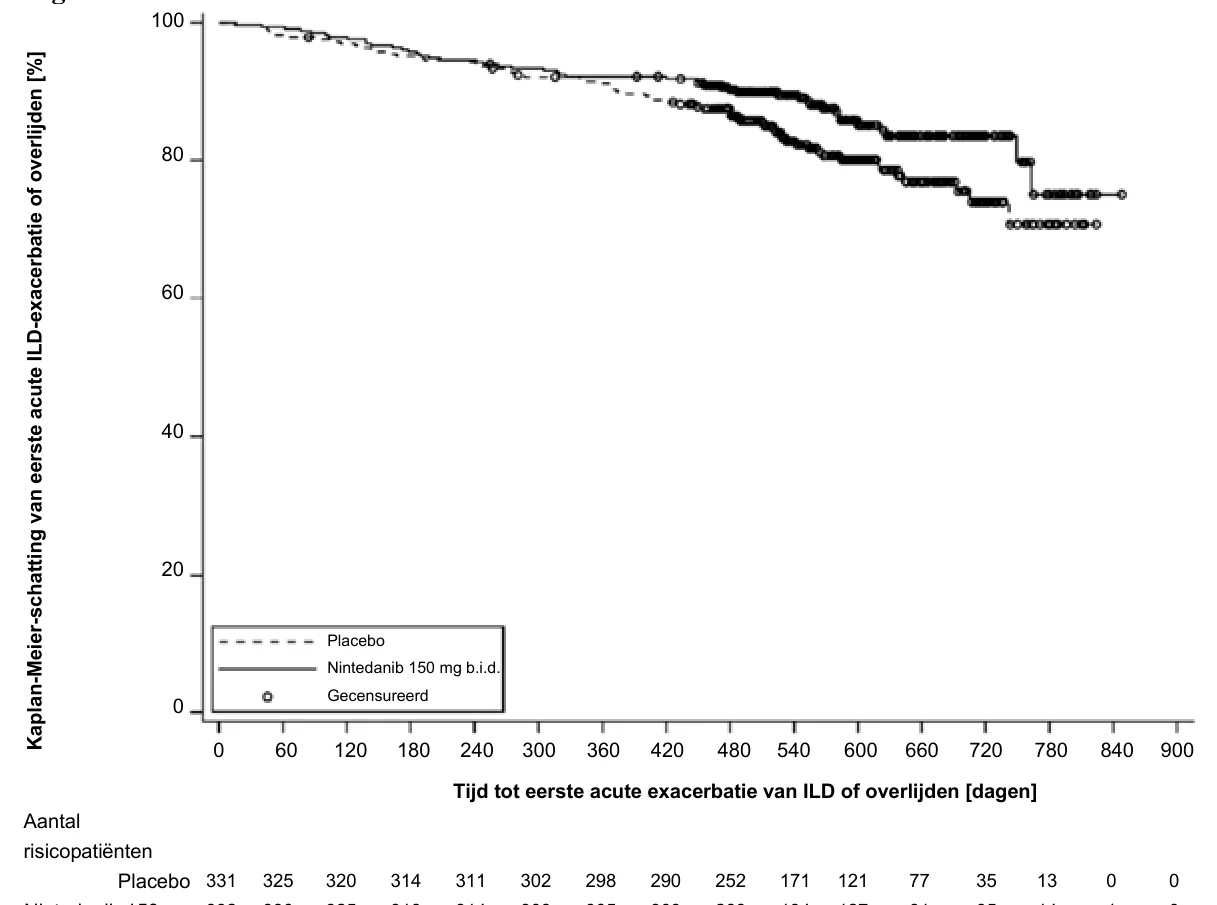
Gedurende het gehele onderzoek was het percentage patiënten met ten minste één voorval van een eerste acute ILD-exacerbatie of overlijden 13,9% in de groep met nintedanib en 19,6% in de groep met placebo. De hazard ratio was 0,67 (95%-BI: 0,46; 0,98; nominale p = 0,0387), wat duidt op een afname van 33% van de kans op een eerste acute ILD-exacerbatie of overlijden bij patiënten die nintedanib kregen ten opzichte van patiënten die placebo kregen (figuur 4).
Figuur 4: Kaplan-Meier-plot van tijd tot eerste acute ILD-exacerbatie of overlijden gedurende het gehele onderzoek
b.i.d. = tweemaal daags
Overlevingsanalyse
Het risico op overlijden was lager in de groep die nintedanib kreeg dan in de placebogroep. De hazard ratio (HR) was 0,78 (95%-BI: 0,50; 1,21; nominale p = 0,2594), wat duidt op een afname van 22% van de kans op overlijden bij patiënten die nintedanib kregen ten opzichte van patiënten die placebo kregen.
Placebo
Nintedanib 150 mg b.i.d.
Gecensureerd
Kapl an-Mei er -schatti ng van eer ste acute I LD-exacer bati e of over lij den [%]
100
80
60
40
20
0
| 0 | 60 | 120 | 180 | 240 | 300 | 360 | 420 | 480 | 540 | 600 | 660 | 720 | 780 | 840 | 900 |
| Tijd tot eerste acute exacerbatie van ILD of overlijden [dagen] | |||||||||||||||||
| Aantal risicopatiënten | |||||||||||||||||
| Placebo | 331 | 325 | 320 | 314 | 311 | 302 | 298 | 290 | 252 | 171 | 121 | 77 | 35 | 13 | 0 | 0 | |
| Nintedanib 150 mg b.i.d. | 332 | 330 | 325 | 318 | 314 | 309 | 305 | 303 | 268 | 194 | 127 | 81 | 35 | 14 | 1 | 0 | |
Tijd tot progressie (≥ 10% absolute afname van de FVC als % van de voorspelde waarde) of overlijden
In onderzoek INBUILD was het risico op progressie (≥ 10% absolute afname van de FVC als % van de voorspelde waarde) of overlijden lager voor patiënten die nintedanib kregen. Het percentage patiënten met een voorval was 40,4% in de groep met nintedanib en 54,7% in de groep met placebo. De HR was 0,66 (95%-BI: 0,53; 0,83; nominale p = 0,0003), wat duidt op een afname van 34% van de kans op progressie (≥ 10% absolute afname van de FVC als % van de voorspelde waarde) of overlijden bij patiënten die nintedanib kregen ten opzichte van patiënten die placebo kregen.
Kwaliteit van leven
De gecorrigeerde gemiddelde verandering in de totale score op de K-BILD in week 52 ten opzichte van de uitgangsscore was -0,79 eenheden in de groep met placebo en 0,55 in de groep met nintedanib. Het verschil tussen de behandelingsgroepen was 1,34 (95%-BI: -0,31; 2,98; nominale p = 0,1115).
De gecorrigeerde gemiddelde absolute verandering in de score op het domein over symptomen van dyspneu van de vragenlijst Living with Pulmonary Fibrosis (L-PF) in week 52 ten opzichte van de uitgangsscore was 4,28 in de groep met nintedanib en 7,81 in de groep met placebo. Het gecorrigeerde gemiddelde verschil tussen de groepen was -3,53 (95%-BI: -6,14; -0,92; nominale p < 0,0081), ten gunste van nintedanib. De gecorrigeerde gemiddelde absolute verandering in de score op het domein over hoesten van de L-PF in week 52 ten opzichte van de uitgangsscore was -1,84 in de groep met nintedanib, ten opzichte van 4,25 in de groep met placebo. Het gecorrigeerde gemiddelde verschil tussen de groepen was -6,09 (95%-BI: -9,65; -2,53; nominale p = 0,0008), ten gunste van nintedanib.
Interstitiële longziekte met systemische sclerose (SSc-ILD)
De klinische werkzaamheid van nintedanib is onderzocht bij patiënten met SSc-ILD in een gerandomiseerd, dubbelblind, placebogecontroleerd fase 3-onderzoek (SENSCIS). De patiënten hadden de diagnose SSc-ILD gekregen op basis van de classificatiecriteria voor SSc van het American College of Rheumatology / European League Against Rheumatism uit 2013 en een hogeresolutie-CT-scan (HRCT) van de thorax uitgevoerd in de voorafgaande 12 maanden. In totaal werden 580 patiënten in een verhouding van 1:1 gerandomiseerd naar behandeling met nintedanib 150 mg b.i.d. of overeenkomstige placebo gedurende ten minste 52 weken, van wie 576 patiënten werden behandeld. De randomisatie was gestratificeerd naar de status wat betreft anti-topo-isomerase-antilichamen (ATA). De individuele patiënten bleven de geblindeerde onderzoeksbehandeling krijgen gedurende maximaal 100 weken (mediane blootstelling aan nintedanib: 15,4 maanden; gemiddelde blootstelling aan nintedanib: 14,5 maanden).
Het primaire eindpunt was de jaarlijkse mate van afname van de FVC gedurende 52 weken. De belangrijkste secundaire eindpunten waren de absolute verandering ten opzichte van de uitgangsscore in de gemodificeerde Rodnan Skin Score (mRSS) na 52 weken en de absolute verandering ten opzichte van de uitgangsscore in de totale score op de vragenlijst Saint George's Respiratory Questionnaire (SGRQ) na 52 weken.
75,2% van de totale populatie patiënten was vrouw. De gemiddelde (standaarddeviatie [SD; min-max]) leeftijd was 54,0 jaar (12,2; 20-79). In totaal had 51,9% van de patiënten diffuse cutane systemische sclerose (SSc) en 48,1% gelimiteerde cutane SSc. De gemiddelde tijd (SD) sinds het eerste optreden van niet-Raynaud-symptomen was 3,49 (1,7) jaar. Bij baseline kreeg 49,0% van de patiënten een stabiele behandeling met mycofenolaat (46,5% mycofenolaatmofetil, 1,9% mycofenolaatnatrium, 0,5% mycofenolzuur). Het veiligheidsprofiel was vergelijkbaar bij patiënten met en zonder mycofenolaat bij baseline.
Jaarlijkse mate van afname van de FVC
De jaarlijkse mate van afname van de FVC (in ml) gedurende 52 weken was significant lager (vermindering van 41,0 ml) bij patiënten die nintedanib kregen dan bij patiënten die de placebo kregen (zie tabel 10). Dit komt overeen met een relatief behandeleffect van 43,8%.
Tabel 10: Jaarlijkse mate van afname van de FVC (ml) gedurende 52 weken
| Placebo | Nintedanib 150 mg tweemaal daags | |||||||
|---|---|---|---|---|---|---|---|---|
| Aantal geanalyseerde patiënten | 288 | 287 | ||||||
Mate1 (SE) van afname gedurende 52 weken | -93,3 (13,5) | -52,4 (13,8) | ||||||
| Vergelijking met placebo | ||||||||
| Verschil1 | 41,0 | |||||||
| 95%-BI | (2,9; 79,0) | |||||||
| p-waarde | < 0,05 | |||||||
1 Op basis van een regressiemodel met random coëfficiënt, met vaste categorische effecten voor behandeling, ATA-status en geslacht, vaste continue effecten voor tijd, uitgangswaarde van de FVC (in ml), leeftijd en lengte, en met interactie-effecten van tijd en behandeling en van tijd en uitgangswaarde. Een random effect was toegevoegd voor patiëntspecifieke intercept en tijd. Fouten binnen individuele patiënten werden gemodelleerd door middel van een ongestructureerde variantie-covariantiematrix. Variabiliteit tussen individuen werd gemodelleerd door middel van een variantie-covariantiematrix met variantiecomponenten.
Het effect van nintedanib wat betreft het verminderen van de jaarlijkse afname van de FVC was vergelijkbaar voor alle vooraf gespecificeerde gevoeligheidsanalyses en er werd geen heterogeniteit waargenomen in de vooraf gespecificeerde subgroepen (bijvoorbeeld leeftijd, geslacht en gebruik van mycofenolaat).
Daarnaast werden vergelijkbare effecten waargenomen op andere eindpunten ten aanzien van de longfunctie, bijvoorbeeld de absolute verandering ten opzichte van de uitgangswaarde in FVC in ml in week 52 (figuur 5 en tabel 11) en de mate van afname van de FVC in % van de voorspelde waarde gedurende 52 weken (tabel 12) die verdere onderbouwing vormen voor de effecten van nintedanib op het vertragen van de progressie van SSc-ILD. Bovendien waren er in de groep met nintedanib minder patiënten met een absolute FVC-afname van > 5% van de voorspelde waarde (20,6% in de groep met nintedanib versus 28,5% in de placebogroep; OR = 0,65; p = 0,0287). De relatieve afname van de FVC in ml > 10% was vergelijkbaar voor beide groepen (16,7% in de groep met nintedanib versus 18,1% in de placebogroep; OR = 0,91; p = 0,6842). In deze analyses werd voor ontbrekende FVC-waarden in week 52 de slechtste waarde van de patiënt tijdens de behandeling geïmputeerd.
Een verkennende analyse van gegevens tot 100 weken (maximale duur van behandeling in SENSCIS) suggereerde dat het effect van nintedanib op het vertragen van de progressie van SSc-ILD tijdens de behandeling ook na 52 weken aanhield.
Figuur 5: Gemiddelde (SEM) waargenomen verandering in FVC ten opzichte van de uitgangswaarde (ml) gedurende 52 weken
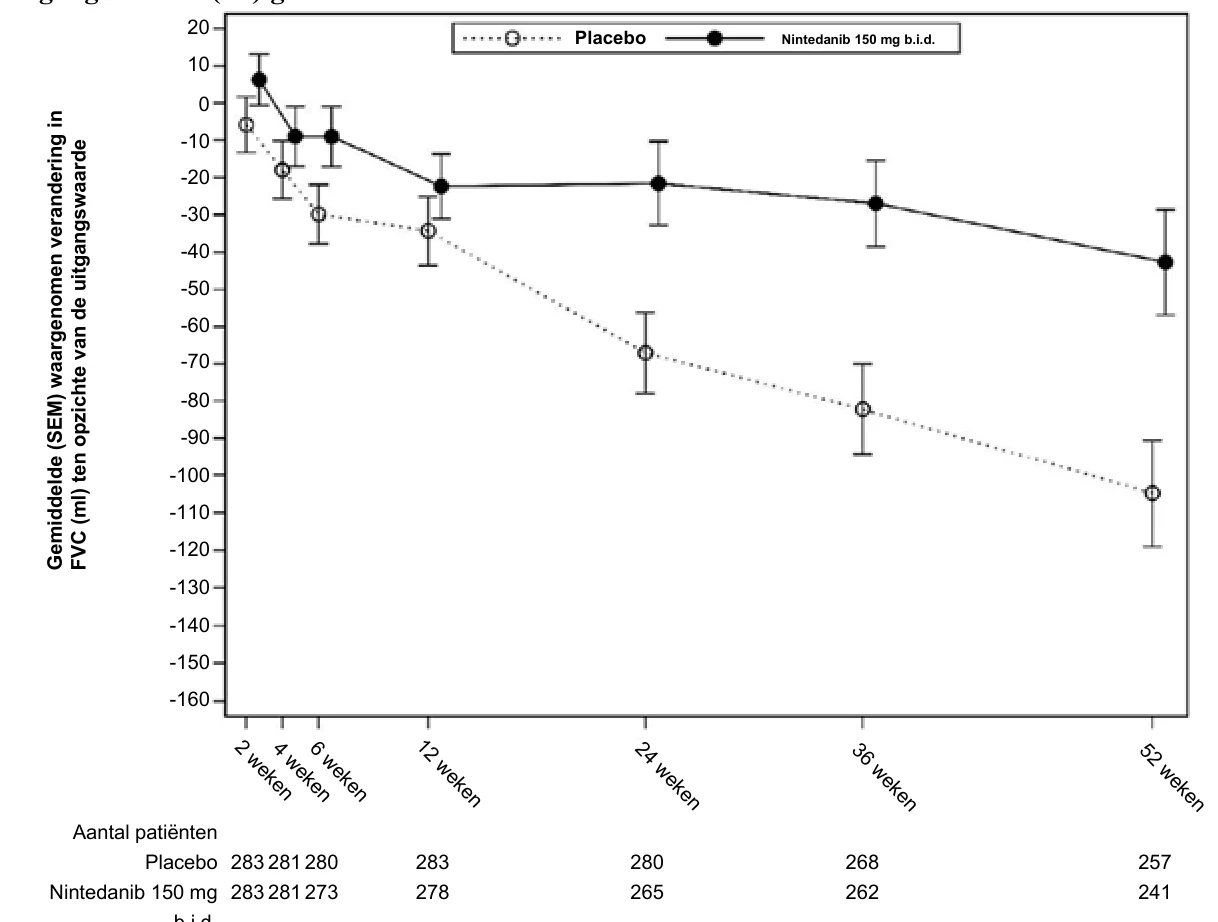



b.i.d. = tweemaal daags; SEM = standaardfout van het gemiddelde (standard error of the mean)
Tabel 11: Absolute verandering in FVC (ml) in week 52 ten opzichte van de uitgangswaarde
| Placebo | Nintedanib 150 mg tweemaal daags | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Aantal geanalyseerde patiënten | 288 | 288 | ||||||||
| Gemiddelde (SD) bij baseline | 2.541,0 (815,5) | 2.458,5 (735,9) | ||||||||
| Gemiddelde1 (SE) verandering in week 52 t.o.v. uitgangswaarde | -101,0 (13,6) | -54,6 (13,9) | ||||||||
| Vergelijking met placebo | ||||||||||
| Gemiddelde1 | 46,4 | |||||||||
| 95%-BI | (8,1; 84,7) | |||||||||
| p-waarde | < 0,05 | |||||||||
1 Op basis van een gemengd model voor herhaalde metingen (Mixed Model for Repeated Measures, MMRM), met vaste categorische effecten voor ATA-status, bezoek, interactie-effecten van bezoek en behandeling, interactie-effecten van bezoek en uitgangswaarde, leeftijd, geslacht en lengte. Bezoek was de herhaalde meting. Fouten binnen individuele patiënten werden gemodelleerd door middel van een ongestructureerde variantie-covariantiestructuur. Het gecorrigeerde gemiddelde was gebaseerd op alle geanalyseerde patiënten in het model (niet alleen op de patiënten met een uitgangswaarde en een meetwaarde in week 52).
Placebo
Nintedanib 150 mg b.i.d.
| Aantal patiënten | |||||||
| Placebo | 283 | 281 | 280 | 283 | 280 | 268 | 257 |
| Nintedanib 150 mg b.i.d. | 283 | 281 | 273 | 278 | 265 | 262 | 241 |
Gemi ddel de (SEM) waar genomen ver anderi ng i n
FVC (ml ) ten opzi chte van de ui tgangswaar de
20
10
0
-10
-20
-30
-40
-50
-60
-70
-80
-90
-100
-110
-120
-130
-140
-150
-160
Tabel 12: Jaarlijkse mate van afname van de FVC (% van voorspelde waarde) gedurende 52 weken
| Placebo | Nintedanib 150 mg tweemaal daags | |||||||
|---|---|---|---|---|---|---|---|---|
| Aantal geanalyseerde patiënten | 288 | 287 | ||||||
Mate1 (SE) van afname gedurende 52 weken | -2,6 (0,4) | -1,4 (0,4) | ||||||
| Vergelijking met placebo | ||||||||
| Verschil1 | 1,15 | |||||||
| 95%-BI | (0,09; 2,21) | |||||||
| p-waarde | < 0,05 | |||||||
1 Op basis van een regressiemodel met random coëfficiënt, met vaste categorische effecten voor behandeling en ATA-status, vaste continue effecten voor tijd en uitgangswaarde van de FVC (% van voorspelde waarde), en met interactie-effecten van tijd en behandeling en van tijd en uitgangswaarde. Een random effect was toegevoegd voor patiëntspecifieke intercept en tijd. Fouten binnen individuele patiënten werden gemodelleerd door middel van een ongestructureerde variantie-covariantiematrix. Variabiliteit tussen individuen werd gemodelleerd door middel van een variantie-covariantiematrix met variantiecomponenten.
Verandering in de Modified Rodnan Skin Score (mRSS) in week 52 ten opzichte van de uitgangsscore
De gecorrigeerde gemiddelde absolute verandering in de score op de mRSS in week 52 ten opzichte van de uitgangsscore was vergelijkbaar in de groep met nintedanib (-2,17 (95%-BI: -2,69; -1,65)) en de groep met placebo (-1,96 (95%-BI: -2,48; -1,45)). Het gecorrigeerde gemiddelde verschil tussen de behandelingsgroepen was -0,21 (95%-BI: -0,94; 0,53; p = 0,5785).
Verandering in totale score op de St. George’s Respiratory Questionnaire (SGRQ) in week 52 ten opzichte van de uitgangsscore
De gecorrigeerde gemiddelde absolute verandering in de totale score op de SGRQ in week 52 ten opzichte van de uitgangsscore was vergelijkbaar in de groep met nintedanib (0,81 (95%-BI: -0,92; 2,55)) en de groep met placebo (-0,88 (95%-BI: -2,58; 0,82)). Het gecorrigeerde gemiddelde verschil tussen de behandelingsgroepen was 1,69 (95%-BI: -0,73; 4,12; p = 0,1711).
Overlevingsanalyse
De mortaliteit gedurende het gehele onderzoek was vergelijkbaar in de groep met nintedanib (N = 10; 3,5%) en de groep met placebo (N = 9; 3,1%). De analyse van de tijd tot overlijden gedurende het gehele onderzoek resulteerde in een HR van 1,16 (95%-BI: 0,47; 2,84; p = 0,7535).
QT-interval
In een gericht onderzoek bij patiënten met niercelkanker werd de QT/QTc gemeten. Hieruit bleek dat een enkelvoudige orale dosis van 200 mg nintedanib en ook meervoudige orale doses van 200 mg nintedanib tweemaal daags toegediend gedurende 15 dagen niet leidden tot verlenging van het QTcF-interval.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met nintedanib in alle subgroepen van pediatrische patiënten met IPF (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
De maximale plasmaconcentratie van nintedanib na orale toediening als zachte gelatinecapsule met voedsel, werd bereikt na ongeveer 2 tot 4 uur (spreiding 0,5-8 uur). Bij gezonde vrijwilligers was de absolute biologische beschikbaarheid van een dosis van 100 mg 4,69% (90%-BI: 3,615-6,078). De absorptie en de biologische beschikbaarheid worden verminderd door transportereffecten en een aanzienlijk ‘first-pass’-metabolisme. Dosisproportionaliteit werd aangetoond middels een toename van de blootstelling aan nintedanib (dosisbereik van 50-450 mg eenmaal daags en 150-300 mg tweemaal daags).
Steady-state plasmaconcentraties werden bereikt binnen uiterlijk één week na toediening.
Na voedselinname nam de blootstelling aan nintedanib toe met ongeveer 20% in vergelijking met nuchtere inname (BI: 95,3 - 152,5%) en was de absorptie vertraagd (mediane tmax nuchter: 2,00 uur; met voedsel: 3,98 uur).
Distributie
De dispositiekinetiek van nintedanib verloopt in ten minste twee fasen. Na intraveneuze infusie werd een groot distributievolume gezien (Vss: 1.050 l, 45,0% gCV).
De eiwitbinding van nintedanib in vitro in menselijk plasma was hoog, met een gebonden fractie van 97,8%. Serumalbumine wordt beschouwd als het belangrijkste bindingseiwit. Nintedanib wordt voornamelijk gedistribueerd in plasma, met een bloed/plasmaratio van 0,869.
Biotransformatie
De voornaamste metabole reactie voor nintedanib is hydrolytische splitsing door esterasen tot de vrije zuurgroep BIBF 1202. BIBF 1202 wordt vervolgens door uridine-5’-difosfo-glucuronosyltransferase-enzymen (UGT’s), namelijk UGT 1A1, UGT 1A7, UGT 1A8 en UGT 1A10, geglucuronideerd tot BIBF 1202-glucuronide.
Slechts een klein gedeelte van de biotransformatie van nintedanib verloopt via een CYP-route, voornamelijk via het enzym CYP 3A4. De voornaamste CYP-afhankelijke metaboliet kon niet worden gedetecteerd in plasma in het ADME-onderzoek bij mensen. In vitro was het CYP-afhankelijke metabolisme verantwoordelijk voor ongeveer 5%, terwijl ongeveer 25% verliep via estersplitsing. Ook in preklinische onderzoeken werd geen remming of inductie van CYP-enzymen gezien door nintedanib, BIBF 1202 en BIBF 1202-glucuronide. Er worden daarom geen geneesmiddelinteracties verwacht tussen nintedanib en CYP-substraten, CYP-remmers of CYP-inductoren.
Eliminatie
De totale plasmaklaring na intraveneuze infusie was hoog (CL: 1.390 ml/min.; 28,8% gCV). De uitscheiding in de urine van de onveranderde werkzame stof binnen 48 uur was ongeveer 0,05% van de dosis (31,5% gCV) na orale toediening en ongeveer 1,4% van de dosis (24,2% gCV) na intraveneuze toediening; de renale klaring was 20 ml/min (32,6% gCV). De belangrijkste eliminatieroute van geneesmiddelgerelateerde radioactiviteit na orale toediening van [14C]-nintedanib was uitscheiding via gal en feces (93,4% van de dosis, 2,61% gCV). Het aandeel van de renale uitscheiding in de totale klaring was laag (0,649% van de dosis, 26,3% gCV). De totale terugwinning van de dosis werd als volledig beschouwd binnen 4 dagen na toediening (meer dan 90%). De terminale halfwaardetijd van nintedanib lag tussen de 10 en 15 uur (gCV% ongeveer 50%).
Lineariteit/non-lineariteit
De farmacokinetiek (PK) van nintedanib kan worden beschouwd als lineair in de tijd (d.w.z. gegevens van enkelvoudige doses kunnen worden geëxtrapoleerd naar gegevens van meerdere doses). De accumulatie na meervoudige toediening bedroeg een factor 1,04 voor de Cmax en een factor 1,38 voor de AUCτ. De dalconcentraties van nintedanib bleven stabiel gedurende meer dan een jaar.
Transport
Nintedanib is een substraat van P-gp. Voor de mogelijke interactie van nintedanib met dit transporteiwit, zie rubriek 4.5. Het is aangetoond dat nintedanib in vitro geen substraat of remmer is van OATP-1B1, OATP-1B3, OATP-2B1, OCT-2 of MRP-2. Ook was nintedanib geen substraat van BCRP. In vitro werd slechts een zwak remmend potentieel op OCT-1, BCRP en P-gp waargenomen; dit wordt beschouwd als klinisch weinig relevant. Hetzelfde geldt voor nintedanib als substraat van OCT-1.
Farmacokinetische populatieanalyse in speciale populaties
De farmacokinetische eigenschappen van nintedanib waren vergelijkbaar bij gezonde vrijwilligers, patiënten met IPF, patiënten met andere chronische fibroserende interstitiële longziekten met een progressief fenotype, patiënten met SSc-ILD en kankerpatiënten. Op basis van de resultaten van een farmacokinetische populatieanalyse (PopPK-analyse) bij patiënten met IPF en niet-kleincellige longkanker (NSCLC) (N = 1.191) en beschrijvende onderzoeken, werd de blootstelling aan nintedanib niet beïnvloed door geslacht (gecorrigeerd voor het lichaamsgewicht), een licht en matig verminderde nierfunctie (geschat aan de hand van de creatinineklaring), alcoholgebruik, of P-gp-genotype.
De PopPK-analyses wezen uit dat er matige effecten waren op de blootstelling aan nintedanib afhankelijk van leeftijd, lichaamsgewicht en ras (zie hieronder). Op basis van de grote interindividuele variatie in waargenomen blootstelling worden deze matige effecten niet als klinisch relevant beschouwd (zie rubriek 4.4).
Leeftijd
De blootstelling aan nintedanib nam lineair toe met de leeftijd. De AUCτ,ss was bij een 45-jarige patiënt 16% lager en was bij een 76-jarige patiënt 13% hoger ten opzichte van een patiënt met de mediane leeftijd van 62 jaar. De leeftijd van patiënten in de analyse liep van 29 tot 85 jaar; ongeveer 5% van de populatie was ouder dan 75 jaar. Op basis van een PopPK-model werd een toename in de blootstelling aan nintedanib van ongeveer 20-25% waargenomen bij patiënten ≥ 75 jaar in vergelijking met patiënten jonger dan 65 jaar.
Er zijn geen onderzoeken uitgevoerd bij pediatrische patiënten.
Lichaamsgewicht
Er werd een omgekeerde correlatie gezien tussen lichaamsgewicht en de blootstelling aan nintedanib. De AUCτ,ss was bij een patiënt van 50 kg (5e percentiel) 25% hoger en was bij een patiënt van 100 kg (95e percentiel) 19% lager ten opzichte van een patiënt met het mediane gewicht van 71,5 kg.
Ras
Het populatiegemiddelde voor de blootstelling aan nintedanib was 33-50% hoger bij Chinese, Taiwanese en Indiase patiënten en 16% hoger bij Japanse patiënten; bij Koreaanse patiënten was het 16-22% lager ten opzichte van Kaukasische patiënten (gecorrigeerd voor het lichaamsgewicht). Gegevens over negroïde personen waren zeer beperkt, maar lagen in hetzelfde bereik als bij Kaukasische personen.
Verminderde leverfunctie
In een gericht fase 1-onderzoek met een enkele dosis was bij vrijwillige proefpersonen met een licht verminderde leverfunctie (Child-Pugh-klasse A) de blootstelling aan nintedanib op basis van de Cmax en de AUC een factor 2,2 hoger dan bij gezonde proefpersonen (90%-BI 1,3-3,7 voor de Cmax en 1,2-3,8 voor de AUC). Bij vrijwilligers met een matig verminderde leverfunctie (Child-Pugh-klasse B) was de blootstelling op basis van de Cmax 7,6 maal hoger (90%-BI 4,4-13,2) en op basis van AUC 8,7 maal hoger (90%-BI 5,7-13,1) dan bij gezonde vrijwilligers. Er is geen onderzoek gedaan bij proefpersonen met een ernstig verminderde leverfunctie (Child-Pugh-klasse C).
Gelijktijdige behandeling met pirfenidon
In een gericht farmacokinetisch onderzoek werd gelijktijdige behandeling met nintedanib en pirfenidon onderzocht bij patiënten met IPF. Groep 1 kreeg een enkele dosis van 150 mg nintedanib vóór en na optitratie tot 801 mg pirfenidon driemaal daags bij steady-state (N = 20 behandelde patiënten). Groep 2 kreeg een steady-state-behandeling van 801 mg pirfenidon driemaal daags, met bepaling van het PK-profiel vóór en na ten minste 7 dagen van gelijktijdige behandeling met nintedanib 150 mg tweemaal daags (N = 17 behandelde patiënten). In groep 1 waren de gecorrigeerde geometrische gemiddelde ratio’s (90%-betrouwbaarheidsinterval (BI)) voor de Cmax en de AUC0-tz van nintedanib respectievelijk 93% (57%-151%) en 96% (70%-131%) (n = 12 voor intra-individuele vergelijking). In groep 2 waren de gecorrigeerde geometrische gemiddelde ratio’s (90%-BI) voor de Cmax en de AUCτ,ss van pirfenidon respectievelijk 97% (86%-110%) en 95% (86%-106%) (n = 12 voor intra-individuele vergelijking).
Op basis van deze resultaten zijn er geen aanwijzingen voor een relevante farmacokinetische geneesmiddelinteractie tussen nintedanib en pirfenidon bij gelijktijdige toediening (zie rubriek 4.4).
Gelijktijdige behandeling met bosentan
In een gericht farmacokinetisch onderzoek werd gelijktijdige behandeling met nintedanib en bosentan onderzocht bij gezonde vrijwilligers. De proefpersonen kregen een enkele dosis van 150 mg nintedanib vóór en na meerdere doses van 125 mg bosentan tweemaal daags bij steady-state. De gecorrigeerde geometrische gemiddelde ratio’s (90%-betrouwbaarheidsinterval (BI)) voor de Cmax en de AUC0-tz van nintedanib waren respectievelijk 103% (86%-124%) en 99% (91%-107%) (n = 13). Dit duidt erop dat gelijktijdige toediening van nintedanib met bosentan geen effect heeft op de farmacokinetiek van nintedanib.
Gelijktijdige behandeling met orale hormonale anticonceptiva
In een gericht farmacokinetisch onderzoek kregen vrouwelijke patiënten met SSc-ILD een enkele dosis van een combinatie van 30 μg ethinylestradiol en 150 μg levonorgestrel vóór en na een tweemaaldaagse dosis van 150 mg nintedanib gedurende ten minste 10 dagen. De gecorrigeerde geometrische gemiddelde ratio’s (90%-betrouwbaarheidsinterval (BI)) waren respectievelijk 117% (108%-127%; Cmax) en 101% (93%-111%; AUC0–tz) voor ethinylestradiol en 101% (90%-113%; Cmax) en 96% (91%-102%; AUC0–tz) voor levonorgestrel, (n = 15). Dit duidt erop dat gelijktijdige toediening van nintedanib geen relevant effect heeft op de plasmablootstelling aan ethinylestradiol en levonorgestrel.
Verband tussen blootstelling en respons
Analyses van de het verband tussen blootstelling en respons bij patiënten met IPF en andere chronische fibroserende ILD’s met een progressief fenotype duidden op een zwak verband tussen de plasmablootstelling aan nintedanib en verhoogde waarden van ALAT en/of ASAT. De daadwerkelijk toegediende dosis is mogelijk een betere voorspeller van de kans op het ontwikkelen van diarree ongeacht intensiteit, ook al kon de plasmablootstelling als risicobepalende factor niet worden uitgesloten (zie rubriek 4.4).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Algemene toxicologie
Toxiciteitsonderzoeken met enkelvoudige doses bij ratten en muizen duidden op een laag acuut toxisch potentieel van nintedanib. In toxicologische onderzoeken met herhaalde toediening bij ratten hielden de bijwerkingen (bijvoorbeeld verdikking van de epifysairschijven, laesies van de snijtanden) voornamelijk verband met het werkingsmechanisme van nintedanib (VEGFR-remming). Deze effecten zijn bekend van andere VEGFR-2-remmers en kunnen worden beschouwd als klasse-effecten.
Diarree en braken in combinatie met een verminderde voedselconsumptie en verlies van lichaamsgewicht werden waargenomen in toxiciteitsonderzoeken bij niet-knaagdieren.
Er waren geen aanwijzingen voor verhoogde waarden van leverenzymen bij ratten, honden en Java-apen. Licht verhoogde waarden van leverenzymen, die niet het gevolg waren van ernstige bijwerkingen zoals diarree, werden alleen waargenomen bij resusapen.
Reproductietoxiciteit
Bij ratten werden embryo-foetale letaliteit en teratogene effecten waargenomen bij een blootstelling lager dan de maximale aanbevolen dosering bij mensen (MRHD) van 150 mg tweemaal daags. Ook werden effecten op de ontwikkeling van het axiale skelet en de ontwikkeling van de grote slagaders geconstateerd bij blootstellingsniveaus lager dan de therapeutische blootstelling.
Bij konijnen werden embryo-foetale letaliteit en teratogene effecten waargenomen bij een blootstelling van ongeveer 3 keer hoger dan de MRHD, maar niet-eenduidige effecten op de embryo-foetale ontwikkeling van het axiale skelet en het hart werden reeds waargenomen bij een blootstelling van minder dan de MRHD van 150 mg tweemaal daags.
Bij onderzoek naar de pre- en postnatale ontwikkeling bij ratten werden effecten op de pre- en postnatale ontwikkeling gezien bij een blootstelling lager dan de MRHD.
Bij een onderzoek bij ratten naar het effect op de mannelijke vruchtbaarheid en de vroege embryonale ontwikkeling tot de innesteling van de vrucht werd geen effect gezien op het mannelijk voortplantingsstelsel en de mannelijke vruchtbaarheid.
Bij ratten werden kleine hoeveelheden radioactief gelabeld nintedanib en/of metabolieten daarvan uitgescheiden in de melk (≤ 0,5% van de toegediende dosis).
Uit het 2 jaar durende carcinogeniciteitsonderzoek bij muizen en ratten zijn geen aanwijzingen naar voren gekomen voor een carcinogeen potentieel van nintedanib.
Genotoxiciteitsonderzoeken wezen niet op een mutageen potentieel van nintedanib.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Capsule-inhoud:
Macrogol 400
Capsule-omhulsel:
Gelatine (E441)
Sorbitol (vloeibaar, gedeeltelijk gedehydrateerd) (E420)
Glycerol (E422)
Titaandioxide (E171)
Rood ijzeroxide (E172)
Geel ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25ºC.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
Nintwel 100 mg zijn verkrijgbaar in de volgende verpakkingsgrootten:
- 30 x 1 zachte capsules in PET/Alu – Polyamide/Alu/PVC geperforeerde of niet-geperforeerde eenheidsblisterverpakkingen
- 60 x 1 zachte capsules in PET/Alu – Polyamide/Alu/PVC geperforeerde of niet-geperforeerde eenheidsblisterverpakkingen
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Bij aanraking van de inhoud van de capsule moeten de handen onmiddellijk met veel water worden afgespoeld (zie rubriek 4.2).
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Oranda Therapeutics Ltd.
Wicklow House
Market Square
Wicklow
Co. Wicklow
A67 W589
Ierland.
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 134916
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 7 oktober 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 7: 21 mei 2026