


SmPC (samenvatting van de productkenmerken) - Lynparza
1. NAAM VAN HET GENEESMIDDEL
Lynparza 100 mg, filmomhulde tabletten
Lynparza 150 mg, filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Lynparza 100 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 100 mg olaparib.
Lynparza 150 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 150 mg olaparib.
Hulpstof met bekend effect:
Dit geneesmiddel bevat 0,24 mg natrium per 100 mg tablet en 0,35 mg natrium per 150 mg tablet.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Lynparza 100 mg filmomhulde tabletten
Gele tot donkergele, ovale, biconvexe tablet, gemarkeerd met ‘OP100’ aan één zijde en een blanco zijde.
Lynparza 150 mg filmomhulde tabletten
Groene tot groen/grijze, ovale, biconvexe tablet, gemarkeerd met ‘OP150’ aan één zijde en een blanco zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Ovariumcarcinoom
Lynparza is geïndiceerd als monotherapie voor de:
onderhoudsbehandeling van volwassen patiënten met gevorderd (FIGO stadia III en IV),
BRCA1/2-gemuteerd (kiembaan en/of somatisch) hooggradig epitheliaal ovarium-, tuba- of primair peritoneaal carcinoom die een respons (volledige of partiële) vertonen na voltooien van eerstelijns platinabevattende chemotherapie.
- onderhoudsbehandeling van volwassen patiënten met platinasensitief recidief hooggradig epitheliaal ovarium-, tuba- of primair peritoneaal carcinoom die een respons (volledige of partiële) vertonen op platinabevattende chemotherapie.
Lynparza in combinatie met bevacizumab is geïndiceerd voor de:
onderhoudsbehandeling van volwassen patiënten met gevorderd (FIGO stadia III en IV)
hooggradig epitheliaal ovarium-, tuba- of primair peritoneaal carcinoom die een respons (volledige of partiële) vertonen na voltooien van eerstelijns platinabevattende chemotherapie in combinatie met bevacizumab en bij wie het carcinoom geassocieerd is met een positieve homologe recombinatiedeficiëntie (HRD)-status door ofwel een BRCA1/2-mutatie en/of genomische instabiliteit (zie rubriek 5.1).
Borstkanker
Lynparza is geïndiceerd als:
- monotherapie of in combinatie met endocriene therapie voor de adjuvante behandeling van volwassen patiënten met kiembaan-BRCA1/2-mutaties die HER2-negatieve, hoog-risico borstkanker in een vroeg stadium hebben en eerder behandeld zijn met neoadjuvante of adjuvante chemotherapie (zie rubriek 4.2 en 5.1).
- monotherapie voor de behandeling van volwassen patiënten met kiembaan BRCA1/2-mutaties, die HER2-negatieve lokaal gevorderde of gemetastaseerde borstkanker hebben. Patiënten moeten eerder zijn behandeld met een anthracycline en een taxaan in de (neo)adjuvante of gemetastaseerde setting tenzij patiënten niet geschikt waren voor deze behandelingen (zie rubriek 5.1). Patiënten met hormoonreceptor (HR)-positieve borstkanker moeten ook progressie hebben vertoond tijdens of na eerdere endocriene therapie of beschouwd worden als ongeschikt voor endocriene therapie.
Adenocarcinoom van de alvleesklier
Lynparza is geïndiceerd als monotherapie voor de onderhoudsbehandeling van volwassen patiënten met kiembaan BRCA1/2-mutaties die gemetastaseerd adenocarcinoom van de alvleesklier hebben en die geen progressie vertonen na een minimum van 16 weken platinabevattende therapie binnen een eerstelijns chemotherapie regime.
Prostaatkanker
Lynparza is geïndiceerd:
- als monotherapie voor de behandeling van volwassen patiënten met gemetastaseerde castratie-resistente prostaatkanker (mCRPC) en BRCA1/2-mutaties (kiembaan en/of somatisch) die progressie hebben vertoond na eerdere behandeling met een nieuw hormonaal middel.
- in combinatie met abirateron en prednison of prednisolon voor de behandeling van volwassen patiënten met mCRPC bij wie chemotherapie niet klinisch geïndiceerd is (zie rubriek 5.1).
Endometriumcarcinoom
Lynparza in combinatie met durvalumab is geïndiceerd voor de onderhoudsbehandeling van volwassen patiënten met primair gevorderd of recidiverend ‘mismatchrepair’-proficiënt (pMMR) endometriumcarcinoom, bij wie geen ziekteprogressie optrad bij eerstelijnsbehandeling met durvalumab in combinatie met carboplatine en paclitaxel.
4.2 Dosering en wijze van toediening
De behandeling met Lynparza dient te worden gestart en gecontroleerd door een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker.
Patiëntselectie
Eerstelijns onderhoudsbehandeling van BRCA-gemuteerd gevorderd ovariumcarcinoom: Voorafgaand aan een eerstelijns onderhoudsbehandeling met Lynparza voor hooggradig epitheliaal ovariumcarcinoom (EOC), tubacarcinoom (FTC) of primair peritoneaal carcinoom (PPC) moet bij patiënten zijn vastgesteld dat er sprake is van schadelijke of vermoedelijk schadelijke kiembaan en/of somatische mutaties in het borstkankergen (BRCA) 1 of 2 door middel van een gevalideerde test.
Onderhoudsbehandeling van platinasensitief recidief ovariumcarcinoom:
Het is niet noodzakelijk om te testen op BRCA1/2 voorafgaand aan een onderhoudsbehandeling met Lynparza monotherapie voor recidief EOC, FTC of PPC bij patiënten met een volledige of partiële respons op platinabevattende therapie.
Eerstelijns onderhoudsbehandeling van HRD-positief gevorderd ovariumcarcinoom in combinatie met bevacizumab:
Voorafgaand aan een eerstelijns onderhoudsbehandeling met Lynparza in combinatie met bevacizumab voor EOC, FTC of PPC moet bij patiënten zijn vastgesteld dat er sprake is van een schadelijke of vermoedelijk schadelijke BRCA1/2-mutatie en/of genomische instabiliteit, door middel van een gevalideerde test (zie rubriek 5.1).
Adjuvante behandeling van kiembaan BRCA-gemuteerde hoog-risico borstkanker in een vroeg stadium
Voordat de Lynparza-behandeling wordt gestart voor adjuvante behandeling van HER2-negatieve hoog-risico borstkanker in een vroeg stadium moeten bij patiënten met behulp van een gevalideerde test bevestigd zijn dat zij een schadelijke of vermoedelijk schadelijke gBRCA1/2-mutatie (zie rubriek 5.1) hebben.
Monotherapiebehandeling van gBRCA1/2-gemuteerde HER2-negatieve gemetastaseerde borstkanker: Voor kiembaan BRCA1/2-gemuteerde (gBRCA1/2) humane epidermale groeifactor receptor 2 (HER2)-negatieve lokaal gevorderde of gemetastaseerde borstkanker, moet bij patiënten zijn vastgesteld dat er sprake is van een schadelijke of vermoedelijk schadelijke gBRCA1/2-mutatie voorafgaand aan de start van behandeling met Lynparza. De gBRCA1/2-status dient te worden bepaald met behulp van een gevalideerde testmethode door een ervaren laboratorium. Gegevens die klinische validatie van tumor-BRCA1/2-testen bij borstkanker aantonen, zijn momenteel niet beschikbaar.
Eerstelijns onderhoudsbehandeling van gBRCA-gemuteerd, gemetastaseerd adenocarcinoom van de alvleesklier:
Voor eerstelijns onderhoudsbehandeling van kiembaan BRCA1/2-gemuteerd, gemetastaseerd adenocarcinoom van de alvleesklier moet bij patiënten zijn vastgesteld dat er sprake is van een schadelijke of vermoedelijk schadelijke gBRCA1/2-mutatie voorafgaand aan de start van behandeling met Lynparza. De gBRCA1/2-status dient te worden bepaald met behulp van een gevalideerde testmethode door een ervaren laboratorium. Gegevens die klinische validatie van tumor-BRCA1/2-testen aantonen bij adenocarcinoom van de alvleesklier zijn momenteel niet beschikbaar.
Monotherapiebehandeling van BRCA1/2-gemuteerde gemetastaseerde castratie-resistente prostaatkanker:
Voor BRCA1/2-gemuteerde gemetastaseerde castratie-resistente prostaatkanker (mCRPC), moet bij patiënten zijn vastgesteld dat er sprake is van een schadelijke of vermoedelijk schadelijke BRCA1/2-mutatie (op basis van gebruik van tumor of bloedmonster) voorafgaand aan de start van de behandeling met Lynparza (zie rubriek 5.1). De BRCA1/2-mutatiestatus dient te worden bepaald met behulp van een gevalideerde testmethode door een ervaren laboratorium.
Behandeling van mCRPC in combinatie met abirateron en prednison of prednisolon: Erfelijkheidsdiagnostiek is niet vereist voorafgaand aan het gebruik van Lynparza in combinatie met abirateron en prednison of prednisolon voor de behandeling van patiënten met mCRPC.
Eerstelijns onderhoudsbehandeling van MMR-proficiënt (pMMR) gevorderd of recidiverend endometriumcarcinoom in combinatie met durvalumab:
Voordat de behandeling wordt gestart, moet de tumorstatus van ‘mismatch repair’-proficiënt (pMMR) bij patiënten bevestigd zijn met behulp van een gevalideerde test (zie rubriek 5.1).
Genetische counseling voor patiënten die worden getest op BRCA1/2-mutaties dient volgens de lokale regelgeving te worden uitgevoerd.
Dosering
Lynparza is beschikbaar in de vorm van 100 mg en 150 mg tabletten.
De aanbevolen dosis Lynparza als monotherapie of in combinatie met andere middelen is 300 mg (twee tabletten van 150 mg) tweemaal daags, wat equivalent is aan een totale dagelijkse dosis van 600 mg. De 100 mg tablet is beschikbaar voor dosisreductie.
Lynparza monotherapie
Patiënten met platinasensitief recidief (platinum sensitive relapsed, PSR) hooggradig epitheliaal ovarium-, tuba- of primair peritoneaal carcinoom die een respons (volledige of partiële) vertonen op platinabevattende chemotherapie, dienen de behandeling met Lynparza niet later dan 8 weken na voltooiing van hun laatste dosis platinabevattend regime te starten.
Lynparza in combinatie met bevacizumab
Bij een eerstelijns onderhoudsbehandeling met Lynparza in combinatie met bevacizumab voor hooggradig epitheliaal ovariumcarcinoom, tubacarcinoom of primair peritoneaal carcinoom na voltooien van eerstelijns platinabevattende chemotherapie in combinatie met bevacizumab is de dosis bevacizumab 15 mg/kg eenmaal per 3 weken. Raadpleeg de volledige productinformatie van bevacizumab (zie rubriek 5.1).
Lynparza in combinatie met endocriene therapie
Raadpleeg de volledige productinformatie van het (de) combinatiemiddel(en) voor endocriene therapie (aromataseremmer/oestrogeenantagonist en/of LHRH) voor de aanbevolen dosering.
Lynparza in combinatie met abirateron en prednison of prednisolon
Bij een combinatiebehandeling van Lynparza met abirateron voor de behandeling van patiënten met mCRPC, is de dosis abirateron eenmaal daags 1000 mg oraal (zie rubriek 5.1). Abirateron dient te worden gegeven met tweemaal daags 5 mg prednison of prednisolon oraal. Raadpleeg de volledige productinformatie van abirateron.
Lynparza in combinatie met durvalumab
Wanneer Lynparza wordt gebruikt in combinatie met durvalumab voor de onderhoudsbehandeling van patiënten met MMR-proficiënt (pMMR) primair gevorderd of recidiverend endometriumcarcinoom, bij wie geen ziekteprogressie is opgetreden bij eerstelijnsbehandeling met durvalumab in combinatie met carboplatine en paclitaxel, bedraagt de dosis durvalumab 1.500 mg elke 4 weken (zie rubriek 5.1). Raadpleeg de volledige productinformatie voor durvalumab.
Behandelingsduur
Eerstelijns onderhoudsbehandeling voor BRCA-gemuteerd gevorderd ovariumcarcinoom: Patiënten kunnen de behandeling voortzetten tot radiologische ziekteprogressie, onaanvaardbare toxiciteit of tot maximaal 2 jaar als er na een behandeling van 2 jaar geen radiologisch bewijs is van ziekte. Patiënten met bewijs van ziekte na 2 jaar die naar de mening van de behandelende arts verder voordeel kunnen behalen uit het voortzetten van de behandeling kunnen langer dan 2 jaar worden behandeld.
Onderhoudsbehandeling van platinasensitief recidiverend ovariumcarcinoom: Bij patiënten met platinasensitief recidiverend, hooggradig epitheliaal ovarium-, tuba- of primair peritoneaal carcinoom wordt aangeraden de behandeling voort te zetten tot progressie van de onderliggende ziekte of totdat onaanvaardbare toxiciteit optreedt.
Eerstelijns onderhoudsbehandeling van HRD-positief gevorderd ovariumcarcinoom in combinatie met bevacizumab:
Patiënten kunnen de behandeling met Lynparza voortzetten tot radiologische ziekteprogressie, onaanvaardbare toxiciteit of tot maximaal 2 jaar als er na een behandeling van 2 jaar geen radiologisch bewijs is van ziekte. Patiënten met bewijs van ziekte na 2 jaar die naar de mening van de behandelende arts verder voordeel kunnen behalen uit het voortzetten van de behandeling kunnen langer dan 2 jaar worden behandeld. Raadpleeg de productinformatie van bevacizumab voor de aanbevolen totale behandelingsduur van maximaal 15 maanden, inclusief de periodes in combinatie met chemotherapie en als onderhoudsbehandeling (zie rubriek 5.1).
Adjuvante behandeling van kiembaan BRCA-gemuteerde hoog-risico borstkanker in een vroeg stadium
Het wordt aanbevolen dat patiënten voor maximaal 1 jaar worden behandeld, of tot terugkeer van de ziekte of onaanvaardbare toxiciteit, afhankelijk van wat zich het eerst voordoet.
Monotherapiebehandeling van gBRCA1/2-gemuteerde HER2-negatieve gemetastaseerde borstkanker Het wordt aangeraden de behandeling voort te zetten tot progressie van de onderliggende ziekte of totdat onaanvaardbare toxiciteit optreedt.
De werkzaamheid en veiligheid van herhaalde onderhoudsbehandeling met Lynparza na een eerste of opvolgend recidief bij patiënten met ovariumcarcinoom is niet vastgesteld. Er zijn geen gegevens met betrekking tot de werkzaamheid of veiligheid van herhaalde behandeling van patiënten met borstkanker (zie rubriek 5.1).
Eerstelijns onderhoudsbehandeling van gBRCA-gemuteerd, gemetastaseerd adenocarcinoom van de alvleesklier:
Het wordt aangeraden de behandeling voort te zetten tot progressie van de onderliggende ziekte of totdat onaanvaardbare toxiciteit optreedt.
Monotherapiebehandeling van BRCA1/2-gemuteerde gemetastaseerde castratie-resistente prostaatkanker:
Het wordt aangeraden de behandeling voort te zetten tot progressie van de onderliggende ziekte of totdat onaanvaardbare toxiciteit optreedt. Medicamenteuze castratie met een luteïniserend hormoon-releasing hormoon (LHRH) analoog dient te worden voortgezet tijdens de behandeling bij patiënten die niet chirurgisch gecastreerd zijn.
Behandeling van mCRPC in combinatie met abirateron en prednison of prednisolon: Het wordt aanbevolen de behandeling voort te zetten tot progressie van de onderliggende ziekte of totdat onaanvaardbare toxiciteit optreedt wanneer Lynparza wordt gebruikt in combinatie met abirateron en prednison of prednisolon. Behandeling met een gonadotropine-releasing hormoon (GnRH)-analoog dient tijdens de behandeling bij alle patiënten te worden voortgezet, of de patiënten moeten eerder een bilaterale orchidectomie hebben ondergaan. Raadpleeg de productinformatie van abirateron.
Er zijn geen gegevens met betrekking tot de werkzaamheid of veiligheid over herhaalde behandeling met Lynparza bij patiënten met prostaatkanker (zie rubriek 5.1).
Eerstelijns onderhoudsbehandeling van MMR-proficiënt (pMMR) gevorderd of recidiverend endometriumcarcinoom in combinatie met durvalumab:
Het wordt aanbevolen de behandeling voort te zetten tot progressie van de onderliggende ziekte of tot onaanvaardbare toxiciteit. Raadpleeg de productinformatie van durvalumab.
Gemiste dosis
Als patiënten een dosis Lynparza missen, dienen ze de volgende normale dosis op het geplande tijdstip in te nemen.
Dosisaanpassingen vanwege bijwerkingen
De behandeling kan worden onderbroken om bijwerkingen zoals nausea, braken, diarree en anemie onder controle te krijgen en een dosisverlaging kan worden overwogen (zie rubriek 4.8).
In geval van dosisverlaging is de aanbevolen dosis tweemaal daags 250 mg (één tablet van 150 mg en één tablet van 100 mg) (equivalent aan een totale dagelijkse dosis van 500 mg).
Als er een verdere dosisverlaging nodig is, wordt aanbevolen de dosis te verlagen naar tweemaal daags 200 mg (twee tabletten van 100 mg) (equivalent aan een totale dagelijkse dosis van 400 mg).
Dosisaanpassingen vanwege gelijktijdige toediening met CYP3A-remmers
Gelijktijdig gebruik van sterke of matige CYP3A-remmers wordt niet aanbevolen en alternatieve middelen dienen te worden overwogen. Wanneer een sterke CYP3A-remmer gelijktijdig moet worden toegediend, wordt aanbevolen om de dosis Lynparza te verlagen naar tweemaal daags 100 mg (één tablet van 100 mg) (equivalent aan een totale dagelijkse dosis van 200 mg). Wanneer een matige CYP3A-remmer gelijktijdig moet worden toegediend, wordt aanbevolen om de dosis Lynparza te verlagen naar tweemaal daags 150 mg (één tablet van 150 mg) (equivalent aan een totale dagelijkse dosis van 300 mg) (zie rubriek 4.4 en 4.5).
Specifieke populaties
Ouderen
Er is geen aanpassing van de aanvangsdosis nodig voor oudere patiënten.
Nierinsufficiëntie
Bij patiënten met matige nierinsufficiëntie (creatinineklaring 31 tot 50 ml/min) is de aanbevolen dosis Lynparza tweemaal daags 200 mg (twee tabletten van 100 mg) (equivalent aan een totale dagelijkse dosis van 400 mg) (zie rubriek 5.2).
Lynparza kan zonder dosisaanpassing worden toegediend aan patiënten met lichte nierinsufficiëntie (creatinineklaring 51 tot 80 ml/min).
Lynparza wordt niet aanbevolen voor gebruik bij patiënten met ernstige nierinsufficiëntie of met nierziekte in het eindstadium (creatinineklaring ≤ 30 ml/min), omdat bij deze patiënten de veiligheid en farmacokinetiek niet zijn onderzocht. Lynparza mag alleen toegediend worden aan patiënten met ernstige nierinsufficiëntie als het voordeel opweegt tegen het potentiële risico en de nierfunctie van de patiënt en het optreden van bijwerkingen nauwgezet gecontroleerd worden.
Leverinsufficiëntie
Lynparza kan zonder dosisaanpassing worden toegediend aan patiënten met lichte of matige leverinsufficiëntie (Child-Pugh classificatie A of B) (zie rubriek 5.2). Lynparza wordt niet aanbevolen voor gebruik bij patiënten met ernstige leverinsufficiëntie (Child-Pugh classificatie C), omdat bij deze patiënten de veiligheid en farmacokinetiek niet zijn onderzocht.
Niet-blanke patiënten
Er zijn beperkte klinische gegevens beschikbaar over niet-blanke patiënten. Er is echter geen dosisaanpassing op basis van etniciteit nodig (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Lynparza bij kinderen en adolescenten (< 18 jaar) zijn niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8, 5.1 en 5.2, maar er kan geen aanbeveling over de dosering worden gedaan.
Wijze van toediening
Lynparza is bedoeld voor oraal gebruik.
De Lynparza tabletten dienen in hun geheel te worden doorgeslikt en mogen niet worden gekauwd, fijngemalen, opgelost of gedeeld. Lynparza tabletten kunnen worden ingenomen zonder rekening te houden met de maaltijden.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen. Borstvoeding gedurende de behandeling en gedurende 1 maand na de laatste dosis (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hematologische toxiciteit
Er is hematologische toxiciteit gemeld bij patiënten die werden behandeld met Lynparza, waaronder klinische diagnoses en/of laboratoriumbevindingen van meestal lichte of matig ernstige anemie (CTCAE-graad 1 of 2), neutropenie, trombocytopenie en lymfopenie. Zuivere rode bloedcelaplasie (PRCA; Pure Red Cell Aplasia) (zie rubriek 4.8) en/of auto-immuun hemolytische anemie (AIHA) zijn gemeld wanneer Lynparza werd gebruikt in combinatie met durvalumab.
Patiënten mogen pas starten met de behandeling met Lynparza nadat zij zijn hersteld van hematologische toxiciteit veroorzaakt door een eerdere antikankerbehandeling (waarden voor hemoglobine-, plaatjes- en neutrofielenconcentratie ≤ CTCAE-graad 1). Het wordt aangeraden bij aanvang van de behandeling een volledige telling van de bloedcellen uit te voeren en gedurende de eerste 12 maanden van de behandeling maandelijks en daarna periodiek te controleren om tijdens de behandeling klinisch significante veranderingen in de parameters te kunnen detecteren (zie rubriek 4.8).
Als een patiënt ernstige hematologische toxiciteit ontwikkelt of afhankelijk wordt van bloedtransfusies, dient de behandeling met Lynparza te worden onderbroken en dient adequate hematologische monitoring te worden gestart. Als de bloedparameters klinisch abnormaal blijven nadat de patiënt 4 weken lang geen Lynparza heeft ingenomen, wordt aangeraden een beenmerganalyse en/of cytogenetische bloedanalyse uit te voeren. Als PRCA of AIHA wordt bevestigd, moet de behandeling met Lynparza en durvalumab worden stopgezet.
Myelodysplastisch syndroom/acute myeloïde leukemie
Myelodysplastisch syndroom (MDS)/acute myeloïde leukemie (AML) kwamen voor bij patiënten die Lynparza kregen (zie rubriek 4.8). De meeste gevallen hadden een fatale afloop. BRCAm-patiënten met platinasensitief recidiverend ovariumcarcinoom die ten minste twee eerdere therapielijnen platinabevattende chemotherapie hadden gekregen, hadden een groter risico op MDS/AML. De behandelingsduur met olaparib van patiënten die MDS/AML ontwikkelden varieerde van < 6 maanden tot > 4 jaar.
Als MDS/AML vermoed wordt, dient de patiënt doorverwezen te worden naar een hematoloog voor nader onderzoek, waaronder beenmerganalyse en bloedafname voor cytogenetica. Als na onderzoek naar langdurige hematologische toxiciteit MDS/AML wordt vastgesteld, dient de behandeling met Lynparza stopgezet te worden en de patiënt op passende wijze te worden behandeld.
Veneuze trombo-embolische voorvallen
Veneuze trombo-embolische voorvallen (VTE), voornamelijk voorvallen van longembolie, kwamen voor bij patiënten die werden behandeld met Lynparza en vertoonden geen consistent klinisch patroon. Er werd een hogere incidentie waargenomen bij patiënten met gemetastaseerde castratie-resistente prostaatkanker, die ook androgeendeprivatietherapie kregen, vergeleken met andere goedgekeurde indicaties (zie rubriek 4.8). Monitor patiënten op klinische tekenen en symptomen van veneuze trombose en longembolie en behandel hen op medisch passende wijze. Patiënten met een voorgeschiedenis van VTE lopen mogelijk meer risico op een volgend optreden en moeten op passende wijze worden gecontroleerd.
Pneumonitis
Er is pneumonitis, inclusief gevallen met fatale afloop, gemeld bij patiënten die Lynparza kregen tijdens klinische studies (zie rubriek 4.8). Als patiënten nieuwe ademhalingssymptomen zoals dyspneu, hoest en koorts ontwikkelen of als deze symptomen verergeren, of als er bij radiologisch onderzoek van de borst een abnormaliteit wordt gevonden, dient de behandeling met Lynparza te worden onderbroken en dient er onmiddellijk een onderzoek te worden gestart. Als wordt vastgesteld dat er sprake is van pneumonitis, dient de behandeling met Lynparza te worden stopgezet en de patiënt op de juiste wijze te worden behandeld.
Hepatotoxiciteit
Er zijn gevallen van hepatotoxiciteit gemeld bij patiënten die met olaparib werden behandeld (zie rubriek 4.8). Als er klinische symptomen of tekenen optreden die wijzen op hepatotoxiciteit, moet er onmiddellijk een klinische beoordeling van de patiënt worden verricht en moeten leverfunctietests worden uitgevoerd. In geval van vermoedelijke geneesmiddelgeïnduceerde leverschade (DILI) dient de behandeling te worden onderbroken. In het geval van ernstige DILI moet stopzetting van de behandeling worden overwogen, indien klinisch aangewezen.
Embryofoetale toxiciteit
Vanwege het werkingsmechanisme (PARP-remming) van Lynparza, kan dit middel schade toebrengen aan de foetus wanneer het wordt toegediend aan zwangere vrouwen. Uit niet-klinische onderzoeken bij ratten is gebleken dat olaparib de embryofoetale overleving negatief beïnvloedt en grote foetale misvormingen veroorzaakt bij blootstellingen lager dan diegene die worden verwacht bij de aanbevolen dosis voor mensen van tweemaal daags 300 mg.
Zwangerschap/anticonceptie
Lynparza mag niet worden gebruikt tijdens de zwangerschap. Vrouwen die zwanger kunnen worden, moeten twee vormen van betrouwbare anticonceptie gebruiken voor aanvang van de behandeling met Lynparza, tijdens de behandeling en gedurende 6 maanden na inname van de laatste dosis Lynparza. Twee zeer doeltreffende en complementaire vormen van anticonceptie worden aanbevolen. Mannelijke patiënten en hun vrouwelijke partners die zwanger kunnen worden, moeten betrouwbare anticonceptie gebruiken tijdens de behandeling en gedurende 3 maanden na inname van de laatste dosis Lynparza (zie rubriek 4.6).
Interacties
Gelijktijdige toediening van Lynparza met sterke of matige CYP3A-remmers is niet aanbevolen (zie rubriek 4.5). Wanneer een sterke of matige CYP3A-remmer gelijktijdig moet worden toegediend, dient de dosis Lynparza te worden verlaagd (zie rubriek 4.2 en 4.5).
Gelijktijdige toediening van Lynparza met sterke of matige CYP3A-inductoren is niet aanbevolen. In het geval dat een patiënt reeds Lynparza toegediend krijgt en behandeling met een sterke of matige CYP3A-inductor nodig heeft, dient de voorschrijver zich ervan bewust te zijn dat de werkzaamheid van Lynparza substantieel verminderd kan zijn (zie rubriek 4.5).
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per 100 mg of 150 mg tablet, dat wil zeggen dat het in wezen `natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Farmacodynamische interacties
Klinische onderzoeken naar olaparib in combinatie met andere geneesmiddelen tegen kanker, waaronder middelen die het DNA aantasten, duiden erop dat er een risico bestaat op versterking en verlenging van myelosuppressieve toxiciteit. De aanbevolen monotherapiedosis Lynparza is niet geschikt om in combinatie met myelosuppressieve geneesmiddelen tegen kanker te worden gebruikt.
De combinatie van olaparib met vaccins of immunosuppressieve middelen is niet onderzocht. Daarom dient de nodige voorzichtigheid in acht genomen te worden indien deze geneesmiddelen samen met Lynparza toegediend worden en moeten de patiënten nauwgezet gecontroleerd worden.
Farmacokinetische interacties
Invloed van andere geneesmiddelen op olaparib
CYP3A4/5 zijn de isozymen die hoofdzakelijk verantwoordelijk zijn voor de metabolische klaring van olaparib.
Een klinisch onderzoek naar de impact van itraconazol, een bekende CYP3A-remmer, heeft aangetoond dat gelijktijdige toediening met olaparib de gemiddelde Cmax van olaparib verhoogde met 42% (90% BI: 33-52%) en de gemiddelde AUC met 170% (90% BI: 144-197%). Daarom worden bekende sterke (bv. itraconazol, telithromycine, clarithromycine, proteaseremmers versterkt met ritonavir of cobicistat, boceprevir, telaprevir) of matige (bv. erythromycine, diltiazem, fluconazol, verapamil) remmers van dit isozym niet aanbevolen met Lynparza (zie rubriek 4.4). Indien sterke of matige CYP3A-remmers gelijktijdig moeten worden toegediend, dient de dosis van Lynparza te worden verlaagd. Er wordt aanbevolen de dosis van Lynparza te verlagen naar 100 mg tweemaal daags (equivalent aan een totale dagelijkse dosis van 200 mg) met een sterke CYP3A-remmer of naar 150 mg tweemaal daags (equivalent aan een totale dagelijkse dosis van 300 mg) met een matige CYP3A-remmer (zie rubriek 4.2 en 4.4). Het wordt ook niet aanbevolen om grapefruitsap (pompelmoessap) te consumeren tijdens een behandeling met Lynparza omdat het een CYP3A-remmer is.
Een klinisch onderzoek naar de impact van rifampicine, een bekende CYP3A-inductor, heeft aangetoond dat gelijktijdige toediening met olaparib de gemiddelde Cmax van olaparib verlaagde met 71% (90% BI: 76-67%) en de gemiddelde AUC met 87% (90% BI: 89-84%). Daarom worden bekende sterke inductoren van dit isozym (bv. fenytoïne, rifampicine, rifapentine, carbamazepine, nevirapine, fenobarbital en sint-janskruid) niet aanbevolen met Lynparza, aangezien het mogelijk is dat de werkzaamheid van Lynparza substantieel afneemt. De grootte van het effect van matige tot sterke inductoren (bv. efavirenz, rifabutine) op de blootstelling van olaparib is niet vastgesteld, daarom wordt de gelijktijdige toediening van Lynparza samen met deze geneesmiddelen ook niet aanbevolen (zie rubriek 4.4).
Invloed van olaparib op andere geneesmiddelen
Olaparib remt CYP3A4 in vitro en is naar verwachting een zwakke CYP3A-remmer in vivo. Daarom is voorzichtigheid geboden wanneer gevoelige substraten van CYP3A of substraten met een nauw therapeutisch bereik (bv. simvastatine, cisapride, ciclosporine, ergotalkaloïden, fentanyl, pimozide, sirolimus, tacrolimus en quetiapine) worden gecombineerd met olaparib. Geschikte klinische observatie is aanbevolen bij patiënten die substraten van CYP3A met een nauw therapeutisch bereik gelijktijdig met olaparib toegediend krijgen.
Stimulatie van de activiteit van CYP1A2, 2B6 en 3A4 werd in vitro waargenomen, waarbij de activiteit van CYP2B6 waarschijnlijk in klinisch relevante mate wordt gestimuleerd. De mogelijkheid dat olaparib de activiteit van CYP2C9, CYP2C19 en P-gp stimuleert kan ook niet worden uitgesloten. Daarom kan olaparib bij gelijktijdige toediening de blootstelling aan substraten van deze metabole enzymen en transporteiwitten reduceren. De werkzaamheid van bepaalde hormonale anticonceptiva kan afnemen als deze tegelijkertijd met olaparib worden toegediend (zie rubriek 4.4 en 4.6).
In vitro, remt olaparib de efflux transporter P-gp (IC50 = 76µM), daarom kan niet worden uitgesloten dat olaparib klinisch relevante geneesmiddelinteracties met substraten van P-gp (bijvoorbeeld simvastatine, pravastatine, dabigatran, digoxine en colchicine) kan veroorzaken. Geschikte klinische observatie is aanbevolen bij patiënten die dit soort geneesmiddelen gelijktijdig met olaparib toegediend krijgen.
In vitro toonde olaparib aan een remmer te zijn van BCRP, OATP1B1, OCT1, OCT2, OAT3, MATE1 en MATE2K. Het kan niet worden uitgesloten dat olaparib de blootstelling aan substraten van BCRP (bv. methotrexaat, rosuvastatine), OATP1B1 (bv. bosentan, glibenclamide, repaglinide, statines en valsartan), OCT1 (bv. metformine), OCT2 (bv. serumcreatinine), OAT3 (bv. furosemide en methotrexaat), MATE1 (bv. metformine) en MATE2K (bv. metformine) kan verhogen. Voorzichtigheid is met name geboden als olaparib in combinatie met een statine wordt toegediend.
Combinatie met anastrozol, letrozol en tamoxifen
Er werd een klinische studie uitgevoerd om de combinatie van olaparib met anastrozol, letrozol of tamoxifen te evalueren. Er werden geen klinisch relevante interacties waargenomen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen
Vrouwen die zwanger kunnen worden, dienen een zwangerschap te voorkomen wanneer ze Lynparza gebruiken en mogen bij aanvang van de behandeling niet zwanger zijn. Een zwangerschapstest dient te worden uitgevoerd bij alle vrouwen die zwanger kunnen worden voor aanvang van de behandeling en moet regelmatig overwogen worden gedurende de behandeling.
Vrouwen die zwanger kunnen worden, dienen twee vormen van betrouwbare anticonceptie te gebruiken voor aanvang van de behandeling met Lynparza, tijdens de behandeling en gedurende 6 maanden na inname van de laatste dosis Lynparza, tenzij onthouding de gekozen vorm van anticonceptie is (zie rubriek 4.4). Twee zeer doeltreffende en complementaire vormen van anticonceptie worden aanbevolen.
Aangezien het niet kan worden uitgesloten dat olaparib de blootstelling aan substraten van CYP2C9 zou kunnen verlagen door stimulatie van de enzymactiviteit, kan de werkzaamheid van bepaalde hormonale anticonceptiva afnemen wanneer gelijktijdig toegediend met olaparib. Daarom dient gedurende de behandeling een bijkomende vorm van niet-hormonale anticonceptie te worden overwogen (zie rubriek 4.5). Voor vrouwen met hormoon-afhankelijke kanker, moeten twee niet-hormonale methoden van anticonceptie worden overwogen.
Anticonceptie bij mannen
Het is niet bekend of olaparib of de metabolieten ervan teruggevonden worden in zaadvocht. Mannelijke patiënten moeten tijdens de behandeling en gedurende 3 maanden na de laatste dosis Lynparza een condoom gebruiken bij geslachtsgemeenschap met een vrouw die zwanger is of zwanger kan worden. Vrouwelijke partners van mannelijke patiënten moeten ook zeer effectieve anticonceptie gebruiken als ze zwanger kunnen worden (zie rubriek 4.4). Mannelijke patiënten mogen geen sperma doneren tijdens behandeling en gedurende 3 maanden na de laatste dosis Lynparza.
Zwangerschap
Uit dieronderzoek is reproductietoxiciteit gebleken inclusief ernstige teratogene effecten en effecten op embryofoetale overleving bij de rat bij systemische blootstelling van de moeder aan doses lager dan de therapeutische dosering voor mensen (zie rubriek 5.3). Er zijn geen gegevens over het gebruik van olaparib bij zwangere vrouwen, maar, op basis van het werkingsmechanisme van olaparib, mag Lynparza niet gebruikt worden tijdens de zwangerschap noch door vrouwen die zwanger kunnen worden en geen betrouwbare anticonceptie gebruiken gedurende de behandeling en gedurende 6 maanden na inname van de laatste dosis Lynparza. (Zie voorgaande paragraaf “Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen” voor meer informatie over anticonceptie en zwangerschapstesten).
Borstvoeding
Er zijn geen dieronderzoeken betreffende de uitscheiding van olaparib in moedermelk uitgevoerd. Het is niet bekend of olaparib of zijn metabolieten in de moedermelk wordt/worden uitgescheiden. Lynparza is gecontra-indiceerd gedurende borstvoeding en tijdens 1 maand na inname van de laatste dosis, gezien de farmacologische eigenschappen van het product (zie rubriek 4.3).
Vruchtbaarheid
Er zijn geen klinische gegevens met betrekking tot de vruchtbaarheid. In dieronderzoek werd geen effect op de conceptie waargenomen maar er zijn nadelige effecten op de embryofoetale overleving geconstateerd (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Lynparza heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten behandeld met Lynparza kunnen last hebben van vermoeidheid, asthenie of duizeligheid. Patiënten die deze symptomen hebben, dienen voorzichtig te zijn tijdens het besturen van een voertuig of het bedienen van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Lynparza is geassocieerd met bijwerkingen van meestal lichte of matige ernst (CTCAE-graad 1 of 2) en in het algemeen is het niet nodig de behandeling stop te zetten. De meest frequent waargenomen bijwerkingen tijdens klinische onderzoeken bij patiënten die monotherapie met Lynparza kregen (≥ 10%) waren nausea, vermoeidheid/asthenie, anemie, braken, diarree, verminderde eetlust, hoofdpijn, neutropenie, dysgeusie, hoest, leukopenie, duizeligheid, dyspneu en dyspepsie.
De bijwerkingen met graad ≥ 3 voorkomend bij > 2% van de patiënten waren anemie (14%), neutropenie (5%), vermoeidheid/asthenie (4%), leukopenie (2%) en trombocytopenie (2%).
Bijwerkingen die het vaakst tot dosisonderbrekingen en/of dosisverlagingen leidden bij monotherapie waren anemie (16%), nausea (7%), vermoeidheid/asthenie (6%), neutropenie (6%) en braken (6%). Bijwerkingen die het vaakst tot permanente stopzetting leidden, waren anemie (1,7%), nausea (0,9%), vermoeidheid/asthenie (0,8%), trombocytopenie (0,7%), neutropenie (0,6%) en braken (0,5%).
Wanneer Lynparza wordt gebruikt in combinatie met bevacizumab voor ovariumcarcinoom in combinatie met abirateron en prednison of prednisolon voor prostaatkanker, of in combinatie met durvalumab na behandeling met durvalumab in combinatie met platinabevattende chemotherapie voor endometriumcarcinoom, is het veiligheidsprofiel over het algemeen consistent met dat van de individuele therapieën.
Bij gebruik in combinatie met bevacizumab leidden bijwerkingen tot dosisonderbreking en/of dosisverlaging van olaparib in 57% van de patiënten en leidden deze bijwerkingen tot permanente stopzetting van de behandeling met olaparib en placebo bij respectievelijk 21% en 6% van de patiënten. De bijwerkingen die het vaakst tot dosisonderbreking en/of dosisverlaging van olaparib leidden, waren anemie (21,7%), nausea (9,5%), vermoeidheid/asthenie (5,4%), braken (3,7%), neutropenie (3,6%), trombocytopenie (3,0%) en diarree (2,6%). De bijwerkingen die het vaakst tot permanente stopzetting leidden, waren anemie (3,7%), nausea (3,6%) en vermoeidheid/asthenie (1,5%).
Bij gebruik in combinatie met abirateron leidden bijwerkingen tot dosisonderbreking en/of dosisverlaging van olaparib bij 50,7% van de patiënten en leidden deze bijwerkingen tot permanente stopzetting van de behandeling met olaparib en placebo bij respectievelijk 19,0% en 8,8% van de patiënten. De bijwerkingen die het vaakst tot dosisonderbreking en/of dosisverlaging van olaparib leidden, waren anemie (17,1%), vermoeidheid/asthenie (5,5%), nausea (4,1%), neutropenie (3,4%), braken (2,3%), diarree (2,1%) en veneuze trombotische voorvallen (2,1%). De bijwerkingen die het vaakst tot permanente stopzetting leidden waren anemie (4,5%) en vermoeidheid/asthenie (1,3%).
Bij gebruik in combinatie met durvalumab na behandeling met durvalumab in combinatie met platinabevattende chemotherapie leidden bijwerkingen tot dosisonderbreking en/of dosisverlaging van olaparib bij 59,9% van de patiënten en leidden deze bijwerkingen tot permanente stopzetting van de behandeling met olaparib bij 10,9% van de patiënten. De bijwerkingen die het vaakst leidden tot dosisonderbreking en/of dosisverlaging van olaparib waren anemie (20,8%), misselijkheid (8,3%), neutropenie (7,3%), vermoeidheid/asthenie (5,7%), trombocytopenie (4,2%), braken (4,2%), verhoogd bloedcreatinine (3,1%), leukopenie (3,1%), verminderde eetlust (2,6%) en diarree (2,1%). De bijwerkingen die het vaakst leidden tot permanente stopzetting van olaparib waren anemie (3,6%) en neutropenie (1%).
Tabel van bijwerkingen
Het veiligheidsprofiel is gebaseerd op samengevoegde gegevens van 4499 patiënten met solide tumoren die tijdens klinische studies werden behandeld met Lynparza als monotherapie met de aanbevolen dosis.
De volgende bijwerkingen zijn geïdentificeerd in klinische onderzoeken bij patiënten die monotherapie met Lynparza kregen en waarbij de blootstelling van de patiënten bekend was. De bijwerkingen worden weergegeven volgens MedDRA-systeem/orgaanklasse (SOC) en daarna volgens MedDRA voorkeursterm in tabel 1. Binnen elke systeem/orgaanklasse worden de voorkeurstermen ingedeeld naar afnemende frequentie en vervolgens naar afnemende ernst. De frequentie van bijwerkingen wordt als volgt gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100 tot < 1/10); soms (≥ 1/1.000 tot < 1/100), zelden (≥ 1/10.000 tot < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1 Tabel van bijwerkingen
| Bijwerkingen | ||
| MedDRA-systeem/ orgaanklasse | Frequentie voor alle CTCAE-graden | Frequentie voor CTCAE-graad 3 en hoger |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Soms Myelodysplastisch syndroom/acute myeloïde leukemiea | Soms Myelodysplastisch syndroom/acute myeloïde leukemie |
| Bloed- en lymfestelselaandoeningenb | Zeer vaak Anemiea, Neutropeniea, Leukopeniea Vaak Lymfopeniea, Trombocytopeniea | Zeer vaak Anemiea Vaak Neutropeniea, Trombocytopeniea, Leukopeniea, Lymfopeniea |
| Immuunsysteemaandoeningen | Soms Overgevoeligheida Zelden Angio-oedeem* | Zelden Overgevoeligheida |
| Lever- en galaandoeningen | Vaak Verhoogde transaminasena Niet bekend Geneesmiddel- geïnduceerde leverschade* | |
| Voedings- en stofwisselingsstoornissen | Zeer vaak Verminderde eetlust | Soms Verminderde eetlust |
| Zenuwstelselaandoeningen | Zeer vaak Duizeligheid, Hoofdpijn, Dysgeusiea | Soms Duizeligheid, Hoofdpijn |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak Hoesta, Dyspneua Soms Pneumonitisa | Vaak Dyspneua Soms Hoesta, Pneumonitisa |
| Maagdarmstelselaandoeningen | Zeer vaak Braken, Diarree, Nausea, Dyspepsie Vaak Stomatitisa, Bovenbuikpijn | Vaak Braken, Nausea Soms Stomatitisa, Diarree Zelden Dyspepsie, Bovenbuikpijn |
| Huid- en onderhuidaandoeningen | Vaak Rasha Soms Dermatitisa Zelden Erythema nodosum | Soms Rasha Zelden Dermatitisa |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak Vermoeidheid (waaronder asthenie) | Vaak Vermoeidheid (waaronder asthenie) |
| Bijwerkingen | ||
| MedDRA-systeem/ orgaanklasse | Frequentie voor alle CTCAE-graden | Frequentie voor CTCAE-graad 3 en hoger |
| Onderzoekenb | Vaak Bloedcreatinine verhoogd Soms Mean cell volume verhoogd | Zelden Bloedcreatinine verhoogd |
| Vaataandoeningen | Vaak Veneuze trombo-emboliea | Vaak Veneuze trombo-emboliea |
a MDS/AML omvat de voorkeurstermen (PT’s): acute myeloïde leukemie, myelodysplastisch syndroom en myeloïde leukemie.
Anemie omvat de PT’s: anemie, macrocytische anemie, erythropenie, hematocriet verlaagd, hemoglobine verlaagd, normocytische anemie en rode bloedceltelling verlaagd.
Neutropenie omvat de PT’s: febriele neutropenie, neutropenie, neutropene infectie, neutropene sepsis en neutrofielentelling verlaagd.
Trombocytopenie omvat de PT’s: plaatjestelling verlaagd en trombocytopenie.
Leukopenie omvat de PT’s: leukopenie en witte bloedceltelling verlaagd.
Lymfopenie omvat de PT’s: lymfocytentelling verlaagd en lymfopenie.
Overgevoeligheid omvat de PT’s: geneesmiddelenovergevoeligheid en overgevoeligheid. Verhoogde transaminasen omvat de PT’s: verhoogde alanineaminotransferase, verhoogde aspartaataminotransferase, verhoogde leverenzymwaarden en hypertransaminasemie.
Dysgeusie omvat de PT’s: dygeusie en smaakstoornis.
Hoest omvat de PT’s: hoesten en productieve hoest.
Dyspneu omvat de PT’s: dyspneu en inspanningsdyspneu.
Pneumonitis omvat de PT’s: pneumonitis, interstitiële longziekte, acute interstitiële pneumonitis, eosinofiele pneumonie, eosinofiele acute longontsteking en overgevoeligheidspneumonitis.
Stomatitis omvat de PT’s: aften, mondzweren en stomatitis.
Rash omvat de PT’s: erytheem, exfoliatieve rash, rash, erythemateuze rash, rash vlekkerig, rash maculo-papulair, rash papulair en rash pruritus.
Dermatitis omvat de PT’s: dermatitis en allergische dermatitis.
Veneuze trombo-embolie omvat de PT’s: embolie, longembolie, trombose, diepe veneuze trombose, vena cava trombose en veneuze trombose.
b Geregistreerde laboratoriumgegevens worden hieronder weergegeven onder Hematologische toxiciteit en Andere laboratoriumbevindingen.
* Zoals waargenomen in de post-marketingsetting.
Bij patiënten die Lynparza in combinatie met durvalumab kregen na behandeling met durvalumab in combinatie met platinabevattende chemotherapie, traden de meeste bijwerkingen op met dezelfde of een lagere frequentie (alle graden en CTCAE-graad ≥ 3 bijwerkingen) zoals weergegeven in de tabel met bijwerkingen voor Lynparza-monotherapie hierboven. Bijwerkingen die met een hogere frequentie werden gemeld bij patiënten die Lynparza in combinatie met durvalumab kregen, waren trombocytopenie en huiduitslag (zeer vaak) en overgevoeligheid (vaak). De volgende aanvullende bijwerking werd ook vastgesteld:
Tabel 2 Bijkomende bijwerking gerapporteerd in een klinisch onderzoek met Lynparza in combinatie met durvalumab
| MedDRA systeem/ orgaanklasse | MedDRA term | CIOMS descriptor/ Algemene frequentie (Alle CTCAE graden) | Frequentie voor CTCAE-graad 3 en hoger |
| Bloed- en lymfestelsel-aandoeningen | Zuivere rode bloedcelaplasie | Vaak | Vaak |
Beschrijving van geselecteerde bijwerkingen
Hematologische toxiciteit
Anemie en andere hematologische toxiciteiten waren meestal van een lage gradatie (CTCAE-graad 1 of 2), maar er waren meldingen van gevallen met CTCAE-graad 3 en hoger. Anemie was de meest frequent gemelde bijwerking met CTCAE-graad ≥ 3 in klinische studies. De mediane duur tot aanvang van anemie was ongeveer 4 weken (ongeveer 7 weken voor CTCAE-graad ≥ 3 gevallen). Anemie werd onder controle gehouden door onderbrekingen van de dosis en verlagingen van de dosis (zie rubriek 4.2) en waar nodig met bloedtransfusies. In klinische studies met de tabletformulering was de incidentie van bijwerkingen betreffende anemie 35,2% (CTCAE-graad ≥ 3 14,8%) en bedroegen de incidenties van onderbreking, verlaging en stopzetting van de dosis vanwege anemie respectievelijk 16,4%, 11,1% en 2,1%; 15,6% van de patiënten behandeld met olaparib had een of meerdere bloedtransfusies nodig. Er werd een blootstelling-respons relatie aangetoond tussen olaparib en de afnames in hemoglobine. In klinische studies met Lynparza bedroeg de incidentie van veranderingen (afnames) ten opzichte van baseline met een ernst van CTCAE-graad ≥ 2 21% voor hemoglobine, 17% voor absolute neutrofielen, 5% voor bloedplaatjes, 26% voor lymfocyten en 19% voor leukocyten (alle % bij benadering).
De incidentie van verhogingen van gemiddeld corpusculair volume van laag of normaal bij baseline naar waarden boven de bovengrens van de normale waarden (ULN) bedroeg ongeveer 51%. Deze waarden bleken zich te normaliseren na stopzetting van de behandeling en bleken geen klinische gevolgen te hebben.
Het wordt aangeraden bij aanvang van de behandeling een volledige telling van de bloedcellen uit te voeren, gedurende de eerste 12 maanden van de behandeling deze maandelijks te controleren en daarna periodiek om tijdens de behandeling klinisch significante veranderingen in de parameters te kunnen detecteren waarvoor een dosisonderbreking of -reductie en/of verdere behandeling nodig kunnen zijn (zie rubriek 4.2 en 4.4).
Myelodysplastisch syndroom/acute myeloïde leukemie
MDS/AML zijn ernstige bijwerkingen die soms voorkwamen in klinische studies met de therapeutische dosis als monotherapie, voor alle indicaties (0,9%). De incidentie was 0,5% inclusief bijwerkingen gemeld tijdens de langdurige veiligheidsfollow-up (percentage berekend op basis van de totale veiligheidspopulatie van 18.576 patiënten blootgesteld aan ten minste één dosis oraal olaparib in klinische studies). Alle patiënten hadden factoren die potentieel konden bijdragen aan de ontwikkeling van MDS/AML; het eerder hebben ontvangen van platinabevattende chemotherapie. Velen hadden ook andere DNA-beschadigende middelen en radiotherapie ontvangen. De meeste meldingen kwamen voor bij dragers van een kiembaanmutatie in borstkankergen 1 of 2 (gBRCA1/2). De incidentie van MDS/AML-gevallen was vergelijkbaar bij gBRCA1m- en gBRCA2m-patiënten (respectievelijk 1,6% en 1,2%). Sommige patiënten hadden een voorgeschiedenis van eerdere kanker of van beenmergdysplasie.
Bij BRCAm-patiënten met platinasensitief recidiverend ovariumcarcinoom die ten minste twee eerdere therapielijnen platinabevattende chemotherapie hadden gekregen en een studiebehandeling kregen tot ziekteprogressie (SOLO2-studie, met behandeling met olaparib ≥ 2 jaar bij 45% van de patiënten), was de incidentie van MDS/AML 8% bij patiënten die olaparib kregen en 4% bij patiënten die placebo kregen in een follow-up van 5 jaar. In de olaparib-arm traden 9 van de 16 MDS/AML-gevallen op na het stopzetten van de behandeling met olaparib tijdens de follow-up van de overleving. De incidentie van MDS/AML werd waargenomen in de context van verlengde algehele overleving in de olaparib-arm en late aanvang van MDS/AML. Het risico op MDS/AML blijft laag in de eerstelijn wanneer olaparib als onderhoudsbehandeling wordt gegeven na één therapielijn platinabevattende chemotherapie gedurende 2 jaar (1,5%) in de SOLO1-studie na 7 jaar follow-up en 1,1% in de PAOLA-1-studie na 5 jaar follow-up. Zie rubriek 4.4 voor risicobeperking en -management.
Zuivere rode bloedcelaplasie
Zuivere rode bloedcelaplasie (PRCA; Pure Red Cell Aplasia) is gemeld bij gebruik van Lynparza in combinatie met durvalumab. In een klinisch onderzoek bij patiënten met endometriumcarcinoom die werden behandeld met Lynparza in combinatie met durvalumab, was de incidentie van PRCA 1,6%. Alle voorvallen waren van CTCAE-graad 3 of 4. De voorvallen konden worden behandeld na stopzetting van zowel Lynparza als durvalumab. Het merendeel van de voorvallen werd behandeld met bloedtransfusie en immunosuppressie en herstel trad op; er waren geen fatale gebeurtenissen. Voor risicobeperking en -management zie rubriek 4.4.
Veneuze trombo-embolische voorvallen
Bij mannen die olaparib plus abirateron kregen als eerstelijnsbehandeling voor mCRPC (PROpel-studie), was de incidentie van veneuze trombo-embolische voorvallen 8% in de arm met olaparib plus abirateron en 3,3% in de arm met placebo plus abirateron. De mediane tijd tot aanvang van deze bijwerking in deze studie was 170 dagen (bereik: 12 tot 906 dagen). De meerderheid van de patiënten herstelde van het voorval en kon olaparib voortzetten met de standaard medische behandeling.
Patiënten met significante hart- en vaatziekten werden uitgesloten. Raadpleeg de productinformatie van abirateron voor cardiovasculaire exclusiecriteria (rubriek 4.4).
Andere laboratoriumbevindingen
In klinische studies met Lynparza bedroeg de incidentie van CTCAE-graad ≥ 2 veranderingen (toenames) in bloedcreatinine ten opzichte van baseline ongeveer 11%. Gegevens van een dubbelblinde, placebogecontroleerde studie toonden een mediane stijging tot en met 23% aan ten opzichte van de baseline die consistent bleef in de tijd en waarbij de waarden terugkeerden naar de baseline waarden na stopzetting van de behandeling, met geen duidelijke klinische gevolgen. 90% van de patiënten had creatininewaarden met CTCAE-graad 0 bij baseline en 10% creatininewaarden met CTCAE-graad 1 bij baseline.
Gastro-intestinale toxiciteiten
Nausea werd doorgaans in een zeer vroeg stadium gemeld en trad bij de meeste patiënten voor het eerst op tijdens de eerste maand van de behandeling met Lynparza. Braken werd in een vroeg stadium gemeld en trad bij de meeste patiënten voor het eerst op tijdens de eerste twee maanden van de behandeling met Lynparza. Zowel nausea als braken traden bij de meeste patiënten intermitterend op en kunnen onder controle worden gehouden door onderbreking van de dosis, verlaging van de dosis en/of toediening van anti-emetica. Profylactische anti-emetica zijn niet vereist.
Tijdens eerstelijns onderhoudsbehandelingen voor ovariumcarcinoom hebben patiënten voorvallen van nausea (77% op olaparib, 38% op placebo), braken (40% op olaparib, 15% op placebo), diarree (34% op olaparib, 25% op placebo) en dyspepsie (17% op olaparib, 12% op placebo) ervaren. Voorvallen van nausea leidden tot stopzetting bij 2,3% van de patiënten behandeld met olaparib (CTCAE-graad 2) en bij 0,8% van de patiënten behandeld met placebo (CTCAE-graad 1); respectievelijk 0,8% en 0,4% van de patiënten behandeld met olaparib heeft de behandeling stopgezet vanwege laaggradig (CTCAE-graad 2) braken en dyspepsie. Geen van de patiënten behandeld met olaparib of placebo heeft de behandeling stopgezet vanwege diarree. Geen van de patiënten behandeld met placebo heeft de behandeling stopgezet vanwege braken of dyspepsie. Voorvallen van nausea leidden tot dosisonderbrekingen en dosisverlagingen in respectievelijk 14% en 4% van de patiënten behandeld met olaparib. Voorvallen van braken leidden tot onderbreking in 10% van de patiënten behandeld met olaparib; geen van de patiënten behandeld met olaparib heeft voorvallen van braken ervaren die leidden tot een dosisverlaging.
Pediatrische patiënten
Op basis van het beperkte aantal pediatrische patiënten dat in studie D0816C00025 met olaparib is behandeld (zie rubriek 5.1), zijn er geen nieuwe veiligheidssignalen waargenomen in de onderzoekspopulatie ten opzichte van het bekende veiligheidsprofiel van Lynparza bij volwassenen.
Andere speciale patiëntengroepen
Er zijn beperkte veiligheidsgegevens beschikbaar over niet-blanke patiënten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is beperkte ervaring met een overdosis olaparib. Bij een klein aantal patiënten die gedurende twee dagen een dagelijkse dosis van maximaal 900 mg van olaparib tabletten innamen, werden geen onverwachte bijwerkingen gemeld. Er zijn geen symptomen van overdosis vastgesteld en er is geen specifieke behandeling in het geval van een overdosis Lynparza. In het geval van een overdosis dienen artsen algemene ondersteunende maatregelen te nemen en de patiënt symptomatisch te behandelen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Andere antineoplastische middelen, ATC-code: L01XK01
Werkingsmechanisme en farmacodynamische effecten
Olaparib is een sterke remmer van menselijke poly-(ADP-ribose)-polymerase-enzymen (PARP-1, PARP-2 en PARP-3) en het is aangetoond dat dit middel de groei van bepaalde tumorcellijnen in vitro en de groei van tumoren in vivo remt, ofwel als opzichzelfstaande behandeling of in combinatie met gevestigde chemotherapieën of nieuwe hormonale middelen (New Hormonal Agents; NHA).
PARP’s zijn nodig voor een efficiënt herstel van enkelstrengsbreuken in DNA. Een belangrijk aspect bij herstel door PARP is dat het PARP zichzelf na de chromatinemodificatie automodificeert en loskoppelt van het DNA om plaats te maken voor base-excisiereparatie-enzymen (BER-enzymen). Wanneer olaparib wordt gebonden aan de actieve plaats van DNA-geassocieerd PARP, verhindert dit middel de dissociatie van PARP, waardoor dit vastzit op het DNA en herstel wordt verhinderd. Bij celreplicatie leidt dit ook tot DNA-dubbelstrengsbreuken (DSB’s) wanneer de replicatievork de PARP-DNA-adducten bereikt. Bij normale cellen kunnen deze DNA-DSB’s effectief worden hersteld door middel van homologe recombinatie reparatie (HRR). In kankercellen waarbij kritische functionele componenten voor efficiënte HRR zoals BRCA1 of 2 ontbreken, kunnen DNA-DSB’s niet accuraat of effectief worden hersteld, wat substantiële homologe recombinatiedeficiëntie (HRD) tot gevolg heeft. In plaats daarvan worden alternatieve en foutgevoelige mechanismen geactiveerd, zoals het klassieke mechanisme van niet-homologe ‘end-joining’ (NHEJ), wat een hoge mate van genomische instabiliteit tot gevolg heeft. Na een aantal replicatieronden kan de genomische instabiliteit een onhoudbaar niveau bereiken en resulteren in het afsterven van kankercellen, aangezien kankercellen al een hogere mate van DNA-schade hebben dan normale cellen. De HRR-route kan gecompromitteerd worden door andere mechanismen, hoewel de afwijking die hiervoor verantwoordelijk is en de penetrantie ervan niet volledig zijn opgehelderd. Het ontbreken van een volledig functionele HRR-route is een van de belangrijkste determinanten van sensitiviteit voor platina bij ovariumcarcinoom en mogelijk andere vormen van kanker.
Bij in-vivo modellen met een tekort aan BRCA1/2 resulteerde het toedienen van olaparib na een behandeling met platinabevattende therapie in een vertraging in de tumorprogressie en een toename van de algehele overleving ten opzichte van alleen een behandeling met platinabevattende therapie welke correleerde met de periode van olaparib onderhoudsbehandeling.
Gecombineerd anti-tumoreffect met NHA's
Preklinische onderzoeken in prostaatkankermodellen lieten een gecombineerd anti-tumoreffect zien wanneer PARP-remmers en volgende generatie hormonale middelen tegelijk werden toegediend. PARP is betrokken bij positieve co-regulatie van androgeenreceptor (AR)-signalering, wat leidt tot verbeterde onderdrukking van het AR-doelgen wanneer PARP/AR-signalering mede wordt geremd. Andere preklinische onderzoeken lieten zien dat behandeling met NHA's de transcriptie van sommige HRR-genen remt en daarom HRR-deficiëntie en verhoogde gevoeligheid voor PARP-remmers induceert via niet-genetische mechanismen.
Detectie van BRCA1/2-mutaties
Genetisch testen dient uitgevoerd te worden door een ervaren laboratorium door middel van een gevalideerde test. Lokaal of centraal testen van het bloed en/of tumormonsters voor kiembaan en/of somatische BRCA1/2-mutaties is tijdens verschillende onderzoeken toegepast. DNA verkregen uit een weefsel- of bloedmonster is in de meeste onderzoeken getest, waarbij het testen van ctDNA gebruikt is voor verkennende doeleinden. Afhankelijk van de gebruikte test en de internationale classificatieconsensus zijn de BRCA1/2-mutaties geclassificeerd als schadelijk/vermoedelijk schadelijk of pathogeen/waarschijnlijk pathogeen. Een positieve homologe recombinatiedeficiëntie (HRD)-status kan worden gedefinieerd door detectie van een BRCA1/2-mutatie, geclassificeerd als schadelijk/vermoedelijk schadelijk of pathogeen/waarschijnlijk pathogeen. Detectie van deze mutaties zou kunnen worden gecombineerd met positieve HRD-score (onderstaand) om HRD-positieve status te bepalen.
Detectie van genomische instabiliteit
HR-deficiëntie geassocieerde genomische veranderingen die zijn onderzocht in de PAOLA-1 omvatten genoom-breed verlies van heterozygositeit, telomerische allelische onbalans en grootschalige transitie, wat continue uitkomsten met vooraf gedefinieerde criteria en scores zijn. Samengestelde genomische instabiliteitsscore (GIS, ook wel HRD-score genoemd) is vastgesteld als de gecombineerde uitkomsten en respectieve scores worden gebruikt om de mate van specifieke in tumorcellen opgehoopte genomische afwijkingen te beoordelen. Een lagere score definieert een lagere waarschijnlijkheid van HR-deficiëntie van tumorcellen en een hogere score bepaalt een hogere kans op HR-deficiëntie van tumorcellen op het moment van de monsterverzameling ten opzichte van blootstelling aan middelen die het DNA-aantasten. Gevalideerde cut-off waarden moeten worden gebruikt om de positieve GIS-status te bepalen.
HRD-positieve status kan worden bepaald door een samengestelde GIS-score voor HR-deficiëntie-geassocieerde genomische veranderingen, getest door een ervaren laboratorium door middel van een gevalideerde test.
Klinische werkzaamheid en veiligheid
Eerstelijns onderhoudsbehandeling van BRCA-gemuteerd, gevorderd ovariumcarcinoom SOLO1-studie
De veiligheid en werkzaamheid van onderhoudsbehandeling met olaparib zijn bestudeerd bij patiënten met nieuw gediagnosticeerd, gevorderd (FIGO stadium III-IV) hooggradig sereus of endometrioïd BRCA1/2-gemuteerd (BRCA1/2m) ovariumcarcinoom na afronding van eerstelijns platinabevattende chemotherapie in een gerandomiseerd, dubbelblind, placebogecontroleerd, multicentrisch fase III-onderzoek. Het onderzoek randomiseerde 391 patiënten 2:1 om ofwel Lynparza (300 mg [2 x 150 mg tabletten] tweemaal daags) ofwel placebo te krijgen. De patiënten werden gestratificeerd naar respons op eerstelijns platinabevattende chemotherapie; volledige respons (CR [complete response]) of partiële respons (PR). De behandeling werd voortgezet tot radiologische progressie van de onderliggende ziekte, onaanvaardbare toxiciteit of tot maximaal 2 jaar. Voor patiënten waarbij de complete klinische respons aanhield (d.w.z. geen radiologisch bewijs van ziekte), was de maximale behandelingsduur 2 jaar; patiënten met bewijs dat de ziekte stabiel was gebleven (d.w.z. geen bewijs van ziekteprogressie) konden Lynparza echter langer dan 2 jaar ontvangen.
Patiënten met kiembaan of somatische BRCA1/2-mutaties werden prospectief geïdentificeerd door ofwel een kiembaantest van het bloed door middel van een lokale test (n=208) of door middel van een centrale test (n=181) of door het testen van een tumormonster door middel van een lokale test (n=2). Door centrale kiembaantesten zijn schadelijke of vermoedelijke schadelijke mutaties geïdentificeerd in respectievelijk 95,3% (365/383) en 4,7% (18/383) van de patiënten. Grote herschikkingen in de BRCA1/2-genen zijn gedetecteerd in 5,5% (21/383) van de gerandomiseerde patiënten. De gBRCAm-status van patiënten die op basis van een lokale test waren geïncludeerd, werd retrospectief bevestigd door centraal testen. Het retrospectief testen van patiënten met beschikbare tumormonsters werd uitgevoerd door middel van centraal testen en leverde succesvolle resultaten op bij 341 patiënten, waarvan 95% een mutatie had die in aanmerking komt (bekend [n=47] of waarschijnlijk pathogeen
[n=277]) en voor 2 gBRCAwt-patiënten is bevestigd dat zij alleen sBRCAm hadden. In SOLO1 hadden 389 patiënten een kiembaan BRCA1/2m en 2 patiënten een somatisch BRCA1/2m.
Demografische en baseline eigenschappen waren in het algemeen evenwichtig verdeeld over de olaparib- en de placebo-arm. De mediane leeftijd was 53 jaar in beide armen. Ovariumcarcinoom was de primaire tumor bij 85% van de patiënten. Het meest voorkomende histologische type was sereus (96%), endometrioïde histologie is waargenomen bij 2% van de patiënten. De meeste patiënten hadden een ECOG-performance status 0 (78%), er zijn geen gegevens van patiënten met een performance status 2 tot 4. Drieënzestig procent (63%) van de patiënten onderging voorafgaande debulkingchirurgie en het merendeel hiervan (75%) had geen macroscopisch residuele ziekte. Interval-debulkingchirurgie is uitgevoerd bij 35% van de patiënten en daarvan is voor 82% geen macroscopisch residuele ziekte gemeld. Zeven patiënten, allen stadium IV, ondergingen geen cytoreductieve chirurgie. Alle patiënten hadden eerstelijns platinabevattende chemotherapie ontvangen. Ten tijde van toetreden tot de studie was er geen bewijs van ziekte (CR), gedefinieerd door de onderzoeker als geen radiologisch bewijs van ziekte en kankerantigeen 125 (CA-125) binnen het normale bereik, bij respectievelijk 73% en 77% van de patiënten in de olaparib- en placebo-arm. PR, gedefinieerd als de aanwezigheid van meetbare en niet-meetbare laesies bij baseline of verhoogd CA-125, is gemeld bij respectievelijk 27% en 23% van de patiënten in de olaparib- en placebo-arm. Drieënnegentig procent (93%) van de patiënten werd gerandomiseerd binnen 8 weken na hun laatste dosis van platinabevattende chemotherapie. Patiënten die met bevacizumab waren behandeld, werden uitgesloten van het onderzoek en daarom zijn er geen gegevens beschikbaar met betrekking tot de veiligheid en werkzaamheid van patiënten behandeld met olaparib die eerder bevacizumab hebben ontvangen. Er zijn zeer beperkte gegevens beschikbaar van patiënten met een somatische BRCA-mutatie.
Het primaire eindpunt was progressievrije overleving (PFS), gedefinieerd als de tijd van randomisatie tot progressie zoals bepaald door een beoordeling door de onderzoeker met behulp van de gemodificeerde Response Evaluation Criteria in Solid Tumors (RECIST) 1.1, of overlijden. Secundaire eindpunten voor de werkzaamheid waren onder andere tijd van randomisatie tot tweede progressie of overlijden (PFS2), algehele overleving (OS), tijd van randomisatie tot stopzetting van behandeling of overlijden (TDT), tijd van randomisatie tot eerstvolgende antikankerbehandeling of overlijden (TFST) en gezondheidsgerelateerde kwaliteit van leven (HRQoL). De patiënten ondergingen tumorbeoordelingen bij baseline en elke 12 weken gedurende 3 jaar en vervolgens elke 24 weken ten opzichte van de datum van randomisatie, tot objectieve radiologische ziekteprogressie.
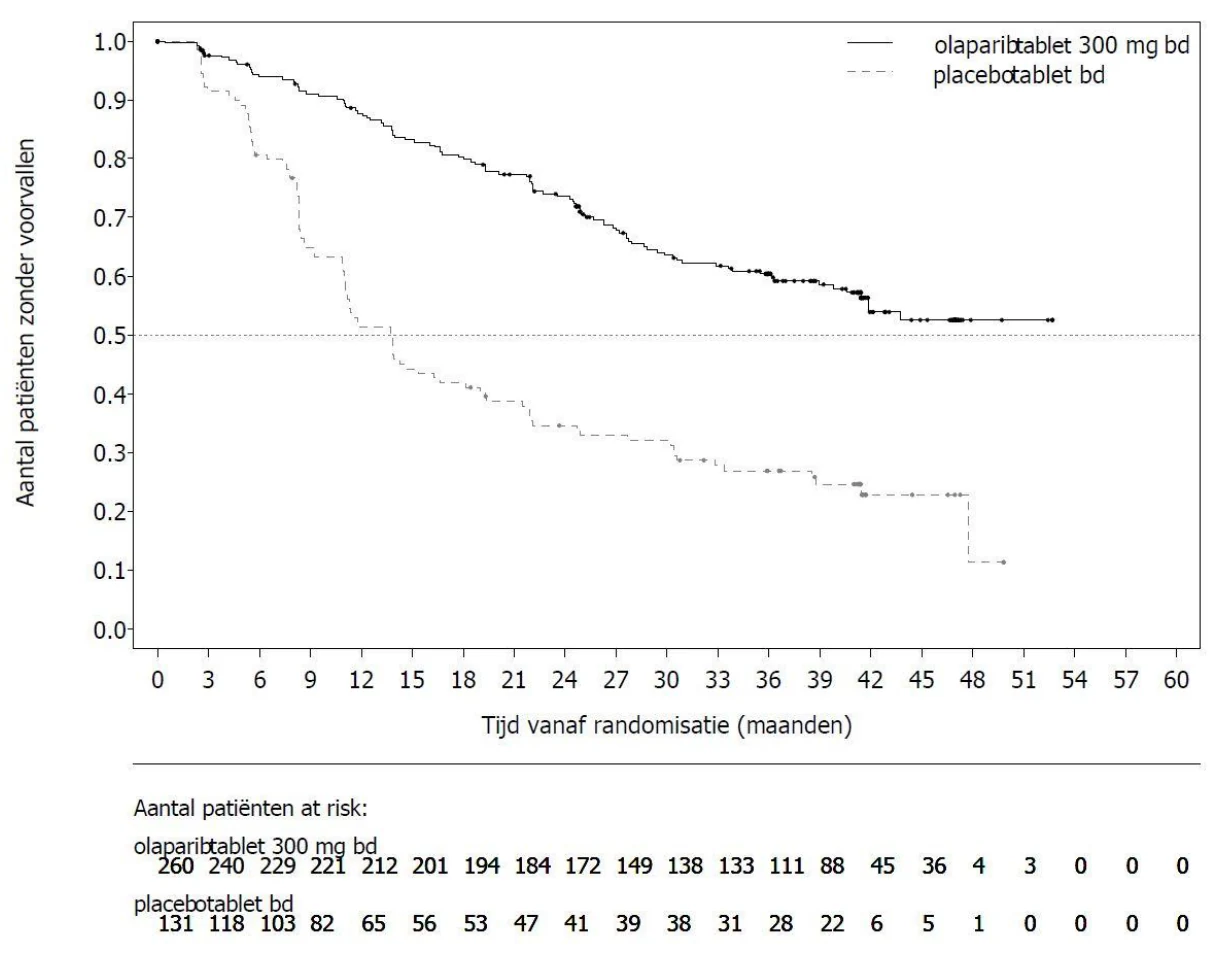
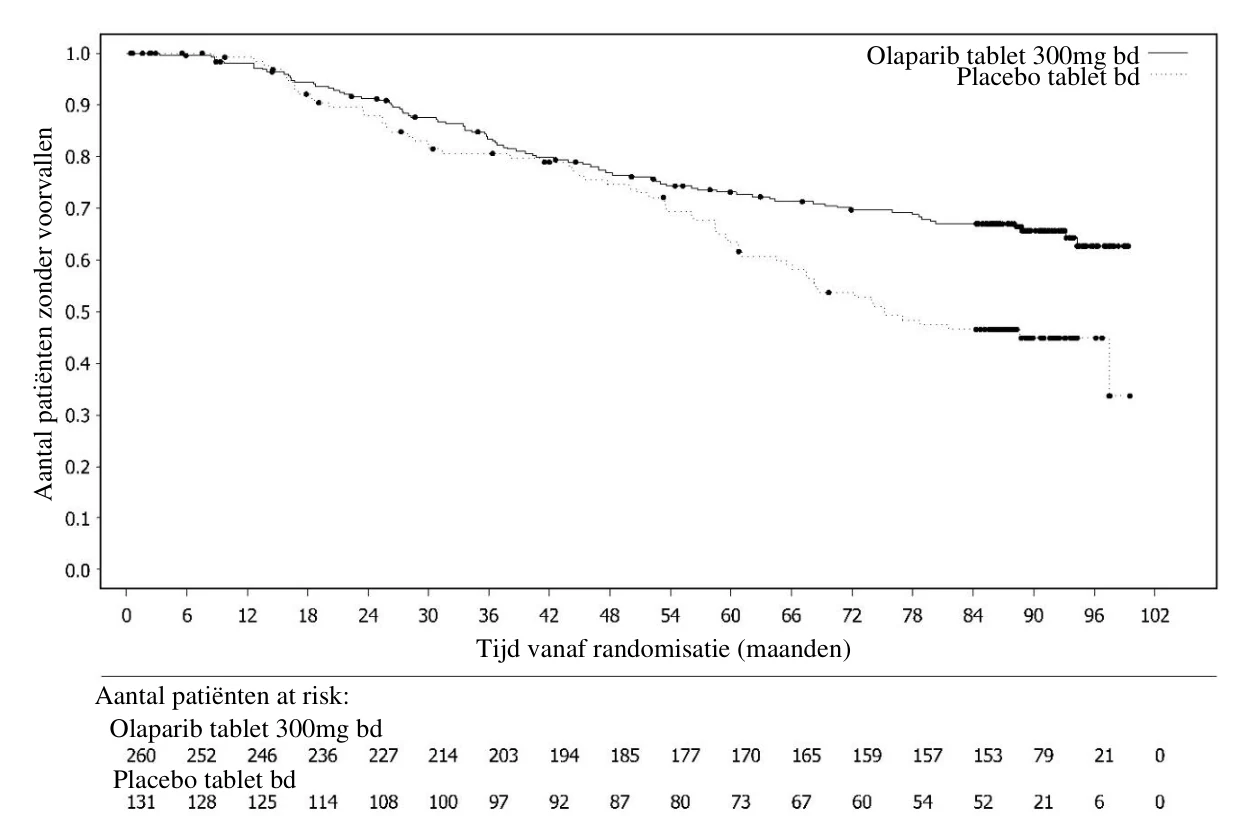
Het onderzoek toonde een klinisch relevante en statistisch significante verbetering van door de onderzoeker beoordeelde PFS voor olaparib in vergelijking met placebo. De beoordeling door de onderzoeker van PFS werd ondersteund door een geblindeerde onafhankelijke centrale radiologische (BICR) beoordeling van PFS. Een gedetailleerde analyse uitgevoerd zeven jaar nadat de laatste patiënt was gerandomiseerd, toonde een klinisch betekenisvol voordeel aan in OS dat numeriek in het voordeel was van de olaparib-arm. Werkzaamheidsresultaten zijn weergegeven in tabel 3 en in afbeelding 1 en 2.
Tabel 3 Werkzaamheidsresultaten voor nieuw gediagnosticeerde patiënten met BRCA1/2m gevorderd ovariumcarcinoom in SOLO1
Olaparib 300 mg bd Placeboc
| PFS (51% maturiteit)a |
Aantal voorvallen: totaal aantal patiënten (%) 102:260 (39) 96:131 (73) Mediane tijd (maanden) NR 13,8 HR (95%-BI)b 0,30 (0,23-0,41)
P-waarde (2-zijdig) p < 0,0001
| PFS2 (31% maturiteit) |
Aantal voorvallen: totaal aantal patiënten (%) 69:260 (27) 52:131 (40) Mediane tijd (maanden) NR 41,9 HR (95%-BI)c 0,50 (0,35-0,72)
P-waarde (2-zijdig) p = 0,0002
| OS (38% maturiteit)d |
Aantal voorvallen: totaal aantal patiënten (%) 84:260 (32) 65:131 (50) Mediane tijd (maanden) NR 75,2 HR (95%-BI)b 0,55 (0,40-0,76)
| TFST (60% maturiteit) |
Aantal voorvallen: totaal aantal patiënten (%) 135:260 (52) 98:131 (75) Mediane tijd (maanden) 64,0 15,1 HR (95%-BI)c 0,37 (0,28-0,48)
a Gebaseerd op Kaplan-Meierschattingen bedroeg het percentage van de patiënten dat progressievrij was na 24 en 36 maanden 74% en 60% voor olaparib tegenover 35% en 27% voor placebo; de mediane follow-up tijd was 41 maanden voor zowel de olaparib-arm als de placebo-arm.
b Een waarde < 1 is in het voordeel van olaparib. De analyse werd uitgevoerd met behulp van een Cox proportional hazards-model inclusief respons op eerdere platinabevattende chemotherapie (CR of PR) als een co-variant. c Van de 97 patiënten in de placebo-arm die vervolgens behandeling ontvingen, kregen 58 (60%) een PARP-remmer. d Gebaseerd op Kaplan-Meierschattingen bedroeg het percentage van de patiënten dat 84 maanden in leven was 67% voor olaparib tegenover 47% voor placebo.
bd = Tweemaal daags; NR = Niet bereikt; BI = Betrouwbaarheidsinterval; PFS = Progressievrije overleving (Progression-free survival); PFS2 = Tijd tot tweede progressie of overlijden; OS = Algehele overleving (Overall survival); TFST = Tijd van randomisatie tot eerstvolgende antikankerbehandeling of overlijden.
Afbeelding 1 SOLO1: Kaplan-Meier-curve van PFS bij nieuw gediagnosticeerde patiënten met
BRCA1/2m gevorderd ovariumcarcinoom (51% maturiteit – door onderzoeker beoordeeld)
Afbeelding 2 SOLO1: Kaplan-Meier-curve van OS bij nieuw gediagnosticeerde patiënten met
BRCA1/2m gevorderd ovariumcarcinoom (38% maturiteit)
Consistente resultaten zijn waargenomen in de subgroepen van patiënten ingedeeld op bewijs van ziekte ten tijde van toetreden tot de studie. Patiënten met CR gedefinieerd door de onderzoeker hadden HR 0,34 (95%-BI 0,24-0,47); mediane PFS niet bereikt met olaparib tegenover 15,3 maanden met placebo. Na respectievelijk 24 en 36 maanden bleef 68% en 45% van de patiënten in CR in de olaparib-arm en 34% en 22% van de patiënten in de placebo-arm. Patiënten met PR ten tijde van toetreden tot de studie hadden PFS HR 0,31 (95%-BI 0,18-0,52; mediane PFS 30,9 maanden met olaparib tegenover 8,4 maanden met placebo). Patiënten met PR ten tijde van toetreden tot de studie bereikten ofwel CR (15% in de olaparib-arm en 4% in de placebo-arm na 24 maanden, bleven in CR na 36 maanden) of hadden verdere PR/stabiele ziekte (43% in de olaparib-arm en 15% in de placebo-arm na 24 maanden; 17% in de olaparib-arm en 15% in de placebo-arm na 36 maanden). Het aantal patiënten dat progressie vertoonde binnen 6 maanden na de laatste dosis platinabevattende chemotherapie was 3,5% voor olaparib en 8,4% voor placebo.
Onderhoudsbehandeling van platinasensitief recidiverend (PSR) ovariumcarcinoom SOLO2-studie
De veiligheid en werkzaamheid van een onderhoudsbehandeling met olaparib zijn bestudeerd bij patiënten met kiembaan BRCA1/2-gemuteerd PSR ovarium-, tuba- of primair peritoneaal carcinoom in een gerandomiseerd, dubbelblind, placebogecontroleerd fase III-onderzoek. Het onderzoek vergeleek de werkzaamheid van een onderhoudsbehandeling met Lynparza (300 mg [2 x 150 mg tabletten] tweemaal daags) ingenomen tot progressie met een behandeling met placebo bij 295 patiënten met hooggradig sereus of endometrioïd PSR ovariumcarcinoom (2:1 randomisatie: 196 olaparib en 99 placebo) die een respons (CR of PR) vertoonden na voltooiing van de platinabevattende chemotherapie.
Er werden patiënten geïncludeerd die twee of meer platinabevattende kuren hadden gekregen en bij wie de ziekte terugkeerde > 6 maanden na voltooiing van de voorlaatste platinabevattende chemotherapie. De patiënten mochten niet eerder een behandeling met olaparib of een andere PARP-
Aan
tal
p
atiën
ten
zo
nd
er
vo
o
rvallen
remmer hebben gehad. De patiënten mochten wel eerder bevacizumab hebben gekregen, maar niet in de kuur die onmiddellijk aan de randomisatie voorafging.
Alle patiënten hadden een aangetoonde gBRCA1/2m bij baseline. Patiënten met BRCA1/2-mutaties werden geïdentificeerd met een kiembaantest van het bloed door middel van een lokale test of door centraal testen door Myriad of door het testen van een tumormonster door middel van een lokale test. Grote herschikkingen in de BRCA1/2-genen werden aangetroffen in 4,7% (14/295) van de gerandomiseerde patiënten.
Demografische en baseline eigenschappen waren in het algemeen evenwichtig verdeeld over de olaparib- en de placebo-arm. De mediane leeftijd was 56 jaar in beide armen. Ovariumkanker was de primaire tumor in > 80% van de patiënten. Het meest voorkomende histologische type was sereus (> 90%), endometrioïde histologie is waargenomen in 6% van de patiënten. In de olaparib-arm had 55% van de patiënten slechts twee eerdere therapielijnen gekregen, 45% had drie of meer eerdere therapielijnen gekregen. In de placebo-arm had 61% van de patiënten slechts twee eerdere therapielijnen gekregen, 39% drie of meer eerdere therapielijnen. De meeste patiënten hadden een ECOG performance status 0 (81%), er zijn geen gegevens beschikbaar van patiënten met een performance status 2 tot 4. Het platinavrije interval was > 12 maanden in 60% en > 6-12 maanden in 40% van de patiënten. Respons op eerdere platinabevattende chemotherapie was volledig bij 47% en partieel bij 53% van de patiënten. In de olaparib- en placebo-arm kreeg respectievelijk 17% en 20% van de patiënten eerder bevacizumab.
Het primaire eindpunt was PFS gebaseerd op een beoordeling door de onderzoeker met behulp van RECIST 1.1. Secundaire eindpunten voor de werkzaamheid waren onder andere PFS2, OS, TDT, TFST, TSST en HRQoL.
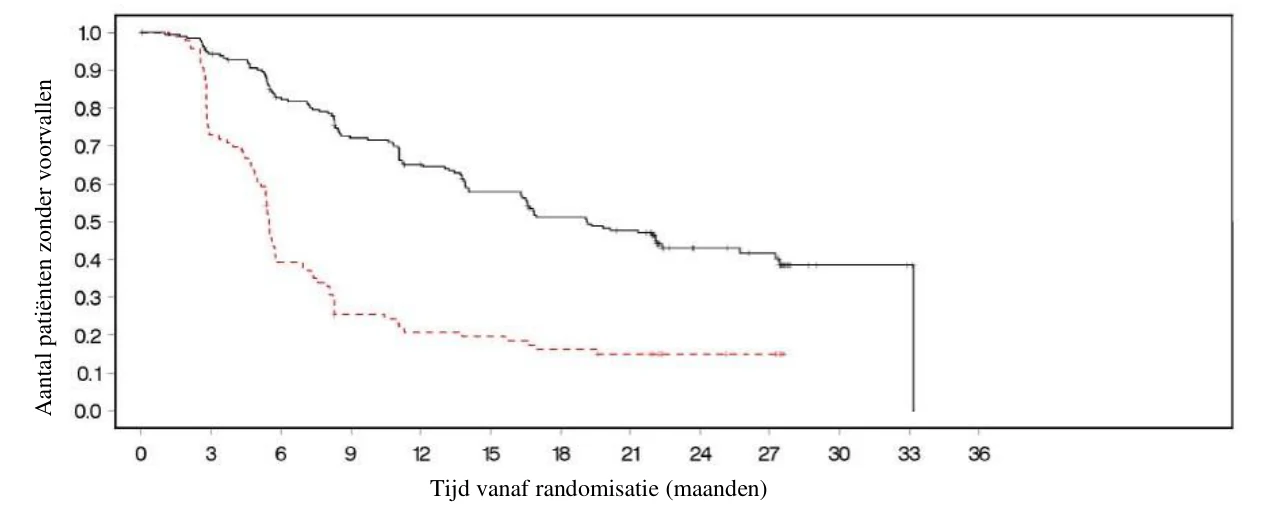
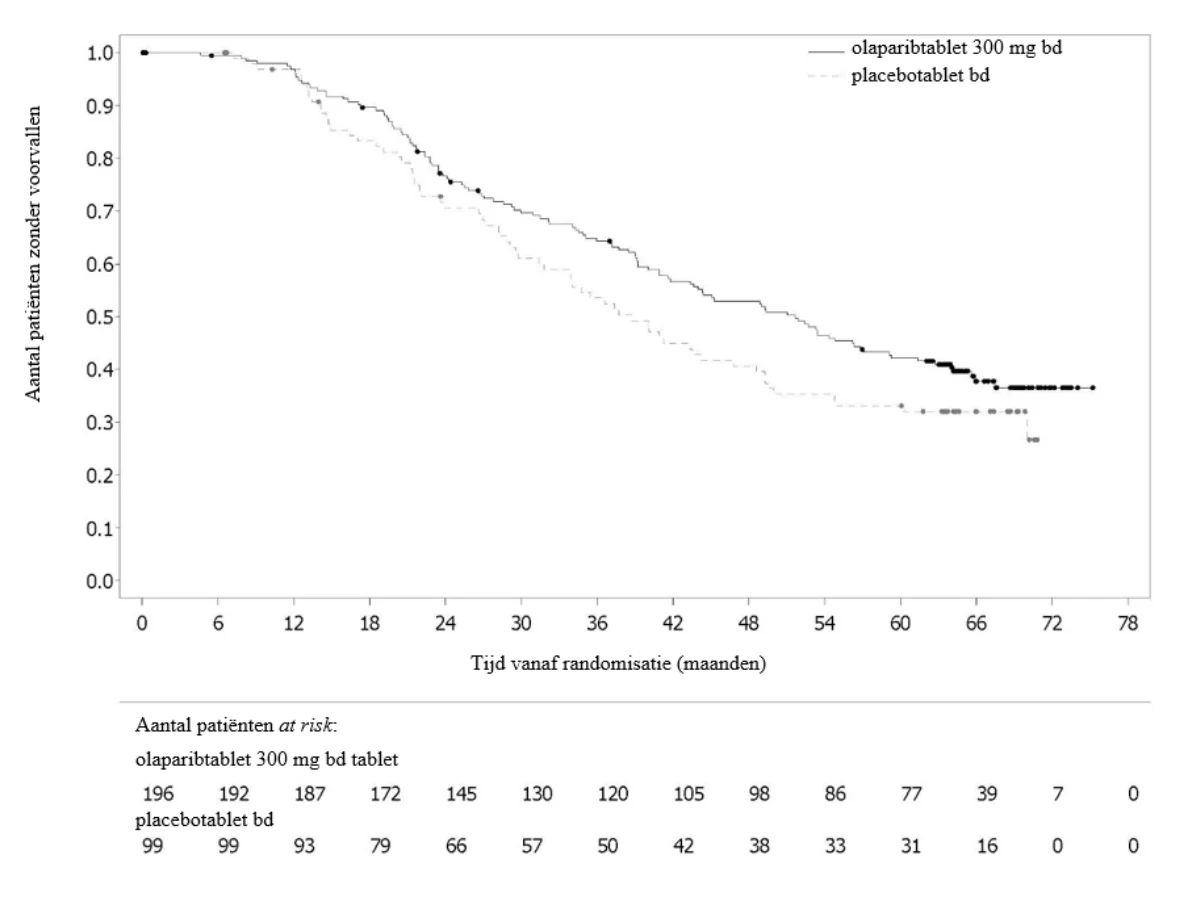
Het onderzoek voldeed aan de primaire doelstelling door een statistisch significante verbetering van de door de onderzoeker geëvalueerde PFS aan te tonen met olaparib ten opzichte van placebo met een HR van 0,30 (95%-BI 0,22-0,41; p < 0,0001; mediaan 19,1 maanden olaparib versus 5,5 maanden placebo). De beoordeling van de PFS door de onderzoeker werd ondersteund door een geblindeerde, onafhankelijke, centrale, radiologische beoordeling van de PFS (HR: 0,25; 95%-BI 0,18-0,35; p < 0,0001, mediaan 30,2 maanden voor olaparib en 5,5 maanden voor placebo). Na twee jaar was 43% van de patiënten behandeld met olaparib nog steeds progressievrij ten opzichte van slechts 15% van de patiënten behandeld met placebo.
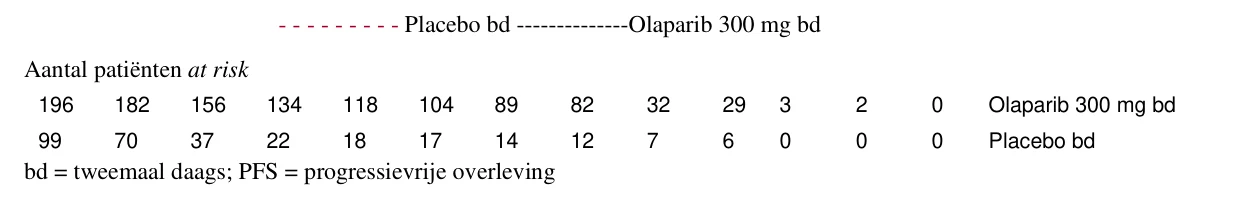
Een samenvatting van de uitkomsten voor de primaire doelstelling voor patiënten met gBRCA1/2m PSR ovariumcarcinoom in SOLO2 wordt weergegeven in tabel 4 en afbeelding 3.
Tabel 4 Samenvatting van de uitkomsten voor de primaire doelstelling voor patiënten met gBRCA1/2m PSR ovariumcarcinoom in SOLO2
| Olaparib 300 mg tablet bd Placebo | ||
| PFS (63% maturiteit) | ||
Aantal voorvallen: Totaal aantal patiënten (%) 107:196 (55) 80:99 (81) Mediane tijd (maanden) (95%-BI) 19,1 (16,3-25,7) 5,5 (5,2-5,8) HR (95%-BI) a 0,30 (0,22-0,41) P-waarde (2-zijdig) p<0,0001 | ||
a HR = Hazard Ratio. Een waarde < 1 is in het voordeel van olaparib. De analyse werd uitgevoerd met behulp van een
Cox proportional hazard model inclusief respons op voorafgaande platinabevattende chemotherapie (CR of PR), en tijd tot progressie van de ziekte (> 6-12 maanden en > 12 maanden) tijdens de voorlaatste platinabevattende chemotherapie als co-varianten.
bd = tweemaal daags; PFS = progressievrije overleving; BI = betrouwbaarheidsinterval.
Afbeelding 3 SOLO2: Kaplan-Meier-curve van PFS bij patiënten met gBRCA1/2m PSR ovariumcarcinoom (63% maturiteit – beoordeeld door de onderzoeker)
Bij de definitieve analyse van OS (61% maturiteit) was de HR 0,74 (95%-BI 0,54-1,00; p = 0,0537; mediaan 51,7 maanden voor olaparib vs. 38,8 maanden voor placebo) en werd geen statistische significantie bereikt. De secundaire eindpunten TFST en PFS2 gaven een blijvende en statistisch significante verbetering voor olaparib ten opzichte van placebo weer. Resultaten voor OS, TFST en PFS2 worden weergegeven in tabel 5 en afbeelding 4.
- - - - - - - - - Placebo bd --------------Olaparib 300 mg bd
Aan
tal
p
ati
ën
ten
zo
nd
er
vo
o
rv
all
en
Tijd vanaf randomisatie (maanden)
Tabel 5 Samenvatting van de belangrijkste secundaire doelbevindingen voor patiënten met gBRCA1/2m PSR ovariumcarcinoom in SOLO2
| Olaparib 300 mg tablet bd Placebo | ||
| OS (61% maturiteit) | ||
Aantal voorvallen: Totaal aantal patiënten (%) 116:196 (59) 65:99 (66) Mediane tijd (maanden) (95%-BI) 51,7 (41,5-59,1) 38,8 (31,4-48,6) HR (95%-BI) a 0,74 (0,54-1,00) P-waarde (2-zijdig) p = 0,0537 | ||
| TFST (71% maturiteit) | ||
Aantal voorvallen: Totaal aantal patiënten (%) 139:196 (71) 86:99 (87) Mediane tijd (maanden) (95%-BI) 27,4 (22,6-31,1) 7,2 (6,3-8,5) HR (95%-BI) a 0,37 (0,28-0,48) P-waarde* (2-zijdig) p<0,0001 | ||
| PFS2 (40% maturiteit) | ||
Aantal voorvallen: Totaal aantal patiënten (%) 70:196 (36) 49:99 (50) Mediane tijd (maanden) (95%-BI) NB (24,1-NB) 18,4 (15,4-22,8) HR (95%-BI) a 0,50 (0,34-0,72) P-waarde (2-zijdig) p=0,0002 | ||
* Niet gecontroleerd voor multipliciteit.
a HR = Hazard Ratio. Een waarde < 1 is in het voordeel van olaparib. De analyse werd uitgevoerd met behulp van een
Cox proportional hazard model inclusief respons op voorafgaande platinabevattende chemotherapie (CR of PR), en tijd tot progressie van de ziekte (> 6-12 maanden en > 12 maanden) tijdens de voorlaatste platinabevattende chemotherapie als co-varianten.
bd = tweemaal daags; NB = niet bereikt; BI = betrouwbaarheidsinterval; PFS2 = tijd van randomisatie tot tweede progressie of overlijden; TFST = Tijd van randomisatie tot start van de eerstvolgende therapie of overlijden.
Afbeelding 4 SOLO2: Kaplan-Meier-curve van OS bij patiënten met gBRCA1/2m PSR ovariumcarcinoom (61% maturiteit)
Van de patiënten met meetbare ziekte (doelwitlesies bij baseline) bij aanvang van de studie, bereikte 41% in de Lynparza arm een objective response rate (ORR) versus 17% in de placebo-arm. Van de patiënten behandeld met Lynparza die in de studie werden opgenomen met bewijs van ziekte (doelwit- of non-doelwitlesies bij baseline), vertoonde 15,0% een volledige respons ten opzichte van 9,1% van de patiënten behandeld met placebo.
Ten tijde van de analyse van PFS was de mediane behandelingsduur 19,4 maanden voor olaparib en 5,6 maanden voor placebo. Het merendeel van de patiënten bleef op de 300 mg bd aanvangsdosis olaparib. De incidentie van dosisonderbrekingen, verlagingen en stopzettingen omwille van bijwerkingen bedroeg respectievelijk 45,1%, 25,1% en 10,8%. Dosisonderbrekingen kwamen het vaakst voor gedurende de eerste 3 maanden en dosisverlagingen gedurende de eerste 3-6 maanden van de behandeling. De meest frequente bijwerkingen die leidden tot een onderbreking of verlaging van de dosis waren anemie, nausea en braken.
Patient-reported outcome (PRO) gegevens duiden erop dat er geen verschil is tussen patiënten behandeld met olaparib ten opzichte van patiënten behandeld met placebo, gemeten als verschil t.o.v. baseline volgens de TOI van FACT-O.
Studie 19 (D0810C00019)
De veiligheid en werkzaamheid van olaparib als onderhoudsbehandeling bij patiënten met een PSR ovarium-, inclusief tuba- of primair peritoneaal carcinoom, na behandeling met twee of meer platinabevattende kuren, werden bestudeerd in een grootschalig, gerandomiseerd, dubbelblind, placebogecontroleerd fase II-onderzoek (studie 19). Het onderzoek vergeleek de werkzaamheid van een onderhoudsbehandeling met Lynparza ingenomen tot aan ziekteprogressie met een behandeling met placebo bij 265 (136 patiënten kregen olaparib en 129 placebo) patiënten met PSR hooggradig sereus ovariumcarcinoom die een respons vertoonden (complete respons CR of partiële respons PR) na voltooiing van een platinabevattende chemotherapie. Het primaire eindpunt was PFS gebaseerd op een beoordeling door de onderzoeker met behulp van RECIST 1.0. Secundaire eindpunten voor de werkzaamheid waren onder andere OS, disease control rate (DCR – percentage ziektestabilisatie) gedefinieerd als vastgestelde CR/PR + SD (stable disease – stabiele ziekte), HRQoL en aan de ziekte gerelateerde symptomen. Er werden ook verkennende analyses uitgevoerd van TFST en TSST.
Er werden patiënten geïncludeerd bij wie de ziekte was teruggekeerd > 6 maanden na voltooiing van de voorlaatste platinabevattende chemotherapie. Voor inclusie was geen bewijs van BRCA1/2-mutatie (BRCA-mutatiestatus is voor sommige patiënten retrospectief bepaald) vereist. De patiënten mochten niet eerder een behandeling met olaparib of een andere PARP-remmer hebben gehad. De patiënten mochten wel eerder bevacizumab hebben gekregen, maar niet in de kuur die onmiddellijk aan de randomisatie voorafging. Herbehandeling met olaparib na progressie op olaparib was niet toegelaten.
Patiënten met BRCA1/2-mutaties werden geïdentificeerd met een kiembaantest van het bloed door middel van een lokale test of door centraal testen bij Myriad of door het testen van een tumormonster met een test uitgevoerd door Foundation Medicine. Grote herschikkingen in de BRCA1/2-genen werden aangetroffen in 7,4% (10/136) van de gerandomiseerde patiënten.
Demografische en baseline eigenschappen waren in het algemeen evenwichtig verdeeld over de olaparib- en de placebo-arm. De mediane leeftijd was 59 jaar in beide armen. Ovariumkanker was de primaire tumor in 86% van de patiënten. In de olaparib-arm had 44% van de patiënten slechts twee eerdere therapielijnen gekregen, 56% had drie of meer eerdere therapielijnen ontvangen. In de placebo-arm had 49% van de patiënten slechts twee eerdere therapielijnen gekregen, 51% had drie of meer eerdere therapielijnen ontvangen. De meeste patiënten hadden een ECOG performance status 0 (77%), er zijn geen gegevens beschikbaar van patiënten met performance status 2 tot 4. Het platinavrije interval was > 12 maanden in 60% en 6-12 maanden in 40% van de patiënten. Respons op eerdere platinabevattende chemotherapie was volledig bij 45% en partieel bij 55% van de patiënten. In de olaparib- en placebo-arm kreeg respectievelijk 6% en 5% van de patiënten eerder bevacizumab.
Het onderzoek voldeed aan het primaire doel door een statistisch significante verbetering van de PFS bij behandeling met olaparib ten opzichte van behandeling met placebo voor de algehele populatie met een HR van 0,35 (95%-BI 0,25-0,49; p < 0,00001; mediaan 8,4 maanden olaparib versus 4,8 maanden placebo). Tijdens de eindanalyse van de OS bij 79% maturiteit (data cut-off (DCO): 9 mei 2016) bedroeg de hazard ratio voor olaparib in vergelijking met placebo 0,73 (95%-BI 0,55-0,95; p=0,02138 [vooraf gespecificeerd significantieniveau van < 0,0095 werd niet bereikt]); mediaan 29,8 maanden olaparib versus 27,8 maanden placebo). In de groep behandeld met olaparib, bleef 23,5% (n=32/136) van de patiënten onder behandeling gedurende ≥ 2 jaar in vergelijking met 3,9% (n=5/128) van de patiënten behandeld met placebo. Hoewel het aantal patiënten beperkt was, bleef 13,2% (n=18/136) van de patiënten in de olaparib groep onder behandeling gedurende ≥ 5 jaar in vergelijking met 0,8% (n=1/128) in de placebogroep.
Uit een vooraf geplande subgroep analyse bleek dat patiënten geïdentificeerd met BRCA1/2-gemuteerd ovariumcarcinoom (n=136, 51,3%; waarvan 20 patiënten geïdentificeerd met een somatische BRCA1/2-tumormutatie) het grootste klinische voordeel hadden bij een onderhoudsbehandeling met olaparib als monotherapie. Hoewel minder groot, werd er ook een voordeel waargenomen bij patiënten met BRCA1/2-wild-type/variaties van onbekende betekenis (BRCA1/2-wt/VUS). Er bestond geen strategie voor meervoudig testen ten behoeve van de subgroepanalyses.
Een samenvatting van de belangrijkste bevindingen wat betreft werkzaamheid voor patiënten met BRCA1/2-gemuteerd en BRCA1/2-wt/VUS PSR ovariumcarcinoom in studie 19 wordt weergegeven in tabel 6 en voor alle patiënten uit studie 19 in tabel 6 en afbeelding 5.
Tabel 6 Samenvatting van de belangrijkste bevindingen wat betreft werkzaamheid voor alle patiënten en patiënten met BRCA1/2-gemuteerd en BRCA1/2-wt/VUS PSR ovariumcarcinoom in studie 19
| Alle patiëntena BRCA1/2-mutatie BRCA1/2-wt/VUS | ||
| Olaparib Placebo Olaparib Placebo Olaparib Placebo | ||
| PFS – DCO 30 juni 2010 | ||
Aantal voorvallen: Totaal aantal patiënten (%) 60:136 (44) 94:129 (73) 26:74 (35) 46:62 (74) 32:57 (56) 44:61 (72) Mediane tijd (maanden) (95%-BI) 8,4 (7,4-11,5) 4,8 (4,0-5,5) 11,2 (8,3-NB) 4,3 (3,0-5,4) 7,4 (5,5-10,3) 5,5 (3,7-5,6) HR (95%-BI) b 0,35 (0,25-0,49) 0,18 (0,10–0,31) 0,54 (0,34-0,85) P-waarde (2-zijdig) p<0,00001 p<0,00001 p=0,00745 | ||
a Alle patiënten bestaande uit de volgende subgroepen: BRCA1/2-mutatie, BRCA1/2-wt/VUS en BRCA1/2-status onbekend (11 patiënten met onbekende status, niet weergegeven als een aparte subgroep in de tabel) b HR= Hazard Ratio. Een waarde < 1 is in het voordeel van olaparib. De analyse werd uitgevoerd met behulp van een
Cox proportional hazards-model met factoren voor behandeling, etnische oorsprong, platina sensitiviteit en respons op de finale platinabehandeling.
PFS = progressievrije overleving; DCO = data cut-off; BI = betrouwbaarheidsinterval; NB = niet bereikt.
Afbeelding 5 Studie 19: Kaplan-Meier-curve van PFS in de FAS (58% maturiteit – beoordeeld door de onderzoeker) DCO 30 juni 2010
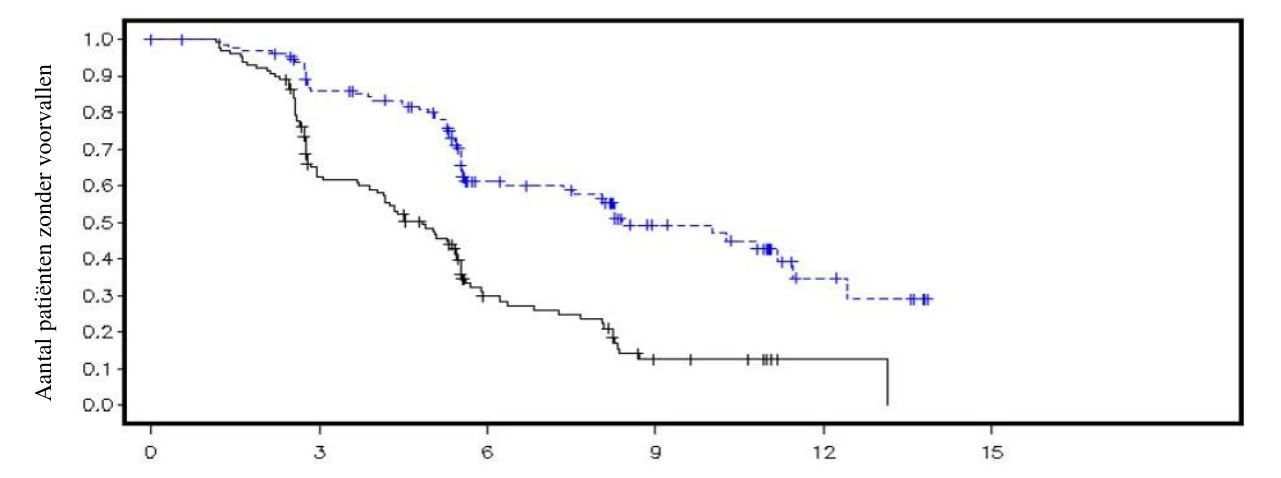
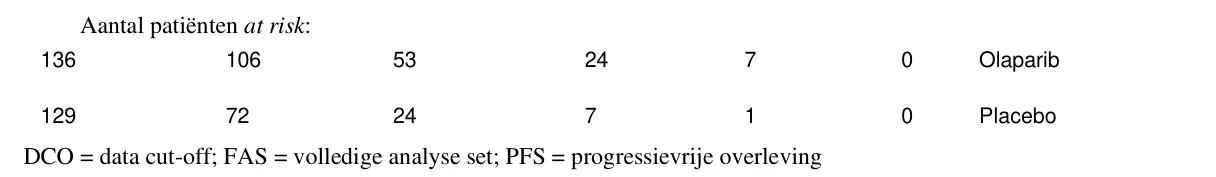
Een samenvatting van de belangrijkste secundaire doelbevindingen voor patiënten met BRCA1/2-gemuteerd en BRCA1/2-wt/VUS PSR ovariumcarcinoom in studie 19 wordt weergegeven in tabel 7 en voor alle patiënten uit studie 19 in tabel 7 en afbeelding 6.
Tabel 7 Samenvatting van de belangrijkste secundaire doelbevindingen voor alle patiënten en patiënten met BRCA1/2-gemuteerd en BRCA1/2wt/VUS PSR ovariumcarcinoom in studie 19
| Alle patiëntena BRCA1/2-mutatie BRCA1/2-wt/VUS | ||
| Olaparib Placebo Olaparib Placebo Olaparib Placebo | ||
| OS - DCO 9 mei 2016 | ||
Aantal voorvallen: Totaal aantal patiënten (%) 98:136 (72) 112:129 (87) 49:74 (66) 50:62 (81) c 45:57 (79) 57:61 (93) Mediane tijd (maanden) (95%-BI) 29,8 (26,9-35,7) 27,8 (24,9-33,7) 34,9 (29,2-54,6) 30,2 (23,1-40,7) 24,5 (19,8-35,0) 26,6 (23,1-32,5) HR (95%-BI)b 0,73 (0,55–0,95) 0,62 (0,42–0,93) 0,84 (0,57-1,25) P-waarde* (2-zijdig) p=0,02138 p=0,02140 p=0,39749 | ||
| TFST – DCO 9 mei 2016 | ||
Aantal
voorvallen: Totaal aantal patiënten (%)
106:136
(78)
124:128 (97) 55:74 (74) 59:62 (95) 47:57 (83) 60:61 (98)
Mediane tijd (maanden) (95%-BI)
13,3
(11,3-15,7)
6,7
(5,7-8,2)
15,6
(11,9-28,2)
6,2
(5,3-9,2)
12,9
(7,8-15,3)
6,9
(5,7-9,3) Aan
tal
p
ati
ën
ten
zo
nd
er
vo
o
rv
all
en
Tijd vanaf randomisatie (maanden)
--------------Placebo - - - - - - - - - Olaparib
Alle patiëntena BRCA1/2-mutatie BRCA1/2-wt/VUS
Olaparib Placebo Olaparib Placebo Olaparib Placebo
HR (95%-BI)b 0,39 (0,30–0,52) 0,33 (0,22-0,49) 0,45 (0,30-0,66)
P-waarde*
(2-zijdig)
p<0,00001 p<0,00001 p=0,00006
* Er bestond geen strategie voor meervoudig testen voor de subgroep analyses of voor de TFST van alle patiënten.
a Alle patiënten bestaande uit de volgende subgroepen: BRCA1/2-gemuteerd, BRCA1/2-wt/VUS en BRCA1/2-status onbekend (11 patiënten met onbekende status, niet weergegeven als aparte subgroep in de tabel). b HR= Hazard Ratio. Een waarde < 1 is in het voordeel van olaparib. De analyse werd uitgevoerd met behulp van een
Cox proportional hazards model met factoren voor behandeling, etnische oorsprong, platina sensitiviteit en respons op de finale platinabehandeling.
c Ongeveer een kwart van de patiënten in de BRCA-mutatie subgroep die met een placebo werden behandeld (14/62;
22,6%) kreeg daaropvolgend een PARP-remmer.
OS = algehele overleving; DCO = data cut-off; BI = betrouwbaarheidsinterval; TFST = tijd vanaf randomisatie tot start van de eerstvolgende therapie of overlijden.
Afbeelding 6 Studie 19: Kaplan-Meier-curve van OS in de FAS (79% maturiteit) DCO 9 mei
2016
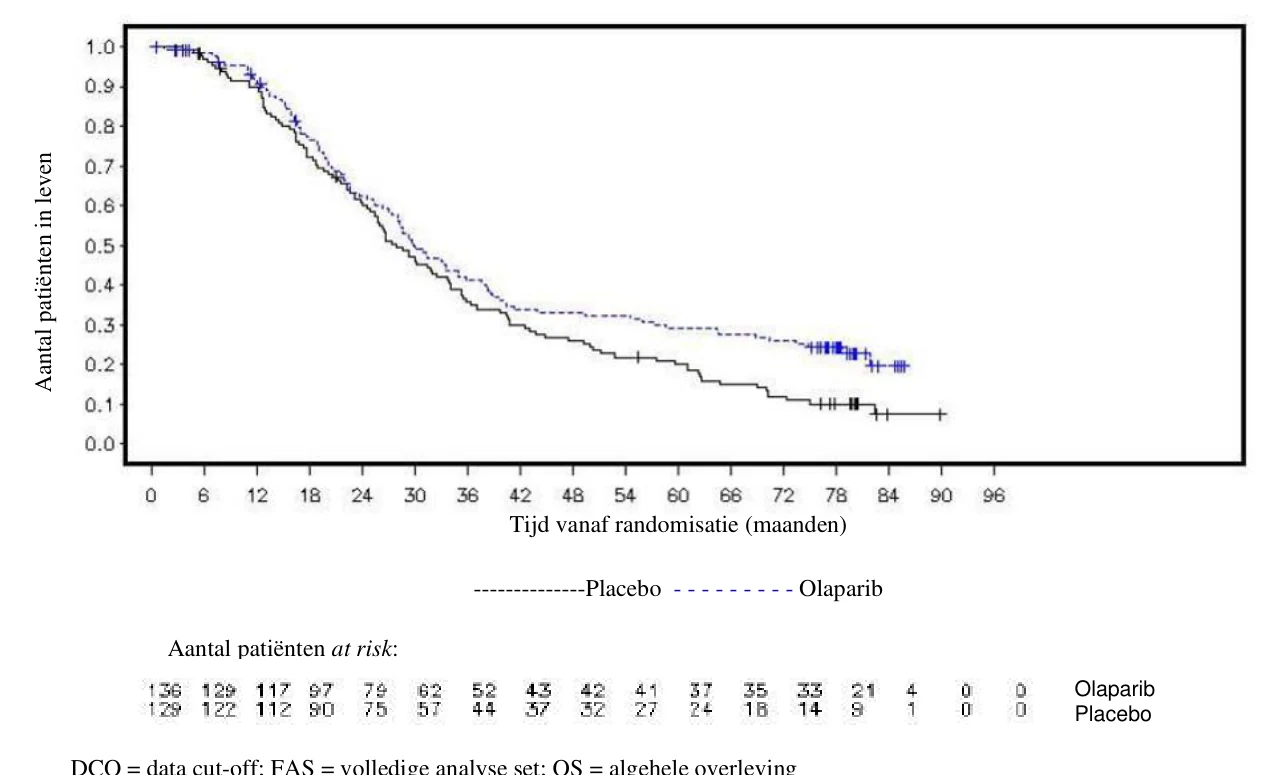
Ten tijde van de analyse van PFS was de mediane behandelingsduur 8 maanden voor olaparib en 4 maanden voor placebo. Het merendeel van de patiënten bleef op de aanvangsdosis olaparib. De incidentie van dosisonderbrekingen, verlagingen en stopzettingen omwille van bijwerkingen bedroeg respectievelijk 34,6%, 25,7% en 5,9%. Dosisonderbrekingen en -verlagingen kwamen het vaakst voor gedurende de eerste 3 maanden van de behandeling. De meest frequente bijwerkingen die leidden tot een onderbreking of verlaging van de dosis waren nausea, anemie, braken, neutropenie en vermoeidheid. De incidentie van bijwerkingen betreffende anemie was 22,8% (CTCAE-graad ≥ 3 7,4%).
Patient-reported outcome (PRO-) gegevens duiden erop dat er geen verschil is tussen patiënten behandeld met olaparib ten opzichte van patiënten behandeld met placebo, gemeten aan de hand van verbeterings- en verslechteringspercentages volgens de TOI en FACT-O totaal.
| Olaparib Placebo |
Aantal patiënten in leven
| DCO = data cut-off; FAS = volledige analyse set; OS = algehele overleving | ||||||
OPINION-studie
OPINION, een eenarmige, multicentrische fase IIIb-studie, onderzocht olaparib als onderhoudsbehandeling bij patiënten met PSR ovarium-, tuba- of primair peritoneaal carcinoom na ten minste twee eerdere lijnen platinabevattende chemotherapie en waarvan bekend was dat ze geen schadelijke of vermoedelijk schadelijke gBRCA-mutatie hadden. Patiënten bij wie na afronding van de platinabevattende chemotherapie de ziekte een respons vertoonde (CR of PR) werden geïncludeerd. In totaal werden 279 patiënten geïncludeerd in deze studie en behandeld met olaparib tot progressie van de ziekte optrad of onaanvaardbare toxiciteit. Centraal onderzoek wees uit dat 90,7% een non-gBRCAm status had; aanvullend werd 9,7% geïdentificeerd als sBRCAm.
Het primaire eindpunt was door de onderzoeker vastgestelde PFS aan de hand van de gemodificeerde RECIST v1.1. Secundaire eindpunten omvatten OS.
Wanneer olaparib als onderhoudsbehandeling werd gebruikt, liet het klinische activiteit zien bij non-gBRCAm PSR ovariumcarcinoom. Bij de finale analyse van de algehele overleving (DCO 17 september 2021) waren de OS-gegevens 52,3% matuur.
Een samenvatting van de uitkomsten voor de primaire PFS en OS secundaire doelstelling voor patiënten met non-gBRCAm PSR ovariumcarcinoom in OPINION wordt weergegeven in tabel 8.
Tabel 8 Samenvatting van de uitkomsten voor de belangrijkste doelstelling bij non-gBRCAm patiënten met PSR ovariumcarcinoom in OPINION
| Olaparib tabletten 300 mg bd | |
| PFS (75% maturiteit) (DCO 2 oktober 2020) | |
| Aantal voorvallen: totaal aantal patiënten (%) | 210: 279 (75,3) |
| Mediane PFS (95%-BI), maandena | 9,2 (7,6 -10,9) |
| OS (52,3% maturiteit) (DCO 17 september 2021) | |
| Aantal voorvallen: totaal aantal patiënten (%) | 146: 279 (52,3) |
| Mediane OS (95%-BI), maandena | 32,7 (29,5, 35,3) |
a berekend met behulp van de Kaplan-Meier techniek
Betrouwbaarheidsintervallen voor mediane PFS en OS werden afgeleid gebaseerd op de Brookmeyer Crowley methode. bd tweemaal daags; PFS Progressievrije overleving; OS Algehele overleving; DCO Data cut-off; BI betrouwbaarheidsinterval
Eerstelijns onderhoudsbehandeling van HRD-positief gevorderd ovariumcarcinoom
PAOLA-1-Studie
PAOLA-1 was een gerandomiseerd, dubbelblind, placebogecontroleerd, multicentrisch fase III-onderzoek dat de werkzaamheid en veiligheid van Lynparza (300 mg [2 x 150 mg tabletten] tweemaal daags) in combinatie met bevacizumab (15 mg/kg lichaamsgewicht eenmaal per 3 weken via een intraveneuze infusie) vergeleek met placebo plus bevacizumab voor de onderhoudsbehandeling van gevorderd (FIGO stadia III en IV) hooggradig epitheliaal ovarium-, tuba- of primair peritoneaal carcinoom na eerstelijns platinabevattende chemotherapie en bevacizumab. De behandeling met bevacizumab duurde in totaal tot 15 maanden/22 cycli, inclusief de periode waarin deze werd gegeven met chemotherapie en als onderhoudsbehandeling.
In het onderzoek waren 806 patiënten gerandomiseerd (2:1 randomisatie: 537 olaparib/bevacizumab: 269 placebo/bevacizumab) die geen bewijs van ziekte (no evidence of disease, (NED) hadden als gevolg van een volledige chirurgische resectie, of die in volledige respons (complete respons, CR), of gedeeltelijke respons (partiële respons, PR) waren na voltooien van eerstelijns platinabevattende chemotherapie en bevacizumab. De patiënten hadden minimaal 4 en maximaal 9 cycli voltooid, waarbij de meerderheid (63%) 6 cycli van eerstelijns chemotherapie op basis van platina-taxaan had ontvangen, inclusief minimaal 2 cycli van bevacizumab in combinatie met de 3 laatste cycli van chemotherapie. Het mediane aantal cycli van bevacizumab voorafgaand aan randomisatie was 5.
De patiënten werden gestratificeerd op basis van het resultaat van de eerstelijnsbehandeling (timing en resultaat van de cytoreductieve chirurgie en de reactie op de platinabevattende chemotherapie) en de tBRCAm-status, die werd bepaald door prospectieve lokale tests. De patiënten gingen verder met bevacizumab als onderhoudsbehandeling en begonnen de behandeling met Lynparza minimaal 3 weken en maximaal 9 weken na het voltooien van hun laatste dosis chemotherapie. De behandeling met Lynparza werd voortgezet tot progressie van de onderliggende ziekte, onaanvaardbare toxiciteit of maximaal 2 jaar. Patiënten die naar de mening van de behandelende arts verder voordeel konden halen uit het voorzetten van de behandeling, konden langer dan 2 jaar worden behandeld.
Demografische en baseline eigenschappen waren evenwichtig verdeeld over beide armen in de ITT-populatie (Intention To Treat-populatie) en in de op grond van biomarker vastgestelde subgroepen op basis van tBRCAm (prospectief en retrospectief bepaald), GIS- en HRD-status (in deze studie bepaald op basis van een combinatie van beide biomarkers). De mediane leeftijd van alle patiënten uit beide armen was 61 jaar. De meeste patiënten in beide armen hadden een ECOG-performance status 0 (70%). Ovariumcarcinoom was de primaire tumor bij 86% van de patiënten. Het meest voorkomende histologische type was sereus (96%) en endometrioïde histologie werd waargenomen bij 2% van de patiënten. De meeste patiënten werden gediagnosticeerd in FIGO-stadium IIIC (63%). Alle patiënten hadden eerstelijns platinabevattende chemotherapie en bevacizumab gekregen. De patiënten werden niet beperkt door de chirurgische uitkomst: 63% had een volledige cytoreductie bij de initiële of interval-debulkingchirurgie en 37% had een resterende macroscopische aandoening. Dertig procent (30%) van de patiënten in beide armen waren tBRCAm bij de screening. Demografische en baseline eigenschappen in de biomarker-subgroepen waren consistent met die in de ITT-populatie. In de HRD-positieve subgroep had 65% van de patiënten complete cytoreductie en 35% van de patiënten had residuele macroscopische ziekte. In de algeheel geïncludeerde patiëntenpopulatie was bij screening middels een lokale test 30% van de patiënten in beide armen tBRCAm (schadelijke/pathogene mutatie) en voor 4% van de patiënten was de BRCAm-status onbekend. Retrospectieve analyse van beschikbare klinische monsters werd in 97% van de patiënten uitgevoerd om de tBRCAm-status te bevestigen en om genomische instabiliteitsscore zoals hierboven beschreven te onderzoeken. Van de niet-tBRCAm-patiënten had 29% (19% van de algehele populatie) positieve GIS, in deze studie vooraf vastgesteld als samengestelde score ≥42. Wanneer tBRCAm-status en positieve GIS werden gecombineerd, vormden patiënten met HRD-positieve, HRD-negatieve en HRD-onbekende status in hun tumoren 48%, 34% en 18% van de algehele patiëntenpopulatie.
Het primaire eindpunt was progressievrije overleving (PFS), gedefinieerd als de tijd van randomisatie tot progressie gebaseerd op een beoordeling door de onderzoeker met behulp van de gemodificeerde Response Evaluation Criteria in Solid Tumors (RECIST) 1.1, of overlijden. Secundaire eindpunten voor de werkzaamheid waren onder andere tijd van randomisatie tot tweede progressie of overlijden (PFS2), algehele overleving (OS), tijd van randomisatie tot eerstvolgende antikankerbehandeling of overlijden (TFST) en gezondheidsgerelateerde kwaliteit van leven (HRQoL). De patiënten ondergingen bij baseline en elke 24 weken (CT/MRI na 12 weken indien klinische of CA 125-progressie) tumorbeoordelingen conform RECIST 1.1 gedurende maximaal 42 maanden of tot objectieve radiologische ziekteprogressie.
Het onderzoek voldeed aan het primaire eindpunt in de ITT-populatie door een statistisch significante verbetering van de door de onderzoeker beoordeelde PFS aan te tonen bij behandeling met olaparib/bevacizumab ten opzichte van placebo/bevacizumab (HR 0,59; 95%-BI 0,49-0,72; p<0,0001 met een mediaan van 22,1 maanden voor olaparib/bevacizumab versus 16,6 maanden voor placebo/bevacizumab). Dit kwam overeen met een BICR-analyse van PFS. Echter, patiënten gekenmerkt als biomarker-positief (tBRCAm, GIS, HRD-status positief gekenmerkt als tBRCAm en/of GIS positief) ondervonden het meeste voordeel.
De definitieve analyse van PFS2 (DCO 22 maart 2020, 53% maturiteit) in de algehele populatie was statistisch significant (HR 0,78; 95%-BI 0,64-0,95; p=0,0125 met een mediaan van 36,5 maanden voor olaparib/bevacizumab versus 32,6 maanden voor placebo/bevacizumab).
Bij de definitieve analyse van OS (DCO 22 maart 2022) bij HRD-positieve patiënten (tBRCAm en/of GIS) was er een numerieke verbetering in OS met de olaparib/bevacizumab-arm versus de placebo/bevacizumab-arm (zie tabel 9).
In de tBRCAm als gerandomiseerde subgroep (241/806 patiënten) was de mediane PFS voor de olaparib/bevacizumab-arm 37,2 maanden versus 22,0 maanden voor de placebo/bevacizumab-arm (HR=0,34; 95%-BI 0,23;0,51). Bij de definitieve analyse van de algehele overleving (DCO 22 maart 2022) laat de tBRCAm als gerandomiseerde subgroep een numerieke vermindering zien van het risico op overlijden voor olaparib/bevacizumab in vergelijking met placebo/bevacizumab (HR 0,63; 95%-BI 0,41, 0,97).
De resultaten naar de werkzaamheid in andere biomarker-subgroepanalyses gebaseerd op retrospectief geanalyseerde tumormonsters zijn weergegeven in tabel 9.
Tabel 9 Samenvatting van de belangrijkste bevindingen wat betreft werkzaamheid voor patiënten met een positieve homologe recombinatiedeficiëntie (HRD)-status door ofwel een tBRCAm en/of GIS in patiënten met gevorderd ovariumcarcinoom in PAOLA-1
tBRCAm *, c (n=235) | GIS positief (HRD-positief exclusief tBRCAm)*, d (n=152) | HRD-positief * (n=387) | ||||
| Olaparib/ bevacizumab | Placebo/ bevacizumab | Olaparib/ bevacizumab | Placebo/ bevacizumab | Olaparib/ bevacizumab | Placebo/ bevacizumab | |
| PFS, oordeel onderzoeker (46% maturiteit) DCO 22 maart 2019a | ||||||
Aantal voorvallen: totaal aantal patiënten (%) | 44:158 (28) | 52:77 (68) | 43:97 (44) | 40:55 (73) | 87:255 (34) | 92:132 (70)) |
| Mediane tijd (maanden) | 37,2 | 18,8 | 28,1 | 16,6 | 37,2 | 17,7 |
| HR (95%) BIb | 0,28 (0,19; 0,42) | 0,43 (0,28; 0,66) | 0,33 (0,25; 0,45) | |||
| PFS2, oordeel onderzoeker (40% maturiteit) DCO 22 maart 2020 | ||||||
Aantal voorvallen: totaal aantal patiënten (%) | 44:158 (28) | 37:77 (48) | 41:97 (42) | 33:55 (60) | 85:255 (33) | 70:132 (53) |
| Mediane tijd (maanden) | NR | 42,2 | 50,3 | 30,1 | 50,3 | 35,4 |
| HR (95%) BIb | 0,53 (0,34; 0,82) | 0,60 (0,38; 0,96) | 0,56 (0,41; 0,77) | |||
| Finale OS (42% maturiteit) DCO 22 maart 2022 | ||||||
Aantal voorvallen: totaal aantal patiënten (%) | 49:158 (31,0) | 37:77 (48,1) | 44:97 (45,4) | 32:55 (58,2) | 93:255 (36,5) | 69:132 (52,3) |
| Mediane tijd (maanden) | 75,2 | 66,9 | NR | 52,0 | 75,2 | 57,3 |
| HR (95%) BIb | 0,57 (0,37; 0,88) | 0,71 (0,45; 1,13) | 0,62 (0,45; 0,85) | |||
* vooraf geplande subgroep
a Gebaseerd op Kaplan-Meier-schattingen was het deel van de patiënten dat progressievrij was na 12 en 24 maanden 89% en 66% voor olaparib/bevacizumab tegenover 71% en 29% voor placebo/bevacizumab.
b Een waarde < 1 is in het voordeel van olaparib. De analyse werd uitgevoerd met behulp van een Cox proportional hazards-model gestratificeerd op basis van eerstelijns behandelingsuitkomsten bij de screening en de screeningslaboratorium tBRCA-status.
c tBRCAm-status met behulp van Myriad
d HRD-positief exclusief tBRCAm werd gedefinieerd als genomische instabiliteitsscore (GIS) met behulp van Myriad ≥42 (vooraf bepaalde cut off)
BI Betrouwbaarheidsinterval; HR Hazard Ratio; NR Niet bereikt.
Afbeelding 7 PAOLA-1: Kaplan-Meier-curve van PFS bij patiënten met gevorderd ovariumcarcinoom vastgesteld als HRD-positief in PAOLA-1 (46% maturiteit – beoordeeld door de onderzoeker)
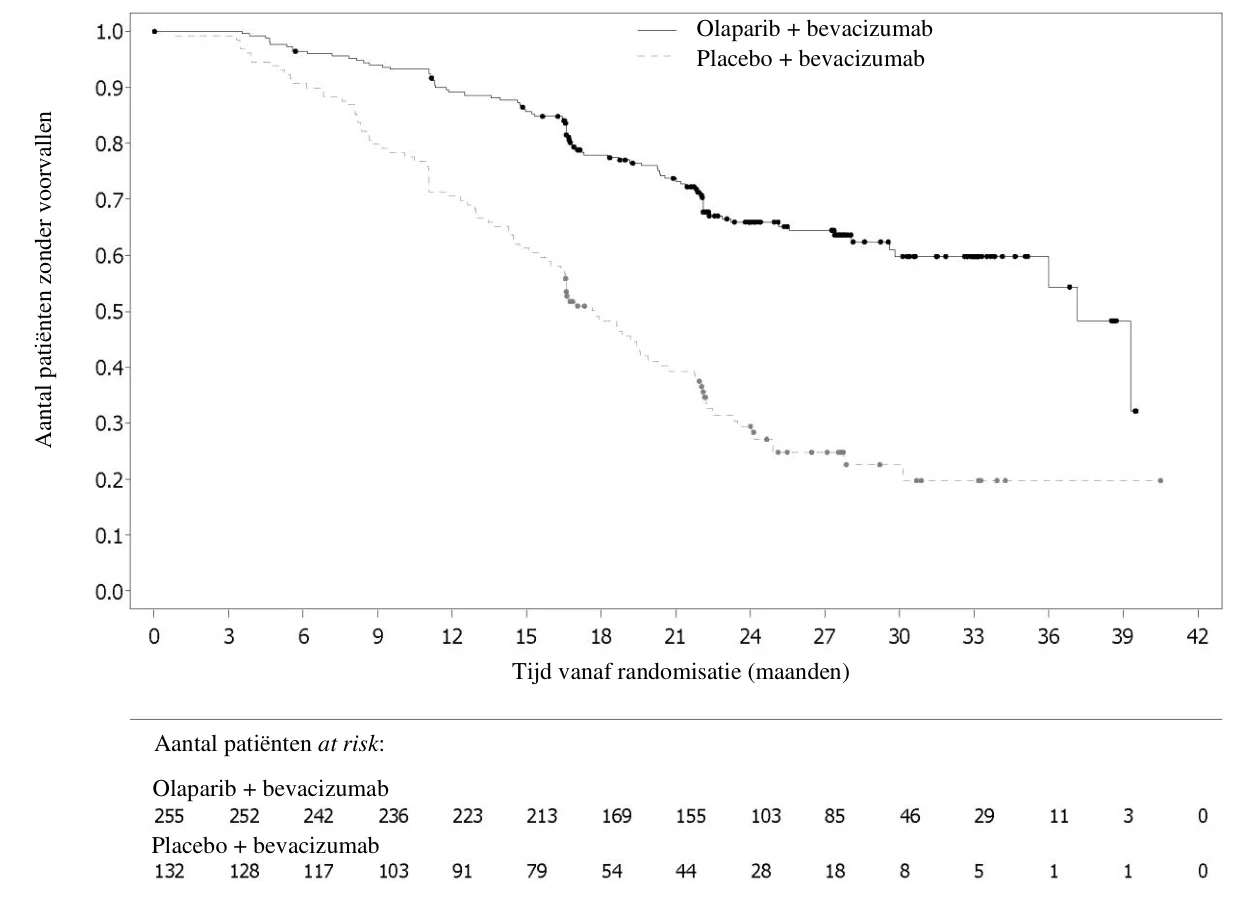
Afbeelding 8 PAOLA-1: Kaplan-Meier-curve, finale algehele overleving bij HRD-status positief (inclusief tBRCAm) (DCO 22 maart 2022)
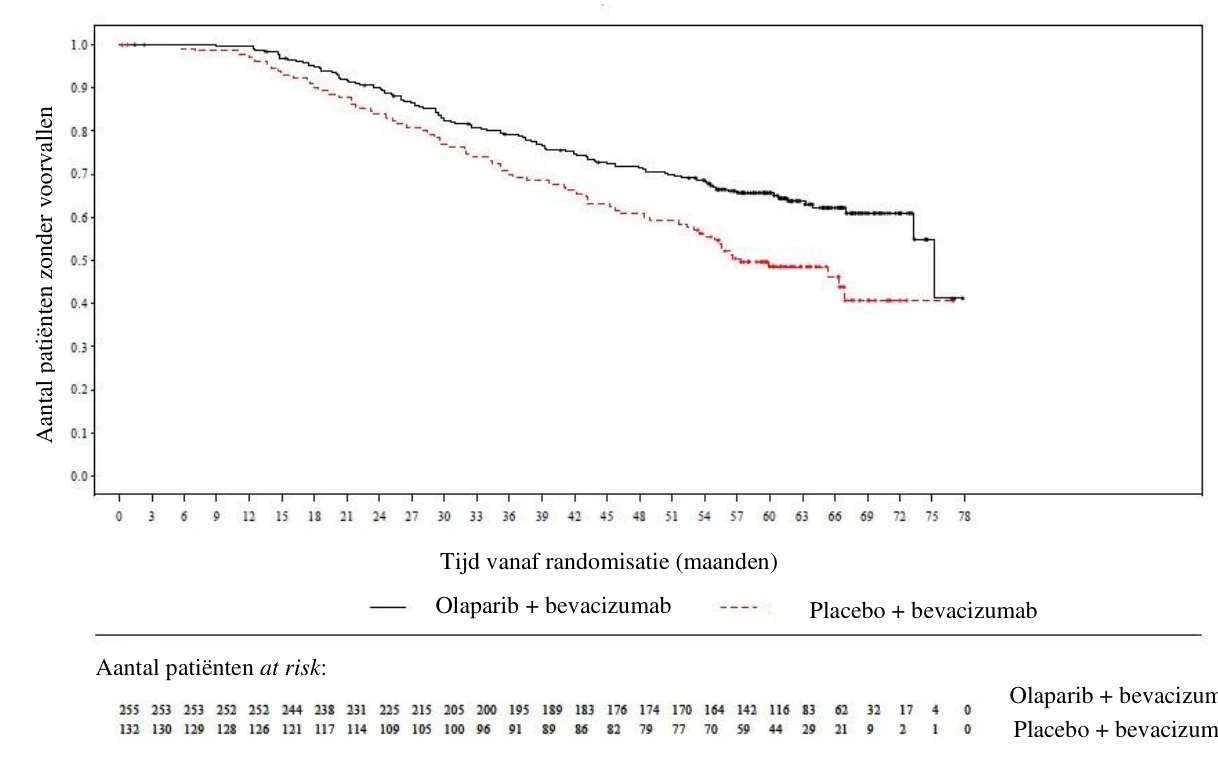
Adjuvante behandeling van kiembaan BRCA-gemuteerde hoog-risico borstkanker in een vroeg stadium
OlympiA
De veiligheid en werkzaamheid van olaparib als adjuvante behandeling bij patiënten met kiembaan BRCA1/2-mutaties en HER2-negatieve hoog-risico borstkanker in een vroeg stadium, die een definitieve lokale behandeling en neoadjuvante of adjuvante chemotherapie hadden ondergaan, werden onderzocht in een gerandomiseerd, dubbelblind, placebogecontroleerd, multicentrisch fase III-onderzoek met parallelle groepen (OlympiA). De patiënten moesten ten minste 6 cycli van neoadjuvante of adjuvante chemotherapie met antracyclines, taxanen of beide hebben voltooid. Voorafgaand platina voor eerdere kanker (bijv. ovarium-) of als adjuvante of neoadjuvante behandeling van borstkanker was toegestaan. Patiënten met hoog-risico borstkanker in een vroeg stadium werden als volgt gedefinieerd:
patiënten die eerder neoadjuvante chemotherapie hebben gekregen: patiënten met ofwel triple-negatieve borstkanker (TNBC) of hormoonreceptor-positieve borstkanker moeten residuele invasieve kanker in de borst en/of de verwijderde lymfeklieren (niet-pathologische volledige respons) hebben gehad op het moment van de operatie. Bovendien moeten patiënten met hormoonreceptor-positieve borstkanker een CPS&EG-score van ≥ 3 hebben gehad op basis van: het klinische stadium vóór de behandeling, het pathologische stadium na de behandeling (CPS), de oestrogeenreceptor (ER)-status en de histologische graad, zoals weergegeven in tabel 10.
Placebo + bevacizumab Olaparib + bevacizumab
Tabel 10 Stadium van vroege borstkanker, receptorstatus en puntenbeoordelingsvereisten voor studie-inclusie*
| Stadium/kenmerk | Punten | |
| Klinisch stadium (vóór behandeling) | I/IIA | 0 |
| IIB/IIIA | 1 | |
| IIIB/IIIC | 2 | |
| Pathologisch stadium (na behandeling) | 0/I | 0 |
| IIA/IIB/IIIA/IIIB | 1 | |
| IIIC | 2 | |
| Receptorstatus | ER-positief | 0 |
| ER-negatief | 1 | |
| Nucleaire graad | Nucleaire graad 1-2 | 0 |
| Nucleaire graad 3 | 1 | |
* Een totale score van ≥ 3 is vereist voor patiënten met hormoonreceptor-positieve borstkanker.
- patiënten die eerder adjuvante chemotherapie hebben gekregen: patiënten met triple-negatieve borstkanker (TNBC) moeten ziekte met positieve klier(en) of ziekte met negatieve klieren met een primaire tumor van ≥ 2 cm hebben gehad; HR-positieve, HER2-negatieve patiënten moeten ≥ 4 pathologisch bevestigde positieve lymfeklieren hebben gehad.
Patiënten werden gerandomiseerd (1:1) naar olaparib 300 mg (2 x 150 mg tabletten) tweemaal daags (n=921) of placebo (n=915). Randomisatie werd gestratificeerd op hormoonreceptorstatus (HR-positief/HER2-negatief versus TNBC), op eerdere neoadjuvante versus adjuvante chemotherapie en op eerder platinagebruik voor huidige borstkanker (ja versus nee). De behandeling werd tot maximaal 1 jaar voortgezet, of tot terugkeer van de ziekte of tot onaanvaardbare toxiciteit. Patiënten met HR-positieve tumoren kregen ook endocriene therapie.
Het primaire eindpunt was overleving vrij van invasieve ziekte (IDFS), gedefinieerd als de tijd vanaf randomisatie tot de datum van eerste recidief, waarbij recidief wordt gedefinieerd als invasief locoregionaal recidief, recidief op afstand, contralaterale invasieve borstkanker, nieuwe kanker of overlijden door elke oorzaak. Secundaire doelstellingen waren onder andere OS, overleving vrij van ziekte op afstand (DDFS, gedefinieerd als de tijd vanaf randomisatie tot bewijs van eerste recidief van borstkanker op afstand), de incidentie van nieuwe primaire contralaterale borstkanker (invasief en niet-invasief), nieuwe primaire ovariumkanker, nieuwe primaire tubakanker en nieuwe primaire peritoneale kanker, en door patiënten gerapporteerde resultaten (PRO) met behulp van de FACIT-Fatigue en EORTC QLQ-C30-vragenlijsten.
Een centrale test bij Myriad of lokale gBRCA-test, indien beschikbaar, werd gebruikt om de geschiktheid voor de studie vast te stellen. Patiënten die waren geïncludeerd op basis van lokale gBRCA-testresultaten, leverden een monster voor een retrospectieve bevestigende test. Van de 1836 patiënten die deelnamen aan OlympiA, werd bij 1623 door middel van een centrale test bevestigd dat ze een gBRCAm hadden, prospectief dan wel retrospectief.
De demografische kenmerken en kenmerken bij baseline waren evenwichtig verdeeld over de twee behandelingsarmen. De mediane leeftijd was 42 jaar. Zevenenzestig procent (67%) van de patiënten was blank, 29% Aziatisch en 2,6% zwart. Twee patiënten (0,2%) in de olaparib-arm en vier patiënten (0,4%) in de placebo-arm waren mannen. Eenenzestig procent (61%) van de patiënten was pre-menopauzaal. Negenentachtig procent (89%) van de patiënten had ECOG-prestatiestatus 0 en 11% had ECOG-prestatiestatus 1. Tweeëntachtig procent (82%) van de patiënten had TNBC en 18% had HR-positieve ziekte. Vijftig procent (50%) van de patiënten had eerder neoadjuvante chemotherapie gekregen en 50% had eerder adjuvante chemotherapie gekregen. Vierennegentig procent (94%) van de patiënten kreeg anthracycline en taxaan. Zesentwintig procent (26%) van alle patiënten had eerder platina gekregen voor borstkanker. In de olaparib- en placebo-arm kreeg respectievelijk 87% en 92% van de patiënten met HR-positieve ziekte gelijktijdig endocriene therapie.
De studie bereikte zijn primaire eindpunt en toonde een statistisch significante verbetering in IDFS in de olaparib-arm in vergelijking met de placebo-arm. Tweehonderd vierentachtig (284) patiënten hadden IDFS-voorvallen, dit vertegenwoordigde 12% van de patiënten in de olaparib-arm (op afstand 8%, lokaal/regionaal 1,4%, contralaterale invasieve borstkanker 0,9%, niet-borst tweede primaire maligniteiten 1,2%, overlijden 0,2%) en 20% van de patiënten in de placebo-arm (op afstand 13%, lokaal/regionaal 2,7%, contralaterale invasieve borstkanker 1,3%, niet-borst tweede primaire maligniteiten 2,3%, overlijden 0%). Er werd ook een statistisch significante verbetering in DDFS waargenomen in de olaparib-arm in vergelijking met de placebo-arm. Bij de primaire OS-analyse (10% maturiteit, DCO 12 juli 2021) werd een statistisch significante verbetering in OS waargenomen in de olaparib-arm vergeleken met de placebo-arm (HR=0,68 [98,5%-BI 0,47; 0.97], p-waarde=0,0091). In een vooraf gespecificeerde analyse, die ongeveer vijf jaar na de randomisatie van de laatste patiënt werd uitgevoerd, met een mediane follow-up van 6,2 jaar in de olaparib-arm en 6,1 jaar in de placebo-arm, bleef olaparib een verbeterde OS vertonen in vergelijking met placebo. De werkzaamheidsresultaten in de FAS worden weergegeven in tabel 11 en afbeelding 9 en 10.
Tabel 11 Werkzaamheidsresultaten voor adjuvante behandeling van patiënten met kiembaan BRCA-gemuteerde borstkanker in een vroeg stadium in OlympiA
Olaparib 300 mg bd
(N=921)
Placebo (N=915)
| IDFS (15% maturiteit) – DCO 27 maart 2020 |
Aantal voorvallen: totaal aantal patiënten (%) 106:921 (12) 178:915 (20) HR (99,5%-BI)a 0,58 (0,41; 0,82) P-waarde (2-zijdig)b 0,0000073 Percentage (95%-BI) patiënten vrij van invasieve
ziekte op 3 jaarc 86 (83; 88) 77 (74; 80)
| DDFS (13% maturiteit) – DCO 27 maart 2020 |
Aantal voorvallen: totaal aantal patiënten (%) 89:921 (10) 152:915 (17) HR (99,5%-BI)a 0,57 (0,39; 0,83) P-waarde (2-zijdig)b 0,0000257 Percentage (95%-BI) patiënten vrij van ziekte op
afstand op 3 jaarc 88 (85; 90) 80 (77; 83)
| OS (14% maturiteit) – DCO 05 juni 2024 [analyse na 5 jaar follow-up] |
Aantal voorvallen: totaal aantal patiënten (%) 107:921 (12) 143:915 (16) HR (95%-BI)a 0,72 (0,56; 0,93) Percentage (95%-BI) patiënten in leven op 3 jaarc
Percentage (95%-BI) patiënten in leven op 4 jaarc
93 (91; 94) 90 (88; 92)
89 (87; 91) 87 (85; 89) Percentage (95%-BI) patiënten in leven op 5 jaarc 89 (87; 91) 86 (83; 88) Percentage (95%-BI) patiënten in leven op 6 jaarc 88 (85; 90) 83 (80; 86) a Gebaseerd op het gestratificeerde Cox proportional hazards-model, < 1 wijst op een lager risico met olaparib ten opzichte van de placebo-arm.
b P-waarde uit een gestratificeerde log-rank test.
c Percentages zijn berekend gebruikmakend van KM-schattingen.
bd = tweemaal daags; BI = betrouwbaarheidsinterval; DCO = data cut off; DDFS = overleving vrij van ziekte op afstand (distant disease free survival); HR = hazard ratio; IDFS = overleving vrij van invasieve ziekte (invasive disease free survival); KM = Kaplan-Meier; OS = algehele overleving (overall survival).
Afbeelding 9 Kaplan-Meier-curve van IDFS voor de adjuvante behandeling bij patiënten met kiembaan BRCA-gemuteerde hoog-risico borstkanker in een vroeg stadium in OlympiA (DCO 27 maart 2020)
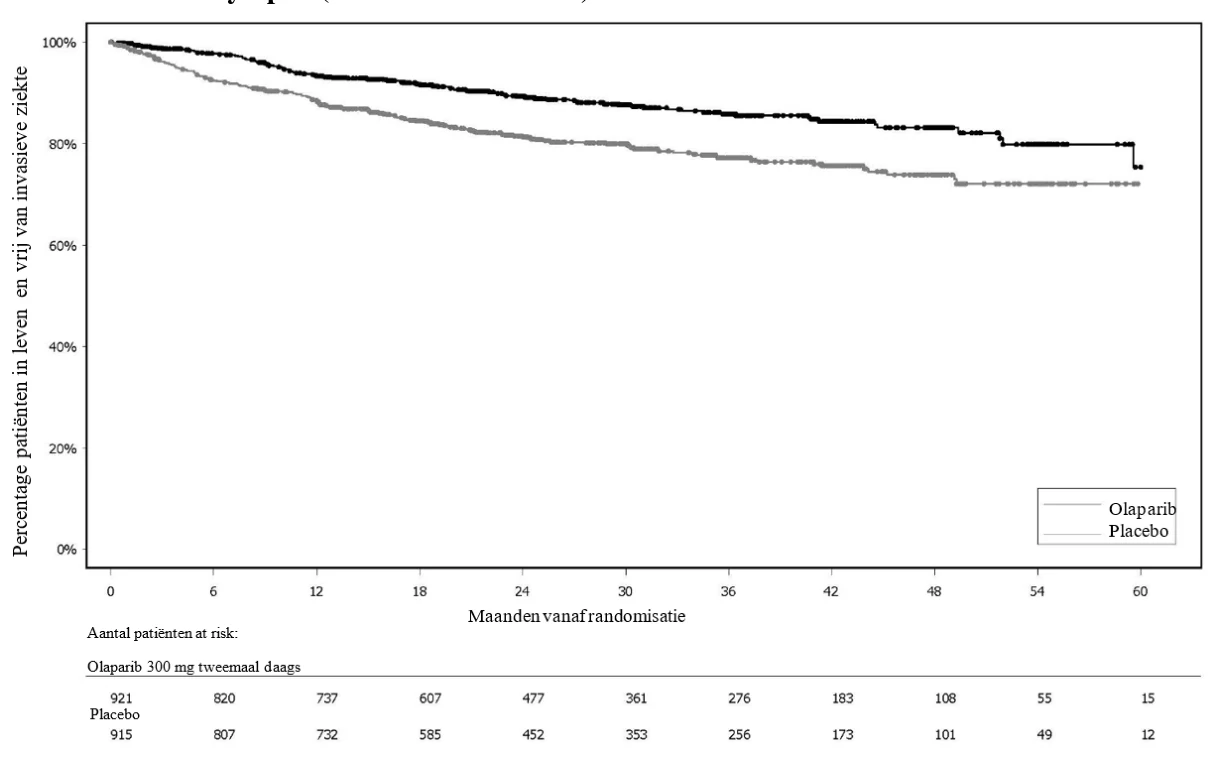
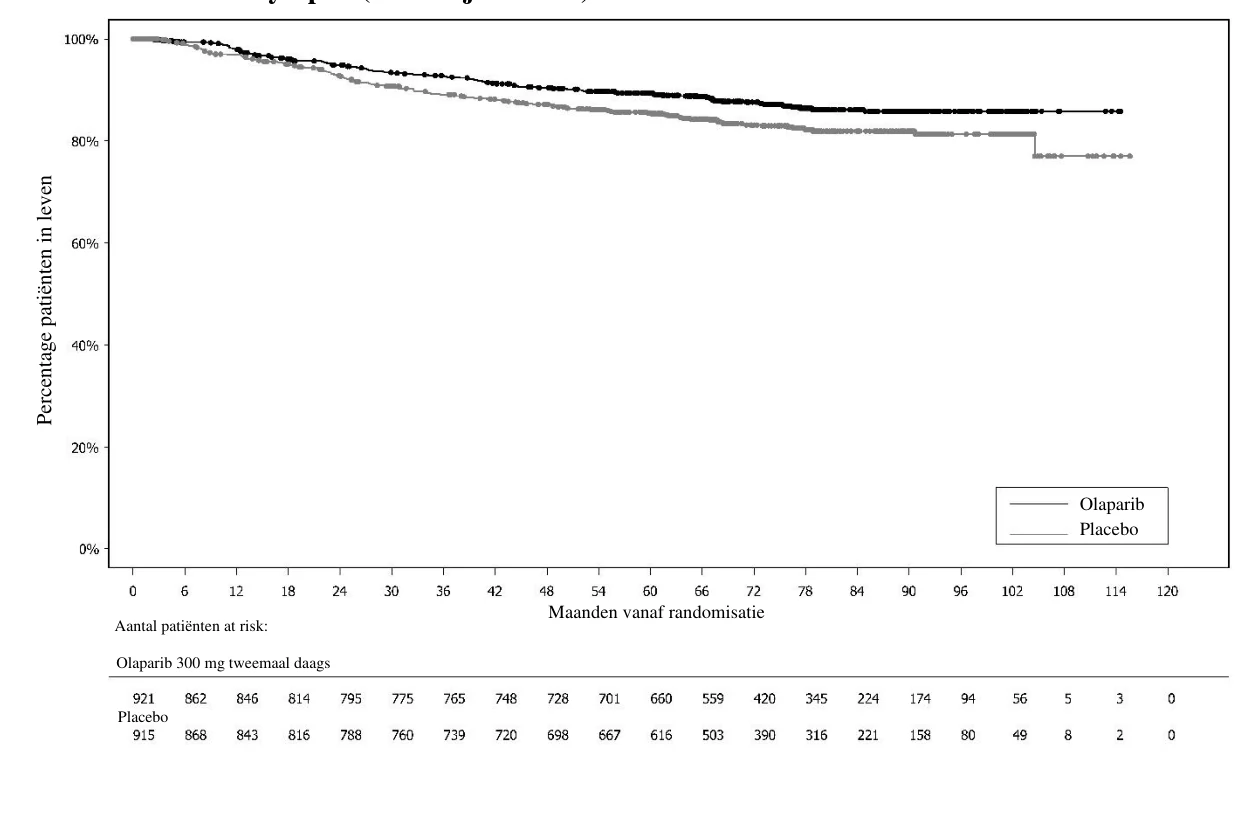
Afbeelding 10 Kaplan-Meier-curve van OS voor de adjuvante behandeling bij patiënten met kiembaan BRCA-gemuteerde hoog-risico borstkanker in een vroeg stadium in OlympiA (DCO 5 juni 2024)
gBRCA1/2-gemuteerde HER2-negatieve gemetastaseerde borstkanker
OlympiAD (Onderzoek D0819C00003)
De veiligheid en werkzaamheid van olaparib bij patiënten met gBRCA1/2-gemuteerde, HER2-negatieve gemetastaseerde borstkanker werden onderzocht in een fase III gerandomiseerd, open-label, gecontroleerd onderzoek (OlympiAD). In dit onderzoek werden 302 patiënten met een gedocumenteerde schadelijke of vermoedelijk schadelijke gBRCA1/2-mutatie 2:1 gerandomiseerd naar ofwel Lynparza (300 mg [2 x 150 mg tabletten] tweemaal daags) ofwel chemotherapie naar de keuze van de arts (capecitabine 42%, eribuline 35% of vinorelbine 17%) tot aan progressie of onaanvaardbare toxiciteit. Patiënten met BRCA1/2-mutaties werden geïdentificeerd met een kiembaantest van het bloed door middel van een lokale test of door een centrale test bij Myriad. De patiënten werden gestratificeerd op basis van ontvangst van eerdere chemotherapieregimes voor gemetastaseerde borstkanker (ja/nee), hormoonreceptor (HR) -positief versus triple-negatief (TNBC), eerdere platinabehandeling voor borstkanker (ja/nee). Het primaire eindpunt was PFS beoordeeld door een geblindeerde onafhankelijke centrale beoordeling (blinded independent central review, BICR) aan de hand van RECIST 1.1. Secundaire eindpunten waren onder andere PFS2, OS, objectief responspercentage (objective response rate, ORR) en HRQoL.
Patiënten moesten behandeling met een anthracycline hebben ontvangen tenzij gecontra-indiceerd, en een taxaan in ofwel de (neo)adjuvante ofwel de gemetastaseerde setting. Patiënten met HR+ (ER- en/of PgR-positieve) tumoren moesten ten minste één endocriene behandeling hebben ontvangen (adjuvant of gemetastaseerd) en daarop progressie hebben vertoond of ziekte hebben gehad die de behandelende arts beschouwde als niet geschikt voor endocriene behandeling. Eerdere behandeling met platina was toegestaan in de gemetastaseerde setting op voorwaarde dat er geen bewijs was van ziekteprogressie tijdens de behandeling met platina en in de (neo)adjuvante setting op voorwaarde dat de laatste dosis ten minste 12 maanden voorafgaand aan randomisatie was ontvangen. De patiënten mochten niet eerder behandeld zijn met een PARP-remmer, inclusief olaparib.
Demografische en baseline eigenschappen waren in het algemeen evenwichtig verdeeld over de olaparib- en de comparator-arm (zie tabel 12)
Tabel 12 Patiënt demografie en baseline eigenschappen in OlympiAD
Olaparib 300 mg bd
n=205
Chemotherapie n=97
Leeftijd - jaar (mediaan) 44 45
Geslacht (%)
Vrouw 200 (98) 95 (98)
Man 5 (2) 2 (2)
Ras (%)
Blank 134 (65) 63 (65)
Aziatisch 66 (32) 28 (29)
Anders 5 (2) 6 (6)
ECOG-performance status (%)
0 148 (72) 62 (64)
1 57 (28) 35 (36)
Algehele ziekteclassificatie
Gemetastaseerd 205 (100) 97 (100)
Lokaal gevorderd 0 0
Nieuw gemetastaseerde borstkanker (%) 26 (13) 12 (12)
Hormoonreceptorstatus (%)
HR+ 103 (50) 49 (51)
TNBC 102 (50) 48 (49)
gBRCA-mutatie type (%)
gBRCA1 117 (57) 51 (53)
gBRCA2 84 (41) 46 (47)
gBRCA1 en gBRCA2 4 (2) 0
≥2 metastasen (%) 159 (78) 72 (74)
Locatie van de metastasen (%)
Bot alleen 16 (8) 6 (6)
Anders 189 (92) 91 (94)
Meetbare ziekte middels BICR (%) 167 (81) 66 (68)
Progressieve ziekte bij randomisatie (%) 159 (78) 73 (75)
Tumor gradering bij diagnose
Goed gedifferentieerd (G1) 5 (2) 2 (2)
Matig gedifferentieerd (G2) 52 (25) 23 (24)
Slecht gedifferentieerd (G3) 108 (53) 55 (57)
Ongedefinieerd (G4) 4 (2) 0
Niet te beoordelen (GX) 27 (13) 15 (16)
Ontbrekend 9 (4) 2 (2)
Aantal eerdere chemotherapielijnen voor gemetastaseerde borstkanker (%)
0 68 (33) 31 (32)
1 80 (39) 42 (43)
2 57 (28) 24 (25)
Eerdere platinabevattende behandeling
(%)
55 (27) 21 (22)
enkel in (neo)adjuvante setting 12 (6) 6 (6)
enkel in gemetastaseerde setting 40 (20) 14 (14)
in (neo)adjuvante en gemetastaseerde setting 3 (1) 1 (1)
Eerdere anthracycline behandeling
in (neo)adjuvante setting 169 (82) 76 (78)
gemetastaseerde setting 41 (20) 16 (17)
Eerdere taxaan behandeling
in (neo)adjuvante setting 146 (71) 66 (68)
gemetastaseerde setting 107 (52) 41 (42)
Eerdere anthracycline en taxaan
behandeling
204 (99,5) 96 (99)
Als daaropvolgende behandeling, ontving 0,5% en 8% van de patiënten een PARP-remmer in respectievelijk de behandel- en comparator-arm; respectievelijk 29% en 42% van de patiënten ontving daaropvolgende behandeling met platina.
Een statistisch significante verbetering van PFS, het primaire werkzaamheidseindpunt, werd aangetoond voor patiënten behandeld met olaparib in vergelijking met patiënten in de comparator-arm (zie tabel 13 en afbeelding 11).
Tabel 13 Samenvatting van de belangrijkste werkzaamheidsbevindingen voor patiënten met gBRCA1/2-gemuteerde HER2-negatieve gemetastaseerde borstkanker in OlympiAD
Olaparib 300 mg bd Chemotherapie
| PFS (77% maturiteit) – DCO 09 december 2016 |
Aantal voorvallen: totaal aantal
patiënten (%) 163:205 (80) 71:97 (73)
Mediane tijd (maanden) (95%-BI) 7,0 (5,7-8,3) 4,2 (2,8-4,3) HR (95%-BI) 0,58 (0,43-0,80)
P-waarde (2-zijdig)a p=0,0009
| PFS2 (65% maturiteit) - DCO 25 september 2017b |
Aantal voorvallen: totaal aantal
patiënten (%) 130:205 (63) 65:97 (67)
Mediane tijd (maanden) (95%-BI) 12,8 (10,9-14,3) 9,4 (7,4-10,3)
HR (95%-BI) 0,55 (0,39-0,77)
P-waarde (2-zijdig)a p=0,0005
| OS (64% maturiteit) – DCO 25 september 2017 |
Aantal voorvallen: totaal aantal
patiënten (%) 130:205 (63) 62:97 (64)
Mediane tijd (maanden) (95%-BI) 19,3 (17,2-21,6)c 17,1 (13,9-21,9) HR (95%-BI) 0,90 (0,66-1,23)
P-waarde (2-zijdig)a p=0,5131
Bevestigde ORR - DCO 09 december 2016
Aantal objectieve responders: totaal
aantal patiënten met meetbare ziekte
(%)
87: 167 (52)d 15:66 (23)
95%-BI 44,2-59,9 13,3-35,7
DOR – DCO 09 december 2016
Mediaan, maanden (95%-BI) 6,9 (4,2, 10,2) 7,9 (4,5-12,2) a Gebaseerd op de gestratificeerde log-rank test.
b Post-hoc analyse.
c De mediane follow-up tijd in gecensureerde patiënten was 25,3 maanden voor olaparib versus 26,3 maanden voor de comparator.
d Bevestigde responsen (middels BICR) werden gedefinieerd als geregistreerde respons van CR/PR, bevestigd door herhaalde beeldvorming niet minder dan 4 weken na het bezoek waarop de respons voor het eerst werd waargenomen. In de olaparib-arm had 8% van de patiënten met meetbare ziekte een complete respons versus 1,5% van de patiënten in de comparator-arm; 74/167 (44%) van de patiënten in de olaparib-arm had een partiële respons versus 14/66 (21%) van de patiënten in de chemotherapie-arm. In de subgroep van patiënten met TNBC was de bevestigde ORR 48% (41/86) in de olaparib-arm en 12% (4/33) in de comparator-arm. In de subgroep van patiënten met HR+ was de bevestigde ORR 57% (46/81) in de olaparib-arm en 33% (11/33) in de comparator-arm.
bd= tweemaal daags; BI = betrouwbaarheidsinterval; DOR = duur van respons; DCO = einddatum indienen gegevens (data cut off); HR = Hazard ratio; HR = Hormoonreceptor positief; ORR = objectief responspercentage (objective response rate); OS = algehele overleving (overall survival); PFS = progressievrije overleving (progression-free survival); PFS2 = tijd tot tweede progressie of overlijden (Time to second progression or death); TNBC = triple-negatieve borstkanker (triple-negative breast cancer).
Afbeelding 11 OlympiAD: Kaplan-Meier-curve van BICR PFS bij patiënten met gBRCA1/2-gemuteerde HER2-negatieve gemetastaseerde borstkanker (77% maturiteit) DCO 09 december 2016
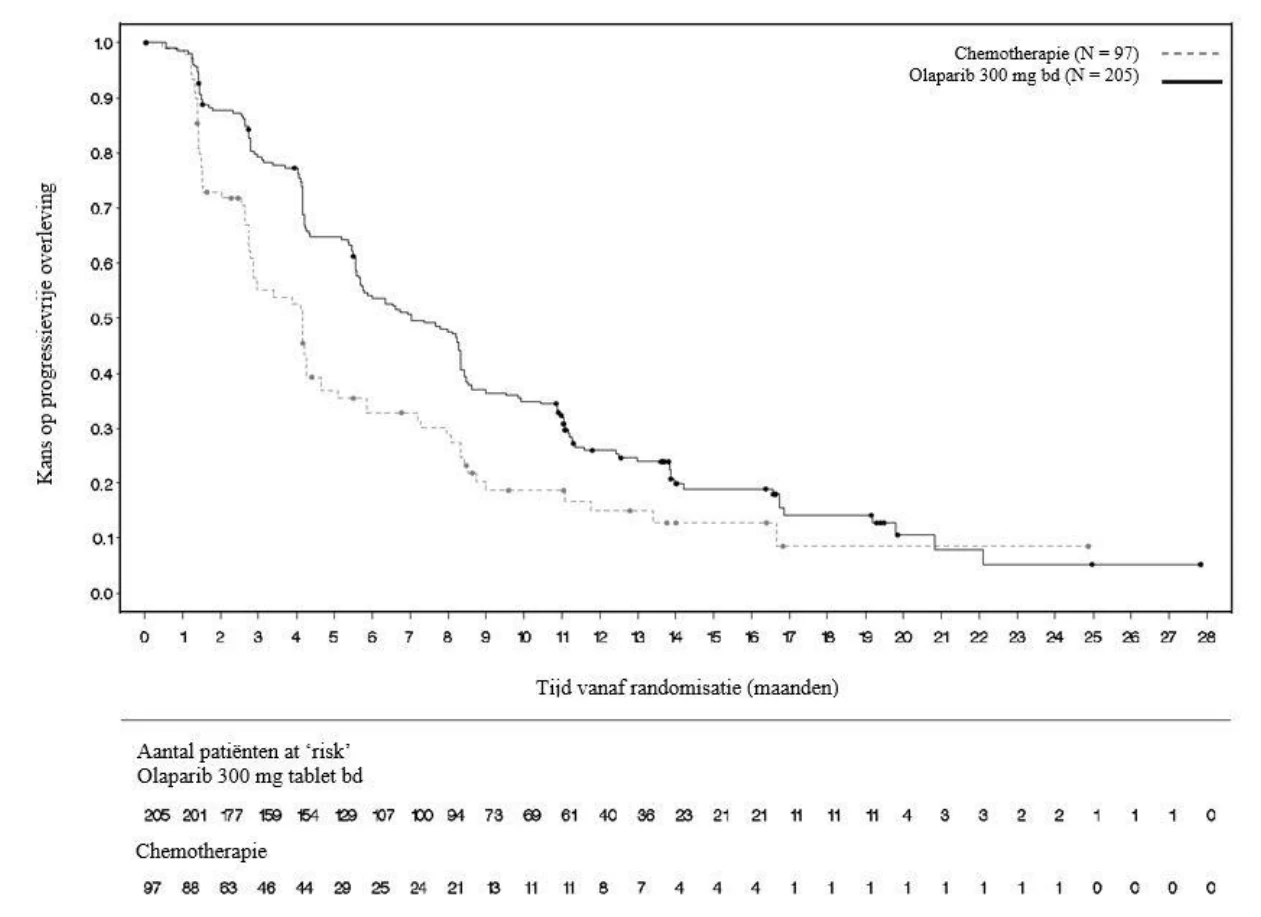
Consistente resultaten zijn waargenomen in alle vooraf gedefinieerde patiëntsubgroepen (zie afbeelding 12). Subgroepanalyses wezen op een PFS-voordeel voor olaparib versus de comparator in TNBC (HR 0,43; 95%-BI: 0,29-0,63, n=152) en HR+ (HR 0,82; 95%-BI: 0,55-1,26, n=150) patiëntsubgroepen.
Afbeelding 12 PFS (BICR), Forest plot, per vooraf gespecificeerde subgroep
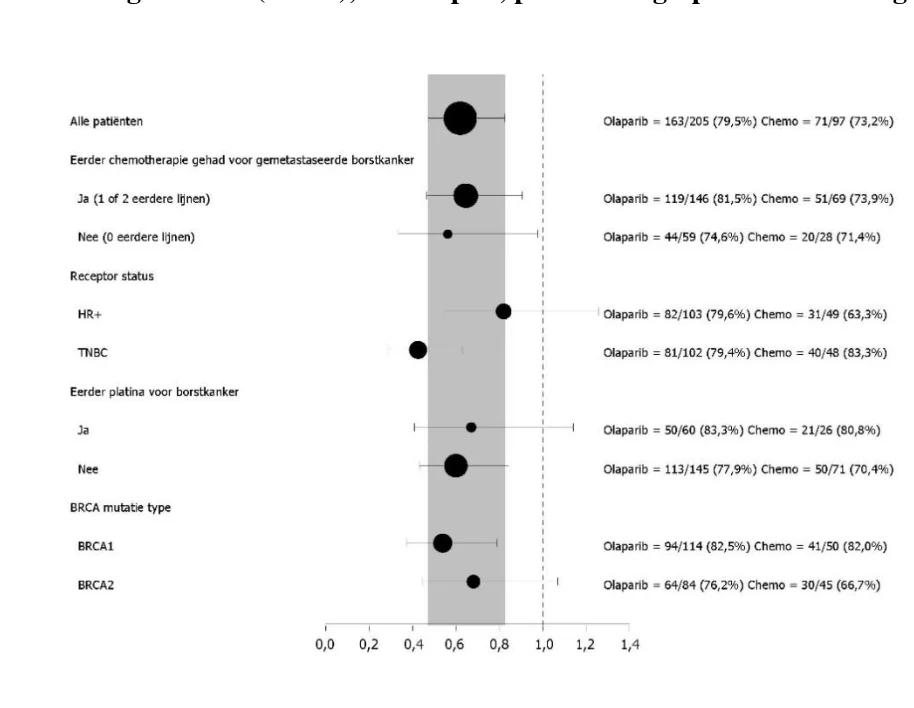
In een post-hoc analyse van de subgroep van patiënten die geen progressie vertoonden op andere chemotherapie dan platina, was de mediane PFS in de olaparib-arm (n=22) 8,3 maanden (95%-BI 3,1-16,7) en 2,8 maanden (95%-BI 1,4-4,2) in de chemotherapie-arm (n=16) met een HR van 0,54 (95%-BI 0,24-1,23). Het aantal patiënten is echter te beperkt om belangrijke conclusies te trekken over de werkzaamheid in deze subgroep.
Er werden zeven mannelijke patiënten gerandomiseerd (5 olaparib en 2 comparator). Op het moment van de PFS-analyse vertoonde 1 patiënt in de olaparib-arm een bevestigde partiële respons met een responsduur van 9,7 maanden. Er waren geen bevestigde responsen in de comparator-arm.
Afbeelding 13 OlympiAD: Kaplan-Meier-curve van OS in patiënten met gBRCA1/2-gemuteerde
HER2- negatieve gemetastaseerde borstkanker (64% maturiteit) DCO 25 september 2017
OS analyse bij patiënten zonder eerdere chemotherapie voor gemetastaseerde borstkanker wees op een voordeel bij deze patiënten met een HR van 0,45 (95%-BI 0,27-0,77), terwijl de HR voor verdere behandellijnen groter dan 1 was.
Onderhoud na eerstelijnsbehandeling van kiembaan BRCA-gemuteerd gemetastaseerd adenocarcinoom van de alvleesklier:
POLO-studie
De veiligheid en werkzaamheid van olaparib als onderhoudsbehandeling zijn onderzocht in een gerandomiseerd (3:2), dubbelblind, placebogecontroleerd, multicentrisch onderzoek bij 154 patiënten met een kiembaan BRCA1/2-mutatie die gemetastaseerd adenocarcinoom van de alvleesklier hadden. Patiënten kregen ofwel Lynparza 300 mg (2 x 150 mg tabletten) tweemaal per dag (n=92) of placebo (n=62) tot radiologisch bevestigde progressie van de ziekte of onaanvaardbare toxiciteit. Patiënten dienden geen progressie te hebben tijdens eerstelijns platinabevattende chemotherapie en dienden een minimum van 16 weken continue behandeling met platinabevattende chemotherapie te hebben gekregen die daarna op elk moment stopgezet kon worden wegens onaanvaardbare toxiciteit, terwijl de overige middelen werden voortgezet volgens het geplande regime, of wegens onaanvaardbare toxiciteit van de overige middelen. Patiënten die complete platinabevattende chemotherapie verdroegen tot aan progressie zijn niet geïncludeerd in deze studie. De onderhoudsbehandeling werd 4 tot 8 weken na de laatste dosis van de eerstelijns chemotherapiecomponent(en) gestart indien er geen aanwijzingen waren voor progressie en indien elke toxiciteit van voorgaande antikankerbehandelingen verminderd was tot CTCAE-graad 1, behalve voor alopecia, perifere neuropathie graad 3 en Hgb ≥ 9 g/dl.
Eenendertig procent (31%) van de patiënten met een kiembaan BRCA1/2-mutatie werd geïdentificeerd op basis van eerdere lokale testresultaten en 69% van de patiënten door centrale tests. In de olaparib-arm had 32% van de patiënten een kiembaan BRCA1-mutatie, 64% een kiembaan BRCA2-mutatie en
1% zowel een kiembaan BRCA1- als een kiembaan BRCA2-mutatie. In de placebo-arm had 26% van de patiënten een kiembaan BRCA1-mutatie, 73% een kiembaan BRCA2-mutatie en geen van de patiënten zowel een kiembaan BRCA1- als een kiembaan BRCA2-mutatie. De BRCAm-status van alle patiënten die was geïdentificeerd aan de hand van eerdere lokale testresultaten werd bevestigd, indien opgestuurd, door centrale tests. Achtennegentig procent (98%) van de patiënten had een schadelijke mutatie en 2% had een vermoedelijk schadelijke mutatie. Grote herschikkingen in de BRCA1/2-genen werden gedetecteerd bij 5,2% (8/154) van de gerandomiseerde patiënten.
Demografische en baseline eigenschappen waren over het algemeen goed in balans tussen de olaparib- en de placebo-arm. De mediane leeftijd was 57 jaar in beide groepen; 30% van de patiënten in de olaparib-arm was ≥ 65 jaar vergeleken met 20% in de placebo-arm. Achtenvijftig procent (58%) van de patiënten in de olaparib-arm en 50% van de patiënten in de placebo-arm was man. In de olaparib-arm was 89% van de patiënten blank en 11% niet-blank; in de placebo-arm was 95% van de patiënten blank en 5% niet-blank. De ECOG-performance status van de meeste patiënten was 0 (71% in de olaparib-arm en 61% in de placebo-arm). De plaatsen van metastasen vóór chemotherapie waren in het algemeen de lever 72%, de longen 10%, en andere plaatsen 50%. De mediane tijd vanaf de oorspronkelijke diagnose tot de randomisatie bedroeg voor beide armen 6,9 maanden (spreiding 3,6 tot 38,4 maanden).
In het algemeen kreeg 75% van de patiënten FOLFIRINOX met een mediaan van 9 cycli (spreiding 4-61), 8% kreeg FOLFOX of XELOX, 4% kreeg GEMOX en 3% kreeg gemcitabine plus cisplatine; de overige 10% van de patiënten kreeg andere chemotherapieregimes. De duur van eerstelijns chemotherapie voor de gemetastaseerde setting was 4 tot 6 maanden, >6 tot <12 maanden en ≥ 12 maanden bij respectievelijk 77%, 19% en 4% van de patiënten in de olaparib-arm en bij 80%, 17% en 3% in de placebo-arm met rond 1 maand vanaf de laatste dosis van de eerstelijns chemotherapiecomponent(en) tot het begin van de onderzoeksbehandeling in beide armen. Als beste respons op eerstelijns chemotherapie had 7% van de olaparib-patiënten en 5% van de placebo-patiënten een volledige respons, had 44% van de olaparib-patiënten en 44% van de placebo-patiënten een gedeeltelijke respons en had 49% van de olaparib- en 50% van de placebo-patiënten een stabiele ziekte. Bij randomisatie is meetbare ziekte gemeld bij 85% en 84% van de patiënten in respectievelijk de olaparib- en placebo-arm. De mediane tijd vanaf begin van de eerstelijns platinabevattende chemotherapie tot randomisatie was 5,7 maanden (spreiding 3,4 tot 33,4 maanden).
Op het moment van de PFS-analyse bleef 33% van de patiënten in de olaparib-arm en 13% in de placebo-arm onder behandeling met studiemedicatie. Negenenveertig procent van de patiënten (49%) in de olaparib-arm en 74% in de placebo-arm kreeg vervolgtherapie. Tweeënveertig procent (42%) van de patiënten in de olaparib-arm en 55% in de placebo-arm kreeg platina als vervolgtherapie. Eén procent (1%) van de patiënten in de olaparib-arm en 15% in de placebo-arm kreeg een PARP-remmer als vervolgtherapie. Van de 33 (36%) en 28 (45%) patiënten die een eerste platinabevattende vervolgtherapie kregen in de olaparib- en de placebo-arm, is stabiele ziekte gemeld bij respectievelijk 8 tegenover 6 patiënten, waarbij 1 patiënt tegenover 2 patiënten een respons vertoonde.
Het primaire eindpunt was progressievrije overleving (PFS), gedefinieerd als de tijd vanaf randomisatie tot progressie bepaald middels blinded independent central review (BICR) aan de hand van Response Evaluation Criteria in Solid Tumors (RECIST) 1.1, aangepast om patiënten te beoordelen zonder bewijs van ziekte, of overlijden. De secundaire eindpunten voor werkzaamheid omvatten algehele overleving (OS), tijd vanaf randomisatie tot tweede progressie of overlijden (PFS2), tijd vanaf randomisatie tot eerste volgende kankertherapie of overlijden (TFST), objectief responspercentage (ORR), duur van de respons (DoR), responspercentage, tijd tot respons en gezondheidsgerelateerde kwaliteit van leven (HRQoL).
In het onderzoek is een statistisch significante verbetering aangetoond van PFS voor olaparib vergeleken met placebo (tabel 14). De BICR-beoordeling van PFS kwam overeen met een beoordeling door de onderzoeker.
Bij de eindanalyse van de OS was het percentage patiënten dat in leven en in follow-up was 28% in de olaparib-arm en 18% in de placebo-arm.
Tabel 14 Werkzaamheidsresultaten voor patiënten met gBRCAm gemetastaseerd adenocarcinoom van de alvleesklier in POLO
Olaparib 300 mg bd Placebo
| PFS (68% maturiteit)a,b (BICR, DCO 15 januari 2019) |
Aantal voorvallen: totaal aantal patiënten (%) 60:92 (65) 44:62 (71) Mediane tijd, in maanden (95%-BI) 7,4 (4,14-11,01) 3,8 (3,52-4,86) HR (95%-BI) c,d 0,53 (0,35-0,82) P-waarde (2-zijdig) p=0,0038
| OS (70% maturiteit)e (DCO 21 juli 2020) |
Aantal voorvallen: totaal aantal patiënten (%) 61:92 (66) 47:62 (76) Mediane tijd (maanden) (95%-BI) 19,0 (15,28-26,32) 19,2 (14,32-26,12) HR (95%-BI)d 0,83 (0,56-1,22) P-waarde (2-zijdig) p=0,3487 a Op basis van Kaplan-Meier-schattingen was het percentage patiënten dat na 12 en 24 maanden in leven en progressievrij was respectievelijk 34% en 22% voor olaparib tegenover 15% en 10% voor placebo. b Voor PFS was de mediane follow-up tijd voor gecensureerde patiënten 9,1 maanden in de olaparib-arm en 3,8 maanden in de placebo-arm.
c Een waarde < 1 is in het voordeel van olaparib.
d De analyse werd uitgevoerd aan de hand van een log-rank test.
e Voor OS was de mediane follow-up tijd voor gecensureerde patiënten 31,3 maanden in de olaparib-arm en
23,9 maanden in de placebo-arm.
bd Tweemaal daags; BI = Betrouwbaarheidsinterval; HR = Hazard Ratio; OS = Algehele overleving; PFS =
Progressievrije overleving.
Afbeelding 14 POLO: Kaplan-Meier-curve van PFS voor patiënten met gBRCAm-gemetastaseerd adenocarcinoom van de alvleesklier (68% maturiteit – BICR, DCO 15 januari 2019)
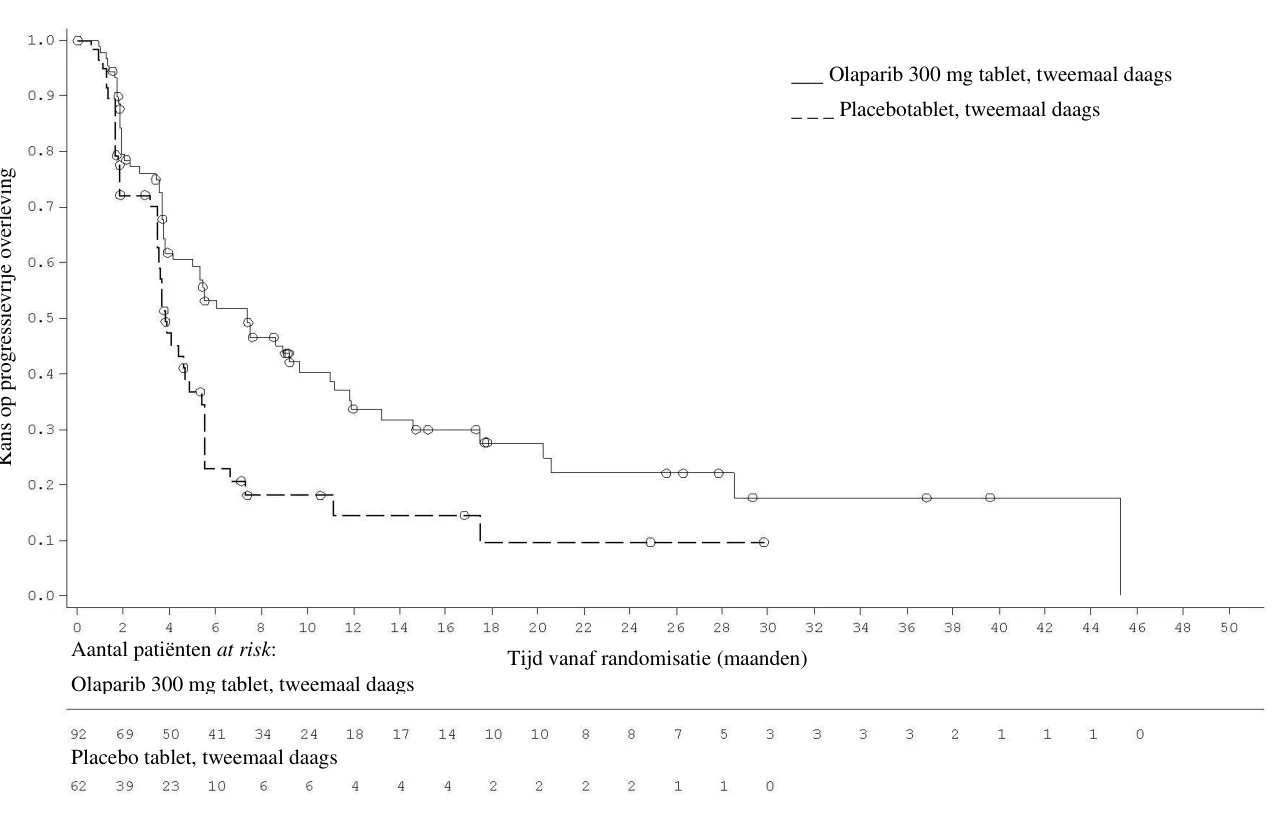
Afbeelding 15 POLO: Kaplan-Meier-curve van OS voor patiënten met gBRCAm-gemetastaseerd adenocarcinoom van de alvleesklier (70% maturiteit, DCO 21 juli 2020)
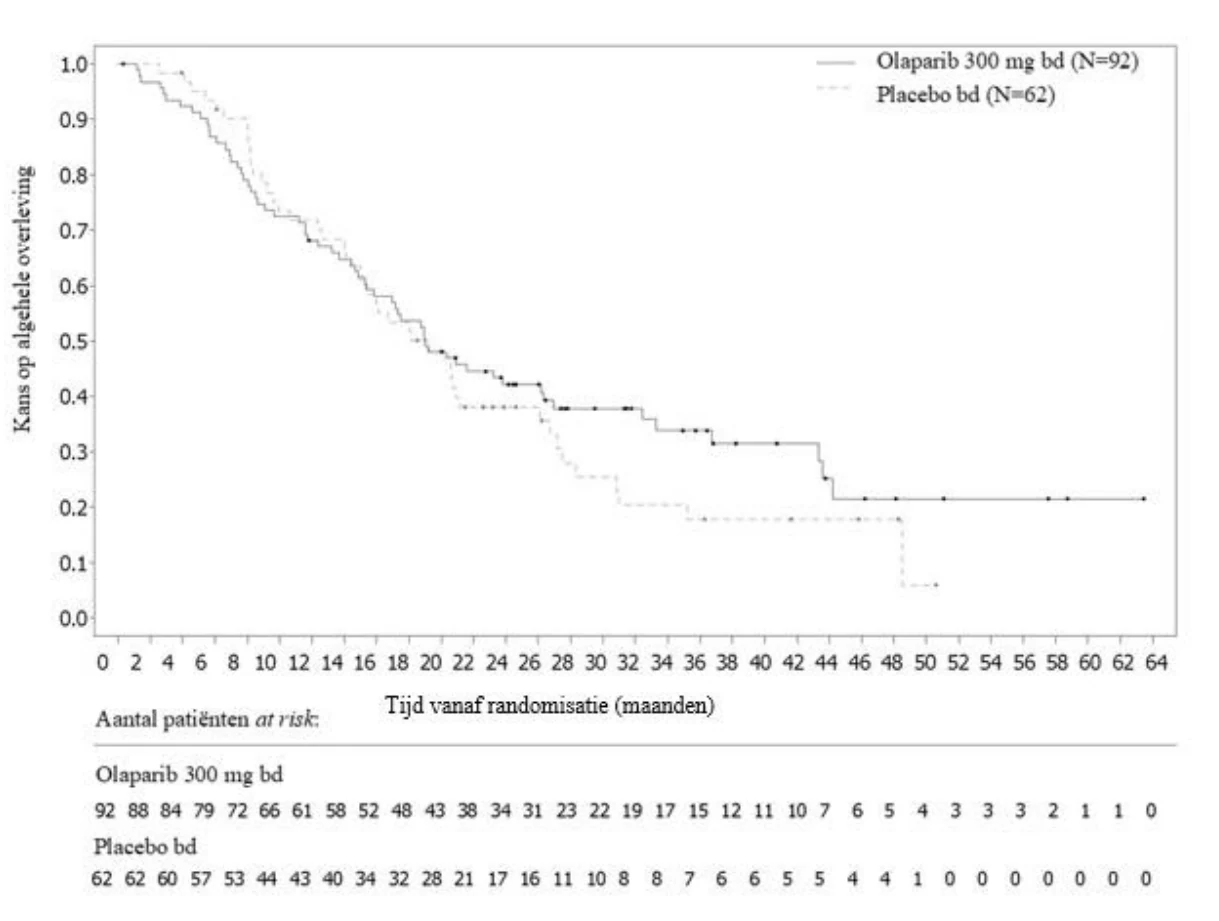
BRCA1/2-gemuteerde gemetastaseerde castratie-resistente prostaatkanker: PROfound-studie
De veiligheid en werkzaamheid van olaparib werden onderzocht bij mannen met gemetastaseerde castratie-resistente prostaatkanker (mCRPC) in een gerandomiseerd, open-label, multicentrisch fase III-onderzoek ter evaluatie van de werkzaamheid van Lynparza versus een comparator-arm met een NHA ([nieuw hormonaal middel] enzalutamide of abirateronacetaat) naar keuze van de onderzoeker.
De patiënten moesten progressie hebben vertoond tijdens eerder gebruik van een NHA voor de behandeling van gemetastaseerde prostaatkanker en/of CRPC. Voor inclusie in cohort A, moesten patiënten schadelijke of vermoedelijk schadelijke mutaties hebben in BRCA1- of BRCA2-genen. Patiënten met ATM-mutaties werden ook gerandomiseerd naar cohort A maar een gunstige voordeel-risicoverhouding kon niet worden aangetoond in deze patiëntensubpopulatie. Patiënten met mutaties in andere genen werden gerandomiseerd naar cohort B.
In dit onderzoek werden 387 patiënten gerandomiseerd in een verhouding 2:1 om hetzij olaparib (300 mg [2 x 150 mg tabletten] tweemaal daags) hetzij een comparator te krijgen. In cohort A waren er 245 patiënten (162 olaparib en 83 comparator) en in cohort B waren er 142 patiënten (94 olaparib en 48 comparator). De patiënten werden gestratificeerd volgens eerder gebruik van een taxaan en bewijs van meetbare ziekte. De behandeling werd voortgezet tot ziekteprogressie. Patiënten gerandomiseerd naar de comparator-arm kregen de optie om over te schakelen op olaparib na radiologisch bewijs van progressie op basis van BICR-beoordeling. Patiënten bij wie BRCA1m, BRCA2m in hun tumoren gedetecteerd werden, werden geïncludeerd op basis van prospectieve centrale testmethodes, met uitzondering van 3 patiënten die opgenomen werden op basis van lokale testresultaten. Van de 160 patiënten met een BRCA1- of BRCA2-mutatie in PROfound werden 114 patiënten retrospectief getest om te bepalen of de vastgestelde BRCA1/2-mutatie een oorsprong in de kiembaan of een somatische oorsprong heeft. Voor 63 van deze patiënten werd een BRCA1/2-mutatie vastgesteld in het bloedmonster voor kiembaantest en daarmee is vastgesteld dat deze een oorsprong in de kiembaan hebben. Voor de resterende 51 patiënten is geen BRCA1/2-mutatie, bepaald in de tumor, vastgesteld in het bloedmonster voor kiembaantest en daarmee is vastgesteld dat de BRCA1/2-mutaties een somatische oorsprong hebben. De kiembaan- of somatische oorsprong bij de overige 46 patiënten is onbekend.
Demografische en baseline kenmerken waren over het algemeen evenwichtig verdeeld tussen de olaparib- en de comparator-arm voor patiënten met BRCA1/2-mutaties. De mediane leeftijd was 68 en 67 jaar in respectievelijk de olaparib- en de comparatorarm. Eerdere behandeling in de olaparib-arm was 71% taxaan, 41% enzalutamide, 37% abirateronacetaat en 20% zowel enzalutamide als abirateronacetaat. Eerdere behandeling in de comparator-arm was 60% taxaan, 50% enzalutamide, 36% abirateronacetaat en 14% zowel enzalutamide en abirateronacetaat. Achtenvijftig procent (58%) van de patiënten in de olaparib-arm en 55% in de comparator-arm had meetbare ziekte bij opname in het onderzoek. Het aandeel patiënten met bot-, lymfeklier-, long- en levermetastasen was respectievelijk 89%, 62%, 23% en 12% in de olaparib-arm en respectievelijk 86%, 71%, 16% en 17% in de comparator-arm. De meeste patiënten in beide behandelingsarmen hadden een ECOG van 0 of 1 (93%). Pijnscores bij de baseline (BPI-SF ergste pijn) waren 0-<2 (52%), 2-3 (10%) of >3 (34%) in de olaparib-arm en 0-<2 (45%), 2-3 (7%) of >3 (45%) in de comparator-arm. De mediane baseline PSA was 57,48 µg/L in de olaparib-arm en 103,95 µg/L in de comparator-arm.
Het primaire eindpunt van het onderzoek was radiologische progressievrije overleving (rPFS) in cohort A bepaald aan de hand van BICR met gebruik van RECIST 1.1 (weke delen) en de Prostate Cancer Working Group (PCWG3) (bot). De belangrijkste secundaire eindpunten omvatten bevestigd objectief responspercentage (objective response rate, ORR) volgens BICR, rPFS volgens BICR, tijd tot pijnprogressie (TTPP) en algehele overleving (overall survival, OS).
Het onderzoek toonde een statistisch significante verbetering aan in met BICR-geëvalueerde rPFS en definitieve OS voor olaparib versus de comparator in cohort A.
De resultaten bij patiënten met BRCA1/2-mutaties zijn weergeven in tabel 15. Er was een statistisch significante verbetering in BICR-geëvalueerde rPFS voor olaparib versus de arm met een NHA naar keuze van de onderzoeker in BRCA1/2m-patiënten. De definitieve analyse van de OS toonde een nominaal statistisch significante verbetering van de OS in BRCA1/2m-patiënten gerandomiseerd naar Lynparza versus de comparator.
Tabel 15 Samenvatting van de belangrijkste bevindingen over werkzaamheid in patiënten met BRCA1/2-gemuteerde mCRPC in PROfound
Olaparib 300 mg bd
(N=102)
NHA naar keuze van de onderzoeker
(N=58)
rPFS volgens BICRa,b,c DCO 4 juni 2019
Aantal voorvallen: totaal aantal patiënten (%) 62:102 (61)c 51:58 (88) c Mediane rPFS (95%-BI) [maanden] 9,8 (7,6; 11,3) 3,0 (1,8; 3,6) HR (95%-BI)c 0,22 (0,15; 0,32) Bevestigde ORR volgens BICRa
Aantal objectieve responders: totaal aantal patiënten met
meetbare ziekte bij de baseline (%) 25:57 (44) 0:33 (0)
Odds ratio (95%-BI) NC (NC; NC)
| OSa DCO 20 maart 2020c |
Aantal voorvallen: totaal aantal patiënten (%) 53:102 (52) 41:58 (71) Mediane OS (95%-BI) [maanden] 20,1 (17,4; 26,8) 14,4 (10,7; 18,9) HR (95%-BI) 0,63 (0,42; 0,95) a Niet gecontroleerd op multipliciteit
b rPFS 71% maturiteit
c De HR en BI werden berekend met gebruik van een Cox proportional hazards-model dat termen bevat voor behandeling, factor en behandeling/factor-interactie.
bd tweemaal daags; BICR blinded independent central review (geblindeerde onafhankelijke centrale controle); BI betrouwbaarheidsinterval; HR Hazard ratio; NC Not calculable (niet te berekenen); NHA New hormonal agent (nieuw hormonaal middel); ORR Objective response rate (objectief responspercentage); OS Overall survival (algehele overleving); rPFS Radiological progression-free survival (radiologische progressievrije overleving).
Afbeelding 16 BRCA1/2m-patiënten: Kaplan-Meier-curve van rPFS (op basis van BICR)
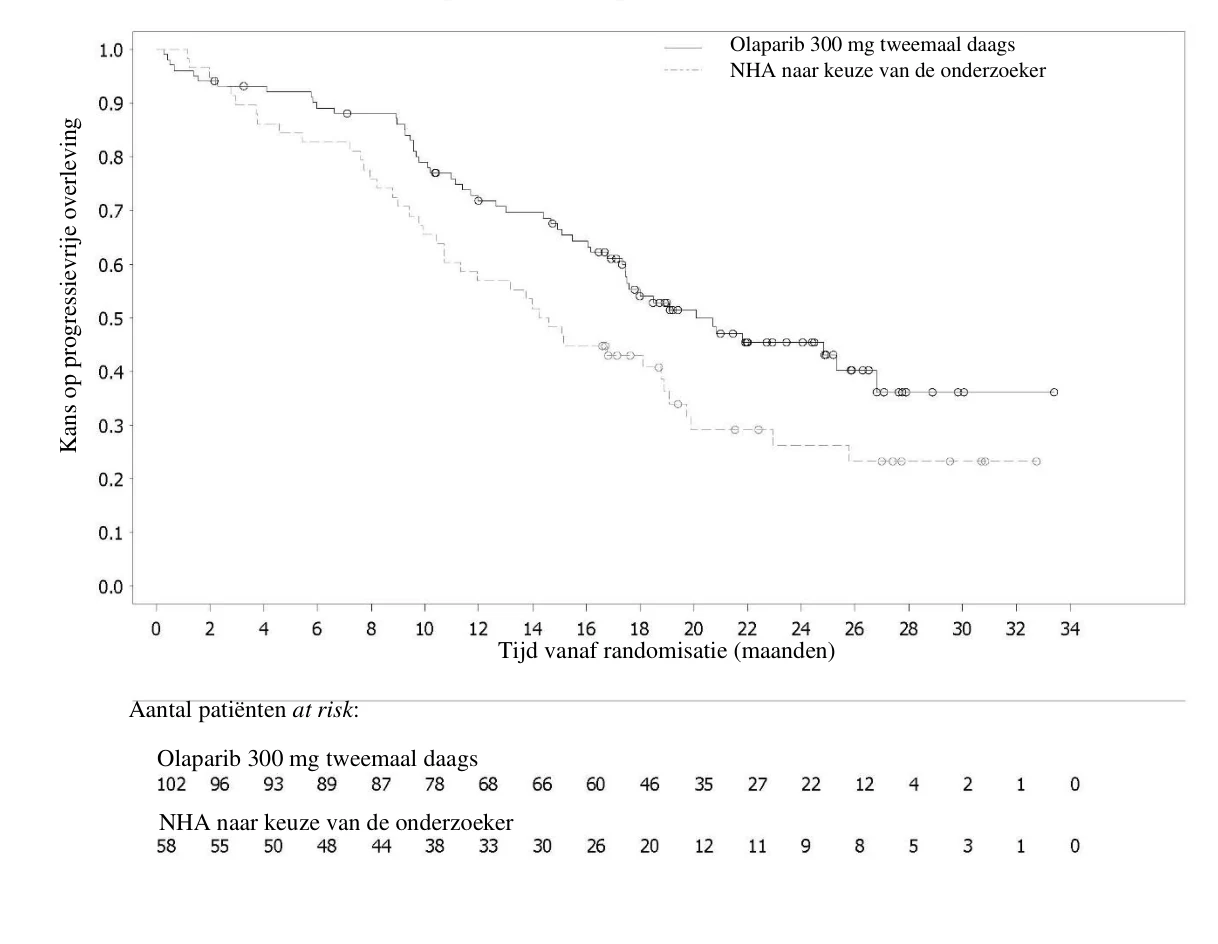
Afbeelding 17 BRCA1/2m-patiënten: Kaplan-Meier-curve van OS
Behandeling van patiënten in de eerstelijns mCRPC-setting
PROpel
De veiligheid en werkzaamheid van olaparib zijn onderzocht bij mannen met gemetastaseerde castratieresistente prostaatkanker (mCRPC) in een fase III gerandomiseerd, dubbelblind, placebogecontroleerd, multicenter onderzoek waarin de werkzaamheid van Lynparza (300 mg [2 x 150 mg tabletten] tweemaal daags) in combinatie met abirateron (1000 mg [2 x 500 mg tabletten] eenmaal daags) versus een vergelijkingsarm van placebo plus abirateron werd geëvalueerd. Patiënten in beide armen kregen ook tweemaal daags 5 mg prednison of prednisolon.
In het onderzoek werden 796 patiënten gerandomiseerd (1:1 randomisatie; 399 olaparib/abirateron:397 placebo/abirateron) met bewijs van histologisch bevestigd prostaatadenocarcinoom en metastatische status gedefinieerd als ten minste één gedocumenteerde metastase op een bot- of CT/MRI-scan en die nog niet eerder met chemotherapie of NHA waren behandeld in de mCRPC-setting. Voorafgaand aan het mCRPC-stadium was behandeling met NHA's (behalve abirateron) zonder PSA-progressie (klinisch of radiologisch) tijdens de behandeling toegestaan, op voorwaarde dat de behandeling ten minste 12 maanden vóór randomisatie werd stopgezet. Behandeling met anti-androgeenmiddelen van de eerste generatie (bijv. bicalutamide, nilutamide, flutamide) was ook toegestaan, op voorwaarde dat er een uitwasperiode van 4 weken was. Behandeling met docetaxel was toegestaan tijdens neoadjuvante/adjuvante behandeling van gelokaliseerde prostaatkanker en in het stadium van gemetastaseerde hormoongevoelige prostaatkanker (mHSPC), zolang er geen tekenen van ziekteprogressie optraden tijdens of onmiddellijk na een dergelijke behandeling. Alle patiënten kregen een GnRH-analoog of hadden eerder een bilaterale orchidectomie ondergaan. De patiënten werden gestratificeerd naar metastasen (alleen bot, visceraal of ander) en docetaxelbehandeling in het mHSPC-stadium (ja of nee). De behandeling werd voortgezet tot radiologische progressie van de onderliggende ziekte of onaanvaardbare toxiciteit.
Demografische kenmerken en baselinekenmerken waren evenwichtig verdeeld over de twee behandelarmen. De mediane leeftijd van de patiënten in het algemeen was 69 jaar en de meerderheid (71%) van de patiënten behoorde tot de leeftijdsgroep ≥ 65 jaar. Honderdnegenentachtig patiënten (24%) waren eerder behandeld met docetaxel in het mHSPC-stadium. In totaal hadden 434 (55%) patiënten botmetastasen (metastasen in het bot en geen andere locatie op afstand), 105 (13%) patiënten hadden viscerale metastasen (metastasen op afstand in de weke delen in een orgaan, bijv. lever, long) en 257 (32%) patiënten hadden andere metastasen (dit kunnen bijvoorbeeld patiënten zijn met botmetastasen en lymfeklieren op afstand of patiënten met een ziekte die alleen aanwezig is in lymfeklieren op afstand). De meeste patiënten in beide armen (70%) hadden een ECOG-prestatiestatus van 0. Er waren 103 (25,8%) symptomatische patiënten in de olaparibgroep en 80 (20,2%) patiënten in de placebogroep. Symptomatische patiënten werden gekenmerkt door een Brief Pain Inventory-Short Form (BPI-SF) item #3-score ≥ 4 en/of opiaatgebruik bij aanvang.
De inclusie van patiënten was niet gebaseerd op de biomarkerstatus. De HRR-genmutatiestatus werd retrospectief beoordeeld door middel van ctDNA- en tumorweefseltests om de consistentie van het behandelingseffect van de Full Analysis Set (FAS)-populatie te beoordelen. Van de geteste patiënten waren er 198 en 118 HRRm zoals bepaald op respectievelijk ctDNA en tumorweefsel. De verdeling van HRRm-patiënten was in evenwicht tussen de twee armen.
Het primaire eindpunt was rPFS, gedefinieerd als de tijd vanaf randomisatie tot radiologische progressie zoals vastgesteld door beoordeling door de onderzoeker op basis van RECIST 1.1 en PCWG-3-criteria (bot). Het belangrijkste secundaire effectiviteitseindpunt was de algehele overleving (OS). Aanvullende secundaire eindpunten waren PFS2, TFST en HRQoL.
De studie bereikte het primaire eindpunt door een statistisch significante verbetering aan te tonen in het risico op radiologische ziekteprogressie of overlijden voor olaparib/abirateron in vergelijking met placebo/abirateron, zoals beoordeeld door de onderzoeker, met HR 0,66, 95%-BI 0,54; 0,81, p < 0,0001 en mediane rPFS 24,8 maanden in de olaparib/abirateron-arm versus 16,6 maanden in de placebo/abirateron-arm. De beoordeling van rPFS door de onderzoeker werd ondersteund door een geblindeerde onafhankelijke centrale radiologische (BICR) beoordeling. De gevoeligheidsanalyse van rPFS door BICR kwam overeen met de onderzoeker-gebaseerde analyse met HR 0,61; 95%-BI 0,49, 0,74; p < 0,0001; mediane rPFS respectievelijk 27,6 maanden in de olaparib/abirateron-arm versus 16,4 maanden in de placebo/abirateron-arm.
De resultaten van de subgroepen kwamen overeen met de algemene resultaten voor olaparib/abirateron in vergelijking met placebo/abirateron in alle vooraf gedefinieerde subgroepen, waaronder patiënten met of zonder voorafgaande taxaan in het mHSPC-stadium, patiënten met verschillende gemetastaseerde ziekten bij aanvang (alleen bot vs. visceraal vs. andere) en patiënten met of zonder HRRm (afbeelding 20).
De werkzaamheidsresultaten worden weergegeven in tabel 16, tabel 17, afbeelding 18 en afbeelding 19.
Tabel 16 Samenvatting van de belangrijkste bevindingen voor de behandeling van patiënten met mCRPC in PROpel
Olaparib/abirateron N = 399 | Placebo/abirateron N = 397 | |||
| rPFS (beoordeeld door onderzoeker) (50% maturiteit) (DCO 30 juli 2021) | ||||
| Aantal voorvallen: totaal aantal patiënten (%) | 168:399 (42,1) | 226:397 (56,9) | ||
| Mediane tijd (95%-BI) (maanden) | 24,8 (20,5; 27,6) | 16,6 (13,9; 19,2) | ||
| HR (95%-BI)a | 0,66 (0,54; 0,81) | |||
| p-waardeb | < 0.0001 | |||
| Finale OS (48% maturiteit) (DCO 12 oktober 2022) | ||||
| Aantal voorvallen: totaal aantal patiënten (%) | 176:399 (44,1) | 205:397 (51,6) | ||
| Mediane tijd (95%-BI) (maanden) | 42,1 (38,4; NC) | 34,7 (31,0; 39,3) | ||
| HR (95%-BI)a | 0,81 (0,67; 1,00) | |||
| p-waardeb | P = 0,0544 | |||
| % in leven bij 36 maanden (95% BI) c | 56,9 (51,7; 61,7) | 49,5 (44,3; 54,5) | ||
a De HR en BI werden berekend met behulp van een Cox-model voor proportionele risico's gecorrigeerd voor de variabelen geselecteerd in de primaire poolingstrategie: metastasen, docetaxelbehandeling in mHSPC-stadium. De Efron-benadering werd gebruikt voor het omgaan met banden. Een HR < 1 is in het voordeel van 300 mg olaparib bd + abirateron 1.000 mg qd. b De 2-zijdige p-waarde werd berekend met behulp van de log-rank-test, gestratificeerd op basis van dezelfde variabelen die waren geselecteerd in de primaire poolingstrategie.
c Berekend met behulp van de Kaplan-Meier-techniek.
Tabel 17 rPFS-subgroepanalyses beoordeeld door onderzoeker – PROpel
(DCO 30 juli 2021)
| Olaparib/abirateron | Placebo/abirateron | |||
| Radiologische progressievrije overleving (rPFS) beoordeeld door onderzoeker | ||||
| Geaggregeerde HRRm-subgroepanalyse a | ||||
| HRRm | N = 111 | N = 115 | ||
| Aantal voorvallen: totaal aantal patiënten (%) | 43:111 (38,7) | 73:115 (63,5) | ||
| Mediane tijd (maanden) | NC | 13,86 | ||
| Hazard ratio (95%-BI) b | 0,50 (0,34; 0,73) | |||
| Non-HRRm | N = 279 | N = 273 | ||
| Aantal voorvallen: totaal aantal patiënten (%) | 119:279 (42,7) | 149:273 (54,6) | ||
| Mediane tijd (maanden) | 24,11 | 18,96 | ||
| Hazard ratio (95%-BI) b | 0,76 (0,60; 0,97) | |||
| Geaggregeerde BRCAm-subgroepanalyse a | ||||
| BRCAm | N = 47 | N = 38 | ||
| Aantal voorvallen: totaal aantal patiënten (%) | 14:47 (29,8) | 28:38 (73,7) | ||
| Mediane tijd (maanden) | NC | 8,38 | ||
| Hazard ratio (95%-BI) b | 0,23 (0,12; 0,43) | |||
| Non-BRCAm | N = 343 | N = 350 | ||
| Aantal voorvallen: totaal aantal patiënten (%) | 148:343 (43,1) | 194:350 (55,4) | ||
| Mediane tijd (maanden) | 24,11 | 18,96 | ||
| Hazard ratio (95%-BI) b | 0,76 (0,61; 0,94) | |||
a Geaggregeerde subgroepen werden afgeleid van ctDNA en op weefsel gebaseerde groeperingen. b De analyse werd uitgevoerd met behulp van een Cox proportional hazards-model, inclusief termen voor de behandelingsgroep, de subgroepfactor en een behandeling per subgroep-interactie. Betrouwbaarheidsinterval berekend met behulp van de profile likelihood-methode. Een HR < 1 is in het voordeel van 300 mg olaparib bd.
Afbeelding 18 PROpel: Kaplan-Meier-curve van rPFS (beoordeeld door onderzoeker) (50% maturiteit) DCO 30 juli 2021
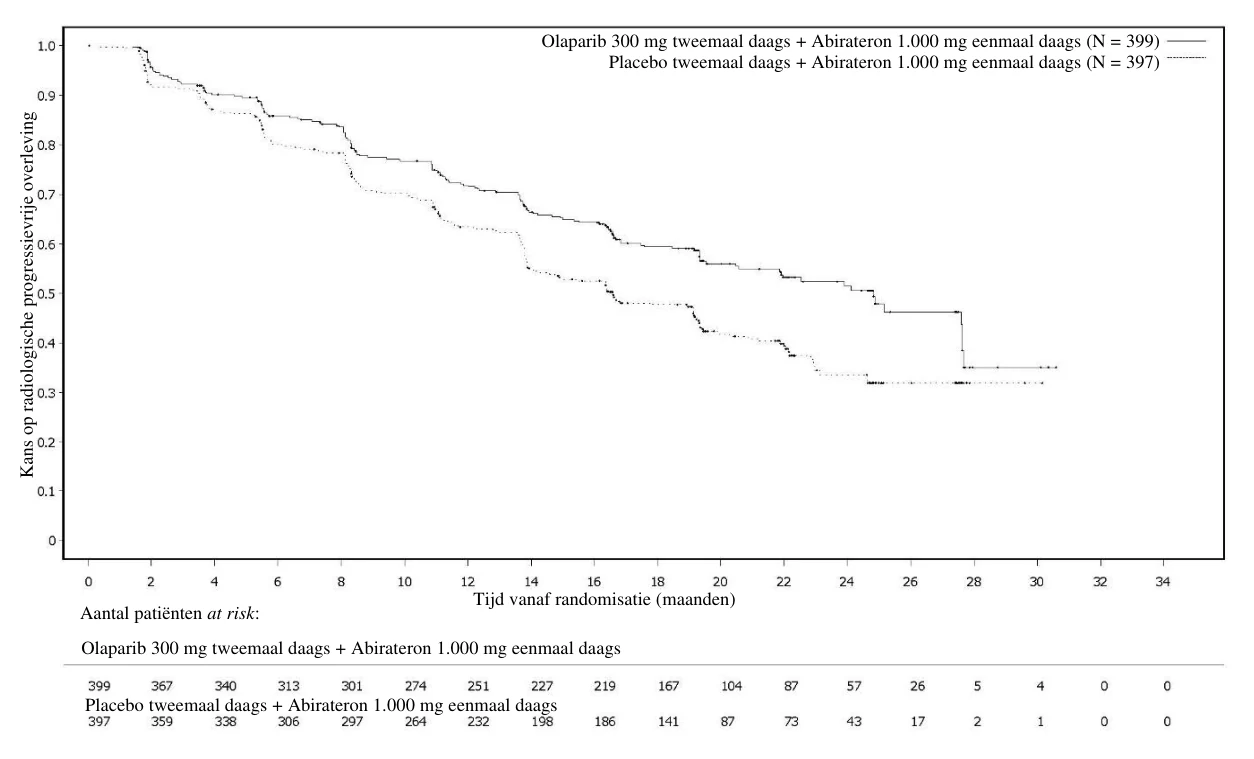
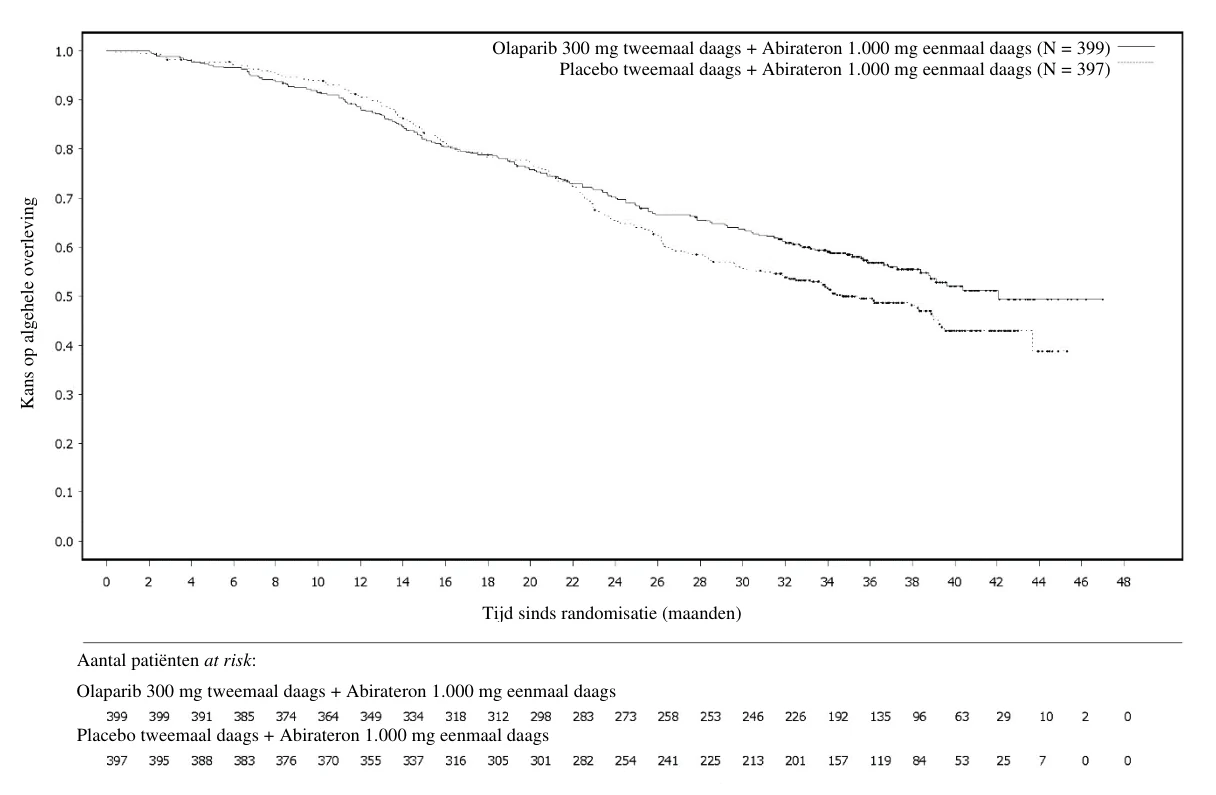
Afbeelding 19 PROpel: Kaplan-Meier-curve van OS (48% maturiteit) DCO 12 oktober 2022
Afbeelding 20 PROpel: Forest plot van subgroepanalyse van rPFS (beoordeeld door de onderzoeker) (50% maturiteit) DCO 30 juli 2021
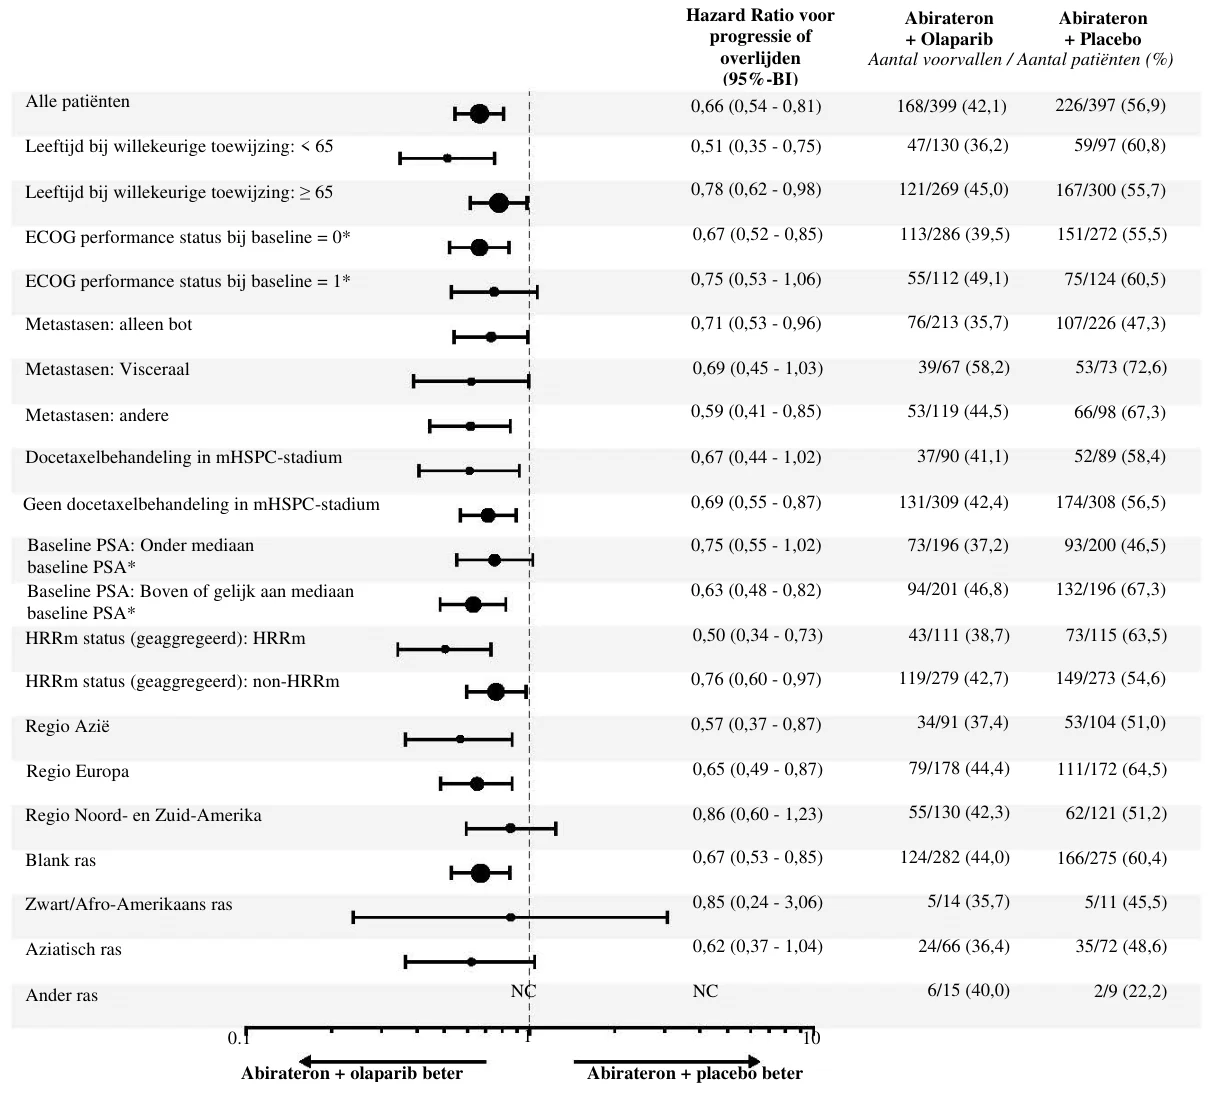
Elke subgroepanalyse werd uitgevoerd met behulp van een Cox proportional hazards-model dat een term bevatte voor behandeling, factor en behandeling door factor-interactie. Een hazard ratio < 1 impliceert een lager risico op progressie op olaparib. De grootte van een cirkel is evenredig met het aantal voorvallen. Alle subgroepen in deze afbeelding zijn gebaseerd op gegevens van het eCRF.
* Sluit patiënten uit zonder baselinebeoordeling. BI: betrouwbaarheidsinterval, ECOG: Eastern Cooperative Oncology Group; HRRm: genmutatie voor herstel van homologe recombinatie; mHSPC: uitgezaaide hormoongevoelige prostaatkanker; NC: niet te berekenen; PSA: prostaatspecifiek antigeen.
Eerstelijns onderhoudsbehandeling van MMR-proficiënt (pMMR) gevorderd of recidiverend endometriumcarcinoom
DUO-E onderzoek
DUO-E was een gerandomiseerd, multicenter, dubbelblind, placebogecontroleerd, fase III-onderzoek naar eerstelijns platinabevattende chemotherapie in combinatie met durvalumab, gevolgd door durvalumab met of zonder olaparib bij patiënten met gevorderd of recidiverend endometriumcarcinoom. Patiënten moesten endometriumcarcinoom hebben in een van de volgende categorieën: nieuw gediagnosticeerde ziekte in stadium III (meetbare ziekte volgens RECIST 1.1 na een operatie of diagnostische biopsie), nieuw gediagnosticeerde ziekte in stadium IV (met of zonder ziekte na een operatie of diagnostische biopsie), of een recidief van de ziekte (meetbare of niet-meetbare ziekte volgens RECIST 1.1) waarbij de kans op genezing door een operatie alleen of in combinatie gering is. Bij patiënten met recidiverende ziekte was voorafgaande chemotherapie uitsluitend toegestaan als deze in een adjuvante setting werd toegediend en er ten minste twaalf maanden waren verstreken vanaf de datum van de laatste dosis chemotherapie tot de datum van het daaropvolgende recidief. Het onderzoek omvatte patiënten met epitheliale endometriumcarcinomen van alle histologieën, inclusief carcinosarcomen. Patiënten met endometriumsarcoom werden uitgesloten.
De randomisatie werd gestratificeerd op basis van de ‘mismatch repair (MMR)’-status van het tumorweefsel (proficiënt versus deficiënt), de ziektestatus (recidief versus nieuw gediagnosticeerd) en de geografische regio (Azië versus de rest van de wereld). Patiënten werden 1:1:1 gerandomiseerd naar een van de volgende armen:
- Platinabevattende chemotherapie: platinabevattende chemotherapie (paclitaxel en carboplatine) elke 3 weken gedurende maximaal 6 cycli, met een durvalumab placebo elke 3 weken. Na voltooiing van de chemotherapiebehandeling kregen patiënten zonder objectieve ziekteprogressie elke vier weken een durvalumab placebo en tweemaal daags olaparib placebotabletten als onderhoudsbehandeling tot ziekteprogressie.
- Platinabevattende chemotherapie + durvalumab: platinabevattende chemotherapie (paclitaxel en carboplatine) elke 3 weken gedurende maximaal 6 cycli met 1.120 mg durvalumab elke 3 weken. Na voltooiing van de chemotherapiebehandeling kregen patiënten zonder objectieve ziekteprogressie elke 4 weken 1.500 mg durvalumab en tweemaal daags olaparib placebotabletten als onderhoudsbehandeling tot ziekteprogressie.
Platinabevattende chemotherapie + durvalumab + olaparib: platinabevattende chemotherapie
(paclitaxel en carboplatine) elke 3 weken gedurende maximaal 6 cycli met 1.120 mg durvalumab elke 3 weken. Na voltooiing van de chemotherapiebehandeling kregen patiënten zonder objectieve ziekteprogressie elke 4 weken 1.500 mg durvalumab en tweemaal daags 300 mg olaparib tabletten als onderhoudsbehandeling tot ziekteprogressie.
Patiënten die met een van beide producten (olaparib/placebo of durvalumab/placebo) stopten om andere redenen dan ziekteprogressie, konden indien nodig de behandeling met het andere product voortzetten op basis van toxiciteitsoverwegingen en het oordeel van de onderzoeker.
De behandeling werd voortgezet tot door RECIST v1.1 gedefinieerde ziekteprogressie of onaanvaardbare toxiciteit. Beoordeling van de tumorstatus werd elke 9 weken uitgevoerd gedurende de eerste 18 weken ten opzichte van de randomisatie en daarna elke 12 weken.
Het primaire eindpunt was PFS, gedefinieerd als de tijd vanaf randomisatie tot progressie, bepaald door beoordeling door de onderzoeker met behulp van RECIST 1.1, of overlijden. Secundaire eindpunten voor de werkzaamheid waren onder meer OS, ORR en DoR.
Het onderzoek toonde een statistisch significante verbetering aan van de PFS in de ITT-populatie bij patiënten die werden behandeld met platinabevattende chemotherapie + durvalumab + olaparib, vergeleken met alleen platinabevattende chemotherapie (HR 0,55; 95%-BI: 0,43; 0,69). Op het moment van de PFS-analyse vertoonden de tussentijdse OS-gegevens voor 28% maturiteit, met voorvallen bij 199 van de 718 patiënten.
De ‘mismatch repair (MMR)’-status werd centraal bepaald met behulp van een MMR-immunohistochemische paneltest. Van de in totaal 718 in het onderzoek gerandomiseerde patiënten hadden 575 (80%) patiënten een MMR-proficiënte (pMMR) tumorstatus en 143 (20%) patiënten een MMR-deficiënte (dMMR) tumorstatus.
Bij patiënten met een pMMR-tumorstatus waren de demografische en baseline kenmerken over het algemeen evenwichtig verdeeld tussen de behandelarmen. De demografische basisgegevens voor alle drie de armen was als volgt: mediane leeftijd van 64 jaar (bereik: 22 tot 86); 48% 65 jaar of ouder; 8% 75 jaar of ouder; 56% blank, 30% Aziatisch en 6% zwart of Afro-Amerikaans. De ziektekenmerken waren als volgt: ECOG PS van 0 (69%) of 1 (31%); 47% nieuw gediagnosticeerde en 53% recidiverende ziekte. De histologische subtypen waren endometrioïd (54%), sereus (26%), carcinosarcoom (8%), gemengd epitheel (4%), heldercellig (3%), ongedifferentieerd (2%), mucineus (< 1%) en overig (3%).
De resultaten bij patiënten met een pMMR-tumorstatus zijn samengevat in tabel 18 en afbeelding 21. De mediane follow-uptijd bij gecensureerde patiënten met een pMMR-tumorstatus was 15,2 maanden in de platinabevattende chemotherapie + durvalumab + olaparib-arm en 12,8 maanden in de platinabevattende chemotherapie-arm. Op het moment van de PFS-analyse vertoonden de tussentijdse OS-gegevens voor 29% maturiteit, met voorvallen bij 110 van de 383 patiënten.
Tabel 18 Samenvatting van de werkzaamheidsresultaten bij patiënten met gevorderd of recidiverend endometriumcarcinoom in DUO-E (patiënten met een pMMR-tumorstatus)
Platinabevattende chemotherapie + durvalumab + olaparib N=191 | Platinabevattende chemotherapie N=192 | |
| PFS (naar het oordeel van de onderzoeker) (DCO 12 april 2023) | ||
| Aantal voorvallen: totaal aantal patiënten (%) | 108:191 (56,5) | 148:192 (77,1) |
| Mediaana (95%-BI), maanden | 15,0 (12,4; 18,0) | 9,7 (9,2; 10,1) |
| HR (95%-BI) | 0,57 (0,44; 0,73) | |
| OSb (DCO 12 april 2023) | ||
| Aantal voorvallen: totaal aantal patiënten (%) | 46:191 (24,1) | 64:192 (33,3) |
| Mediaana (95%-BI), maanden | NB (NB; NB) | 25,9 (25,1; NB) |
| HR (95%-BI) | 0,69 (0,47; 1,00) | |
| Objective response rate (ORR)c (DCO 12 april 2023) | ||
| Aantal objectieve responders: totaal aantal patiënten met meetbare ziekte op baseline (%) | 90:147 (61,2) | 92:156 (59,0) |
| Responsduur (DCO 12 april 2023) | ||
| Mediaana (95%-BI), maanden | 18,7 (10,5; NB) | 7,6 (7,1; 10,2) |
a Berekend met behulp van Kaplan-Meier techniek
b Op basis van eerste interimanalyse
c Respons: beste objectieve respons bevestigd als volledige of partiële respons.
BI betrouwbaarheidsinterval; DCO Data cutoff; HR Hazardratio; NB Niet bereikt; OS Algehele overleving; PFS Progressievrije overleving
Afbeelding 21 DUO-E: Kaplan-Meier-curve van PFS (patiënten met pMMR-tumorstatus)
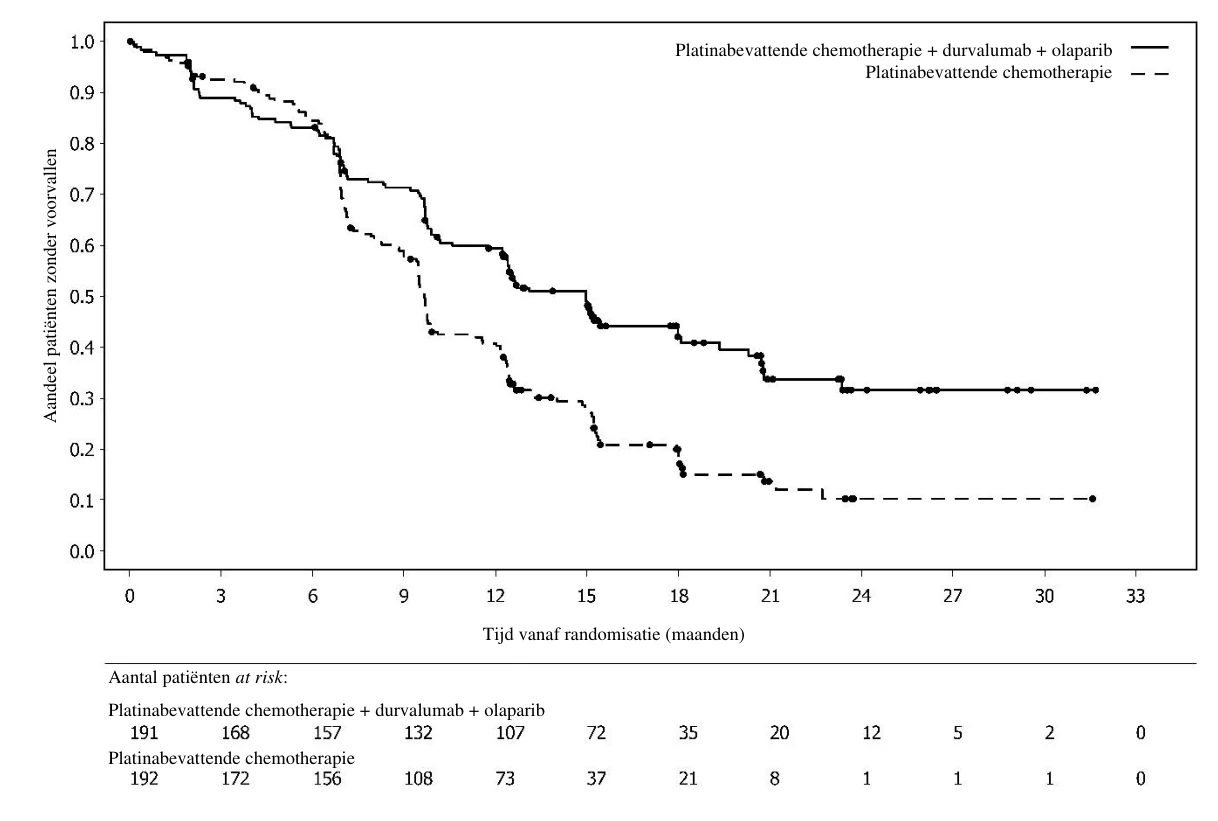
Bij patiënten met een pMMR-tumorstatus bedroegen de PFS HR’s 0,44 (95%-BI: 0,31; 0,61) bij patiënten met een positieve status voor PD-L1-expressie (236/383; 62%) en 0,87 (95%-BI: 0,59; 1,28) bij patiënten met een negatieve status voor PD-L1-expressie (140/383; 37%), voor de platinabevattende chemotherapie + durvalumab + olaparib-arm versus de platinabevattende chemotherapie-arm. Positieve PD-L1-expressie werd gedefinieerd als ‘tumorgebiedpositief’ (tumour area positive, TAP) ≥1%.
Pediatrische patiënten
De veiligheid en werkzaamheid van Lynparza bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Studie D0816C00025 was een open-label, multicentrisch fase I-onderzoek om de veiligheid, verdraagbaarheid, farmacokinetiek, farmacodynamiek en voorlopige werkzaamheid van Lynparza als monotherapie te onderzoeken bij pediatrische patiënten van ≥ 6 maanden tot < 18 jaar met recidiverende of refractaire solide of primaire tumoren van het centrale zenuwstelsel (CZS) (met uitzondering van lymfoïde maligniteiten) voor wie er geen standaardbehandelingsopties bestonden. Aan het onderzoek namen 16 patiënten deel in de leeftijd van ≥ 6 jaar tot < 18 jaar met ofwel een homologe recombinatie reparatie (HRR)-deficiëntie of -genmutatie gedetecteerd door middel van een lokale test ofwel een gBRCA-mutatie geïdentificeerd door middel van centraal testen. Lynparza werd toegediend als een eenmalige dosis op dag 1, daarna tweemaal daags volgens een continu schema. Van de 16 deelnemende patiënten ontvingen 13 patiënten in de leeftijd van ≥ 12 jaar tot < 18 jaar tweemaal daags 300 mg olaparib tablet en 3 patiënten in de leeftijd van ≥ 6 jaar tot < 12 jaar tweemaal daags 200 mg olaparib tablet tot progressie van de ziekte of onaanvaardbare toxiciteit. Er werd geen objectieve respons waargenomen bij de 12 deelnemende patiënten met meetbare ziekte bij baseline. Op basis van de resultaten van het onderzoek kon niet worden geconcludeerd dat de voordelen van het gebruik van Lynparza bij pediatrische patiënten opwegen tegen de risico's. Zie rubriek 4.2 voor informatie over pediatrisch gebruik.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van olaparib bij de tabletdosis van 300 mg wordt gekenmerkt door een schijnbare plasmaklaring van ~7 l/uur, een schijnbaar distributievolume van ~158 l en een terminale halfwaardetijd van 15 uur. Bij inname van meerdere doses werd een accumulatie van de AUC van 1,8 waargenomen en bleek de farmacokinetiek in geringe mate afhankelijk van de tijd.
Absorptie
Na orale toediening van olaparib in tabletvorm (2 x 150 mg), vindt snel absorptie plaats, waarbij de mediane piekplasmaconcentratie gewoonlijk wordt bereikt 1,5 uur na inname.
Bij gelijktijdige inname van voedsel werd de opnamesnelheid lager (tmax met 2,5 uur vertraagd en Cmax met ongeveer 21% verlaagd); de mate van absorptie van olaparib werd evenwel niet significant beïnvloed (AUC-toename van 8%). Daarom mag Lynparza met of zonder voedsel worden ingenomen (zie rubriek 4.2).
Distributie
De in vitro plasma-eiwitbinding is ongeveer 82% bij 10 µg/ml wat ongeveer overeenkomt met de Cmax.
In vitro was de plasma-eiwitbinding van olaparib bij de mens dosis-afhankelijk; de gebonden fractie was ongeveer 91% bij 1 µg/ml en nam af tot 82% bij 10 µg/ml en tot 70% bij 40 µg/ml. In oplossingen met gezuiverde proteïnen, was de fractie olaparib gebonden aan albumine ongeveer 56%, onafhankelijk van de olaparib concentraties. Bij gebruik van dezelfde test was de fractie gebonden aan alfa-1 zure glycoproteïnen 29% bij 10 µg/ml met een trend van geringere binding bij hogere concentraties.
Biotransformatie
CYP3A4/5 bleken in vitro de enzymen te zijn die hoofdzakelijk verantwoordelijk zijn voor het metabolisme van olaparib (zie rubriek 4.5).
Na orale toediening van 14C-olaparib aan vrouwelijke patiënten bleek dat ongewijzigd olaparib verantwoordelijk was voor het merendeel van de circulerende radioactiviteit in het plasma (70%) en de belangrijkste component was die werd aangetroffen in de urine en feces (respectievelijk 15% en 6% van de dosis). Het metabolisme van olaparib is omvangrijk. Het grootste deel van het metabolisme was toe te schrijven aan oxidatiereacties, waarbij een aantal componenten die werden geproduceerd, vervolgens glucuronide- of sulfaatconjugatie ondergingen. Er werden 20, 37 en 20 metabolieten aangetroffen in respectievelijk het plasma, de urine en de feces, waarvan het merendeel < 1% van de toegediende dosis vertegenwoordigde. Een ringgeopende piperazin-3-ol groep en twee mono-geoxygeneerde metabolieten (~10% elk) waren de belangrijkste circulerende componenten, waarbij een van de mono-geoxygeneerde metabolieten tevens de belangrijkste metaboliet in de excreta was (respectievelijk 6% en 5% van de urinaire en fecale radioactiviteit).
In vitro toonde olaparib weinig/geen remming van UGT1A4, UGT1A9, UGT2B7 of CYP 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6 of 2E1, en naar verwachting is olaparib geen klinisch significante, tijdsafhankelijke remmer van een van deze CYP-enzymen. Olaparib remde UGT1A1 in vitro maar fysiologisch gebaseerde farmacokinetische (PBPK) simulaties suggereren dat dit niet klinisch relevant is. In vitro, is olaparib een substraat van de efflux transporter P-gp, maar dit is waarschijnlijk niet klinisch relevant (zie rubriek 4.5).
In vitro gegevens tonen ook aan dat olaparib geen substraat is voor OATP1B1, OATP1B3, OCT1, BCRP of MRP2 en geen remmer van OATP1B3, AOT1 of MRP2.
Eliminatie
Na één dosis van 14C-olaparib werd ~86% van de toegediende radioactiviteit teruggevonden binnen een periode van 7 dagen: ~44% via de urine en ~42% via de feces. Het grootste deel van het materiaal werd uitgescheiden in de vorm van metabolieten.
Speciale populaties
In populatiegebaseerde PK-analyses waren leeftijd van de patiënten, geslacht, lichaamsgewicht, tumorlocatie of ras (inclusief blanke en Japanse patiënten) geen significante co-varianten.
Nierinsufficiëntie
Bij patiënten met lichte nierinsufficiëntie (creatinineklaring 51 tot 80 ml/min) was de AUC verhoogd met 24% en de Cmax met 15% vergeleken met patiënten met normale nierfunctie. Bij patiënten met lichte nierinsufficiëntie is aanpassing van de dosis Lynparza niet nodig.
Bij patiënten met matige nierinsufficiëntie (creatinineklaring 31 tot 50 ml/min) was de AUC verhoogd met 44% en de Cmax met 26% vergeleken met patiënten met normale nierfunctie. Bij patiënten met matige nierinsufficiëntie wordt aanpassing van de dosis Lynparza aanbevolen (zie rubriek 4.2).
Er zijn geen gegevens bij patiënten met ernstige nierinsufficiëntie of met nierziekte in het eindstadium (creatinineklaring < 30 ml/min).
Leverinsufficiëntie
Bij patiënten met lichte leverinsufficiëntie (Child-Pugh classificatie A), nam de AUC toe met 15% en de Cmax met 13% en bij patiënten met matige leverinsufficiëntie (Child-Pugh classificatie B) nam de AUC toe met 8% en daalde de Cmax met 13% vergeleken met patiënten met een normale leverfunctie. Er is geen Lynparza dosisaanpassing nodig bij patiënten met lichte of matige leverinsufficiëntie (zie rubriek 4.2). Er zijn geen gegevens beschikbaar bij patiënten met ernstige leverinsufficiëntie (Child-Pugh classificatie C).
Pediatrische patiënten
De farmacokinetiek van olaparib is onderzocht bij 14 kinderen en adolescenten van ≥ 6 jaar tot < 18 jaar in studie D0816C00025, die ofwel tweemaal daags 300 mg (8 patiënten, 12 tot < 18 jaar) ofwel tweemaal daags 200 mg (3 patiënten, 6 tot 11 jaar) kregen; 3 extra patiënten werden behandeld tijdens de signaalidentificatiefase en kregen tweemaal daags 300 mg Lynparza tablet (12 tot < 18 jaar) tot ziekteprogressie of onaanvaardbare toxiciteit. De plasmaconcentratie in beide groepen vertoonde een blootstelling die vergelijkbaar was met die waargenomen bij volwassenen bij de dosis van 300 mg.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxiciteit bij herhaalde dosering
In onderzoeken naar toxiciteit bij herhaalde dosering bij ratten en honden die maximaal 6 maanden duurden, werden dagelijkse orale doses olaparib goed verdragen. Het belangrijkste primaire doelorgaan voor toxiciteit bij beide diersoorten was het beenmerg, met geassocieerde veranderingen in perifere hematologieparameters. Deze veranderingen waren omkeerbaar binnen 4 weken na beëindigen van de dosering. Bij ratten werden ook minimale degeneratieve effecten op het spijsverteringskanaal vastgesteld. Deze bevindingen werden vastgesteld bij blootstellingen lager dan de waargenomen klinische blootstelling. Studies met humane beenmergcellen lieten tevens zien dat directe blootstelling aan olaparib kan resulteren in toxiciteit op beenmergcellen in ex vivo assays.
Genotoxiciteit
Olaparib vertoonde geen mutageen potentieel, maar was clastogeen in zoogdiercellen in vitro. Bij orale toediening bij ratten induceerde olaparib micronuclei in het beenmerg. Deze clastogeniciteit is consistent met de bekende farmacologie van olaparib en duidt op een mogelijk genotoxische werking bij mensen.
Carcinogeniteit
Er is geen onderzoek naar de carcinogeniteit van olaparib uitgevoerd.
Reproductietoxicologie
In een onderzoek naar vrouwelijke vruchtbaarheid waarbij ratten doses kregen toegediend tot aan de innesteling, werden de paringsprestatie en het zwangerschapspercentage niet beïnvloed, alhoewel er bij enkele dieren een verlengde oestrus werd waargenomen. Er was echter sprake van een lichte afname van de embryofoetale overleving.
In onderzoeken naar de embryofoetale ontwikkeling bij ratten en bij dosisniveaus die geen significante maternale toxiciteit gaven, veroorzaakte olaparib een verminderde embryofoetale overleving, een verminderd foetaal gewicht en afwijkingen in de foetale ontwikkeling waaronder ernstige oogmisvormingen (bv. anoftalmie, microftalmie), vertebrale/ribmisvormingen en viscerale en skeletale afwijkingen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Copovidon
Watervrij, colloïdaal silicium
Mannitol
Natriumstearylfumaraat
Omhulsel van de tablet
Hypromellose
Macrogol 400
Titaandioxide (E171)
Geel ijzeroxide (E172)
Zwart ijzeroxide (E172) (enkel 150 mg tabletten)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing
6.3 Houdbaarheid
4 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
In de originele verpakking bewaren, ter bescherming tegen vocht.
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur.
6.5 Aard en inhoud van de verpakking
Niet-geperforeerde Alu/Alu blisterverpakking met 8 filmomhulde tabletten.
Verpakkingsgrootten:
56 filmomhulde tabletten (7 blisters).
Meerstuksverpakking met 112 (2 verpakkingen van 56) filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AstraZeneca AB
SE-151 85 Södertälje
Zweden
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/14/959/002 56 filmomhulde tabletten (100 mg)
EU/1/14/959/003 112 filmomhulde tabletten (2 verpakkingen van 56) (100 mg) EU/1/14/959/004 56 filmomhulde tabletten (150 mg)
EU/1/14/959/005 112 filmomhulde tabletten (2 verpakkingen van 56) (150 mg)
9. DATUM EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 december 2014
Datum van laatste verlenging: 1 oktober 2019
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.