


SmPC (samenvatting van de productkenmerken) - Tecartus
1. NAAM VAN HET GENEESMIDDEL
Tecartus 0,4 – 2 × 10⁸ cellen dispersie voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
2.1 Algemene beschrijving
Tecartus (brexucabtagene autoleucel) is een genetisch gemodificeerd autoloog celgebaseerd product dat T-cellen bevat die ex vivo zijn getransduceerd met behulp van een retrovirale vector waarin een anti-CD19 chimere antigeenreceptor (CAR) tot expressie wordt gebracht, bestaande uit een murien anti-CD19 single-chain variable fragment (scFv) gekoppeld aan co-stimulerend domein van CD28 en signaaldomein van CD3-zèta.
2.
2 Kwalitatieve en kwantitatieve samenstelling
Mantelcellymfoom
Elke patiëntspecifieke infuuszak Tecartus bevat brexucabtagene autoleucel in een batchafhankelijke concentratie van autologe T-cellen die genetisch zijn gemodificeerd om een anti-CD19 chimere antigeenreceptor (CAR-positieve levensvatbare T-cellen) tot expressie te brengen. Het geneesmiddel is verpakt in één infuuszak met in totaal een celdispersie voor infusie voor een streefdosering van 2 × 10⁶ anti-CD19 CAR-positieve levensvatbare T-cellen/kg lichaamsgewicht (spreiding: 1 × 10⁶ – 2 × 10⁶ cellen/kg), met een maximum van 2 × 10⁸ anti-CD19 CAR-positieve levensvatbare T-cellen gesuspendeerd in een cryopreservatieve oplossing.
Elke infuuszak bevat ongeveer 68 ml dispersie voor infusie.
Acute lymfoblastenleukemie
Elke patiëntspecifieke infuuszak Tecartus bevat brexucabtagene autoleucel in een batchafhankelijke concentratie van autologe T-cellen die genetisch zijn gemodificeerd om een anti-CD19 chimere antigeenreceptor (CAR-positieve levensvatbare T-cellen) tot expressie te brengen. Het geneesmiddel is verpakt in één infuuszak met in totaal een celdispersie voor infusie voor een streefdosering van 1 × 10⁶ anti-CD19 CAR-positieve levensvatbare T-cellen/kg lichaamsgewicht, met een maximum van 1 × 10⁸ anti-CD19 CAR-positieve levensvatbare T-cellen gesuspendeerd in een cryopreservatieve.
Elke infuuszak bevat ongeveer 68 ml dispersie voor infusie.
Hulpstof(fen) met bekend effect
Elke infuuszak Tecartus bevat 300 mg natrium.
Elke dosis bevat 0,05 ml dimethylsulfoxide (DMSO) per ml Tecartus.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Dispersie voor infusie.
Een heldere tot ondoorzichtige, witte tot rode dispersie.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Mantelcellymfoom
Tecartus is geïndiceerd voor de behandeling van volwassen patiënten met recidiverend of refractair mantelcellymfoom (MCL) na twee of meer lijnen systemische therapie, waaronder een Brutons-tyrosinekinaseremmer (BTK-remmer).
Acute lymfoblastenleukemie
Tecartus is geïndiceerd voor de behandeling van volwassen patiënten van 26 jaar en ouder met recidiverende of refractaire B-cel precursor acute lymfoblastenleukemie (ALL).
4.2 Dosering en wijze van toediening
Tecartus moet in een gekwalificeerd behandelcentrum worden toegediend door een arts met ervaring in de behandeling van hematologische maligne aandoeningen, die getraind is in de toediening van het geneesmiddel en de behandeling van patiënten die met het geneesmiddel zijn behandeld. In geval van cytokine-release-syndroom (CRS) dient voorafgaand aan de infusie ten minste 1 dosis tocilizumab en noodhulpapparatuur beschikbaar te zijn. Het gekwalificeerde behandelcentrum moet binnen 8 uur na elke voorgaande dosis toegang hebben tot een aanvullende dosis tocilizumab. In het uitzonderlijke geval dat tocilizumab niet beschikbaar is vanwege een tekort dat vermeld staat op de door het Europees Geneesmiddelenbureau gepubliceerde tekortenlijst, moeten geschikte alternatieve maatregelen voor de behandeling van CRS in plaats van tocilizumab beschikbaar zijn voorafgaand aan de infusie.
Dosering
Tecartus is bedoeld voor autoloog gebruik (zie rubriek 4.4).
De dosis Tecartus moet worden bepaald op basis van het lichaamsgewicht van de patiënt op het moment van de infusie.
Mantelcellymfoom
De behandeling bestaat uit een enkelvoudige dosis voor infusie die een dispersie voor infusie met CAR-positieve levensvatbare T-cellen bevat in één infuuszak.
De streefdosering is 2 × 10⁶ CAR-positieve levensvatbare T-cellen per kg lichaamsgewicht (spreiding: 1 × 10⁶ – 2 × 10⁶ cellen/kg), met een maximum van 2 × 10⁸ CAR-positieve levensvatbare T-cellen voor patiënten van 100 kg of meer.
Het is raadzaam Tecartus voor MCL-patiënten 3 tot 14 dagen na voltooiing van de lymfodepletie-chemotherapie via infusie toe te dienen. De beschikbaarheid van de behandeling moet worden bevestigd voorafgaand aan het starten van de lymfodepletie (d.w.z. datum dat product beschikbaar is voor verzending).
Voorbehandeling (lymfodepletie-chemotherapie) voor MCL-patiënten
Een lymfodepletie-chemotherapie die bestaat uit 500 mg/m2 cyclofosfamide intraveneus en
30 mg/m2 fludarabine intraveneus moet voorafgaand aan de infusie van Tecartus worden gegeven. De aanbevolen dagen zijn op de 5e, 4e en 3e dag voorafgaand aan infusie van Tecartus.
Acute lymfoblastenleukemie
De behandeling bestaat uit een enkelvoudige dosis voor infusie die een dispersie voor infusie van CAR-positieve levensvatbare T-cellen bevat in één infuuszak.
De streefdosering is 1 × 10⁶ CAR-positieve levensvatbare T-cellen per kg lichaamsgewicht, met een maximum van 1 × 10⁸ CAR-positieve levensvatbare T-cellen voor patiënten van 100 kg of meer.
Het is raadzaam Tecartus voor ALL-patiënten 2 tot 14 dagen na voltooiing van de lymfodepletie-chemotherapie via infusie toe te dienen. De beschikbaarheid van de behandeling moet worden bevestigd voorafgaand aan het starten van de lymfodepletie (d.w.z. de datum waarop het product beschikbaar is voor verzending).
Voorbehandeling (lymfodepletie-chemotherapie) voor ALL-patiënten
Een lymfodepletie-chemotherapie die bestaat uit 900 mg/m2 cyclofosfamide intraveneus gedurende 60 minuten moet voorafgaand aan de infusie van Tecartus worden gegeven. Dit wordt aanbevolen op de 2e dag voorafgaand aan de infusie van Tecartus. Voorafgaand aan de infusie van Tecartus moet 25 mg/m2 fludarabine intraveneus gedurende 30 minuten worden gegeven. De aanbevolen dagen zijn op de 4e, 3e en 2e dag voorafgaand aan de infusie van Tecartus.
Mantelcellymfoom en acute lymfoblastenleukemie
Premedicatie
- Het wordt aanbevolen om 1 uur vóór infusie van Tecartus premedicatie met 500-1 000 mg paracetamol oraal en 12,5 tot 25 mg intraveneus of oraal difenhydramine (of gelijkwaardig) toe te dienen om de kans op een infusiereactie te verkleinen.
- Profylactisch gebruik van systemische corticosteroïden wordt niet standaard aanbevolen (zie rubriek 4.5). Bij patiënten met een verhoogd risico op ernstige immuungemedieerde bijwerkingen kan profylactisch gebruik van systemische corticosteroïden worden overwogen, als het mogelijke voordeel opweegt tegen het risico en in overeenstemming met de lokale en/of nationale of Europese/internationale richtlijnen.
Controle voorafgaand aan infusie
- Bij sommige patiëntgroepen met een risico kan uitstel van de infusie van Tecartus aangewezen zijn (zie rubriek 4.4 - Redenen om behandeling uit te stellen).
Controle na infusie
- Patiënten moeten de eerste 7 dagen na infusie dagelijks gecontroleerd worden op tekenen en symptomen van mogelijk CRS, neurologische voorvallen en andere toxiciteiten. Artsen kunnen gedurende de eerste 7 dagen of bij de eerste tekenen of symptomen van CRS en/of neurologische voorvallen een ziekenhuisopname in overweging nemen.
- Als de eerste 7 dagen na de infusie zijn verstreken, moet de patiënt naar oordeel van de arts worden gecontroleerd gedurende minstens nog eens 7 dagen.
- Patiënten moeten gedurende minstens 2 weken na infusie in de buurt blijven van een gekwalificeerd behandelcentrum of een adequaat opgeleide zorginstelling..
Speciale populaties
Ouderen
Er is geen dosisaanpassing vereist voor patiënten van 65 jaar of ouder.
Patiënten die seropositief zijn voor het hepatitis B-virus (HBV), hepatitis C-virus (HCV) of humaan immunodeficiëntievirus (hiv)
Er is geen ervaring met de vervaardiging van Tecartus voor patiënten met een positieve test voor een hiv-, actieve HBV- of actieve HCV-infectie. Om die reden zijn de voordelen/risico’s van Tecartus bij deze populatie niet vastgesteld.
Pediatrische patiënten
De veiligheid en werkzaamheid van Tecartus bij kinderen en jongeren onder de 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Tecartus is uitsluitend bestemd voor intraveneus gebruik.
Tecartus mag niet worden bestraald. Gebruik GEEN leukodepletiefilter.
Vóór toediening moet worden bevestigd dat de identiteit van de patiënt overeenkomt met de unieke patiëntinformatie op de infuuszak en cassette van Tecartus en de bijbehorende documentatie.
Toediening
- Er mag geen leukodepletiefilter worden gebruikt.
- Tocilizumab en noodhulpapparatuur moeten voorafgaand aan de infusie en tijdens de controleperiode beschikbaar zijn. In het uitzonderlijke geval dat tocilizumab niet beschikbaar is vanwege een tekort dat vermeld staat op de door het Europees Geneesmiddelenbureau gepubliceerde tekortenlijst, moeten geschikte alternatieve maatregelen voor de behandeling van CRS in plaats van tocilizumab beschikbaar zijn voorafgaand aan de infusie.
- Uitsluitend voor autoloog gebruik; controleer of de identiteit van de patiënt overeenkomt met de patiëntgegevens op de Tecartus-infuuszak.
Dien, nadat de slangenset is geprimed, de hele inhoud van de Tecartus-infuuszak binnen
30 minuten via infusie toe, via zwaartekracht of een peristaltische pomp.
Voor uitgebreide instructies over bereiding, toediening, te nemen maatregelen in geval van onbedoelde blootstelling en verwijdering van Tecartus, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
De contra-indicaties voor lymfodepletie-chemotherapie moeten in overweging worden genomen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
De vereisten voor het terugvinden van de herkomst van geneesmiddelen op basis van cellen voor geavanceerde celtherapie moeten worden toegepast. Om het terugvinden van de herkomst te waarborgen, moeten de productnaam, het batchnummer en de naam van de behandelde patiënt tot 30 jaar na de uiterste gebruiksdatum van het product worden bewaard.
Autoloog gebruik
Tecartus is uitsluitend bedoeld voor autoloog gebruik en mag in geen geval aan andere patiënten worden toegediend. Voorafgaand aan de infusie moet de identiteit van de patiënt overeenkomen met de patiëntgegevens op de Tecartus-infuuszak en -cassette. Tecartus mag niet worden toegediend als de informatie op de productetiketten niet overeenkomt met de identiteit van de patiënt.
Algemeen
Waarschuwingen en voorzorgsmaatregelen voor lymfodepletie-chemotherapie moeten in overweging worden genomen.
Redenen om behandeling uit te stellen
Vanwege de risico’s die in verband worden gebracht met een behandeling met Tecartus, moet de infusie worden uitgesteld als de patiënt last krijgt van één van de volgende aandoeningen:
- Onopgeloste ernstige bijwerkingen (met name pulmonaire bijwerkingen, cardiale bijwerkingen of hypotensie) met inbegrip van bijwerkingen van eerdere chemotherapieën.
- Actieve, niet onder controle gebrachte infectie of ontstekingsziekte.
- Actieve graft-versus-hostziekte (GVHD).
In sommige gevallen kan de behandeling worden uitgesteld na toediening van een regime van lymfodepletie-chemotherapie. Als de infusie wordt uitgesteld tot later dan 2 weken nadat de patiënt lymfodepletie-chemotherapie heeft gehad, moet er opnieuw een regime met
lymfodepletie-chemotherapie worden toegediend (zie rubriek 4.2).
Controle na infusie
Patiënten moeten de eerste 7 dagen na infusie dagelijks gecontroleerd worden op tekenen en symptomen van mogelijk CRS, neurologische voorvallen en andere toxiciteiten. Artsen kunnen gedurende de eerste 7 dagen of bij de eerste tekenen of symptomen van CRS en/of neurologische voorvallen een ziekenhuisopname in overweging nemen. Als de eerste 7 dagen na infusie zijn verstreken, moet de patiënt naar oordeel van de arts worden gecontroleerd gedurende minstens nog eens 7 dagen. Patiënten en verzorgers moeten worden geïnformeerd over de mogelijkheid dat CRS of neurologische voorvallen pas op een later tijdstip kunnen optreden, en moeten de instructie krijgen om onmiddellijk medische hulp in te roepen als patiënten tekenen of symptomen van CRS of neurologische voorvallen vertonen.
Patiënten moeten gedurende minstens 2 weken na infusie in de buurt van een gekwalificeerd behandelcentrum of adequaat opgeleide zorginstelling blijven en onmiddellijk medische hulp inschakelen als er tekenen of symptomen van CRS of neurologische bijwerkingen optreden. Als de controle van patiënten na de infusie plaatsvindt in een adequaat opgeleide zorginstelling die niet het behandelcentrum is, moet deze voldoen aan dezelfde eisen als het gekwalificeerde behandelcentrum wat betreft de beschikbaarheid van noodapparatuur en tocilizumab. Controle van vitale functies en orgaanfuncties moet worden overwogen, afhankelijk van de ernst van de reactie.
Serologische testen
Screening op HBV, HCV en hiv moet worden uitgevoerd voordat er cellen worden afgenomen voor de vervaardiging van Tecartus (zie rubriek 4.2).
Bloed-, orgaan-, weefsel- en celdonatie
Patiënten die met Tecartus zijn behandeld mogen geen bloed, organen, weefsels en cellen doneren voor transplantatie.
Actief lymfoom in het centraal zenuwstelsel (CZS)
Er is geen ervaring met het gebruik van dit geneesmiddel bij patiënten met actief lymfoom in het CZS, gedefinieerd als hersenmetastasen bevestigd door middel van beeldvorming. Bij ALL werden asymptomatische patiënten met maximaal CNS-2-ziekte (gedefinieerd als witte bloedcellen < 5/µl in cerebraal ruggenmergvocht met aanwezigheid van lymfoblasten) zonder klinisch duidelijke neurologische veranderingen behandeld met Tecartus, maar de gegevens bij deze populatie zijn beperkt. Om die reden zijn de voordelen/risico’s van Tecartus bij deze populatie niet vastgesteld.
Gelijktijdige ziekte
Patiënten met een voorgeschiedenis van of een actieve CZS-aandoening of een ontoereikende nier-, lever-, long- of hartfunctie werden uitgesloten van de onderzoeken. Deze patiënten zijn waarschijnlijk kwetsbaarder voor de gevolgen van de hieronder beschreven bijwerkingen en behoeven extra aandacht.
Cytokine-release-syndroom
Vrijwel alle patiënten hebben een zekere mate van CRS ervaren. Ernstig CRS, dat mogelijk fataal kan zijn, werd waargenomen met Tecartus met een mediane tijd tot eerste symptomen van 3 dagen (spreiding: 1 tot 13 dagen). Patiënten moeten nauwlettend worden gecontroleerd op tekenen en symptomen van deze bijwerkingen, zoals hoge koorts, hypotensie, hypoxie, rillingen, tachycardie en hoofdpijn (zie rubriek 4.8). Voor een diagnose van CRS is het nodig om andere oorzaken van systemische inflammatoire respons, waaronder infectie, uit te sluiten.
Behandeling van met Tecartus in verband gebracht cytokine-release-syndroom Voorafgaand aan de infusie van Tecartus moet er per patiënt ten minste 1 dosis tocilizumab, een interleukine-6 (IL-6)-receptorremmer, voor toediening op de locatie aanwezig zijn. Het gekwalificeerde behandelcentrum moet binnen 8 uur na elke voorgaande dosis toegang hebben tot een extra dosis tocilizumab. Als de controle van patiënten na de infusie plaatsvindt in een adequaat opgeleide zorginstelling, moet deze ook voldoen aan dezelfde eisen met betrekking tot de beschikbaarheid van tocilizumab. In het uitzonderlijke geval dat tocilizumab niet beschikbaar is vanwege een tekort dat vermeld staat op de door het Europees Geneesmiddelenbureau gepubliceerde tekortenlijst, moet het behandelcentrum/de zorginstelling toegang hebben tot geschikte alternatieve maatregelen voor de behandeling van CRS in plaats van tocilizumab.
Patiënten moeten worden behandeld op basis van hun klinische presentatie en overeenkomstig de toepasselijke lokale en/of nationale of Europese/internationale klinische richtlijnen. Artsen dienen deze normen in acht te nemen bij hun klinisch oordeel.
Het is bekend dat CRS gepaard gaat met disfunctie van eindorganen (bijv. lever, nieren, hart en longen). Daarnaast kan verslechtering van onderliggende orgaanpathologieën optreden bij CRS. Patiënten met medisch significante cardiale disfunctie moeten volgens de normen van de kritieke zorg behandeld worden en bij deze patiënten moeten metingen zoals echocardiografie overwogen worden. In bepaalde gevallen kunnen macrofaagactivatiesyndroom (MAS) en hemofagocytaire lymfohistiocytose (HLH) optreden bij CRS.
Controle op hemofagocytaire lymfohistiocytose/macrofaagactivatiesyndroom (HLH/MAS) moet worden overwogen bij patiënten met ernstige of therapieresistente CRS. HLH/MAS moet volgens de lokale klinische richtlijnen van de instelling en/of nationale of Europese/internationale klinische richtlijnen worden behandeld.
Tecartus blijft expanderen en houdt stand na toediening van tocilizumab en corticosteroïden. Tumornecrosefactor (TNF)-antagonisten worden niet aanbevolen voor de behandeling van met Tecartus in verband gebracht CRS.
Neurologische bijwerkingen
Ernstige neurologische bijwerkingen, ook wel bekend als immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANS), zijn waargenomen bij patiënten die werden behandeld met Tecartus; deze kunnen levensbedreigend of fataal zijn. De mediane tijd tot eerste optreden was 7 dagen (spreiding: 1 tot 262 dagen) na de infusie van Tecartus (zie rubriek 4.8).
Patiënten moeten worden behandeld op basis van hun klinische presentatie en overeenkomstig de toepasselijke lokale en/of nationale of Europese/internationale klinische richtlijnen. Artsen dienen deze normen in acht te nemen bij hun klinisch oordeel.
Infecties en febriele neutropenie
Ernstige infecties, die levensbedreigend kunnen zijn, zijn zeer vaak waargenomen met Tecartus (zie rubriek 4.8).
Patiënten moeten worden gecontroleerd op tekenen en symptomen van infectie voorafgaand aan, tijdens en na infusie en dienovereenkomstig te worden behandeld. Profylactische antibiotica moeten overeenkomstig de standaardrichtlijnen van de instelling worden toegediend.
Er is febriele neutropenie waargenomen bij patiënten na infusie van Tecartus (zie rubriek 4.8) en deze aandoening kan gelijktijdig met CRS optreden. Bij febriele neutropenie moet worden vastgesteld of er sprake is van infectie en moet die worden behandeld met breedspectrumantibiotica, vocht en andere ondersteunende zorg zoals medisch geïndiceerd.
Bij immunosuppressieve patiënten is melding gemaakt van levensbedreigende en fatale opportunistische infecties, waaronder gedissemineerde schimmelinfecties en virale reactivering (bijv. humaan herpesvirus type 6 [HHV-6] en progressieve multifocale leuko-encefalopathie). De mogelijkheid van deze infecties dient in overweging te worden genomen bij patiënten met neurologische voorvallen en passende diagnostische evaluaties moeten worden uitgevoerd.
Virale reactivering
Virale reactivering, bijv. reactivering van hepatitis B-virus (HBV), kan optreden bij patiënten die zijn behandeld met geneesmiddelen die zijn gericht tegen B-cellen en kan resulteren in fulminante hepatitis, leverfalen en overlijden.
Langdurige cytopenieën
Patiënten kunnen gedurende een aantal weken na lymfodepletie-chemotherapie en infusie van Tecartus cytopenieën vertonen, en moeten behandeld worden overeenkomstig de standaardrichtlijnen. Langdurige cytopenieën van graad 3 of hoger traden zeer vaak op na infusie van Tecartus, waaronder trombocytopenie, neutropenie en anemie (zie rubriek 4.8). De bloedtellingen van patiënten moeten worden gecontroleerd na infusie van Tecartus.
Hypogammaglobulinemie
B-celaplasie die leidt tot hypogammaglobulinemie kan optreden bij patiënten die worden behandeld met Tecartus. Hypogammaglobulinemie werd zeer vaak waargenomen bij patiënten die met Tecartus werden behandeld (zie rubriek 4.8). Hypogammaglobulinemie maakt patiënten vatbaar voor het ontwikkelen van infecties. De immunoglobulineconcentraties moeten na behandeling met Tecartus gecontroleerd en behandeld worden met voorzorgsmaatregelen tegen infecties, antibioticaprofylaxe en immunoglobulinesubstitutie in geval van terugkerende infecties, overeenkomstig de standaardrichtlijnen.
Overgevoeligheidsreacties
Ernstige overgevoeligheidsreacties, waaronder anafylaxie, kunnen het gevolg zijn van DMSO of resterend gentamicine in Tecartus.
Secundaire maligniteiten waaronder die met oorsprong in T-cellen en in myeloïde cellijnen.
Patiënten die met Tecartus worden behandeld, kunnen secundaire maligniteiten ontwikkelen. Er is melding gemaakt van T-celmaligniteiten na behandeling van hematologische maligniteiten met een BCMA- of CD19-gerichte CAR T-celtherapie. Ook zijn er meldingen over T-celmaligniteiten, met inbegrip van CAR-positieve maligniteiten, binnen een paar weken tot enkele jaren na de toepassing van een CD19- of BCMA-gerichte CAR T-celtherapie. Er zijn fatale uitkomsten geweest. Neem wanneer zich een secundaire maligniteit voordoet, contact op met het bedrijf voor instructies over het afnemen van patiëntenmonsters voor testen.
Myelodysplastisch syndroom en acute myeloïde leukemie, waaronder gevallen met fatale afloop, zijn opgetreden bij patiënten na behandeling met Tecartus.
Patiënten moeten levenslang worden gecontroleerd op secundaire maligniteiten.
Tumorlysissyndroom (TLS)
TLS, dat ernstig kan zijn, is incidenteel waargenomen. Om het risico op TLS tot een minimum te beperken, dienen patiënten met een verhoogd urinezuurgehalte of een hoge tumorlast voorafgaand aan de infusie van Tecartus allopurinol of een andere profylaxe te krijgen. Tekenen en symptomen van TLS moeten gecontroleerd worden en voorvallen moeten behandeld worden overeenkomstig de standaardrichtlijnen.
Eerdere stamceltransplantatie (GvHD)
Het is niet raadzaam dat patiënten die een allogene stamceltransplantatie ondergingen en actieve acute of chronische GvHD hebben, behandeling krijgen, omdat Tecartus GvHD mogelijk kan verslechteren.
Eerdere behandeling met anti-CD19-therapie
Tecartus wordt niet aanbevolen bij patiënten met gerecidiveerde CD19-negatieve ziekte na eerdere anti-CD19-therapie.
CD19-negatieve acute lymfoblastenleukemie
Tecartus wordt niet aanbevolen voor patiënten met CD19-negatieve ziekte of een onbevestigde CD19-status.
Natriumgehalte
Dit geneesmiddel bevat 300 mg natrium per infusie, overeenkomend met 15% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene.
Follow-up op lange termijn
Er wordt verwacht dat patiënten worden ingeschreven in een register om een beter begrip van de veiligheid en werkzaamheid van Tecartus op de lange termijn te krijgen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties met Tecartus uitgevoerd.
Profylactisch gebruik van systemische corticosteroïden kan interfereren met de activiteit van Tecartus en wordt derhalve niet standaard aanbevolen voorafgaand aan infusie (zie rubriek 4.2).
Levende vaccins
De veiligheid van immunisatie met levende virale vaccins tijdens of na behandeling met Tecartus is niet onderzocht. Uit voorzorg wordt aanbevolen ten minste 6 weken vóór aanvang van de lymfodepletie-chemotherapie, tijdens de behandeling met Tecartus en tot na de behandeling herstel van de immuniteit is opgetreden, geen vaccinaties met levende vaccins toe te dienen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie bij mannen en vrouwen
De zwangerschapsstatus van vrouwen in de vruchtbare leeftijd moet worden gecontroleerd voorafgaand aan het starten met behandeling met Tecartus.
Zie de voorschrijfinformatie voor lymfodepletie-chemotherapie voor informatie over de noodzaak van effectieve anticonceptie bij patiënten die de lymfodepletie-chemotherapie krijgen.
Er zijn onvoldoende gegevens over blootstelling om een aanbeveling te doen over de duur van de anticonceptie na behandeling met Tecartus.
Zwangerschap
Er zijn geen gegevens over het gebruik met Tecartus bij zwangere vrouwen. Er zijn geen dieronderzoeken naar voortplantings- en ontwikkelingstoxiciteit uitgevoerd met Tecartus om te beoordelen of het middel schadelijk kan zijn voor de foetus bij toediening aan een zwangere vrouw (zie rubriek 5.3).
Het is niet bekend of Tecartus kan worden overdragen op de foetus. Op basis van het werkingsmechanisme kunnen de getransduceerde cellen, als ze de placenta passeren, leiden tot foetale toxiciteit, inclusief B-cellymfocytopenie. Daarom wordt Tecartus niet aanbevolen voor vrouwen die zwanger zijn of voor vrouwen die zwanger kunnen worden en geen anticonceptie gebruiken. Zwangere vrouwen moeten geïnformeerd worden over de mogelijke risico’s voor de foetus. Een zwangerschap na behandeling met Tecartus moet worden besproken met de behandelende arts.
Bij pasgeborenen van met Tecartus behandelde moeders moet beoordeling van de immunoglobulineconcentraties en B-cellen in overweging worden genomen.
Borstvoeding
Het is niet bekend of Tecartus wordt uitgescheiden in de moedermelk of wordt overgedragen op het kind dat borstvoeding krijgt. Vrouwen die borstvoeding geven, moeten worden gewaarschuwd voor het potentiële risico voor het kind dat borstvoeding krijgt.
Vruchtbaarheid
Er zijn geen klinische gegevens beschikbaar over het effect van Tecartus op de vruchtbaarheid. Effecten op de vruchtbaarheid bij mannen en vrouwen zijn niet geëvalueerd in dieronderzoek.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Tecartus heeft grote invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
Vanwege de kans op neurologische voorvallen, met inbegrip van veranderde psychische toestand of insulten, mogen patiënten niet rijden en geen zware of mogelijk gevaarlijke machines bedienen gedurende minstens 4 weken na de infusie of totdat neurologische bijwerkingen volledig zijn verdwenen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Mantelcellymfoom
De in deze rubriek beschreven veiligheidsgegevens weerspiegelen de blootstelling aan Tecartus in ZUMA-2, een fase 2-onderzoek waarin in totaal 82 patiënten met recidiverend/refractair MCL een enkele dosis CAR-positieve levensvatbare cellen (2 x 10⁶ of 0,5 x 10⁶ anti-CD19 CAR T-cellen/kg) kregen op basis van een aanbevolen, op gewicht gebaseerde dosis.
De meest belangrijke en vaakst voorkomende bijwerkingen waren CRS (91%), infecties (55%) en encefalopathie (51%).
Ernstige bijwerkingen traden op bij 56% van de patiënten. De meest voorkomende ernstige bijwerkingen waren encefalopathie (26%), infecties (28%) en cytokine-release-syndroom (15%).
Bijwerkingen van graad 3 of hoger traden op bij 67% van de patiënten. De meest voorkomende niet-hematologische bijwerkingen van graad 3 of hoger waren infecties (34%) en encefalopathie (24%). De meest voorkomende hematologische bijwerkingen van graad 3 of hoger waren neutropenie (99%), leukopenie (98%), lymfopenie (96%), trombocytopenie (65%) en anemie (56%).
Acute lymfoblastenleukemie
De in deze rubriek beschreven veiligheidsgegevens weerspiegelen de blootstelling aan Tecartus in ZUMA-3, een fase 1/2-onderzoek waarin in totaal 100 patiënten met recidiverende/refractaire B-cel precursor ALL een enkele dosis CAR-positieve levensvatbare T-cellen (0,5 x 10⁶, 1 x 10⁶ of 2 x 10⁶ anti-CD19 CAR T-cellen/kg) kregen op basis van een aanbevolen, op gewicht gebaseerde dosis.
De belangrijkste en vaakst voorkomende bijwerkingen waren CRS (91%), encefalopathie (57%) en infecties (41%).
Ernstige bijwerkingen traden op bij 70% van de patiënten. De meest voorkomende ernstige bijwerkingen waren CRS (25%), infecties (22%) en encefalopathie (21%).
Bijwerkingen van graad 3 of hoger traden op bij 76% van de patiënten. De meest voorkomende niet-hematologische bijwerkingen van graad 3 of hoger waren infecties (27%) en CRS (25%) en encefalopathie (22%).
Lijst van bijwerkingen in tabelvorm
De bijwerkingen die in deze rubriek staan beschreven, werden vastgesteld bij in totaal 182 patiënten die werden blootgesteld aan Tecartus in twee multicenter klinische hoofdonderzoeken, ZUMA-2 (n = 82) en ZUMA-3 (n = 100). Deze bijwerkingen worden gepresenteerd op basis van systeem/orgaanklasse en op basis van frequentie. Frequenties zijn gedefinieerd als: zeer vaak (≥1/10); vaak (≥1/100, <1/10). Binnen elke frequentiecategorie zijn de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1 Bijwerkingen die zijn vastgesteld met Tecartus
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Infecties en parasitaire aandoeningen | ||
| Zeer vaak | Infecties met niet-gespecificeerde pathogenen Bacteriële infecties Schimmelinfecties Virusinfecties | |
| Bloed- en lymfestelselaandoeningen | ||
| Zeer vaak | Leukopeniea Neutropeniea Lymfopeniea Trombocytopeniea Anemiea Febriele neutropenie | |
| Vaak | Coagulopathie | |
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Immuunsysteemaandoeningen | ||
| Zeer vaak | Cytokine-release-syndroomb Hypogammaglobulinemie | |
| Vaak | Overgevoeligheid Hemofagocytaire lymfohistiocytose | |
| Voedings- en stofwisselingsstoornissen | ||
| Zeer vaak | Hypofosfatemiea Verminderde eetlust Hypomagnesiëmie Hyperglykemiea | |
| Vaak | Hypoalbuminemiea Uitdroging | |
| Psychische stoornissen | ||
| Zeer vaak | Delier Angst Slapeloosheid | |
| Zenuwstelselaandoeningen | ||
| Zeer vaak | Encefalopathie Tremor Hoofdpijn Immuun-effectorcel-geassocieerd neurotoxiciteitssyndroom (ICANSb, c) Afasie Duizeligheid Neuropathie | |
| Vaak | Insulten, inclusief status epilepticus Ataxie Verhoogde intracraniële druk | |
| Oogaandoeningen | ||
| Vaak | Gezichtsvermogen afgenomen | |
| Hartaandoeningen | ||
| Zeer vaak | Tachycardieën Bradycardieën | |
| Vaak | Niet-ventriculaire aritmieën | |
| Bloedvataandoeningen | ||
| Zeer vaak | Hypotensie Hypertensie Bloeding | |
| Vaak | Trombose | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Zeer vaak | Hoesten Dyspneu Pleurale effusie Hypoxie | |
| Vaak | Respiratoire insufficiëntie Longoedeem | |
| Maagdarmstelselaandoeningen | ||
| Zeer vaak | Nausea Diarree Constipatie Buikpijn Braken Orale pijn | |
| Vaak | Droge mond Dysfagie | |
| Huid- en onderhuidaandoeningen | ||
| Zeer vaak | Huiduitslag Huidaandoening | |
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Skeletspierstelsel- en bindweefselaandoeningen | ||
| Zeer vaak | Spierskeletpijn Motore disfunctie | |
| Nier- en urinewegaandoeningen | ||
| Zeer vaak | Nierinsufficiëntie | |
| Vaak | Urineoutput verlaagd | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Zeer vaak | Oedeem Vermoeidheid Pyrexie Pijn Rillingen | |
| Vaak | Infusiegerelateerde reactie | |
| Onderzoeken | ||
| Zeer vaak | Alanineaminotransferase verhoogda Bloed urinezuur verhoogda Aspartaataminotransferase verhoogda Hypocalciëmiea Hyponatriëmiea Direct bilirubine verhoogda Hypokaliëmiea | |
| Vaak | Bilirubine verhoogda | |
Alleen cytopenieën die resulteerden in (i)nieuwe of verslechterende klinische sequelae of (ii)waarvoor behandeling nodig was of (iii)waarvoor aanpassing van de lopende behandeling nodig was, zijn opgenomen in tabel 1. a Frequentie gebaseerd op laboratoriumparameter graad 3 of hoger. b Zie rubriek Beschrijving van geselecteerde bijwerkingen. c De frequentie van ICANS is geschat op basis van voorvallen die werden gemeld na het in de handel brengen. Cut-offdatum gegevens ZUMA-2: 24 juli 2021; Cut-offdatum gegevens ZUMA-3: 23 juli 2021 | ||
Beschrijving van geselecteerde bijwerkingen van ZUMA-2 en ZUMA-3 (n = 182), en uit de rapportage na het in de handel brengen.
Cytokine-release-syndroom
CRS trad op bij 91% van de patiënten. Twintig procent (20%) van de patiënten had CRS graad 3 of hoger (ernstig of levensbedreigend). De mediane tijd tot eerste optreden was 3 dagen (spreiding: 1 tot 13 dagen) en de mediane duur was 9 dagen (spreiding: 1 tot 63 dagen). Zevenennegentig procent (97%) van de patiënten herstelde van CRS.
De meest voorkomende tekenen of symptomen waarmee CRS gepaard ging bij patiënten die CRS kregen, waren pyrexie (94%), hypotensie (64%), hypoxie (32%), rillingen (31%), tachycardie (27%), sinustachycardie (23%), hoofdpijn (22%), vermoeidheid (16%) en misselijkheid (13%). Ernstige bijwerkingen die zich konden voordoen met CRS waren onder andere hypotensie (22%), pyrexie (15%), hypoxie (9%), tachycardie (3%), dyspneu (2%) en sinustachycardie (2%). Zie rubriek 4.4 voor controle- en behandelrichtlijnen.
Neurologische voorvallen en bijwerkingen
Neurologische bijwerkingen traden op bij 69% van de patiënten. Tweeëndertig procent (32%) van de patiënten had bijwerkingen van graad 3 of hoger (ernstig of levensbedreigend). De mediane tijd tot eerste optreden was 7 dagen (spreiding: 1 tot 262 dagen). Neurologische voorvallen werden verholpen voor 113 van de 125 patiënten (90,4%) met een mediane duur van 12 dagen (spreiding: 1 tot 708 dagen). Drie patiënten hadden aanhoudende neurologische voorvallen ten tijde van hun overlijden, met inbegrip van één patiënt met een gemeld voorval van ernstige encefalopathie en een andere patiënt met een gemeld voorval van ernstige verwarde toestand. De resterende onverholpen neurologische voorvallen waren graad 2. Drieënnegentig procent van alle behandelde patiënten kreeg het eerste CRS- of neurologische voorval binnen de eerste 7 dagen na infusie van Tecartus.
De meest voorkomende neurologische bijwerkingen, waaronder ICANS vertegenwoordigden tremor (32%), verwarde toestand (27%), encefalopathie (27%), afasie (21%) en agitatie (11%). Ernstige bijwerkingen met inbegrip van encefalopathie (15%), afasie (6%), verwarde toestand (5%) en ernstige gevallen van hersenoedeem, die fataal zouden kunnen worden, zijn opgetreden bij patiënten die werden behandeld met Tecartus. Zie rubriek 4.4 voor controle en behandelrichtlijnen.
Febriele neutropenie en infecties
Na infusie van Tecartus werd febriele neutropenie waargenomen bij 12% van de patiënten. Infecties traden op bij 87 van de 182 patiënten die werden behandeld met Tecartus in ZUMA-2 en ZUMA-3. Infecties van graad 3 of hoger (ernstig, levensbedreigend of fataal) traden op bij 30% van de patiënten waaronder infecties met niet-gespecificeerde pathogenen, bacteriële, schimmel- en virusinfecties bij respectievelijk 23%, 8%, 2% en 4% van de patiënten. Zie rubriek 4.4 voor controle en behandelrichtlijnen.
Langdurige cytopenieën
Cytopenieën komen zeer vaak voor na eerdere lymfodepletie-chemotherapie en therapie met Tecartus.
Langdurige (op dag 30 of daarna nog aanwezige of op dag 30 of daarna voor het eerst optredende) cytopenieën van graad 3 of hoger traden op bij 48% van de patiënten en omvatten neutropenie (34%), trombocytopenie (27%) en anemie (15%). Zie rubriek 4.4 voor behandelrichtlijnen.
Hypogammaglobulinemie
Hypogammaglobulinemie trad op bij 12% van de patiënten. Hypogammaglobulinemie van graad 3 of hoger trad op bij 1% van de patiënten. Zie rubriek 4.4 voor behandelrichtlijnen.
Immunogeniciteit
De immunogeniciteit van Tecartus is geëvalueerd met ELISA (enzyme-linked immunosorbent assay) voor de detectie van bindende antilichamen tegen FMC63, het oorspronkelijke antilichaam van de anti-CD19 CAR. Tot op heden is er bij MCL-patiënten geen immunogeniciteit van antilichamen tegen anti-CD19 CAR T-cellen waargenomen. Op basis van een initiële screeningsanalyse testten 17 patiënten in ZUMA-2 op enig tijdspunt positief op antilichamen; echter, een bevestigende, orthogonale, op cel gebaseerde test toonde aan dat alle 17 patiënten in ZUMA-2 antilichaam-negatief waren op alle geteste tijdspunten. Op basis van een initiële screeningsanalyse testten 16 patiënten in ZUMA-3 op enig tijdspunt positief op antilichamen. Van de patiënten met evalueerbare monsters voor een bevestigende test, werd van twee patiënten bevestigd dat ze antilichaam-positief waren na de behandeling. Eén van de twee patiënten had een bevestigd positief antilichaamresultaat in maand 6. De tweede patiënt had een bevestigd positief antilichaamresultaat op herbehandelingsdag 28 en in maand 3. Er zijn geen aanwijzingen dat de kinetica van de initiële expansie, CAR T-celfunctie en werkingsduur van Tecartus, of de veiligheid of werkzaamheid van Tecartus, gewijzigd werden bij deze patiënten.
Secundaire maligniteiten
Er zijn gevallen gemeld van de volgende bijwerkingen na behandeling met andere CAR T-celproducten, die ook kunnen optreden na behandeling met Tecartus: secundaire maligniteit met oorsprong in de T-cellen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen gegevens uit klinische onderzoeken beschikbaar met betrekking tot overdosering van Tecartus.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, andere antineoplastische middelen, antineoplastische cel- en gentherapie, ATC-code: L01XL06.
Werkingsmechanisme
Tecartus, een CD19-gerichte immunotherapie met gemodificeerde autologe T-cellen, bindt aan kankercellen die CD19 tot expressie brengen en normale B-cellen. Na binding van anti-CD19 CAR T-cellen aan doelcellen die CD19 tot expressie brengen, activeren het CD28-costimulerende en CD3-zèta-signalerende domein de neerwaartse signaaltransductieroutes die leiden tot activatie van T-cellen, proliferatie, acquisitie van effectorfuncties en secretie van inflammatoire cytokinen en chemokinen. Deze opeenvolgende gebeurtenissen leiden tot het vernietigen van cellen die CD19 tot expressie brengen.
Farmacodynamische effecten
In zowel ZUMA-2 als ZUMA-3 werden de farmacodynamische responsen na infusie van Tecartus met een tussenperiode van 4 weken geëvalueerd door het meten van tijdelijke verhoging van cytokinen, chemokinen en andere moleculen in het bloed. Concentraties cytokinen en chemokinen, zoals IL-6, IL-8, IL-10, IL-15, TNF-α, interferon-gamma (IFN-γ) en IL-2Rα, werden geanalyseerd. Piekverhoging werd doorgaans waargenomen binnen de eerste 8 dagen na infusie en de concentraties waren over het algemeen binnen 28 dagen weer op het niveau bij aanvang.
Vanwege het on-target/off-tumor-effect van Tecartus, kan er na de behandeling een periode van B-celaplasie optreden.
Translationale analyses ter identificatie van verbanden tussen cytokineconcentraties en incidentie van CRS of neurologische voorvallen toonden aan dat hogere concentraties (piek en AUC na 1 maand) van meerdere serumanalyten, waaronder IL-6, IL-10 en TNF-α, gepaard gingen met neurologische bijwerkingen van graad 3 of hoger, en CRS graad 3 of hoger.
Klinische werkzaamheid en veiligheid
Recidiverend of refractair MCL: ZUMA-2
De werkzaamheid en veiligheid van Tecartus bij volwassen patiënten met recidiverend of refractair MCL die eerdere chemotherapie met antracycline of bendamustine, een antilichaam tegen CD20, en een Brutons-tyrosinekinaseremmer (BTK-remmer) (ibrutinib of acalabrutinib) hebben gekregen, werden beoordeeld in een fase 2-, eenarmig, open-label multicenteronderzoek. Geschikte patiënten vertoonden eveneens ziekteprogressie na het laatste regime of waren refractair voor de meest recente therapie. Patiënten met actieve of ernstige infecties, eerdere allogene hematopoëtische stamceltransplantatie (HSCT), detecteerbare maligne cellen in het cerebrospinale vocht of hersenmetastasen, en een voorgeschiedenis van CZS-lymfoom of CZS-aandoeningen, kwamen niet in aanmerking. In ZUMA-2 werden in totaal 74 patiënten geïncludeerd (d.w.z. ondergingen leukaferese) en 68 van deze patiënten werden behandeld met Tecartus. Drie patiënten kregen geen Tecartus vanwege productieproblemen. Twee andere patiënten werden niet behandeld vanwege progressieve ziekte (overlijden) na leukaferese. Eén patiënt werd niet met Tecartus behandeld na het krijgen van lymfodepletie-chemotherapie vanwege aanhoudend actief atriumfibrilleren. De volledige analyseset (full analysis set, FAS) werd gedefinieerd als alle patiënten die leukaferese ondergingen. Een samenvatting van de kenmerken van de patiënten bij aanvang staat vermeld in tabel 2.
Tabel 2 Samenvatting van de kenmerken bij aanvang voor ZUMA-2
| Categorie | Alle patiënten die leukaferese ondergingen (FAS) (N = 74) |
| Leeftijd (jaren) | |
| Mediaan (min, max) | 65 (38, 79) |
| ≥ 65 | 58% |
| Mannelijk geslacht | 84% |
| Mediaan aantal eerdere therapieën (min, max) | 3 (1, 5) |
| Recidiverende/refractaire subgroep | |
| Recidiverend na auto-SCT | 42% |
| Refractair voor laatste MCL-therapie | 39% |
| Recidiverend na laatste MCL-therapie | 19% |
| Patiënten met ziektestadium IV | 86% |
| Patiënten met betrokkenheid van het beenmerg | 51% |
| Morfologische kenmerken | |
| Klassieke MCL | 54% |
| Blastoïde MCL | 26% |
| Overige | 1% |
| Niet bekend | 19% |
| Overbruggingstherapie gekregen | |
| Ja | 38% |
| Nee | 62% |
| Ki-67 IHC door centraal laboratorium | |
| N | 49 |
| Mediaan | 65% |
| Auto-SCT: autologe stamceltransplantatie; IHC: immunohistochemie; Max: maximum; MCL: mantelcellymfoom; Min: minimum. | |
Tecartus werd toegediend aan patiënten als een enkelvoudige intraveneuze infusie van een doeldosis van 2 × 10⁶ anti-CD19 CAR T-cellen/kg (maximale toegestane dosis: 2 × 10⁸ cellen) na lymfodepletie-chemotherapie met 500 mg/m² intraveneus cyclofosfamide en 30 mg/m² intraveneus fludarabine, allebei toegediend op de 5e, 4e en 3e dag voorafgaand aan de behandeling. Overbruggingstherapie tussen leukaferese en lymfodepletie-chemotherapie was toegestaan om de ziektelast onder controle te houden.
Voor patiënten die werden behandeld met Tecartus, was de mediane tijd vanaf leukaferese tot levering van het product 13 dagen (spreiding: 9 tot 20 dagen) en de mediane tijd vanaf leukaferese tot infusie van Tecartus was 27 dagen (spreiding: 19 tot 74 dagen, met uitzondering van één uitschieter van 134 dagen). De mediane dosis was 2,0 × 10⁶ anti-CD19 CAR T-cellen/kg. Alle patiënten kregen een infusie van Tecartus op dag 0 en werden in het ziekenhuis opgenomen tot minimaal dag 7.
Het primaire eindpunt was het objectieve responspercentage (ORR) zoals beoordeeld per Lugano 2014-criteria door een onafhankelijke beoordelingscommissie. Secundaire eindpunten waren duur van respons (DOR), totale overleving (OS), progressie-vrije overleving (PFS) en ernst van bijwerkingen.
Voor de primaire analyse werd a priori de analyseset gedefinieerd die bestond uit de eerste 60 patiënten die met Tecartus werden behandeld en die 6 maanden na de ziekte-evaluatie in week 4 na de Tecartus-infusie werden beoordeeld voor respons. In deze analyseset van 60 patiënten was het ORR 93% met een CR-percentage van 67%. Het ORR was significant hoger dan het vooraf gespecificeerde historische controlepercentage van 25% met een eenzijdig significantieniveau van 0,025 (p < 0,0001).
De aangepaste follow-upanalyses van de werkzaamheid na 24 maanden werden uitgevoerd aan de hand van de modified intent to treat (mITT) analyseset die bestond uit 68 patiënten die met Tecartus werden behandeld. In de follow-upanalyse na 24 maanden waren de ORR- en CR-percentages bij de 68 patiënten in de mITT-analyseset respectievelijk 91% en 68%.
De resultaten in de FAS van zowel de primaire analyse als de follow-upanalyse na 24 maanden worden getoond in tabel 3.
Tabel 3 Samenvatting van de werkzaamheid voor ZUMA-2
| Categorie | Alle patiënten die leukaferese ondergingena (FAS) (N = 74) | |||
| Primaire analyse | 24 maanden follow-up | |||
| Objectieve responspercentage (ORR), n (%) [95% BI] | 62 (84%) [73,4; 91,3] | 62 (84%) [73,4; 91,3] | ||
| CR, n (%) [95% BI] | 44 (59%) [47,4; 70,7] | 46 (62%) [50,1; 73,2] | ||
| PR, n (%) [95% BI] | 18 (24%) [15,1; 35,7] | 16 (22%) [12,9; 32,7] | ||
| Duur van respons (DOR)b | ||||
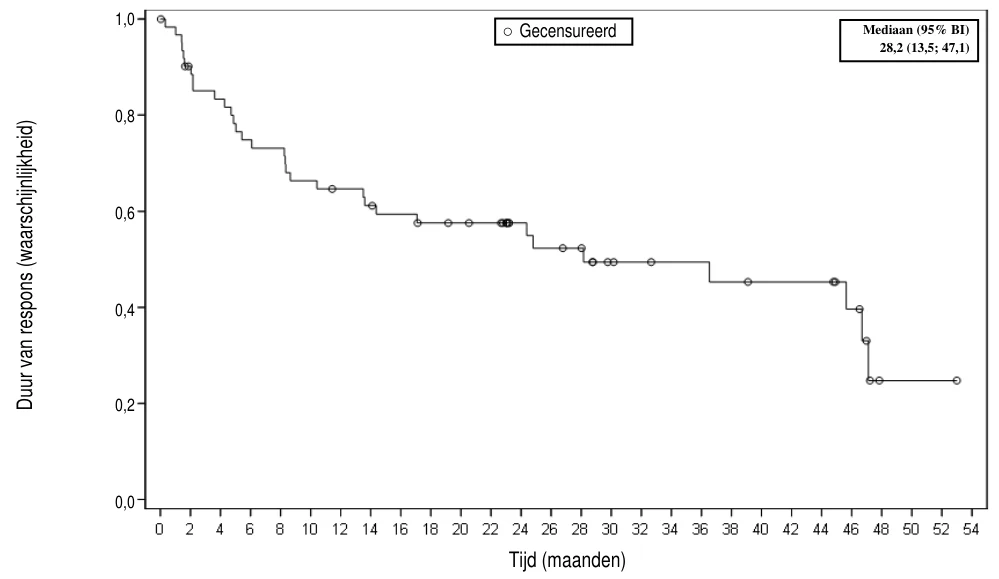
| Mediaan in maanden [95% BI] | NR [10,4; NE] | 28,2 (13,5; 47,1) | ||
| Spreidingc in maanden | 0,0+; 35,0+ | 0,0+; 53,0+ | ||
| Aanhoudende responsen, CR+PR, CR, n (%)d | 32 (43%), 30 (41%) | 25 (34%), 25 (34%) | ||
| Progressievrije overleving | ||||
| Mediaan, maanden [95% BI] | 16,2 [9,9; NE] | 24,0 (10,1; 48,2) | ||
| BI: betrouwbaarheidsinterval; CR: volledige remissie (complete remission); FAS: volledige analyseset; NE: niet | ||||
| te schatten (not estimable); NR: niet bereikt (not reached); PR: gedeeltelijke remissie (partial remission). | ||||
| a Van de 74 patiënten die werden geïncludeerd (d.w.z. die leukaferese ondergingen), kregen 69 patiënten | ||||
| lymfodepletie-chemotherapie, en 68 patiënten kregen Tecartus. | ||||
| b Onder alle respondenten. DOR wordt gemeten vanaf de datum van de eerste objectieve respons tot de | ||||
| datum van progressie of overlijden. | ||||
| c Een +-teken duidt op een gecensureerde waarde. | ||||
| d Op de cut-offdatum van de gegevens. Percentages worden berekend met behulp van het totale aantal | ||||
| patiënten in de analyseset als de noemer. | ||||
Afbeelding 1 Kaplan-Meier-DOR in de FAS
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Tecartus in alle subgroepen van pediatrische patiënten met MCL (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Recidiverende of refractaire B-cel precursor ALL: ZUMA-3
In een open-label, multicenter fase 2-onderzoek werden de werkzaamheid en veiligheid van Tecartus geëvalueerd bij volwassen patiënten met recidiverende of refractaire B-precursor ALL. Recidiverend of refractair was gedefinieerd als een van het volgende: primair refractair; eerste recidief na een remissie van ≤ 12 maanden; recidiverend of refractair na tweedelijns of hogerelijns therapie; recidiverend of refractair na allogene stamceltransplantatie (allo-SCT) (op voorwaarde dat de transplantatie ≥ 100 dagen vóór de inclusie werd uitgevoerd en dat er geen immunosuppressiva werden ingenomen ≤ 4 weken vóór de inclusie). Patiënten met actieve of ernstige infecties, actieve graft-versus-host-ziekte en een voorgeschiedenis van CZS-afwijkingen werden van het onderzoek uitgesloten. Patiënten met CZS-2-ziekte zonder klinisch duidelijke neurologische veranderingen kwamen in aanmerking. In fase 2 van ZUMA-3 werden in totaal 71 patiënten geïncludeerd (d.w.z. ondergingen leukaferese) en werden 55 patiënten met Tecartus behandeld. Zes patiënten kregen geen Tecartus vanwege een mislukte productie. Acht andere patiënten werden niet behandeld, voornamelijk vanwege bijwerkingen na leukaferese. Twee patiënten die leukaferese ondergingen en lymfodepletie-chemotherapie kregen werden niet met Tecartus behandeld; één patiënt had bacteriëmie en kreeg neutropene koorts en de andere patiënt voldeed niet aan de geschiktheidscriteria na de lymfodepletie-chemotherapie. De FAS omvatte alle patiënten die leukaferese ondergingen en de gemodificeerde intent-to-treat (mITT) analyseset omvatte alle patiënten die in fase 2 leukaferese ondergingen en met Tecartus werden behandeld. Een samenvatting van de beginkenmerken van de patiënten wordt gegeven in tabel 4.
Tabel 4 Samenvatting van de kenmerken bij aanvang voor ZUMA-3 fase 2
| Categorie | Alle patiënten die leukaferese ondergingen (FAS) (N = 71) | Alle behandelde patiënten (mITT) (N = 55) |
| Leeftijd (jaren) | ||
| Mediaan (min, max) | 44 (19 tot 84) | 40 (19 tot 84) |
| Mannelijk geslacht | 58% | 60% |
| Blank ras | 72% | 67% |
| Primaire refractaire ziekte | 30% | 33% |
| Recidiverende/refractaire ziekte na ≥ 2 lijnen therapie | 76% | 78% |
| Eerste recidief indien eerste remissie ≤ 12 maanden | 28% | 29% |
| Aantal eerdere therapielijnen | ||
| Mediaan (min, max) | 2 (1 tot 8) | 2 (1 tot 8) |
| ≥ 3 | 48% | 47% |
| Eerdere therapieën | ||
| Allo-SCT | 39% | 42% |
| Blinatumomab | 46% | 45% |
| Inotuzumab | 23% | 22% |
| Philadelphia-chromosoom (Ph+) | 27% | 27% |
| Allo-SCT, allogene stamceltransplantatie; Max, maximum; Min, minimum | ||
Na lymfodepletie-chemotherapie werd Tecartus toegediend aan patiënten als enkelvoudige intraveneuze infusie met een doeldosis van 1 × 10⁶ anti-CD19 CAR T-cellen/kg (maximale toegestane dosis: 1 × 10⁸ cellen). De behandeling met lymfodepletie bestond uit 900 mg/m2 cyclofosfamide intraveneus gedurende 60 minuten op de 2e dag voorafgaand aan de infusie van Tecartus en 25 mg/m2 fludarabine intraveneus gedurende 30 minuten op de 4e, 3e en 2e dag voorafgaand aan de infusie van Tecartus. Van de 55 patiënten die Tecartus kregen, kregen er 51 patiënten overbruggingstherapie tussen leukaferese en lymfodepletie-chemotherapie om de ziektelast onder controle te houden.
De mediane tijd van leukaferese tot toediening van het product was 16 dagen (spreiding: 11 tot 42 dagen) en de mediane tijd van leukaferese tot infusie van Tecartus was 29 dagen (spreiding: 20 tot 60 dagen). De mediane dosis was 1,0 × 10⁶ anti-CD19 CAR T-cellen/kg. Alle patiënten kregen de infusie van Tecartus op dag 0 en werden tot minimaal dag 7 in het ziekenhuis opgenomen.
Het primaire eindpunt was het totale percentage volledige remissie (overall complete remission, OCR) (complete remissie [CR] + volledige remissie met onvolledig hematologisch herstel (complete remission with incomplete hematologic recovery [CRi]) bij patiënten die werden behandeld met Tecartus, zoals bepaald door een onafhankelijke beoordeling. Bij de 55 patiënten die werden behandeld met Tecartus (mITT), bedroeg het OCR-percentage 70,9% met een CR-percentage van 56,4% (tabel 5), wat significant hoger was dan het vooraf gespecificeerde controlepercentage van 40%. Van de 39 patiënten die een CR of CRi bereikten, was de mediane tijd tot respons 1,1 maanden (spreiding: 0,85 tot 2,99 maanden).
Alle behandelde patiënten hadden een mogelijke follow-up gedurende ≥ 18 maanden, met een mediane follow-up periode van 20,5 maanden (95%-BI: 0,3; 32,6 maanden) en een mediane follow-upperiode voor de OS van 24,0 maanden (95%-BI: 23,3; 24,6).
Tabel 5 Samenvatting van de werkzaamheidsresultaten voor ZUMA-3 fase 2
| FAS N = 71 | mITTa N = 55 | |
| OCR-waarde (CR + CRi) n (%) [95%-BI] | 39 (54,9) [43; 67] | 39 (70,9) [57,0; 82,0] |
| CR-waarde, n (%) [95%-BI] | 31 (43,7) [32; 56] | 31 (56,4) [42,0; 70,0] |
| Minimale restziekte (Minimal Residual Disease, MRD) negatieve waarde onder OCR (CR of CRi) -patiënten, n (%) | n = 39 38 (97%) | n = 39 38 (97%) |
Duur van remissie, mediaan in maanden [95%-BI] b Mediane spreiding in maanden | 14,6 [9,4; NE]c (0,03+; 24,08+) | 14,6 [9,4; NE]c (0,03+; 24,08+) |
BI, betrouwbaarheidsinterval; CR, volledige remissie (complete remission); NE, niet te schatten (not estimable) a. Van de 71 patiënten die werden geïncludeerd (en leukaferese ondergingen) kregen 57 patiënten conditionerings-chemotherapie, en kregen 55 patiënten Tecartus. b. Proefpersonen werden gecensureerd bij hun laatste evalueerbare ziektebeoordeling vóór de aanvang van een nieuwe antikankerbehandeling (met uitzondering van hervatting van een tyrosinekinaseremmer) of allo-SCT om elke bijdrage die de nieuwe behandeling op de DOR kon hebben uit te sluiten en die confounding van de bijdrage van KTE-X19 kon veroorzaken. De resultaten van de analyses die niet censureerden voor latere allo-SCT of de aanvang van een nieuwe antikankerbehandeling kwamen overeen met de analyses die de voorvallen niet censureerden. c. De duur van de remissie was alleen gedefinieerd voor proefpersonen die een OCR bereikten, daarom waren de resultaten van de analyse in de FAS en mITT identiek. | ||
Afbeelding 2 Kaplan-Meier-DOR in de mITT-analyseseta
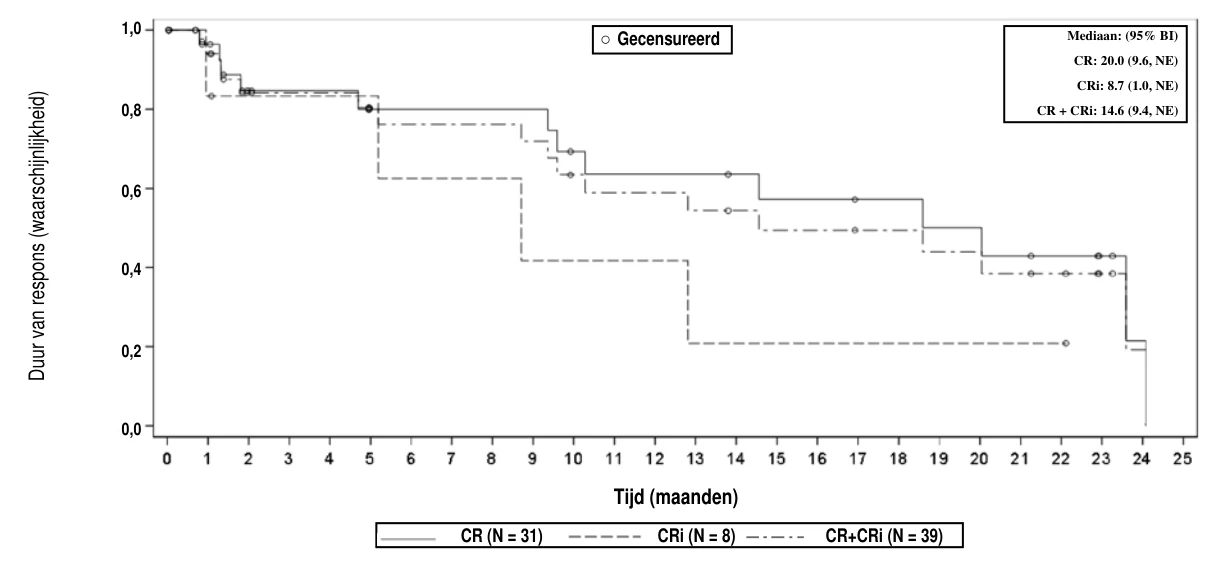
a. De DOR was alleen gedefinieerd voor proefpersonen die een OCR bereikten, daarom waren de resultaten van de analyse in de FAS en mITT identiek.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Tecartus in een of meerdere subgroepen van pediatrische patiënten met B-cel ALL en af te zien van de verplichting om de resultaten in te dienen van onderzoek met Tecartus voor de behandeling van ALL bij pediatrische patiënten met een gewicht van minder dan 6 kg. Zie rubriek 4.2 voor informatie over pediatrisch gebruik.
Voorwaardelijke toelating
Dit geneesmiddel is geregistreerd in het kader van een zogeheten 'voorwaardelijke toelating’. Dit betekent dat aanvullend bewijs over de baten van dit geneesmiddel wordt afgewacht in zowel de MCL- als de ALL-patiëntenpopulatie.
Het Europees Geneesmiddelenbureau zal nieuwe informatie over dit geneesmiddel op zijn minst eenmaal per jaar beoordelen en zo nodig deze SmPC aanpassen.
5.2 Farmacokinetische eigenschappen
Celkinetiek
Mantelcellymfoom
Na infusie van 2 x 10⁶ anti-CD19 CAR T-cellen/kg Tecartus in ZUMA-2 vertoonden anti-CD19 CAR T-cellen een initiële snelle expansie gevolgd door een afname tot nabij de baselinewaarden na 3 maanden. Piekconcentraties van anti-CD19 CAR T-cellen traden op binnen de eerste 7 tot 15 dagen na de infusie.
Van de patiënten met MCL werd het aantal anti-CD19 CAR T-cellen in het bloed in verband gebracht met objectieve respons (CR of PR) (tabel 6).
Tabel 6 Samenvatting van de farmacokinetiek van brexucabtagene autoleucel in ZUMA-2
| Aantal anti-CD19 CAR T-cellen | Patiënten die respons vertonen (CR of PR) (N = 63) | Patiënten die geen respons vertonen (N = 5) | P-waarde |
Piek (cellen/μl) Mediaan [min, max], n | 97,52 [0,24; 2589,47]; 62 | 0,39 [0,16; 22,02]; 5 | 0,0020 |
AUC0–28 (cellen/μl·dag) Mediaan [min, max], n | 1386,28 [3,83; 2,77 × 10⁴]; 62 | 5,51 [1,81; 293,86]; 5 | 0,0013 |
P-waarde wordt berekend aan de hand van de Wilcoxon-test
Mediane piekwaarden voor anti-CD19 CAR T-cellen waren 74,08 cellen/μl bij MCL-patiënten van 65 jaar of ouder (n = 39) en 112,45 cellen/μl bij MCL-patiënten jonger dan 65 jaar (n = 28). Mediane AUC-waarden voor anti-CD19 CAR T-cellen waren 876,48 cellen/μl bij MCL-patiënten van 65 jaar of ouder en 1640,21 cellen/μl bij MCL-patiënten jonger dan 65 jaar.
Acute lymfoblastenleukemie
Na infusie van een doeldosis van 1 x 10⁶ anti-CD19 CAR T-cellen/kg Tecartus in ZUMA-3 (fase 2) vertoonden anti-CD19 CAR T-cellen een initiële snelle expansie gevolgd door een afname tot nabij de baselinewaarden na 3 maanden. De mediane tijd tot de piekconcentraties van anti-CD19 CAR T-cellen was binnen de eerste 15 dagen na de infusie van Tecartus.
Een samenvatting van de farmacokinetiek van Tecartus ten opzichte van de tijd, gebaseerd op een centrale beoordeling van de totale respons, wordt gegeven in tabel 7.
Tabel 7 Samenvatting van de farmacokinetiek van brexucabtagene autoleucel in ZUMA-3 fase 2
| Aantal anti-CD19 CAR T-cellen | Patiënten met totale volledige remissie (CR/CRi) (N = 39) | Patiënten met niet-volledige remissiea (N = 16) | P-waarde |
Piek (cellen/μl) Mediaan [min; max], n | 38,35 [1,31; 1533,4], 36b | 0,49 [0,00; 183,50], 14b | 0,0001c |
AUC0–28 (cellen/μl·dag) Mediaan [min; max], n | 424,03 [14,12 tot 19390,42], 36b | 4,12 [0,00; 642,25], 14b | 0,0001c |
a. Drie van de 39 proefpersonen die CR of CRi bereikten en 2 van de 16 proefpersonen die niet-CR/CRi waren, hadden bij geen enkel bezoek na de infusie gegevens over anti-CD19 CAR T-cellen.
b. Niet-volledige remissie omvat alle niet-CR/CRi-proefpersonen van wie de respons is geclassificeerd als onvolledige remissie met gedeeltelijk hematologisch herstel, blastenvrij hypoplastisch of aplastisch beenmerg (N = 4), gedeeltelijke respons (N = 0), geen respons (N = 9), of niet evalueerbaar (N = 3).
c. P-waarde wordt berekend aan de hand van de Wilcoxon-test
Mediane piekwaarden voor anti-CD19 CAR T-cellen waren 34,8 cellen/μl bij ALL-patiënten van 65 jaar of ouder (n = 8) en 17,4 cellen/μl bij ALL-patiënten jonger dan 65 jaar (n = 47). Mediane AUC-waarden voor anti-CD19 CAR T-cellen waren 425,0 cellen/μl bij ALL-patiënten van 65 jaar of ouder en 137,7 cellen/μl bij ALL-patiënten jonger dan 65 jaar.
Bij MCL- en ALL-patiënten had het geslacht geen significante invloed op de AUCdag 0–28 en Cmax van Tecartus.
Er is geen onderzoek uitgevoerd naar gebruik van Tecartus bij patiënten met lever- en nierfunctiestoornissen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Tecartus bestaat uit gemodificeerde humane T-cellen. Daarom zijn er geen representatieve in-vitro-assays, ex-vivo-modellen of in-vivo-modellen beschikbaar waarin de toxicologische eigenschappen van het humane product accuraat kunnen worden beoordeeld. Er zijn derhalve geen traditionele toxicologie-onderzoeken uitgevoerd voor de ontwikkeling van het geneesmiddel.
Er is geen onderzoek gedaan naar carcinogeniteit of genotoxiciteit.
Er is geen onderzoek gedaan ter evaluatie van de effecten van deze behandeling op de vruchtbaarheid, reproductie en ontwikkeling.
6 FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Cryostor CS10 (bevat DMSO)
Natriumchloride
Humaan albumine
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
1 jaar.
Tecartus is maximaal 3 uur na ontdooiing stabiel bij kamertemperatuur (20°C – 25°C). De infusie van Tecartus moet echter starten binnen 30 minuten nadat het product volledig is ontdooid, en de totale infusietijd mag niet langer zijn dan 30 minuten.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Tecartus moet worden bewaard bij ≤ -120 °C en moet bevroren blijven tot de patiënt klaar is voor de behandeling om ervoor te zorgen dat er levensvatbare cellen beschikbaar zijn voor toediening aan de patiënt.
Tecartus kan eenmaal worden bewaard bij -80 °C (±10 °C), gedurende maximaal 90 dagen. Na opslag bij -80 °C (±10 °C) moet het product binnen de periode van 90 dagen of, als dat eerder is, vóór de op het etiket vermelde uiterste houdbaarheidsdatum worden gebruikt. Na deze data mag het product niet meer worden gebruikt en moet het worden weggegooid.
Ontdooid geneesmiddel mag niet opnieuw worden ingevroren.
Voor de bewaarcondities van het geneesmiddel na ontdooien, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking en speciale benodigdheden voor gebruik, toediening of
implantatie
Cryozak van ethyleenvinylacetaat met afgesloten extra slang en twee beschikbare spikepoorten met ongeveer 68 ml celdispersie.
Eén cryozak is afzonderlijk verpakt in een metalen verzendcassette.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Bestraling kan leiden tot inactivatie van het product.
Te nemen voorzorgsmaatregelen voorafgaand aan gebruik of toediening van het geneesmiddel
Tecartus moet binnen de instelling worden vervoerd in gesloten, breekvrije, lekvrije containers.
Dit geneesmiddel bevat menselijke bloedcellen. Beroepsbeoefenaren in de gezondheidszorg die Tecartus hanteren, moeten passende voorzorgsmaatregelen nemen (handschoenen en oogbescherming dragen) om mogelijke overdracht van infectieziekten te voorkomen.
Voorbereiding voorafgaand aan toediening
Controleer of de identiteit (ID) van de patiënt overeenkomt met de patiëntgegevens op de metalen
Tecartus-cassette.
- De Tecartus-infuuszak mag niet uit de metalen cassette worden gehaald als de gegevens op het voor de patiënt specifieke etiket niet overeenkomen met die van de beoogde patiënt.
- Haal de infuuszak uit de metalen cassette zodra de identiteit van de patiënt is bevestigd.
- Controleer of de patiënteninformatie op het etiket op de metalen cassette overeenkomt met de patiënteninformatie op het etiket op de infuuszak.
- Controleer de infuuszak voor het ontdooien op eventuele beschadigingen. Volg de lokale richtlijnen met betrekking tot het hanteren van afvalmateriaal van menselijke oorsprong (en neem onmiddellijk contact op met Kite) als de infuuszak is beschadigd.
Ontdooien
- Plaats de infuuszak in een tweede zak.
- Ontdooi Tecartus bij ongeveer 37°C met behulp van een waterbad of droge ontdooimethode totdat er geen ijs meer zichtbaar is in de infuuszak. Meng de inhoud van de infuuszak voorzichtig om klonten celmateriaal te dispergeren. Meng de inhoud van de infuuszak voorzichtig verder indien klonten cellen zichtbaar blijven. Kleine klontjes celmateriaal dienen te worden gedispergeerd door voorzichtig handmatig te mengen. Tecartus mag voorafgaand aan de infusie niet worden gespoeld, gecentrifugeerd en/of worden geresuspendeerd in nieuwe media. Het ontdooien dient naar schatting 3 tot 5 minuten in beslag te nemen.
Eenmaal ontdooid is Tecartus gedurende maximaal 3 uur stabiel bij kamertemperatuur (20°C –
25°C). De Tecartus-infusie moet echter binnen 30 minuten nadat het product volledig is ontdooid starten.
Toediening
- Uitsluitend voor eenmalig autoloog gebruik.
- Tocilizumab en noodhulpapparatuur moeten voorafgaand aan de infusie en tijdens de controleperiode beschikbaar zijn. In het uitzonderlijke geval dat tocilizumab niet beschikbaar is vanwege een tekort dat vermeld staat op de door het Europees Geneesmiddelenbureau gepubliceerde tekortenlijst, moeten geschikte alternatieve maatregelen voor de behandeling van CRS in plaats van tocilizumab beschikbaar zijn voorafgaand aan de infusie.
- Er mag geen leukodepletiefilter worden gebruikt.
- Centrale veneuze toegang wordt aanbevolen voor de toediening.
Verifieer opnieuw of de identiteit van de patiënt overeenkomt met de patiëntgegevens op de
Tecartus-infuuszak.
Prime de slangenset voorafgaand aan de infusie met natriumchlorideoplossing 9 mg/ml (0,9%)
voor injectie (0,154 mmol natrium per ml).
- Dien de volledige inhoud van de Tecartus-infuuszak binnen 30 minuten via infusie toe, via zwaartekracht of een peristaltische pomp.
- Schud de infuuszak voorzichtig tijdens de infusie om klonteren van cellen te voorkomen.
- Spoel, nadat de volledige inhoud van de infuuszak via infusie is toegediend, de slangenset met natriumchlorideoplossing 9 mg/ml (0,9%) voor injectie (0,154 mmol natrium per ml) op dezelfde infusiesnelheid om er zeker van te zijn dat de volledige behandeling wordt toegediend.
Te nemen maatregelen in geval van onbedoelde blootstelling
In geval van onbedoelde blootstelling moeten de lokale voorschriften voor de verwerking van materiaal van menselijke oorsprong in acht worden genomen. Werkoppervlakken en materialen die mogelijk in contact zijn geweest met Tecartus, moeten worden ontsmet met een geschikt ontsmettingsmiddel.
Te nemen voorzorgsmaatregelen voor het verwijderen van het geneesmiddel
Al het ongebruikte geneesmiddel en al het materiaal dat in contact is geweest met Tecartus (vast en vloeibaar afval) moet worden behandeld en afgevoerd als mogelijk besmettelijk afval en verwijderd overeenkomstig de lokale voorschriften voor de verwerking van materiaal van menselijke oorsprong.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Kite Pharma EU B.V.
Tufsteen 1
2132 NT Hoofddorp
Nederland
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1492/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 14 december 2020
Datum van laatste verlenging: 17 november 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.