


SmPC (samenvatting van de productkenmerken) - Lonquex
1. NAAM VAN HET GENEESMIDDEL
Lonquex 6 mg oplossing voor injectie in een voorgevulde spuit
Lonquex 6 mg/0,6 ml oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Voorgevulde spuit
Elke voorgevulde spuit bevat 6 mg lipegfilgrastim* in 0,6 ml oplossing.
Injectieflacon
Elke injectieflacon bevat 6 mg lipegfilgrastim* in 0,6 ml oplossing.
Elke ml oplossing voor injectie bevat 10 mg lipegfilgrastim.
De werkzame stof is een covalent conjugaat van filgrastim** met methoxypolyethyleenglycol (PEG) via een koolhydraatlinker.
* Dit is uitsluitend gebaseerd op het eiwitgehalte. De concentratie is 20,9 mg/ml (d.w.z. 12,6 mg per voorgevulde spuit of injectieflacon) indien de PEG-groep en de koolhydraatlinker worden meegerekend.
** Filgrastim (recombinant methionyl-humane granulocytkoloniestimulerende factor [G-CSF]) wordt geproduceerd in Escherichia coli-cellen met behulp van recombinant-DNA-technologie.
De sterkte van dit geneesmiddel mag niet worden vergeleken met de sterkte van een ander gepegyleerd of niet-gepegyleerd eiwit van dezelfde therapeutische klasse. Voor meer informatie, zie rubriek 5.1.
Hulpstoffen met bekend effect
Elke voorgevulde spuit of injectieflacon bevat 30 mg sorbitol.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectievloeistof)
Heldere, kleurloze oplossing
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Lonquex is geïndiceerd voor gebruik bij volwassenen en kinderen van 2 jaar en ouder voor reductie van de duur van neutropenie en de incidentie van febriele neutropenie bij patiënten die worden behandeld met cytotoxische chemotherapie voor een maligne aandoening (met uitzondering van chronische myeloïde leukemie en myelodysplastische syndromen).
4.2 Dosering en wijze van toediening
Een behandeling met Lonquex moet worden gestart door en onder toezicht plaatsvinden van artsen die ervaren zijn in oncologie of hematologie.
Dosering
Volwassenen
De aanbevolen dosis is 6 mg (0,6 ml oplossing in een voorgevulde spuit of injectieflacon) Lonquex voor elke chemotherapeutische cyclus, die ongeveer 24 uur na de cytotoxische chemotherapie moet worden toegediend.
Kinderen van 2 jaar en ouder
De aanbevolen dosis Lonquex voor pediatrische patiënten is gebaseerd op het lichaamsgewicht, in overeenstemming met de tabel hieronder:
Tabel 1: Aanbevolen dosis bij kinderen van 2 jaar en ouder
| Lichaamsgewicht (kg) | Dosis (voor elke chemotherapeutische cyclus, ongeveer 24 uur na cytotoxische chemotherapie gegeven) |
| < 10 | 0,6 mg (0,06 ml) |
| ≥ 10 tot < 20 | 1,5 mg (0,15 ml) |
| ≥ 20 tot < 30 | 2,5 mg (0,25 ml) |
| ≥ 30 tot < 45 | 4,0 mg (0,40 ml) |
| ≥ 45 | 6,0 mg (0,60 ml) |
Voor kinderen die 45 kg of meer wegen, kan Lonquex uit een injectieflacon of een voorgevulde spuit worden gebruikt.
Speciale patiëntengroepen
Oudere patiënten
In klinisch onderzoek met een beperkt aantal oudere patiënten was er geen relevant leeftijdsgebonden verschil met betrekking tot het werkzaamheids- of veiligheidsprofiel van lipegfilgrastim. Daarom is een aanpassing van de dosis niet nodig voor oudere patiënten.
Nierfunctiestoornis
De momenteel beschikbare gegevens worden beschreven in rubriek 5.2, maar er kan geen doseringsadvies worden gegeven.
Leverfunctiestoornis
De momenteel beschikbare gegevens worden beschreven in rubriek 5.2, maar er kan geen doseringsadvies worden gegeven.
Pediatrische patiënten (kinderen jonger dan 2 jaar)
De veiligheid en werkzaamheid van Lonquex bij kinderen jonger dan 2 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
De oplossing dient subcutaan (s.c.) te worden geïnjecteerd. De injectie moet in de buik, bovenarm of dij worden toegediend.
Voorgevulde spuit
Zelftoediening van Lonquex mag alleen worden gedaan door patiënten die goed gemotiveerd en terdege opgeleid zijn, en die deskundig advies kunnen vragen. De eerste injectie moet onder direct medisch toezicht gebeuren.
Voor instructies over de behandeling van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende geneesmiddel goed geregistreerd worden in het patiëntendossier.
Algemeen
De veiligheid en werkzaamheid van Lonquex zijn niet onderzocht bij patiënten die een hoge dosis chemotherapie krijgen. Lonquex mag niet worden gebruikt om de dosis van de cytotoxische chemotherapie te verhogen tot boven de vastgelegde dosisschema’s.
Allergische reacties en immunogeniciteit
Patiënten die overgevoelig zijn voor G-CSF of derivaten lopen ook het risico op overgevoeligheidsreacties op lipegfilgrastim als gevolg van mogelijke kruisreactiviteit. Vanwege het risico van kruisreactie mag bij deze patiënten geen behandeling met lipegfilgrastim worden ingesteld.
De meeste biologische geneesmiddelen lokken enige mate van antilichaamrespons tegen het geneesmiddel uit. Deze antilichaamrespons kan, in sommige gevallen, leiden tot bijwerkingen of verlies van werkzaamheid. Als een patiënt niet op de behandeling reageert, moet de patiënt verder worden geëvalueerd.
Als een ernstige allergische reactie optreedt, moet gedurende enkele dagen de aangewezen therapie worden gegeven terwijl de patiënt nauwlettend wordt gevolgd.
Hematopoëtisch systeem
Een behandeling met lipegfilgrastim sluit trombocytopenie en anemie als gevolg van myelosuppressieve chemotherapie niet uit. Lipegfilgrastim kan ook leiden tot reversibele trombocytopenie (zie rubriek 4.8). Aanbevolen wordt om het aantal trombocyten en de hematocrietwaarde regelmatig te controleren. Extra voorzichtigheid is geboden wanneer enkelvoudige of gecombineerde chemotherapeutica worden toegediend waarvan bekend is dat ze ernstige trombocytopenie veroorzaken.
Leukocytose kan optreden (zie rubriek 4.8). Er zijn geen bijwerkingen gemeld die rechtstreeks te wijten zijn aan leukocytose. Een stijging van het aantal witte bloedcellen (WBC) stemt overeen met de farmacodynamische effecten van lipegfilgrastim. Tijdens de behandeling moet het aantal WBC regelmatig worden gecontroleerd vanwege de klinische effecten van lipegfilgrastim en de kans op leukocytose. Als het aantal witte bloedcellen meer dan 50 x 109/l bedraagt na de verwachte nadir, moet lipegfilgrastim onmiddellijk worden gestaakt.
Een verhoogde hematopoëtische werking van het beenmerg als reactie op de groeifactortherapie ging gepaard met tijdelijke positieve bevindingen op beeldvorming van de botten. Hiermee dient rekening te worden gehouden bij de interpretatie van de resultaten van beeldvorming van de botten.
Patiënten met myeloïde leukemie of myelodysplastische syndromen
Granulocytkoloniestimulerende factor kan in vitro de groei van myeloïde cellen en sommige niet-myeloïde cellen bevorderen.
De veiligheid en werkzaamheid van Lonquex zijn niet onderzocht bij patiënten met chronische myeloïde leukemie, myelodysplastische syndromen of secundaire acute myeloïde leukemie; daarom mag het bij dergelijke patiënten niet worden gebruikt. Extra voorzichtigheid is geboden om de diagnose van blastentransformatie van chronische myeloïde leukemie te onderscheiden van die van acute myeloïde leukemie.
Myelodysplastisch syndroom en acute myeloïde leukemie bij borst- en longkankerpatiënten
In een observationeel postmarketingonderzoek werden myelodysplastisch syndroom (MDS) en acute myeloïde leukemie (AML) in verband gebracht met het gebruik van pegfilgrastim, een alternatieve G-CSF, in combinatie met chemotherapie en/of radiotherapie bij borst- en longkankerpatiënten. Een vergelijkbaar verband is niet bekend tussen lipegfilgrastim en MDS/AML. Niettemin dienen patiënten met borstkanker en patiënten met longkanker te worden gecontroleerd op tekenen en symptomen van MDS/AML.
Bijwerkingen met betrekking tot de milt
Er zijn doorgaans asymptomatische gevallen van splenomegalie gemeld na toediening van lipegfilgrastim (zie rubriek 4.8) en occasionele gevallen van ruptuur van de milt, met inbegrip van gevallen met fatale afloop, na toediening van G-CSF of derivaten (zie rubriek 4.8). Bijgevolg moet de grootte van de milt zorgvuldig worden gevolgd (bijvoorbeeld klinisch onderzoek, echografie). Er dient rekening te worden gehouden met een diagnose van ruptuur van de milt bij patiënten die pijn in de linkerbovenbuik of in de schoudertop melden.
Bijwerkingen met betrekking tot de longen
Bijwerkingen met betrekking tot de longen, met name interstitiële pneumonie, zijn gemeld na toediening van lipegfilgrastim (zie rubriek 4.8). Patiënten met een recente voorgeschiedenis van longinfiltraten of pneumonie lopen mogelijk een groter risico.
De eerste pulmonale symptomen zoals hoest, koorts en dyspnoe in combinatie met radiologische tekenen van longinfiltraten en een verslechterde longfunctie in combinatie met een verhoogd aantal neutrofielen kunnen de voorbode zijn voor Acute Respiratory Distress Syndrome (ARDS) (zie rubriek 4.8). In dergelijke omstandigheden moet Lonquex worden stopgezet volgens het oordeel van de arts en moet een aangewezen behandeling worden gegeven.
Bijwerkingen met betrekking tot de bloedvaten
Het capillaireleksyndroom is gerapporteerd na toediening van G-CSF of derivaten en wordt gekenmerkt door hypotensie, hypoalbuminemie, oedeem en bloedindikking. Patiënten die symptomen van het capillaireleksyndroom ontwikkelen, dienen nauwgezet gevolgd te worden en standaard symptomatische behandeling te ontvangen, wat ook een behoefte aan intensieve zorg zou kunnen betekenen (zie rubriek 4.8).
Na toediening van G-CSF bij gezonde proefpersonen en bij kankerpatiënten is aortitis gemeld. De symptomen die optraden omvatten koorts, buikpijn, malaise, rugpijn en verhoogde ontstekingsmarkers (bijv. C-reactief proteïne en wittebloedceltelling). In de meeste gevallen werd aortitis door middel van een CT-scan vastgesteld en doorgaans verdween het nadat G-CSF was stopgezet. Zie ook rubriek 4.8.
Patiënten met sikkelcelanemie
Sikkelcelcrisis is in verband gebracht met het gebruik van G-CSF of derivaten bij patiënten met sikkelcelanemie (zie rubriek 4.8). Bijgevolg moeten artsen voorzichtigheid betrachten wanneer Lonquex wordt toegediend bij patiënten met sikkelcelanemie, de aangewezen klinische parameters en laboratoriumwaarden controleren en alert zijn op het mogelijke verband tussen enerzijds lipegfilgrastim en anderzijds een vergrote milt en vaso-occlusieve crisis.
Hypokaliëmie
Hypokaliëmie kan optreden (zie rubriek 4.8). Voor patiënten met een verhoogd risico op hypokaliëmie als gevolg van een onderliggende ziekte of gelijktijdige medicatie wordt aanbevolen het serumkaliumgehalte zorgvuldig te controleren en kalium, indien nodig, aan te vullen.
Glomerulonefritis
Glomerulonefritis is gemeld bij patiënten die filgrastim, lenograstim of pegfilgrastim kregen. Over het algemeen herstelden voorvallen van glomerulonefritis na dosisverlaging van of stoppen met filgrastim, lenograstim of pegfilgrastim. Regelmatige controle met urineanalyses wordt aanbevolen (zie rubriek 4.8).
Hulpstoffen
Dit geneesmiddel bevat sorbitol. Er moet rekening worden gehouden met het additieve effect van gelijktijdig toegediende producten die sorbitol (of fructose) bevatten en inname van sorbitol (of fructose) via de voeding.
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per voorgevulde spuit of injectieflacon, d.w.z. in wezen ‘natriumvrij’.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Als gevolg van de mogelijke gevoeligheid van snel delende myeloïde cellen voor cytotoxische chemotherapie moet Lonquex ongeveer 24 uur na toediening van cytotoxische chemotherapie worden toegediend. Het gelijktijdige gebruik van lipegfilgrastim met een chemotherapeuticum is niet beoordeeld bij patiënten. In diermodellen blijkt de gelijktijdige toediening van G-CSF en 5-fluoro-uracil (5-FU) of andere antimetabolieten myelosuppressie te versterken.
De veiligheid en werkzaamheid van Lonquex zijn niet beoordeeld bij patiënten die chemotherapie krijgen gepaard gaand met vertraagde myelosuppressie, bijvoorbeeld nitroso-ureumverbindingen.
De mogelijke interactie met lithium, dat ook de afgifte van neutrofielen bevordert, werd niet specifiek onderzocht. Er is geen bewijs dat een dergelijke interactie schadelijk zou zijn.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een zeer beperkte hoeveelheid gegevens (minder dan 300 zwangerschapsuitkomsten) over het gebruik van lipegfilgrastim bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van Lonquex te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of lipegfilgrastim/metabolieten in de moedermelk wordt/worden uitgescheiden. Risico voor een kind dat borstvoeding krijgt, kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens behandeling met Lonquex.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar. De resultaten van dieronderzoek met G-CSF en derivaten duiden niet op schadelijke effecten met betrekking tot de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Lonquex heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende bijwerkingen zijn musculoskeletale pijn en misselijkheid.
Het capillaireleksyndroom, dat levensbedreigend kan zijn indien niet tijdig behandeld, is vooral gerapporteerd bij kankerpatiënten die chemotherapie ondergaan na toediening van G-CSF of derivaten (zie rubriek 4.4 en rubriek 4.8).
Lijst van bijwerkingen in tabelvorm
De veiligheid van lipegfilgrastim is beoordeeld op basis van de resultaten van klinisch onderzoek met 506 patiënten en 76 gezonde vrijwilligers die minstens eenmaal met lipegfilgrastim werden behandeld.
De in onderstaande tabel 2 vermelde bijwerkingen worden ingedeeld volgens systeem/orgaanklasse. De frequentiegroepen worden gedefinieerd volgens de volgende afspraak: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 2: Bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerking |
Bloed- en lymfestelselaandoeningen | Vaak | Trombocytopenie* |
| Soms | Leukocytose*, splenomegalie* | |
| Immuunsysteemaandoeningen | Soms | Overgevoeligheidsreacties* |
Voedings- en stofwisselingsstoornissen | Vaak | Hypokaliëmie* |
| Zenuwstelselaandoeningen | Vaak | Hoofdpijn |
| Bloedvataandoeningen | Niet bekend | Capillaireleksyndroom*, aortitis* |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Vaak | Hemoptoë |
| Soms | Bijwerkingen met betrekking tot de longen*, longbloedingen | |
| Maagdarmstelselaandoeningen | Zeer vaak | Misselijkheid* |
Huid- en onderhuidaandoeningen | Vaak | Reacties van de huid* |
| Soms | Reacties op de injectieplaats* | |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Musculoskeletale pijn* |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Pijn op de borst |
| Onderzoeken | Soms | Alkalische fosfatase in bloed verhoogd*, lactaatdehydrogenase in bloed verhoogd* |
| * Zie rubriek “Omschrijving van geselecteerde bijwerkingen” hieronder. | ||
Omschrijving van geselecteerde bijwerkingen
Trombocytopenie en leukocytose zijn gemeld (zie rubriek 4.4).
Splenomegalie, doorgaans asymptomatisch, is gemeld (zie rubriek 4.4).
Overgevoeligheidsreacties zoals allergische huidreacties, urticaria, angio-oedeem en ernstige allergische reacties kunnen optreden.
Hypokaliëmie is gemeld (zie rubriek 4.4).
Bijwerkingen met betrekking tot de longen, met name interstitiële pneumonie, zijn gemeld (zie rubriek 4.4). Deze bijwerkingen met betrekking tot de longen kunnen ook longoedeem, longinfiltraten, longfibrose, ademhalingsstilstand of ARDS omvatten (zie rubriek 4.4).
Misselijkheid werd zeer vaak waargenomen bij patiënten die chemotherapie kregen.
Huidreacties, zoals erytheem en uitslag, kunnen optreden.
Reacties op de injectieplaats, zoals verharding en pijn op de injectieplaats, kunnen optreden.
De vaakst voorkomende bijwerking omvat musculoskeletale pijn, zoals botpijn en myalgie. Musculoskeletale pijn is doorgaans licht tot matig ernstig en tijdelijk van aard, en kan bij de meeste patiënten met standaardanalgetica onder controle worden gehouden. Er zijn echter meldingen geweest van gevallen van hevige musculoskeletale pijn (voornamelijk botpijn en rugpijn), waaronder gevallen die leidden tot een ziekenhuisopname.
Reversibele, lichte tot matige verhogingen van alkalische fosfatase en lactaatdehydrogenase kunnen optreden, zonder dat deze gepaard gaan met klinische effecten. Verhogingen van alkalische fosfatase en lactaatdehydrogenase zijn hoogstwaarschijnlijk het gevolg van de stijging van het aantal neutrofielen.
Bepaalde bijwerkingen zijn nog niet waargenomen met lipegfilgrastim, maar algemeen wordt aangenomen dat ze te wijten zijn aan G-CSF en derivaten:
Bloed- en lymfestelselaandoeningen
- Ruptuur van de milt, met inbegrip van enkele gevallen met fatale afloop (zie rubriek 4.4)
- Sikkelcelcrisis bij patiënten met sikkelcelanemie (zie rubriek 4.4)
Bloedvataandoeningen
Capillaireleksyndroom
Gevallen van het capillaireleksyndroom zijn gemeld in de postmarketingsetting bij gebruik van G-CSF of derivaten. Over het algemeen is dit opgetreden bij patiënten met gevorderde maligne aandoeningen, bij patiënten met sepsis, bij patiënten die meerdere chemotherapieregimes toegediend kregen of bij patiënten die aferese hebben ondergaan (zie rubriek 4.4).
- Aortitis (zie rubriek 4.4).
Huid- en onderhuidaandoeningen
- Acute febriele neutrofiele dermatose (syndroom van Sweet)
- Cutane vasculitis
Nier- en urinewegaandoeningen
- Glomerulonefritis (zie rubriek 4.4)
Pediatrische patiënten
De veiligheidsbeoordeling bij pediatrische patiënten is beperkt tot klinische onderzoeksgegevens afkomstig van de volgende onderzoeken:
- een fase I-onderzoek met 21 pediatrische patiënten in de leeftijd van 2 tot 16 jaar met een ewingtumor of rabdomyosarcoom die lipegfilgrastim kregen na één cyclus van chemotherapie (zie ook rubriek 5.1)
- een fase II-onderzoek met 21 pediatrische patiënten in de leeftijd van 2 tot 18 jaar met een ewingtumor of rabdomyosarcoom die één dosis lipegfilgrastim per chemotherapeutische cyclus kregen, gedurende 4 opeenvolgende cycli (zie ook rubriek 5.1).
Over het algemeen leek het veiligheidsprofiel bij pediatrische patiënten vergelijkbaar met het veiligheidsprofiel dat is waargenomen in klinische onderzoeken met volwassenen. Sommige bloed- en lymfestelselaandoeningen (anemie, lymfopenie, trombocytopenie) en maagdarmstelselaandoeningen (braken) werden met een hogere frequentie waargenomen bij pediatrische patiënten dan in klinische onderzoeken met volwassenen (zie ook rubriek 5.1).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen ervaring met overdosering van lipegfilgrastim. In geval van overdosering moeten de aantallen witte bloedcellen en trombocyten regelmatig worden gecontroleerd en moet de grootte van de milt zorgvuldig worden gemonitord (bijvoorbeeld klinisch onderzoek, echografie).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunostimulantia, koloniestimulerende factoren, ATC-code: L03AA14
Werkingsmechanisme
Lipegfilgrastim is een covalent conjugaat van filgrastim met één methoxypolyethyleenglycol- (PEG-) molecuul, via een koolhydraatlinker bestaande uit glycine, N-acetylneuraminezuur en N-acetylgalactosamine. De gemiddelde molecuulmassa bedraagt ongeveer 39 kDa, waarvan de eiwitgroep ongeveer 48% omvat. Humaan G-CSF is een glycoproteïne dat de productie en afgifte van functionele neutrofielen uit het beenmerg regelt. Filgrastim is een niet-geglycosyleerd recombinant methionyl-humaan G-CSF. Lipegfilgrastim is een langwerkende vorm van filgrastim als gevolg van de verminderde renale klaring. Lipegfilgrastim bindt net als filgrastim en pegfilgrastim aan de humane G-CSF-receptor.
Farmacodynamische effecten
Lipegfilgrastim en filgrastim induceerden binnen 24 uur een uitgesproken stijging in het aantal neutrofielen in perifeer bloed, met een kleine stijging van monocyten en/of lymfocyten. Deze resultaten doen vermoeden dat de G-CSF-groep van lipegfilgrastim de verwachte activiteit van deze groeifactor veroorzaakt: stimulering van proliferatie van hematopoëtische progenitorcellen, differentiatie tot rijpe cellen en afgifte in het perifere bloed. Dit effect vindt niet alleen bij neutrofielen plaats maar omvat ook andere enkelvoudige en meervoudige progenitorlijnen en pluripotente hematopoëtische stamcellen. Bovendien versterkt G-CSF de antibacteriële werking van neutrofielen, waaronder fagocytose.
Klinische werkzaamheid en veiligheid
In twee gerandomiseerde, dubbelblinde klinische hoofdonderzoeken bij patiënten die myelosuppressieve chemotherapie ondergingen, werd lipegfilgrastim onderzocht bij een dosering van eenmaal per cyclus.
Het eerste klinische hoofdonderzoek (fase III) XM22-03 was een actief gecontroleerd onderzoek bij 202 patiënten met borstkanker stadium II-IV die maximaal 4 cycli van chemotherapie kregen met doxorubicine en docetaxel. Patiënten werden in een verhouding van 1:1 gerandomiseerd en kregen 6 mg lipegfilgrastim of 6 mg pegfilgrastim. Het onderzoek toonde niet-inferioriteit aan voor 6 mg lipegfilgrastim ten opzichte van 6 mg pegfilgrastim voor het primaire eindpunt, de duur van ernstige neutropenie (DEN) in de eerste cyclus van chemotherapie (zie tabel 3).
Tabel 3: DEN, ernstige neutropenie (EN) en febriele neutropenie (FN) in cyclus 1 van onderzoek XM22-03 (ITT)
Pegfilgrastim 6 mg (n = 101) | Lipegfilgrastim 6 mg (n = 101) | |
| DEN | ||
| Gemiddelde ± SD (d) | 0,9 ± 0,9 | 0,7 ± 1,0 |
| Δ LS gemiddelde | -0,186 | |
| 95% BI | -0,461 tot 0,089 | |
| EN | ||
| Incidentie (%) | 51,5 | 43,6 |
| FN | ||
| Incidentie (%) | 3,0 | 1,0 |
ITT = Intent-to-treat-populatie (alle gerandomiseerde patiënten) SD = standaarddeviatie d = dagen BI = betrouwbaarheidsinterval Δ LS gemiddelde (verschil gemiddelden volgens kleinste-kwadratenmethode lipegfilgrastim – pegfilgrastim) en BI buiten multivariate Poisson-regressieanalyse | ||
Het tweede klinische hoofdonderzoek (fase III) XM22-04 was een placebogecontroleerd onderzoek bij 375 patiënten met niet-kleincellige longkanker die maximaal 4 cycli van chemotherapie kregen met cisplatine en etoposide. De patiënten werden gerandomiseerd in een verhouding van 2:1 en kregen 6 mg lipegfilgrastim of placebo. De resultaten van het onderzoek worden weergegeven in tabel 4. Toen het hoofdonderzoek was afgerond, bedroeg de incidentie van overlijden 7,2% (placebo) en 12,5% (6 mg lipegfilgrastim), hoewel na de follow-upperiode van 360 dagen de totale incidentie van overlijden vergelijkbaar was tussen placebo en lipegfilgrastim (44,8% en 44%; veiligheidspopulatie).
Tabel 4: DEN, EN en FN in cyclus 1 van onderzoek XM22-04 (ITT)
| Placebo (n = 125) | Lipegfilgrastim 6 mg (n = 250) | |
| FN | ||
| Incidentie (%) | 5,6 | 2,4 |
| 95% BI | 0,121 tot 1,260 | |
| p-waarde | 0,1151 | |
| DEN | ||
| Gemiddelde ± SD (d) | 2,3 ± 2,5 | 0,6 ± 1,1 |
| Δ LS gemiddelde | -1,661 | |
| 95% BI | -2,089 tot -1,232 | |
| p-waarde | < 0,0001 | |
| EN | ||
| Incidentie (%) | 59,2 | 32,1 |
| Oddsratio | 0,325 | |
| 95% BI | 0,206 tot 0,512 | |
| p-waarde | < 0,0001 | |
Δ LS gemiddelde (verschil gemiddelden volgens kleinste-kwadratenmethode lipegfilgrastim – placebo), BI en p-waarde buiten multivariate Poisson-regressieanalyse Oddsratio (lipegfilgrastim/placebo), BI en p-waarde buiten multivariate logistische-regressieanalyse | ||
Er werd een studie naar de veiligheid (XM22-ONC-40041) uitgevoerd na verlening van de handelsvergunning om gegevens te verzamelen over ziekteprogressie en mortaliteit bij patiënten met gevorderd longcarcinoom (plaveiselcel- of niet-plaveiselcel-) die lipefilgrastim kregen als aanvulling op de op platina gebaseerde chemotherapie. Er werd met lipefilgrastim geen verhoogd risico op ziekteprogressie of overlijden waargenomen.
Immunogeniciteit
Er werd een analyse uitgevoerd van antilichamen tegen het geneesmiddel bij 579 patiënten en gezonde vrijwilligers die werden behandeld met lipegfilgrastim, 188 patiënten en gezonde vrijwilligers die werden behandeld met pegfilgrastim en 121 patiënten die werden behandeld met placebo. Geneesmiddelspecifieke antilichamen die na aanvang van de behandeling werden aangemaakt, werden gedetecteerd bij 0,86% van de proefpersonen die lipegfilgrastim kregen, bij 1,06% van de proefpersonen die pegfilgrastim kregen en bij 1,65% van de proefpersonen die placebo kregen. Er werden geen neutraliserende antilichamen tegen lipegfilgrastim waargenomen.
Pediatrische patiënten
Twee klinische onderzoeken (XM22-07 en XM22-08) zijn uitgevoerd met pediatrische patiënten waarin lipegfilgrastim werd gebruikt voor de behandeling van neutropenie als gevolg van chemotherapie en de preventie van febriele neutropenie als gevolg van chemotherapie. In beide onderzoeken werd lipegfilgrastim geleverd in glazen injectieflacons die 10 mg lipegfilgrastim bevatten in een oplossing van 1 ml voor subcutane injectie.
In het fase I-onderzoek (XM22-07) kregen 21 kinderen in de leeftijd van 2 tot 16 jaar met een ewingtumor of rabdomyosarcoom lipegfilgrastim als enkelvoudige subcutane dosis van 100 μg/kg (tot een maximum van 6 mg, de vaste dosis voor volwassenen), 24 uur na het einde van de laatste chemotherapiebehandeling in week 1 van het regime. De chemotherapieregimes bestonden uit: vincristine, ifosfamide, doxorubicine en etoposide (VIDE); vincristine, actinomycine D en cyclofosfamide (VAC); of ifosfamide, vincristine en actinomycine D (IVA). De incidentie van FN varieerde met de leeftijd (van 14,3% tot 71,4%), waarbij de hoogste frequentie in de groep met de hoogste leeftijden werd gevonden. De vergelijking van de werkzaamheid in de verschillende leeftijdsgroepen werd gecompliceerd door het gebruik van drie verschillende chemotherapieregimes met verschillende myelosuppressieve effecten en verschillende leeftijdsverdelingen.
In het fase II-onderzoek (XM22-08) kregen 42 kinderen in de leeftijd van 2 tot < 18 jaar met een ewingtumor of rabdomyosarcoom lipegfilgrastim 4 opeenvolgende chemotherapeutische cycli in een gerandomiseerde verhouding van 1:1 ofwel lipegfilgrastim in een dosis van 100 µg/kg (tot maximaal 6 mg, 1 dosis per cyclus) ofwel filgrastim in een dosis van 5 µg/kg (eenmaal daags gedurende ten minste 5 opeenvolgende dagen per cyclus [maximaal 14 dagen]). De chemotherapieregimes bestonden uit: VIDE; VAC; IVA; vincristine, doxorubicine en cyclofosfamide afgewisseld met ifosfamide en etoposide (VDC/IE); of ifosfamide, vincristine, actinomycine D en doxorubicine (IVADo). Het primaire eindpunt was de duur van ernstige neutropenie (DEN) in cyclus 1. De DEN (gemiddelde [standaarddeviatie]) in cyclus 1 bedroeg 2,7 (2,25) dagen in de lipegfilgrastimgroep en 2,5 (2,09) dagen in de filgrastimgroep (per protocol [PP]-analyseset). De totale incidentie van febriele neutropenie bedroeg 35% in de lipegfilgrastimgroep en 42% in de filgrastimgroep (PP-analyseset). Het onderzoek had geen onderscheidend vermogen voor het uitvoeren van een formele hypothesetest. Daarom moeten de resultaten van dit onderzoek met voorzichtigheid worden geïnterpreteerd.
5.2 Farmacokinetische eigenschappen
Algemeen
Gezonde vrijwilligers
In 3 onderzoeken (XM22-01, XM22-05, XM22-06) met gezonde vrijwilligers werd de maximale bloedconcentratie bereikt na een mediaan van 30 tot 36 uur; de gemiddelde terminale halfwaardetijd varieerde van ongeveer 32 tot 62 uur na één subcutane injectie van 6 mg lipegfilgrastim.
Na subcutane injectie van 6 mg lipegfilgrastim op drie verschillende plaatsen (bovenarm, buik en dij) bij gezonde vrijwilligers was de biologische beschikbaarheid (piekconcentratie en AUC [area under the curve]) lager na subcutane injectie in de dij dan na subcutane injectie in de buik en de bovenarm. In dit beperkte onderzoek XM22-06 waren de biologische beschikbaarheid van lipegfilgrastim en de waargenomen verschillen tussen de injectieplaatsen groter bij mannelijke proefpersonen dan bij vrouwelijke proefpersonen. Desalniettemin waren de farmacodynamische effecten vergelijkbaar en onafhankelijk van geslacht en injectieplaats.
Metabolisme
Lipegfilgrastim wordt gemetaboliseerd via intra- of extracellulaire afbraak door proteolytische enzymen. Lipegfilgrastim wordt geïnternaliseerd door neutrofielen (niet-lineair proces) en vervolgens door endogene proteolytische enzymen binnen in de cel afgebroken. De lineaire route is waarschijnlijk het gevolg van afbraak van extracellulair eiwit door neutrofielenelastase en andere plasmaproteasen.
Geneesmiddelinteracties
In-vitro-gegevens duiden erop dat lipegfilgrastim weinig of geen directe of
immuunsysteemgemedieerde effecten heeft op de activiteit van CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19 en CYP3A4/5. Daarom zal lipegfilgrastim waarschijnlijk geen invloed hebben op het metabolisme via humane cytochroom P450-enzymen.
Speciale patiëntengroepen
Kankerpatiënten
In 2 onderzoeken (XM22-02 en XM22-03) bij patiënten met borstkanker die chemotherapie kregen die bestond uit doxorubicine en docetaxel werden gemiddelde maximale bloedconcentraties van 227 en 262 ng/ml bereikt na een mediane tijd tot de maximale concentratie (tmax) van 44 en 48 uur. De gemiddelde terminale halfwaardetijden bedroegen ongeveer 29 en 31 uur na één subcutane injectie van 6 mg lipegfilgrastim tijdens de eerste cyclus van chemotherapie. Na één subcutane injectie van 6 mg lipegfilgrastim tijdens de vierde cyclus lagen de maximale bloedconcentraties lager dan die werden waargenomen in de eerste cyclus (gemiddelde waarden van 77 en 111 ng/ml) en werden ze bereikt na een mediane tmax van 8 uur. De gemiddelde terminale halfwaardetijden in de vierde cyclus waren ongeveer 39 en 42 uur.
In een onderzoek (XM22-04) bij patiënten met niet-kleincellige longkanker die chemotherapie kregen die bestond uit cisplatine en etoposide werd de gemiddelde maximale bloedconcentratie van 317 ng/ml bereikt na een mediane tmax van 24 uur; de gemiddelde terminale halfwaardetijd bedroeg ongeveer 28 uur na één subcutane injectie van 6 mg lipegfilgrastim tijdens de eerste cyclus van chemotherapie. Na één subcutane injectie van 6 mg lipegfilgrastim tijdens de vierde cyclus werd de gemiddelde maximale bloedconcentratie van 149 ng/ml bereikt na een mediane tmax van 8 uur; de gemiddelde terminale halfwaardetijd bedroeg ongeveer 34 uur.
Lipegfilgrastim blijkt voornamelijk te worden geëlimineerd door neutrofielengemedieerde klaring, die bij hogere doses verzadigd raakt. In overeenstemming met een zelfregulerend klaringsmechanisme daalt de serumconcentratie van lipegfilgrastim langzaam tijdens het tijdelijke nadir van neutrofielen, die het gevolg is van chemotherapie, en snel bij het daaropvolgende beginnende herstel van neutrofielen (zie afbeelding 1).
Afbeelding 1: Profiel van mediane serumconcentratie van lipegfilgrastim en mediane ANC bij met chemotherapie behandelde patiënten na één injectie van 6 mg lipegfilgrastim
Patiënten met nier- of leverfunctiestoornis
Als gevolg van het neutrofielengemedieerde klaringsmechanisme wordt niet verwacht dat de farmacokinetiek van lipegfilgrastim invloed zal ondervinden van een nier- of leverfunctiestoornis.
Oudere patiënten
Beperkte patiëntengegevens duiden erop dat de farmacokinetiek van lipegfilgrastim bij oudere patiënten (65 - 74 jaar) vergelijkbaar is met die bij jongere patiënten. Er zijn geen farmacokinetische gegevens beschikbaar bij patiënten van ≥ 75 jaar.
Pediatrische patiënten
In een fase I-onderzoek (zie rubriek 5.1) bedroegen de geometrische gemiddelde maximale bloedconcentraties (Cmax) 243 ng/ml in de groep van 2 tot < 6 jaar, 255 ng/ml in de groep van 6 tot < 12 jaar en 224 ng/ml in de groep van 12 tot < 18 jaar, na een enkelvoudige subcutane injectie van 100 μg/kg (maximaal 6 mg) lipegfilgrastim bij de eerste cyclus van de chemotherapie. De maximale bloedconcentraties werden bereikt na een mediane tijd (tmax) van respectievelijk 23,9 uur, 30,0 uur en 95,8 uur.
Farmacokinetische en farmacodynamische modellering van pediatrische gegevens (leeftijd van 2 tot < 18 jaar met toegediende doses van 100 µg/kg), met inbegrip van aanvullende gegevens uit het fase II-onderzoek (zie rubriek 5.1) en gecombineerd met eerdere farmacokinetische gegevens van volwassenen, ondersteunt dat vergelijkbare serumblootstellingen aan lipegfilgrastim werden bereikt bij pediatrische patiënten als bij volwassen patiënten, en dat farmacokinetische en farmacodynamische parameters vergelijkbaar waren over de verschillende bestudeerde pediatrische gewichtscategorieën en de dosisaanbeveling per lichaamsgewichtcategorie voor pediatrische patiënten ondersteunen.
Patiënten met overgewicht
Bij een stijgend gewicht werd een tendens in de richting van een afname van de blootstelling aan lipegfilgrastim waargenomen. Dit kan leiden tot verlaagde farmacodynamische responsen bij zware patiënten (> 95 kg). Een daaruit voortvloeiende daling van de werkzaamheid bij deze patiënten kan niet worden uitgesloten op grond van de huidige gegevens. 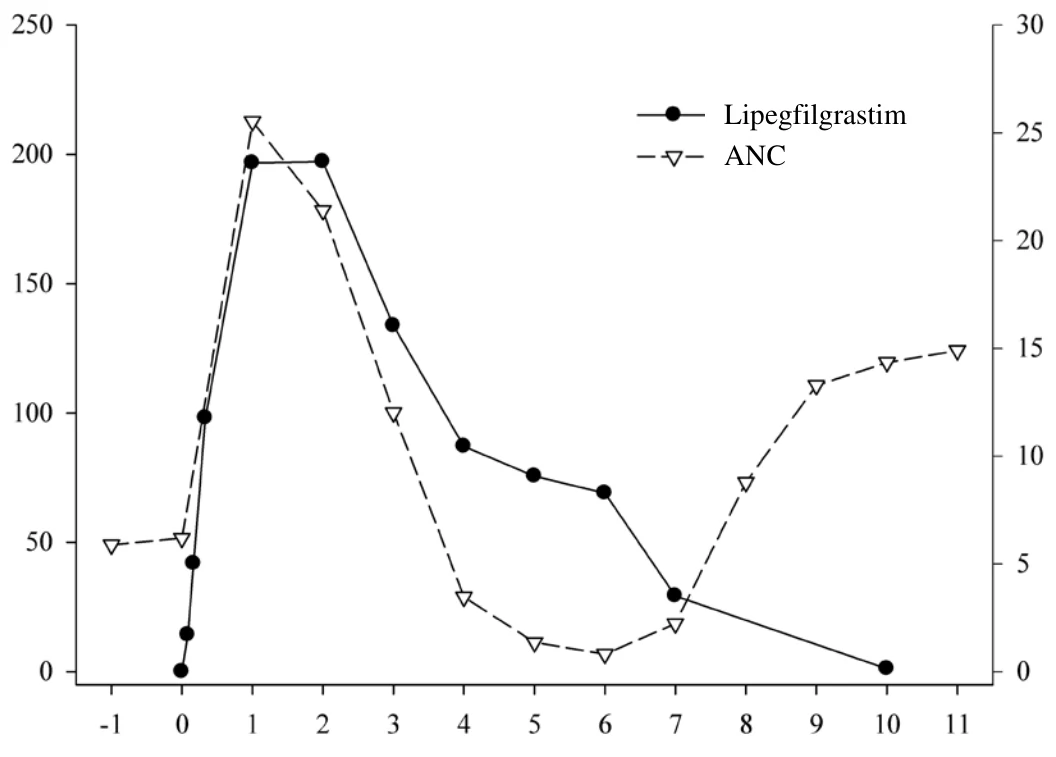
Onderzoeksdagen, injectie van lipegfilgrastim op dag 0
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij enkelvoudige en herhaalde dosering, en lokale verdraagbaarheid.
In een onderzoek naar reproductie- en ontwikkelingstoxiciteit bij konijnen werd een hogere incidentie van verlies en abortus na implantatie waargenomen bij hoge doses lipegfilgrastim, wat waarschijnlijk het gevolg is van een buitensporig farmacodynamisch effect dat specifiek is voor konijnen. Er is geen bewijs dat lipegfilgrastim teratogeen is. Deze bevindingen stemmen overeen met de resultaten van G-CSF en derivaten. Gepubliceerde informatie over G-CSF en derivaten levert geen bewijs op van negatieve effecten op de vruchtbaarheid en de embryonale/foetale ontwikkeling bij ratten, noch van andere pre-/postnatale effecten dan die eveneens verband houden met de toxiciteit bij het moederdier. Er zijn aanwijzingen dat filgrastim en pegfilgrastim mogelijk in geringe mate de placenta passeren bij ratten, hoewel er geen informatie beschikbaar is voor lipegfilgrastim. Het belang van deze bevindingen voor mensen is niet bekend.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
IJsazijn
Natriumhydroxide (voor aanpassing van de pH)
Sorbitol (E420)
Polysorbaat 20
Water voor injectie
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
De voorgevulde spuit of injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Lonquex mag uit de koelkast worden genomen en worden bewaard beneden 25 °C gedurende maximaal één periode van maximaal 7 dagen. Zodra het geneesmiddel uit de koelkast is genomen, moet het binnen deze periode worden gebruikt of moet het worden vernietigd.
6.5 Aard en inhoud van de verpakking
Voorgevulde spuit
Voorgevulde spuit (glas type I) met een plunjerstop [met poly(ethyleen-co-tetrafluorethyleen) gecoat broombutylrubber] en een vaste injectienaald (roestvrij staal, 29G [0,34 mm] of 27G [0,4 mm] x 0,5 inch [12,7 mm]).
Elke voorgevulde spuit bevat 0,6 ml oplossing.
Verpakkingsgrootten van 1 of 4 voorgevulde spuiten met veiligheidshulpmiddel (ter preventie van hergebruik en letsel als gevolg van een naaldprik) of 1 voorgevulde spuit zonder veiligheidshulpmiddel.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
Injectieflacon
Injectieflacon van helder type I-borosilicaatglas met een broombutylrubberen stop en een aluminium krimpverzegeling met flip-off dop van polypropyleen.
Elke injectieflacon bevat 0,6 ml oplossing.
Verpakkingsgrootten van 1 of 6 injectieflacons.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De oplossing moet vóór gebruik visueel worden geïnspecteerd. Alleen heldere, kleurloze oplossingen die geen deeltjes bevatten, mogen worden gebruikt.
Laat de oplossing op een comfortabele temperatuur voor injectie (15 °C – 25 °C) komen.
Krachtig schudden dient te worden vermeden. Door overmatig schudden, kan lipegfilgrastim klonteren waardoor het biologisch inactief wordt.
Lonquex bevat geen conserveringsmiddel. Met het oog op een mogelijk risico van microbiële contaminatie zijn de spuiten of injectieflacons met Lonquex uitsluitend voor eenmalig gebruik bestemd. Alle ongebruikte hoeveelheden van elke injectieflacon moeten op de juiste wijze worden weggegooid. Ongebruikte hoeveelheden mogen niet worden bewaard voor latere toedieningen.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Teva B.V.
Swensweg 5
2031 GA Haarlem
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Voorgevulde spuit
EU/1/13/856/001
EU/1/13/856/002
EU/1/13/856/003
Injectieflacon
EU/1/13/856/004
EU/1/13/856/005
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 25 juli 2013
Datum van laatste verlenging: 19 april 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.