


SmPC (samenvatting van de productkenmerken) - Xolremdi
1. NAAM VAN HET GENEESMIDDEL
Xolremdi 100 mg harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke harde capsule bevat 100 mg mavorixafor.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule (capsule).
Ondoorzichtige harde capsules van gelatine, maat 1 (lengte ca. 19,4 mm), met een witte hals en een lichtblauwe dop. De witte capsulehals heeft de opdruk "100 mg" in zwarte inkt en de lichtblauwe capsuledop heeft de opdruk "MX4" in zwarte inkt.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Xolremdi is geïndiceerd voor gebruik bij patiënten van 12 jaar en ouder voor de behandeling van het WHIM-syndroom (wratten, hypogammaglobulinemie, infecties en myelokathexis) om het aantal rijpe neutrofielen en lymfocyten in de bloedbaan te verhogen.
4.2 Dosering en wijze van toediening
Een behandeling mag alleen worden gestart door gespecialiseerde artsen met ervaring in de diagnose of behandeling van immuundeficiënties.
Dosering
De aanbevolen dosering is:
- Gewicht boven de 50 kg: 400 mg (vier capsules van 100 mg) eenmaal daags oraal op een lege maag na een nacht vasten en ten minste 30 minuten vóór een maaltijd. - Gewicht onder of gelijk aan 50 kg: 300 mg (drie capsules van 100 mg) eenmaal daags oraal op een lege maag na een nacht vasten en ten minste 30 minuten vóór een maaltijd.
Gemiste dosis
Als een dosis is gemist, moet de volgende dosis volgens het schema worden ingenomen. De patiënt mag geen dubbele dosis nemen om een gemiste dosis in te halen.
Dosisaanpassingen
Gelijktijdig gebruik van Xolremdi en sterke of matige CYP3A4-remmers
Bij gelijktijdig gebruik met een sterke CYP3A4-remmer moet de dagelijkse dosis worden verlaagd naar 200 mg.
Bij gelijktijdig gebruik met een matige CYP3A4-remmer moeten bijwerkingen van Xolremdi die mogelijk verband houden met een verhoogde blootstelling aan mavorixafor vaker worden gemonitord (zie rubriek 4.5) en moet de dagelijkse dosis Xolremdi, indien klinisch noodzakelijk, in stappen van 100 mg worden verlaagd, maar niet tot een dosis onder de 200 mg.
Gelijktijdig gebruik van Xolremdi en P-gp-remmers
Bij gelijktijdig gebruik met een P-gp-remmer moeten bijwerkingen van Xolremdi die mogelijk verband houden met een verhoogde blootstelling aan mavorixafor vaker worden gemonitord (zie rubriek 4.5) en moet de dagelijkse dosis Xolremdi, indien klinisch noodzakelijk, in stappen van 100 mg worden verlaagd, maar niet tot een dosis onder de 200 mg.
Speciale patiënten
Risico op QTc-verlenging
Bij patiënten met risicofactoren voor QTc-verlenging en/of bij gelijktijdig gebruik met geneesmiddelen waarvan bekend is dat ze het QTc-interval kunnen verlengen, is beoordeling en monitoring van de QTc vereist (zie rubriek 4.4). Als dosisverlaging nodig is, moet de dagelijkse dosis in stappen van 100 mg worden verlaagd, maar niet tot een dosis onder de 200 mg. Staken van Xolremdi kan nodig zijn (zie rubriek 4.4).
Ouderen
Er zijn beperkte gegevens over patiënten van 65 jaar en ouder.
Nierinsufficiëntie
De veiligheid en werkzaamheid van Xolremdi zijn niet vastgesteld bij patiënten met ernstige nierinsufficiëntie (creatinineklaring 15 - 30 ml/min) of terminaal nierfalen (creatinineklaring minder dan 15 ml/min). Het wordt niet aanbevolen om Xolremdi toe te dienen aan patiënten met ernstige nierinsufficiëntie of terminaal nierfalen. Er wordt geen dosisaanpassing aanbevolen bij patiënten met een creatinineklaring ≥ 30 ml/min, alsmede bij patiënten met lichte tot matige nierinsufficiëntie.
Leverinsufficiëntie
De veiligheid en werkzaamheid van Xolremdi zijn niet vastgesteld bij patiënten met matige tot ernstige leverinsufficiëntie (Child-Pugh-score ≥ 7). Xolremdi wordt niet aanbevolen voor gebruik bij patiënten met matige tot ernstige leverinsufficiëntie. Bij patiënten met lichte leverinsufficiëntie wordt een dosisaanpassing niet aanbevolen.
Pediatrische patiënten
De veiligheid en werkzaamheid van Xolremdi bij kinderen in de leeftijd van 2 tot 11 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Xolremdi mag niet worden gebruikt bij kinderen < 2 jaar, want blootstelling aan mavorixafor kan ontwikkelingsstoornissen veroorzaken (zie rubriek 5.3).
Wijze van toediening
Xolremdi is bedoeld voor oraal gebruik.
De capsule moet worden ingenomen op een lege maag na een nacht vasten en ten minste 30 minuten vóór een maaltijd (zie rubriek 5.2).
Om de werkzaamheid en stabiliteit van het product te waarborgen, moeten de capsules in hun geheel worden doorgeslikt en mogen niet worden geopend, gebroken of gekauwd.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Gebruik in combinatie met geneesmiddelen die voor hun klaring sterk afhankelijk zijn van CYP2D6 (bijv. dextromethorfan, codeïne, tramadol) (zie rubriek 4.5).
Tijdens de zwangerschap (zie rubriek 4.4, 4.6 en 5.3).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Reproductietoxiciteit
Op basis van het werkingsmechanisme kan mavorixafor schade veroorzaken aan de foetus bij toediening aan een zwangere vrouw (zie rubriek 4.3, 4.6 en 5.3).
De zwangerschapsstatus van vrouwelijke patiënten die zwanger kunnen worden en die seksueel actief zijn, moet worden geverifieerd voordat met Xolremdi wordt gestart. Vrouwelijke patiënten die zwanger kunnen worden, moeten voorkomen dat ze zwanger worden door gebruik van een effectieve anticonceptiemethode (bijv. anticonceptie met dubbele barrière) tijdens de behandeling met Xolremdi en gedurende drie weken na de laatste dosis (zie rubriek 4.6 en 5.3).
Mannelijke patiënten met vrouwelijke partners die zwanger kunnen worden, moeten condooms gebruiken tijdens geslachtsgemeenschap terwijl ze Xolremdi gebruiken en gedurende ten minste drie weken na het stoppen van de behandeling.
Als blootstelling aan mavorixafor tijdens de zwangerschap heeft plaatsgevonden, moet de vrouwelijke patiënt onmiddellijk contact opnemen met haar arts en de behandeling met mavorixafor worden gestaakt.
Om beroepsbeoefenaren in de gezondheidszorg en patiënten te helpen het mogelijke risico op embryofoetale toxiciteit tot een minimum te beperken, wordt er een gids voor beroepsbeoefenaren in de gezondheidszorg verspreid onder de beroepsbeoefenaren in de gezondheidszorg die ervaring hebben met de behandeling van het WHIM-syndroom en wordt de productverpakking voorzien van een kaart voor patiënten.
QTc-verlenging
Mavorixafor veroorzaakt concentratieafhankelijke QTc-verlenging (zie rubriek 5.1). Gelijktijdig gebruik van Xolremdi met andere producten die het QTc-interval verlengen, kan leiden tot een grotere toename van het QTc-interval en bijwerkingen die gepaard gaan met verlenging van het QTc-interval, waaronder torsade de pointes, andere ernstige aritmieën en plotselinge dood.
Alle aanpasbare risicofactoren voor QTc-verlenging moeten worden gecorrigeerd en de QTc moet bij baseline worden beoordeeld en tijdens de behandeling als klinisch geïndiceerd worden gemonitord bij patiënten met risicofactoren voor QTc-verlenging (bijv. congestief hartfalen, lang QT-syndroom, hypokaliëmie) of bij patiënten die gelijktijdig geneesmiddelen krijgen die de blootstelling verhogen aan mavorixafor en/of aan werkzame stoffen waarvan bekend is dat ze het QTc-interval kunnen verlengen. Dosisverlaging (zie rubriek 4.2) of staken van Xolremdi kan nodig zijn.
Patiënten zonder bevestigde CXCR4-genvarianten
De werkzaamheid en veiligheid van Xolremdi zijn niet vastgesteld bij patiënten met het WHIM-syndroom die geen drager zijn van pathogene CXCR4-varianten. Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per harde capsule, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Informatie betreffende Xolremdi over geneesmiddelinteracties met potentieel gelijktijdig gebruikte geneesmiddelen staat samengevat in tabel 1, tabel 2 en tabel 3.
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
Tabel 1: Effect van Xolremdi op andere geneesmiddelen (voorbeelden zijn niet uitputtend)
| Geneesmiddel per therapeutisch gebied | Effecten op geneesmiddelspiegels | . | Aanbeveling over gelijktijdige toediening met Xolremdi | ||||||
| Gemiddelde verhouding (90%- | |||||||||
| betrouwbaarheidsinterval) voor | |||||||||
| AUC, Cmax, Cmina | |||||||||
| CYP2D6-substraten | |||||||||
bijv. dextromethorfan, codeïne, tramadol | Dextromethorfan b ↑ Cmax met 6,5 keer (5,1 tot 8,3) ↑ AUC met 9 keer (6,5 tot 12,3). | Mavorixafor is een CYP2D6-remmer. | |||||||
| Gelijktijdig gebruik van Xolremdi met | |||||||||
| geneesmiddelen die voor de klaring | |||||||||
| sterk afhankelijk zijn van CYP2D6 is | |||||||||
| gecontra-indiceerd (zie rubriek 4.3). | |||||||||
| Na het staken van mavorixafor kan het | |||||||||
| remmende effect op CYP2D6 | |||||||||
| aanhouden; een uitwasperiode van | |||||||||
| ongeveer 30 dagen (overeenkomend met | |||||||||
| 9 halfwaardetijden) moet worden | |||||||||
| overwogen voordat wordt gestart met de | |||||||||
| behandeling met geneesmiddelen die | |||||||||
| voor de klaring sterk afhankelijk zijn | |||||||||
| van CYP2D6. | |||||||||
| CYP3A4-substraten | |||||||||
| bijv. midazolam, | Midazolam b ↑ Cmax met 1,1 keer (1,0 tot 1,3) ↑ AUC met 1,7 keer (1,4 tot 2,1). | Mavorixafor is een CYP3A4-remmer. | |||||||
| alprazolam, | Bij gelijktijdig gebruik met CYP3A4- | ||||||||
| everolimus, | substraten, waarbij minimale | ||||||||
| telitromycine, | veranderingen in de | ||||||||
| telaprevir, | substraatconcentratie kunnen leiden tot | ||||||||
| ceritinib, | ernstige bijwerkingen, moeten CYP3A4- | ||||||||
| ribociclib, | substraatgerelateerde bijwerkingen | ||||||||
| atazanavir | vaker worden gemonitord. | ||||||||
| P-gp-substraten | |||||||||
| digoxine | Digoxine c ↑ Cmax met 1,5 keer (1,3 tot 1,8) ↑ AUC met 1,6 keer (1,4 tot 1,9) | Indien Xolremdi gelijktijdig met | |||||||
| digoxine wordt gebruikt, moeten de | |||||||||
| serumconcentraties van digoxine worden | |||||||||
| gemeten voordat met het gelijktijdig | |||||||||
| gebruik van Xolremdi wordt begonnen | |||||||||
| en moet het monitoren van de | |||||||||
| serumconcentraties van digoxine worden | |||||||||
| voortgezet volgens de aanbevelingen in | |||||||||
| de SmPC voor digoxine. | |||||||||
| Geneesmiddel per therapeutisch gebied | Effecten op geneesmiddelspiegels. Gemiddelde verhouding (90%-betrouwbaarheidsinterval) voor AUC, Cmax, Cmina | Aanbeveling over gelijktijdige toediening met Xolremdi | |||||
Andere P-gp-substraten bijv. dabigatran etexilaat, edoxaban, fexofenadine | Interactie is niet onderzocht. | Indien Xolremdi gelijktijdig met andere P-gp-substraten wordt gebruikt, waarbij minimale veranderingen in de substraatconcentratie tot ernstige bijwerkingen kunnen leiden, moeten de aan het P-gp-substraat gerelateerde bijwerkingen vaker worden gemonitord. | |||||
| OCT2/MATE1-substraten | |||||||
| metformine | Metformine d ↓ Cmax met 35% (17 tot 49%) ↓ AUC met 35% (20 tot 47%) | Monitor op glykemische controle en pas indien nodig de dosis metformine aan. Mavorixafor kan de gemiddelde Cmax en AUC van metformine verlagen, wat de effectiviteit van metformine kan verminderen. Het mechanisme van deze interactie is niet bekend. | |||||
a Alle onderzoeken naar interacties zijn uitgevoerd bij gezonde proefpersonen.
b Gelijktijdig gebruik met Xolremdi 400 mg
c Gelijktijdig gebruik van één orale dosis van een transportercocktail met 0,25 mg digoxine en Xolremdi in een dosering tot steady state (400 mg/dag)
d Gelijktijdig gebruik van één orale dosis van een transportercocktail met 10 mg metformine in een enkelvoudige dosis en Xolremdi in een dosering tot steady state (400 mg/dag)
Tabel 2: Effect van andere geneesmiddelen op Xolremdi (voorbeelden zijn niet uitputtend)
| Geneesmiddel per therapeutisch gebied | Effecten op geneesmiddelspiegels. Gemiddelde verhouding (90%-betrouwbaarheidsinterval) voor AUC, Cmax, Cmina | Aanbeveling voor gelijktijdige toediening met Xolremdi | |||||
| CYP3A4-inductoren | |||||||
bijv. apalutamide, carbamazepine, enzalutamide, mitotaan, fenytoïne, rifampicine, fenobarbital, sint-janskruid | Interactie is niet onderzocht. Verwachting: ↓ Mavorixafor Cmax ↓ Mavorixafor AUC | Mavorixafor is een CYP3A4-substraat. Gelijktijdig gebruik met een sterke CYP3A4-inductor zal naar verwachting de concentratie van mavorixafor verlagen, wat het therapeutische effect van Xolremdi kan verminderen. Gelijktijdig gebruik wordt niet aanbevolen. | |||||
| Geneesmiddel per therapeutisch gebied | Effecten op | Aanbeveling voor gelijktijdige toediening met Xolremdi | |||||||
| geneesmiddelspiegels. | |||||||||
| Gemiddelde verhouding (90%- | |||||||||
| betrouwbaarheidsinterval) | |||||||||
| voor AUC, Cmax, Cmina | |||||||||
| Sterke of matige CYP3A4-remmers | |||||||||
bijv. itraconazol, amiodaron, diltiazem, fluconazol, ketoconazol, claritromycine, erytromycine, nefazodon. | Itraconazol b ↑ Blootstelling aan mavorixafor met ongeveer 2 keer Verwachting: ↑ Mavorixafor Cmax ↑ Mavorixafor AUC | Mavorixafor is een CYP3A4-substraat. | |||||||
| Gelijktijdig gebruik met sterke of matige | |||||||||
| CYP3A4-remmers zal naar verwachting | |||||||||
| de blootstelling aan mavorixafor | |||||||||
| verhogen en kan het risico op | |||||||||
| bijwerkingen verhogen. | |||||||||
| Bij gecombineerd gebruik met een sterke | |||||||||
| CYP3A4-remmer moet de dagelijkse | |||||||||
| dosis worden verlaagd naar 200 mg | |||||||||
| (zie rubriek 4.2). | |||||||||
| Bij gebruik met een matige CYP3A4- | |||||||||
| remmer moeten bijwerkingen vaker | |||||||||
| worden gemonitord en moet de dagelijkse | |||||||||
| dosis, indien klinisch noodzakelijk, in | |||||||||
| stappen van 100 mg worden verlaagd, | |||||||||
| maar niet tot een dosis onder de 200 mg | |||||||||
| (zie rubriek 4.2). | |||||||||
| P-gp-remmers | |||||||||
itraconazol (200 mg), verapamil | Itraconazol b ↑ Blootstelling aan mavorixafor met ongeveer 2 keer Verwachting: ↑ Mavorixafor Cmax ↑ Mavorixafor AUC | Mavorixafor is een substraat van P-gp. | |||||||
| Indien Xolremdi gelijktijdig met P-gp- | |||||||||
| remmers wordt gebruikt, moeten | |||||||||
| bijwerkingen van Xolremdi die mogelijk | |||||||||
| verband houden met een toename van de | |||||||||
| blootstelling aan mavorixafor vaker | |||||||||
| worden gemonitord en moet de dagelijkse | |||||||||
| dosis Xolremdi, indien klinisch | |||||||||
| geïndiceerd, in stappen van 100 mg | |||||||||
| worden verlaagd, maar niet tot een dosis | |||||||||
| onder de 200 mg (zie rubriek 4.2). | |||||||||
a Alle onderzoeken naar interacties zijn uitgevoerd bij gezonde proefpersonen. b Gelijktijdig gebruik van 200 mg Xolremdi en 200 mg itraconazol. Tabel 3: Interactie van antiaritmica en andere geneesmiddelen die het QT-interval kunnen verlengen
| Geneesmiddel per therapeutisch gebied | Effecten op | Aanbeveling over gelijktijdige toediening met Xolremdi | |||||||
| geneesmiddelspiegels. | |||||||||
| Gemiddelde | |||||||||
| verhouding (90%- | |||||||||
| betrouwbaarheidsinterval) | |||||||||
| voor AUC, Cmax, Cmin | |||||||||
| Antiaritmica (waaronder, | Interactie is niet onderzocht. Verlengen naar verwachting het QTc-interval | Xolremdi veroorzaakt | |||||||
| maar niet uitsluitend | concentratieafhankelijke QTc- | ||||||||
| amiodaron, disopyramide, | verlenging. Gelijktijdig gebruik van | ||||||||
| procaïnamide, kinidine en | Xolremdi met andere producten die | ||||||||
| sotalol) | gepaard gaan met QTc-verlenging kan | ||||||||
| leiden tot een toename van het QTc- | |||||||||
| Andere geneesmiddelen | interval (zie rubriek 4.4 en 5.1). | ||||||||
| waarvan bekend is dat ze | |||||||||
| het QT-interval verlengen | Bij gelijktijdig gebruik met | ||||||||
| (waaronder, maar niet | geneesmiddelen waarvan bekend is | ||||||||
| uitsluitend chloroquine, | dat ze het QTc-interval kunnen | ||||||||
| halofantrine, | verlengen, zijn QTc-beoordeling en - | ||||||||
| claritromycine, | monitoring vereist (zie rubriek 4.2 | ||||||||
| ciprofloxacine, | en 4.4). Als dosisverlaging nodig is, | ||||||||
| levofloxacine, | moet de dagelijkse dosis worden | ||||||||
| azitromycine, haloperidol, | verlaagd met stappen van 100 mg, | ||||||||
| methadon, moxifloxacine, | maar niet tot een dosis onder de | ||||||||
| bepridil, pimozide en | 200 mg. Staken van Xolremdi kan | ||||||||
| intraveneus ondansetron) | nodig zijn (zie rubrieken 4.2 en 4.4). | ||||||||
Voeding
Patiënten moet worden geadviseerd om het eten of drinken van producten met grapefruit (pompelmoes) te vermijden, omdat grapefruit een sterke CYP3A4-remmer is en het risico op bijwerkingen van Xolremdi kan verhogen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij mannen en vrouwen
De zwangerschapsstatus van vrouwelijke patiënten die zwanger kunnen worden en die seksueel actief zijn, moet worden geverifieerd voordat met Xolremdi wordt gestart. Vrouwelijke patiënten die zwanger kunnen worden, moeten effectieve anticonceptiemethoden gebruiken (bijv. anticonceptie met dubbele barrière) tijdens de behandeling met Xolremdi en gedurende drie weken na de laatste dosis (zie rubriek 4.4).
Mannelijke patiënten met vrouwelijke partners die zwanger kunnen worden, moeten condooms gebruiken tijdens geslachtsgemeenschap terwijl ze Xolremdi gebruiken en gedurende ten minste drie weken na het stoppen van de behandeling.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van mavorixafor bij zwangere vrouwen.
Afgaande op het werkingsmechanisme kan mavorixafor schade veroorzaken aan de foetus wanneer toegediend aan zwangere vrouwen (zie rubriek 5.3).
Xolremdi is gecontra-indiceerd tijdens de zwangerschap (zie rubriek 4.3).
Als blootstelling aan mavorixafor tijdens de zwangerschap heeft plaatsgevonden, dient de vrouwelijke patiënt onmiddellijk contact op te nemen met haar arts en moet de behandeling met mavorixafor worden gestaakt.
Borstvoeding
Mavorixafor is niet onderzocht bij vrouwen die borstvoeding geven. Het is niet bekend of mavorixafor/metabolieten in de moedermelk van mens en dier worden uitgescheiden.
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt tijdens de behandeling en gedurende drie weken na de laatste dosis of dat de behandeling met Xolremdi moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van Xolremdi voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Het effect van mavorixafor op de vruchtbaarheid bij de mens is niet bekend. Het effect van mavorixafor op de vruchtbaarheid van mannen of vrouwen is niet onderzocht in daartoe aangewezen onderzoeken naar reproductietoxicologie. In chronische toxiciteitsonderzoeken met herhaalde dosering werden testiculaire veranderingen waargenomen in één onderzoek waarin de behandeling bij jonge prepuberale honden werd gestart. De relevantie van deze bevindingen voor mannelijke patiënten is niet bekend (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Xolremdi kan invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten moet worden geadviseerd geen voertuigen te besturen of machines te gebruiken als ze bijwerkingen op het zenuwstelsel krijgen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheidsgegevens die hieronder staan vermeld, geven de blootstelling weer bij 38 patiënten met het WHIM-syndroom die werden behandeld met mavorixafor, waarbij de behandelingsduur varieerde van korter dan 6 maanden (7 patiënten) tot 4 jaar (7 patiënten), met een mediane blootstellingsduur van 2 jaar. De meest waargenomen bijwerkingen, ongeacht de gemelde graad, waren gastro-intestinale effecten [misselijkheid (21,1%), diarree (18,4%), braken (13,2%), dyspepsie (10,5%), buikpijn (10,5%)], uitslag (13,2%) en hoofdpijn (10,5%).
Gastro-intestinale effecten kunnen optreden nadat met Xolremdi is gestart; deze reacties verdwijnen gewoonlijk binnen de eerste 3 maanden, zelfs als Xolremdi wordt voortgezet.
Lijst van bijwerkingen in tabelvorm
Bijwerkingen die in klinische onderzoeken met mavorixafor zijn gemeld, staan hieronder vermeld in tabel 4. Het betrof hier twee klinische onderzoeken waarin 38 patiënten met het WHIM-syndroom een behandeling met mavorixafor kregen.
De bijwerkingen in tabel 4 staan vermeld volgens de MedDRA-systeem/orgaanklasse en -frequentie. De frequenties zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 4: Bijwerkingen
| Systeem/orgaanklasse | Bijwerking | Frequentie |
| Zenuwstelselaandoeningen | Hoofdpijn | Zeer vaak |
| Duizeligheid | Vaak | |
| Syncope | Vaak | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Bloedneus | Vaak |
| Maagdarmstelselaandoeningen | Misselijkheid | Zeer vaak |
| Diarree | Zeer vaak | |
| Dyspepsie | Zeer vaak | |
| Buikpijn | Zeer vaak | |
| Braken | Zeer vaak | |
| Huid- en onderhuidaandoeningen | Uitslag* | Zeer vaak |
| Droge huid | Vaak | |
| Psoriasiforme dermatitis | Vaak |
*de onderstaande groep bevat de volgende MedDRA-voorkeurstermen:
Uitslag: maculeuze uitslag, jeukende uitslag, papuleuze uitslag
Pediatrische patiënten
In het centrale fase 3-onderzoek X4P-001-103 waren 7 van de 14 met mavorixafor behandelde patiëntenvan 12 tot 18 jaar oud. Geen van de patiënten in het fase 2-onderzoek X4P-001-MKKA was jonger dan 18 jaar.
Het veiligheidsprofiel bij patiënten van 12 tot 18 jaar kwam overeen met het veiligheidsprofiel dat werd waargenomen bij de volledige patiëntengroep, met inbegrip van volwassenen en adolescente patiënten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifiek antidotum of specifieke therapeutische interventie om de eliminatie van mavorixafor te bevorderen. In geval van overdosering wordt geadviseerd de behandeling te staken en, indien klinisch geïndiceerd, een symptomatisch ondersteunende behandeling te starten.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische en immunomodulerende middelen, Immunostimulantia, Immunostimulantia, Andere immunostimulantia, ATC-code: L03AX24
Werkingsmechanisme
Mavorixafor is een antagonist van CXC-chemokinereceptor 4 (CXCR4) die de binding blokkeert van het CXCR4-ligand, stromaal afgeleide factor-1α (SDF-1α)/CXC-chemokineligand 12 (CXCL12). SDF-1/CXCR4 speelt een rol bij het transporteren en arriveren (‘homing’) van leukocyten van en naar het beenmergcompartiment. Functieverhogende (‘gain-of-function’-) mutaties in het CXCR4-receptorgen die voorkomen bij patiënten met het WHIM-syndroom leiden tot een verhoogde responsiviteit op CXCL12 en retentie van leukocyten in het beenmerg. Mavorixafor remt de respons op CXCL12 bij zowel wildtype als gemuteerde CXCR4-varianten die verband houden met het WHIM-syndroom. Behandeling met mavorixafor leidt tot een grotere mobilisatie van neutrofielen, lymfocyten en monocyten vanuit het beenmerg naar de perifere bloedsomloop.
Farmacodynamische effecten
Het absoluut aantal neutrofielen (ANC) en het absoluut aantal lymfocyten (ALC) piekten 4 uur na de toediening van Xolremdi en keerden binnen 24 uur na toediening terug naar baseline. Bij eenmaaldaagse doses van 50 mg (0,125 keer de maximaal aanbevolen dosis) tot 400 mg mavorixafor werd een hogere blootstelling aan mavorixafor bij steady state in verband gebracht met een langere gemiddelde tijd (uren) boven de ANC-drempel (TATANC) van 500 cellen/μl en een langere gemiddelde tijd (uren) boven de ALC-drempel (TATALC) van 1.000 cellen/μl gedurende een periode van 24 uur.
Cardiale elektrofysiologie
De maximale gemiddelde toename van het QTc-interval in een QT-onderzoek was 15,6 ms (bovengrens van het 90%-betrouwbaarheidsinterval = 19,8 ms) na toediening van 800 mg Xolremdi (2 keer de maximaal aanbevolen dosis) aan gezonde vrijwilligers. Zie rubriek 4.4.
Klinische werkzaamheid en veiligheid
Xolremdi werd beoordeeld in twee klinische onderzoeken. Onderzoek X4P-001-103 (hierna: onderzoek 1) was een centraal, gerandomiseerd, dubbelblind, placebogecontroleerd, multicentrisch klinisch fase 3-onderzoek bij volwassen en adolescente patiënten (van 12 jaar en ouder) met het WHIM-syndroom. Onderzoek X4P-001-MKKA (hierna: onderzoek 2) was een ondersteunend open-label fase 2-onderzoek bij volwassen patiënten met het WHIM-syndroom.
Fase 3-onderzoek (centraal)
De werkzaamheid van Xolremdi bij volwassen en adolescente patiënten in de leeftijd van 12 tot 18 jaar met het WHIM-syndroom werd beoordeeld in de 52 weken durende, gerandomiseerde, dubbelblinde, placebogecontroleerde periode van onderzoek 1. Alle geregistreerde patiënten hadden een door genotype bevestigde variant van CXCR4 die in overeenstemming was met het WHIM-syndroom, en een bevestigd ANC ≤ 400 cellen/µl. Aan volwassenen en adolescenten met een gewicht > 50 kg werd 400 mg mavorixafor eenmaal daags oraal toegediend en aan adolescenten met een gewicht ≤ 50 kg 200 mg mavorixafor eenmaal daags. Patiënten mochten de immunoglobulinetherapie met dezelfde dosis voortzetten (maar niet starten). Gebruik van andere CXCR4-antagonisten of een granulocyt-koloniestimulerende factor (G-CSF) was niet toegestaan.
Eenendertig patiënten werden 1:1 gerandomiseerd naar de eenmaaldaagse dosering van placebo (n = 17) of mavorixafor (n = 14) gedurende 52 weken. De demografie en ziektekenmerken van de patiënten bij baseline staan vermeld in tabel 5.
Tabel 5: Demografie bij baseline en kenmerken bij baseline van patiënten met het WHIM-syndroom (onderzoek 1)
| Demografie en ziektekenmerken | Xolremdi (N = 14) | Placebo (N = 17) |
| Demografie | ||
| Leeftijd (jaar), gemiddeld (SD) | 22,1 (12,20) | 30,9 (21,25) |
| Leeftijdsgroep, n (%) | - | - |
| 12 tot 18 jaar | 7 (50,0) | 8 (47,1) |
| ≥ 18 jaar | 7 (50,0) | 9 (52,9) |
| Geslacht, n (%) | - | - |
| Man | 5 (35,7) | 8 (47,1) |
| Vrouw | 9 (64,3) | 9 (52,9) |
| Demografie en ziektekenmerken | Xolremdi (N = 14) | Placebo (N = 17) |
| Ras, n (%) | - | - |
| Wit | 13 (93) | 16 (94) |
| Aziatisch | 0 | 1 (6) |
| Anders | 1 (7) | 0 |
| Ziektekenmerken | ||
| Ig-gebruik bij baseline, n (%) | - | - |
| Ja | 6 (42,9) | 8 (47,1) |
| Absoluut aantal neutrofielen (ANC) bij baseline (cellen/µl), gemiddeld (SD) | 155 (93,8) | 281 (232,7) |
| Absoluut aantal lymfocyten (ALC) bij baseline (cellen/µl), gemiddeld (SD) | 501 (204,8) | 563 (199,1) |
Afkortingen: SD = standaarddeviatie; Ig = immunoglobuline.
Opmerking: percentages worden berekend op basis van het aantal patiënten binnen elk kenmerk als noemer.
Het primaire eindpunt voor de werkzaamheid was verbetering in ANC, zoals gemeten aan de hand van de gemiddelde tijd (uren) boven de ANC-drempel (TATANC) van 500 cellen/μl, wat gedurende een periode van 24 uur 4 keer tijdens het onderzoek werd beoordeeld (om de 3 maanden gedurende 12 maanden). Gedurende de periode van 52 weken was de TATANC statistisch significant hoger bij patiënten die waren behandeld met mavorixafor vergeleken met placebo (zie tabel 6 en afbeelding 1).
Tabel 6: Gemiddelde tijd (uren) boven de ANC-drempel (TATANC) in onderzoek 1
| Xolremdi (n = 14) | Placebo (n = 17) | ||
| TATANC (uur) | |||
| Baseline | Gemiddeld (SD) | 0,0 (0,0) | 3,6 (5,7) |
| Totale MMRM-resultaten | LS-gemiddelde (SE) | 15,0 (1,89) | 2,8 (1,52) |
| LS-gemiddelde 95%-BI | (11,2, 18,9) | (0,0, 5,9) | |
| Verschil met placebo: | |||
| LS-gemiddelde verschil (SE) | 12,30 (2,5) | - | |
| LS-gemiddelde verschil 95%-BI | (7,2, 17,4) | - | |
| P-waarde1 | < 0,0001 | - | |
Afkortingen: ANC = absoluut aantal neutrofielen; BI = betrouwbaarheidsinterval; LS = kleinste kwadraten; MMRM = gemengd model voor herhaalde metingen; SD = standaarddeviatie; SE = standaardfout; TAT = tijd boven de drempel van 500 cellen/μl.
[1] De resultaten zijn gebaseerd op een MMRM-analyse met tijd boven de drempel als afhankelijke variabele, behandeling, bezoek (week 13, 26, 39 en 52), behandeling × bezoek, Ig-gebruik (randomisatiestrata) en baselinetijd boven de drempel als covariaten en patiënt als herhaald willekeurig effect. Afbeelding 1: TATANC gedurende de tijd (uren) (LS-gemiddelde ± 95%-BI) per
behandelingsgroep (onderzoek 1) 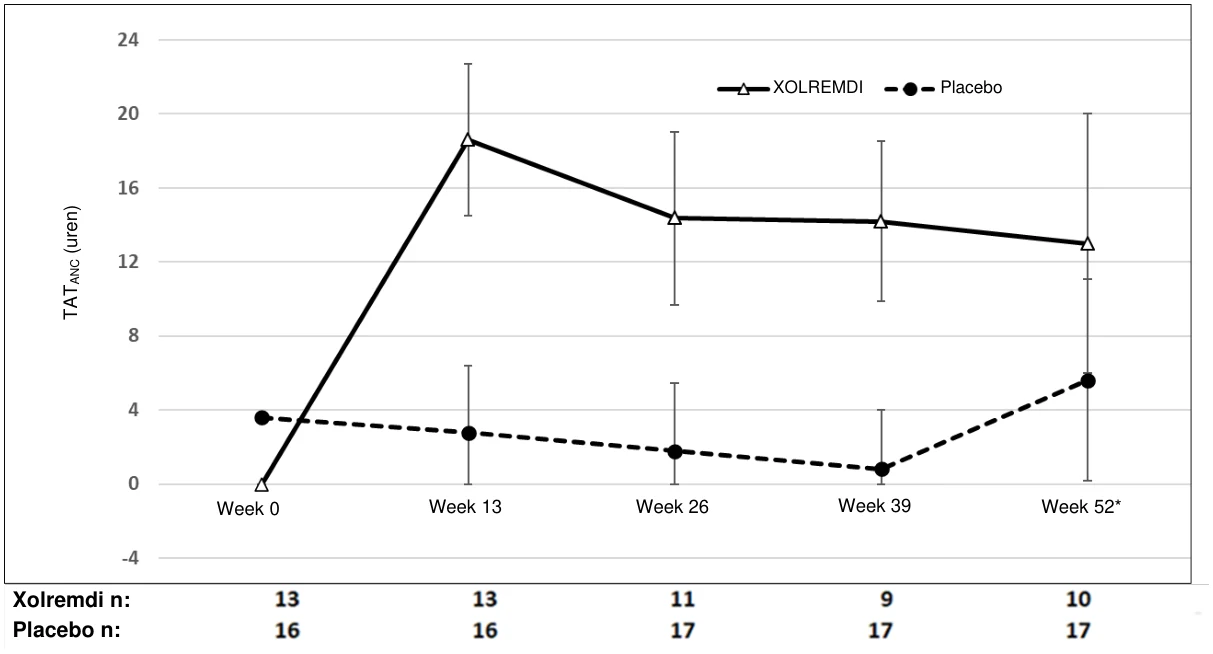
Afkortingen: ANC = absoluut aantal neutrofielen; BI = betrouwbaarheidsinterval; LS = kleinste kwadraten; TAT = totale tijd (uren) boven de drempel (500 cellen/µl) in 24 uur.
* in week 52 kregen 3 van de 17 patiënten met placebo mavorixafor voorafgaand aan hun TAT-meting toen ze de open-labelperiode van het onderzoek ingingen; één mavorixafor-patiënt nam geen mavorixafor in. Alle gegevens waren opgenomen in de ITT-analyse.
Het belangrijkste secundaire eindpunt voor de werkzaamheid was verbetering in ALC, zoals gemeten aan de hand van de gemiddelde tijd (uren) boven de ALC-drempel (TATALC) van 1.000 cellen/μl over een periode van 24 uur. Gedurende de periode van 52 weken was de TATALC statistisch significant groter bij patiënten die waren behandeld met mavorixafor vergeleken met placebo (zie tabel 7).
Tabel 7: Gemiddelde tijd (uren) boven de ALC-drempel (TATALC) in onderzoek 1
| Xolremdi (n = 14) | Placebo (n = 17) | ||
| TATALC (uur) | |||
| Baseline | Gemiddelde (SD) | 2,2 (5,07) | 2,8 (5,86) |
| Totale MMRM-resultaten | LS-gemiddelde (SE) | 15,8 (1,39) | 4,6 (1,15) |
| LS-gemiddelde 95%-BI | (13,0, 18,7) | (2,2, 6,9) | |
| Verschil met placebo: | |||
| LS-gemiddelde verschil (SE) | 11,3 (1,80) | - | |
| LS-gemiddelde verschil 95%-BI | (7,5, 15,0) | - | |
| P-waarde1 | < 0,0001 | - | |
Afkortingen: ALC = absoluut aantal lymfocyten; BI = betrouwbaarheidsinterval; LS = kleinste kwadraten; MMRM = gemengd model voor herhaalde metingen; SD = standaarddeviatie; SE = standaardfout; TAT = tijd boven de drempel van 1.000 cellen/μl.
[1] De resultaten zijn gebaseerd op een MMRM-analyse met tijd boven de drempel als afhankelijke variabele, behandeling, bezoek (week 13, 26, 39 en 52), behandeling × bezoek, Ig-gebruik (randomisatiestrata) en baselinetijd boven de drempel als covariaten en patiënt als herhaald willekeurig effect.
De werkzaamheid van mavorixafor werd verder beoordeeld op totale score voor infectie en totale score voor wratverandering. Over een periode van 52 weken was de totale score voor infectie, gewogen naar ernst van de infectie, bij patiënten die met mavorixafor werden behandeld numeriek lager [LS-gemiddelde (SE) 7,41 (2,805)] dan bij de patiënten die met placebo werden behandeld [LS-gemiddelde (SE) 12,27 (2,443)] met een gemiddeld verschil van -4,85 [95%-BI (-12,57, 2,86)]. Op een vergelijkbare manier was het jaarlijkse aantal infecties bij patiënten die met mavorixafor werden behandeld numeriek lager [LS-gemiddelde (SE) 1,7 (0,5)] dan bij patiënten die met placebo werden behandeld [LS-gemiddelde (SE) 4,2 (0,7)], met een relatief risico van 0,417 [95%-BI (0,220, 0,789)]. Er was in de periode van 52 weken tussen de behandelingsarmen met mavorixafor en placebo geen verschil in totale scores voor wratverandering.
Fase 2-onderzoek (ondersteunend)
In een open-label fase 2-onderzoek (onderzoek 2) bij 8 volwassen patiënten met het WHIM-syndroom werd de farmacodynamiek van mavorixafor geëvalueerd voor het dosisbereik van 50 tot 400 mg, eenmaal daags oraal toegediend. Doses van 300 tot 400 mg bereikten aanhoudende stijgingen in ANC ≥ 600 cellen/μl en ALC ≥ 1.000 cellen/μl.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Xolremdi in een of meerdere subgroepen van pediatrische patiënten met het WHIM-syndroom (wratten, hypogammaglobulinemie, infecties en myelokathexis) (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Andere informatie
Dit geneesmiddel is geregistreerd onder "uitzonderlijke voorwaarden". Dit betekent dat vanwege de zeldzaamheid van de ziekte het niet mogelijk was om volledige informatie over dit geneesmiddel te verkrijgen. Het Europees Geneesmiddelenbureau zal alle nieuwe informatie die beschikbaar kan komen, ieder jaar beoordelen en deze SmPC zal zo nodig aangepast worden met de beschikbare informatie van het referentiegeneesmiddel.
5.2 Farmacokinetische eigenschappen
De farmacokinetische parameters van mavorixafor worden weergegeven als geometrisch gemiddelde (CV%) bij volwassenen met het WHIM-syndroom, tenzij anders aangegeven. De Cmax van mavorixafor bij steady state is 3.304 (58,6%) ng/ml en de AUC van 0 tot 24 uur (AUC0-24u) is 13.970 (58,4%) ng×u/ml na 400 mg eenmaal daags.
Absorptie
De mediane (bereik) tijd van mavorixafor tot Cmax (tmax) is 2,8 uur (1,9 tot 4 uur) bij de hoogste goedgekeurde aanbevolen dosis.
Effect van voeding
Vetrijke maaltijd: De Cmax van mavorixafor daalde met 66% en de AUC daalde met 55% na toediening van 400 mg Xolremdi als enkelvoudige dosis bij een vetrijke maaltijd (1.000 calorieën, 50% vet) aan gezonde proefpersonen.
Vetarme maaltijd: De Cmax van mavorixafor daalde met 55% en de AUC daalde met 51% na toediening van 400 mg Xolremdi als enkelvoudige dosis bij een vetarme maaltijd (500 calorieën, 25% vet) aan gezonde proefpersonen. Bovendien werd een 14% hogere Cmax van mavorixafor en een 18% lagere AUC waargenomen na toediening van Xolremdi 400 mg als enkelvoudige dosis bij een vetarme maaltijd aan gezonde proefpersonen na een nacht vasten vergeleken met vasten gedurende nog eens 4 uur na de Xolremdi-dosis (zie rubriek 4.2).
Distributie
Het distributievolume van mavorixafor is 120 l/kg. Mavorixafor is in vitro > 93% gebonden aan humane plasma-eiwitten.
Biotransformatie
CYP3A4 en in mindere mate CYP2D6 zijn voornamelijk verantwoordelijk voor het metabolisme van mavorixafor.
Eliminatie
De terminale halfwaardetijd van mavorixafor was 82 uur met een schijnbare klaring van 62 l/u na toediening van een enkelvoudige dosis van 400 mg Xolremdi aan gezonde proefpersonen. Mavorixafor vertoont ten minste een gedeeltelijke niet-lineaire schijnbare klaring; dit is echter niet klinisch significant bij de goedgekeurde aanbevolen dosis.
Na een enkelvoudige orale dosis van radioactief gemerkt mavorixafor werd 74,2% van de toegediende dosis teruggevonden, waarvan 61,0% van de toegediende radioactiviteit tijdens de verzamelperiode van 240 uur bij gezonde proefpersonen werd teruggevonden in de faeces en 13,2% (3% onveranderd) in de urine.
Lineariteit/non-lineariteit
Mavorixafor vertoont een niet-lineaire farmacokinetiek met meer dan dosisproportionele toenames in Cmax en AUC0-24h over een dosisbereik van 50 mg (0,125 maal de aanbevolen dosis) tot 400 mg. De steady state van mavorixafor wordt bereikt na ongeveer 9 tot 12 dagen bij gezonde proefpersonen in de hoogste goedgekeurde aanbevolen dosis.
Farmacokinetische/farmacodynamische relatie(s)
In onderzoek 2 bleven de gemiddelde ANC-spiegels voor doses van 50 tot 200 mg gedurende het doseringsinterval van 24 uur over het algemeen onder de drempel voor klinisch voordeel van 500 cellen/μl. De gemiddelde ANC-spiegels voor 300 mg en 400 mg stegen met ongeveer 1 uur na de dosis boven de drempel en bleven gedurende het gehele doseringsinterval boven of op de drempel. Een dagelijkse dosis van 300/400 mg mavorixafor was vereist om een AUCANC ≥ 600/μl en een AUCALC ≥ 1.000/μl te bereiken.
Onderzoeken naar geneesmiddelinteracties
Raadpleeg rubriek 4.5 voor informatie over geneesmiddelinteracties met andere geneesmiddelen.
Andere geneesmiddelen: Er zijn geen klinisch significante verschillen in de farmacokinetiek van cafeïne (CYP1A2-substraat), losartan (CYP2C9-substraat), omeprazol (CYP2C19-substraat), furosemide (OAT1- en OAT3-substraat) en orale anticonceptiva waargenomen na gelijktijdig gebruik met mavorixafor.
Speciale patiënten
Leverinsufficiëntie
Mavorixafor wordt gemetaboliseerd door de lever. Het effect van matige tot ernstige leverinsufficiëntie op de farmacokinetiek van mavorixafor is niet onderzocht (zie rubriek 4.2).
Nierinsufficiëntie
Renale klaring is een minder belangrijke uitscheidingsroute voor mavorixafor. Er werden geen klinisch significante verschillen in de farmacokinetiek van mavorixafor waargenomen bij lichte tot matige nierinsufficiëntie (CLcr 30 - 90 ml/min). De farmacokinetiek van mavorixafor is niet onderzocht bij personen met ernstige nierinsufficiëntie of terminaal nierfalen (zie rubriek 4.2). Ouderen
In klinische onderzoeken naar Xolremdi bij patiënten met het WHIM-syndroom waren 2 patiënten (5%) 65 jaar en ouder en was geen van de patiënten 75 jaar en ouder. Aan klinische onderzoeken deden niet voldoende patiënten van 65 jaar en ouder mee om vast te kunnen stellen of zij anders reageren dan jongere patiënten.
Ras/etniciteit
Het effect van ras/etniciteit op de systemische blootstelling aan mavorixafor is niet bekend.
Geslacht
Het effect van geslacht op de systemische blootstelling aan mavorixafor is niet bekend.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er zijn geen bijwerkingen waargenomen in klinische onderzoeken, maar bij dieren zijn bij vergelijkbare blootstellingsniveaus als de klinische blootstellingsniveaus wel bijwerkingen waargenomen. Het betreft de volgende bijwerkingen die relevant zouden kunnen zijn voor klinische doeleinden: testiculaire toxiciteit, hepatotoxiciteit, retinadegeneratie en atrofie.
Genotoxiciteit
Mavorixafor was niet genotoxisch in een in vitro uitgevoerde bacteriële omgekeerde mutatietest (Ames-test), in een in vitro uitgevoerde chromosoomafwijkingstest op een humane lymfocytenkweek of in een in vivo uitgevoerde micronucleustest op het beenmerg van ratten.
Reproductietoxiciteit
Er zijn met mavorixafor geen reproductieonderzoeken bij dieren uitgevoerd om de effecten op de reproductie en de embryofoetale ontwikkeling te evalueren. CXCR4/SDF-1-signalering speelt een belangrijke rol in de embryofoetale en placentale ontwikkeling van zoogdieren. CXCR4-/- knock-out bij muizen is dodelijk voor het embryo en veroorzaakt meerdere ontwikkelingstoxiciteiten, met name in het hematopoëtische, cardiovasculaire en zenuwstelsel. CXCR4/SDF-1-niveaus spelen ook een sleutelrol in het stimuleren van trofoblastproliferatie en -differentiatie, noodzakelijk voor de juiste groei van de placenta en werking bij de mens. Op basis van zijn werkingsmechanisme kan Xolremdi schadelijk zijn voor de foetus bij toediening aan een zwangere vrouw.
Het effect van mavorixafor op de vruchtbaarheid van mannen of vrouwen werd niet onderzocht in daartoe aangewezen onderzoeken naar reproductietoxicologie.
In een 39 weken durend onderzoek waarbij behandeling bij jonge prepuberale honden werd gestart, werden testiculaire veranderingen van degeneratie/atrofie van de zaadleiders, inclusief depletie van de spermatogoniale stamcellen, waargenomen bij blootstellingsniveaus die gelijk waren aan de blootstelling van de mens bij MRHD; soortgelijke veranderingen werden niet waargenomen in een 13 weken durend onderzoek bij geslachtsrijpe reuen en in een 26 weken durend onderzoek bij jonge honden die de periode van de puberteit bestreek. Het mechanisme waardoor mavorixafor dit effect uitoefent is onbekend, maar een verband met de farmacologische werking van mavorixafor kan niet worden uitgesloten.
Er zijn geen gegevens over het herstel van dit effect.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud van de capsule
Silica, colloïdaal watervrij (E551)
Croscarmellose-natrium (E468)
Calciumwaterstoffosfaatdihydraat (E3431(ii))
Cellulose, microkristallijn (E460(i))
Natriumlaurylsulfaat
Natriumstearylfumaraat
Omhulling van de capsule
Indigotine (E132)
Gelatine (E441)
Titaandioxide (E171)
Drukinkt
Ammoniakoplossing, geconcentreerd (E527)
Zwart ijzeroxide (E172)
Isopropylalcohol
n-butylalcohol
Propyleenglycol (E1520)
Schellakglazuur in ethanol (E904)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
Na opening van de fles: 45 dagen.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
De fles zorgvuldig gesloten houden ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
Ronde witte fles van hogedichtheidpolyethyleen (HDPE) met een moeilijk door kinderen te openen schroefdop van 38 mm met etiket. Elke fles bevat één droogmiddel dat zich bevindt tussen het spoeltje van viscose en de dop.
Verpakkingen met 60, 90 of 120 harde capsules.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Norgine B.V.
Antonio Vivaldistraat 150
1083 HP Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/26/2017/001
EU/1/26/2017/002
EU/1/26/2017/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 27 april 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.