


SmPC (samenvatting van de productkenmerken) - Grasustek
1. NAAM VAN HET GENEESMIDDEL
Grasustek 6 mg oplossing voor injectie in voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke voorgevulde spuit bevat 6 mg pegfilgrastim* in 0,6 ml oplossing voor injectie. De concentratie is 10 mg/ml gebaseerd op eiwit alleen**.
*Geproduceerd in Escherichia coli-cellen door middel van recombinante DNA-technologie gevolgd door conjugatie met polyethyleenglycol (PEG).
** De concentratie is 20 mg/ml wanneer het PEG-gedeelte wordt meegerekend.
De sterkte van dit middel dient niet te worden vergeleken met de sterkte van andere gepegyleerde of niet-gepegyleerde eiwitten uit dezelfde therapeutische klasse. Zie rubriek 5.1 voor meer informatie.
Hulpstof(fen) met bekend effect
Elke voorgevulde spuit bevat 30 mg sorbitol (E 420) (zie rubriek 4.4).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie.
Heldere, kleurloze oplossing voor injectie.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Grasustek is geïndiceerd voor het verkorten van de duur van neutropenie en het verlagen van de incidentie van febriele neutropenie bij volwassen patiënten die worden behandeld met cytotoxische chemotherapie voor maligniteiten (met uitzondering van chronische myeloïde leukemie en myelodysplastische syndromen).
4.2 Dosering en wijze van toediening
Therapie met pegfilgrastim dient te worden geïnitieerd door en plaats te vinden onder toezicht van artsen die ervaren zijn in de oncologie en/of hematologie.
Dosering
De aanbevolen dosering is één dosis van 6 mg (één voorgevulde spuit) pegfilgrastim per chemotherapiecyclus, die ten minste 24 uur na de cytotoxische chemotherapie wordt toegediend.
Speciale populaties
Pediatrische patiënten
De veiligheid en werkzaamheid van pegfilgrastim bij kinderen zijn nog niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8, 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Patiënten met een nierfunctiestoornis
Er worden geen dosisaanpassingen aanbevolen bij patiënten met een verminderde nierfunctie, waaronder patiënten met terminale nierziekte.
Wijze van toediening
Grasustek wordt subcutaan geïnjecteerd. De injecties dienen te worden toegediend in de dij, buik of bovenarm.
Voor instructies over hantering van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Beperkte klinische data suggereren dat het effect van pegfilgrastim op de tijd tot herstel van ernstige neutropenie bij patiënten met de novo acute myeloïde leukemie (AML) vergelijkbaar is met dat van filgrastim (zie rubriek 5.1). De langetermijneffecten van pegfilgrastim bij AML zijn echter niet vastgesteld. Daarom dient pegfilgrastim met voorzichtigheid te worden gebruikt bij deze patiëntengroep.
Granulocyt-koloniestimulerende factor (G-CSF) kan de groei van myeloïde cellen in vitro bevorderen en vergelijkbare effecten kunnen in vitro worden waargenomen bij bepaalde niet-myeloïde cellen.
De veiligheid en werkzaamheid van pegfilgrastim zijn niet onderzocht bij patiënten met een myelodysplastisch syndroom of chronische myeloïde leukemie, noch bij patiënten met secundaire AML. Om die reden dient pegfilgrastim niet te worden gebruikt bij deze patiënten. De diagnose blastentransformatie bij chronische myeloïde leukemie dient zorgvuldig te worden onderscheiden van AML.
De veiligheid en de werkzaamheid van toediening van pegfilgrastim bij de novo AML-patiënten jonger dan 55 jaar met de cytogenetische afwijking t(15;17) zijn niet vastgesteld.
De veiligheid en werkzaamheid van pegfilgrastim zijn niet onderzocht bij patiënten die worden behandeld met hooggedoseerde chemotherapie. Dit geneesmiddel mag niet worden gebruikt om de dosis cytotoxische chemotherapie te laten stijgen tot boven de gangbare doseringsschema's.
Pulmonale bijwerkingen
Na toediening van G-CSF zijn pulmonale bijwerkingen gerapporteerd, in het bijzonder interstitiële pneumonie. Patiënten met een recente voorgeschiedenis van longinfiltraten of pneumonie lopen mogelijk een hoger risico (zie rubriek 4.8).
Het ontstaan van pulmonale symptomen, zoals hoest, koorts en dyspneu in combinatie met radiologische kenmerken van longinfiltraten, en verslechtering van de longfunctie in combinatie met een stijging van het aantal neutrofielen, kunnen voortekenen zijn van “Acute Respiratory Distress Syndrome” (ARDS). In dergelijke omstandigheden dient de arts te beoordelen of de toediening van pegfilgrastim gestaakt dient te worden en dient een gepaste behandeling te worden gegeven (zie rubriek 4.8).
Glomerulonefritis
Glomerulonefritis is gemeld bij patiënten die filgrastim en pegfilgrastim toegediend kregen. In het algemeen verdwenen deze voorvallen van glomerulonefritis na dosisverlaging of het staken van de behandeling met filgrastim en pegfilgrastim. Urineonderzoek wordt aanbevolen.
Capillaire-lek-leksyndroom
Na toediening van G-CSF is melding gemaakt van het capillaire-lek-syndroom dat wordt gekenmerkt door hypotensie, hypoalbuminemie, oedeem en hemoconcentratie. Patiënten die symptomen van het capillaire-lek-syndroom ontwikkelen, dienen nauwgezet te worden gecontroleerd en standaard symptomatische behandeling te krijgen, wat mogelijk inhoudt dat er moet worden overgegaan op intensieve zorg (zie rubriek 4.8).
Splenomegalie en miltruptuur
Er zijn, in het algemeen asymptomatische, gevallen van splenomegalie en gevallen van miltruptuur gemeld, waaronder een aantal fatale gevallen, na toediening van pegfilgrastim (zie rubriek 4.8). Daarom dient de grootte van de milt zorgvuldig gecontroleerd te worden (bijv. door middel van klinisch onderzoek, echografie). Er dient rekening te worden gehouden met een mogelijke diagnose van miltruptuur bij patiënten die pijn rapporteren linksboven in de buik of in de schouderstreek.
Trombocytopenie en anemie
Behandeling met alleen pegfilgrastim sluit trombocytopenie en anemie niet uit, omdat de volledige dosis myelosuppressieve chemotherapie van het voorgeschreven schema gehandhaafd blijft. Regelmatige controle van het aantal trombocyten en het hematocrietgehalte wordt aanbevolen. Bijzondere zorgvuldigheid dient in acht te worden genomen wanneer er chemotherapeutische middelen als monotherapie of combinatietherapie worden toegediend die erom bekend staan ernstige trombocytopenie te veroorzaken.
Myelodysplastisch syndroom en acute myeloïde leukemie bij borst- en longkankerpatiënten
In een observationeel post-marketingonderzoek is pegfilgrastim in combinatie met chemotherapie en/of radiotherapie in verband gebracht met de ontwikkeling van myelodysplastisch syndroom (MDS) en acute myeloïde leukemie (AML) bij borst- en longkankerpatiënten (zie rubriek 4.8). Controleer long- en borstkanker patiënten op tekenen en symptomen van MDS/AML.
Sikkelcelanemie
Sikkelcelcrises zijn in verband gebracht met het gebruik van pegfilgrastim bij patiënten met sikkelceltrait of sikkelcelziekte (zie rubriek 4.8). Daarom dienen artsen voorzichtig te zijn wanneer ze pegfilgrastim voorschrijven aan patiënten met sikkelceltrait of sikkelcelziekte, dienen ze de relevante klinische parameters en laboratoriumgegevens te controleren en alert te zijn op een mogelijk verband tussen dit geneesmiddel en een miltvergroting of vaso-occlusieve crisis.
Leukocytose
Leukocytentellingen (WBC) van 100 × 109/l of meer zijn waargenomen bij minder dan 1% van de patiënten die met pegfilgrastim werden behandeld. Er zijn geen bijwerkingen gerapporteerd die direct zijn toe te schrijven aan deze mate van leukocytose. Een dergelijke verhoging van het aantal leukocyten is van voorbijgaande aard, treedt doorgaans 24 tot 48 uur na toediening op en is in overeenstemming met de farmacodynamische effecten van dit geneesmiddel. Gezien de klinische effecten en de kans op leukocytose, dient er tijdens de behandeling regelmatig een WBC-telling te worden uitgevoerd. Indien het aantal leukocyten na de verwachte nadir hoger wordt dan 50 × 109/l, dient het gebruik van dit geneesmiddel onmiddellijk te worden gestaakt.
Overgevoeligheid
Overgevoeligheid, waaronder anafylactische reacties, optredend na een eerste of volgende behandeling, is gemeld bij patiënten die zijn behandeld met pegfilgrastim. De behandeling met pegfilgrastim dient permanent te worden gestaakt bij patiënten met klinisch significante overgevoeligheid. Pegfilgrastim mag niet worden toegediend aan patiënten met een voorgeschiedenis van overgevoeligheid voor pegfilgrastim of filgrastim. Indien een ernstige allergische reactie optreedt, dient een passende behandeling gestart te worden, waarbij de patiënt meerdere dagen nauwgezet gevolgd dient te worden.
Stevens-Johnson-syndroom
Het Stevens-Johnson-syndroom (SJS), dat levensbedreigend of fataal kan zijn, is zelden gemeld in combinatie met behandeling met pegfilgrastim. Als bij de patiënt SJS is ontstaan tijdens het gebruik van pegfilgrastim, dient de behandeling met pegfilgrastim bij deze patiënt op geen enkel moment opnieuw te worden gestart.
Immunogeniciteit
Zoals bij alle therapeutische eiwitten, is er een risico op immunogeniciteit. De snelheid waarmee antistoffen tegen pegfilgrastim worden gevormd, is doorgaans laag. Bindende antistoffen komen voor zoals te verwachten is bij alle biologicals; ze zijn tot nu toe echter niet in verband gebracht met een neutraliserende werking.
Aortitis
Na toediening van G-CSF bij gezonde proefpersonen en bij kankerpatiënten is aortitis gemeld. De symptomen die optraden omvatten koorts, buikpijn, malaise, rugpijn en verhoogde ontstekingsmarkers (bijv. C-reactief proteïne en leukocytentelling). In de meeste gevallen werd aortitis door middel van een CT-scan vastgesteld en doorgaans verdween het nadat G-CSF was stopgezet. Zie ook rubriek 4.8.
Overige waarschuwingen
De veiligheid en werkzaamheid van pegfilgrastim voor de mobilisatie van perifere bloedvoorlopercellen bij patiënten of gezonde donoren zijn niet voldoende onderzocht.
Een verhoogde hematopoëtische activiteit van het beenmerg als reactie op behandeling met groeifactoren is in verband gebracht met voorbijgaande positieve bevindingen op de botscan. Hiermee dient rekening te worden gehouden bij het interpreteren van de uitslag van een botscan.
Hulpstoffen
Sorbitol
Er moet rekening worden gehouden met het additieve effect van gelijktijdig toegediende producten die sorbitol (of fructose) bevatten en inname van sorbitol (of fructose) via de voeding.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis van 6 mg, d.w.z. dat het in wezen “natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Vanwege de mogelijke gevoeligheid van snel delende myeloïde cellen voor cytotoxische chemotherapie, dient pegfilgrastim ten minste 24 uur na de toediening van de cytotoxische chemotherapie te worden toegediend. In klinische onderzoeken is pegfilgrastim 14 dagen voor de chemotherapie veilig toegediend. Het gelijktijdig gebruik van pegfilgrastim met een chemotherapeutisch middel is niet beoordeeld bij patiënten. In diermodellen bleek gelijktijdige toediening van pegfilgrastim en 5-fluorouracil (5-FU) of andere metabolieten de myelosuppressie te versterken.
Mogelijke interacties met andere hematopoëtische groeifactoren en cytokinen zijn niet specifiek onderzocht in klinische onderzoeken.
Het interactiepotentieel met lithium, dat eveneens het vrijkomen van neutrofielen bevordert, is niet specifiek onderzocht. Er zijn geen aanwijzingen dat een dergelijke interactie schadelijk zou zijn.
De veiligheid en werkzaamheid van Grasustek zijn niet onderzocht bij patiënten die chemotherapeutische middelen krijgen die een laat optredende myelosuppressie veroorzaken, zoals nitroso-ureumverbindingen.
Er zijn geen specifieke interactieonderzoeken of onderzoeken naar het metabolisme uitgevoerd. Klinische onderzoeken duiden echter niet op interacties tussen pegfilgrastim en andere geneesmiddelen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens beschikbaar over het gebruik van pegfilgrastim bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Grasustek wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Er is onvoldoende informatie over de uitscheiding van pegfilgrastim/metabolieten in de moedermelk. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Grasustek moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Pegfilgrastim had geen effect op de voortplantingsfunctie of vruchtbaarheid bij mannelijke of vrouwelijke ratten bij cumulatieve wekelijkse doses die ongeveer 6 tot 9 keer hoger waren dan de aanbevolen humane dosis (gebaseerd op lichaamsoppervlak) (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Pegfilgrastim heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen waren botpijn (zeer vaak [≥1/10]) en skeletspierstelselpijn (vaak [≥ 1/100, < 1/10]). De botpijn was gewoonlijk licht tot matig van ernst en van voorbijgaande aard. Bij de meeste patiënten kon de botpijn met gangbare pijnstillers onder controle worden gebracht.
Overgevoeligheidsreacties, waaronder huiduitslag, urticaria, angio-oedeem, dyspneu, erytheem, overmatig blozen en hypotensie deden zich voor na een eerste of volgende behandeling met pegfilgrastim (soms [≥1/1.000, <1/100]). Ernstige allergische reacties, waaronder anafylaxie, kunnen optreden bij patiënten die pegfilgrastim krijgen (soms) (zie rubriek 4.4).
Het capillaire-lek-syndroom, dat levensbedreigend kan zijn indien niet tijdig behandeld, is gemeld met de frequentie ‘soms’ (≥1/1.000, <1/100) bij kankerpatiënten die chemotherapie ondergingen na toediening van G-CSF; zie rubriek 4.4 en de rubriek “Beschrijving van geselecteerde bijwerkingen” hieronder.
Splenomegalie, doorgaans symptomatisch, komt soms voor.
Miltruptuur, waaronder enkele fatale gevallen, is soms gemeld na toediening van pegfilgrastim (zie rubriek 4.4).
Soms voorkomende pulmonale bijwerkingen zijn gemeld, waaronder interstitiële pneumonie, longoedeem, longinfiltraten en longfibrose. Soms hebben deze gevallen geleid tot respiratoir falen of ARDS, waarvan de afloop fataal kan zijn (zie rubriek 4.4).
Geïsoleerde gevallen van sikkelcelcrises zijn gemeld bij patiënten met sikkelceltrait of sikkelcelziekte (komen soms voor bij sikkelcelpatiënten) (zie rubriek 4.4).
Tabel met bijwerkingen
De gegevens in de tabel hieronder beschrijven bijwerkingen die zijn gerapporteerd in klinische onderzoeken en spontaan gerapporteerde bijwerkingen. Binnen iedere frequentiegroep worden de bijwerkingen vermeld in volgorde van afnemende ernst.
MedDRA Systeem/ orgaanklasse | Bijwerkingen | ||||
| Zeer vaak (≥1/10) | Vaak (≥1/100, <1/10) | Soms (≥1/1.000, <1/100) | Zelden (≥1/10.000 , <1/1.000) | Zeer zelden (< 1/10.000) | |
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Myelodysplastisch syndroom1 Acute myeloïde leukemie1 | ||||
Bloed- en lymfestelsel- aandoeningen | Trombocytopenie1; Leukocytose1 | Sikkelcelanemie met crisis2 2; Splenomegalie2; Miltruptuur2 | |||
| Immuunsysteem- aandoeningen | Overgevoeligheids-reacties; Anafylaxie | ||||
| Voedings- en stofwisselings- stoornissen | Verhoogd urinezuur | ||||
| Zenuwstelsel- aandoeningen | Hoofdpijn1 | ||||
Bloedvat- aandoeningen | Capillaire- lek- syndroom1 | Aortitis | |||
| Ademhalings- stelsel-, borstkas- en mediastinum- aandoeningen | Acute respiratory distress syndrome2; Pulmonale bijwerkingen (interstitiële pneumonie, | Longbloe-ding | |||
longoedeem, longinfiltraten en longfibrose) Hemoptoë | |||||
| Maagdarmstelsel- aandoeningen | Misselijkheid1 | ||||
Huid- en onderhuid- aandoeningen | Sweetsyndroom (acute febriele neutrofiele dermatose)1,2; Cutane vasculitis1,2 | Stevens- Johnson-syndroom | |||
| Skeletspierweefsel- en bindweefsel- aandoeningen | Botpijn | Skeletspierweefsel- pijn (myalgie, artralgie, pijn in ledematen, rugpijn, skeletspierstelselpijn, nekpijn) | |||
Nier- en urinewegaandoeningen | Glomerulonefritis2 | ||||
Algemene aandoeningen en toedieningsplaats- stoornissen | Pijn op de injectieplaats1 Niet-cardiale pijn op de borst | Injectieplaats- reacties2 | |||
| Onderzoeken | Verhoogd lactaat- dehydrogenase en verhoogde alkalische fosfatase1 Voorbijgaande verhogingen in leverfunctietesten van ALAT of ASAT1 |
1 Zie de rubriek “Beschrijving van geselecteerde bijwerkingen” hieronder.
2 Deze bijwerking werd geconstateerd in de postmarketingsurveillance van pegfilgrastim, maar werd niet waargenomen in gerandomiseerde, gecontroleerde klinische onderzoeken bij volwassenen. De frequentiecategorie werd geschat op grond van een statistische berekening gebaseerd op 1.576 patiënten die pegfilgrastim kregen in negen gerandomiseerde klinische onderzoeken.
Beschrijving van geselecteerde bijwerkingen
Gevallen van Sweetsyndroom zijn gemeld met de frequentie ‘soms’, al kunnen in sommige gevallen onderliggende hematologische maligniteiten een rol spelen.
Cutane vasculitis is soms gemeld bij met pegfilgrastim behandelde patiënten. Het mechanisme van vasculitis bij patiënten die pegfilgrastim krijgen, is niet bekend.
Reacties op de injectieplaats, waaronder erytheem op de injectieplaats (soms) en pijn op de injectieplaats (vaak) zijn opgetreden na een eerste of volgende behandeling met pegfilgrastim.
Vaak voorkomende gevallen van leukocytose (leukocytenceltelling [WBC] >100 × 109/l) zijn gemeld (zie rubriek 4.4).
Reversibele, lichte tot matige stijgingen van urinezuur en alkalische fosfatase, zonder daarmee verband houdende klinische effecten, kwamen soms voor; reversibele, lichte tot matige stijgingen van lactaatdehydrogenase, zonder daarmee verband houdende klinische effecten, kwamen soms voor bij patiënten die pegfilgrastim kregen na cytotoxische chemotherapie.
Misselijkheid en hoofdpijn werden zeer vaak waargenomen bij patiënten die werden behandeld met chemotherapie.
Soms optredende verhogingen in leverfunctietesten (LFT's) van ALAT (alanineaminotransferase) of ASAT (aspartaataminotransferase) werden waargenomen bij patiënten die pegfilgrastim kregen na cytotoxische chemotherapie. Deze verhogingen waren voorbijgaand van aard waarbij de waarden weer terugkeerden naar de aanvangswaarden.
Een verhoogd risico op MDS/AML na behandeling met pegfilgrastim in combinatie met chemotherapie en/of radiotherapie is waargenomen in een epidemiologisch onderzoek bij borst- en longkankerpatiënten (zie rubriek 4,4).
Trombocytopenie werd vaak gerapporteerd.
Er zijn gevallen van capillaire-lek-syndroom gemeld na het op de markt komen bij gebruik van een G-CSF. In het algemeen deed dit syndroom zich voor bij patiënten met gevorderde maligne aandoeningen of sepsis, patiënten die meerdere chemotherapeutica kregen of een aferese ondergingen (zie rubriek 4.4).
Pediatrische patiënten
De ervaring bij kinderen is beperkt. Er is een hogere frequentie van ernstige bijwerkingen waargenomen bij jongere kinderen in de leeftijd van 0 tot en met 5 jaar (92%) dan bij oudere kinderen in de leeftijd van respectievelijk 6 tot en met 11 jaar en 12 tot en met 21 jaar (80% en 67%) en bij volwassenen. De vaakst gemelde bijwerking was botpijn (zie rubriek 5.1 en 5.2).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn enkelvoudige doses van 300 μg/kg subcutaan toegediend aan een beperkt aantal gezonde vrijwilligers en patiënten met niet-kleincellige longkanker zonder dat er ernstige bijwerkingen werden waargenomen. De bijwerkingen waren vergelijkbaar met die bij patiënten die lagere doses pegfilgrastim kregen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1. Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunostimulantia, koloniestimulerende factoren; ATC-code: L03AA13.
Grasustek is een biosimilar. Gedetailleerde informatie is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.
Humane granulocyt-koloniestimulerende factor (G-CSF) is een glycoproteïne, die de productie en afgifte van neutrofielen uit het beenmerg reguleert. Pegfilgrastim is een covalent conjugaat van recombinante humane G-CSF (r-metHuG-CSF) met een enkele 20 kd polyethyleenglycol (PEG)-molecuul. Pegfilgrastim is een vorm van filgrastim met een verlengde werkingsduur als gevolg van een verminderde renale klaring. Van pegfilgrastim en filgrastim is aangetoond dat zij een identiek werkingsmechanisme hebben dat binnen 24 uur een duidelijke verhoging van het aantal neutrofielen in het perifere bloed veroorzaakt, met geringe stijgingen van het aantal monocyten en/of lymfocyten. Net als bij filgrastim vertonen de neutrofielen die als reactie op pegfilgrastim zijn geproduceerd, een normale of verbeterde werking, zoals aangetoond met behulp van chemotactische en fagocytische functietesten. Net als andere hematopoëtische groeifactoren vertoont G-CSF in vitro stimulerende eigenschappen op humane endotheelcellen. G-CSF kan de groei van myeloïde cellen, waaronder maligne cellen, in vitro bevorderen en vergelijkbare effecten kunnen in vitro worden waargenomen bij bepaalde niet-myeloïde cellen.
In twee gerandomiseerde, dubbelblinde hoofdonderzoeken bij patiënten met hoog-risico stadium II-IV-borstkanker die myelosuppressieve chemotherapie toegediend kregen, bestaande uit doxorubicine en docetaxel, verminderde één dosis pegfilgrastim, één keer per cyclus toegediend, de duur van de neutropenie en de incidentie van febriele neutropenie in dezelfde mate als bij dagelijkse toediening van filgrastim (mediaan van 11 dagelijkse toedieningen). Zonder ondersteuning van groeifactoren bleek dit regime te leiden tot een gemiddelde duur van de graad 4-neutropenie van 5 tot 7 dagen, en een incidentie van febriele neutropenie van 30-40%. In één onderzoek (n=157) waarin een vaste dosis pegfilgrastim van 6 mg werd gebruikt, bedroeg de gemiddelde duur van de graad 4-neutropenie voor de pegfilgrastim-groep 1,8 dagen in vergelijking met 1,6 dagen in de filgrastim-groep (verschil 0,23 dagen, 95% BI-0,15; 0,63). Door het gehele onderzoek heen bedroeg het percentage patiënten met febriele neutropenie 13% van de met pegfilgrastim behandelde patiënten vergeleken met 20% van de met filgrastim behandelde patiënten (verschil 7%, 95% BI-19%; 5%). In een tweede onderzoek (n=310) waarin een gewichtsgecorrigeerde dosis (100 μg /kg) werd gebruikt, bedroeg de gemiddelde duur van de graad 4-neutropenie voor de pegfilgrastim-groep 1,7 dagen in vergelijking met 1,8 dagen in de filgrastim-groep (verschil 0,03 dagen, 95% BI-0,36; 0,30).
Het totale percentage febriele neutropenie was 9% van de patiënten die waren behandeld met pegfilgrastim en 18% van de patiënten die waren behandeld met filgrastim (verschil 9%; 95% BI-16,8%; 1,1%).
In een placebogecontroleerd, dubbelblind onderzoek bij patiënten met borstkanker werd het effect van pegfilgrastim op de incidentie van febriele neutropenie geëvalueerd na toediening van een chemotherapeutisch regime geassocieerd met een percentage febriele neutropenie van 10-20% (docetaxel 100 mg/m2 iedere 3 weken gedurende 4 cycli). 928 patiënten werden gerandomiseerd naar één dosis pegfilgrastim of placebo, ongeveer 24 uur (dag 2) na de chemotherapie in elke cyclus. De incidentie van febriele neutropenie was lager in de groep patiënten die pegfilgrastim had gekregen dan in de placebogroep (1% versus 17%, p <0,001). De incidentie van ziekenhuisopnamen en het gebruik van intraveneuze, anti-infectieuze middelen in verband met een klinische diagnose van febriele neutropenie was lager in de pegfilgrastimgroep dan in de placebogroep (1% versus 14%, p <0,001; en 2% versus 10%, p<0,001).
In een klein (n=83), gerandomiseerd, dubbelblind fase II-onderzoek bij patiënten die chemotherapie kregen voor de novo acute myeloïde leukemie, werd pegfilgrastim (enkelvoudige dosis van 6 mg) vergeleken met filgrastim, toegediend tijdens inductietherapie. De mediane tijd tot herstel van ernstige neutropenie werd in beide behandelgroepen geschat op 22 dagen. De uitkomst op lange termijn werd niet onderzocht (zie rubriek 4.4).
In een multicentrisch, gerandomiseerd, open-label fase II-onderzoek (n=37) bij pediatrische patiënten met een sarcoom die 100 μg/kg pegfilgrastim kregen na 1 cyclus chemotherapie met vincristine, doxorubicine en cyclofosfamide (VAdriaC/IE), werd een langere duur van ernstige neutropenie (neutrofielen <0,5 × 10⁹ / l) waargenomen bij jongere kinderen in de leeftijd van 0 tot en met 5 jaar (8,9 dagen) in vergelijking met oudere kinderen in de leeftijd van respectievelijk 6 tot en met 11 jaar en 12 tot en met 21 jaar (respectievelijk 6 dagen en 3,7 dagen) en volwassenen. Bovendien werd een hogere incidentie febriele neutropenie waargenomen bij jongere kinderen in de leeftijd van 0 tot en met 5 jaar (75%) in vergelijking met oudere kinderen in de leeftijd van 6 tot en met 11 jaar en 12 tot en met 21 jaar (respectievelijk 70% en 33%) en volwassenen (zie rubriek 4.8 en 5.2).
5.2. Farmacokinetische eigenschappen
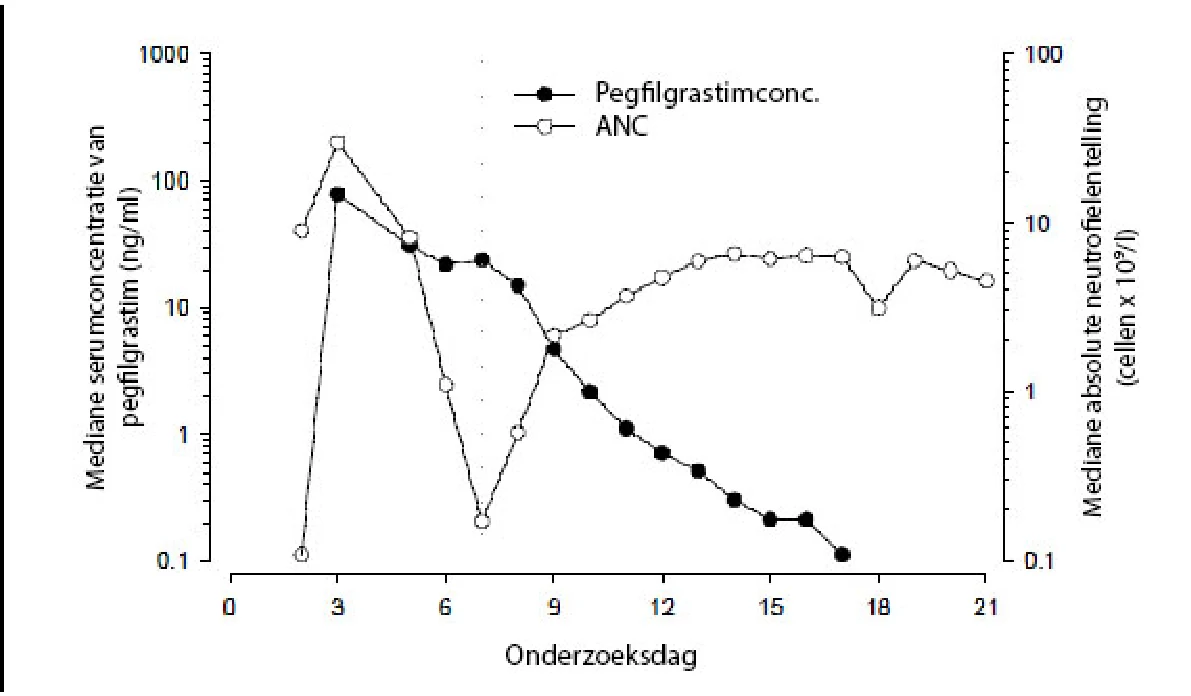
Na een enkelvoudige subcutane dosis pegfilstrastim wordt de piekserumconcentratie van pegfilgrastim 16 tot 120 uur na toediening bereikt en de serumconcentraties van pegfilgrastim blijven gehandhaafd tijdens de periode van neutropenie na myelosuppressieve chemotherapie. De eliminatie van pegfilgrastim is niet-lineair met betrekking tot de dosis; de serumklaring van pegfilgrastim neemt af naarmate de dosis toeneemt. Pegfilgrastim lijkt voornamelijk te worden geëlimineerd door neutrofielen gemedieerde klaring, die verzadigd raakt bij hogere doses. In overeenstemming met een zelfregulerend klaringsmechanisme neemt de serumconcentratie van pegfilgrastim snel af zodra het aantal neutrofielen zich begint te herstellen (zie figuur 1).
Figuur 1. Profiel van de mediane serumconcentratie van pegfilgrastim en het absolute neutrofielenaantal (ANC) bij met chemotherapie behandelde patiënten na één enkele injectie van 6 mg
Vanwege het door neutrofielen gemedieerde klaringsmechanisme wordt niet verwacht dat de farmacokinetiek van pegfilgrastim wordt beïnvloed door een verminderde nier- of leverfunctie. In een open-labelonderzoek (n=31) met een enkelvoudige dosis hadden diverse stadia van een verminderde nierfunctie, waaronder terminale nierziekte, geen invloed op de farmacokinetiek van pegfilgrastim.
Ouderen
Beperkte gegevens wijzen erop dat de farmacokinetiek van pegfilgrastim bij oudere patiënten (>65 jaar) gelijk is aan die bij volwassenen.
Pediatrische patiënten
De farmacokinetiek van pegfilgrastim is onderzocht bij 37 pediatrische patiënten met sarcoom die behandeld werden met 100 μg/kg pegfilgrastim na VAdriaC/IE-chemotherapie. De jongste leeftijdsgroep (0-5 jaar) had een hogere gemiddelde blootstelling aan pegfilgrastim (AUC) (± standaarddeviatie) (47,9 ± 22,5 μg·uur/ml) dan de oudere kinderen in de leeftijd van 6-11 jaar en 12-21 jaar (respectievelijk 22,0 ± 13,1 μg·uur/ml en 29,3 ± 23,2 μg·uur/ml) (zie rubriek 5.1). Met uitzondering van de jongste leeftijdsgroep (0-5 jaar) bleek de gemiddelde AUC bij pediatrische patiënten gelijk te zijn aan die van volwassen patiënten met hoog-risico stadium II-IV-borstkanker die behandeld werden met 100 μg/kg pegfilgrastim na behandeling met doxorubicine/docetaxel (zie rubriek 4.8 en 5.1).
5.3. Gegevens uit preklinisch veiligheidsonderzoek
Preklinische gegevens uit conventionele onderzoeken op het gebied van toxiciteit bij herhaalde dosering toonden de verwachte farmacologische effecten, waaronder toename van het aantal leukocyten, myeloïde hyperplasie in beenmerg, extramedullaire hematopoëse en miltvergroting.
Er werden geen bijwerkingen waargenomen bij nakomelingen van ratten die tijdens de dracht subcutaan pegfilgrastim toegediend hadden gekregen. Bij konijnen werd echter aangetoond dat pegfilgrastim bij cumulatieve doses van ongeveer 4 keer de aanbevolen humane dosis, embryonale/foetale toxiciteit (embryoverlies) veroorzaakte. Een dergelijke toxiciteit werd niet waargenomen bij drachtige konijnen die aan de aanbevolen humane dosis werden blootgesteld. In onderzoeken bij ratten is aangetoond dat pegfilgrastim de placenta kan passeren. Onderzoeken bij ratten wezen uit dat de voortplantingsfunctie, de vruchtbaarheid, de oestrische cyclus, de dagen tussen paarvorming en coïtus en de intra-uteriene overleving niet werden beïnvloed door subcutaan toegediend pegfilgrastim. De relevantie van deze bevindingen voor de mens is niet bekend.
6. FARMACEUTISCHE GEGEVENS
6.1. Lijst van hulpstoffen
Natriumacetaat*
Sorbitol (E 420)
Polysorbaat 20
Water voor injecties
*Natriumacetaat wordt gevormd door titratie van ijsazijnzuur met natriumhydroxide.
6.2. Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen, met name niet met natriumchlorideoplossingen.
6.3. Houdbaarheid
3 jaar.
6.4. Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Grasustek mag eenmalig maximaal 72 uur worden blootgesteld aan kamertemperatuur (niet boven 30°C). Als Grasustek langer dan 72 uur bij kamertemperatuur is bewaard, dient het te worden weggegooid.
Niet in de vriezer bewaren. Incidentele blootstelling aan temperaturen onder het vriespunt gedurende een eenmalige periode van minder dan 24 uur heeft geen negatieve invloed op de stabiliteit van Grasustek.
De container in de buitenverpakking bewaren ter bescherming tegen licht.
6.5. Aard en inhoud van de verpakking
Voorgevulde spuit (Type I-glas) met een (butyl)rubberen stop en een roestvrijstalen naald met automatische naaldbeschermer. De naald heeft een flexibele, harde naaldbescherming.
Elke voorgevulde spuit bevat 6 mg pegfilgrastim in 0,6 ml oplossing voor injectie. Verpakkingsgrootte van één voorgevulde spuit met automatische naaldbeschermer (0,6 ml) en geleverd in een verpakking met daarin één spuit.
6.6. Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Voor toediening dient de Grasustek-oplossing visueel geïnspecteerd te worden op deeltjes. De oplossing mag alleen worden geïnjecteerd als deze helder en kleurloos is.
Door krachtig schudden kan pegfilgrastim neerslaan waardoor het biologisch inactief wordt.
Laat de voorgevulde spuit voor handmatige toediening 30 minuten op kamertemperatuur komen voordat u de spuit gebruikt.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Juta Pharma GmbH,
Gutenbergstr. 13,
24941 Flensburg,
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/19/1375/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 20 juni 2019
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.