


SmPC (samenvatting van de productkenmerken) - Palbociclib Synthon 75 mg / 100 mg / 125 mg filmomhulde tablet (RVG 134338)
1 NAAM VAN HET GENEESMIDDEL
Palbociclib Synthon 75 mg, filmomhulde tabletten
Palbociclib Synthon 100 mg, filmomhulde tabletten
Palbociclib Synthon 125 mg, filmomhulde tabletten
2 KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Palbociclib Synthon 75 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 75 mg palbociclib.
Palbociclib Synthon 100 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 100 mg palbociclib.
Palbociclib Synthon 125 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 125 mg palbociclib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3 FARMACEUTISCHE VORM
Filmomhulde tabletten (tabletten).
Palbociclib Synthon 75 mg, filmomhulde tabletten
Roze, ronde, biconvexe omhulde tabletten, met een diameter van ongeveer 9 mm, met aan één zijde de inscriptie “L” en geen inscriptie aan de andere zijde.
Palbociclib Synthon 100 mg, filmomhulde tabletten
Rode, ovale, biconvexe omhulde tabletten, ongeveer 15 mm lang en 7 mm breed, met aan één zijde de inscriptie “I” en geen inscriptie aan de andere zijde.
Palbociclib Synthon 125 mg, filmomhulde tabletten
Roze, ovale, biconvexe omhulde tabletten, ongeveer 16 mm lang en 8 mm breed, met aan één zijde de inscriptie “H” en geen inscriptie aan de andere zijde.
4 KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Palbociclib Synthon is geïndiceerd voor de behandeling van hormoonreceptor-positieve (HR-positieve), humane epidermale-groeifactorreceptor 2-negatieve (HER2-negatieve) lokaal gevorderde of gemetastaseerde borstkanker:
- in combinatie met een aromataseremmer;
- in combinatie met fulvestrant bij vrouwen die eerder hormoonbehandeling hebben gehad (zie
- rubriek 5.1).
Bij pre- of perimenopauzale vrouwen dient de hormoonbehandeling te worden gecombineerd met een luteïniserend hormoon-‘releasing’ hormoon-agonist (LHRH-agonist).
4.2 Dosering en wijze van toediening
Behandeling met Palbociclib Synthon dient te worden gestart door en onder toezicht te staan van een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker
Dosering
De aanbevolen dosis is eenmaal daags 125 mg palbociclib gedurende 21 opeenvolgende dagen gevolgd door 7 dagen zonder behandeling (schema 3/1). Deze perioden vormen samen een volledige cyclus van 28 dagen. De behandeling met Palbociclib Synthon dient te worden voortgezet zolang de patiënt klinisch baat heeft bij de behandeling of totdat er onaanvaardbare toxiciteit optreedt
Wanneer een aromataseremmer samen met palbociclib wordt toegediend, dient de aromataseremmer te worden toegediend volgens het dosisschema dat staat vermeld in de Samenvatting van de productkenmerken. De behandeling van pre-/perimenopauzale vrouwen met de combinatie van palbociclib en een aromataseremmer dient altijd vergezeld te gaan van een LHRH-agonist (zie rubriek
4.4).
Wanneer fulvestrant samen met palbociclib wordt toegediend, is de aanbevolen dosis fulvestrant
500 mg, intramusculair toegediend op dag 1, 15 en 29, en daarna eenmaal per maand. Raadpleeg de
Samenvatting van de productkenmerken van fulvestrant.
Vóór de start van de behandeling met de combinatie van palbociclib en fulvestrant en tijdens de gehele duur van de behandeling dienen pre-/perimenopauzale vrouwen te worden behandeld met
LHRH-agonisten volgens de lokale klinische praktijk..
Patiënten dienen te worden aangespoord om hun dosis elke dag ongeveer op hetzelfde tijdstip in te nemen. Als de patiënt braakt of een dosis overslaat, dient die dag geen extra dosis te worden ingenomen. De volgende dosis dient op het gebruikelijke tijdstip te worden ingenomen.
Dosisaanpassingen
Het wordt aangeraden de dosis Palbociclib Synthon aan te passen gebaseerd op de individuele veiligheid en verdraagbaarheid.
Voor de behandeling van sommige bijwerkingen kunnen tijdelijke onderbrekingen/opschortingen van de dosis en/of dosisverlagingen, dan wel definitieve stopzetting van de behandeling nodig zijn, volgens de schema's voor dosisverlaging die in tabellen 1, 2 en 3 staan vermeld (zie rubriek 4.4 en 4.8).
Tabel 1: Aanbevolen dosisaanpassingen van Palbociclib Synthon wegens bijwerkingen
| Dosisniveau | Dosis |
| Aanbevolen dosis | 125 mg/dag |
| Eerste dosisverlaging | 100 mg/dag |
| Tweede dosisverlaging | 75 mg/dag* |
* Als verdere dosisverlaging tot lager dan 75 mg/dag nodig is, staak de behandeling.
Een volledige bloedceltelling dient te worden uitgevoerd vóór de start van de behandeling met
Palbociclib Synthon, aan het begin van elke cyclus, op dag 15 van de eerste 2 cycli en volgens klinische indicatie.
Bij patiënten die maximaal neutropenie graad 1 of 2 krijgen in de eerste 6 cycli dienen volledige bloedceltellingen voor volgende cycli om de 3 maanden te worden uitgevoerd, vóór het begin van een cyclus en volgens klinische indicatie.
Een absolute neutrofielentelling (ANC) van ≥ 1.000/mm3 en plaatjestellingen van ≥ 50.000/mm3 worden aanbevolen voor toediening van Palbociclib Synthon.
Tabel 2: Dosisaanpassing en behandelbeleid voor Palbociclib Synthon – Hematologische toxiciteiten
| CTCAE graad | Dosisaanpassingen |
| Graad 1 of 2 | Er is geen dosisaanpassing nodig. |
| Graad 3a | Dag 1 van de cyclus: Geen Palbociclib Synthon geven tot herstel tot graad ≤ 2 en de controle met volledige bloedceltelling binnen 1 week herhalen. Bij herstel tot graad ≤ 2: start de volgende cyclus met dezelfde dosis. Dag 15 van de eerste 2 cycli: Bij graad 3 op dag 15, Palbociclib Synthon in de huidige dosis blijven geven om de cyclus te voltooien en de volledige bloedceltelling op dag 22 herhalen. Bij graad 4 op dag 22, zie richtlijnen voor graad 4 dosisaanpassingen hieronder. Overweeg dosisverlaging in gevallen van vertraagd (> 1 week) herstel van neutropenie graad 3 of wanneer neutropenie graad 3 op dag 1 van de volgende cycli terugkeert. |
Graad 3 ANCb (< 1.000 tot 500/mm3) + koorts ≥ 38,5 ºC en/of infectie | Op elk moment: Geen Palbociclib Synthon geven tot herstel tot graad ≤ 2. Hervatten met de eerstvolgende lagere dosis. |
| Graad 4a | Op elk moment: Geen Palbociclib Synthon geven tot herstel tot graad ≤ 2. Hervatten met de eerstvolgende lagere dosis. |
Gradering volgens CTCAE 4.0.
ANC = absolute neutrofielentelling; CTCAE = Common Terminology Criteria for Adverse Events;
LLN = ondergrens van normaal.
a De tabel is van toepassing op alle hematologische bijwerkingen met uitzondering van lymfopenie
(tenzij deze gepaard gaat met klinische voorvallen, bijv. opportunistische infecties).
b ANC: graad 1: ANC < LLN - 1.500/mm3; graad 2: ANC 1.000 - < 1.500/mm3; graad 3: ANC 500 -
< 1.000/mm3; graad 4: ANC < 500/mm3.
Tabel 3: Dosisaanpassing en behandelbeleid van Palbociclib Synthon – Niet-hematologische toxiciteiten
| CTCAE graad | Dosisaanpassingen |
| Graad 1 of 2 | Er is geen dosisaanpassing nodig. |
Niet-hematologische toxiciteit graad ≥ 3 (indien persisterend ondanks medicamenteuze behandeling) | Geen Palbociclib Synthon geven totdat de symptomen verminderd zijn tot:
Hervatten met de eerstvolgende lagere dosis. |
Gradering volgens CTCAE 4.0. CTCAE = Common Terminology Criteria for Adverse Events. | |
Palbociclib Synthon dient permanent te worden gestaakt bij patiënten met ernstige interstitiële longziekte (ILD,interstitial lung disease)/pneumonitis (zie rubriek 4.4).
Speciale populaties
Ouderen
Er is geen dosisaanpassing van Palbociclib Synthon nodig bij patiënten in de leeftijd ≥ 65 jaar (zie rubriek 5.2).
Leverinsufficiëntie
Er is geen dosisaanpassing van Palbociclib Synthon nodig bij patiënten met lichte of matige leverinsufficiëntie (Child-Pugh-klassen A en B). Bij patiënten met ernstige leverinsufficiëntie (Child-Pugh-klasse C) is de aanbevolen dosis Palbociclib Synthon eenmaal daags 75 mg volgens schema 3/1 (zie rubriek 4.4 en 5.2).
Nierinsufficiëntie
Er is geen dosisaanpassing van Palbociclib Synthon nodig bij patiënten met lichte, matige of ernstige nierinsufficiëntie (creatinineklaring [CrCl] ≥ 15 ml/min). Er zijn onvoldoende gegevens beschikbaar bij hemodialysepatiënten om aanbevelingen voor dosisaanpassing te kunnen geven voor deze patiëntenpopulatie (zie rubriek 4.4 en 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van Palbociclib Synthon bij pediatrische patiënten voor de behandeling van borstcarcinoom. De werkzaamheid van Palbociclib Synthon bij kinderen en adolescenten < 18 jaar is niet aangetoond. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8, 5.1 en 5.2.
Wijze van toediening
Palbociclib Synthon is voor oraal gebruik. De tabletten kunnen met of zonder voedsel worden ingenomen (zie rubriek 5.2). Palbociclib dient niet samen met grapefruit of grapefruitsap te worden ingenomen (zie rubriek 4.5).
Palbociclib Synthon-tabletten dienen in hun geheel te worden doorgeslikt (ze dienen niet te worden gekauwd, geplet of verdeeld voordat ze worden doorgeslikt). Een tablet dient niet te worden ingenomen als deze gebroken, gebarsten of anderszins beschadigd is.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Gebruik van preparaten die sint-janskruid bevatten (zie rubriek 4.5).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Pre-/perimenopauzale vrouwen
Ovariumablatie of suppressie met een LHRH-agonist is verplicht wanneer Palbociclib Synthon in combinatie met een aromataseremmer wordt toegediend aan pre-/perimenopauzale vrouwen, vanwege het werkingsmechanisme van aromataseremmers. Palbociclib in combinatie met fulvestrant bij
pre-/perimenopauzale vrouwen is alleen onderzocht in combinatie met een LHRH-agonist.
Ernstige viscerale ziekte
De werkzaamheid en veiligheid van palbociclib zijn niet onderzocht bij patiënten met ernstige viscerale ziekte (zie rubriek 5.1).
Hematologische stoornissen
Dosisonderbreking, dosisverlaging of het uitstellen van de start van de behandelingscyclus wordt aanbevolen bij patiënten die neutropenie graad 3 of 4 ontwikkelen. Adequate controle dient uitgevoerd te worden (zie rubriek 4.2 en 4.8).
Interstitiële longziekte/pneumonitis
Ernstige, levensbedreigende of fatale ILD en/of pneumonitis kunnen optreden bij patiënten die worden behandeld met Palbociclib Synthon, wanneer dit wordt ingenomen in combinatie met hormoonbehandeling.
Tijdens verschillende klinische onderzoeken (PALOMA-1, PALOMA-2, PALOMA-3) had 1,4% van de met Palbociclib Synthon behandelde patiënten ILD/pneumonitis van enige graad, had 0,1% graad 3 en werden er geen gevallen van graad 4 of fatale gevallen gemeld. Bijkomende gevallen van
ILD/pneumonitis zijn waargenomen na het in de handel brengen, waarbij fatale gevallen zijn gemeld
(zie rubriek 4.8).
Patiënten dienen te worden gecontroleerd op pulmonale symptomen die op ILD/pneumonitis duiden
(bijv. hypoxie, hoesten, dyspneu). Palbociclib Synthon dient onmiddellijk te worden onderbroken bij patiënten met nieuwe of verslechterende respiratoire symptomen en die vermoedelijk ILD/pneumonitis hebben ontwikkeld en de patiënt dient te worden geëvalueerd. Palbociclib Synthon dient permanent te worden gestaakt bij patiënten met ernstige ILD of pneumonitis (zie rubriek 4.2).
Infecties
Omdat Palbociclib Synthon myelosuppressieve eigenschappen heeft, kunnen patiënten vatbaarder zijn voor infecties.
Infecties kwamen vaker voor bij de met Palbociclib Synthon behandelde patiënten dan bij patiënten die in de respectievelijke vergelijkende arm werden behandeld in de gerandomiseerde klinische onderzoeken.
Infecties van graad 3 en 4 traden op bij respectievelijk 5,6% en 0,9% van de met Palbociclib Synthon behandelde patiënten, in elke geneesmiddelencombinatie (zie rubriek 4.8).
Patiënten dienen te worden gecontroleerd op tekenen en symptomen van infectie en te worden behandeld zoals medisch is aangewezen (zie rubriek 4.2).
Artsen dienen patiënten erop te wijzen dat zij episodes van koorts direct melden.
Veneuze trombo-embolie
Veneuze trombo-embolische voorvallen werden gemeld bij met Palbociclib Synthon behandelde patiënten (zie
rubriek 4.8). Patiënten dienen te worden gecontroleerd op tekenen en symptomen van diepveneuze trombose en longembolie en te worden behandeld zoals medisch is aangewezen.
Leverinsufficiëntie
Palbociclib Synthon dient met voorzichtigheid te worden toegediend aan patiënten met matige of ernstige leverinsufficiëntie, onder nauwlettende controle op tekenen van toxiciteit (zie rubriek 4.2 en 5.2).
Nierinsufficiëntie
Palbociclib Synthon dient met voorzichtigheid te worden toegediend aan patiënten met matige of ernstige nierinsufficiëntie, onder nauwlettende controle op tekenen van toxiciteit (zie rubriek 4.2 en 5.2).
Gelijktijdige behandeling met remmers of inductoren van CYP3A4
Sterke remmers van CYP3A4 kunnen tot een verhoogde toxiciteit leiden (zie rubriek 4.5).
Gelijktijdig gebruik van sterke CYP3A4-remmers dient vermeden te worden tijdens behandeling met palbociclib. Gelijktijdige toediening dient alleen na zorgvuldige evaluatie van de potentiële risico's en baten te worden overwogen. Als gelijktijdige toediening van een sterke CYP3A4-remmer niet te vermijden is, verlaag dan de dosis Palbociclib Synthon tot eenmaal daags 75 mg. Wanneer de toediening van de sterke remmer wordt gestaakt, dient de dosis Palbociclib Synthon te worden verhoogd (na 3-5 halfwaardetijden van de remmer) tot de dosis die vóór het instellen van de sterke CYP3A-remmer werd gebruikt (zie rubriek 4.5).
Gelijktijdige toediening van CYP3A-inductoren kan leiden tot verlaagde blootstelling aan palbociclib en dientengevolge een risico op uitblijven van werkzaamheid. Daarom dient gelijktijdig gebruik van palbociclib en sterke CYP3A4-inductoren te worden vermeden. Er zijn geen dosisaanpassingen nodig voor gelijktijdige toediening van palbociclib met matige CYP3A4-inductoren (zie rubriek 4.5).
Vrouwen die zwanger kunnen worden of hun partner
Vrouwen die zwanger kunnen worden of hun mannelijke partners moeten zeer effectieve anticonceptie gebruiken zolang zij Palbociclib Synthon innemen (zie rubriek 4.6).
Natrium
Dit geneesmiddel bevat minder dan 1 mmol (23 mg) natrium per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Palbociclib wordt voornamelijk gemetaboliseerd door CYP3A en het sulfotransferase-(SULT-) enzym
SULT2A1. In vivo is palbociclib een zwakke, tijdsafhankelijke remmer van CYP3A
Effecten van andere geneesmiddelen op de farmacokinetiek van palbociclib
Effect van CYP3A-remmers
Gelijktijdige toediening van meerdere doses van 200 mg itraconazol en een enkelvoudige dosis van
125 mg palbociclib verhoogde de totale blootstelling aan palbociclib (AUCinf) en de piekconcentratie
(Cmax) met respectievelijk ongeveer 87% en 34% ten opzichte van een enkelvoudige dosis van 125 mg palbociclib alleen gegeven.
Het gelijktijdige gebruik van sterke CYP3A-remmers, met inbegrip van, maar niet beperkt tot claritromycine, indinavir, itraconazol, ketoconazol, lopinavir/ritonavir, nefazodon, nelfinavir, posaconazol, saquinavir, telaprevir, telitromycine en voriconazol, alsmede grapefruit en grapefruitsap, dient te worden vermeden (zie rubriek 4.2 en 4.4).
Er zijn geen dosisaanpassingen nodig voor lichte en matige CYP3A-remmers.
Effect van CYP3A-inductoren
Gelijktijdige toediening van meerdere doses van 600 mg rifampicine en een enkelvoudige dosis van
125 mg palbociclib verlaagde de AUCinf en Cmax van palbociclib met respectievelijk 85% en 70% ten opzichte van een enkelvoudige dosis van 125 mg palbociclib alleen gegeven.
Het gelijktijdige gebruik van sterke CYP3A-inductoren, met inbegrip van, maar niet beperkt tot carbamazepine, enzalutamide, fenytoïne, rifampicine en sint-janskruid, dient te worden vermeden (zie rubriek 4.3 en 4.4).
Gelijktijdige toediening van meerdere doses van 400 mg modafinil, een matige CYP3A-inductor, en een enkelvoudige dosis van 125 mg palbociclib verlaagde de AUCinf en Cmax van palbociclib met respectievelijk 32% en 11% ten opzichte van een enkelvoudige dosis van 125 mg Palbociclib Synthon alleen gegeven. Er zijn geen dosisaanpassingen nodig voor matige CYP3A-inductoren (zie rubriek 4.4).
Effect van zuurremmende middelen
Gelijktijdige toediening van meerdere doses van de PPI rabeprazol en een enkel tablet van 125 mg palbociclib onder nuchtere condities had geen effect op de snelheid en mate van absorptie van palbociclib vergeleken met een enkel tablet van 125 mg palbociclib dat alleen werd toegediend.
Gezien het verminderde effect van H2-receptorantagonisten en lokale antacida op de pH van de maag vergeleken met PPI's, wordt geen klinisch relevant effect van H2-receptorantagonisten of lokale antacida op de blootstelling aan palbociclib verwacht.
Effecten van palbociclib op de farmacokinetiek van andere geneesmiddelen
Palbociclib is een zwakke, tijdsafhankelijke remmer van CYP3A bij steady-state na dagelijkse toediening van 125 mg. Gelijktijdige toediening van meerdere doses palbociclib en midazolam verhoogde de AUCinf en Cmax waarden van midazolam met respectievelijk 61% en 37% ten opzichte van toediening van alleen midazolam.
De dosis van gevoelige CYP3A-substraten met een smalle therapeutische index (bijv. alfentanil, ciclosporine, dihydro-ergotamine, ergotamine, everolimus, fentanyl, pimozide, kinidine, sirolimus en tacrolimus) dient mogelijk verlaagd te worden wanneer deze middelen gelijktijdig met Palbociclib Synthon worden toegediend, omdat palbociclib de blootstelling aan deze middelen kan verhogen.
Geneesmiddeleninteracties tussen palbociclib en letrozol
Gegevens van de evaluatie van geneesmiddeleninteracties als onderdeel van een klinisch onderzoek bij patiënten met borstkanker hebben laten zien dat er geen geneesmiddeleninteracties waren tussen palbociclib en letrozol wanneer deze geneesmiddelen gelijktijdig werden toegediend.
Effect van tamoxifen op de blootstelling aan palbociclib
Gegevens van een onderzoek naar geneesmiddeleninteracties bij gezonde mannelijke proefpersonen wezen erop dat de blootstellingen aan palbociclib, wanneer een enkelvoudige dosis palbociclib gelijktijdig met meerdere doses tamoxifen werd toegediend, vergelijkbaar waren met die wanneer palbociclib alleen werd gegeven.
Geneesmiddeleninteracties tussen palbociclib en fulvestrant
Gegevens van een klinisch onderzoek bij patiënten met borstkanker hebben laten zien dat er geen klinisch relevante geneesmiddeleninteractie was tussen palbociclib en fulvestrant wanneer deze twee geneesmiddelen gelijktijdig werden toegediend.
Geneesmiddeleninteracties tussen palbociclib en orale anticonceptiva
Er is geen onderzoek naar geneesmiddeleninteracties tussen palbociclib en orale anticonceptiva uitgevoerd (zie rubriek 4.6).
In vitro-onderzoeken met transporters
Gebaseerd op gegevens uit in-vitro-onderzoek is voorspeld dat palbociclib intestinaal P-glycoproteïne-
(P-gp) en breast cancer resistance protein (BCRP)-gemedieerd transport remt. Daarom kan toediening van palbociclib met geneesmiddelen die substraten zijn van P-gp (bijv. digoxine, dabigatran, colchicine) of BCRP (bijv. pravastatine, rosuvastatine, fluvastatine, sulfasalazine) het therapeutisch effect en de bijwerkingen van die middelen doen toenemen. Gebaseerd op gegevens uit in-vitro-onderzoek kan palbociclib de opnametransporter organische-kationentransporter OCT1 remmen en vervolgens de blootstelling aan geneesmiddelsubstraten van deze transporter (bijv. metformine) verhogen.
Geneesmiddeleninteractie tussen palbociclib en statines
Gelijktijdig gebruik van palbociclib met statines die substraten zijn van CYP3A4 en/of BCRP kan het risico op rabdomyolyse verhogen als gevolg van een verhoogde plasmaconcentratie van statines.
Gevallen van rabdomyolyse, waaronder fatale gevallen, zijn gemeld na gelijktijdige toediening van palbociclib met simvastatine of atorvastatine.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie bij mannen en vrouwen
Vrouwen die zwanger kunnen worden en dit geneesmiddel krijgen of hun mannelijke partner, dienen effectieve anticonceptie te gebruiken (bijv. anticonceptie met dubbele barrière) tijdens de behandeling en gedurende minimaal drie weken (vrouwen) of 14 weken (mannen) na het voltooien van de behandeling (zie rubriek 4.5).
Zwangerschap
Er zijn geen of beperkte gegevens over het gebruik van palbociclib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Palbociclib Synthon wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen
anticonceptie toepassen.
Borstvoeding
Er zijn geen onderzoeken uitgevoerd bij mensen of dieren om het effect van palbociclib op de melkproductie, de aanwezigheid van palbociclib in moedermelk of de effecten van palbociclib op het kind dat borstvoeding krijgt te beoordelen. Het is niet bekend of palbociclib in de moedermelk wordt uitgescheiden. Patiënten die palbociclib krijgen, dienen geen borstvoeding te geven.
Vruchtbaarheid
In niet-klinische reproductieonderzoeken waren er geen effecten op de oestrogeencyclus (vrouwtjesratten) of op het paren en de vruchtbaarheid bij ratten (mannetjes en vrouwtjes). Er zijn echter geen klinische gegevens verkregen over de vruchtbaarheid bij mensen. Gebaseerd op bevindingen in mannelijke geslachtsorganen (degeneratie van de zaadbuisjes in de testis, epididymale hypospermie, lagere motiliteit en dichtheid van sperma en verlaagde prostaatsecretie) in niet-klinische veiligheidsonderzoeken kan de mannelijke vruchtbaarheid door behandeling met palbociclib worden aangetast (zie rubriek 5.3).
Daarom kunnen mannen overwegen om hun sperma te laten invriezen voordat zij beginnen met de behandeling met Palbociclib Synthon.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Palbociclib Synthon heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
Palbociclib Synthon kan echter vermoeidheid veroorzaken en patiënten dienen voorzichtig te zijn met het besturen van voertuigen of het bedienen van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het algehele veiligheidsprofiel van palbociclib is gebaseerd op gepoolde gegevens van 872 patiënten die palbociclib in combinatie met hormoontherapie kregen (N = 527 in combinatie met letrozol en
N = 345 in combinatie met fulvestrant) in gerandomiseerde klinische onderzoeken bij HR-positieve,
HER2-negatieve, gevorderde of gemetastaseerde borstkanker.
De vaakst voorkomende (≥ 20%) bijwerkingen van ongeacht welke graad die zijn gemeld bij patiënten die in gerandomiseerde klinische onderzoeken palbociclib kregen, waren neutropenie, infecties, leukopenie, vermoeidheid, misselijkheid, stomatitis, anemie, diarree, alopecia en trombocytopenie. De vaakst voorkomende (≥ 2%) bijwerkingen van graad ≥ 3 van palbociclib waren neutropenie, leukopenie, infecties, anemie, aspartaataminotransferase (ASAT) verhoogd, vermoeidheid en alanineaminotransferase (ALAT) verhoogd.
Dosisverlagingen of -aanpassingen vanwege bijwerkingen kwamen voor bij 38,4% van de patiënten die in gerandomiseerde klinische onderzoeken palbociclib kregen, ongeacht de combinatie.
Blijvend staken van de behandeling vanwege een bijwerking kwam voor bij 5,2% van de patiënten die in gerandomiseerde klinische onderzoeken palbociclib kregen, ongeacht de combinatie.
Getabelleerd overzicht van bijwerkingen
In tabel 4 worden de bijwerkingen van de gepoolde dataset van drie gerandomiseerde onderzoeken weergegeven. De mediane behandelduur met palbociclib binnen de gepoolde dataset op het moment van de analyse van de uiteindelijke algehele overleving (OS, overall survival) was 14,8 maanden.
In tabel 5 worden de laboratoriumafwijkingen zoals waargenomen in de gepoolde datasets van drie gerandomiseerde onderzoeken weergegeven.
De bijwerkingen worden weergegeven per systeem/orgaanklasse en frequentiecategorie. De frequentiecategorieën zijn gedefinieerd als: zeer vaak (≥1/10), vaak (≥1/100, <1/10) en soms
(≥1/1.000, <1/100). Binnen elke frequentiegroep worden de bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 4: Bijwerkingen gebaseerd op gepoolde dataset van drie gerandomiseerde onderzoeken (N = 872) en tijdens de ervaring na het in de handel brengen
Systeem/orgaanklasse Frequentie Voorkeursterma a (PT, preferred term) | Alle Graden n (%) | Graad 3 n (%) | Graad 4 n (%) |
| Infecties en parasitaire aandoeningen | |||
| Zeer vaak | |||
| Infecties b | 516 (59,2) | 49 (5,6) | 8 (0,9) |
| Bloed- en lymfestelselaandoeningen | |||
| Zeer vaak | |||
| Neutropenie c | 716 (82,1) | 500 (57,3) | 97 (11,1) |
| Leukopenie d | 424 (48,6) | 254 (29,1) | 7 (0,8) |
| Anemie e | 258 (29,6) | 45 (5,2) | 2 (0,2) |
| Trombocytopenie f | 194 (22,2) | 16 (1,8) | 4 (0,5) |
| Vaak | |||
| Febriele neutropenie | 12 (1,4) | 10 (1,1) | 2 (0,2) |
Voedings- en stofwisselingsstoornissen Zeer vaak | |||
| Verminderde eetlust | 152 (17,4) | 8 (0,9) | 0 (0,0) |
| Zenuwstelselaandoeningen | |||
| Vaak | |||
| Dysgeusie | 79 (9,1) | 0 (0,0) | 0 (0,0) |
| Oogaandoeningen | |||
| Vaak | |||
| Wazig zien | 48 (5,5) | 1 (0,1) | 0 (0,0) |
| Toegenomen traanproductie | 59 (6,8) | 0 (0,0) | 0 (0,0) |
| Droge ogen | 36 (4,1) | 0 (0,0) | 0 (0,0) |
Bloedvataandoeningen Vaak | |||
| Veneuze trombo-embolie j | 28 (3,2) | 11 (1,3) | 7 (0,8) |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen Vaak | |||
| Bloedneus ILD/pneumonitis i | 77 (8,8) 12 (1,4) | 0 (0,0) 1 (0,1) | 0 (0,0) 0 (0,0) |
Maagdarmstelselaandoeningen Zeer vaak | |||
| Stomatitis g | 264 (30,3) | 8 (0,9) | 0 (0,0) |
| Misselijkheid | 314 (36,0) | 5 (0,6) | 0 (0,0) |
| Diarree | 238 (27,3) | 9 (1,0) | 0 (0,0) |
| Braken | 165 (18,9) | 6 (0,7) | 0 (0,0) |
Huid- en onderhuidaandoeningen Zeer vaak | |||
| Huiduitslag h | 158 (18,1) | 7 (0,8) | 0 (0,0) |
| Alopecia | 234 (26,8) | N/A | N/A |
| Droge huid | 93 (10,7) | 0 (0,0) | 0 (0,0) |
| Vaak | |||
| Palmoplantair erytrodysesthesiesyndroom | 16 (1,8) | 0 (0,0) | 0 (0,0) |
| Soms | |||
| Cutane lupus erythematosus | 1 (0,1) | 0 (0,0) | 0 (0,0) |
Systeem/orgaanklasse Frequentie Voorkeursterma a (PT, preferred term) | Alle Graden n (%) | Graad 3 n (%) | Graad 4 n (%) |
| Erythema multiforme | 1 (0,1) | 0 (0,0) | 0 (0,0) |
Algemene aandoeningen en toedieningsplaatsstoornissen Zeer vaak | |||
| Vermoeidheid | 362 (41,5) | 23 (2,6) | 2 (0,2) |
| Asthenie | 118 (13,5) | 14 (1,6) | 1 (0,1) |
| Pyrexie | 115 (13,2) | 1 (0,1) | 0 (0,0) |
Onderzoeken Zeer vaak | |||
| ALAT verhoogd | 92 (10,6) | 18 (2,1) | 1 (0,1) |
| ASAT verhoogd | 99 (11,4) | 25 (2,9) | 0 (0,0) |
| Vaak | |||
| Bloedcreatinine verhoogd | 57 (6,5) | 3 (0,3) | 2 (0,2) |
ALAT = alanineaminotransferase; ASAT = aspartaataminotransferase; ILD = interstitiële longziekte; N/n = aantal patiënten; n.v.t. = niet van toepassing
a. PT's worden vermeld volgens MedDRA 17.1.
b. Onder Infecties vallen alle PT's die deel uitmaken van de systeem/orgaanklasse Infecties en parasitaire aandoeningen.
c. Onder Neutropenie vallen de volgende PT's: Neutropenie, Neutrofielentelling verlaagd.
d. Onder Leukopenie vallen de volgende PT's: Leukopenie, Witte-bloedceltelling verlaagd.
e. Onder Anemie vallen de volgende PT's: Anemie, Hemoglobine verlaagd, Hematocriet verlaagd.
f. Onder Trombocytopenie vallen de volgende PT's: Trombocytopenie, Plaatjestelling verlaagd.
g. Onder Stomatitis vallen de volgende PT's: Afteuze stomatitis, Cheilitis, Glossitis, Glossodynie,
Zweervorming in de mond, Slijmvliesontsteking, Orale pijn, Orofaryngeaal ongemak, Orofaryngeale pijn,
Stomatitis.
h. Onder Huiduitslag vallen de volgende PT's: Huiduitslag, Maculo-papulaire huiduitslag, Pruritische huiduitslag, Erythemateuze huiduitslag, Papulaire huiduitslag, Dermatitis, Acneïforme dermatitis, Toxische huideruptie.
i. Onder ILD/pneumonitis vallen alle gemelde PT’s die deel uitmaken van de gestandaardiseerde MedDRA-zoekbewerking interstitiële longziekte (nauw begrensd).
j. Onder veneuze trombo-embolie vallen de volgende PT’s: longembolie, embolie, diepveneuze trombose, perifere embolie, trombose.
Tabel 5: Laboratoriumafwijkingen zoals waargenomen in de gepoolde datasets van
drie gerandomiseerde onderzoeken (N=872)
| Palbociclib plus letrozol of fulvestrant | Vergelijkende armen* | |||||||||||||
| Laboratoriumafwijkingen | Alle graden % | Graad 3 % | Graad 4 % | Alle graden % | Graad 3 % | Graad 4 % | ||||||||
| WBC verlaagd | 97,4 | 41,8 | 1,0 | 26,2 | 0,2 | 0,2 | ||||||||
| Neutrofielen verlaagd | 95,6 | 57,5 | 11,7 | 17,0 | 0,9 | 0,6 | ||||||||
| Bloedcreatinine verhoogd | 95,5 | 1,6 | 0,3 | 86,8 | 0,0 | 0,0 | ||||||||
| Anemie | 80,1 | 5,6 | n.v.t. | 42,1 | 2,3 | n.v.t. | ||||||||
| Bloedplaatjes verlaagd | 65,2 | 1,8 | 0,5 | 13,2 | 0,2 | 0,0 | ||||||||
| ASAT verhoogd | 55,5 | 3,9 | 0,0 | 43,3 | 2,1 | 0,0 | ||||||||
| ALAT verhoogd | 46,1 | 2,5 | 0,1 | 33,2 | 0,4 | 0,0 | ||||||||
WBC=witte bloedcellen; ASAT=aspartaataminotransferase; ALAT=alanineaminotransferase; N=aantal patiënten; n.v.t.=niet van toepassing.
Opmerking: De laboratoriumresultaten zijn geclassificeerd volgens de graad van ernst van de NCI CTCAE versie 4.0.
* letrozol of fulvestrant
Beschrijving van geselecteerde bijwerkingen
Over het geheel genomen werd neutropenie, ongeacht de graad, gemeld bij 716 (82,1%) patiënten die palbociclib kregen, ongeacht de combinatie, waarbij neutropenie graad 3 gemeld werd bij 500 (57,3%)
patiënten en neutropenie graad 4 bij 97 (11,1%) patiënten (zie tabel 4).
De mediane tijd tot de eerste episode van neutropenie, ongeacht de graad, bedroeg 15 dagen
(12; 700 dagen) en de mediane duur van neutropenie graad ≥ 3 bedroeg 7 dagen binnen de drie gerandomiseerde klinische onderzoeken.
Febriele neutropenie is gemeld bij 0,9% van de patiënten die palbociclib in combinatie met fulvestrant kregen en bij 1,7% van de patiënten die palbociclib in combinatie met letrozol kregen.
Febriele neutropenie is gemeld bij ongeveer 2% van de patiënten die binnen het gehele klinische programma aan palbociclib werden blootgesteld.
Pediatrische patiënten
Palbociclib, in combinatie met chemotherapie, is geëvalueerd bij 79 kinderen met solide tumoren waaronder r/r Ewing-sarcoom (EWS) in onderzoek A5481092 (zie rubriek 5.1). Het veiligheidsprofiel van palbociclib bij deze pediatrische patiënten was consistent met het bekende veiligheidsprofiel bij volwassen patiënten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
In geval van een overdosering van palbociclib kunnen gastro-intestinale (bijv. misselijkheid, braken)
en hematologische (bijv. neutropenie) toxiciteit optreden. Er dient algemene ondersteunende zorg te worden gegeven.
5 FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, proteïnekinaseremmers, ATC-code:
L01EF01.
Werkingsmechanisme
Palbociclib is een zeer selectieve, reversibele remmer van de cyclineafhankelijke kinasen (CDK) 4 en 6. Cycline D1 en CDK4/6 bevinden zich downstream in meerdere signaaltransductieroutes die tot celproliferatie leiden.
Farmacodynamische effecten
Via remming van CDK4/6 verlaagde palbociclib celproliferatie door de voortgang van de G1-fase naar de S-fase van de celcyclus te blokkeren. Het testen van palbociclib in een panel borstkankercellijnen met bekend moleculair profiel bracht een hoge activiteit tegen luminale borstkankers aan het licht, met name ER-positieve borstkankers. In de onderzochte cellijnen was het verlies van retinoblastoom (Rb)- expressie geassocieerd met activiteitsverlies van palbociclib. In een vervolgonderzoek met verse tumormonsters werd echter geen relatie tussen RB1-expressie en tumorrespons waargenomen.
Evenmin werd een relatie waargenomen wanneer de respons op palbociclib in in-vivo-modellen met van patiënten afkomstige xenografts (PDX, patient-derived xenografts, modellen) werd onderzocht.
De beschikbare klinische gegevens worden beschreven in de rubriek met klinische werkzaamheid en veiligheid (zie rubriek 5.1).
Cardiale elektrofysiologie
Het effect van palbociclib op het QT-interval, gecorrigeerd voor hartfrequentie (QTc interval), is geëvalueerd met het op tijd gematchte elektrocardiogram (ECG) waarbij de verandering ten opzichte van baseline en corresponderende farmacokinetische gegevens werd geëvalueerd bij 77 patiënten met gevorderde borstkanker. Palbociclib verlengde de QTc niet in enige klinisch relevante mate bij de aanbevolen dosis van eenmaal daags 125 mg (schema 3/1).
Klinische werkzaamheid en veiligheid
Gerandomiseerd fase 3-onderzoek PALOMA-2: palbociclib in combinatie met letrozol
De werkzaamheid van palbociclib in combinatie met letrozol, versus letrozol plus placebo, is geëvalueerd in een internationaal, gerandomiseerd, dubbelblind, placebogecontroleerd, multicenter onderzoek met parallelle groepen, en uitgevoerd bij vrouwen met ER-positieve, HER2-negatieve, lokaal gevorderde borstkanker die niet in aanmerking kwamen voor resectie of radiotherapie met curatief oogmerk of met gemetastaseerde borstkanker die geen eerdere systemische behandeling voor hun gevorderde ziekte hadden gekregen.
In totaal werden 666 postmenopauzale vrouwen in een verhouding van 2:1 gerandomiseerd naar de arm met palbociclib plus letrozol of de arm met placebo plus letrozol en gestratificeerd naar locatie van de ziekte (visceraal versus niet-visceraal), ziektevrij interval vanaf het einde van de
(neo)adjuvante behandeling tot recidive van de ziekte (de novo gemetastaseerd versus ≤ 12 maanden versus > 12 maanden) en naar type eerdere (neo)adjuvante behandelingen tegen kanker (eerdere hormoonbehandeling versus geen eerdere hormoonbehandeling). Patiënten met gevorderde, symptomatische, viscerale uitzaaiing, die op korte termijn een risico hadden op levensbedreigende complicaties (waaronder patiënten met massieve, ongecontroleerde effusies [pleuraal, pericardiaal, peritoneaal], pulmonale lymfangitis en meer dan 50% aantasting van de lever) waren niet geschikt voor inclusie in het onderzoek.
Patiënten bleven de hun toegewezen behandeling krijgen tot objectieve ziekteprogressie, symptomatische achteruitgang, onaanvaardbare toxiciteit, overlijden of intrekking van de toestemming, afhankelijk van hetgeen het eerst optrad. Cross-over tussen behandelingsarmen was niet toegestaan.
Patiënten waren goed gematcht op demografische kenmerken bij baseline en prognostische kenmerken tussen de arm met palbociclib plus letrozol en de arm met placebo plus letrozol. De mediane leeftijd van patiënten die aan dit onderzoek deelnamen was 62 jaar (spreiding 28 - 89), 48,3% van de patiënten had chemotherapie gehad en 56,3% had antihormoonbehandeling gehad in de (neo)adjuvante setting voordat de diagnose gevorderde borstkanker werd gesteld, terwijl 37,2% van de patiënten geen eerdere systemische behandeling had gehad in de (neo)adjuvante setting. De meeste patiënten (97,4%) hadden bij baseline gemetastaseerde ziekte, 23,6% van de patiënten had alleen botziekte en 49,2% van de patiënten had viscerale ziekte.
Het primaire eindpunt van het onderzoek was de door de onderzoeker beoordeelde progressievrije overleving (PFS, progression-free survival), geëvalueerd volgens RECIST v1.1. (Response Evaluation
Criteria in Solid Tumours). Secundaire eindpunten voor de werkzaamheid waren objectieve respons
(OR), klinisch voordeel-respons (CBR, clinical benefit response), veiligheid en verandering in kwaliteit van leven (QoL, quality of life).
Op de cut-offdatum van de gegevens van 26 februari 2016 werd de primaire doelstelling van het onderzoek, het verbeteren van de PFS, bereikt. De waargenomen hazardratio (HR) bedroeg 0,576
(95%-betrouwbaarheidsinterval [BI]: 0,46; 0,72) ten gunste van palbociclib plus letrozol, met een
1-zijdige p-waarde van <0,000001 in de gestratificeerde log-ranktoets. Een bijgewerkte analyse van de primaire en secundaire eindpunten werd uitgevoerd na nog eens 15 maanden follow-up (cut-offdatum van de gegevens: 31 mei 2017). Er werden in totaal 405 PFS-voorvallen waargenomen; respectievelijk
245 voorvallen (55,2%) in de arm met palbociclib plus letrozol en 160 (72,1%) in de vergelijkende arm.
Tabel 6 toont de werkzaamheidsresultaten gebaseerd op de primaire en de bijgewerkte analyses van het PALOMA-2-onderzoek, zoals beoordeeld door de onderzoeker en door de onafhankelijke beoordeling.
Tabel 6: PALOMA-2 (‘intent-to-treat’ populatie) - Werkzaamheidsresultaten gebaseerd op de primaire en de bijgewerkte cut-offdata
Primaire analyse (cut-offdatum: 26 februari 2016) | Bijgewerkte analyse (cut-offdatum: 31 mei 2017) | ||||||||||||
Palbociclib plus letrozol (N = 444) | Placebo plus letrozol (N = 222) | Palbociclib plus letrozol (N = 444) | Placebo plus letrozol (N = 222) | ||||||||||
| Progressievrije overleving volgens beoordeling onderzoeker | |||||||||||||
| Aantal voorvallen (%) | 194 (43,7) | 137 (61,7) | 245 (55,2) | 160 (72,1) | |||||||||
| Mediane PFS [maanden (95% BI)] | 24,8 (22,1, NE) | 14,5 (12,9, 17,1) | 27,6 (22,4, 30,3) | 14,5 (12,3, 17,1) | |||||||||
| Hazardratio [(95% BI) en p-waarde] | 0,576 (0,463, 0,718), p< 0,000001 | 0,563 (0,461, 0,687), p< 0,000001 | |||||||||||
| Progressievrije overleving volgens onafhankelijke beoordeling | |||||||||||||
| Aantal voorvallen (%) | 152 (34,2) | 96 (43,2) | 193 (43,5) | 118 (53,2) | |||||||||
| Mediane PFS [maanden (95% BI)] | 30,5 (27,4, NE) | 19,3 (16,4, 30,6) | 35,7 (27,7, 38,9) | 19,5 (16,6, 26,6) | |||||||||
| Hazardratio (95% BI) en 1-zijdige p-waarde | 0,653 (0,505, 0,844), p=0,000532 | 0,611 (0,485, 0,769), p=0,000012 | |||||||||||
| OR* [% (95% BI)] | 46,4 (41,7, 51,2) | 38,3 (31,9, 45,0) | 47,5 (42,8, 52,3) | 38,7(32,3, 45,5) | |||||||||
OR* meetbare ziekte [% (95% BI)] | 60,7 (55,2, 65,9) | 49,1 (41,4, 56,9) | 62,4 (57,0, 67,6) | 49,7 (42,0, 57,4) | |||||||||
| CBR* [% (95% BI)] | 85,8 (82,2, 88,9) | 71,2 (64,7, 77,0) | 85,6 (82,0, 88,7) | 71,2 (64,7, 77,0) | |||||||||
N = aantal patiënten; BI = betrouwbaarheidsinterval; NE = not estimable (geen schatting mogelijk);
OR = objectieve respons; CBR = clinical benefit response (klinisch-voordeelrespons); PFS = progressievrije overleving.
* Resultaten voor secundaire eindpunten zijn gebaseerd op bevestigde en onbevestigde responsen volgens
RECIST 1.1.
De Kaplan-Meier-curves voor PFS gebaseerd op de bijgewerkte cut-offdatum van 31 mei 2017 worden weergegeven in figuur 1 hieronder.
Figuur 1: Kaplan-Meier-curve van progressievrije overleving (beoordeling door de
onderzoeker, ‘intent to treat’-populatie) – PALOMA-2-onderzoek (31 mei 2017)
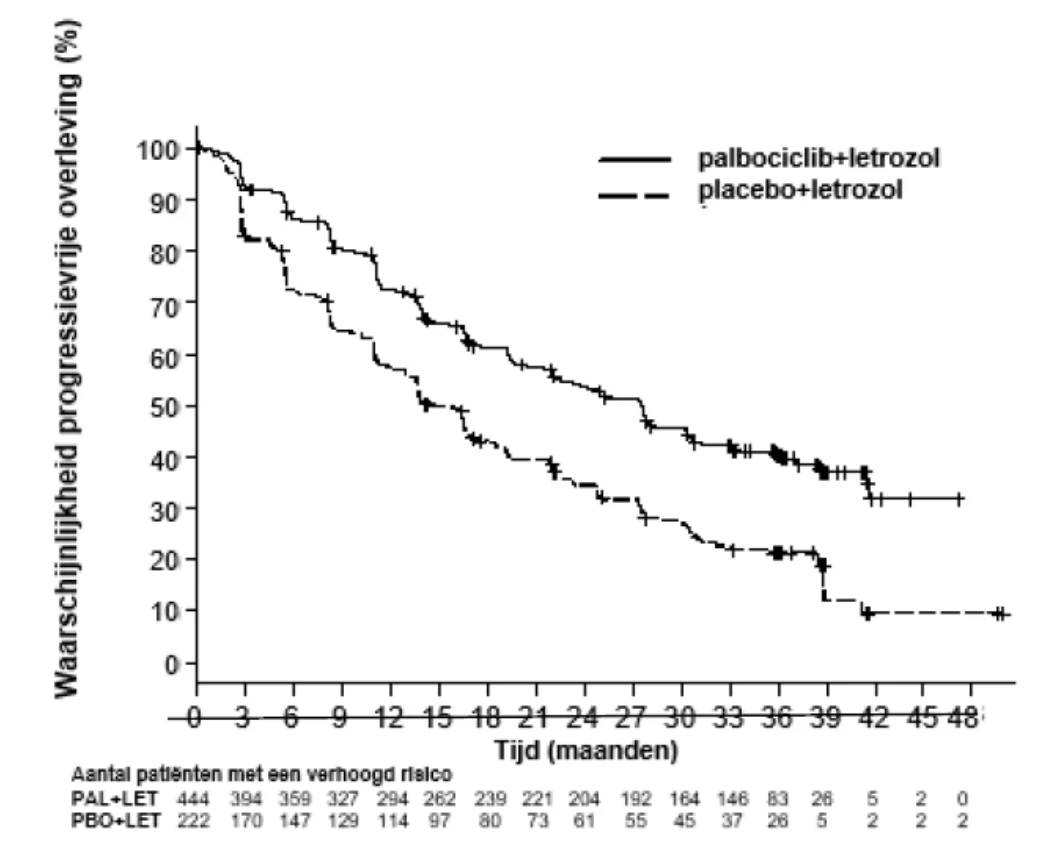
PAL=palbociclib; LET=letrozol; PBO=placebo.
Er is een serie PFS-analyses op vooraf gespecificeerde subgroepen uitgevoerd, gebaseerd op prognostische factoren en kenmerken bij baseline, om de interne consistentie van het effect van de behandeling te onderzoeken. In de arm met palbociclib plus letrozol werd een afname van het risico op ziekteprogressie of overlijden waargenomen in alle afzonderlijke subgroepen van patiënten gedefinieerd aan de hand van stratificatiefactoren en baselinekenmerken in de primaire en in de bijgewerkte analyse.
Gebaseerd op de cut-offdatum van de gegevens van 31 mei 2017 werd deze afname van het risico nog steeds waargenomen in de volgende subgroepen: (1) patiënten met viscerale metastasen (HR 0,62
[95%-BI: 0,47; 0,81], mediane progressievrije overleving [mPFS] 19,3 maanden versus 12,3 maanden)
of zonder viscerale metastasen (HR 0,50 [95%-BI: 0,37; 0,67], mPFS 35,9 maanden versus
17,0 maanden) en (2) patiënten of met alleen ziekte beperkt tot het bot (HR 0,41 [95%-BI: 0,26; 0,63], mPFS 36,2 maanden versus 11,2 maanden) of zonder alleen ziekte beperkt tot het bot (HR 0,62 [95%-
BI: 0,50; 0,78], mPFS 24,2 maanden versus 14,5 maanden). Vergelijkbaar werd een afname van het risico op ziekteprogressie of overlijden in de arm met palbociclib plus letrozol waargenomen bij
512 patiënten van wie de tumor positief testte voor Rb-eiwitexpressie met immunohistochemie (IHC)
(HR 0,543 [95%-BI: 0,433; 0,681], mPFS 27,4 maanden versus 13,7 maanden)]. Bij de 51 patiënten met ICH negatief voor Rb-eiwitexpressie was het verschil tussen behandelingsarmen niet statistisch significant (HR 0,868 [95%-BI: 0,424; 1,777], mPFS 23,2 versus 18,5 maanden) respectievelijk voor de arm met palbociclib plus letrozol en de arm met placebo plus letrozol.
Additionele werkzaamheidsgegevens (OR en tijd tot respons [TTR]) geëvalueerd in subgroepen van patiënten met of zonder viscerale ziekte, gebaseerd op de bijgewerkte cut-offdatum van 31 mei 2017, worden weergegeven in tabel 7.
Tabel 7: Werkzaamheidsresultaten bij patiënten met viscerale of niet-viscerale ziekte uit het
PALOMA–2–onderzoek (‘intent to treat’-populatie; cut-offdatum: 31 mei 2017)
| Viscerale ziekte | Niet-viscerale ziekte | ||||||||||||
Palbociclib plus letrozol (N=214) | Placebo plus letrozol (N=110) | Palbociclib plus letrozol (N=230) | Placebo plus letrozol (N=112) | ||||||||||
| OR [% (95% BI)] | 59,8 | 46,4 | 36,1 | 31,3 | |||||||||
| (52,9, 66,4) | (36,8, 56,1) | (29,9, 42,7) | (22,8, 40,7) | ||||||||||
| TTR, Mediaan [maanden | 5,4 | 5,3 | 3,0 | 5,5 | |||||||||
| (spreiding)] | (2,0, 30,4) | (2,6, 27,9) | (2,1, 27,8) | (2,6, 22,2) | |||||||||
N = aantal patiënten; BI = betrouwbaarheidsinterval; OR = objectieve respons gebaseerd op bevestigde en onbevestigde responsen volgens RECIST 1.1; TTR = tijd tot eerste tumorrespons (time to first tumour response).
Op het moment van de bijgewerkte analyses was de mediane tijd van randomisatie tot tweede opvolgende behandeling 38,8 maanden in de arm met palbociclib plus letrozol en 28,8 maanden in de arm met placebo plus letrozol, HR 0,73 (95%-BI: 0,58; 0,91).
De resultaten van de uiteindelijke OS-analyse uit het PALOMA-2-onderzoek worden weergegeven in tabel 8. Na een mediane follow-uptijd van 90 maanden waren de uiteindelijke OS-resultaten niet statistisch significant. De Kaplan-Meier-curve van de OS wordt weergegeven in figuur 2.
Tabel 8: PALOMA-2 (‘intent-to-treat’ populatie) – Uiteindelijke resultaten algehele overleving
Uiteindelijke algehele overleving (OS) (cut-offdatum: 15 november 2021) | ||
Palbociclib plus letrozol (N=444) | Placebo plus letrozol (N=222) | |
| Aantal voorvallen (%) | 273 (61,5) | 132 (59.5) |
Aantal proefpersonen dat in follow-up bleef (%) | 112 (25,2) | 43 (19.4) |
Mediane OS (maanden [95%- BI]) | 53,9 (49,8, 60,8) | 51.2 (43.7, 58.9) |
Hazardratio (95%-BI) en p-waarde† | 0,956 (0,777, 1,177), p=0,6755†* | |
BI=betrouwbaarheidsinterval.
* Niet statistisch significant.
† 2-zijdige p-waarde uit de log-ranktoets gestratificeerd naar locatie van de ziekte (visceraal versus niet-visceraal)
per randomisatie.
Figuur 2. Kaplan-Meier-curve van algehele overleving (‘intent-to-treat’-populatie) - PALOMA-2
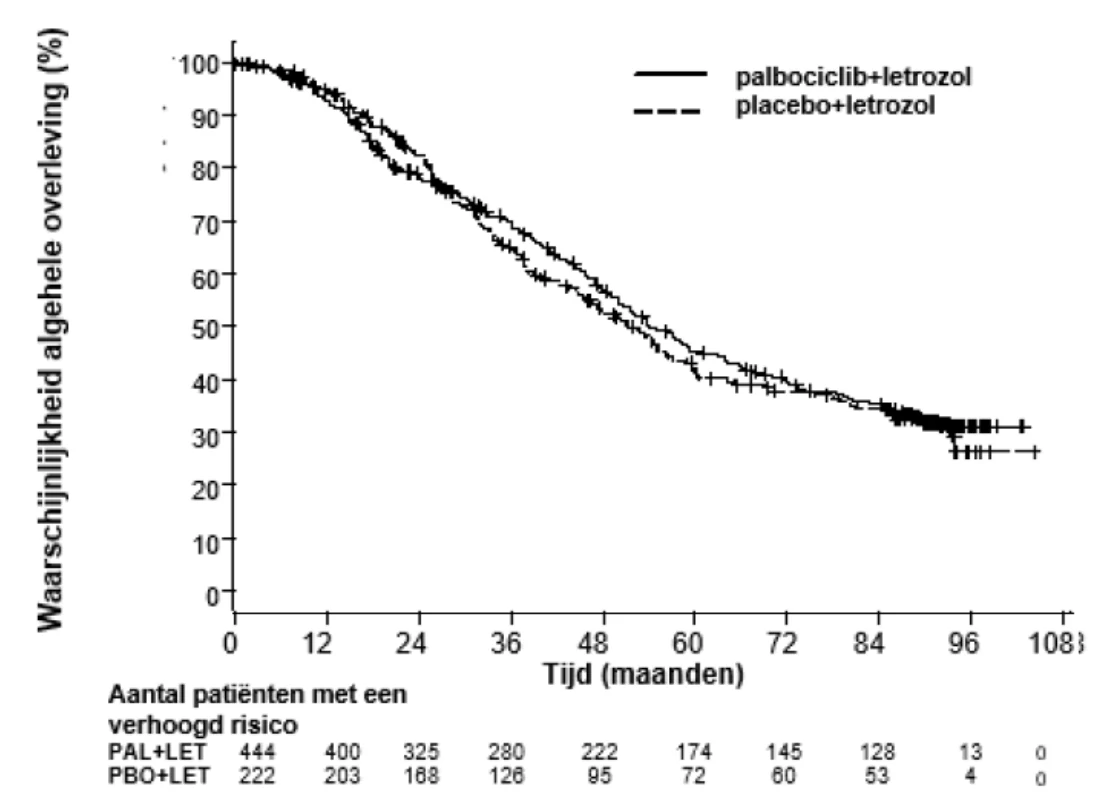
PAL=palbociclib; LET=letrozol; PBO=placebo.
Gerandomiseerd fase 3-onderzoek PALOMA-3: Palbociclib Synthon in combinatie met fulvestrant
De werkzaamheid van palbociclib in combinatie met fulvestrant versus fulvestrant plus placebo is geëvalueerd in een internationaal, gerandomiseerd, dubbelblind, multicenter onderzoek met parallelle groepen, uitgevoerd bij vrouwen met HR-positieve, HER2-negatieve, lokaal gevorderde borstkanker die niet in aanmerking kwamen voor resectie of radiotherapie met curatief oogmerk of met gemetastaseerde borstkanker, ongeacht hun menopauzale status, bij wie ziekteprogressie optrad na eerdere hormoonbehandeling in de (neo)adjuvante of gemetastaseerde setting.
In totaal werden 521 pre-/peri- en postmenopauzale vrouwen met ziekteprogressie binnen 12 maanden na het voltooien van de adjuvante hormoonbehandeling, of binnen 1 maand na eerdere
hormoonbehandeling voor gevorderde ziekte, gerandomiseerd in een verhouding van 2:1 naar palbociclib plus fulvestrant of placebo plus fulvestrant, en gestratificeerd naar gedocumenteerde gevoeligheid voor eerdere hormoonbehandeling, menopauzale status bij opname in het onderzoek
(pre-/peri- versus postmenopauzaal) en aanwezigheid van viscerale metastasen. Pre-/perimenopauzale vrouwen kregen de LHRH-agonist gosereline.
Patiënten met gevorderde/gemetastaseerde, symptomatische, viscerale uitzaaiing, die op korte termijn een risico hadden op levensbedreigende complicaties (waaronder patiënten met massieve ongecontroleerde effusies [pleuraal, pericardiaal, peritoneaal], pulmonale lymfangitis en meer dan
50% aantasting van de lever) waren niet geschikt voor inclusie in het onderzoek.
Patiënten bleven de hun toegewezen behandeling krijgen tot objectieve ziekteprogressie, symptomatische achteruitgang, onaanvaardbare toxiciteit, overlijden of intrekking van de toestemming, afhankelijk van hetgeen het eerst optrad. Cross-over tussen behandelingsarmen was niet toegestaan.
Patiënten waren goed gematcht op demografische kenmerken bij baseline en prognostische kenmerken tussen de arm met palbociclib plus fulvestrant en de arm met placebo plus fulvestrant. De mediane leeftijd van de in dit onderzoek opgenomen patiënten was 57 jaar (spreiding 29 - 88). De meeste patiënten in beide behandelingsarmen waren blank, hadden een gedocumenteerde gevoeligheid voor eerdere hormoonbehandeling en waren postmenopauzaal. Ongeveer 20% van de patiënten was pre-
/perimenopauzaal. Alle patiënten hadden eerder een systemische behandeling gehad en de meeste patiënten in beide behandelingsarmen hadden eerder een chemokuur gehad voor hun primaire diagnose. Meer dan de helft (62%) had een ECOG PS van 0, 60% had viscerale metastasen en 60% had meer dan 1 eerdere hormoonkuur gehad voor hun primaire diagnose.
Het primaire eindpunt van het onderzoek was de door de onderzoeker beoordeelde PFS, geëvalueerd volgens RECIST 1.1. Ondersteunende PFS-analyses waren gebaseerd op een onafhankelijke, centrale radiologische beoordeling. Secundaire eindpunten waren onder meer OR, CBR, OS, veiligheid en verslechtering voor het eindpunt ‘pijn’ (TTD, time to deterioration).
Het primaire eindpunt van het onderzoek, het verlengen van de door de onderzoeker beoordeelde PFS bij de tussentijdse analyse op 82% van de geplande PFS-voorvallen, werd bereikt; de resultaten overschreden de vooraf gespecificeerde grens voor de werkzaamheid volgens Haybittle-Peto
(α = 0,00135), hetgeen een statistisch significante verlenging van de PFS en een klinisch relevant behandeleffect aantoonde.
De verder bijgewerkte werkzaamheidsgegevens worden weergegeven in tabel 9.
Na een mediane follow-uptijd van 45 maanden werd de uiteindelijke OS-analyse uitgevoerd die was gebaseerd op 310 voorvallen (60% van de gerandomiseerde patiënten). Er werd een verschil in mediane OS van 6,9 maanden waargenomen in de arm met palbociclib plus fulvestrant in vergelijking met de arm met placebo plus fulvestrant; dit resultaat was niet statistisch significant op het vooraf gespecificeerde significantieniveau van 0,0235 (1-zijdig). In de arm met placebo plus fulvestrant kreeg
15,5% van de gerandomiseerde patiënten palbociclib en andere CDK-remmers als verdere behandelingen na progressie.
De resultaten van de door de onderzoeker beoordeelde PFS en uiteindelijke OS-gegevens uit het
PALOMA-3-onderzoek worden weergegeven in tabel 9. De relevante Kaplan-Meier-curves worden weergegeven in respectievelijk figuur 3 en 4.
Tabel 9: Werkzaamheidsresultaten – PALOMA-3 onderzoek (beoordeling door de
onderzoeker, ‘intent to treat’-populatie)
Bijgewerkte analyse (cut-offdatum: 23 oktober 2015) | ||||||||||
Palbociclib plus fulvestrant (N=347) | Placebo plus fulvestrant (N=174) | |||||||||
| Progressievrije overleving (PFS) | ||||||||||
| Aantal voorvallen (%) | 200 (57,6) | 133 (76.4) | ||||||||
| Mediaan [maanden (95%-BI)] | 11,2 (9,5, 12,9) | 4.6 (3.5, 5.6) | ||||||||
| Hazardratio (95%-BI) en p-waarde | 0,497 (0,398, 0,620), p< 0,000001 | |||||||||
Bijgewerkte analyse (cut-offdatum: 23 oktober 2015) | ||||||||||
Palbociclib plus fulvestrant (N=347) | Placebo plus fulvestrant (N=174) | |||||||||
| Secundaire werkzaamheidseindpunten | ||||||||||
| OR [% (95%-BI)] | 26,2 (21,7, 31,2) | 13.8 (9.0, 19.8) | ||||||||
| OR (meetbare ziekte) [% (95%-BI)] | 33,7 (28,1, 39,7) | 17.4 (11.5, 24.8) | ||||||||
| CBR [% (95%-BI)] | 68,0 (62,8, 72,9) | 39.7 (32.3, 47.3) | ||||||||
Uiteindelijke algehele overleving (OS) (cut-offdatum: 13 april 2018) | ||||||||||
| Aantal voorvallen (%) | 201 (57,9) | 109 (62.6) | ||||||||
| Mediaan [maanden (95%-BI)] | 34,9 (28,8, 40,0) | 28.0 (23.6, 34.6) | ||||||||
| Hazardratio (95%-BI) en p-waarde† | 0,814 (0,644, 1,029) p=0,0429†* | |||||||||
CBR = clinical benefit response (klinisch-voordeelrespons); BI = betrouwbaarheidsinterval; N = aantal patiënten;
OR = objectieve respons;
Resultaten voor secundaire eindpunten zijn gebaseerd op bevestigde en onbevestigde responsen volgens
RECIST 1.1.
* Niet statistisch significant.
† 1-zijdige p-waarde uit de log-ranktoets gestratificeerd naar de aanwezigheid van viscerale uitzaaiingen en gevoeligheid voor eerdere hormoonbehandeling per randomisatie.
Figuur 2: Kaplan-Meier-curve van progressievrije overleving (beoordeling door de onderzoeker, ‘intent to treat’-populatie) – PALOMA-3-onderzoek (cut-offdatum: 23 oktober 2015)
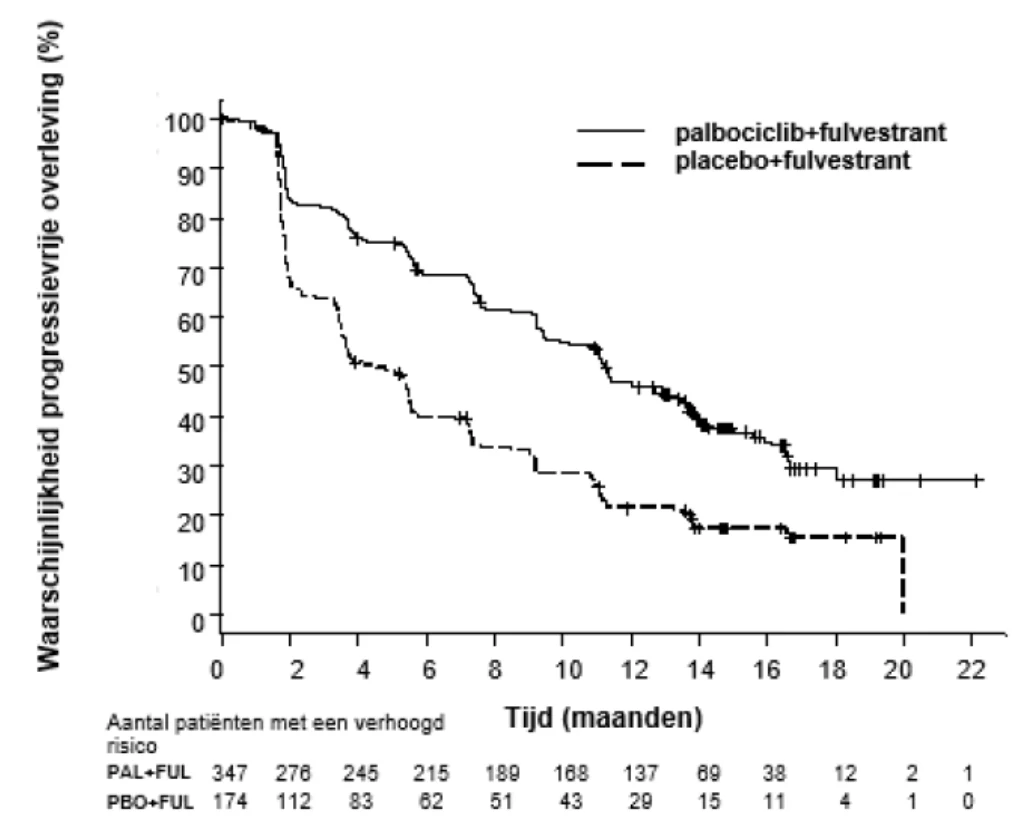
FUL=fulvestrant; PAL=palbociclib; PBO=placebo.
In de arm met palbociclib plus fulvestrant werd een afname van het risico op ziekteprogressie of overlijden waargenomen in alle afzonderlijke subgroepen van patiënten gedefinieerd aan de hand van stratificatiefactoren en baselinekenmerken. Dit was duidelijk voor pre-/perimenopauzale vrouwen
(HR 0,46 [95%-BI: 0,28; 0,75]) en postmenopauzale vrouwen (HR 0,52 [95%-BI: 0,40; 0,66]) en voor patiënten met viscerale locatie van gemetastaseerde ziekte (HR 0,50 [95%-BI: 0,38; 0,65]) en niet-viscerale locatie van gemetastaseerde ziekte (HR 0,48 [95%-BI: 0,33; 0,71]). Voordeel werd ook waargenomen ongeacht eerdere behandelingslijnen in de gemetastaseerde situatie, of het aantal lijnen nu 0 (HR 0,59 [95%-BI: 0,37; 0,93]), 1 (HR 0,46 [95%-BI: 0,32; 0,64]), 2 (HR 0,48 [95%-BI: 0,30;
0,76]) of ≥ 3 (HR 0,59 [95%-BI: 0,28; 1,22]) was.
Figuur 3: Kaplan-Meier-curve van algehele overleving (‘intent to treat’-populatie) – PALOMA-3-onderzoek (cut-offdatum: 13 april 2018)
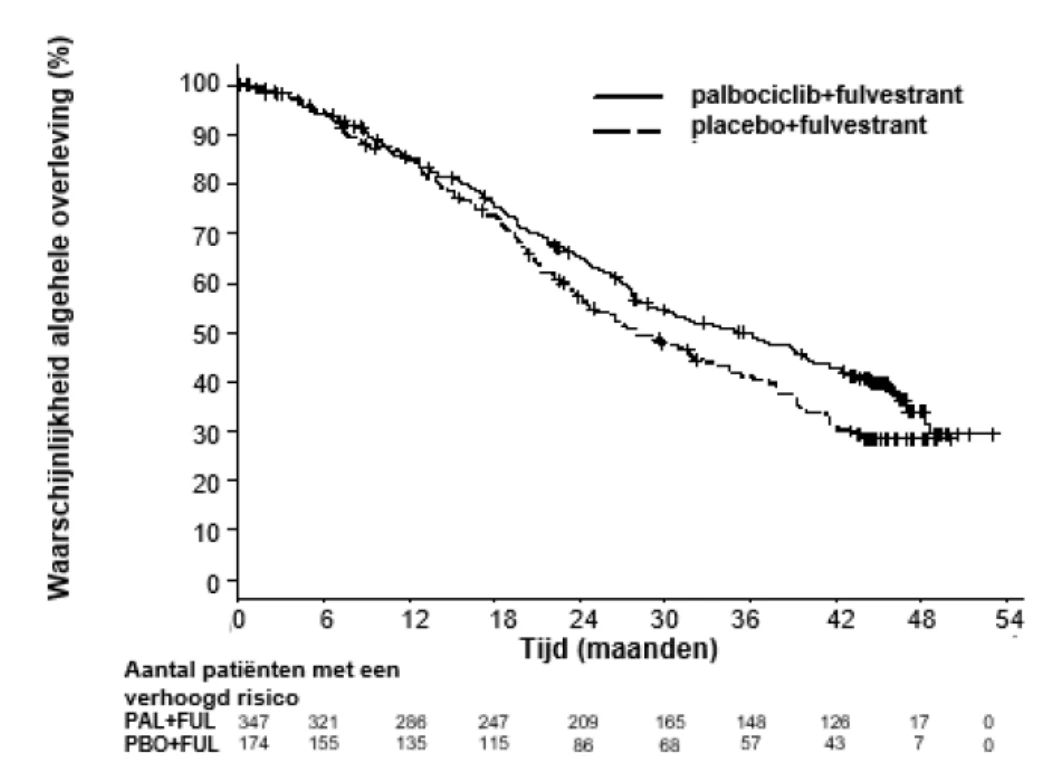
FUL=fulvestrant; PAL=palbociclib; PBO=placebo.
Additionele werkzaamheidsgegevens (OR en TTR) geëvalueerd in subgroepen van patiënten met of zonder viscerale ziekte worden weergegeven in tabel 10.
Tabel 10: Werkzaamheidsresultaten bij viscerale en niet-viscerale ziekte uit het PALOMA-3- onderzoek (‘intent to treat’-populatie)
| Viscerale ziekte | Niet-viscerale ziekte | ||||||||||||
Palbociclib plus fulvestrant (N=206) | Placebo plus fulvestrant (N=105) | Palbociclib plus fulvestrant (N=141) | Placebo plus fulvestrant (N=69) | ||||||||||
| OR [%, (95%-BI)] | 35,0 | 13,3 | 13,5 | 14,5 | |||||||||
| (28,5, 41,9) | (7,5, 21,4) | (8,3, 20,2) | (7,2, 25,0) | ||||||||||
| TTR, Mediaan | 3,8 | 5,4 | 3,7 | 3,6 | |||||||||
| [maanden (spreiding)] | (3,5, 16,7) | (3,5, 16,7) | (1,9, 13,7) | (3,4, 3,7) | |||||||||
N=aantal patiënten; BI=betrouwbaarheidsinterval; OR=objectieve respons gebaseerd op bevestigde en onbevestigde responsen volgens RECIST 1.1; TTR=tijd tot eerste tumorrespons (time to first tumour response).
Door de patiënt gemelde symptomen werden beoordeeld met de kwaliteit van leven-vragenlijst (QLQ,
Quality of Life Questionnaire) C30 van de EORTC (European Organisation for Research and
Treatment of Cancer) en de module Borstkanker van deze organisatie (EORTC QLQ-BR23). In totaal vulden 335 patiënten in de arm met palbociclib plus fulvestrant en 166 patiënten in de arm met alleen fulvestrant de vragenlijst in bij baseline en bij ten minste één postbaseline-bezoek.
De tijd tot achteruitgang was vooraf gespecificeerd als de tijd tussen baseline en het eerste optreden van een stijging in de pijnsymptoomscores met ≥ 10 punten ten opzichte van baseline. Toevoeging van palbociclib aan fulvestrant leidde tot een voordeel met betrekking tot symptomen doordat de tijd tot verslechtering van pijnsymptomen significant werd verlengd ten opzichte van placebo plus fulvestrant
(mediane tijd 8,0 maanden versus 2,8 maanden; HR 0,64 [95%-BI: 0,49; 0,85]; p < 0,001).
Pediatrische patiënten
In een open-label, gerandomiseerd fase 2-onderdeel van onderzoek A5481092 werd de werkzaamheid van de combinatie van palbociclib met irinotecan (IRN) en temozolomide (TMZ) vergeleken met IRN en TMZ alleen, bij de behandeling van kinderen (2 tot < 18 jaar) en jongvolwassenen (18 tot 20 jaar)
met r/r EWS voor wie geen standaardbehandeling beschikbaar is.
De vooraf gespecificeerde tussentijdse analyse werd uitgevoerd op basis van 33 voorvallen van voorvalvrije overleving (EFS, event free survival) (61,1% van 54 deelnemers). De waargenomen HR voor palbociclib + IRN + TMZ vergeleken met IRN + TMZ alleen was 2,03 (95%-BI: 0,902; 4,572;
gestratificeerde 1-zijdige p-waarde = 0,9621).
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met het referentiegeneesmiddel dat palbociblib bevat in alle subgroepen van pediatrische
patiënten met borstcarcinoom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van palbociclib werd bepaald bij patiënten met solide tumoren, waaronder gevorderde borstkanker, en bij gezonde vrijwilligers.
Absorptie
De Cmax van palbociclib wordt over het algemeen tussen 4 en 12 uur (tijd tot maximale concentratie
[Tmax]) na orale toediening van palbociclib tabletten waargenomen. De gemiddelde absolute biologische beschikbaarheid van palbociclib na een orale dosis van 125 mg bedraagt 46%. In het dosisbereik van 25 mg tot 225 mg stijgen de oppervlakte onder de curve (AUC) en Cmax over het algemeen evenredig met de dosis. Steady-state werd binnen 8 dagen na herhaalde eenmaaldaagse toediening bereikt. Bij herhaalde eenmaaldaagse toediening hoopt palbociclib zich op met een mediane accumulatieratio van 2,4 (spreiding 1,5-4,2).
Effect van voedsel
De AUCinf en Cmax van palbociclib stegen respectievelijk met 22% en 26% wanneer palbociclib tabletten werden gegeven met een vetrijke, calorierijke maaltijd (ongeveer 800 tot 1.000 calorieën met respectievelijk 150, 250 en 500 tot 600 calorieën verkregen uit eiwitten, koolhydraten en vetten) en respectievelijk met 9% en 10% wanneer palbociclib tabletten werden gegeven met een matig vetrijke standaardmaaltijd (ongeveer 500 tot 700 calorieën met respectievelijk 75 tot 105, 250 tot 350 en 175 tot 245 calorieën verkregen uit eiwitten, koolhydraten en vetten), vergeleken met palbociclib tabletten die onder nuchtere condities (overnacht vasten) werden gegeven. Op basis van deze resultaten kunnen palbociclib tabletten met of zonder voedsel worden ingenomen
Distributie
De binding van palbociclib aan humane plasma-eiwitten was in vitro ~85%, zonder afhankelijkheid van de concentratie. De gemiddelde ongebonden fractie (fu) van palbociclib in humaan plasma in vivo nam stapsgewijs toe met een verslechterende leverfunctie. Er was geen duidelijke trend in de gemiddelde palbociclib fu in humaan plasma in vivo met een verslechterende nierfunctie. De in vitro-opname van palbociclib in humane hepatocyten gebeurde voornamelijk via passieve diffusie.
Palbociclib is geen substraat van OATP1B1 of OATP1B3.
Biotransformatie
In-vitro- en in-vivo-onderzoeken wijzen erop dat palbociclib bij mensen in hoge mate wordt gemetaboliseerd in de lever. Na orale toediening van een enkelvoudige dosis van 125 mg [14C]- palbociclib aan mensen waren de belangrijkste primaire metabole routes voor palbociclib oxidering en sulfonering, waarbij acylering en glucuronidering als minder belangrijke routes bijdroegen.
Palbociclib was de belangrijkste van het geneesmiddelafgeleide entiteit in plasma.
Het meeste materiaal werd als metabolieten uitgescheiden. In feces was het sulfaminezuurconjugaat van palbociclib de belangrijkste geneesmiddelgerelateerde component, die 25,8% van de toegediende dosis vertegenwoordigde. In-vitro-onderzoeken met humane hepatocyten, cytosol- en S9-fracties van de lever en recombinant-sulfotransferase- (SULT-) enzymen hebben aangetoond dat vooral CYP3A en
SULT2A1 betrokken zijn bij de metabolisatie van palbociclib.
Eliminatie
De geometrisch gemiddelde schijnbare orale klaring (CL/F) van palbociclib bedroeg 63 l/uur en de gemiddelde plasma-eliminatiehalfwaardetijd bedroeg 28,8 uur bij patiënten met gevorderde borstkanker. Bij 6 gezonde mannelijke proefpersonen die een enkelvoudige orale dosis
[14C]-palbociclib kregen, werd een mediaan percentage 92% van de totale toegediende dosis radioactiviteit binnen 15 dagen teruggevonden; feces (74% van de dosis) was de belangrijkste uitscheidingsroute en 17% van de dosis werd teruggevonden in de urine. De uitscheiding van onveranderd palbociclib in feces en urine bedroeg respectievelijk 2% en 7% van de toegediende dosis.
In vitro is palbociclib in klinisch relevante concentraties geen remmer van CYP1A2, 2A6, 2B6, 2C8,
2C9, 2C19 en 2D6, en geen inductor van CYP1A2, 2B6, 2C8 en 3A4.
In-vitro-evaluaties wijzen erop dat palbociclib in klinisch relevante concentraties een laag potentieel heeft om de activiteit van organische-anionentransporters (OAT)1, OAT3, organische kationentransporter
(OCT)2, organische-anionentransporterende polypeptiden (OATP)1B1, OATP1B3
en galzoutexportpomp BSEP (bile salt export pump) te remmen.
Speciale populaties
Leeftijd, geslacht en lichaamsgewicht
Gebaseerd op een farmacokinetische populatie-analyse van 183 patiënten met kanker (50 mannelijke en 133 vrouwelijke patiënten, leeftijd variërend van 22 tot 89 jaar en lichaamsgewicht variërend van
38 tot 123 kg), werd vastgesteld dat het geslacht geen effect had op de blootstelling aan palbociclib en dat leeftijd en lichaamsgewicht geen klinisch belangrijk effect hadden op de blootstelling aan palbociclib.
Pediatrische patiënten
De blootstelling aan palbociclib bij kinderen, adolescenten en jongvolwassenen met r/r solide tumoren was vergelijkbaar bij alle leeftijdsgroepen (≤ 6 jaar, > 6 tot < 12 jaar, ≥ 12 tot < 18 jaar en ≥ 18 jaar)
over het dosisbereik van 55-95 mg/m2 (BSA-genormaliseerde dosering palbociclib) eenmaal daags oraal toegediend op dag 1 tot en met 14 gevolgd door 7 dagen zonder behandeling. De steady-state blootstelling aan palbociclib bij de eenmaaldaagse dosis van 75 mg/m2 bij pediatrische patiënten was vergelijkbaar met die waargenomen bij volwassen deelnemers bij de goedgekeurde eenmaaldaagse dosis van 125 mg (toegediend op dag 1 tot en met dag 21 gevolgd door 7 dagen zonder behandeling).
Leverinsufficiëntie
Gegevens van een farmacokinetisch onderzoek bij proefpersonen met variërende mate van leverfunctie wijzen erop dat de ongebonden blootstelling aan palbociclib (ongebonden AUCinf) afnam met 17% bij proefpersonen met lichte leverinsufficiëntie (Child-Pugh-klasse A) en toenam met respectievelijk 34% en 77% bij proefpersonen met matige (Child-Pugh-klasse B) en ernstige (Child-Pugh-klasse C)
leverinsufficiëntie, vergeleken met proefpersonen met normale leverfunctie. De maximale ongebonden blootstelling aan palbociclib (ongebonden Cmax) nam toe met respectievelijk 7%, 38% en 72% voor lichte, matige en ernstige leverinsufficiëntie, vergeleken met proefpersonen met normale leverfunctie.
Daarnaast, gebaseerd op een farmacokinetische populatie-analyse van 183 patiënten met gevorderde kanker, waarbij 40 patiënten lichte leverinsufficiëntie hadden gebaseerd op de classificatie van het
National Cancer Institute (NCI) (totaal bilirubine ≤ de bovengrens van de normaalwaarde (ULN) en aspartaataminotransferase (ASAT) > ULN, of totaal bilirubine > 1,0 tot 1,5 × ULN en elke
ASAT-waarde), bleek dat lichte leverinsufficiëntie geen effect had op de farmacokinetiek van palbociclib.
Nierinsufficiëntie
Gegevens van een farmacokinetisch onderzoek bij proefpersonen met variërende mate van nierfunctie wijzen erop dat de totale blootstelling aan palbociclib (AUCinf) toenam met respectievelijk 39%, 42% en 31% bij lichte (60 ml/min ≤ CrCl < 90 ml/min), matige (30 ml/min ≤ CrCl < 60 ml/min) en ernstige
(CrCl < 30 ml/min) nierinsufficiëntie, vergeleken met proefpersonen met normale (CrCl ≥ 90 ml/min)
nierfunctie. De maximale blootstelling aan palbociclib (Cmax) nam toe met respectievelijk 17%, 12% en 15% voor lichte, matige en ernstige nierinsufficiëntie, vergeleken met proefpersonen met normale nierfunctie. Daarnaast, gebaseerd op een farmacokinetische populatie-analyse van 183 patiënten met gevorderde kanker, waarbij 73 patiënten lichte nierinsufficiëntie hadden en 29 patiënten matige nierinsufficiëntie hadden, bleek dat lichte en matige nierinsufficiëntie geen effect hadden op de farmacokinetiek van palbociclib. De farmacokinetiek van palbociclib is niet onderzocht bij hemodialysepatiënten
Etniciteit
In een farmacokinetisch onderzoek bij gezonde vrijwilligers waren de AUCinf - en Cmax -waarden van palbociclib bij Japanse proefpersonen respectievelijk 30% en 35% hoger dan bij niet-Aziatische proefpersonen na een enkelvoudige orale dosis. Deze bevinding werd echter niet consistent gereproduceerd in verdere onderzoeken bij Japanse of Aziatische patiënten met borstkanker na meerdere toedieningen. Gebaseerd op een analyse van de cumulatieve farmacokinetische, veiligheidseisen werkzaamheidsgegevens in Aziatische en niet-Aziatische populaties wordt er geen dosisaanpassing nodig geacht op grond van het Aziatische ras.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De bevindingen voor de primaire doelorganen na enkelvoudige en/of herhaalde toediening betroffen effecten op het hematolymfopoëtisch stelsel en de mannelijke geslachtsorganen bij ratten en honden en effecten op bot en actief groeiende snijtanden bij alleen ratten. Deze systemische toxiciteiten werden over het algemeen waargenomen bij klinisch relevante blootstellingen, gebaseerd op de AUC.
Gedeeltelijke tot volledige omkering van effecten op het hematolymfopoëtisch stelsel, de mannelijke geslachtsorganen en snijtanden werd vastgesteld, terwijl het effect op bot niet verdween na een periode van 12 weken zonder toediening. Bovendien werden cardiovasculaire effecten (QTc verlenging, verlaagde hartslag, verhoogd RR-interval en verhoogde systolische bloeddruk) vastgesteld bij d.m.v.
telemetrie gemeten honden bij ≥ 4 maal de klinische blootstelling bij mensen, gebaseerd op de Cmax.
Carcinogeen potentieel
Palbociclib werd beoordeeld op carcinogeen potentieel in een 6 maanden durend onderzoek bij transgene muizen en in een 2 jaar durend onderzoek bij ratten. Palbociclib was negatief voor carcinogeen potentieel bij transgene muizen bij doses tot 60 mg/kg/dag (‘no observed effect level’
[NOEL] ongeveer 11 keer de klinische blootstelling bij mensen, gebaseerd op de AUC). De palbociclib-gerelateerde neoplastische bevindingen bij ratten omvatten een verhoogde incidentie van microgliaceltumoren in het centrale zenuwstelsel bij mannetjes bij 30 mg/kg/dag; er waren geen neoplastische bevindingen bij vrouwtjesratten bij doses tot 200 mg/kg/dag. Het NOEL voor palbociclib-gerelateerde effecten op het carcinogeen potentieel bedroeg respectievelijk 10 mg/kg/dag
(ongeveer 2 keer de klinische blootstelling bij mensen, gebaseerd op de AUC) en 200 mg/kg/dag
(ongeveer 4 keer de klinische blootstelling bij mensen, gebaseerd op de AUC) bij mannetjes en vrouwtjes. De relevantie van de neoplastische bevindingen bij mannetjesratten voor mensen is onbekend.
Genotoxiciteit
Palbociclib was niet mutageen in een bacteriële omgekeerde-mutatie-analyse (Ames-test) en induceerde geen structurele chromosoomafwijkingen in de in vitro humane lymfocyten-chromosoomafwijkingen-test.
Palbociclib induceerde via een aneugeen mechanisme micronuclei in ovariumcellen van Chinese hamsters in vitro en in het beenmerg van mannetjesratten, bij doses ≥ 100 mg/kg/dag. De blootstelling van dieren bij het ’no observed effect level’ voor aneugeniciteit was ongeveer 7 maal de klinische blootstelling bij mensen, gebaseerd op de AUC.
Verminderde vruchtbaarheid
Palbociclib had geen negatieve invloed op het paren of de vruchtbaarheid bij vrouwtjesratten bij de geteste doses tot 300 mg/kg/dag (ongeveer 3 maal de klinische blootstelling bij mensen, gebaseerd op de AUC) en er werden geen bijwerkingen waargenomen in weefsels van vrouwelijke geslachtsorganen in toxiciteitsonderzoeken met herhaalde doses tot 300 mg/kg/dag bij ratten en 3 mg/kg/dag bij honden (respectievelijk ongeveer 5 en 3 maal de klinische blootstelling bij mensen, gebaseerd op de AUC).
Van palbociclib wordt aangenomen dat het bij mannen de voortplantingsfunctie en de vruchtbaarheid kan aantasten, gebaseerd op niet-klinische bevindingen bij ratten en honden. Met palbociclib verband houdende bevindingen in de testis, epididymis, prostaat en zaadblaasjes betroffen afgenomen orgaangewicht, atrofie of degeneratie, hypospermie, intratubulair celdébris, lagere motiliteit en dichtheid van sperma en verlaagde secretie. Deze bevindingen werden waargenomen bij ratten en/of honden bij blootstellingen van respectievelijk ≥ 9 maal of subtherapeutisch ten opzichte van de klinische blootstelling bij mensen, gebaseerd op de AUC. Gedeeltelijke reversibiliteit van effecten op de mannelijke geslachtsorganen werd bij ratten en honden waargenomen na een periode zonder toediening gedurende respectievelijk 4 en 12 weken. Ondanks deze bevindingen met betrekking tot de mannelijke geslachtsorganen waren er geen effecten op het paren of de vruchtbaarheid van mannetjesratten bij geprojecteerde blootstellingsniveaus die 13 maal zo hoog waren als de klinische blootstelling bij mensen, gebaseerd op de AUC.
Ontwikkelingstoxiciteit
Palbociclib is een reversibele remmer van de cyclineafhankelijke kinasen 4 en 6, welke beide betrokken zijn bij de regulering van de celcyclus. Daarom kan er een risico op schade aan de foetus bestaan wanneer het tijdens de zwangerschap wordt gebruikt. Palbociclib was foetotoxisch bij drachtige dieren. Er werd bij ratten een verhoogde incidentie van een skeletafwijking (verhoogde incidentie van een aanwezige rib bij de zevende halswervel) waargenomen bij ≥ 100 mg/kg/dag.
Verlaagde foetale lichaamsgewichten werden waargenomen bij een maternaal toxische dosis van
300 mg/kg/dag bij ratten (3 maal de klinische blootstelling bij mensen, gebaseerd op de AUC) en een verhoogde incidentie van skeletafwijkingen, waaronder kleine falangen in de voorpoot, werd waargenomen bij een maternaal toxische dosis van 20 mg/kg/dag bij konijnen (4 maal de klinische blootstelling bij mensen, gebaseerd op de AUC). De werkelijke foetale blootstelling en de passage van de placenta zijn niet onderzocht.
6 FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose Colloïdaal watervrij siliciumdioxide Crospovidon Copovidon Magnesiumstearaat Barnsteenzuur Natriumstearylfumaraat
Filmomhulling Hypromellose Titaandioxide (E171) Triacetine Rood ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Elke doos bevat 21 of 63 tabletten in oPA/Al/PVC/Al-blisters of 21x1 of 63x1 tabletten in oPA/Al/PVC/Al-eenheidsdosisblisters.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7 HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Synthon BV
Microweg 22
6545 CM Nijmegen
Nederland
8 NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 134338 Palbociclib Synthon 75 mg, filmomhulde tabletten
RVG 134339 Palbociclib Synthon 100 mg, filmomhulde tabletten
RVG 134340 Palbociclib Synthon 125 mg, filmomhulde tabletten
9 DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 15 juni 2026