


SmPC (samenvatting van de productkenmerken) - Erlotinib Sandoz
1. NAAM VAN HET GENEESMIDDEL
Erlotinib Sandoz 25 mg, filmomhulde tabletten
Erlotinib Sandoz 100 mg, filmomhulde tabletten
Erlotinib Sandoz 150 mg, filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 25 mg erlotinib (als hydrochloride).
Hulpstof met bekend effect:
Elke filmomhulde tablet bevat 22,78 mg lactose (als monohydraat).
Elke filmomhulde tablet bevat 100 mg erlotinib (als hydrochloride).
Hulpstof met bekend effect:
Elke filmomhulde tablet bevat 91,14 mg lactose (als monohydraat).
Elke filmomhulde tablet bevat 150 mg erlotinib (als hydrochloride).
Hulpstof met bekend effect:
Elke filmomhulde tablet bevat 136,71 mg lactose (als monohydraat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet.
Erlotinib Sandoz 25 mg, filmomhulde tabletten:
Witte tot geelachtige, ronde, biconvexe, filmomhulde tablet, gegraveerd met '25' op één zijde.
De diameter van de tablet is 6,1 mm ± 5%.
Erlotinib Sandoz 100 mg, filmomhulde tabletten:
Witte tot geelachtige, ronde, biconvexe, filmomhulde tablet, gegraveerd met '100' op één zijde.
De diameter van de tablet is 8,9 mm ± 5%.
Erlotinib Sandoz 150 mg, filmomhulde tabletten:
Witte tot geelachtige, ronde, biconvexe, filmomhulde tablet, gegraveerd met '150' op één zijde.
De diameter van de tablet is 10,5 mm ± 5%.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Niet-kleincellige longkanker (NSCLC):
Erlotinib Sandoz is geïndiceerd voor de eerstelijnsbehandeling van patiënten met lokaal gevorderde of gemetastaseerde niet-kleincellige longkanker (NSCLC) met EGFR-activerende mutaties.
Erlotinib Sandoz is ook geïndiceerd voor het omzetten naar onderhoudsbehandeling (“switch maintenance”) van patiënten met lokaal gevorderde of gemetastaseerde NSCLC met EGFR-activerende mutaties en met stabiele ziekte na eerstelijns chemotherapie.
Erlotinib Sandoz is ook geïndiceerd voor de behandeling van patiënten met lokaal gevorderde of gemetastaseerde NSCLC na het falen van ten minste één voorafgaand chemotherapieregime. Erlotinib Sandoz is geïndiceerd bij patiënten met tumoren zonder EGFR-activerende mutaties als andere behandelopties niet geschikt worden geacht.
Wanneer Erlotinib Sandoz wordt voorgeschreven, moet men rekening houden met factoren die geassocieerd zijn met een verlengde overleving.
Er is geen overlevingsvoordeel of ander klinisch relevant effect van de behandeling waargenomen bij patiënten met Epidermale Groeifactor Receptor (EGFR)-IHC negatieve tumoren (zie rubriek 5.1).
Pancreaskanker:
Erlotinib Sandoz in combinatie met gemcitabine is geïndiceerd voor behandeling van patiënten met gemetastaseerde pancreaskanker.
Wanneer Erlotinib Sandoz wordt voorgeschreven, moet men rekening houden met factoren die geassocieerd zijn met een verlengde overleving (zie rubrieken 4.2 en 5.1).
Er kon geen overlevingsvoordeel aangetoond worden voor patiënten met lokaal gevorderde ziekte.
4.2 Dosering en wijze van toediening
De behandeling met Erlotinib Sandoz moet geschieden onder toezicht van een arts die ervaring heeft met het gebruik van oncologische therapieën.
Patiënten met niet-kleincellige longkanker:
Een EGFR-mutatietest moet worden uitgevoerd in overeenstemming met de goedgekeurde indicaties (zie rubriek 4.1).
De aanbevolen dagelijkse dosering Erlotinib Sandoz is 150 mg ingenomen ten minste één uur vóór of twee uur na de inname van voedsel.
Patiënten met pancreaskanker:
De aanbevolen dagelijkse dosering Erlotinib Sandoz is 100 mg ingenomen ten minste één uur vóór of twee uur na de inname van voedsel, in combinatie met gemcitabine (zie de samenvatting van de productkenmerken van gemcitabine voor de indicatie pancreaskanker). Bij patiënten die geen huiduitslag ontwikkelen binnen de eerste 4-8 weken van de behandeling, moet verdere behandeling met Erlotinib Sandoz opnieuw worden beoordeeld (zie rubriek 5.1).
Wanneer dosisaanpassing noodzakelijk is, moet de dosis verminderd worden in stappen van 50 mg (zie rubriek 4.4).
Voor lidstaten waarin 25 mg en 100 mg niet zijn geregistreerd:
Erlotinib Sandoz is niet beschikbaar in sterkten van 25 mg en 100 mg. Voor deze doseringen moet u andere geneesmiddelen gebruiken die beschikbaar zijn op de markt.
Erlotinib Sandoz is verkrijgbaar in sterkten van 25 mg, 100 mg en 150 mg.
Gelijktijdig gebruik van CYP3A4-substraten en modulatoren kan een dosisaanpassing vereisen (zie rubriek 4.5).
Verminderde leverfunctie:
Erlotinib wordt uitgescheiden via metabolisme in de lever en via galexcretie. Ondanks dat de blootstelling aan erlotinib gelijk was bij patiënten met een matig verstoorde leverfunctie (Child-Pugh score 7-9), in vergelijking met patiënten met een adequate leverfunctie, is voorzichtigheid geboden wanneer Erlotinib Sandoz wordt toegediend aan patiënten met een leverinsufficiëntie. Dosisvermindering of onderbreken van Erlotinib Sandoz moet worden overwogen als ernstige bijwerkingen optreden. De veiligheid en werkzaamheid van erlotinib zijn niet onderzocht bij patiënten met ernstig verstoorde leverfunctie (ASAT/SGOT en ALAT/SGPT >5 x ULN). Het gebruik van Erlotinib Sandoz bij patiënten met ernstig verstoorde leverfunctie wordt niet aanbevolen (zie rubriek 5.2).
Verminderde nierfunctie:
De veiligheid en werkzaamheid van erlotinib zijn niet onderzocht bij patiënten met nierinsufficiëntie (serum creatinineconcentratie >1,5 maal de bovenste limiet voor normaal). Gebaseerd op farmacokinetische gegevens bleek geen dosisaanpassing noodzakelijk bij patiënten met milde of matige nierinsufficiëntie (zie rubriek 5.2). Het gebruik van Erlotinib Sandoz bij patiënten met ernstige nierinsufficiëntie wordt niet aanbevolen.
Pediatrische patiënten:
De veiligheid en werkzaamheid van erlotinib in de goedgekeurde indicaties bij patiënten jonger dan 18 jaar zijn niet vastgesteld. Het gebruik van Erlotinib Sandoz bij pediatrische patiënten wordt niet aanbevolen.
Rokers:
Het roken van sigaretten heeft uitgewezen dat de blootstelling aan erlotinib met 50-60% afneemt. De maximaal verdraagbare dosis Erlotinib Sandoz is 300 mg bij patiënten met NSCLC die sigaretten roken. De dosis van 300 mg liet geen verbeterde werkzaamheid zien bij tweedelijnsbehandeling na falen van chemotherapie vergeleken met de aanbevolen dosis van 150 mg bij patiënten die door blijven gaan met het roken van sigaretten. Veiligheidsgegevens waren vergelijkbaar voor de dosis van 300 mg en 150 mg alhoewel er een numerieke verhoging in de incidentie van huiduitslag, interstitiële longziekte en diarree was bij patiënten die de hogere dosis erlotinib kregen. Huidige rokers dient geadviseerd te worden om te stoppen met roken (zie rubrieken 4.4, 4.5, 5.1 en 5.2).
4.3 Contra-indicaties
Overgevoeligheid voor erlotinib of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Beoordeling van de EGFR-mutatiestatus:
Als het gebruik van een eerstelijnsbehandeling of “switch maintenance”-behandeling met Erlotinib Sandoz bij patiënten met lokaal gevorderde of gemetastaseerde NSCLC wordt overwogen, dan is het belangrijk dat de EGFR-mutatiestatus van een patiënt wordt bepaald.
Volgens de lokale medische praktijk moet er een gevalideerde, robuuste, betrouwbare en gevoelige test met vooraf bepaalde positiviteitsgrens en aangetoonde gebruikswaarde voor de bepaling van de EGFR-mutatiestatus worden uitgevoerd, waarbij gebruik gemaakt wordt van ofwel tumor-DNA verkregen uit weefsel of van circulerend vrij DNA (cfDNA) verkregen uit bloed(plasma).
Als een plasma-gebaseerde cfDNA-test wordt gebruikt en het resultaat negatief is voor activerende mutaties, moet waar mogelijk een weefseltest uitgevoerd worden in verband met mogelijke vals-negatieve resultaten met een plasma-gebaseerde test.
Rokers:
Huidige rokers moet geadviseerd worden om te stoppen met roken, omdat de plasmaconcentraties van erlotinib bij rokers in vergelijking tot niet-rokers verlaagd zijn. De mate van verlaging is waarschijnlijk klinisch significant (zie rubrieken 4.2, 4.5, 5.1 en 5.2).
Interstitiële longziekte:
Gevallen van interstitiële longziekte (ILD-achtige) verschijnselen, waaronder fatale gevallen, zijn soms gemeld bij patiënten die erlotinib kregen voor de behandeling van niet-kleincellige longkanker (NSCLC), pancreaskanker of andere solide tumoren in gevorderd stadium. In het registratieonderzoek ‘BR.21-onderzoek’ bij NSCLC, was de incidentie van ILD (0,8%) hetzelfde in zowel de placebo- als in de erlotinib-groep. In een meta-analyse van gerandomiseerde gecontroleerde klinische onderzoeken bij NSCLC (exclusief fase I- en eenarmige fase-II-onderzoeken door gebrek aan controlegroepen) was de incidentie van ILD-achtige verschijnselen 0,9% bij erlotinib vergeleken met 0,4% bij patiënten in de controlegroepen. In het pancreaskankeronderzoek in combinatie met gemcitabine, was de incidentie van ILD-achtige verschijnselen 2,5% in de erlotinib plus gemcitabine groep versus 0,4% in de met placebo plus gemcitabine behandelde groep. Gerapporteerde diagnoses bij patiënten bij wie vermoed werd dat ze ILD-achtige verschijnselen hadden, omvatten pneumonitis, pneumonitis door bestraling, overgevoeligheidspneumonitis, interstitiële pneumonie, interstitiële longziekte, obliteratieve bronchiolitis, pulmonale fibrose, acuut respiratoir distress syndroom (ARDS), alveolitis en longinfiltratie. Symptomen begonnen enkele dagen tot enkele maanden na de start met erlotinibtherapie. Factoren die van invloed zijn of bijdragende factoren zoals gelijktijdige of voorafgaande chemotherapie, voorafgaande radiotherapie, reeds bestaande parenchymale longziekte, gemetastaseerde longziekte of pulmonale infecties kwamen frequent voor. Een hogere incidentie van ILD (ongeveer 5% met een mortaliteitspercentage van 1,5%) is waargenomen bij patiënten in onderzoeken uitgevoerd in Japan.
Bij patiënten die acuut nieuwe en/of progressieve niet te verklaren pulmonale symptomen zoals dyspneu, hoesten en koorts ontwikkelen, moet de therapie met erlotinib onderbroken worden zolang de diagnostische evaluatie plaatsvindt. Patiënten die gelijktijdig met erlotinib en gemcitabine worden behandeld, moeten nauwkeurig worden gecontroleerd op de mogelijkheid dat zij ILD-achtige toxiciteit ontwikkelen. Indien ILD wordt gediagnosticeerd, moet behandeling met erlotinib worden gestaakt en de noodzakelijke geschikte behandeling worden gestart (zie rubriek 4.8).
Diarree, uitdroging, verstoring van de elektrolytenbalans en nierfalen:
Diarree (waaronder zeer zeldzame fatale gevallen) kwam voor bij ongeveer 50% van de patiënten op erlotinib, en matige tot ernstige diarree moet behandeld worden met bijv. loperamide. In sommige gevallen kan een dosisvermindering noodzakelijk zijn. Tijdens de klinische onderzoeken zijn de doseringen verlaagd in stappen van 50 mg. Dosisverlagingen met stappen van 25 mg zijn niet onderzocht. In geval van ernstige of aanhoudende diarree, misselijkheid, anorexie of braken geassocieerd met dehydratie, moet therapie met erlotinib onderbroken worden en moeten er geschikte maatregelen genomen worden om de dehydratie te behandelen (zie rubriek 4.8). Zelden zijn hypokaliëmie en nierfalen (waaronder met fataal verloop) gemeld. Sommige gevallen waren secundair aan ernstige dehydratie als gevolg van diarree, braken en/of anorexie, terwijl andere mogelijk veroorzaakt werden door gelijktijdig toegediende chemotherapie. Bij gevallen van ernstiger of aanhoudende diarree, of bij gevallen die leiden tot dehydratie, met name bij patiëntengroepen met verzwarende risicofactoren (vooral bij gelijktijdige toediening van chemotherapie en andere medicatie, symptomen of ziekteverschijnselen of andere predisponerende omstandigheden waaronder hoge leeftijd), moet therapie met erlotinib onderbroken worden en moeten er geschikte maatregelen genomen worden om de patiënten intensief intraveneus te hydrateren. Bovendien moeten de nierfunctie en plasma-elektrolyten, waaronder kalium, worden gecontroleerd bij patiënten met kans op dehydratie.
Hepatotoxiciteit:
Ernstige gevallen van schade aan de lever veroorzaakt door medicijnen, waaronder hepatitis, acute hepatitis en leverfalen (inclusief fatale afloop) zijn gemeld tijdens het gebruik van erlotinib. Risicofactoren kunnen een reeds bestaande leverziekte of gelijktijdig toegediende hepatotoxische medicatie zijn. Het periodiek testen van de leverfunctie wordt aanbevolen tijdens de behandeling met dit middel. De frequentie van controle van de leverfunctie moet worden verhoogd bij patiënten met een reeds bestaande leverfunctiestoornis of galwegobstructie. Bij patiënten die symptomen melden die op leverbeschadiging kunnen duiden, moet een snelle klinische evaluatie en meting van leverfunctietests worden uitgevoerd. Toediening van erlotinib moet worden onderbroken als er ernstige veranderingen in de leverfunctie optreden (zie rubriek 4.8). Het wordt niet aanbevolen om Erlotinib Sandoz te gebruiken bij patiënten met een ernstig verstoorde leverfunctie.
Gastro-intestinale perforatie:
In sommige gevallen is waargenomen dat patiënten die Erlotinib Sandoz krijgen, een verhoogd risico hebben op het ontwikkelen van gastro-intestinale perforatie (waaronder enkele fatale gevallen). Patiënten hebben een verhoogd risico bij gelijktijdig gebruik van anti-angiogenese middelen, corticosteroïden, NSAID’s en/of op taxanen gebaseerde chemotherapie, of bij een voorgeschiedenis van maagzweren of divertikelaandoeningen. Erlotinib Sandoz moet permanent worden gestaakt bij patiënten die een gastro-intestinale perforatie ontwikkelen (zie rubriek 4.8).
Bulleuze en exfoliatieve huidaandoeningen:
Bulleuze, blaarvormige en exfoliatieve huidaandoeningen zijn gemeld, waaronder zeer zeldzame gevallen suggestief voor Stevens-Johnson syndroom/toxische epidermale necrolyse die in sommige gevallen fataal waren (zie rubriek 4.8). Behandeling met Erlotinib Sandoz moet onderbroken of gestaakt worden als de patiënt ernstige blaasjes, blaarvorming of schilferen van de huid ontwikkelt. Patiënten met bulleuze en exfoliatieve huidaandoeningen moeten worden getest op huidinfectie en behandeld worden volgens de lokale richtlijnen.
Oogaandoeningen:
Patiënten die zich presenteren met tekenen en verschijnselen waarbij een vermoeden is van keratitis, zoals acute of verergerende oogontsteking, lacrimatie, lichtgevoeligheid, wazig zien, oogpijn en/of rode ogen, moeten onmiddellijk doorverwezen worden naar een oogspecialist. Als de diagnose ulceratieve keratitis is bevestigd, moet de behandeling met Erlotinib Sandoz onderbroken of gestaakt worden. Als de diagnose keratitis wordt gesteld, moeten de voordelen en risico’s van het voorzetten van de behandeling zorgvuldig overwogen worden. Bij patiënten met een voorgeschiedenis van keratitis, ulceratieve keratitis of ernstig droge ogen moet Erlotinib Sandoz met voorzichtigheid gebruikt worden. Contactlenzen zijn eveneens een risico voor keratitis en ulceratie. Er zijn zeer zeldzame gevallen van corneale perforatie of ulceratie gemeld tijdens het gebruik van erlotinib (zie rubriek 4.8).
Interacties met andere geneesmiddelen:
Krachtige inductoren van CYP3A4 kunnen de werkzaamheid van erlotinib verminderen terwijl krachtige remmers van CYP3A4 kunnen leiden tot verhoogde toxiciteit. Gelijktijdige behandeling met deze soorten middelen moet worden vermeden (zie rubriek 4.5).
Andere vormen van interactie:
Erlotinib wordt gekenmerkt door een afname in de oplosbaarheid bij een pH hoger dan 5. Geneesmiddelen die de pH in het bovenste gedeelte van het maag-darmstelsel veranderen, zoals protonpompremmers, H2-antagonisten en antacida, kunnen de oplosbaarheid van erlotinib wijzigen en daardoor ook de biologische beschikbaarheid. Het verhogen van de dosering Erlotinib Sandoz bij gelijktijdige toediening met deze middelen zal het verlies aan blootstelling waarschijnlijk niet kunnen compenseren. Combinatie van erlotinib met protonpompremmers moet worden vermeden. De effecten van gelijktijdige toediening van erlotinib met H2-antagonisten en antacida zijn onbekend, maar verminderde biologische beschikbaarheid is waarschijnlijk. Gelijktijdige toediening van deze combinaties moet daarom worden vermeden (zie rubriek 4.5). Als het gebruik van antacida als noodzakelijk wordt gezien tijdens de behandeling met Erlotinib Sandoz, moeten deze minstens 4 uur vóór of 2 uur na de dagelijkse dosering Erlotinib Sandoz worden ingenomen.
Erlotinib Sandoz bevat lactose en natrium:
Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, totale lactasedeficiëntie of glucose-galactose malabsorptie, mogen dit geneesmiddel niet gebruiken.
Dit medicijn bevat minder dan 1 mmol natrium (23 mg) per filmomhulde tablet, dat wil zeggen dat het in wezen “natriumvrij” is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
Erlotinib en andere CYP-substraten:
Erlotinib is een krachtige remmer van CYP1A1 en een matige remmer van CYP3A4 en CYP2C8, evenals een sterke remmer van glucuronidering door UGT1A1 in vitro.
De fysiologische relevantie van de sterke remming van CYP1A1 is onbekend vanwege de zeer beperkte expressie van CYP1A1 in humane weefsels.
Bij gelijktijdige toediening van erlotinib met ciprofloxacine, een milde CYP1A2-remmer, nam de erlotinib-blootstelling [AUC] met 39% significant toe, terwijl geen statistisch significante verandering in Cmax werd gevonden. Op dezelfde manier steeg de blootstelling aan de actieve metaboliet met ongeveer 60% en 48% respectievelijk voor de AUC en de Cmax. De klinische relevantie van deze stijging is niet vastgesteld. Voorzichtigheid is geboden als ciprofloxacine of krachtige CYP1A2-remmers (bijvoorbeeld fluvoxamine) gecombineerd worden met erlotinib. Als bijwerkingen optreden die gerelateerd zijn aan erlotinib, kan de erlotinib dosering verlaagd worden.
Voorbehandeling of gelijktijdige toediening met erlotinib resulteerde niet in een wijziging van de klaring van de prototypische CYP3A4-substraten, midazolam en erythromycine, maar bleek wel de orale biologische beschikbaarheid van midazolam met maximaal 24% te verlagen. In een ander klinisch onderzoek werd aangetoond dat erlotinib de farmacokinetiek van het gelijktijdig toegediende CYP3A4/2C8-substraat paclitaxel niet beïnvloedde. Significante interacties met de klaring van andere CYP3A4-substraten zijn daarom onwaarschijnlijk.
De remming van glucuronidering kan leiden tot interacties met geneesmiddelen die een substraat van UGT1A1 zijn en die uitsluitend via deze weg geklaard worden. Patiënten met lage expressieniveaus van UGT1A1 of genetische glucuronideringsstoornissen (bijv. syndroom van Gilbert) kunnen verhoogde serumspiegels van bilirubine hebben en moeten met voorzichtigheid behandeld worden.
Erlotinib wordt bij mensen in de lever gemetaboliseerd door levercytochromen, voornamelijk door CYP3A4 en in mindere mate door CYP1A2. Ook extrahepatisch metabolisme door CYP3A4 in de darmen, CYP1A1 in de longen en CYP1B1 in tumorweefsel kan bijdragen aan de metabole klaring van erlotinib. Mogelijke interacties kunnen voorkomen met werkzame stoffen die gemetaboliseerd worden door deze enzymen of die remmers of inductoren zijn van deze enzymen.
Krachtige remmers van CYP3A4-activiteit verminderen erlotinib-metabolisme en verhogen erlotinib-plasmaconcentraties. In een klinisch onderzoek resulteerde het gelijktijdige gebruik van erlotinib met de krachtige CYP3A4-remmer ketoconazol (200 mg oraal tweemaal daags gedurende 5 dagen) in een verhoging van de erlotinib-blootstelling (86% van AUC en 69% van Cmax). Daarom is voorzichtigheid geboden wanneer erlotinib gecombineerd wordt met een krachtige CYP3A4-remmer, bijv. azol antischimmelmiddelen (d.w.z. ketoconazol, itraconazol, voriconazol), proteaseremmers, erytromycine of claritromycine. Indien nodig moet de dosis erlotinib verminderd worden vooral wanneer toxiciteit wordt waargenomen.
Krachtige inductoren van CYP3A4-activiteit verhogen het erlotinib-metabolisme en verminderen significant de erlotinib-plasmaconcentraties. In een klinisch onderzoek resulteerde het gelijktijdige gebruik van erlotinib en de krachtige CYP3A4-inductor rifampicine (600 mg oraal eenmaal per dag gedurende 7 dagen) in een 69% vermindering van de mediane erlotinib AUC. Gelijktijdige toediening van rifampicine met een enkelvoudige dosis van 450 mg erlotinib, resulteerde in een gemiddelde blootstelling aan erlotinib (AUC) van 57,5% van de blootstelling na een enkelvoudige dosis van 150 mg erlotinib zonder behandeling met rifampicine. Gelijktijdige toediening van erlotinib met CYP3A4-inductoren moet daarom worden vermeden. Voor patiënten die een gelijktijdige behandeling met erlotinib en een krachtige CYP3A4-inductor zoals rifampicine nodig hebben, zal een verhoging van de dosering tot 300 mg overwogen moeten worden, waarbij de veiligheid (inclusief nier- en leverfuncties en serumelektrolyten) nauwkeurig in de gaten wordt gehouden. Indien deze dosering meer dan 2 weken goed wordt verdragen, zou een verdere verhoging tot 450 mg overwogen kunnen worden met nauwkeurige monitoring. Verminderde blootstelling kan ook voorkomen met andere inductoren bijv. fenytoïne, carbamazepine, barbituraten of sint-janskruid (hypericum perforatum). Voorzichtigheid is geboden wanneer deze geneesmiddelen gecombineerd worden met erlotinib. Indien mogelijk moeten alternatieve behandelingen zonder CYP3A4 inducerende activiteit overwogen worden.
Erlotinib en cumarine afgeleide antistollingsmiddelen:
Interactie met van cumarine afgeleide antistollingsmiddelen, waaronder warfarine, die leidden tot verhogingen van de internationaal genormaliseerde ratio (INR) en gevallen van bloedingen, in sommige gevallen met fatale afloop, zijn gemeld bij patiënten die erlotinib kregen. Patiënten die van cumarine afgeleide antistollingsmiddelen gebruiken, moeten regelmatig gecontroleerd worden op veranderingen in protrombinetijd of INR.
Erlotinib en statines:
De combinatie van erlotinib met een statine kan de kans op door statine geïnduceerde myopathie verhogen, waaronder rabdomyolyse, wat zelden werd gezien.
Erlotinib en rokers:
Uit de resultaten van een farmacokinetisch interactie-onderzoek bleek een significante 2,8-, 1,5- en 9-voudige reductie van respectievelijk de AUCinf, Cmax en plasmaconcentratie na 24 uur na toediening van erlotinib bij rokers in vergelijking tot niet-rokers. Derhalve dienen patiënten die nog steeds roken te worden aangemoedigd om zo vroeg mogelijk voor start van de behandeling met Erlotinib Sandoz te stoppen met roken, daar de plasmaconcentraties van erlotinib anders verlaagd zijn. Op basis van gegevens uit het CURRENTS-onderzoek werd er geen bewijs gevonden dat een hogere dosis erlotinib van 300 mg gunstiger zou zijn dan de aanbevolen dosis van 150 mg bij actieve rokers. Veiligheidsgegevens waren vergelijkbaar voor de dosis van 300 mg en 150 mg alhoewel er een numerieke verhoging in de incidentie van huiduitslag, interstitiële longziekte en diarree was bij patiënten die de hogere dosis erlotinib kregen (zie rubrieken 4.2, 4.4, 5.1 en 5.2).
Erlotinib en remmers van P-glycoproteïne:
Erlotinib is een substraat van het P-glycoproteïne transportsysteem voor geneesmiddelen. Gelijktijdige toediening van remmers van Pgp, bijv. ciclosporine en verapamil, kan leiden tot een verandering in de distributie en/of een verandering in de eliminatie van erlotinib. De gevolgen van deze interactie voor bijv. toxiciteit van het CZS zijn nog niet vastgesteld. Voorzichtigheid dient in acht te worden genomen in deze situatie.
Erlotinib en geneesmiddelen die de pH veranderen:
Erlotinib wordt gekenmerkt door een afname in de oplosbaarheid bij een pH hoger dan 5. Geneesmiddelen die de pH in het bovenste gedeelte van het maag-darmselsel veranderen, kunnen de oplosbaarheid van erlotinib wijzigen en daardoor ook de biologische beschikbaarheid. Gelijktijdige toediening van erlotinib met omeprazol, een protonpompremmer (PPI), verminderde de erlotinib-blootstelling [AUC] en de maximumconcentratie [Cmax] met respectievelijk 46% en 61%. Er was geen verandering in Tmax of halfwaardetijd. Gelijktijdige toediening van erlotinib met 300 mg ranitidine, een H2-receptor antagonist, verminderde de blootstelling aan erlotinib [AUC] en de maximumconcentraties [Cmax] met respectievelijk 33% en 54%. Het verhogen van de dosering erlotinib bij gelijktijdige toediening met dit soort middelen zal dit verlies aan blootstelling waarschijnlijk niet kunnen compenseren. Wanneer erlotinib echter gespreid werd gedoseerd, 2 uur vóór of 10 uur na ranitidine 150 mg tweemaal daags, daalden de erlotinib-blootstelling [AUC] en de maximumconcentraties [Cmax] slechts met respectievelijk 15% en 17%. Het effect van antacida op de absorptie van erlotinib is niet onderzocht, maar de absorptie zou verminderd kunnen zijn, wat lagere plasmaspiegels kan veroorzaken. Samengevat: de combinatie van erlotinib met protonpompremmers moet worden vermeden. Als het gebruik van antacida als noodzakelijk wordt gezien tijdens de behandeling met erlotinib, moeten deze minstens 4 uur vóór of 2 uur na de dagelijkse dosering erlotinib worden ingenomen. Als het gebruik van ranitidine wordt overwogen, moet dit gespreid gebeuren, d.w.z. dat erlotinib minstens 2 uur vóór of 10 uur na de ranitidine-toediening wordt gegeven.
Erlotinib en gemcitabine:
In een fase-Ib-onderzoek was geen sprake van significante effecten van gemcitabine op de farmacokinetiek van erlotinib. Er waren evenmin significante effecten van erlotinib op de farmacokinetiek van gemcitabine.
Erlotinib en carboplatine/paclitaxel:
Erlotinib verhoogt platinumconcentraties. In een klinisch onderzoek leidde het gelijktijdige gebruik van erlotinib met carboplatine en paclitaxel tot een toename van de totaal platinum AUC0-48 met 10,6%. Ondanks de statistische significantie wordt de omvang van dit verschil niet als klinisch relevant gezien. In de klinische praktijk kunnen er andere cofactoren zijn die leiden tot een verhoogde blootstelling aan carboplatine, zoals nierinsufficiëntie. Er waren geen significante effecten van carboplatine of paclitaxel op de farmacokinetiek van erlotinib.
Erlotinib en capecitabine:
Capecitabine kan de erlotinib-concentraties verhogen. Als erlotinib in combinatie met capecitabine wordt gegeven, is er een statistisch significante toename in de AUC van erlotinib en een grenswaarde stijging in Cmax vergeleken met waarden die gezien werden in een ander onderzoek waarbij alleen erlotinib werd toegediend. Er waren geen significante effecten van erlotinib op de farmacokinetiek van capecitabine.
Erlotinib en proteasoomremmers:
Vanwege het werkingsmechanisme kan worden verwacht dat proteasoomremmers, waaronder bortezomib, invloed hebben op het effect van EGFR-remmers, waaronder erlotinib. Dergelijke invloed wordt ondersteund door beperkte klinische gegevens en preklinische onderzoeken die aantonen dat degradatie van EGFR via het proteasoom plaatsvindt.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap:
Er zijn geen adequate gegevens over het gebruik van erlotinib bij zwangere vrouwen. Dieronderzoek liet geen bewijs voor teratogeniteit of abnormale bevalling zien. Toch kan een schadelijk effect op de zwangerschap niet worden uitgesloten, omdat uit onderzoeken met ratten en konijnen een verhoogde embryonale/foetale letaliteit is gebleken (zie rubriek 5.3). Het potentiële risico voor de mens is niet bekend.
Vrouwen die zwanger kunnen worden:
Vrouwen die zwanger kunnen worden moet geadviseerd worden zwangerschap te vermijden tijdens de behandeling met Erlotinib Sandoz. Effectieve anticonceptie moet gebruikt worden tijdens en tot ten minste 2 weken na de behandeling. Behandeling bij een zwangere vrouw moet slechts voortgezet worden indien het mogelijke voordeel voor de moeder opweegt tegen het risico voor de foetus.
Borstvoeding:
Het is niet bekend of erlotinib in de humane moedermelk wordt uitgescheiden. Er zijn geen onderzoeken uitgevoerd om het effect van erlotinib op de melkproductie te beoordelen of de aanwezigheid hiervan in moedermelk. Omdat de mogelijke schade voor het zogende kind niet bekend is, dient moeders geadviseerd te worden om geen borstvoeding te geven terwijl ze Erlotinib Sandoz krijgen en tot ten minste 2 weken na de laatste dosis.
Vruchtbaarheid:
Uit dieronderzoek is geen bewijs voor verminderde vruchtbaarheid gevonden. Een schadelijk effect op de vruchtbaarheid kan echter niet worden uitgesloten, omdat bij dieronderzoek effecten op de voortplantingsparameters zijn gevonden (zie rubriek 5.3). Het mogelijke risico voor mensen is niet bekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen onderzoek verricht met betrekking tot de effecten op de rijvaardigheid en op het vermogen om machines te bedienen. Erlotinib is echter niet in verband gebracht met verstoring van de geestelijke bekwaamheid.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Veiligheidsevaluatie van erlotinib is gebaseerd op gegevens van meer dan 1500 patiënten die werden behandeld met ten minste één dosis 150 mg erlotinib als monotherapie en meer dan 300 patiënten die 100 of 150 mg erlotinib kregen in combinatie met gemcitabine.
Niet-kleincellige longkanker (Erlotinib Sandoz toegediend als monotherapie)
Eerstelijnsbehandeling voor patiënten met EGFR-mutaties:
In een open-label, gerandomiseerd fase III-onderzoek, ML20650, uitgevoerd bij 154 patiënten, werd bij 75 patiënten de veiligheid beoordeeld van erlotinib als eerstelijnstherapie voor patiënten met NSCLC met EGFR-activerende mutaties.
De meest voorkomende bijwerkingen bij patiënten die in onderzoek ML20650 met erlotinib werden behandeld, waren huiduitslag en diarree. De meeste waren graad 1/2 in ernst en te behandelen zonder interventie. Volledige informatie over de incidentie en graad van huiduitslag en diarree voor alle klinische onderzoeken staat hieronder weergegeven in de rubriek “Beschrijving van geselecteerde bijwerkingen”.
Onderhoudsbehandeling:
In twee andere dubbelblinde, gerandomiseerde, placebogecontroleerde fase III-onderzoeken BO18192 (SATURN) en BO25460 (IUNO) werd erlotinib toegediend als onderhoudsbehandeling na eerstelijns chemotherapie. Deze onderzoeken werden uitgevoerd bij in totaal 1532 patiënten met gevorderde, terugkerende of gemetastaseerde NSCLC na eerstelijns standaard op platinum gebaseerde chemotherapie.
De meest voorkomende bijwerkingen die werden gezien bij patiënten die behandeld werden met erlotinib in de onderzoeken BO18192 en BO25460 waren huiduitslag en diarree.
Tweedelijns- en verderelijnsbehandeling:
In een gerandomiseerd dubbelblind onderzoek (BR.21; erlotinib toegediend als tweedelijns behandeling), waren huiduitslag en diarree de vaakst gemelde bijwerkingen. De meeste meldingen hadden graad 1/2 van ernst en waren zonder interventie onder controle te krijgen. De mediane tijd tot begin van de huiduitslag 8 dagen en de mediane tijd tot begin van de diarree was 12 dagen.
Pancreaskanker (erlotinib toegediend in combinatie met gemcitabine):
De meest voorkomende bijwerkingen in het registratie-onderzoek PA.3 bij patiënten met pancreaskanker die 100 mg erlotinib ontvingen in combinatie met gemcitabine waren vermoeidheid, huiduitslag en diarree. De mediane tijd tot de eerste verschijnselen van huiduitslag en diarree was respectievelijk 10 dagen en 15 dagen.
Samenvatting van de bijwerkingen in tabelvorm:
De incidentie van bijwerkingen in klinische onderzoeken en na het in de handel brengen, die werden gemeld met erlotinib alleen of in combinatie met chemotherapie, staan samengevat in tabel 1.
Bijwerkingen worden vermeld volgens MedDRA-systeem/orgaanklasse. De overeenkomende frequentiecategorie voor iedere bijwerking is als volgt aangegeven: zeer vaak (≥ 1/10); vaak
(≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1: Samenvatting van bijwerkingen uit klinische onderzoeken en na het in de handel brengen, per frequentiecategorie:
| Infecties en parasitaire aandoeningen | |
|---|---|
| Zeer vaak | infectie* |
| Voedings- en stofwisselingsstoornissen | |
| Zeer vaak | anorexia, gewichtsverlies |
| Psychische stoornissen | |
| Zeer vaak | depressie |
| Zenuwstelselaandoeningen | |
| Zeer vaak | neuropathie, hoofdpijn |
| Oogaandoeningen | |
| Zeer vaak | keratoconjunctivitis sicca |
| Vaak | keratitis, conjunctivitis |
| Soms | veranderingen in wimpers* |
| Zeer zelden | corneale perforaties, corneale ulceraties, uveïtis |
* *Voor meer informatie, zie hieronder rubriek “Beschrijving van geselecteerde bijwerkingen”.
Beschrijving van geselecteerde bijwerkingen:
Huiduitslag
Huiduitslag omvat acneïforme dermatitis. Over het algemeen manifesteert de huiduitslag zich als een milde of matig-ernstige erythemateuze en papulopustulaire huiduitslag en kan deze optreden of verergeren op plaatsen die zijn blootgesteld aan de zon. Voor patiënten die worden blootgesteld aan de 12 zon kan het raadzaam zijn om beschermende kleding te dragen en/of zonnebrandcrème (bijvoorbeeld een mineraalbevattende zonnebrandcrème) te gebruiken.
Diarree
Diarree kan leiden tot dehydratatie, hypokaliëmie en nierfalen, waaronder ook gevallen met fatale afloop (zie rubriek 4.4).
Tabel 2: Samenvatting van incidentie en graad van huiduitslag en diarree die werd waargenomen in elk klinisch onderzoek
| Onderzoek | Indicatie | Huiduitslag (%) | Diarree (%) |
|---|---|---|---|
| Graad | Actie | Graad | Actie |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
|---|---|
| Zeer vaak | dyspneu, hoesten |
| Vaak | epistaxis |
| Zelden | interstitiële longziekte* |
| Maagdarmstelselaandoeningen | |
| Zeer vaak | diarree*, misselijkheid, braken, stomatitis, buikpijn, dyspepsie, flatulentie |
| Vaak | maagdarmbloeding* |
| Soms | maagdarmperforaties* |
| Zelden | pneumatosis intestinalis |
| Lever- en galaandoeningen | |
| Zeer vaak | afwijkingen in de leverfunctietests* |
| Zelden | leverfalen*, hepatitis |
| Niet bekend (kan met de beschikbare gegevens niet worden bepaald) | acute hepatitis |
| Huid- en onderhuidaandoeningen | |
| Zeer vaak | huiduitslag*, pruritus |
| Vaak | alopecia, droge huid, paronychia, folliculitis, acne/acneïforme dermatitis, huidkloven |
| Soms | hirsutisme, veranderingen in wenkbrauwen, broze en loszittende nagels, milde huidreacties zoals hyperpigmentatie |
| Zelden | palmoplantair erytrodysesthesiesyndroom |
| Zeer zelden | Stevens-Johnsonsyndroom/ toxische epidermale necrolyse* |
| Nier- en urinewegaandoeningen | |
| Vaak | nierinsufficiëntie |
| Soms | nefritis, proteïnurie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
| Zeer vaak | vermoeidheid, pyrexie, rigor |
| Elke | |||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 3 | 4 | Stak.1 | Aanp.2 | Elke | 3 | 4 | Stak.1 | Aanp.2 | |||||||||||||||
| ML20650 | NSCLC | 80 | 9 | 0 | 1 | 11 | 57 | 4 | 0 | 1 | 7 | ||||||||||||
| BO18192 | NSCLC | 49.2 | 6.0 | 0 | 1 | 8.3 | 20.3 | 1.8 | 0 | <1 | 3 | ||||||||||||
| BO25460 | NSCLC | 39.4 | 5.0 | 0 | 0 | 5.6 | 24.2 | 2.5 | 0 | 0 | 2.8 | ||||||||||||
| BR.21 | NSCLC | 75 | 9 | 1 | 6 | 54 | 6 | 1 | 1 | ||||||||||||||
| PA.3 | Pancreas kanker | - | 5 | 1 | 2 | - | 5 | 1 | 2 | ||||||||||||||
1 Staken van de behandeling
2 Dosisaanpassing
Infectie
Dit kunnen ernstige infecties zijn met of zonder neutropenie, waaronder pneumonie, sepsis en cellulitis.
Veranderingen in wimpers
Veranderingen omvatten onder andere ingegroeide wimpers, overmatige groei en verdikking van de wimpers.
Interstitiële longziekte (ILD)
ILD omvat gevallen met fatale afloop bij patiënten die Tarceva kregen voor de behandeling van
NSCLC of andere gevorderde solide tumoren (zie rubriek 4.4). Een hogere incidentie werd waargenomen bij patiënten in Japan (zie rubriek 4.4).
Maagdarmbloedingen
Maagdarmbloedingen omvatten gevallen met fatale afloop (zie rubriek 4.4). In klinische onderzoeken waren sommige gevallen geassocieerd met gelijktijdige toediening van warfarine en sommige gevallen met gelijktijdige toediening van NSAID’s (zie rubriek 4.5). Maagdarmperforaties omvatten ook gevallen met fatale afloop (zie rubriek 4.4).
Afwijkingen in de leverfunctietest
Afwijkingen omvatten onder andere verhoogd alanine-aminotransferase [ALAT],
aspartaataminotransferase [ASAT] en bilirubine. De gevallen waren voornamelijk mild tot matig van ernst, van voorbijgaande aard of geassocieerd met levermetastasen.
Leverfalen
Dit omvat gevallen met fatale afloop. Risicofactoren kunnen onder andere reeds aanwezige leverziekte of gelijktijdig toegediende hepatotoxische middelen zijn (zie rubriek 4.4).
Stevens-Johnsonsyndroom/toxische epidermale necrolyse
Dit omvat gevallen met fatale afloop (zie rubriek 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Symptomen:
Enkelvoudige orale doses van Erlotinib Sandoz tot 1000 mg bij gezonde personen en tot 1600 mg bij kankerpatiënten werden verdragen. Herhaalde tweemaaldaagse doseringen van 200 mg bij gezonde personen werden slecht verdragen na slechts een paar dagen van toedienen. Gebaseerd op de gegevens van deze onderzoeken kunnen ernstige bijwerkingen zoals diarree, huiduitslag en mogelijk verhoogde activiteit van leveraminotransferasen voorkomen boven de aanbevolen dosering.
Behandeling:
Bij vermoedens van overdosering moet Erlotinib Sandoz gestaakt worden en moet symptomatische behandeling gestart worden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen proteïnekinase-remmer, ATC-code: L01EB02
Werkingsmechanisme:
Erlotinib is een epidermale groeifactor receptor/humane epidermale groeifactor receptor type 1 (EGFR, ook bekend als HER1) tyrosinekinaseremmer. Erlotinib is een krachtige remmer van de intracellulaire fosforylering van EGFR. EGFR komt tot expressie op het celoppervlak van normale cellen en kankercellen. In niet-klinische modellen resulteert de remming van EGFR fosfotyrosine in celstasis en/of celdood.
EGFR-mutaties kunnen leiden tot wezenlijke activatie van de anti-apoptotische en proliferatieve signaaltransductieroutes. De krachtige werkzaamheid van erlotinib in het blokkeren van EGFR-gemedieerde signaaltransductie in deze EGFR mutatie-positieve tumoren kan toegeschreven worden aan de sterke binding van erlotinib aan de ATP-bindingsplaats in het gemuteerde kinasedomein van EGFR. Als gevolg van de blokkering van neerwaartse signaaltransductie, wordt de proliferatie van cellen gestopt en wordt celdood geïnduceerd door de intrinsieke apoptoseroute. Tumorregressie wordt gezien in muismodellen met geforceerde expressie van deze EGFR-activerende mutaties.
Klinische werkzaamheid:
Eerstelijnsbehandeling voor patiënten met niet-kleincellige longkanker (NSCLC) en EGFR-activerende mutaties (Erlotinib Sandoz toegediend als monotherapie)
De werkzaamheid van erlotinib als eerstelijnsbehandeling van patiënten met EGFR-activerende mutaties bij NSCLC werd aangetoond in een gerandomiseerd, open-label, fase-III-onderzoek (ML20650, EURTAC). Dit onderzoek werd uitgevoerd bij blanke patiënten met gemetastaseerde of lokaal gevorderde NSCLC (stadium IIIB en IV) die niet eerder chemotherapie of enige andere systemische antitumortherapie kregen voor gevorderde ziekte en mutaties hadden in het tyrosinekinase domein van de EGFR (exon 19-deletie of exon 21- mutatie). Patiënten werden in verhouding 1:1 gerandomiseerd naar erlotinib 150 mg per dag of een platinumgebaseerde doublet chemotherapie met een maximum van 4 cycli.
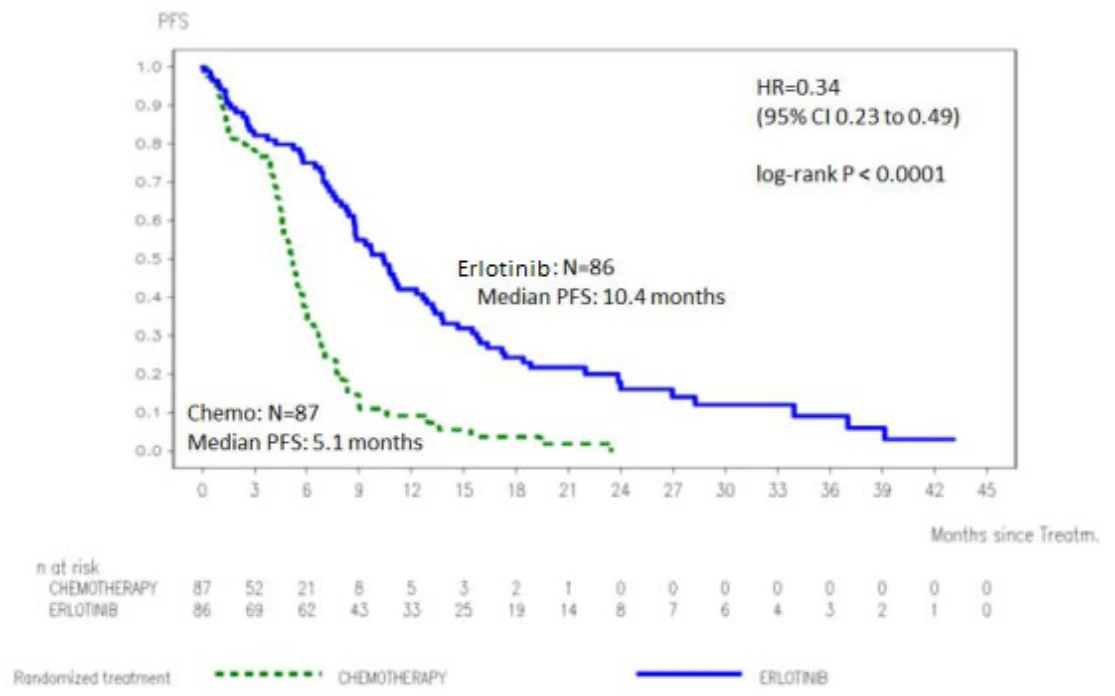
Het primaire eindpunt was de door de onderzoeker vastgestelde progressievrije overleving (PFS). De werkzaamheidsresultaten zijn samengevat in Tabel 3.
Figuur 1: Kaplan-Meiercurve van de door de onderzoeker vastgestelde PFS in onderzoek ML20650 (EURTAC) (cut-offdatum: april 2012).
Tabel 3: Werkzaamheidsresultaten van erlotinib versus chemotherapie in onderzoek ML20650 (EURTAC).
| Erlotinib | Chemothera pie | Hazard ratio (95% BI) | p-waarde | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Vooraf geplande interimanalyse (35% van de OS-gegevens) (n=153) Cut-offdatum: Aug 2010 | n=77 | n=76 | |||||||||||
| Primair eindpunt: | 9,4 | 5,2 | 0,42 | p<0,0001 | |||||||||
| PFS (mediaan in maanden)* | |||||||||||||
| Beoordeling door de onderzoeker ** | |||||||||||||
| [0,27-0,64] | |||||||||||||
| Beoordeling door onafhankelijke toetsingscommissie ** | 10,4 | 5,4 | 0,47 | p=0,003 | |||||||||
| [0,27-0,78] | |||||||||||||
| Beste totale responspercentage (CR/PR) | 54,5 % | 10,5% | p<0,0001 | ||||||||||
Totale overleving (OS) (maanden)
22,9 18,8
0,80 [0,47-1,37] |
p=0,4170
| Verkennende analyse (40% | n=86 | n=87 | ||||||
|---|---|---|---|---|---|---|---|---|
van de OS-gegevens) (n=173) Cut-offdatum: Jan 2011 | PFS (mediaan in maanden), Beoordeling door de onderzoeker | 9,7 | 5,2 | 0,37 [0,27-0,54] | p<0,0001 | |||
| Beste totale responspercentage (CR/PR) | 58,1 % | 14,9% | p<0,0001 | |||||
| OS (maanden) | 19,3 | 19,5 | 1,04 [0,65-1,68] | p=0,8702 | ||||
Herziene analyse (62% van de OS-gegevens) (n=173) Cut-offdatum: April 2012 | n=86 | n=87 | ||||||
| PFS (mediaan in maanden) | 10,4 | 5,1 | 0,34 [0,23-0,49] | p<0,0001 | ||||
| OS*** (maanden) | 22,9 | 20,8 | 0,93 [0,64-1,36] | p=0,7149 | ||||
CR=complete respons; PR=partiële respons
* Een risicovermindering van 58% van ziekteprogressie of overlijden werd waargenomen
** De algehele overeenkomst in beoordeling door de onderzoeker en onafhankelijke toetsingscommissie (IRC) was 70%
*** Een hoge cross-over werd waargenomen waarbij 82% van de patiënten in de chemotherapiegroep een vervolgbehandeling met een EGFR-tyrosinekinase remmer kreeg. Al deze patiënten, behalve twee, kregen erlotinib als vervolgbehandeling.
Onderhoudsbehandeling van NSCLC na eerstelijns chemotherapie (Erlotinib Sandoz toegediend als monotherapie)
De werkzaamheid en veiligheid van erlotinib als onderhoudsbehandeling na eerstelijns chemotherapie voor NSCLC werden onderzocht in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek (BO18192, SATURN). Dit onderzoek werd uitgevoerd bij 889 patiënten met lokaal gevorderde of gemetastaseerde NSCLC zonder progressie na 4 cycli van op platinumgebaseerde chemotherapiedoublet. Patiënten waren 1:1 gerandomiseerd naar erlotinib 150 mg of placebo oraal eenmaaldaags tot ziekteprogressie. Het primaire eindpunt van het onderzoek omvatte PFS bij alle patiënten. De demografische en ziektekenmerken bij aanvang van het onderzoek waren goed verdeeld over de twee behandelarmen. Patiënten met ECOG-score >1, significante hepatische of renale comorbiditeiten waren niet geïncludeerd in het onderzoek.
In dit onderzoek liet de totale populatie een voordeel zien voor het primaire PFS-eindpunt (HR = 0,71; p< 0,0001) en het secundaire totale overlevings (OS)-eindpunt (HR = 0,81; p = 0,0088). Het grootste voordeel werd echter waargenomen in een vooraf gedefinieerde verkennende analyse bij patiënten met EGFR-activerende mutaties (n = 49) waarin een substantieel PFS-voordeel werd aangetoond (HR = 0,10; 95% BI; 0,04 tot 0,25; p < 0,0001) en een OS HR van 0,83 (95% BI; 0,34 tot 2,02). Van de placebopatiënten in de EGFR mutatie-positieve subgroep kreeg 67% tweedelijns- of meerderelijnsbehandeling met EGFR-TKI’s.
Het BO25460 (IUNO) onderzoek werd uitgevoerd bij 643 patiënten met gevorderde NSCLC van wie de tumor geen EGFR-activerende mutatie bevatte (exon 19-deletie of exon 21 L858R-mutatie) en die geen ziekteprogressie hadden na 4 cycli van platinumgebaseerde chemotherapie.
Het doel van het onderzoek was om de totale overleving van eerstelijns onderhoudsbehandeling met erlotinib te vergelijken met erlotinib toegediend ten tijde van ziekteprogressie. Het onderzoek bereikte het primaire eindpunt niet. OS van erlotinib in eerstelijns onderhoudsbehandeling was niet superieur aan erlotinib als tweedelijns behandeling in patiënten van wie de tumor geen EGFR-activerende mutatie bevatte (HR = 1,02; 95% BI; 0,85 tot 1,22; p=0,82). Het secundaire eindpunt van PFS liet geen verschil zien tussen erlotinib en placebo in onderhoudsbehandeling (HR = 0,94; 95% BI; 0,80 tot 1,11; p = 0,48).
Gebaseerd op de gegevens uit de BO25460 (IUNO) onderzoek wordt gebruik van erlotinib niet aanbevolen in eerstelijns onderhoudsbehandeling bij patiënten zonder een EGFR-activerende mutatie.
Behandeling van NSCLC na falen van minstens één voorafgaand chemotherapieregime (Erlotinib Sandoz toegediend als monotherapie)
De werkzaamheid en veiligheid van erlotinib als tweede-/derdelijnsbehandeling werden aangetoond in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek (BR.21) bij 731 patiënten met lokaal gevorderde of gemetastaseerde NSCLC na falen van ten minste één chemotherapieregime. Patiënten werden 2:1 gerandomiseerd om erlotinib 150 mg of placebo oraal eenmaal per dag te krijgen. Onderzoekseindpunten waren totale OS, PFS, mate van respons, duur van de respons, tijd tot verergering van longkanker gerelateerde symptomen (hoest, dyspneu en pijn) en veiligheid. Het primaire eindpunt was overleving.
Demografische karakteristieken waren goed gebalanceerd tussen de twee behandelingsgroepen. Ongeveer tweederde van de patiënten was man en ongeveer een derde had bij aanvang een ECOG-score van 2 en 9% had bij aanvang een ECOG-score van 3. Respectievelijk 93% en 92% van alle patiënten in de erlotinib- en placebogroepen waren eerder behandeld met een platinumbevattende behandeling en respectievelijk 36% en 37% van alle patiënten waren eerder behandeld met een taxaan.
De gecorrigeerde HR voor sterfte in de erlotinib-groep ten opzichte van de placebogroep was 0,73 (95% BI, 0,60 tot 0,87) (p=0,001). Het percentage patiënten dat in leven was na 12 maanden was respectievelijk 31,2% en 21,5% voor de erlotinib- en de placebogroepen. De mediane totale OS verbeterde met 42,5% en was 6,7 maanden in de erlotinib groep (95% BI, 5,5 tot 7,8 maanden) in vergelijking met 4,7 maanden in de placebogroep (95% BI, 4,1 tot 6,3 maanden).
Het effect op OS is in verschillende patiënten subgroepen onderzocht. Het effect van erlotinib op OS was gelijk bij patiënten met een baseline ECOG-score van 2-3 (HR = 0,77; 95% BI 0,6-1,0) of 0-1 (HR = 0,73; 95% BI 0,6-0,9), mannelijke (HR = 0,76; 95% BI 0,6-0,9) of vrouwelijke patiënten (HR = 0,80; 95% BI 0,6-1,1), patiënten <65 jaar (HR = 0,75; 95% BI 0,6-0,9) of oudere patiënten (HR = 0,79; 95% BI 0,6-1,0), patiënten met één eerder regime (HR = 0,76; 95% BI 0,6-1,0) of meer dan één voorafgaand regime (HR = 0,75; 95% BI 0,6-1,0), Kaukasische (HR = 0,79; 95% BI 0,6-1,0) of Aziatische patiënten (HR = 0,61; 95% BI 0,4-1,0), patiënten met adenocarcinoom (HR = 0,71; 95% BI 0,6-0,9) of plaveiselcelcarcinoom (HR = 0,67; 95% BI 0,5-0,9), maar niet bij patiënten met andere histologieën (HR 1,04; 95% BI 0,7-1,5), patiënten met stadium IV ziekte bij diagnose (HR = 0,92; 95% BI 0,7-1,2) of < stadium IV ziekte bij diagnose (HR = 0,65; 95% BI 0,5-0,8). Patiënten die nooit gerookt hebben, hadden een veel groter voordeel van erlotinib (overleving HR = 0,42; 95% BI 0,28-0,64) in vergelijking met huidige of ex-rokers (HR = 0,87; 95% BI 0,71-1,05).
Bij de 45% patiënten met een bekende EGFR-expressiestatus, was de HR 0,68 (95% BI 0,49-0,94) voor de patiënten met EGFR-positieve tumoren en 0,93 (95% BI 0,63-1,36) voor de patiënten met EGFR-negatieve tumoren (vastgesteld door IHC met EGFR pharmDx kit en gedefinieerd als EGFR-negatief wanneer minder dan 10% van de tumorcellen aankleuren). Bij de overige 55% patiënten met onbekende EGFR-expressiestatus was de HR 0,77 (95% BI 0,61-0,98).
De mediane PFS bedroeg 9,7 weken voor de erlotinib-groep (95% BI, 8,4 tot 12,4 weken) in vergelijking met 8,0 weken voor de placebogroep (95% BI, 7,9 tot 8,1 weken).
Het objectieve responspercentage d.m.v. RECIST voor de erlotinib-groep bedroeg 8,9% (95% BI, 6,4 tot 12,0). De eerste 330 patiënten waren centraal beoordeeld (mate van respons 6,2%); 401 patiënten waren door de onderzoeker beoordeeld (responspercentage 11,2%).
De mediane duur van respons was 34,3 weken, variërend van 9,7 tot 57,6+ weken. Het deel van de patiënten met complete respons, gedeeltelijke respons of stabiele ziekte, was respectievelijk 44,0% en 27,5% voor de erlotinib- en de placebogroep (p = 0,004).
Een overlevingsvoordeel van erlotinib werd ook gezien bij patiënten die geen objectieve tumorrespons (d.m.v. RECIST) bereikten. Dit werd bewezen door een HR voor sterfte van 0,82 (95% BI, 0,68 tot 0,99) onder patiënten voor wie de beste respons stabiele ziekte of progressievrije overleving was.
Erlotinib resulteerde in symptoomvoordelen door significant de tijd tot verergering van hoest, dyspneu en pijn te verlengen ten opzichte van placebo.
In een dubbelblind, gerandomiseerd klinisch fase III-onderzoek (MO22162, CURRENTS) werden 2 doseringen van erlotinib (300 mg versus 150 mg) vergeleken bij huidige rokers (gemiddeld 38 pakjes per jaar) met lokaal gevorderd of gemetastaseerd NSCLC in tweedelijn na falen op chemotherapie. De 300 mg dosis erlotinib liet geen voordeel in PFS zien ten opzichte van de aanbevolen dosis (respectievelijk 7,00 vs. 6,86 weken).
Alle secundaire werkzaamheidseindpunten waren consistent met het primaire eindpunt en er werd geen verschil in OS gevonden tussen patiënten die behandeld werden met erlotinib 300 mg of 150 mg per dag (HR 1,03, 95% BI 0,80 - 1,32). Veiligheidsgegevens waren vergelijkbaar voor de dosis van 300 mg en 150 mg alhoewel de incidentie van huiduitslag, interstitiële longziekte en diarree hoger was bij patiënten die de hogere dosis erlotinib kregen. Op basis van gegevens uit het CURRENTS-onderzoek werd er geen bewijs gevonden dat een hogere dosis erlotinib van 300 mg gunstiger zou zijn dan de aanbevolen dosis van 150 mg bij actieve rokers.
Patiënten in dit onderzoek werden niet geselecteerd op basis van EGFR-mutatiestatus. Zie rubrieken 4.2, 4.4, 4.5, en 5.2.
Pancreaskanker (Erlotinib Sandoz toegediend in combinatie met gemcitabine in onderzoek PA.3)
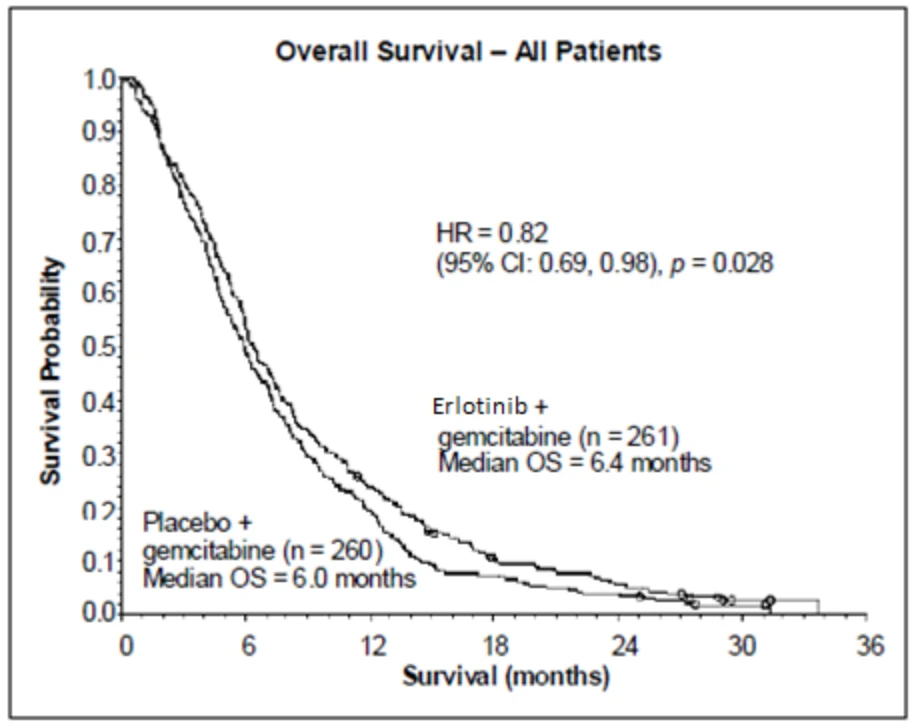
De veiligheid en werkzaamheid van erlotinib in combinatie met gemcitabine als eerstelijnsbehandeling zijn beoordeeld in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek bij patiënten met lokaal gevorderde, inoperabele of gemetastaseerde pancreaskanker. Patiënten werden gerandomiseerd naar erlotinib of placebo eenmaal daags volgens een continu schema met gemcitabine IV (1000 mg/m2, cyclus 1 - dag 1, 8, 15, 22, 29, 36 en 43 van een 8-weekse cyclus; cyclus 2 en vervolgkuren - dag 1, 8 en 15 van een 4-weekse cyclus [zie de gemcitabine SmPC voor goedgekeurde dosering en schema bij pancreaskanker]). Erlotinib of placebo werd eenmaaldaags oraal ingenomen tot ziekteprogressie of onaanvaardbare toxiciteit. Het primaire eindpunt was OS.
Bij aanvang waren demografische en ziektekenmerken van de patiënten gelijk tussen de 2 behandelgroepen, 100 mg erlotinib plus gemcitabine of placebo plus gemcitabine, uitgezonderd van een enigszins groter aandeel vrouwen in de erlotinib/gemcitabine-groep in vergelijking met de placebo/gemcitabine-groep:
| Baseline | Erlotinib | Placebo |
|---|---|---|
| Vrouwen | 51% | 44% |
| ECOG-score bij aanvang = 0 | 31% | 32% |
| ECOG-score bij aanvang = 1 | 51% | 51% |
| ECOG-score bij aanvang = 2 | 17% | 17% |
| Gemetastaseerde ziekte bij aanvang | 77% | 76% |
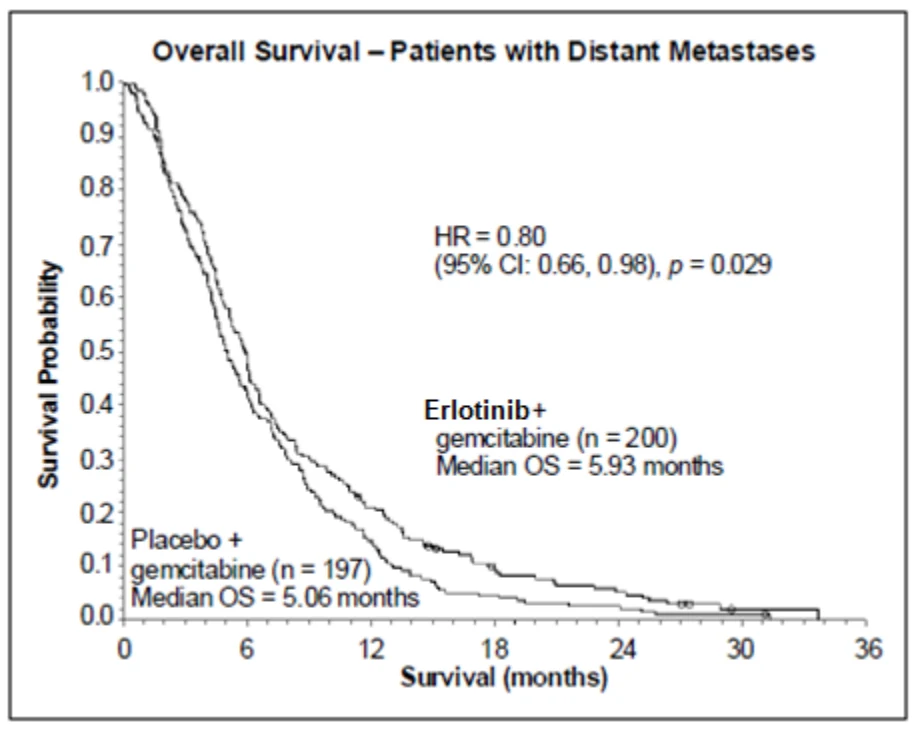
Overleving was vastgesteld in de “Intent-To-Treat” populatie, op basis van follow-up overlevingsdata. De resultaten zijn weergegeven in onderstaande tabel (resultaten voor de groep patiënten met gemetastaseerde en lokaal gevorderde ziekte zijn afkomstig uit een oriënterende subgroepanalyse).
| Resultaat | Erlotinib (maande n) | Placebo (maande n) | Δ (maanden) | BI van Δ | HR | BI van HR | p- waarde |
|---|---|---|---|---|---|---|---|
| Totale populatie | |||||||
| Mediane OS | 6,4 | 6,0 | 0,41 | -0,54-1,64 | 0,82 | 0,69-0,98 | 0,028 |
| Gemiddelde OS | 8,8 | 7,6 | 1,16 | -0,05-2,34 | |||
| Gemetastaseerde populatie | |||||||
| Mediane OS | 5,9 | 5,1 | 0,87 | -0,26-1,56 | 0,80 | 0,66-0,98 | 0,029 |
| Gemiddelde OS | 8,1 | 6,7 | 1,43 | 0,17-2,66 | |||
| Lokaal gevorderde populatie | |||||||
| Mediane OS | 8,5 | 8,2 | 0,36 | -2,43-2,96 | 0,93 | 0,65-1,35 | 0,713 |
| Gemiddelde OS | 10,7 | 10,5 | 0,19 | -2,43-2,69 | |||
In een post-hoc analyse blijkt dat patiënten met een gunstige klinische status (lage pijnintensiteit, goede QoL en een goede PS) bij aanvang meer voordeel van erlotinib kunnen ondervinden. Het voordeel komt voornamelijk voort uit de aanwezigheid van een lage pijnintensiteitsscore.
In een post-hoc analyse blijkt dat patiënten die huiduitslag ontwikkelden, een langere OS hadden vergeleken met patiënten die geen huiduitslag ontwikkelden (mediane OS 7,2 maanden vs. 5 maanden, HR: 0,61). 90% van de patiënten die erlotinib ontvingen, ontwikkelde huiduitslag binnen de eerste
44 dagen. De mediane tijd tot het ontstaan van huiduitslag was 10 dagen.
Pediatrische patiënten:
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met erlotinib in alle subgroepen van pediatrische patiënten met niet-kleincellige longkanker en pancreaskanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie:
Erlotinib-piekplasmaspiegels worden ongeveer 4 uur na de orale toediening bereikt. Een onderzoek bij normale gezonde vrijwilligers leverde een schatting van de absolute biologische beschikbaarheid op van 59%. De blootstelling na een orale dosis kan verhoogd zijn met voedsel.
Distributie:
Erlotinib heeft een gemiddeld schijnbaar distributievolume van 232 l en diffundeert in humaan tumorweefsel. In een onderzoek met 4 patiënten (3 met niet-kleincellige longkanker [NSCLC] en 1 met larynxkanker) die 150 mg dagelijkse doses erlotinib kregen, vertoonden tumormonsters van chirurgisch verkregen excisies op dag 9 van de behandeling erlotinibconcentraties in de tumor van gemiddeld 1185 ng/g weefsel. Dit kwam overeen met een totaal gemiddelde van 63% (bereik 5-161%) van de bij steady-state waargenomen piekplasmaspiegels. De primaire actieve metabolieten waren aanwezig in tumoren in concentraties van gemiddeld 160 ng/g weefsel, wat overeenkwam met een totaal gemiddelde van 113% (bereik 88-130%) van de waargenomen steady-state piekplasmaspiegels. Plasma-eiwitbinding is ongeveer 95%. Erlotinib bindt aan serumalbumine en alfa-1 zuur glycoproteïne (AAG).
Biotransformatie:
Erlotinib wordt bij mensen in de lever gemetaboliseerd door levercytochromen, voornamelijk door CYP3A4 en in mindere mate door CYP1A2. Extrahepatisch metabolisme door CYP3A4 in de darmen, CYP1A1 in de longen en 1B1 in tumorweefsel kan mogelijk bijdragen aan de metabole klaring van erlotinib.
Er zijn 3 belangrijke omzettingsroutes geïdentificeerd: 1) O-demethylering van één van beide zijketens of beide, gevolgd door oxidatie tot de carboxylzuren; 2) oxidatie van de acetyleengroep gevolgd door hydrolyse tot het arylcarboxylzuur; en 3) aromatische hydroxylering van de fenyl-acetyleengroep. De primaire metabolieten OSI-420 en OSI-413 van erlotinib geproduceerd door O-demethylering van één van beide zijketens hebben een potentie vergelijkbaar met deze van erlotinib in niet-klinische in vitro assays en in vivo tumormodellen. Ze zijn aanwezig in het plasma met spiegels die <10% van erlotinib zijn en vertonen een farmacokinetiek vergelijkbaar met deze van erlotinib.
Eliminatie:
Erlotinib wordt voornamelijk uitgescheiden als metabolieten via de feces (>90%) waarbij eliminatie via de nieren slechts een klein gedeelte (ongeveer 9%) van een orale dosis voor zijn rekening neemt. Minder dan 2% van de oraal toegediende dosis wordt uitgescheiden als onveranderde stof. Een populatiefarmacokinetische analyse bij 591 patiënten die alleen het middel erlotinib kregen, vertoonde een gemiddeld schijnbare klaring van 4,47 l/uur met een mediane halfwaardetijd van 36,2 uur. Daarom wordt verwacht dat het punt waarop de steady-state plasmaspiegel bereikt wordt na ongeveer 7-8 dagen plaatsvindt.
Farmacokinetiek bij speciale populaties:
Gebaseerd op een populatiefarmacokinetische analyse werd geen klinisch significant verband waargenomen tussen voorspelde schijnbare klaring en leeftijd, lichaamsgewicht, geslacht en etniciteit van de patiënt. Patiëntfactoren die correleerden met de farmacokinetiek van erlotinib waren serum totaal bilirubine, AAG en het huidige rookgedrag. Verhoogde serumconcentraties van totaal bilirubine en AAG-concentraties werden geassocieerd met een verminderde erlotinibklaring. De klinische relevantie van deze verschillen is onduidelijk. Rokers hadden echter een toegenomen erlotinibklaring. Dit werd bevestigd in een farmacokinetisch onderzoek onder niet-rokende en huidige sigarettenrokende gezonde vrijwilligers die een enkelvoudige dosering van 150 mg erlotinib ontvingen. Het geometrisch gemiddelde voor Cmax was 1056 ng/ml bij niet-rokers en 689 ng/ml bij rokers, met een gemiddelde ratio voor rokers tot niet-rokers van 65,2% (95% BI: 44,3 tot 95,9; p = 0,031). Het geometrisch gemiddelde voor de AUC00-inf was 18726 ng•h/ml bij niet-rokers en 6718 ng•h/ml bij rokers, met een gemiddelde ratio van 35,9% (95% BI: 23,7 tot 54,3; p <0,0001). Het geometrisch gemiddelde van C24h was 288 ng/ml bij niet-rokers en 34,8 ng/ml bij rokers, met een gemiddelde ratio van 12,1% (95% BI: 4,82 tot 30,2; p = 0,0001). In het fase-III-NSCLC-registratieonderzoek, bereikten huidige rokers de 'steady state' laagste plasmaconcentratie voor erlotinib van 0,65 μg/ml (n=16) die ongeveer tweemaal minder was dan bij voormalige rokers of patiënten die nooit hadden gerookt (1,28 μg/ml, n=108). Dit effect ging samen met een toename van 24% van schijnbare erlotinib-plasmaklaring. In een fase-I-dosisescalatie-onderzoek bij NSCLC-patiënten die rookten, duidden de farmacokinetische analyses bij steady-state op een dosisproportionele toename van erlotinib blootstelling wanneer de erlotinib-dosis werd verhoogd van 150 mg tot de maximaal getolereerde dosis van 300 mg. De steady-state laagste plasmaconcentratie bij een 300 mg dosering bij huidige rokers in dit onderzoek was 1,22 μg/ml (n=17). Zie rubrieken 4.2, 4.4, 4.5 en 5.1.
Gebaseerd op de resultaten van deze farmacokinetische onderzoeken, moeten huidige rokers geadviseerd worden om te stoppen met roken gedurende het gebruik van erlotinib, omdat anders de plasmaconcentraties verlaagd kunnen zijn.
Gebaseerd op de populatiefarmacokinetische analyse, verhoogt de aanwezigheid van een opiaat de blootstelling met ongeveer 11%.
Er was een tweede populatiefarmacokinetische analyse uitgevoerd die erlotinib-gegevens omvatte van 204 patiënten met pancreaskanker die erlotinib plus gemcitabine kregen. Deze analyse toonde aan dat co-varianten die invloed hadden op de klaring van erlotinib bij patiënten uit de pancreaskankeronderzoek sterk leken op die die gezien waren in de eerdere monotherapeutische farmacokinetische analyse. Er zijn geen nieuwe invloeden van co-varianten waargenomen. Gelijktijdige toediening van gemcitabine had geen invloed op de plasmaklaring van erlotinib.
Pediatrische patiënten
Er zijn geen specifieke onderzoeken uitgevoerd bij pediatrische patiënten.
Ouderen
Er zijn geen specifieke onderzoeken uitgevoerd bij ouderen.
Verminderde leverfunctie
Erlotinib wordt hoofdzakelijk door de lever geklaard. Bij patiënten met solide tumoren en met een matig-ernstig verminderde leverfunctie (Child-Pugh score 7-9) was de geometrisch gemiddelde erlotinib AUC0-t en Cmax respectievelijk 27000 ng•h/ml en 805 ng/ml, vergeleken met 29300 ng•h/ml en 1090 ng/ml bij patiënten met een adequate leverfunctie, inclusief patiënten met primaire leverkanker of levermetastasen. Ondanks dat de Cmax statistisch significant lager was bij patiënten met een matig-ernstig verminderde leverfunctie, wordt het verschil niet als klinisch relevant gezien. Er zijn geen gegevens beschikbaar over de invloed van ernstige leverdisfunctie op de farmacokinetiek van erlotinib. In een populatiefarmacokinetische analyse werden verhoogde serumconcentraties van totaal bilirubine geassocieerd met een lagere snelheid van erlotinibklaring.
Verminderde nierfunctie
Erlotinib en zijn metabolieten worden niet significant door de nieren uitgescheiden aangezien minder dan 9% van een enkelvoudige dosis uitgescheiden wordt in de urine. In een populatiefarmacokinetische analyse werd geen klinisch significant verband waargenomen tussen erlotinibklaring en creatinineklaring, maar er zijn geen gegevens beschikbaar voor patiënten met een creatinineklaring <15 ml/min.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Chronische doseringseffecten in ten minste één diersoort of onderzoek omvatten effecten op de cornea (atrofie, ulceratie), huid (folliculaire degeneratie en ontsteking, roodheid en alopecia), eierstok (atrofie), lever (levernecrose), nier (renale papillaire necrose en tubulaire dilatatie) en het spijsverteringskanaal (vertraagde lediging van de maag en diarree). Rode bloedcelparameters waren verminderd en witte bloedcellen, vooral neutrofielen, waren vermeerderd. Er waren aan de behandeling gerelateerde verhogingen in ALAT, ASAT en bilirubine. Deze bevindingen werden waargenomen bij blootstellingen ver beneden de klinisch relevante blootstellingen.
Gebaseerd op het werkingsmechanisme heeft erlotinib de potentie om teratogeen te zijn. Gegevens uit reproductietoxicologie-testen in ratten en konijnen bij doses in de buurt van de maximaal getolereerde dosis en/of voor de moeder toxische doses toonden reproductie- (embryotoxiciteit in ratten, embryo resorptie en foetotoxiciteit in konijnen) en ontwikkelings- (verminderde groei en overleving in pups van ratten) toxiciteit aan maar het was niet teratogeen en verstoorde niet de vruchtbaarheid. Deze bevindingen werden waargenomen bij klinisch relevante blootstellingen.
Erlotinib testte negatief in conventionele genotoxiciteitsonderzoeken. Carcinogeniteitsonderzoeken die 2 jaar duurden en waarbij erlotinib bij ratten en muizen werd onderzocht met blootstellingen tot hoger dan de therapeutische blootstelling bij de mens (tot het 2-voudige en 10-voudige hoger, gebaseerd op respectievelijk Cmax en/of AUC) waren negatief.
Een milde fototoxische huidreactie werd waargenomen in ratten na UV-straling
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern:
Lactosemonohydraat
Microkristallijne cellulose (E 460)
Natriumzetmeelglycolaat type A
Magnesiumstearaat (E 470b)
Tabletomhulling:
Poly(vinyl alcohol) (E 1203)
Titaniumdioxide (E 171)
Macrogol 3350 (E 1521)
Talk (E 553b)
Methacrylzuur - ethylacrylaat copolymeer (1:1), type A
Natriumwaterstofcarbonaat
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
De filmomhulde tabletten zijn verpakt in Aluminium - OPA/Alu/PVC blisterverpakkingen en verpakt in kartonnen dozen.
Verpakkingen:
30 filmomhulde tabletten
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Sandoz B.V.
Hospitaaldreef 29
1315 RC Almere
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL
BRENGEN
Erlotinib Sandoz 25 mg, filmomhulde tabletten - RVG 121840
Erlotinib Sandoz 100 mg, filmomhulde tabletten - RVG 121841
Erlotinib Sandoz 150 mg, filmomhulde tabletten - RVG 121842
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 18 oktober 2018
Datum van laatste verlenging: 17 mei 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 7: 10 juli 2024