


SmPC (samenvatting van de productkenmerken) - Cenrifki
1. NAAM VAN HET GENEESMIDDEL
Cenrifki 60 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 60 mg tolebrutinib.
Hulpstof met bekend effect
Elke tablet bevat 140 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet
Oranje druppelvormige tabletten met een lengte van 12,7 mm, met “60” in reliëf aan één kant.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Cenrifki is geïndiceerd voor de behandeling van volwassen patiënten met secundair progressieve multipele sclerose (SPMS) zonder exacerbaties in de laatste 2 jaar (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
De behandeling moet worden gestart en begeleid door een arts met ervaring in de behandeling van multipele sclerose.
Dosering
De aanbevolen dosis is eenmaal daags 60 mg oraal bij een maaltijd. Controle van de lever moet vóór en tijdens de behandeling worden uitgevoerd (zie rubriek 4.3 en 4.4).
Dosisaanpassingen voor aminotransferaseverhogingen
Tabel 1 geeft een samenvatting van de aanbevelingen voor dosisaanpassing en monitoring voor patiënten die verhoogde transaminasen ontwikkelen tijdens de behandeling (zie rubriek 4.4).
| Tabel 1: Therapiewijzigingen en controle op verhoogde transaminasen | ||
Afwijkende laboratoriumwaarden | Aanpassingen van de behandeling | |
|
| |
| Als een andere oorzaak dan geneesmiddelgeïnduceerd leverletsel (DILI) wordt geïdentificeerd, kan herstart van de behandeling worden overwogen wanneer ALAT of ASAT daalt tot minder dan 1,5 x ULN. Als bij herstart van de behandeling ALAT of ASAT hoger is dan 3 x ULN, moet de behandeling permanent worden stopgezet. |
Als er geen alternatieve oorzaak van DILI wordt geïdentificeerd:
|
ALAT = alanineaminotransferase; ASAT = aspartaataminotransferase; ULN = bovengrens van normaal
‡ Vermoeidheid, misselijkheid, braken, abdominale pijn of gevoeligheid, koorts, huiduitslag, anorexie, geelzucht en/of eosinofilie
Gemiste dosis
Als een dosis wordt overgeslagen op het beoogde tijdstip van de dag, neem de dosis dan zo snel mogelijk op dezelfde dag. Verdubbel de dosis van de volgende dag niet om een gemiste dosis in te halen.
Speciale populaties
Ouderen
Op basis van beschrijvende statistiek over waargenomen farmacokinetische concentraties is geen dosisaanpassing nodig voor patiënten van 65 jaar en ouder (zie rubriek 5.2).
Verminderde leverfunctie
Er is geen dosisaanpassing nodig voor patiënten met een licht verminderde leverfunctie (Child-Pugh-klasse A), hoewel voorzichtigheid geboden is bij het starten van de behandeling bij deze patiënten. Tolebrutinib is gecontra-indiceerd bij patiënten met een matig (Child-Pugh-klasse B) tot ernstig (Child-Pugh-klasse C) verminderde leverfunctie en bij patiënten met baseline serumwaarden van ALAT of ASAT hoger dan 1,5 x bovengrens van normaal (ULN), alkalische fosfatase hoger dan 2 x ULN (tenzij verklaard door een stabiele chronische leveraandoening) of totaal bilirubine hoger dan 1,5 x ULN (tenzij het gevolg van het syndroom van Gilbert of een niet-levergerelateerde aandoening) (zie rubriek 4.3, 4.4 en 5.2).
Verminderde nierfunctie
Er is geen dosisaanpassing nodig voor patiënten met een licht of matig verminderde nierfunctie. Er zijn zeer beperkte gegevens bij patiënten met een ernstig verminderde nierfunctie, daarom dienen patiënten met een ernstig verminderde nierfunctie (<30 ml/min creatinineklaring) alleen met tolebrutinib te worden behandeld als het voordeel opweegt tegen het risico en nauwlettend te worden gecontroleerd op verschijnselen van toxiciteit. Er zijn geen gegevens over patiënten die dialyse ondergaan (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Cenrifki bij kinderen en adolescenten in de leeftijd tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Dit geneesmiddel is voor oraal gebruik. Cenrifki moet elke dag bij een maaltijd worden ingenomen, bij voorkeur op hetzelfde tijdstip. Slik de tabletten in hun geheel door met water (zie rubriek 5.2).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor één van de in rubriek 6.1 vermelde hulpstoffen.
Patiënten met een matig tot ernstig verminderde leverfunctie. Patiënten met baseline serumwaarden van ALAT of ASAT hoger dan 1,5 x ULN, alkalische fosfatase hoger dan 2 x ULN (tenzij verklaard door een stabiele chronische leveraandoening) of totaal bilirubine hoger dan 1,5 x ULN (tenzij het gevolg van het syndroom van Gilbert of een niet-levergerelateerde aandoening) (zie rubriek 4.2, 4.4 en 5.2).
Patiënten met ernstige immunodeficiëntie (bijv. verworven immunodeficiëntiesyndroom [AIDS]), beenmergziekte of ernstige, ongecontroleerde actieve infecties (zie rubriek 4.4 en 4.8).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Geneesmiddelgeïnduceerd leverletsel (DILI)
Klinisch significante DILI, waaronder acuut leverfalen dat resulteerde in transplantatie en/of overlijden, is gemeld bij patiënten die werden behandeld met Bruton-tyrosinekinaseremmers (BTK-remmers) in klinische onderzoeken, waaronder tolebrutinib (zie rubriek 4.8). Patiënten met reeds bestaande leverziekte en patiënten die andere hepatotoxische geneesmiddelen, kruidengeneesmiddelen of voedingssupplementen gebruiken, kunnen een verhoogd risico lopen op het ontwikkelen van DILI bij gebruik van tolebrutinib. Gelijktijdig gebruik van tolebrutinib met andere hepatotoxische geneesmiddelen, met name tijdens de eerste 12 weken van toediening, moet met voorzichtigheid worden uitgevoerd en indien mogelijk moeten alternatieve opties voor die geneesmiddelen worden overwogen. Het gebruik van kruidengeneesmiddelen of voedingssupplementen met mogelijke hepatotoxiciteit moet worden vermeden tijdens de behandeling met tolebrutinib. Tolebrutinib is gecontra-indiceerd voor patiënten met matig tot ernstig verminderde leverfunctie (zie rubriek 4.3).
Te nemen veiligheidsmaatregelen om het risico op ernstig leverletsel te beperken.
Begin niet met tolebrutinib bij patiënten met reeds bestaande acute of chronische leverziekte, of bij patiënten met baseline serumwaarden van ALAT of ASAT hoger dan 1,5 x ULN, alkalische fosfatase hoger dan 2 x ULN (tenzij verklaard door een stabiele chronische leveraandoening) of totaal bilirubine hoger dan 1,5 x ULN (tenzij het gevolg van het syndroom van Gilbert of een niet-levergerelateerde aandoening).
Om het risico op significante of onomkeerbare DILI te beperken, voert u bloedonderzoeken uit op ALAT, ASAT, alkalische fosfatase en bilirubine voorafgaand aan de start, daarna wekelijks in de eerste 12 weken en maandelijks in maand 4 tot 12 na de start van de behandeling. Tussen maand 12 en 24 controleert u om de 6 maanden. Daarna kan periodieke controle worden uitgevoerd, indien nodig. Wekelijkse controle moet opnieuw worden gestart na onderbreking van de behandeling als gevolg van verhoogde transaminasen of als gevolg van een onderbreking in de behandeling van 1 jaar of langer. Controleer serumtransaminase en -bilirubine tijdens de behandeling, vooral bij patiënten die klachten ontwikkelen die wijzen op leverfunctiestoornissen, zoals vermoeidheid, misselijkheid, braken, pijn of gevoeligheid in het rechter bovenste kwadrant van de buik/het abdomen, koorts, huiduitslag, anorexie, geelzucht en/of eosinofilie. Overweeg extra controle wanneer Cenrifki wordt toegediend met andere mogelijk hepatotoxische geneesmiddelen. Als vermoed wordt dat DILI wordt geïnduceerd door tolebrutinib, stop dan met de behandeling. Als door tolebrutinib geïnduceerd leverletsel onwaarschijnlijk is omdat er een andere waarschijnlijke oorzaak is gevonden, kan hervatting van de behandeling worden overwogen wanneer ALAT of ASAT afneemt tot minder dan 1,5 x ULN. Onderbreek de behandeling of stop deze permanent als er geen alternatieve oorzaken van DILI zijn geïdentificeerd (zie rubriek 4.2).
Professionele zorgverleners moeten bekend zijn met de educatieve materialen die zijn samengesteld voor het voorkomen en behandelen van het DILI-risico, waaronder het toezicht op de leverfunctie. Voorschrijvers moeten de patiëntengids verstrekken aan elke patiënt/verzorger en hen informeren over het belang van naleving van geplande laboratoriumcontroles, klachten en verschijnselen van DILI en wat ze moeten doen als ze klachten van DILI ervaren. Voorschrijvers moeten patiënten ook informeren dat er een patiëntenkaart in de verpakking zit en dat patiënten deze kaart te allen tijde bij zich moeten dragen tijdens de behandeling om deze te kunnen tonen aan elke andere zorgverlener die betrokken is bij hun zorg.
Infecties
Tolebrutinib kan ervoor zorgen dat patiënten vatbaarder zijn voor infecties. Patiënten met actieve acute of chronische infecties, waaronder opportunistische infecties, mogen de behandeling niet starten totdat de infectie(s) is/zijn verdwenen. Controleer patiënten op klachten en verschijnselen van infectie, evalueer deze meteen en behandel op gepaste wijze. Als een patiënt een ernstige infectie ontwikkelt, moet worden overwogen om de behandeling met tolebrutinib op te schorten en moeten de voordelen en risico's opnieuw worden beoordeeld voordat de behandeling opnieuw wordt gestart. Tolebrutinib is gecontra-indiceerd voor patiënten met ernstige immunodeficiëntie, beenmergziekte of ernstige, ongecontroleerde actieve infecties (zie rubriek 4.3).
Gelijktijdig gebruik met immunosuppressiva
De veiligheid van gelijktijdig gebruik van immunosuppressiva met tolebrutinib is niet onderzocht. Er werden echter hogere infectiepercentages waargenomen wanneer tolebrutinib gelijktijdig werd gebruikt met immunosuppressiva, waaronder corticosteroïden. Voorzichtigheid is geboden bij het gelijktijdig gebruik van andere immunosuppressiva met tolebrutinib. Gegevens bieden geen uitsluitsel of gelijktijdig gebruik van steroïden voor symptomatische behandeling van relapsen gepaard ging met een verhoogd risico op infecties (zie rubriek 4.5).
Immunisaties
De veiligheid van immunisatie met levende verzwakte of levende vaccins na behandeling met tolebrutinib is niet onderzocht. Het gebruik van levende verzwakte of levende vaccins kan echter een risico op infecties met zich meebrengen en moet daarom worden vermeden. Als levende verzwakte of levende vaccins nodig zijn, moeten ze ten minste 2 maanden voorafgaand aan de start van de behandeling met tolebrutinib worden toegediend. Vanwege het werkingsmechanisme op de B-celfunctie kan tolebrutinib de immuunrespons van niet-levende vaccins verstoren. Voer, indien mogelijk, alle leeftijdsgeschikte niet-levende vaccinaties uit volgens de huidige immunisatierichtlijnen voordat u begint met de behandeling met tolebrutinib (zie rubriek 4.5).
Bloedingen
Hemorragische voorvallen werden gemeld bij patiënten die met tolebrutinib werden behandeld (zie rubriek 4.8). De meest gemelde bloedingen waren mucocutane manifestaties waaronder petechiën, kneuzingen, verhoogde neiging tot blauwe plekken en zware menstruatiebloedingen. De meeste gevallen waren licht. Er waren geen bloedingen geassocieerd met trombocytopenie. Controleer patiënten op klachten en verschijnselen van bloeding, waaronder petechiën, blauwe plekken en ongebruikelijke bloeding. Wees voorzichtig bij patiënten met bloedingsstoornissen, bekende bloedplaatjesdisfunctie, bloedplaatjestellingen onder 150.000/mcl of bij gelijktijdig gebruik van tolebrutinib met anticoagulantia, bloedplaatjesremmers of andere geneesmiddelen die het bloedingsrisico kunnen verhogen (zie rubriek 4.5). Als gelijktijdige toediening niet kan worden vermeden, verhoog dan de controlefrequentie voor klachten en verschijnselen van bloeding. Bij het plannen van chirurgische interventies moet u de voordelen en risico’s van het stoppen met de behandeling met tolebrutinib gedurende 3 tot 7 dagen vóór en na de procedure afwegen, rekening houdend met de aard van de operatie en het risico op bloeding. Stop of onderbreek tolebrutinib wanneer de ernst van de bloeding dit vereist en bied passende symptomatische behandeling.
Maligniteiten
Uit klinische studies blijkt geen verhoogde kans op maligniteiten bij behandeling met tolebrutinib. Er zijn echter tweede primaire maligniteiten gemeld bij oncologiepatiënten die werden behandeld met BTK-remmers, waarbij het meest voorkomende type niet-melanome huidkankers waren.
Atriumfibrilleren/-flutter
Atriumfibrilleren/-flutter werd gemeld bij patiënten die met tolebrutinib werden behandeld. Patiënten met een voorgeschiedenis van hartritmestoornissen, met name atriumfibrilleren/flutter, en patiënten met risicofactoren voor het ontwikkelen van atriumfibrilleren (zoals hartfalen of hypertensie) kunnen een verhoogd risico lopen. Controleer op klachten en verschijnselen van atriumfibrilleren/flutter, waaronder hartkloppingen, duizeligheid, kortademigheid of ongemak op de borst, en behandel waar nodig.
Zelfmoordgedachten en suïcidaal gedrag
Er is geen causaal verband vastgesteld tussen behandeling met tolebrutinib en een verhoogd risico op zelfmoordgedachten en suïcidaal gedrag, maar gevallen van zelfmoordgedachten en suïcidaal gedrag werden gemeld bij patiënten die tolebrutinib kregen. Patiënten en verzorgers moeten worden geadviseerd om alert te zijn op ongewone veranderingen in stemming of gedrag, of het ontstaan van zelfmoordgedachten, suïcidaal gedrag of gedachten over zelfbeschadiging, en dit soort verschijnselen meteen te melden aan zorgverleners.
Interacties met matige of sterke CYP2C8-remmers
Het gebruik van geneesmiddelen die de activiteit van CYP2C8 remmen, zou naar verwachting leiden tot verhoogde niveaus van tolebrutinib en verlaagde niveaus van de actieve M2-metaboliet. Als voorzorgsmaatregel moet gelijktijdig gebruik van matige of sterke CYP2C8-remmers met tolebrutinib worden vermeden (zie rubriek 4.5).
Interacties met matige of sterke CYP3A/2C8-inductoren
Gelijktijdig gebruik van tolebrutinib met matige of sterke CYP3A/2C8-inductoren moet worden vermeden. Moet een matige of sterke CYP3A/2C8-inductor kortdurend (<2 weken) worden gebruikt, dan kan de behandeling met tolebrutinib worden voortgezet. De effecten van tolebrutinib kunnen gedurende deze periode verminderd zijn (zie rubriek 4.5).
Hulpstof met bekend effect
Lactose
Patiënten met zeldzame erfelijke aandoeningen van galactose-intolerantie, totale lactasedeficiëntie of glucose-galactosemalabsorptie mogen dit middel niet gebruiken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Tolebrutinib wordt voornamelijk gemetaboliseerd door CYP2C8 en in mindere mate door CYP3A4. De actieve metaboliet M2 wordt uitsluitend via CYP2C8 gevormd uit tolebrutinib en wordt voornamelijk gemetaboliseerd door CYP3A4/5 en, in mindere mate, door CYP2D6.
Sterke of matige CYP2C8-remmers
Gelijktijdige toediening van een sterke CYP2C8-remmer (gemfibrozil 600 mg tweemaal daags) verhoogde de AUC en maximale plasmaconcentratie (Cmax) van tolebrutinib met respectievelijk een factor 8,4 en een factor 5,4, terwijl de AUC en Cmax van metaboliet M2 met respectievelijk een factor 25 en een factor 50 daalden, wanneer vergeleken met enkelvoudige toediening van tolebrutinib onder gevoede omstandigheden. De klinische relevantie van deze interactie is onzeker. Als voorzorgsmaatregel moet gelijktijdig gebruik van sterke CYP2C8-remmers (bijv. gemfibrozil) of matige CYP2C8-remmers (bijv. deferasirox, letermovir, selpercatinib) met tolebrutinib worden vermeden (zie rubriek 4.4). Als de patiënt een bekende status van trage CYP2C8-metaboliseerder heeft, is voorzichtigheid geboden vanwege de mogelijke veranderingen in blootstelling aan tolebrutinib en de metaboliet M2.
Sterke of matige CYP3A/2C8-inductoren
Gelijktijdige toediening van een sterke CYP3A/2C8-inductor (rifampicine 600 mg eenmaal daags) verminderde zowel de AUC als de Cmax van tolebrutinib met een factor 6,2, terwijl de AUC en Cmax van metaboliet M2 met respectievelijk een factor 2,4 en een factor 1,9 daalden bij gezonde proefpersonen. Matige CYP3A/2C8-inductor efavirenz kan ook de blootstelling aan tolebrutinib en de M2-metaboliet verminderen. Gelijktijdige toediening van tolebrutinib met sterke CYP3A/2C8-inductoren (bijv. carbamazepine, fenytoïne, rifampicine, sint-janskruid) of matige CYP3A/2C8-inductoren (bijv. bosentan, efavirenz, etravirine, nafcilline) moet worden vermeden. Moet een matige of sterke CYP3A/2C8-inductor kortdurend (<2 weken) worden gebruikt, dan kan de behandeling met tolebrutinib worden voortgezet (zie rubriek 4.4).
Immunosuppressiva
Voorzichtigheid is geboden bij het gelijktijdig gebruik van andere immunosuppressiva (bijv. chronische corticosteroïden, niet-biologische en biologische ‘disease-modifying antirheumatic drugs’ [DMARD’s], mycofenolaatmofetil, cyclofosfamide, azathioprine) met tolebrutinib (zie rubriek 4.4).
Immunisaties
De veiligheid van immunisatie met levende verzwakte of levende vaccins (bijv. varicella zoster, orale polio, nasale influenzavaccins) na behandeling met tolebrutinib is niet onderzocht en moet worden vermeden vanwege het mogelijke risico op infecties. De werkzaamheid van niet-levende vaccins kan verminderd zijn tijdens de behandeling met tolebrutinib (zie rubriek 4.4).
Bloedplaatjesremmers of anticoagulantia
Vanwege het risico op bloedingen is voorzichtigheid geboden bij het gelijktijdig gebruik van tolebrutinib met anticoagulantia (bijv. warfarine, heparine, apixaban, rivaroxaban, edoxaban) of bloedplaatjesremmers (bijv. clopidogrel, ticagrelor, prasugrel). Als gelijktijdige toediening niet kan worden vermeden, verhoog dan de controlefrequentie voor klachten en verschijnselen van bloeding (zie rubriek 4.4).
Substraten van transporteiwitten
Tolebrutinib heeft in vitro potentieel aangetoond de transporteiwitten P-gp, BCRP, OATP1B1, OATP1B3, OCT1, OCT2 en MATE1 te remmen. Er is een mogelijk risico op geneesmiddelinteracties, daarom moet voorzichtigheid worden betracht bij het gelijktijdig toedienen van tolebrutinib met substraten voor P-gp, BCRP, OATP1B1, OATP1B3, OCT1, OCT2 of MATE1 die een smal therapeutisch bereik hebben (bijv. digoxine, ciclosporine, tacrolimus).
Sterke CYP3A-remmers
Er werden geen klinisch significante verschillen in de farmacokinetiek van tolebrutinib waargenomen bij gelijktijdige toediening met een sterke CYP3A-remmer (itraconazol 200 mg per dag). Gelijktijdige toediening van tolebrutinib 60 mg onder gevoede omstandigheden met itraconazol (200 mg eenmaal daags × 4 dagen) verhoogde zowel de AUC als de Cmax van tolebrutinib met 1,88 en de AUC en Cmax van metaboliet M2 met 1,78. Er zijn geen dosisaanpassingen van tolebrutinib nodig tijdens gelijktijdige toediening met sterke CYP3A-remmers.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van tolebrutinib bij zwangere vrouwen. Bij konijnen passeerden tolebrutinib en/of zijn metabolieten de placenta. Dieronderzoeken met tolebrutinib duiden niet op reproductietoxiciteit. Er is echter onvoldoende informatie over embryofoetale ontwikkeling met betrekking tot de actieve M2-metaboliet, daarom kan een risico voor het ongeboren kind niet worden uitgesloten (zie rubriek 5.3). Cenrifki wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Er is onvoldoende informatie over de uitscheiding van tolebrutinib of de metabolieten ervan in de moedermelk. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Cenrifki moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
De effecten van Cenrifki op de vruchtbaarheid bij mensen zijn onbekend. Dieronderzoeken met tolebrutinib en zijn M2-metaboliet toonden geen bijwerkingen op de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Cenrifki heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gemelde bijwerkingen zijn COVID-19 (25,5%) en infecties van de bovenste luchtwegen (16,9%) (zie rubriek 4.4). De vaakst voorkomende ernstige bijwerking is COVID-19 pneumonie (1,1%).
Bijwerkingen in tabelvorm
Bijwerkingen die in de klinische onderzoeken met tolebrutinib zijn gemeld, worden hieronder vermeld in tabel 2. De bijwerkingen staan opgesomd per systeem/orgaanklasse en per frequentiecategorie. Frequenties staan gedefinieerd als: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiecategorie worden bijwerkingen vermeld in volgorde van afnemende ernst.
Tabel 2: Vermoedelijke bijwerkingen
| Systeem/orgaanklasse (SOC) volgens MedDRA | Zeer vaak | Vaak |
| Infecties en parasitaire aandoeningen | COVID-191 Infectie van de bovenste luchtwegen1 | Griep Infecties van de onderste luchtwegen en longen1 |
| Bloedvataandoeningen | Verhoogde neiging tot blauwe plekken2 Petechiën Kneuzing | |
| Maagdarmstelselaandoeningen | Abdominale pijn1 | |
| Voortplantingsstelsel- en borstaandoeningen | Hevige menstruatiebloeding2 | |
| Onderzoeken | Alanineaminotransferase (ALAT) verhoogd3 |
1 Omvat meerdere voorkeurstermen.
2 Samengevoegde gegevens uit klinische studies EFC16645 (HERCULES), EFC16033 (GEMINI I) en EFC16034 (GEMINI II)
3 ALAT hoger dan 3-voudig ULN.
Beschrijving van geselecteerde bijwerkingen
Geneesmiddelgeïnduceerd leverletsel (DILI)
In de centrale EFC16645 (HERCULES)-studie werden ALAT-verhogingen van meer dan 3x ULN waargenomen bij 4,0% van de patiënten die werden behandeld met tolebrutinib en 1,6% van de patiënten die placebo kregen. Van de 754 met tolebrutinib behandelde patiënten had 0,5% ALAT-verhogingen hoger dan 20 x ULN, en 0,3% had ALAT-verhogingen hoger dan 3 x ULN met gelijktijdige bilirubineverhogingen hoger dan 2 x ULN, allemaal zonder alternatieve oorzaken van DILI en allemaal binnen drie maanden na het starten van de behandeling met tolebrutinib. Bij de meeste patiënten normaliseerden de leverenzymen zonder gevolgen na permanente stopzetting van tolebrutinib. Eén patiënt ontwikkelde leverfalen waarvoor een levertransplantatie nodig was en overleed vervolgens als gevolg van een complicatie na de transplantatie (zie rubriek 4.4).
Infecties
In de centrale EFC16645 (HERCULES)-studie ervoer 54,4% van de patiënten die tolebrutinib kregen infecties waarbij 5,2% ernstige (graad 3 of hoger) infecties meldde in vergelijking met degenen die werden behandeld met placebo (2,9%). De meest voorkomende bijwerkingen gerelateerd aan infecties waren COVID-19 (25,5%) en infecties van de bovenste luchtwegen (16,9%). Bij de meerderheid van deze patiënten verdwenen de symptomen zonder permanente stopzetting van tolebrutinib. Er trad echter één fataal geval van pneumonie (bacterieel) op bij een patiënt met een beperking die laat medische zorg kreeg, en die 1,8 jaar behandeld was met tolebrutinib 60 mg (zie rubriek 4.4).
Petechiën, verhoogde neiging tot blauwe plekken, zware menstruatiebloedingen, kneuzingen
| In de centrale EFC16645 (HERCULES)-studie kregen 2,7% van de met tolebrutinib behandelde | ||||||||
| patiënten petechiën, in vergelijking met 0,3% van de patiënten die placebo kregen, en 3,9% van d | ||||||||
e
| patiënten die met tolebrutinib werden behandeld, kreeg kneuzingen, in vergelijking met 1,1% van de | ||||||||||
| patiënten die placebo kregen. In de klinische studies EFC16645 (HERCULES), EFC16033 (GEMINI | ||||||||||
| I) en EFC16034 (GEMINI II) vertoonden 1,5% van de patiënten behandeld met | tolebrutinib | een | ||||||||
| verhoogde neiging tot blauwe plekken, in vergelijking met 0% van de patiënten behandeld met | ||||||||||
| placebo en 0,3% van de patiënten behandeld met teriflunomide | , en 1,7% van de | patiënten behandeld | ||||||||
| met | tolebrutinib | |||||||||
kreeg een zware menstruatiebloeding, in vergelijking met 0,3% van de patiënten
| behandeld met placebo en 1% van de patiënten behandeld met teriflunomide. Van de |
patiënten met een zware menstruatiebloeding ontwikkelde
| 1% | ook lichte tot matige anemie. | Geen van de petechiën, |
| blauwe plekken, hevige menstruatiebloedingen of kneuzingen werden in klinische onderzoeken in | |
| verband gebracht met trombocytopenie. De meeste gevallen waren licht. Patiënten behandeld met | |
| anticoagulantia of trombocytenaggregatieremmers, patiënten met een significante | |
| bloedingsgeschiedenis in de 6 maanden voorafgaand aan de screening, bloedingsstoornissen, bekende | ||
| bloedplaatjesdisfunctie, bloedplaatjestellingen onder 150.000/mcl of een grote chirurgische ingreep | ||
| binnen 4 weken voorafgaand aan de screening werden uitgesloten van de studies (zie rubriek 4.4). | ||
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Cenrifki 240 mg dagelijks tot 14 dagen werd goed verdragen door gezonde volwassen proefpersonen. Klachten en verschijnselen van overdosering met tolebrutinib zijn niet vastgesteld en er is geen specifieke behandeling voor overdosering. Patiënten die een overdosis hebben ingenomen, moeten nauwlettend worden gecontroleerd en een passende ondersteunende behandeling krijgen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressiva, selectieve immunosuppressiva, ATC-code: L04AA62
Werkingsmechanisme
Tolebrutinib is voornamelijk een remmer van Bruton-tyrosinekinase (BTK). Hoewel het exacte mechanisme waarmee tolebrutinib zijn therapeutische effect bij MS uitoefent niet volledig begrepen is, is er bewijs dat het de activering van B-cellen, macrofagen en microglia in de periferie en het CZS remt.
Farmacodynamische effecten
De mediane steady state van BTK-bezetting in mononucleaire cellen in perifeer bloed werd gedurende 24 uur op meer dan 90% behouden bij gezonde proefpersonen die een dosis tolebrutinib 60 mg/dag kregen bij een maaltijd.
Cardiale elektrofysiologie
Het effect van tolebrutinib en de actieve metaboliet M2 op het QTc-interval werd beoordeeld met behulp van concentratie-QTc-effectmodellering van gegevens die zijn verkregen tijdens een fase 1-studie met ecg-opname van hoge kwaliteit. Er waren geen effecten op het QTc-interval of andere ecg-parameters bij enkelvoudige doseringen tot 300 mg tolebrutinib.
Klinische werkzaamheid en veiligheid
De werkzaamheid van tolebrutinib bij SPMS werd geëvalueerd bij volwassen patiënten in één gerandomiseerde, dubbelblinde, placebogecontroleerde, parallelle groep, multicentrische, event-gestuurde centrale studie met 2 armen en parallelle groepen, studie EFC16645 (HERCULES), met een variabele behandelingsduur variërend van ongeveer 24 tot 48 maanden.
In totaal werden 1.131 patiënten 2:1 gerandomiseerd naar ofwel tolebrutinib 60 mg per dag (n=754) ofwel een overeenstemmende placebo per dag (n=377). Alle patiënten (18 tot en met 60 jaar) hadden een eerdere diagnose van relapsing remitting multiple sclerosis (RRMS), een huidige diagnose van SPMS, gedocumenteerd bewijs van invaliditeitsprogressie waargenomen tijdens de 12 maanden vóór de screening, een baseline ‘expanded disability status’-schaal (EDSS) van 3 tot 6,5 en een afwezigheid van klinische relapses gedurende ten minste 24 maanden. Er waren geen uitsluitingen op basis van MRI-activiteiten bij baseline. Patiënten met ALAT, ASAT of totaal bilirubine hoger dan 1,5 x ULN (tenzij het gevolg van het syndroom van Gilbert of een niet-levergerelateerde aandoening) of alkalische fosfatase hoger dan 2 x ULN werden uitgesloten. Neurologische beoordelingen werden elke 12 weken uitgevoerd en op het moment van een vermoede relapse/exacerbatie. MRI’s van de hersenen werden uitgevoerd bij baseline en op maand 6, 12, 18, 24, 36 en daarna jaarlijks tot het einde van de studie.
Over het algemeen waren demografische en ziektekenmerken bij baseline vergelijkbaar tussen de twee behandelingsgroepen. Bij baseline was de gemiddelde leeftijd van patiënten 48,9 jaar; 61,5% was vrouw. Mediane tijd sinds aanvang van RRMS-symptoom was 16,2 jaar en de gemiddelde EDSS-score was 5,5. Bij baseline had 12,7% van de patiënten een of meer T1 Gd-aankleurende laesies.
Het primaire eindpunt was de tijd tot aanvang van 6 maanden bevestigde invaliditeitsprogressie (confirmed disability progression - CDP). Progressie van invaliditeit werd gedefinieerd als een toename van 1,0 punt of meer ten opzichte van de baseline EDSS-score wanneer de baseline EDSS-score 5,0 of minder was, of met 0,5 punten of meer wanneer de baseline EDSS-score hoger was dan 5,0. Invaliditeitsprogressie werd als bevestigd beschouwd wanneer de toename van de EDSS-score werd vastgesteld bij een volgens studieprotocol gepland bezoek ten minste 6 maanden na de eerste documentatie van neurologische verslechtering, waarbij, gebaseerd op de EDSS-beoordeling, er zowel voorafgaand aan het bezoek waarop de eerste neurologische verslechtering werd vastgesteld als voorafgaand aan het bezoek waarop deze achteruitgang werd bevestigd, gedurende 90 dagen geen relapse of exacerbatie was opgetreden. Bijkomende uitkomstmaten waren nieuwe of groeiende T2-hyperintense laesies, vertraging in invaliditeitsprogressie bevestigd na 3 maanden, bevestigde invaliditeitsverbetering (confirmed disability improvement - CDI) na 6 maanden en 20% toename in ‘timed 25-foot walk’-test (T25-FW) en in ‘9-hole peg’-test (9-HPT) bevestigd gedurende ten minste 3 maanden.
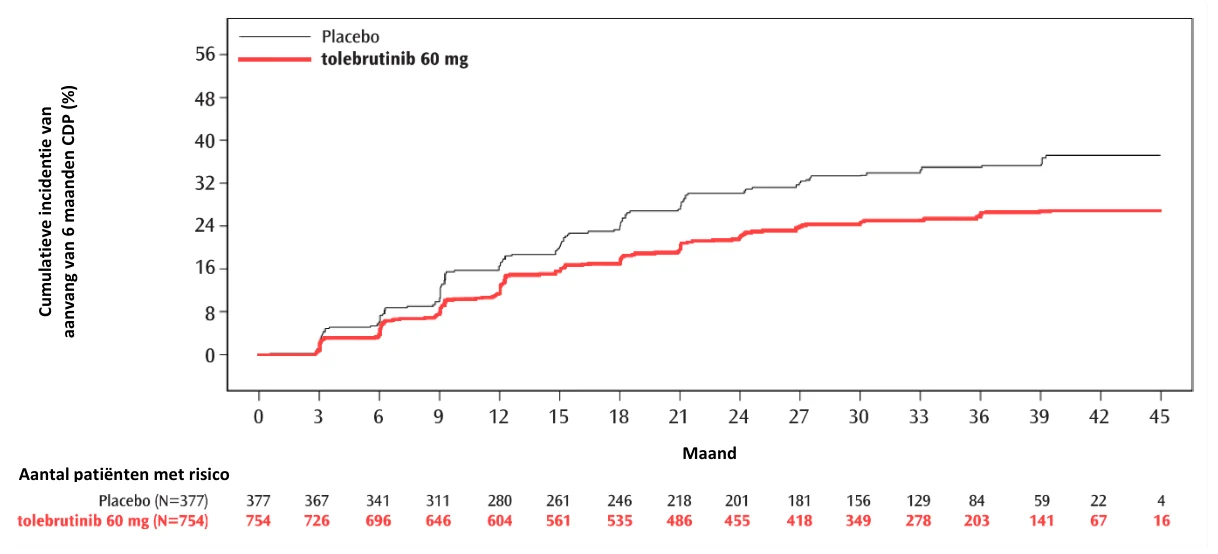
Op basis van een tijd-tot-event-analyse was het risico op 6 maanden CDP significant verminderd met 31% bij patiënten behandeld met tolebrutinib in vergelijking met placebo (zie afbeelding 1).
| Tolebrutinib verminderde ook significant het risico op 3-maanden CDP met 24%. MRI-analyse toonde | |||||
| aan dat patiënten die met tolebrutinib werden behandeld een statistisch significante vermindering van | |||||
| 38% hadden in het aangepaste gemiddelde aantal nieuwe en/of groeiende T2-hyperintense laesies per | |||||
| jaar, in vergelijking met patiënten die met placebo werden behandeld. Over het algemeen bereikten de | |||||
| resultaten van het secundaire eindpunt “tijd tot aanvang van aanhoudende 20% toename in 9-HPT” | |||||
| geen statistische significantie, “tijd tot aanvang van aanhoudende 20% toename in de T25-FW | |||||
| gedurende ten minste 3 maanden” en “6 maanden CDI”, geen formeel statistische significantie op | |||||
| basis van een vooraf gespecificeerde hiërarchische testvolgorde. | |||||
Uitgebreidere werkzaamheidsresultaten staan weergegeven in tabel 3 en Kaplan-Meier-curves voor 6 maanden CDP staan in afbeelding 1.
| Tabel 3 - Klinische en MRI-eindpunten bij volwassen SPMS-patiënten voor studie EFC16645 | ||||||||||||||
| (HERCULES) | ||||||||||||||
Tolebrutinib 60 mg per dag N = 754 | Placebo N = 377 | |||||||||||||
| Klinische resultaten | ||||||||||||||
| 6-maanden CDP, percentage patiënten | 22,6% | 30,7% | ||||||||||||
| Hazardratio | (95%-BI) | 0,69 | (0,55, 0,88)* | |||||||||||
| 3-maanden CDP, percentage patiënten | 27,6% | 34,2% | ||||||||||||
| Hazardratio | (95%-BI) | 0,76 | (0,61, 0,94)* | |||||||||||
| Aanhoudende toename van 20% in 9-HPT gedurende ten minste 3 maanden, percentage patiënten | 19,0% | 19,6% | |||||||||||
| Hazardratio | (95%-BI) | 0,97 | (0,74, 1,29) | ||||||||||
| Aanhoudende 20% toename in T25-FW gedurende ten minste 3 maanden, percentage patiënten | 41,1% | 49,6% | |||||||||||
| Hazardratio | (95%-BI) | 0,77; | (0,64, 0,92) | ||||||||||
| 6-maanden CDI, percentage patiënten | 8,6% | 4,5% | |||||||||||
| Hazardratio | (95%-BI) | 1,88; (1,10, 3,21) | |||||||||||
| MRI-eindpunt | |||||||||||||
| Nieuwe en/of groeiende T2-hyperintense laesies per jaar | 1,8 | 2,9 | |||||||||||
| Relatief risico | 0,62; | (0,43, 0,90) | |||||||||||
* Multipliciteit-gecontroleerd, statistisch significant
CDP = bevestigde invaliditeitsprogressie; CDI = bevestigde invaliditeitsverbetering
| Afbeelding 1: Studie EFC16645 (HERCULES) - Kaplan-Meier-plot van cumulatieve incidentie | |
| van aanvang van 6 maanden CDP - ITT-populatie | |
Tolebrutinib liet een algeheel voordeel op de tijd tot aanvang van 6 maanden CDP zien bij patiënten met of zonder baseline T1 Gd-aankleurende laesies, ondanks numerieke verschillen in grootte van de verkregen behandelingseffecten. Het behandelingseffect van tolebrutinib op de tijd tot aanvang van 6 maanden CDP in de subgroep van patiënten met baseline T1 Gd-aankleurende laesies (d.w.z. actieve SPMS) (N = 142) (risicoreductie 65%, HR 0,35 [95%-BI 0,18, 0,66]) was numeriek groter in vergelijking met die in de subgroep van patiënten zonder baseline T1 Gd-aankleurende laesies (d.w.z. niet-actieve SPMS) (N = 989) (risicoreductie 22%, HR 0,78 [95%-BI 0,60, 1,01]).
De studies EFC16033 (GEMINI I) en EFC16034 (GEMINI II) waren gerandomiseerde, dubbelblinde, dubbeldummy, actief gecontroleerde studies met teriflunomide bij patiënten met relapsing multipele sclerose (RMS). Ongeveer 99% van de geïncludeerde patiënten kreeg de diagnose RRMS en ongeveer 1% SPMS. Beide studies hebben hun primair eindpunt, namelijk het aantonen van een statistisch significante verbetering in de jaarlijkse relapsepercentages (ARR) in vergelijking met teriflunomide, niet bereikt.
Een vooraf gespecificeerde analyse van gegevens gecombineerd uit beide onderzoeken toonde een relatieve risicoreductie van 29% in 6 maanden bevestigde invaliditeitsverslechtering (confirmed disability worsening - CDW) voor tolebrutinib in vergelijking met teriflunomide (HR 0.71 [95%-BI 0.53, 0.95]), waarbij 77,9% van de voorvallen van 6 maanden CDW progressie onafhankelijk van relapseactiviteit (PIRA) vertegenwoordigde, gedefinieerd door de afwezigheid van beoordeelde relapsen binnen 90 dagen vóór of na het begin van de invaliditeitsverslechtering.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Cenrifki in alle subgroepen van pediatrische patiënten met multipele sclerose (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
| De farmacokinetiek van tolebrutinib werd onderzocht bij gezonde proefpersonen en patiënten met MS. | ||||||
| Bij doses van 5 tot 60 mg namen de gemiddelde Cmax‑ en AUC‑waarden van tolebrutinib meer dan | ||||||
| dosisproportioneel toe, terwijl bij doses van 60 tot 300 mg een nagenoeg dosisproportionele toename | ||||||
| werd waargenomen. | Bij de aanbevolen dosis van 60 mg per dag bij een maaltijd waren de gemiddelde | |||||
| steady state (% variatiecoëfficiënt [CV]) en Cmax voor tolebrutinib respectievelijk 29,6 (60%) ng•u/ml | ||||||
| en 9,94 (62%) ng/ml en voor M2-metaboliet respectievelijk 84,6 (62%) ng•u/ml en 27,5 (59%) ng/ml. | ||||||
| M2-metaboliet circuleert met een blootstelling variërend van 2,4 tot 6,5 keer hoger dan de | ||||||
| ouderverbinding en vertoont een vergelijkbare covalente bindingssterkte | op nanomolair niveau | op | ||||
| BTK als tolebrutinib. | ||||||
Absorptie
De absolute orale biologische beschikbaarheid van tolebrutinib na een enkelvoudige orale dosis van 60 mg ingenomen bij de maaltijd bedroeg 10,3% en was ongeveer tweemaal hoger dan in nuchtere toestand. Toediening van een enkelvoudige orale dosis van 60 mg bij gevoede toestand leidde tot een toename van de blootstelling aan tolebrutinib met een factor 1,77 zonder toename van de blootstelling aan M2-metaboliet. De mediane tijd om Cmax van tolebrutinib en metaboliet M2 te bereiken was ongeveer 1,3 uur in alle onderzochte populaties.
Distributie
Het steady-state distributievolume van tolebrutinib bedroeg ongeveer 255 l.
De in vitro ongebonden fractie van tolebrutinib en de metaboliet M2 varieerde van respectievelijk 11,1 tot 12,5% en van 8,65 tot 38%. Bij gezonde proefpersonen verschijnen tolebrutinib en de M2-metaboliet in het cerebrospinaal vocht (CSF) met een gemiddelde CSF-plasmaverhouding tot respectievelijk 1,16 en 0,45.
Metabolisme
Tolebrutinib wordt voornamelijk gemetaboliseerd door CYP2C8 en in mindere mate door CYP3A4. De M2-metaboliet wordt uitsluitend via CYP2C8 gevormd uit tolebrutinib en wordt voornamelijk gemetaboliseerd door CYP3A4/5 en in mindere mate door CYP2D6. De metaboliet M2 circuleert met een blootstelling die 2,4 tot 6,5 keer hoger is dan de ouderverbinding en vertoont een vergelijkbare covalente bindingssterkte op nanomolair niveau op BTK als tolebrutinib.
Eliminatie
Na enkelvoudige doseringen tot 300 mg en herhaalde doseringen tot 240 mg waren de terminale halfwaardetijden voor tolebrutinib en metaboliet M2 vergelijkbaar (4,4 tot 7,8 uur) en varieerden niet op basis van de dosis na enkelvoudige en herhaalde eenmaaldaagse toediening, zonder meetbare accumulatie na herhaalde toediening.
Uitscheiding
Na een enkele dosis van 60 mg radioactief gelabeld tolebrutinib bij gezonde proefpersonen, werd meer dan 90% van de dosis binnen 216 uur teruggevonden, met de meerderheid (85%) van radioactiviteit binnen 72 uur. Van de dosis werd 78% teruggevonden in de ontlasting en 14% in de urine. Ongewijzigde tolebrutinib vertegenwoordigde 3,8% van de radioactief gelabelde uitgescheiden dosis in de ontlasting en geen in de urine.
Kenmerken in specifieke groepen patiënten
Geslacht, lichaamsgewicht, ras en ouderen
Op basis van beschrijvende statistiek over waargenomen farmacokinetische concentraties bij patiënten, hadden geslacht, leeftijd (over het bereik van 18 tot en met 76 jaar), lichaamsgewicht (over het bereik van 37 tot 143 kg) en ras geen significant effect op de farmacokinetiek van tolebrutinib.
Verminderde nierfunctie
Na een enkele orale dosis van 60 mg tolebrutinib onder gevoede omstandigheden bij proefpersonen met een ernstig verminderde nierfunctie (GFR minder dan 30 ml/min) die geen dialyse nodig hadden, waren de totale en niet-gebonden Cmax en AUC van tolebrutinib bij deelnemers iets hoger (≤1,6-voudig) in vergelijking met proefpersonen met een normale nierfunctie. De totale en niet-gebonden Cmax van metaboliet M2 waren vergelijkbaar en de AUC was iets hoger (≤1,2-voudig). Er is zeer beperkte informatie beschikbaar over patiënten met een ernstige nierfunctiestoornis. Tolebrutinib is niet onderzocht bij patiënten die dialyse nodig hebben (zie rubriek 4.2).
Verminderde leverfunctie
Na een enkele orale dosis van 60 mg tolebrutinib onder gevoede omstandigheden bij proefpersonen met een licht verminderde leverfunctie waren de totale en niet-gebonden AUC van tolebrutinib en van metaboliet M2 vergelijkbaar (tussen 0,87-voudig en 1,26-voudig). Er zijn geen formele studies uitgevoerd om de effecten van een matig of ernstig verminderde leverfunctie op de farmacokinetiek van tolebrutinib te onderzoeken. Tolebrutinib is gecontra-indiceerd bij patiënten met een matige of ernstige leverfunctiestoornis en bij patiënten met baseline serumwaarden van ALAT of ASAT hoger dan 1,5 x ULN, alkalische fosfatase hoger dan 2 x ULN (tenzij verklaard door een stabiele chronische leveraandoening) of totaal bilirubine hoger dan 1,5 x ULN (tenzij het gevolg van het syndroom van Gilbert of een niet-levergerelateerde aandoening) (zie rubriek 4.2, 4.3 en 4.4).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxiciteit bij herhaalde dosering
Bij ratten werd dosisbeperkende toxiciteit waargenomen in het 6 maanden durende toxiciteitsonderzoek naar orale tolebrutinib, bestaande uit effecten op het immuunsysteem (verminderde antigeenrespons en verhoogde gevoeligheid voor rectale parasieten), bloeding in verschillende weefsels en organen (waaronder intraoculaire bloeding) en huidlaesies. Microscopische bevindingen in de alvleesklier (fibrose, chronische ontsteking en bloedingen) correleerden met soortspecifieke pancreastoxiciteit van BTK-remmers bij ratten. Over het algemeen werden toxiciteiten waargenomen bij de laagste toegediende dosis die overeenkomt met 23 en 29 keer de steady-state AUC bij de maximale aanbevolen humane dosis (MRHD), bij mannelijke en vrouwelijke ratten.
In een specifiek 6 maanden durend toxiciteitsonderzoek met orale toediening van de M2-metaboliet aan ratten werden vergelijkbare toxiciteiten als die van tolebrutinib waargenomen bij de laagste toegediende dosis, wat overeenkomt met 6- en 12-maal de steady-state AUC van metaboliet M2 bij de MRHD van tolebrutinib bij mannelijke en vrouwelijke ratten.
In de 2 jaar durende carcinogeniteitsstudie met tolebrutinib bij ratten traden bloedingen, huidlaesies, effecten op het immuunsysteem en pancreasbevindingen op bij de laagste dosis die werd toegediend, wat overeenkomt met 1,2 en 4,4 keer de steady-state AUC bij de MRHD, bij mannelijke en vrouwelijke ratten. Verhoogde mortaliteit trad op bij mannelijke ratten bij blootstellingen van 10 keer steady-state AUC bij de MRHD, met name als gevolg van premature euthanasie als gevolg van ernstige intraoculaire bloedingen. Samengevat geven deze bevindingen aan dat langdurige behandeling met tolebrutinib de blootstellingsmarge voor toxiciteiten lijkt te verlagen voor het klinisch relevante aandachtsgebied.
In het 9 maanden durende toxiciteitsonderzoek naar tolebrutinib bij honden werd een niet-schadelijke verhoogde bloedingsneiging waargenomen in meerdere organen vanaf 15 keer de steady-state AUC bij de MRHD.
Genotoxisch en carcinogeen potentieel
Op basis van conventionele in-vitro- en in-vivo-onderzoeken werd er geen genotoxisch of carcinogeen potentieel waargenomen voor tolebrutinib of de M2-metaboliet.
Voortplantingstoxiciteit
Er werden geen effecten van tolebrutinib op de reproductieve, embryofoetale en pre-/postnatale ontwikkeling waargenomen bij ratten en konijnen bij blootstellingen die voldoende hoger waren dan de blootstelling bij de mens (>100 keer de steady-state AUC bij de MRHD).
Dosisafhankelijke onvolledige hyoïdossificatie werd echter waargenomen bij klinisch relevante blootstelling van de M2-metaboliet in het embryofoetale ontwikkelingsonderzoek van tolebrutinib bij konijnen (< 1,3 keer de steady-state AUC van metaboliet M2 bij de MRHD van tolebrutinib). De menselijke relevantie is onbekend.
Er werden geen biologisch betekenisvolle effecten van de M2-metaboliet waargenomen na directe orale toediening in vruchtbaarheids- of pre- en postnatale ontwikkelingsstudies bij ratten bij klinisch relevante blootstellingen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Lactosemonohydraat
Microkristallijne cellulose
Hypromellose
Crospovidon type A
Magnesiumstearaat
Tabletcoating
Hypromellose
Titaandioxide
Geel ijzeroxide (E172)
Rood ijzeroxide rood (E172)
Macrogol - polyethyleenglycol (400)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30°C.
6.5 Aard en inhoud van de verpakking
Blisterverpakkingen van polyamide/aluminium/poly(vinylchloride) – aluminium in mapjes (7 of 28 filmomhulde tabletten) en verpakt in dozen met 7, 28 en 98 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Sanofi Winthrop Industrie
82 Avenue Raspail
94250 Gentilly
Frankrijk
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/25/2011/001
EU/1/25/2011/002
EU/1/25/2011/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 19 juni 2026