


SmPC (samenvatting van de productkenmerken) - Jascayd
1. NAAM VAN HET GENEESMIDDEL
Jascayd 9 mg filmomhulde tabletten
Jascayd 18 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Jascayd 9 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 9 mg nerandomilast.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 81,1 mg lactose (als monohydraat).
Jascayd 18 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 18 mg nerandomilast.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 162,2 mg lactose (als monohydraat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
Jascayd 9 mg filmomhulde tabletten
Lichtgele, ovale, biconvexe filmomhulde tablet met aan de ene kant “F9” en aan de andere kant het logo van Boehringer Ingelheim in reliëf aangebracht (lengte van de tablet: 9,5 mm; breedte van de tablet: 4,6 mm).
Jascayd 18 mg filmomhulde tabletten
Lichtrode, ovale, biconvexe filmomhulde tablet met aan de ene kant “F18” en aan de andere kant het logo van Boehringer Ingelheim in reliëf aangebracht (lengte van de tablet: 12 mm; breedte van de tablet: 5,9 mm).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Jascayd is geïndiceerd voor de behandeling van volwassen patiënten met idiopathische pulmonale fibrose (IPF).
Jascayd is geïndiceerd voor de behandeling van volwassen patiënten met progressieve pulmonale fibrose (PPF).
4.2 Dosering en wijze van toediening
De behandeling moet worden gestart door artsen met ervaring met de behandeling van ziekten waarvoor Jascayd is goedgekeurd.
Dosering
De aanbevolen dosering is tweemaal daags 18 mg, toegediend met tussenpozen van ongeveer 12 uur.
De dosering kan worden verlaagd tot tweemaal daags 9 mg. Dit is op basis van de individuele verdraagbaarheid van de patiënt voor de bijwerkingen diarree of gewichtsverlies (zie rubriek 4.4 en rubriek 4.8), en op basis van het verwachte therapeutisch voordeel van behandeling met nerandomilast (zie rubriek 5.1). Dit geldt niet voor patiënten die gelijktijdig pirfenidon of sterke, of matig sterke, cytochroom P450 3A (CYP3A)-inductoren gebruiken (zie rubriek 4.5). Nadat de bijwerking is verdwenen of voldoende onder controle is, kan de behandeling worden hervat met de aanbevolen dosering van tweemaal daags 18 mg.
Gelijktijdig gebruik met sterke CYP3A-remmers
Bij gelijktijdig gebruik met sterke CYP3A-remmers moet de dosering worden verlaagd tot tweemaal daags 9 mg (zie rubriek 4.5).
Gelijktijdig gebruik met sterke of matig sterke CYP3A-inductoren
Bij gelijktijdig gebruik met sterke of matig sterke CYP3A-inductoren is de aanbevolen dosering tweemaal daags 18 mg; deze mag niet worden verlaagd tot tweemaal daags 9 mg (zie rubriek 4.5).
Gelijktijdig gebruik met pirfenidon
Gelijktijdig gebruik met pirfenidon vermindert de blootstelling aan nerandomilast met ongeveer 50% (zie rubriek 4.5). Bij patiënten die pirfenidon gebruiken, is de aanbevolen dosering tweemaal daags 18 mg; deze mag niet worden verlaagd tot tweemaal daags 9 mg.
Gemiste dosis
Als een dosis wordt gemist, moet de volgende dosis op het volgende geplande moment worden genomen.
De patiënt mag geen extra dosis nemen. De aanbevolen maximumdosering van tweemaal daags 18 mg mag niet worden overschreden.
Speciale patiëntgroepen
Ouderen
Er is geen aanpassing van de dosering vereist bij oudere patiënten (zie rubriek 5.2).
Nierinsufficiëntie
Er is geen aanpassing van de dosering nodig bij patiënten met een lichte, matig ernstige of ernstige nierinsufficiëntie (eGFR 15-90 ml/min, op basis van de CKD-EPI-formule) (zie rubriek 5.2).
Behandeling van patiënten met terminale nierinsufficiëntie (eGFR < 15 ml/min) wordt niet aanbevolen. De farmacokinetiek, veiligheid en werkzaamheid van nerandomilast bij deze patiënten zijn niet onderzocht.
Leverinsufficiëntie
Er is geen aanpassing van de dosering nodig bij patiënten met een lichte (Child-Pugh-klasse A) of matig ernstige leverinsufficiëntie (Child-Pugh-klasse B) (zie rubriek 5.2).
Behandeling van patiënten met een ernstige leverinsufficiëntie (Child-Pugh-klasse C) wordt niet aanbevolen. De farmacokinetiek, veiligheid en werkzaamheid van nerandomilast bij deze patiënten zijn niet onderzocht.
Pediatrische patiënten
De veiligheid en werkzaamheid bij pediatrische patiënten zijn nog niet vastgesteld.
Er zijn geen gegevens beschikbaar.
Wijze van toediening
Jascayd is voor oraal gebruik. De tabletten moeten in hun geheel worden doorgeslikt met water.
Jascayd kan met of zonder voedsel worden ingenomen (zie rubriek 5.2).
Alternatieve wijze van toediening
Voor patiënten die moeite hebben met het doorslikken van de hele tablet mag een tablet worden gedispergeerd in een glas met ongeveer 100 ml drinkwater zonder koolzuur op kamertemperatuur. Er mogen geen andere vloeistoffen worden gebruikt. De tablet moet aan het water worden toegevoegd zonder deze te vermalen en gedurende ongeveer 15-20 min regelmatig worden omgeroerd totdat de tablet in hele kleine stukjes uit elkaar is gevallen (de tabletten zullen niet volledig oplossen). De resulterende dispersie moet binnen 2 uur na het mengen worden opgedronken. Als de dispersie niet meteen wordt opgedronken, moet de patiënt deze vóór het opdrinken opnieuw omroeren. Het glas moet met ongeveer 100 ml water worden omgespoeld, wat ook moet worden opgedronken om ervoor te zorgen dat de volledige dosis wordt ingenomen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Diarree, misselijkheid en verminderde eetlust
In klinische onderzoeken werden diarree, misselijkheid en verminderde eetlust vaak gemeld als bijwerking (zie rubriek 4.8), vooral bij patiënten die nerandomilast kregen in combinatie met nintedanib of pirfenidon. Bij de meeste patiënten waren deze bijwerkingen licht tot matig ernstig van intensiteit. Patiënten moeten worden gemonitord en bijwerkingen moeten worden behandeld met passende symptomatische behandelingen, zoals hydratatie en antidiarroïca of anti-emetica, indien van toepassing. Een verlaging van de achtergrondtherapie met nintedanib of pirfenidon moet worden uitgevoerd in overeenstemming met het advies in de desbetreffende SmPC. Voorzichtigheid is geboden bij patiënten die verzwakt zijn, bestaande gastro-intestinale symptomen hebben, of eerder significante gastro-intestinale bijwerkingen hebben gehad bij het gebruik van nintedanib of pirfenidon. Als patiënten met ernstige of aanhoudende diarree, misselijkheid of verminderde eetlust niet reageren op symptomatische behandeling, dosisverlaging (zie rubriek 4.2) of onderbreking van de behandeling, moet de behandeling met nerandomilast worden gestaakt.
Gewichtsverlies
Behandeling met nerandomilast is in verband gebracht met dosisafhankelijk gewichtsverlies, vooral bij gelijktijdig gebruik van nintedanib. Het lichaamsgewicht moet tijdens de behandeling regelmatig worden gemonitord. Indien onverklaard gewichtsverlies progressief is of klinisch zorgwekkend wordt, moet de behandeling opnieuw worden beoordeeld. Dosisverlaging of staken van de behandeling moet worden overwogen. Nerandomilast dient met voorzichtigheid te worden gebruikt bij patiënten met ondergewicht of aandoeningen waarbij extra gewichtsverlies medisch ongewenst kan zijn (zie rubriek 4.8).
Psychische stoornissen
Psychische stoornissen kunnen een vaak voorkomende comorbiditeit zijn bij patiënten met IPF en PPF. In klinische onderzoeken met nerandomilast zijn psychische voorvallen, waaronder zeer zeldzame gevallen van suïcidale gedachten en suïcidaal gedrag gemeld in alle behandelingsgroepen. Regelmatige controle op psychische stoornissen wordt aanbevolen.
Hulpstoffen met bekend effect
Lactose
Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie dienen dit geneesmiddel niet te gebruiken.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per filmomhulde tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Op basis van in-vitrobeoordeling wordt nerandomilast voornamelijk gemetaboliseerd door CYP3A en is het een substraat van P-glycoproteïne (P-gp).
Effecten van andere producten op nerandomilast
Sterke CYP3A-remmers
| Klinische impact: | Wanneer bij gezonde vrijwilligers een enkele dosis van 6 mg nerandomilast gelijktijdig werd toegediend met meerdere doses itraconazol (een tweevoudige sterke remmer van CYP3A en P-gp), nam de blootstelling aan nerandomilast toe met een factor 2,2 voor de AUC en met een factor 1,3 voor de Cmax. |
| Interventie: | Indien gelijktijdig gebruikt met sterke CYP3A-remmers moet de dosering worden verlaagd tot tweemaal daags 9 mg (zie rubriek 4.2). |
| Voorbeelden: | Claritromycine, itraconazol, ritonavir |
Sterke of matig sterke CYP3A-inductoren
| Klinische impact: | Wanneer bij gezonde vrijwilligers een enkele dosis van 18 mg nerandomilast gelijktijdig werd toegediend met meerdere doses carbamazepine (een sterke CYP3A-inductor), nam de blootstelling aan nerandomilast af met 51% voor de AUC en met 31% voor de Cmax. Wanneer bij gezonde vrijwilligers een enkele dosis van 18 mg nerandomilast gelijktijdig werd toegediend met meerdere doses bosentan (een matig sterke CYP3A-inductor), nam de blootstelling aan nerandomilast af met 41% voor de AUC en met 15% voor de Cmax. |
| Interventie: | Bij gelijktijdig gebruik met sterke of matig sterke CYP3A-inductoren is de aanbevolen dosering tweemaal daags 18 mg; deze mag niet worden verlaagd tot tweemaal daags 9 mg (zie rubriek 4.2). |
| Voorbeelden: | Carbamazepine, sint-janskruid, rifampicine, fenytoïne, bosentan, metamizol |
Pirfenidon
| Klinische impact: | Gelijktijdig gebruik met pirfenidon heeft de blootstelling aan nerandomilast met ongeveer 50% verminderd op basis van de Cdal,ss, waargenomen in fase 3-onderzoek bij patiënten met IPF. Op basis van in-vitrogegevens kan pirfenidon CYP3A-activiteit induceren, wat leidt tot een verlaagde blootstelling aan nerandomilast. Wanneer in dit fase 3-onderzoek bij patiënten met IPF nerandomilast gelijktijdig werd toegediend met pirfenidon, werd geen werkzaamheid waargenomen bij de dosis van 9 mg. Bij de dosis van 18 mg werd wel een vermindering van de daling in vitale longcapaciteit (forced vital capacity, FVC) waargenomen (zie rubriek 5.1). |
| Interventie: | Bij patiënten die pirfenidon gebruiken, is de aanbevolen dosering tweemaal daags 18 mg; deze mag niet worden verlaagd tot tweemaal daags 9 mg (zie rubriek 4.2). |
Nintedanib
Gelijktijdig gebruik met nintedanib heeft de blootstelling aan nerandomilast niet veranderd op basis van dalconcentraties bij steady state.
Effecten van nerandomilast op andere producten
Er zijn geen klinisch relevante verschillen in de farmacokinetiek van de volgende werkzame stoffen waargenomen wanneer deze gelijktijdig met nerandomilast werden gebruikt: pirfenidon, nintedanib en oraal midazolam (CYP3A4-substraat). Op basis van de resultaten voor gelijktijdig gebruik met midazolam wordt niet verwacht dat nerandomilast zorgt voor afname of toename van de systemische blootstelling aan andere geneesmiddelen die voornamelijk worden gemetaboliseerd door CYP3A, bijvoorbeeld orale anticonceptiva.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Anticonceptie
Uit dieronderzoek is gebleken dat nerandomilast verlies van zwangerschap kan veroorzaken (zie rubriek “Zwangerschap” hieronder en rubriek 5.3).
Vrouwen die zwanger kunnen worden, moet worden geadviseerd zwangerschap te voorkomen en effectieve anticonceptie te gebruiken tijdens de behandeling.
Zwangerschap
Er zijn geen gegevens over het gebruik van nerandomilast bij zwangere vrouwen. Uit dieronderzoek is gebleken dat nerandomilast verlies van zwangerschap kan veroorzaken (zie rubriek 5.3).
Vrouwen die zwanger kunnen worden, moet worden geadviseerd om zwangerschap te voorkomen terwijl zij Jascayd gebruiken. Jascayd wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Vrouwelijke patiënten moet worden geadviseerd om hun zorgverlener in te lichten als zij zwanger raken of vermoeden dat zij zwanger kunnen zijn tijdens behandeling met Jascayd. Vrouwen die zwanger kunnen worden, moeten voorlichting krijgen over het potentiële risico op verlies van de foetus.
Borstvoeding
Het is niet bekend of nerandomilast in de moedermelk wordt uitgescheiden. Ook is het niet bekend of er effecten op met moedermelk gevoede pasgeborenen/zuigelingen of op de melkproductie zijn. In onderzoek bij ratten zijn er aanwijzingen gevonden dat nerandomilast in melk wordt uitgescheiden (zie rubriek 5.3).
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens behandeling met Jascayd.
Vruchtbaarheid
Er zijn geen gegevens over het effect van nerandomilast op de vruchtbaarheid bij mensen. Er werden geen nadelige effecten op de vruchtbaarheid waargenomen bij mannelijke en vrouwelijke ratten bij een blootstelling die 4 maal zo groot was als bij de mens (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Jascayd heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest frequent voorkomende bijwerkingen zijn diarree en gewichtsverlies.
Lijst van bijwerkingen in tabelvorm
Tabel 1 geeft de frequentie weer van bijwerkingen op basis van gegevens over een periode van 52 weken van twee gerandomiseerde, placebogecontroleerde, dubbelblinde klinische fase 3-onderzoeken (FIBRONEER-IPF bij IPF en FIBRONEER-ILD bij PPF) met tweemaaldaagse doses van 9 mg of 18 mg nerandomilast. De bijwerkingen zijn vermeld per systeem/orgaanklasse (SOC) van MedDRA.
De frequenties zijn gedefinieerd als zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1. Bijwerkingen
| Systeem/ orgaanklasse | Bijwerkingen | Frequentiecategorie | |
| IPFb | PPF | ||
| Voedings- en stofwisselingsstoornissen | Verminderde eetlust | Vaak | Vaak |
| Maagdarmstelselaandoeningen | Diarreea | Zeer vaak | Zeer vaak |
| Misselijkheid | Vaak | Vaak | |
| Skeletspierstelsel- en bindweefselaandoeningen | Rugpijn | Vaak | Vaak |
| Onderzoeken | Gewichtsverliesa | Vaak | Vaak |
a zie rubriek Beschrijving van geselecteerde bijwerkingen
b Bij het berekenen van de frequenties werden de patiënten uitgesloten die in de 9 mg-dosisgroep gelijktijdig pirfenidon kregen, aangezien deze combinatie niet wordt aanbevolen vanwege een klinisch relevante geneesmiddeleninteractie (zie rubriek 4.2 en rubriek 4.5).
Beschrijving van geselecteerde bijwerkingen
Diarree
Bij de meeste patiënten die met nerandomilast behandeld werden, was de diarree licht tot matig ernstig van intensiteit en trad deze over het algemeen op binnen de eerste 3 maanden van behandeling. De meeste gevallen werden behandeld met symptomatische therapie met antidiarroïca en, indien van toepassing, met verlaging van de achtergrondtherapie met nintedanib of pirfenidon. Ernstige diarree werd vaker gemeld bij patiënten die nerandomilast kregen in combinatie met nintedanib.
De frequentie van diarree hing af van de aanwezigheid en het type achtergrondbehandeling (zie tabel 2).
Tabel 2. Frequenties van diarree per subgroep op basis van achtergrondbehandeling gedurende 52 weken in het onderzoek FIBRONEER-IPF (patiënten met IPF) en in het onderzoek FIBRONEER-ILD (patiënten met PPF)
| IPF (FIBRONEER-IPF) | PPF (FIBRONEER-ILD) | |||||
| Placebo | Nerandomilast 9 mg bid | Nerandomilast 18 mg bid | Placebo | Nerandomilast 9 mg bid | Nerandomilast 18 mg bid | |
Geen achtergrond-behandeling | 8% | 17% | 26% | 16% | 15% | 27% |
| Achtergrond-therapie met nintedanib | 27% | 49% | 62% | 36% | 48% | 49% |
| Achtergrond-therapie met pirfenidon | 8% | n.v.t.a | 23% | n.v.t.b | n.v.t.b | n.v.t.b |
a Niet van toepassing, aangezien nerandomilast 9 mg bid geen aanbevolen dosering is voor patiënten die pirfenidon krijgen
b Niet van toepassing, aangezien pirfenidon niet was toegestaan als achtergrondbehandeling in FIBRONEER-ILD.
bid = tweemaal daags
IPF
Bij patiënten die in het onderzoek FIBRONEER-IPF werden behandeld zonder achtergrondbehandeling voor IPF werd ernstige diarree niet gemeld; bij patiënten met nintedanib als achtergrondbehandeling werd het gemeld bij 5% in de 18 mg-groep, 2% in de 9 mg-groep en < 1% in de placebogroep; bij pirfenidon als achtergrondbehandeling werd het niet gemeld.
Diarree was de meest voorkomende bijwerking geassocieerd met het staken van de behandeling en trad het vaakst op bij patiënten met nintedanib als achtergrondbehandeling. Zonder achtergrondbehandeling voor IPF werd de behandeling gestaakt bij 1% in de 18 mg-groep, en werd de behandeling bij niemand gestaakt in de 9 mg-groep of placebogroep; met nintedanib als achtergrondbehandeling staakte 13% van de 18 mg-groep, 2% van de 9 mg-groep en 1% van de placebogroep; met pirfenidon als achtergrondbehandeling werd staken van de behandeling niet gemeld voor de 18 mg-groep of placebogroep.
PPF
Bij patiënten die in het onderzoek FIBRONEER-ILD werden behandeld zonder achtergrondbehandeling met nintedanib werd ernstige diarree niet gemeld; bij patiënten met nintedanib als achtergrondbehandeling werd het gemeld bij 2% in de 18 mg-groep, 1% in de 9 mg-groep en < 1% in de placebogroep.
Diarree was de meest voorkomende bijwerking geassocieerd met het staken van de behandeling en trad het vaakst op bij patiënten met nintedanib als achtergrondbehandeling. Zonder achtergrondbehandeling met nintedanib werd de behandeling gestaakt bij 1% in de 18 mg-groep, en werd de behandeling bij niemand gestaakt in de 9 mg-groep of placebogroep; met nintedanib als achtergrondbehandeling staakte 4% van de 18 mg-groep, 3% van de 9 mg-groep en 1% van de placebogroep.
Gewichtsverlies
In klinische onderzoeken begon het gewichtsverlies na de tweede week van behandeling en stabiliseerde het na 12 weken behandeling.
IPF
In het onderzoek FIBRONEER-IPF bedroeg de gemiddelde absolute verandering in lichaamsgewicht van baseline tot week 52 -2,6 kg voor patiënten behandeld met nerandomilast 18 mg, -2,4 kg voor patiënten behandeld met nerandomilast 9 mg en -1,8 kg voor patiënten die placebo kregen.
De frequentie van gewichtsverlies hing af van de aanwezigheid en het type achtergrondbehandeling voor IPF: zonder achtergrondbehandeling voor IPF bedroeg die 7% bij 18 mg, 1% bij 9 mg en 6% bij placebo; met nintedanib als achtergrondbehandeling bedroeg die 16% bij 18 mg, 13% bij 9 mg en 11% bij placebo; met pirfenidon als achtergrondbehandeling bedroeg die 5% bij 18 mg en bij placebo.
PPF
In het onderzoek FIBRONEER-ILD bedroeg de gemiddelde absolute verandering in lichaamsgewicht van baseline tot week 52 -3,2 kg voor patiënten behandeld met nerandomilast 18 mg, -2,0 kg voor patiënten behandeld met nerandomilast 9 mg en -2,0 kg voor patiënten die placebo kregen.
De frequentie van gewichtsverlies hing af van de aan- of afwezigheid van achtergrondbehandeling met nintedanib: zonder achtergrondbehandeling met nintedanib bedroeg die 10% bij 18 mg, 5% bij 9 mg en 4% bij placebo; met nintedanib als achtergrondbehandeling bedroeg die 11% bij 18 mg, 9% bij 9 mg en 8% bij placebo.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Symptomen
In klinische onderzoeken werden enkelvoudige doses tot 48 mg nerandomilast onderzocht bij gezonde vrijwilligers zonder aanwijzingen voor dosisbeperkende toxiciteit. Gevallen van accidentele overdosering zijn gemeld bij patiënten die doses kregen tot 72 mg/dag gedurende maximaal 17 dagen.
De waargenomen bijwerkingen waren consistent met het bekende veiligheidsprofiel van nerandomilast.
Behandeling
In geval van een overdosering wordt aanbevolen dat de patiënt wordt gemonitord op tekenen en symptomen van bijwerkingen en moet een gepaste symptomatische behandeling worden gegeven.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: selectieve immunosuppressiva, ATC-code: L04AA61
Werkingsmechanisme
Nerandomilast is een selectieve remmer van fosfodi-esterase 4 (PDE4) met een preferente remming van het PDE4B-iso-enzym ten opzichte van PDE4A, -C en -D. Op basis van in-vitrogegevens is er een 9-voudige selectiviteit ten opzichte van PDE4D, een 24-voudige selectiviteit ten opzichte van PDE4A en een 870-voudige selectiviteit ten opzichte van PDE4C. Bij de aanbevolen doseringen kunnen remming van PDE4B en een zwakkere remming van PDE4D worden verwacht. PDE4 hydrolyseert en inactiveert cyclisch adenosinemonofosfaat (cAMP). Nerandomilast oefent zowel antifibrotische als immuunmodulerende effecten uit aangezien preferente PDE4B-remming intracellulaire cAMP-concentraties verhoogt en de expressie van profibrotische groeifactoren en inflammatoire cytokinen, die in overmaat tot expressie zijn gekomen bij fibrotische longziekte, vermindert.
Farmacodynamische effecten
Hartelektrofysiologie
Bij enkelvoudige doses van nerandomilast tot 48 mg (2,2 maal de geschatte Cmax,ss-blootstelling bij de maximale aanbevolen dosis voor de mens) werd geen klinisch significante verlenging van het QTc-interval waargenomen.
Klinische werkzaamheid en veiligheid
Idiopathische pulmonale fibrose (IPF)
In een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek (FIBRONEER-IPF) werden de klinische werkzaamheid en veiligheid van nerandomilast geëvalueerd bij volwassen patiënten met IPF die al dan niet achtergrondbehandeling met nintedanib of pirfenidon kregen. De patiënten moesten een geforceerde vitale longcapaciteit (forced vital capacity, FVC) hebben die groter dan of gelijk aan 45% van de voorspelde waarde was en een diffusiecapaciteit van de longen voor koolstofmonoxide (diffusing capacity of the lungs for carbon monoxide, DLCO) die groter dan of gelijk aan 25% van de voorspelde normale waarde gecorrigeerd voor hemoglobine (Hb) was. Er werden 1.177 patiënten gerandomiseerd in een verhouding van 1:1:1 naar het krijgen van nerandomilast 9 mg tweemaal daags, nerandomilast 18 mg tweemaal daags of placebo tweemaal daags gedurende ten minste 52 weken. De randomisatie was gestratificeerd volgens de aanwezigheid van nintedanib of pirfenidon versus de afwezigheid van deze achtergrondbehandelingen bij baseline. Het primaire eindpunt van het onderzoek was de absolute verandering in FVC in ml vanaf baseline tot 52 weken vergeleken met placebo. Het belangrijkste secundaire eindpunt was de tijd tot het eerste optreden van een van de componenten van het samengestelde eindpunt: eerste acute IPF-exacerbatie, eerste ziekenhuisopname met respiratoire oorzaak of overlijden in de hele periode van het onderzoek. De patiënten werden gevolgd gedurende een mediane periode van 14,6 maanden op het moment van de hoofdanalyse en 17,0 maanden bij de analyse aan het einde van het onderzoek.
De onderzoekspopulatie bestond uit 83% mannen en 17% vrouwen met een gemiddelde leeftijd van 70 jaar (spreiding: 42 tot 90 jaar). Van de patiënten was 31% 75 jaar en ouder en 68% van de onderzoekspopulatie was wit, 32% Aziatisch en 0,5% zwart/Afrikaans-Amerikaans. Pulmonale hypertensie werd bij baseline gemeld bij 3% van de patiënten. Van de patiënten was 78% op stabiele behandeling met nintedanib (46%) of met pirfenidon (32%) en 22% kreeg geen van deze behandelingen (15% van de patiënten was behandelingsnaïef en 8% had de behandeling met nintedanib of pirfenidon eerder gestaakt). Bij baseline was de gemiddelde FVC 2.843 ml en 78% van de voorspelde normale waarde. Bij patiënten die een achtergrondbehandeling met nintedanib of pirfenidon kregen, was de ziekte bij baseline verder gevorderd dan bij patiënten die geen achtergrondbehandeling kregen. Dit werd weerspiegeld door een lager gemiddeld voorspeld FVC-% (77% versus 82%), een lager gemiddeld voorspeld DLCO-% (50% versus 55%), een langere gemiddelde tijd sinds de eerste diagnose (3,7 jaar versus 2,8 jaar) en een frequenter gebruik van extra zuurstof (23% versus 16%).
Verandering in FVC ten opzichte van baseline
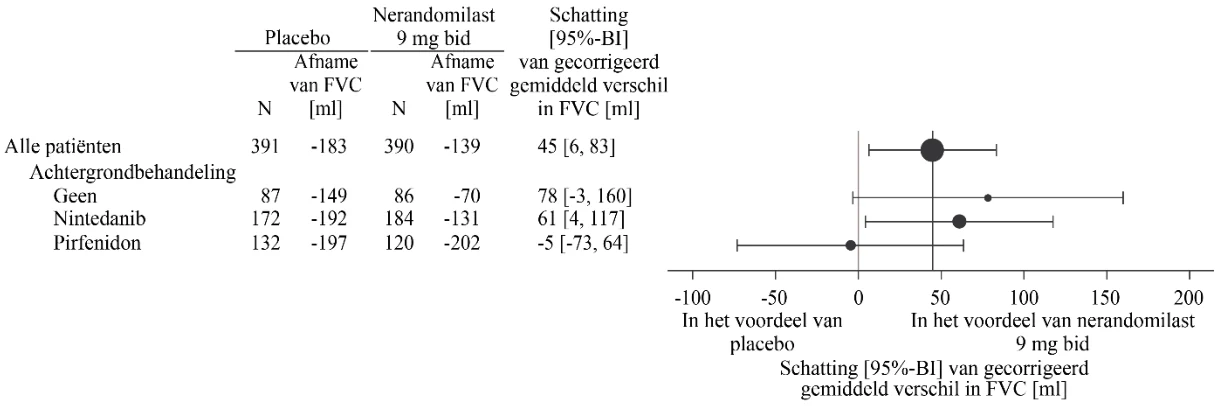
Over het algemeen was het primaire eindpunt van absolute verandering in FVC (in ml) vanaf baseline tot 52 weken bij patiënten die nerandomilast kregen, statistisch significant verbeterd vergeleken met patiënten die placebo kregen. De aangepaste gemiddelde afname bij patiënten die tweemaal daags 18 mg of 9 mg nerandomilast kregen, was respectievelijk -115 ml en -139 ml, terwijl in de placebogroep een aangepaste gemiddelde afname van -183 ml werd waargenomen. Het behandelverschil vergeleken met de placebogroep was respectievelijk 69 ml (95%-BI: 30; 107; p-waarde: 0,0005) en 45 ml (95%-BI: 6; 83; p-waarde: 0,0222).
Er werd een geneesmiddeleninteractie waargenomen bij patiënten die pirfenidon als achtergrondbehandeling voor IPF kregen (zie rubriek 4.5). Bij deze patiënten werd geen behandeleffect waargenomen wanneer zij tweemaal daags 9 mg nerandomilast kregen.
De resultaten voor het primaire eindpunt in de totale populatie en per achtergrondbehandeling voor IPF voor de dosis nerandomilast van 18 mg en 9 mg versus overeenkomende placebo zijn weergegeven in respectievelijk figuur 1 en figuur 2.
Figuur 1. Absolute verandering in FVC (ml) vanaf de baseline tot 52 weken in het onderzoek FIBRONEER-IPF bij patiënten die 18 mg nerandomilast kregen, vergeleken met placebo
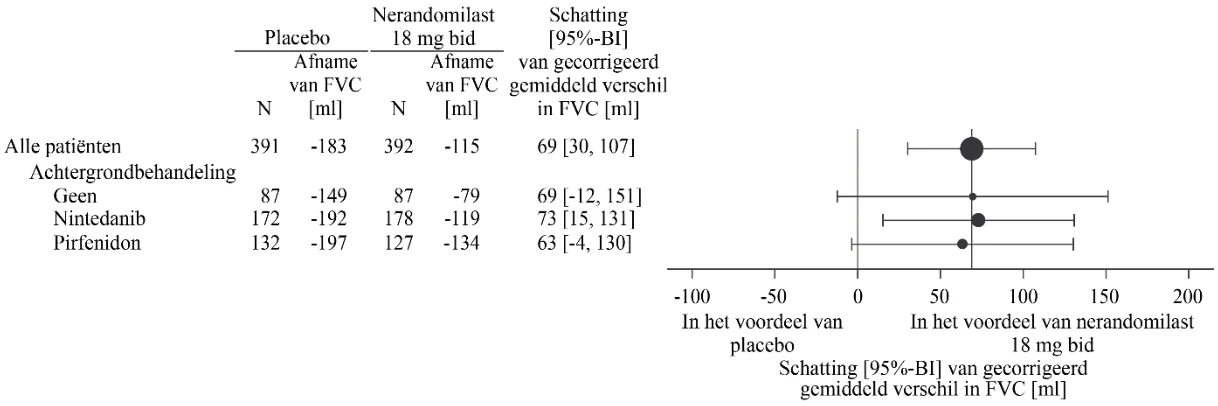
Voor patiënten die vóór week 52 overleden, werd de waarde voor verandering ten opzichte van baseline in het 10e percentiel toegewezen.
bid = tweemaal daags
Figuur 2. Absolute verandering in FVC (ml) vanaf baseline tot 52 weken in het onderzoek FIBRONEER-IPF bij patiënten die 9 mg nerandomilast kregen, vergeleken met placebo
Voor patiënten die vóór week 52 overleden, werd de waarde voor verandering ten opzichte van baseline in het 10e percentiel toegewezen.
bid = tweemaal daags
In figuur 3 wordt de verandering in FVC in de loop van de tijd ten opzichte van baseline weergegeven bij patiënten die tweemaal daags 18 mg nerandomilast kregen, vergeleken met overeenkomende placebo. Wanneer de gemiddelde aangepaste verandering in FVC ten opzichte van baseline werd uitgezet tegen de tijd, begonnen de curves op week 2 uiteen te lopen. Ze bleven tot week 52 en daarna uiteenlopen. Dit effect in de loop van de tijd werd consistent waargenomen in de subgroepen per achtergrondbehandeling voor IPF.
Figuur 3. Verandering in FVC (ml) in de loop van de tijd ten opzichte van baseline in het onderzoek FIBRONEER-IPF voor patiënten die 18 mg nerandomilast kregen vergeleken met placebo
bid = tweemaal daags
Tijd tot eerste acute IPF-exacerbatie, eerste ziekenhuisopname met respiratoire oorzaak of overlijden
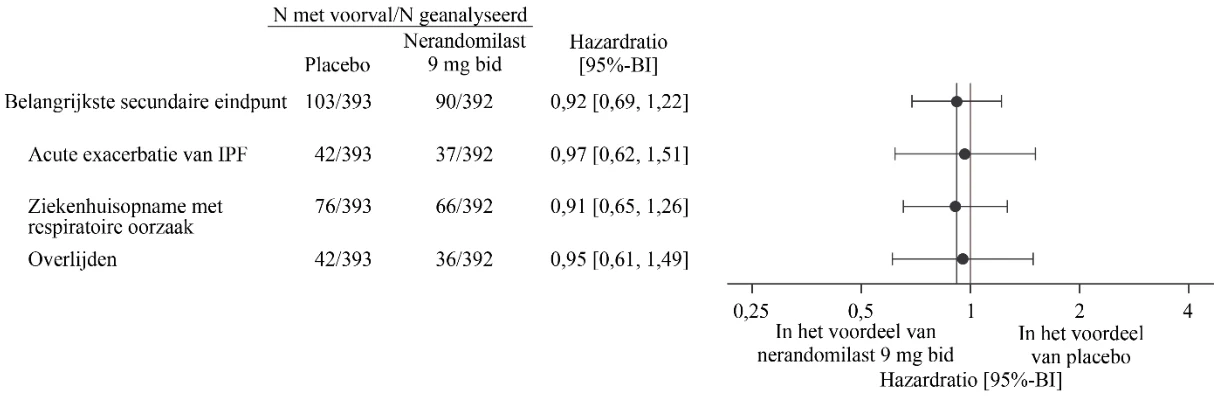
Het belangrijkste secundaire samengestelde eindpunt was de tijd tot het eerste voorval van acute IPF-exacerbatie, ziekenhuisopname met respiratoire oorzaak of overlijden in de hele periode van het onderzoek. Acute IPF-exacerbatie was gedefinieerd als acute verslechtering of ontstaan van dyspneu die doorgaans minder dan 1 maand duurde, computertomografie met nieuwe bilaterale matglasopaciteiten en/of consolidatie over een achtergrondpatroon heen gelegd dat consistent is met IPF, en verslechtering niet volledig verklaard door hartfalen of hypervolemie. Noch acute IPF-exacerbaties noch ziekenhuisopnames met respiratoire oorzaak werden toegewezen. In het algemeen was er geen statistisch significant behandelverschil voor de dosisgroepen nerandomilast 18 mg of 9 mg, vergeleken met placebo voor het belangrijkste secundaire samengestelde eindpunt. Op het moment van de hoofdanalyse waren voorvallen van het belangrijkste secundaire eindpunt opgetreden bij 85 patiënten (22%) in de 18 mg-groep, bij 79 patiënten (20%) in de 9 mg-groep en bij 80 patiënten (20%) in de placebogroep. Vergeleken met placebo was de hazardratio (HR) voor tijd tot eerste voorval 1,17 (95%-BI: 0,86; 1,59; p = 0,3102) voor de dosis van 18 mg en 1,03 (95%-BI: 0,75; 1,41; p = 0,8568) voor de dosis van 9 mg.
Zie figuur 4 en figuur 5 voor resultaten van nerandomilast 18 mg en 9 mg versus placebo voor het belangrijkste secundaire eindpunt en de componenten ervan gedurende het onderzoek FIBRONEER-IPF op het moment van de analyse aan het einde van het onderzoek. 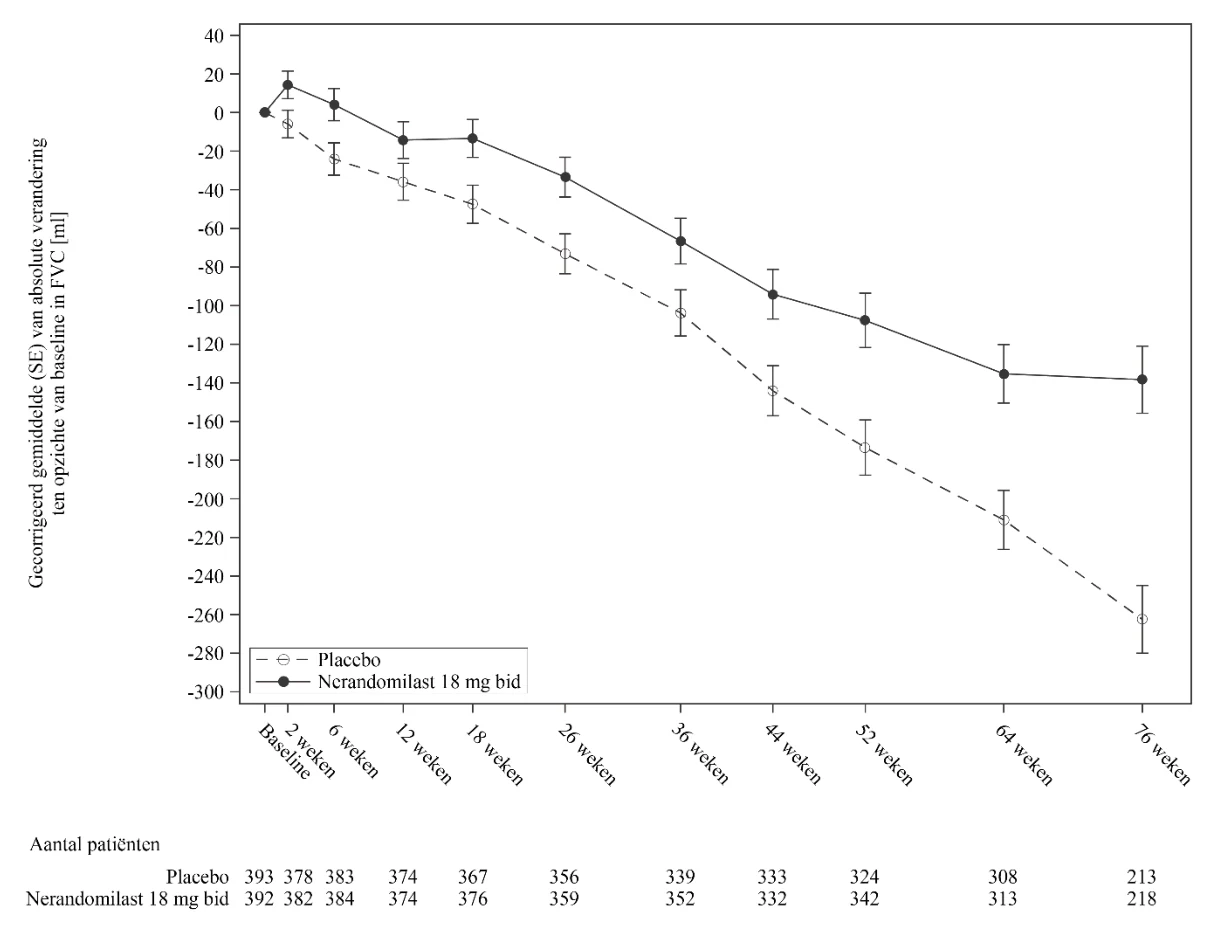
Figuur 4. Acute IPF-exacerbatie, ziekenhuisopname met respiratoire oorzaak of overlijden gedurende het onderzoek FIBRONEER-IPF voor patiënten die 18 mg nerandomilast kregen vergeleken met placebo
bid = tweemaal daags
Figuur 5. Acute IPF-exacerbatie, ziekenhuisopname met respiratoire oorzaak of overlijden gedurende het onderzoek FIBRONEER-IPF voor patiënten die 9 mg nerandomilast kregen vergeleken met placebo
De resultaten worden weergegeven voor de totale populatie die tweemaal daags nerandomilast 9 mg versus overeenkomende placebo kreeg.
bid = tweemaal daags
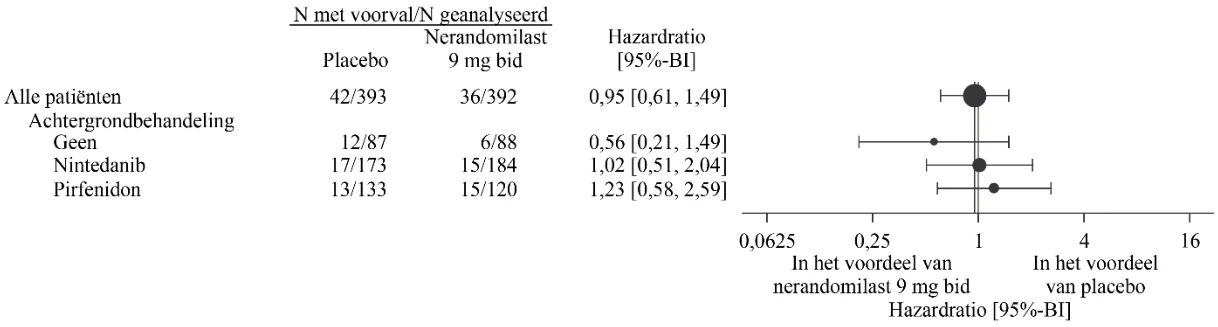
Op het moment van de analyse aan het einde van het onderzoek waren 26 patiënten (7%) in de 18 mg-groep overleden, 36 patiënten (9%) in de 9 mg-groep en 42 patiënten (11%) in de placebogroep. Vergeleken met placebo was de hazardratio voor tijd tot overlijden 0,66 (95%-BI: 0,41; 1,08) voor de dosis van 18 mg en 0,95 (95%-BI: 0,61; 1,49) voor de dosis van 9 mg.
In figuur 6 en figuur 7 wordt de analyse van tijd tot overlijden over het hele onderzoek (analyse aan het einde van het onderzoek) in de respectievelijke dosisgroepen nerandomilast 18 mg en 9 mg versus overeenkomende placebo weergegeven voor de subgroepen per achtergrondbehandeling. 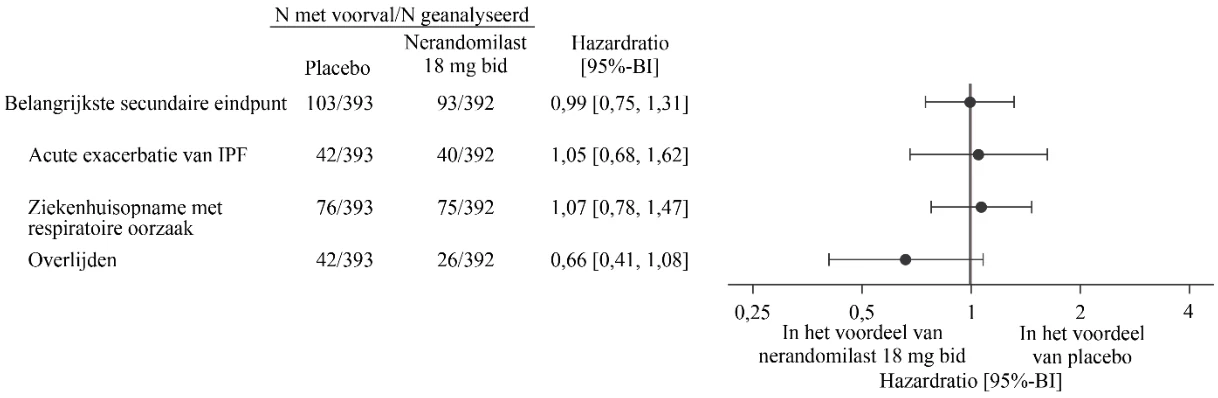
Figuur 6. Tijd tot overlijden gedurende het onderzoek FIBRONEER-IPF voor patiënten die 18 mg nerandomilast kregen vergeleken met placebo
bid = tweemaal daags
Figuur 7. Tijd tot overlijden gedurende het onderzoek FIBRONEER-IPF voor patiënten die 9 mg nerandomilast kregen vergeleken met placebo
De resultaten worden weergegeven voor de totale populatie die tweemaal daags nerandomilast 9 mg versus overeenkomende placebo kreeg.
bid = tweemaal daags
Progressieve pulmonale fibrose (PPF)
In een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek (FIBRONEER-ILD) werden de klinische werkzaamheid en veiligheid van nerandomilast geëvalueerd bij volwassen patiënten met PPF. Patiënten met PPF werden geselecteerd als zij relevante fibrose (meer dan 10% fibrotische kenmerken) hadden op computertomografie met hoge resolutie (high resolution computed tomography, HRCT) en klinische tekenen vertoonden van progressie (gedefinieerd als FVC-afname groter dan of gelijk aan 10%, FVC-afname groter dan of gelijk aan 5% en kleiner dan 10% met verergering van de respiratoire symptomen of verergering van de fibrose op beeldvorming, of verergering van de respiratoire symptomen en verergering van fibrose op beeldvorming in de 24 maanden vóór de screening). De patiënten moesten een FVC hebben die groter dan of gelijk aan 45% van de voorspelde waarde was en een DLCO die groter dan of gelijk aan 25% van de voorspelde normale waarde gecorrigeerd voor hemoglobine (Hb) was. Patiënten die in aanmerking kwamen, waren al dan niet op stabiele achtergrondbehandeling met nintedanib. Er werden 1.178 patiënten gerandomiseerd in een verhouding van 1:1:1 naar het krijgen van nerandomilast 9 mg tweemaal daags, nerandomilast 18 mg tweemaal daags of placebo tweemaal daags gedurende ten minste 52 weken. De randomisatie was gestratificeerd volgens de aan- of afwezigheid van achtergrondbehandeling met nintedanib en het patroon op HRCT (patroon van een usual interstitial pneumonia (UIP) of UIP-achtig fibrotisch patroon versus andere fibrotische patronen) met behulp van een centrale beoordeling.
Het primaire eindpunt van het onderzoek was de absolute verandering in FVC in ml vanaf baseline tot 52 weken vergeleken met placebo. Het belangrijkste secundaire eindpunt was de tijd tot het eerste optreden van een van de componenten van het samengestelde eindpunt: de eerste acute exacerbatie van interstitiële longaandoening (interstitial lung disease, ILD), eerste ziekenhuisopname met respiratoire oorzaak of overlijden in de hele periode van het onderzoek. De patiënten werden gevolgd 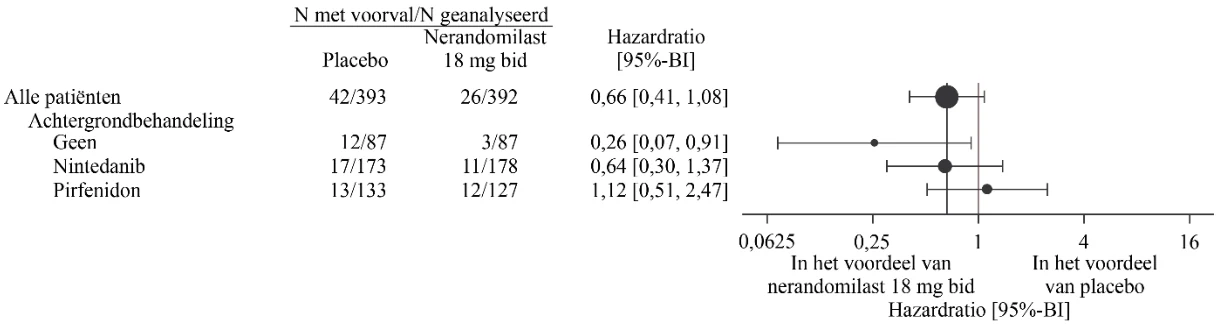
 gedurende een mediane periode van 15,4 maanden op het moment van de hoofdanalyse en 17,2 maanden bij de analyse aan het einde van het onderzoek.
De onderzoekspopulatie bestond uit 56% mannen en 44% vrouwen met een gemiddelde leeftijd van 66 jaar (spreiding: 26 tot 88 jaar). Van de patiënten was 20% 75 jaar en ouder en 58% van de onderzoekspopulatie was wit, 39% Aziatisch en 1% zwart of Afrikaans-Amerikaans. Pulmonale hypertensie werd bij baseline gemeld bij 5% van de patiënten.
Van de patiënten was 44% op stabiele behandeling met nintedanib en 56% werd niet behandeld met nintedanib (44% van de patiënten was behandelingsnaïef en 12% had de behandeling met nintedanib eerder gestaakt). Op de HRCT bij baseline had 71% van de patiënten een UIP- of UIP-achtig fibrotisch patroon en 29% van de patiënten andere fibrotische patronen. De onderliggende klinische ILD-diagnoses waren auto-immune ILD’s (28%), overgevoeligheidspneumonitis (20%), niet-classificeerbare idiopathische interstitiële pneumonie (20%), idiopathische niet-specifieke interstitiële pneumonie (19%) en andere ILD’s (14%). Bij baseline was de gemiddelde FVC 2.353 ml en 70% van de voorspelde normale waarde. Bij patiënten die een achtergrondbehandeling met nintedanib kregen, was de ziekte bij baseline verder gevorderd dan bij patiënten die geen achtergrondbehandeling kregen. Dit werd weerspiegeld door een iets lager gemiddeld voorspeld FVC-% (69% versus 71%), een lager gemiddeld voorspeld DLCO-% (45% versus 52%), een iets langere gemiddelde tijd sinds de eerste ILD-diagnose (4,4 jaar versus 4,0 jaar) en een frequenter gebruik van extra zuurstof (38% versus 19%).
Verandering in FVC ten opzichte van baseline
Over het algemeen was het primaire eindpunt van absolute verandering in FVC (in ml) vanaf baseline tot 52 weken bij patiënten die nerandomilast kregen, statistisch significant verbeterd vergeleken met patiënten die placebo kregen.
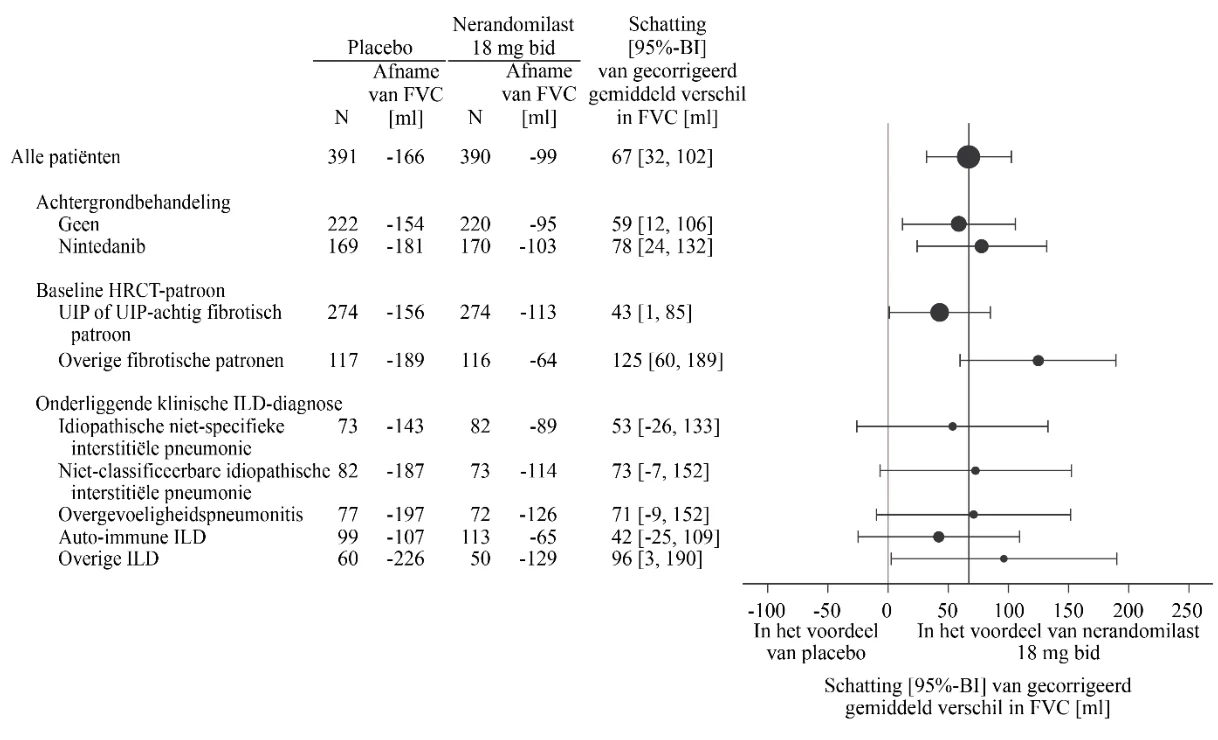
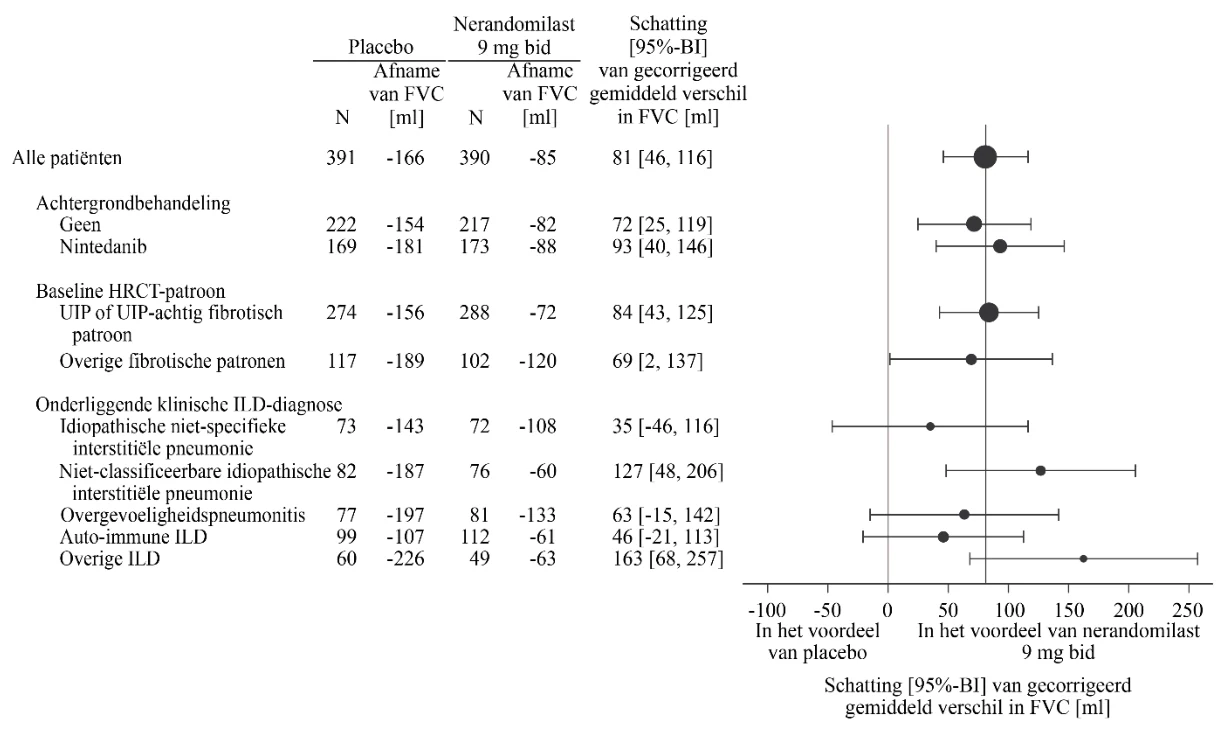
De aangepaste gemiddelde afname bij patiënten die tweemaal daags 18 mg of 9 mg nerandomilast kregen, was respectievelijk -99 ml en -85 ml, terwijl in de placebogroep een aangepaste gemiddelde afname van -166 ml werd waargenomen. Het behandelverschil vergeleken met de placebogroep was respectievelijk 67 ml (95%-BI: 32; 102; p-waarde: 0,0002) en 81 ml (95%-BI: 46; 116; p-waarde: 0,0001).
De primaire analyse was consistent in de vooraf gespecificeerde subgroepen op aanwezigheid of afwezigheid van nintedanib als achtergrondbehandeling, HRCT-patroon en onderliggende klinische ILD-diagnoses. Zie figuur 8 en figuur 9.
Figuur 8. Absolute verandering in FVC (ml) vanaf baseline tot 52 weken in het onderzoek FIBRONEER-ILD bij patiënten die 18 mg nerandomilast kregen, vergeleken met placebo
Voor patiënten die vóór week 52 overleden, werd de waarde voor verandering ten opzichte van baseline in het 10e percentiel toegewezen.
bid = tweemaal daags
Figuur 9. Absolute verandering in FVC (ml) vanaf de baseline tot 52 weken in het onderzoek FIBRONEER-ILD bij patiënten die 9 mg nerandomilast kregen, vergeleken met placebo
Voor patiënten die vóór week 52 overleden, werd de waarde voor verandering ten opzichte van baseline in het 10e percentiel toegewezen.
bid = tweemaal daags
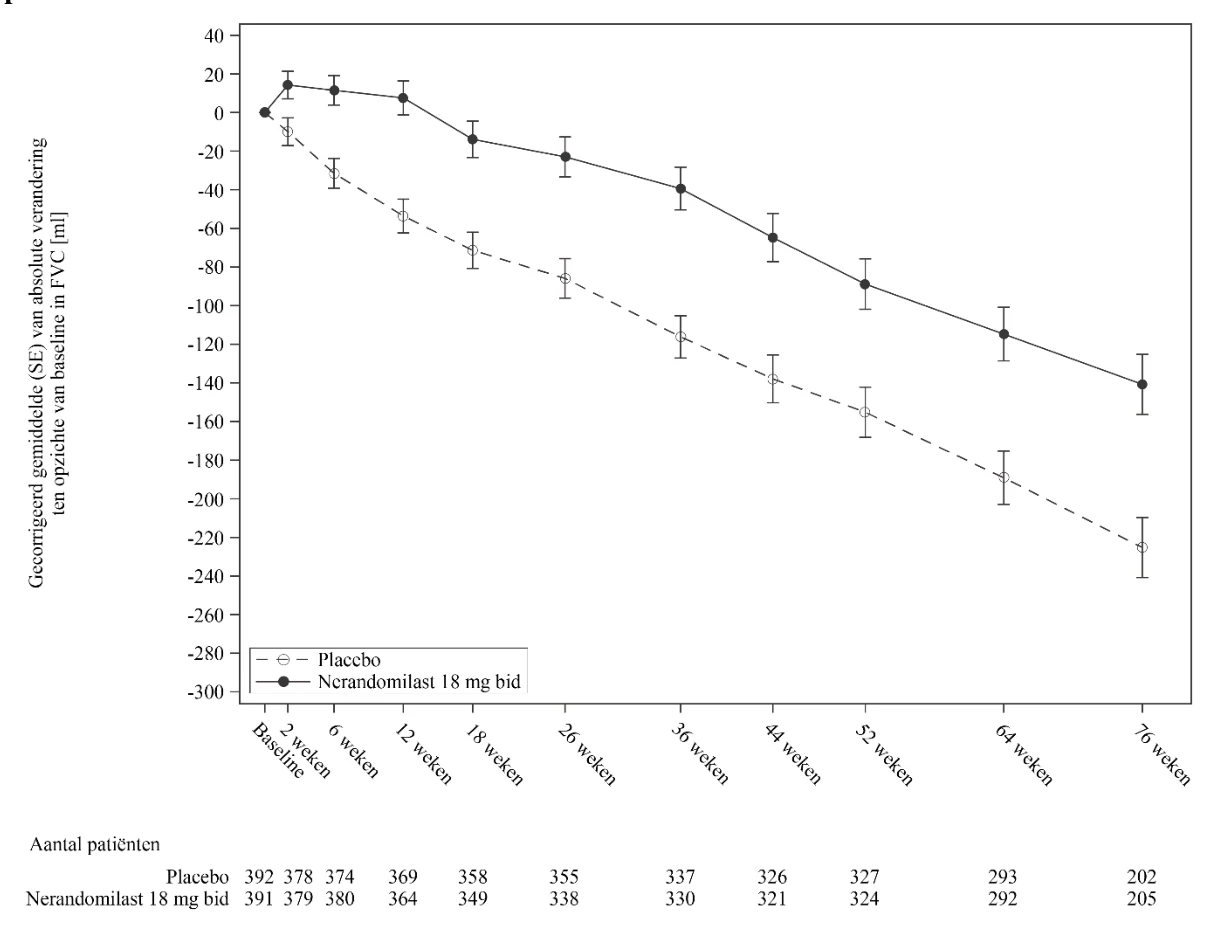
In figuur 10 wordt de verandering in FVC in de loop van de tijd ten opzichte van baseline bij patiënten die tweemaal daags 18 mg nerandomilast kregen, weergegeven vergeleken met overeenkomende placebo. Wanneer de gemiddelde aangepaste verandering in FVC ten opzichte van baseline werd uitgezet tegen de tijd, begonnen de curves op week 2 uiteen te gaan. Dit uiteengaan bleef bestaan tot week 52 en daarna. Dit effect in de loop van de tijd werd consistent waargenomen ongeacht de achtergrondbehandeling met nintedanib.
Figuur 10. Verandering in FVC (ml) in de loop van de tijd ten opzichte van baseline in het onderzoek FIBRONEER-ILD voor patiënten die 18 mg nerandomilast kregen vergeleken met placebo
bid = tweemaal daags
Tijd tot eerste acute ILD-exacerbatie, eerste ziekenhuisopname met respiratoire oorzaak of overlijden
Het belangrijkste secundaire samengestelde eindpunt was de tijd tot het eerste voorval van acute ILD-exacerbatie, ziekenhuisopname met respiratoire oorzaak of overlijden in de hele periode van het onderzoek. Acute ILD-exacerbatie was gedefinieerd als acute verslechtering of ontstaan van dyspneu die doorgaans minder dan 1 maand duurde, computertomografie met nieuwe bilaterale matglasopaciteiten en/of consolidatie over een achtergrondpatroon heen gelegd dat consistent is met fibroserende ILD en verslechtering niet volledig verklaard door hartfalen of hypervolemie. Noch acute ILD-exacerbaties noch ziekenhuisopnames met respiratoire oorzaak werden toegewezen.
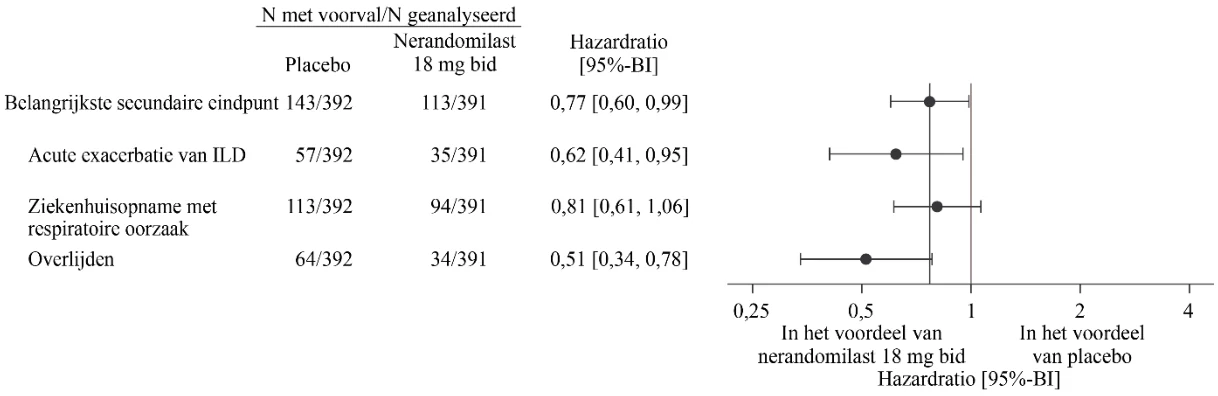
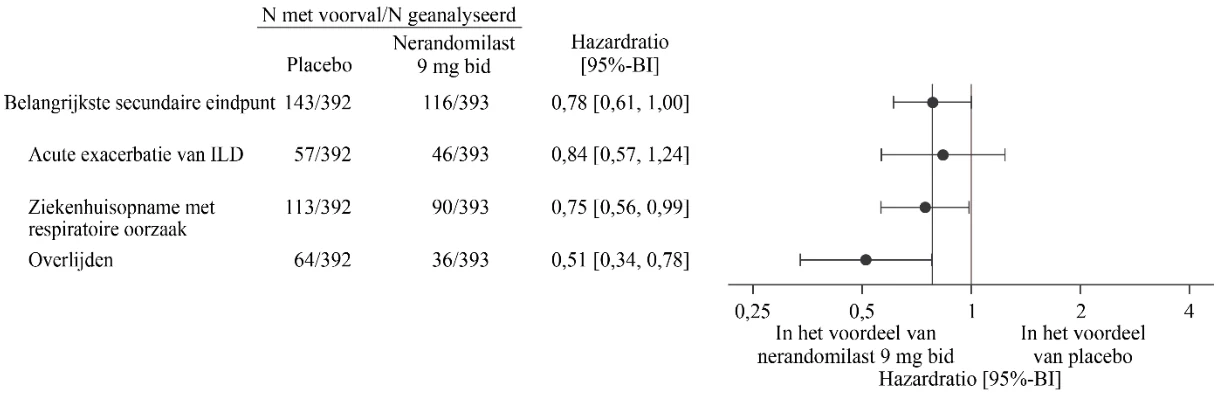
Het risico voor het belangrijkste secundaire eindpunt was numeriek lager voor beide dosisgroepen voor nerandomilast dan voor placebo. Op het moment van de hoofdanalyse waren voorvallen van het belangrijkste secundaire eindpunt opgetreden bij 95 patiënten (24%) in de groep van 18 mg, bij 110 patiënten (28%) in de groep van 9 mg en bij 122 patiënten (31%) in de placebogroep. Vergeleken met placebo was de hazardratio voor tijd tot eerste voorval 0,77 (95%-BI: 0,59; 1,01; p-waarde: 0,0602) voor de dosis van 18 mg en 0,88 (95%-BI: 0,68; 1,14; p-waarde: 0,3398) voor de dosis van 9 mg.
Zie figuur 11 en figuur 12 voor resultaten van nerandomilast 18 mg en 9 mg versus placebo voor het belangrijkste secundaire eindpunt en de componenten ervan over de duur van het onderzoek FIBRONEER-ILD op het moment van de analyse aan het einde van het onderzoek.
Figuur 11. Acute ILD-exacerbatie, ziekenhuisopname met respiratoire oorzaak of overlijden over de duur van het onderzoek FIBRONEER-ILD voor patiënten die 18 mg nerandomilast kregen vergeleken met placebo
bid = tweemaal daags
Figuur 12. Acute ILD-exacerbatie, ziekenhuisopname met respiratoire oorzaak of overlijden over de duur van het onderzoek FIBRONEER-ILD voor patiënten die 9 mg nerandomilast kregen vergeleken met placebo
bid = tweemaal daags
De resultaten van het belangrijkste secundaire eindpunt waren over het algemeen consistent ongeacht de achtergrondbehandeling met nintedanib of het HRCT-patroon.
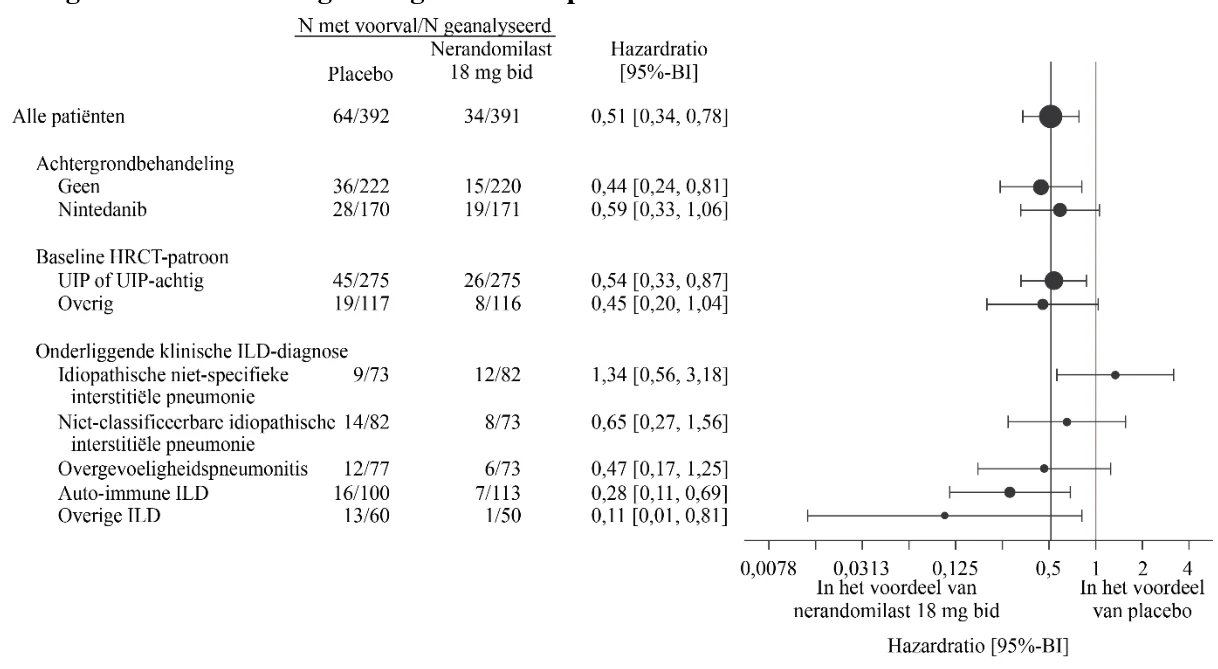
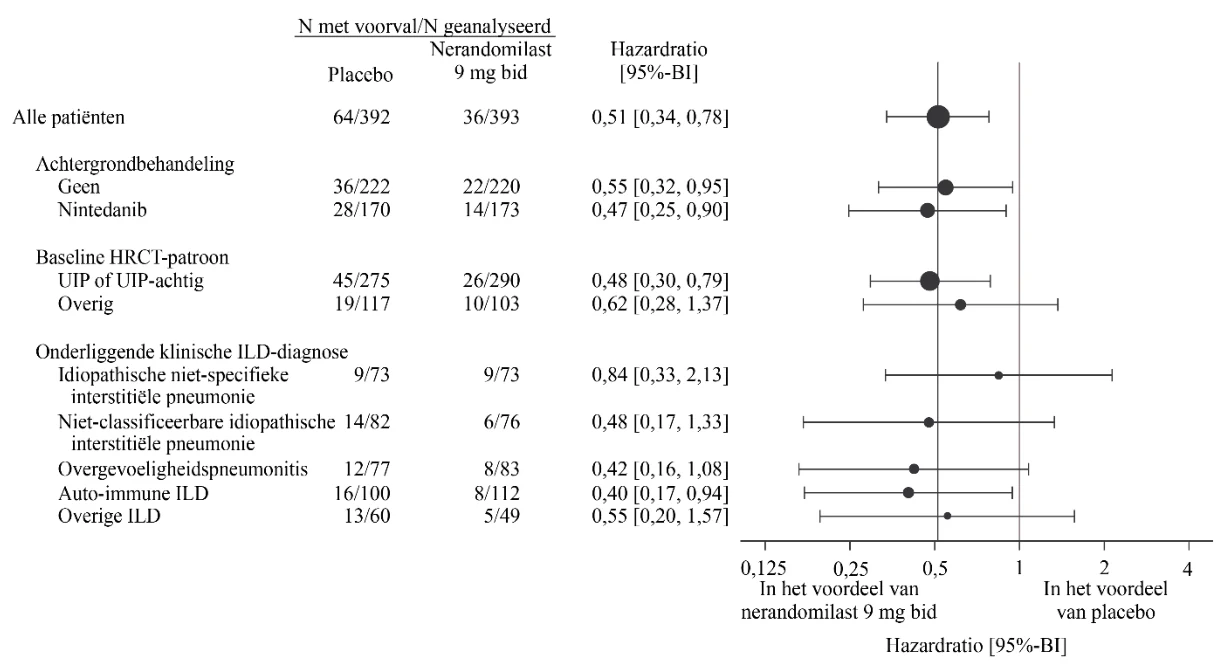
Op het moment van de analyse aan het einde van het onderzoek waren 34 patiënten (9%) in de groep van 18 mg overleden, 36 patiënten (9%) in de groep van 9 mg en 64 patiënten (16%) in de placebogroep. Vergeleken met placebo was de hazardratio voor tijd tot overlijden 0,51 (95%-BI: 0,34; 0,78) voor de dosis van 18 mg en 0,51 (95%-BI: 0,34; 0,78) voor de dosis van 9 mg.
In figuur 13 en figuur 14 wordt de analyse van tijd tot overlijden over het hele onderzoek (analyse aan het einde van het onderzoek) in de dosisgroep van respectievelijk nerandomilast 18 mg en 9 mg versus overeenkomende placebo weergegeven voor de subgroepen per achtergrondbehandeling en HRCT-patroon, alsook onderliggende klinische ILD-diagnose.
Figuur 13. Tijd tot overlijden gedurende het onderzoek FIBRONEER-ILD voor patiënten die 18 mg nerandomilast kregen vergeleken met placebo
bid = tweemaal daags
Figuur 14. Tijd tot overlijden gedurende het onderzoek FIBRONEER-ILD voor patiënten die 9 mg nerandomilast kregen vergeleken met placebo
bid = tweemaal daags
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Jascayd in een of meerdere subgroepen van pediatrische patiënten met fibroserende interstitiële longziekte (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van nerandomilast is vastgesteld bij gezonde vrijwilligers, patiënten met IPF en patiënten met PPF. Tussen deze populaties zijn geen klinisch relevante verschillen in de farmacokinetiek van nerandomilast waargenomen.
Absorptie
Na orale toediening van doses van 9 mg en 18 mg bereikte nerandomilast piekplasmaconcentraties (Cmax) na een mediane tijd (Tmax) van 1,00-1,25 uur (spreiding tussen 0,5-4 uur). De absolute orale biologische beschikbaarheid van nerandomilast bedroeg 73% (90%-BI: 67-79%).
Toediening van 18 mg nerandomilast met een vetrijke en calorierijke maaltijd wijzigde de blootstelling aan nerandomilast niet in klinisch relevante mate (de AUC nam toe met ongeveer 15% terwijl de Cmax afnam met ongeveer 14%).
Distributie
Na enkelvoudige intraveneuze toediening van nerandomilast was het geometrische gemiddelde distributievolume Vss ongeveer 94 l (gCV 32,0%). In vitro was nerandomilast een substraat van het transporteiwit P-gp, maar niet van BCRP, OATP1B1, OATP1B3, OAT1, OAT3 en OCT2.
In vitro was de binding van nerandomilast aan humaan plasma-eiwit 77% onafhankelijk van de concentratie.
Bij gezonde vrijwilligers werd nerandomilast bij voorkeur gedistribueerd in plasma met een bloed-tot-plasmaverhouding van 0,6-0,8.
Biotransformatie
Nerandomilast wordt voornamelijk gemetaboliseerd via oxidatie door CYP3A en glucuronidatie door meerdere uridine-5′-difosfoglucuronosyltransferase-enzymen.
Na enkelvoudige orale toediening was nerandomilast het primaire circulerende bestanddeel dat verantwoordelijk was voor ongeveer 50% van de circulerende radioactiviteit.
Na meerdere orale toedieningen van 12 mg nerandomilast tweemaal daags was de enige belangrijke metaboliet die bij steady state in plasma werd geïdentificeerd de di-oxidatieve metaboliet BI 764333/M480(4). Deze farmacologisch inactieve metaboliet vertegenwoordigde 12% van het totale plasmamateriaal bij steady state bestaande uit zowel de moederverbinding als alle metabolieten ervan.
Nerandomilast heeft een chiraal zwavelatoom en Jascayd bevat voornamelijk chiraal puur nerandomilast (R-enantiomeer). Na orale toediening van nerandomilast treedt chirale inversie van R-enantiomeer in S-enantiomeer op via metabolisme. Het S-enantiomeer werd geïdentificeerd als minder belangrijke metaboliet (3% van de totale circulerende radioactiviteit) van nerandomilast en is farmacologisch inactief. Het farmacologisch actieve R-enantiomeer bleef over als het voornaamste circulerende enantiomeer.
Eliminatie
Na meerdere orale doses van 18 mg nerandomilast tweemaal daags was de terminale halfwaardetijd ongeveer 10 tot 17 uur en de geometrische gemiddelde schijnbare plasmaklaring bij steady state 274 ml/min met een interindividuele variabiliteit (gCV%) van 23,6%. Na orale toediening van een enkelvoudige dosis van 18 mg radiogelabeld nerandomilast werd ongeveer 95% van de dosis binnen 9 dagen na dosering teruggevonden, waarbij 58% werd teruggevonden in feces (13% onveranderd) en 36% in urine (12% onveranderd).
Lineariteit/non-lineariteit
Nerandomilast vertoonde dosisproportionele farmacokinetiek na orale toediening van zowel enkelvoudige doses (0,06 tot 48 mg) als meervoudige doses (1 tot 18 mg tweemaal daags). Na orale toediening van 18 mg nerandomilast tweemaal daags werd steady state binnen 4 dagen bereikt met een accumulatieratio van maximaal 1,38 op basis van de AUC en de Cmax.
Farmacokinetiek in speciale patiëntgroepen
Leeftijd, geslacht, etniciteit, nier- of leverinsufficiëntie
Er werden geen klinisch significante verschillen in de farmacokinetiek van nerandomilast waargenomen op basis van de leeftijd (18-90 jaar), het geslacht, de etniciteit (hispanic/latino of niet hispanic/latino), een lichte, matig ernstige en ernstige nierinsufficiëntie (eGFR 15-90 ml/min op basis van de CKD-EPI-formule), of een lichte (Child-Pugh-klasse A) of matig ernstige (Child-Pugh-klasse B) leverinsufficiëntie. Proefpersonen met terminale nierinsufficiëntie en proefpersonen met een ernstige leverinsufficiëntie (Child-Pugh-klasse C) zijn niet onderzocht.
Etniciteit
Aziatische patiënten hebben een tot 47% hogere dalconcentratie van nerandomilast vergeleken met witte patiënten. Dit effect is naar verwachting niet klinisch betekenisvol.
Lichaamsgewicht
Een farmacokinetische populatieanalyse duidde op een hogere blootstelling aan nerandomilast bij patiënten met een lager lichaamsgewicht en een lagere blootstelling bij patiënten met een hoger lichaamsgewicht. De impact van lichaamsgewicht op de plasmaconcentraties van nerandomilast is naar verwachting niet klinisch betekenisvol.
Farmacokinetische/farmacodynamische relatie(s)
Toenamen van de dalconcentraties van nerandomilast bij steady state werden in verband gebracht met een betere werkzaamheid bij patiënten met IPF en PPF, zoals aangegeven door een kleinere daling in de absolute FVC vanaf baseline gedurende 52 weken.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Algemene toxicologie
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, genotoxiciteit en carcinogeniciteit. Er zijn geen aanwijzingen voor een fototoxisch potentieel.
Onderzoeken op het gebied van toxiciteit bij herhaalde dosering zijn uitgevoerd bij ratten, minivarkens en apen. De primaire bevinding die bij ratten en minivarkens is waargenomen, was vasculopathie (ontsteking, hemorragie en bloedvatnecrose). Er werden geen vasculaire bijwerkingen waargenomen bij apen die tot 30 mg/kg per dag (10 maal de blootstelling van de mens op basis van de AUC bij de maximale aanbevolen dosis voor de mens [maximum recommended human dose, MRHD] toegediend kregen [zie rubriek 4.2]). Negatieve vasculaire effecten die bij ratten en minivarkens zijn waargenomen, tastten diverse weefsels aan (d.w.z. mesenterium en maag-darmkanaal bij ratten, hart en longen bij minivarkens). In langetermijnonderzoeken werden geen nadelige vasculaire veranderingen waargenomen bij ratten bij 2 mg/kg per dag, en werden bij één minivarken vasculaire veranderingen waargenomen bij 3 mg/kg per dag (beide equivalent aan de blootstelling van de mens, op basis van de AUC bij de MRHD). De blootstellingsmarge bij apen, die voor de mens als meest relevante soort worden beschouwd, duidt erop dat primaten minder gevoelig zijn voor vasculaire effecten dan andere soorten.
In toxicologische onderzoeken bij apen bij blootstellingen hoger dan 10 maal de blootstelling van de mens op basis van de AUC bij de MRHD werden braken en hartbevindingen (focale degeneratie of necrose die niet gepaard ging met vasculaire veranderingen) waargenomen.
Reproductie- en ontwikkelingstoxicologie
Vruchtbaarheid en vroege embryonale ontwikkeling
In een vruchtbaarheidsonderzoek bij mannelijke ratten liet toediening van nerandomilast bij een dosis van 6 mg/kg per dag (ongeveer 4 maal de blootstelling van de mens op basis van de AUC bij de MRHD) geen effect zien op de indexen voor paring, vruchtbaarheid of sperma.
Bij vrouwelijke ratten werden verlaagde indexen voor paring en vruchtbaarheid waargenomen bij de hoogste geteste dosis van 9 mg/kg per dag (ongeveer 9 maal de blootstelling van de mens op basis van de AUC bij de MRHD) en deze waren gerelateerd aan de algemene toxiciteit. Dergelijke effecten zijn niet waargenomen bij de dosis waarbij geen bijwerkingen zijn waargenomen (No Observed Adverse Effects Level, NOAEL) van 6 mg/kg per dag (ongeveer 4 maal de blootstelling van de mens bij de MRHD). In de onderzoeken naar de vruchtbaarheid en vroege embryonale ontwikkeling en naar de embryofoetale ontwikkeling is een toename van vroege resorpties waargenomen bij ratten bij doseringen ≥ 6 mg/kg per dag. Dergelijke effecten zijn niet waargenomen bij de NOAEL-dosering van 3 mg/kg per dag (ongeveer 3 maal de blootstelling van de mens bij de MRHD).
Geslachtsrijpe vrouwelijke apen die gedurende 39 weken nerandomilast toegediend kregen, vertoonden sporadische verlenging van de menstruatiecyclus bij dosisniveaus van 10 mg/kg per dag en 30 mg/kg per dag (ongeveer 3 of 10 maal de blootstelling van de mens op basis van de AUC bij de MRHD). De menstruatiecycli werden niet beïnvloed bij apen bij 3 mg/kg per dag (equivalent aan de blootstelling van de mens op basis van de AUC bij de MRHD).
Bij ratten zijn geen veranderingen in de oestruscycli waargenomen.
Embryofoetale ontwikkeling
Na toediening van radiogelabeld nerandomilast aan drachtige ratten is radioactiviteit gedetecteerd in de placenta, embryofoetaal bloed en weefsel, wat duidt op een overdracht door de placentabarrière.
Uit onderzoeken naar de embryofoetale ontwikkeling bij ratten en konijnen zijn geen teratogeniciteit, geen skeletafwijkingen en geen foetotoxiciteit gebleken tot de hoogste geteste dosisniveaus van 9 mg/kg per dag en 15 mg/kg per dag, equivalent aan respectievelijk 7 en 4 maal de blootstelling van de mens op basis van de AUC bij de MRHD. Bij ratten is embryofoetale letaliteit als gevolg van postimplantatieverlies gerelateerd aan een toename in vroege resorpties waargenomen bij de dosis van 6 mg/kg per dag (5 maal de blootstelling van de mens op basis van de AUC bij de MRHD) toegediend vanaf dag 6 tot en met 17 van de dracht. Er is geen embryofoetale letaliteit waargenomen bij ratten en konijnen bij de NOAEL-dosis van 3 mg/kg per dag en 15 mg/kg per dag (respectievelijk ongeveer 3 en 4 maal de blootstelling van de mens op basis van de AUC bij de MRHD).
Pre- en postnatale ontwikkeling
In een dosisbereikbepalend onderzoek naar de pre- en postnatale ontwikkeling bij ratten resulteerde een maternale dosis van 6 mg/kg per dag (ongeveer 5 tot 6 maal de blootstelling van de mens bij de MRHD) in een lager gewicht van de jongen vanaf dag 6 van de dracht tot en met dag 6 van het zogen. In het hoofdonderzoek naar de pre- en postnatale ontwikkeling had nerandomilast dat werd toegediend aan drachtige vrouwelijke ratten vanaf dag 6 van de dracht tot en met dag 20 van het zogen, geen nadelige effecten op de maternale prestaties of toxiciteit of op de ontwikkeling, het gedrag en de reproductieprestaties van de F1-generatie (afstammelingen), tot de hoogste geteste dosis van 3 mg/kg dag (ongeveer 2 maal de blootstelling van de mens op basis van de AUC bij de MRHD). In dit onderzoek was nerandomilast aanwezig in het plasma van jongen van ratten tijdens de zoogperiode. In een onderzoek naar de melksecretie na een enkelvoudige dosis bij zogende ratten die via de orale route radiogelabeld nerandomilast toegediend hadden gekregen, werden vergelijkbare concentraties totale radioactiviteit waargenomen in de melk en het plasma van zogende wijfjes. Hierbij was de maximale radioactieve concentratie die 1 uur na toediening werd waargenomen, 24 uur na toediening aanzienlijk verlaagd. De concentratie totale radioactiviteit in dierlijke melk voorspelt niet noodzakelijkerwijs de concentratie van de werkzame stof in de moedermelk.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
9 mg filmomhulde tabletten
Lactosemonohydraat
Microkristallijne cellulose
Hydroxypropylcellulose
Croscarmellosenatrium
Magnesiumstearaat
Hypromellose 2910
Talk
Mannitol
Macrogol 8000
Geel ijzeroxide (E172)
18 mg filmomhulde tabletten
Lactosemonohydraat
Microkristallijne cellulose
Hydroxypropylcellulose
Croscarmellosenatrium
Magnesiumstearaat
Hypromellose 2910
Talk
Mannitol
Macrogol 8000
Rood ijzeroxide (E172)
Zwart ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht. Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur.
6.5 Aard en inhoud van de verpakking
Geperforeerde eenheidsblisterverpakkingen van PVC/aluminium.
Verpakkingsgrootten van 10 × 1, 30 × 1 of 60 × 1 filmomhulde tablet.
Fles van HDPE met moeilijk door kinderen te openen sluiting.
Verpakkingsgrootten van 60 of 180 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Boehringer Ingelheim International GmbH
Binger Strasse 173
55216 Ingelheim am Rhein
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Jascayd 9 mg filmomhulde tabletten
EU/1/26/2040/001
EU/1/26/2040/002
EU/1/26/2040/003
EU/1/26/2040/004
EU/1/26/2040/005
Jascayd 18 mg filmomhulde tabletten
EU/1/26/2040/006
EU/1/26/2040/007
EU/1/26/2040/008
EU/1/26/2040/009
EU/1/26/2040/010
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning:
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.