


SmPC (samenvatting van de productkenmerken) - Xydalba
1. NAAM VAN HET GENEESMIDDEL
Xydalba 500 mg poeder voor concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon bevat dalbavancinehydrochloride overeenkomend met 500 mg dalbavancine.
Na reconstitutie bevat elke ml 20 mg dalbavancine.
De verdunde oplossing voor infusie moet uiteindelijk een concentratie van 1 tot 5 mg/ml dalbavancine bevatten (zie rubriek 6.6).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor concentraat voor oplossing voor infusie (poeder voor concentraat).
Wit tot gebroken wit tot lichtgeel poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Xydalba is geïndiceerd voor de behandeling van acute bacteriële infecties van de huid en huidstructuren (ABSSSI) bij volwassenen en pediatrische patiënten vanaf de geboorte (zie rubrieken 4.4 en 5.1).
De officiële richtlijnen voor het correcte gebruik van antibacteriële middelen moeten worden opgevolgd.
4.2 Dosering en wijze van toediening
Dosering
Volwassenen
De aanbevolen dosis dalbavancine is 1.500 mg, toegediend ofwel als een enkelvoudige infusie van 1.500 mg of als een dosis van 1.000 mg, één week later opgevolgd met 500 mg (zie rubrieken 5.1 en 5.2).
Pediatrische patiënten
De aanbevolen dosering van dalbavancine is een enkelvoudige dosis, gebaseerd op de leeftijd en het gewicht van de patiënt.
Dosis dalbavancine bij pediatrische patiënten
| Leeftijdsbereik | Dosis (behandeling met enkelvoudige dosis) |
| Geboorte tot jonger dan 6 jaar | 22,5 mg/kg (maximaal 1.500 mg) |
| 6 tot jonger dan 18 jaar | 18 mg/kg (maximaal 1.500 mg) |
Speciale populaties
Ouderen
Er is geen aanpassing nodig van de dosis (zie rubriek 5.2).
Nierfunctiestoornis
Er zijn geen aanpassingen nodig van de dosis voor volwassen en pediatrische patiënten met een lichte of matigernstige nierfunctiestoornis (creatinineklaring ≥ 30 tot 79 ml/min). Aanpassingen van de dosis zijn niet nodig voor volwassen patiënten die regelmatig hemodialyse ondergaan (3 keer/week) en dalbavancine kan worden toegediend zonder rekening te houden met het tijdstip van de hemodialyse.
Bij volwassen patiënten met een chronische nierfunctiestoornis, die een creatinineklaring van < 30 ml/min hebben en geen regelmatige hemodialyse ondergaan, moet de aanbevolen dosis worden teruggebracht naar 1.000 mg toegediend als een enkelvoudige infusie ofwel naar 750 mg één week later opgevolgd met 375 mg (zie rubriek 5.2).
Er is onvoldoende informatie om doseringsaanpassing aan te bevelen voor patiënten van 3 maanden tot 18 jaar met een creatinineklaring van lager dan 30 ml/min/1,73 m2 en voor patiënten < 3 maanden oud met een nierfunctiestoornis gedefinieerd als serumcreatinine ≥ 2 maal de bovengrens van normaal of urineproductie < 0,5 ml/kg/uur of noodzaak van dialyse. De momenteel beschikbare informatie wordt beschreven in rubriek 5.2, maar er kan geen doseringsadvies worden gegeven.
Leverfunctiestoornis
Het is niet nodig om de dosis dalbavancine aan te passen voor patiënten met een lichte leverfunctiestoornis (Child-Pugh A). Er moet echter wel voorzichtigheid worden betracht bij het voorschrijven van dalbavancine aan patiënten meteen matigernstige tot ernstige leverfunctiestoornis (Child-Pugh B & C), omdat er nog geen gegevens beschikbaar zijn om de juiste dosering te bepalen (zie rubriek 5.2).
Wijze van toediening
Intraveneus gebruik
Xydalba moet worden gereconstitueerd en dan verder worden verdund voorafgaand aan het toedienen via intraveneuze infusie gedurende een periode van 30 minuten. Voor instructies over reconstitutie en verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor (één van) de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Overgevoeligheidsreacties
Dalbavancine dient met voorzichtigheid te worden toegediend bij patiënten van wie bekend is dat zij overgevoelig zijn voor andere glycopeptiden, omdat mogelijk kruisovergevoeligheid kan optreden. Indien een allergische reactie optreedt op dalbavancine, dan moet het toedienen worden gestopt en een passende behandeling van de allergische reactie worden opgestart.
Clostridioides (voorheen Clostridium) difficile-gerelateerde diarree
Antibiotica-geassocieerde colitis en pseudomembraneuze colitis worden bij gebruik van vrijwel alle antibiotica gemeld en kunnen variëren van licht tot levensbedreigend. Het is daarom van belang om met deze diagnose rekening te houden als een patiënt tijdens of na afloop van de behandeling met dalbavancine diarree heeft (zie rubriek 4.8). In dergelijke gevallen moet behandeling met dalbavancine direct worden gestopt en ondersteunende maatregelen, evenals het toedienen van specifieke
behandeling voor Clostridioides (voorheen Clostridium) difficile, worden overwogen. Deze patiënten mogen nooit worden behandeld met geneesmiddelen die de peristaltische bewegingen onderdrukken.
Reacties gerelateerd aan de infusie
Xydalba moet via een intraveneuze infusie worden toegediend, gedurende een totale infusietijd van 30 minuten, om het risico op infusiegerelateerde reacties te minimaliseren. Te snelle intraveneuze infusies van glycopeptide-antibiotica kunnen reacties opwekken, waaronder roodheid van het bovenlichaam, netelroos, jeuk en/of uitslag. Het stoppen of langzamer toedienen van de infusie kan deze reacties laten verdwijnen.
Nierfunctiestoornisz
Informatie over de werkzaamheid en veiligheid van dalbavancine bij patiënten die een creatinineklaring van < 30 ml/min hebben, is beperkt. Op basis van simulaties is een aanpassing nodig van de dosis voor volwassen patiënten met een chronische nierfunctiestoornis en een creatinineklaring van < 30 ml/min die geen regelmatige hemodialyse ondergaan (zie rubrieken 4.2 en 5.2). Er is onvoldoende informatie om doseringsaanpassing aan te bevelen voor patiënten van 3 maanden tot 18 jaar oud met een creatinineklaring van lager dan 30 ml/min/1,73 m2 en voor patiënten < 3 maanden oud met een nierfunctiestoornis gedefinieerd als serumcreatinine ≥ 2 maal de bovengrens van normaal of urineproductie < 0,5 ml/kg/uur of noodzaak van dialyse.
Menginfecties
Bij menginfecties waarbij gramnegatieve bacteriën vermoedelijk aanwezig zijn, moeten patiënten ook behandeld worden met een of meer geschikte antibiotica tegen gramnegatieve bacteriën (zie rubriek 5.1).
Niet-gevoelige organismen
Het gebruik van antibiotica kan de bovenmatige groei van niet-gevoelige micro-organismen stimuleren. Als een superinfectie optreedt tijdens de behandeling moeten toepasselijke maatregelen getroffen worden.
Beperkingen van de klinische gegevens
Er is een beperkte hoeveelheid gegevens over de veiligheid en werkzaamheid van dalbavancine als er meer dan twee doses (met één week ertussen) worden toegediend. In de grootste onderzoeken naar ABSSSI beperkten de behandelde soorten infecties zich tot cellulitis/erysipelas (wondroos), abcessen en wondinfecties. Er zijn geen ervaringen met de behandeling met dalbavancine van ernstig immuno-gecompromitteerde patiënten.
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dus het is in wezen ‘natriumvrij’.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
De resultaten van een in-vitro-receptorscreeningonderzoek geven niet aan dat interactie met andere geneeskundige doelen waarschijnlijk is of dat er potentieel klinisch relevante farmacodynamische interacties bestaan(zie rubriek 5.1).
Er zijn geen klinische onderzoeken uitgevoerd ten aanzien van de interactie tussen andere geneesmiddelen en dalbavancine.
Vermogen van andere geneesmiddelen om de farmacokinetiek van dalbavancine te beïnvloeden.
Dalbavancine wordt niet gemetaboliseerd door CYP-enzymen in vitro en daarom is het zeer onwaarschijnlijk dat gelijktijdig toegediende CYP-remmers of -inductoren de farmacokinetiek van dalbavancine beïnvloeden.
Het is niet bekend of dalbavancine een substraat is voor leveropname en efflux-transporters. Het gelijktijdig toedienen met remmers voor deze transporters kan de blootstelling aan dalbavancine verhogen. Voorbeelden van deze transporterremmers zijn gebooste proteaseremmers, verapamil, kinidine, itraconazol, claritromycine en cyclosporine.
Vermogen van dalbavancine om de farmacokinetiek van andere geneesmiddelen te beïnvloeden.
De mogelijkheid dat dalbavancine interactie vertoont met geneesmiddelen die gemetaboliseerd worden door CYP-enzymen wordt als laag ingeschat, omdat het in vitro geen remmer en geen inductor van CYP-enzymen is. Er zijn geen gegevens over dalbavancine als remmer van CYP2C8.
Het is niet bekend of dalbavancine een transporterremmer is. Verhoogde blootstelling aan transportersubstraten die gevoelig zijn voor geremde transporteractiviteit, zoals statines en digoxine, kan niet worden uitgesloten als deze met dalbavancine worden gecombineerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van dalbavancine bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Xydalba wordt niet aanbevolen voor gebruik tijdens de zwangerschap tenzij het potentiële verwachte voordeel duidelijk het potentiële risico voor de foetus rechtvaardigt.
Borstvoeding
Het is niet bekend of dalbavancine in de moedermelk wordt uitgescheiden. Dalbavancine werd echter wel uitgescheiden in de melk van zogende ratten en zou derhalve in moedermelk kunnen worden uitgescheiden. Dalbavancine wordt oraal niet goed opgenomen; er kan echter niet worden uitgesloten dat het invloed heeft op de maag- en darmflora of de mondflora van een zuigeling. Er moet worden besloten of borstvoeding moet worden voortgezet/gestaakt of dat behandeling met Xydalba moet worden gestaakt dan wel niet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van de behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Onderzoek bij dieren heeft verminderde vruchtbaarheid aangetoond (zie rubriek 5.3). Het mogelijke risico voor mensen is niet bekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Xydalba kan geringe invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen; bij een klein aantal patiënten is duizeligheid gemeld (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
In fase 2/3 klinische studies hebben 2.473 volwassen patiënten dalbavancine toegediend gekregen als een enkelvoudige infusie van óf 1.500 mg óf 1.000 mg gevolgd door 500 mg één week later.
De vaakst voorkomende bijwerkingen die bij ≥ 1% van de patiënten die met dalbavancine werden behandeld optraden, waren: misselijkheid (2,4%), diarree (1,9%) en hoofdpijn (1,3%), en deze klachten waren doorgaans licht of matig van ernst.
Overzichtstabel van bijwerkingen (tabel 1)
De onderstaande bijwerkingen zijn geïdentificeerd in fase 2/3 klinische studies met dalbavancine. De bijwerkingen zijn gerangschikt naar systeem/orgaanklasse en frequentie. De frequentiecategorieën zijn gebaseerd op de volgende conventies: zeer vaak (≥ 1/10), vaak (≥ 1/100,< 1/10), soms (≥ 1/1.000,< 1/100), zelden (≥ 1/10.000,< 1/1.000).
Tabel 1.
| Systeem/orgaanklasse | Vaak | Soms | Zelden |
| Infecties en parasitaire aandoeningen | vulvovaginale schimmelinfectie, urineweginfectie, schimmelinfectie, Clostridioides (voorheen Clostridium) difficile darmontsteking, orale candidiasis | ||
Bloed- en lymfestelselaandoeningen | anemie, trombocytose, eosinofilie, leukopenie, neutropenie | ||
| Immuunsysteemaandoeningen | anafylactische reactie | ||
Voedings- en stofwisselingsstoornissen | verminderde eetlust | ||
| Psychische aandoeningen | slapeloosheid | ||
| Zenuwstelselaandoeningen | hoofdpijn | smaakstoornis, duizeligheid | |
| Bloedvataandoeningen | blozen of roodheid, flebitis | ||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | hoesten | bronchospasme | |
| Maagdarmstelselaandoeningen | misselijkheid, diarree | verstopping, pijn in de onderbuik, maagzuur, ongemak in de onderbuik, overgeven | |
Huid- en onderhuidaandoeningen | jeuk, netelroos, uitslag | ||
| Voortplantingsstelsel- en borstaandoeningen | vulvovaginale jeuk | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | reacties gerelateerd aan de infusie | ||
| Onderzoeken | verhoogde bloedlactaatdehydrogenase, verhoogde alanineaminotransferase, verhoogde aspartaataminotransferase, verhoogde urinezuurspiegel in het bloed, abnormale leverfunctietest, verhoogde transaminasen, verhoogde bloed-alkalische fosfatase, verhoogde bloedplaatjestelling, verhoogde lichaamstemperatuur, verhoogde hepatische enzymen, gamma-glutamyltransferase verhoogd |
Beschrijving van de geselecteerde bijwerkingen
Klassegerelateerde bijwerkingen
Ototoxiciteit is gerelateerd aan het gebruik van glycopeptiden (vancomycine en teicoplanine); patiënten die gelijktijdig behandeld worden met een ototoxisch geneesmiddel, zoals een aminoglycoside, kunnen een verhoogd risico lopen.
Pediatrische patiënten
De veiligheid van dalbavancine werd geëvalueerd in één klinisch fase 3-onderzoek waaraan 168 pediatrische patiënten met ABSSSI (of vermoedelijke dan wel bevestigde sepsis indien in de leeftijd van jonger dan 3 maanden) deelnamen, in de leeftijd van pasgeboren tot jonger dan 18 jaar, die werden behandeld met dalbavancine (91 patiënten behandeld met een enkelvoudige dosis dalbavancine en 78 patiënten, allen van 3 maanden of ouder, behandeld met twee doses dalbavancine). Van deze 169 pediatrische patiënten waren er 58 adolescenten (12 jaar en ouder), waren er 49 kinderen in de leeftijd van 6 jaar tot jonger dan 12 jaar, waren er 35 in de leeftijd van 2 jaar tot jonger dan 6 jaar, waren er 17 in de leeftijd van 3 maanden tot jonger dan 2 jaar en waren er 10 jonger dan 3 maanden. Voorts werd in een open-label, farmacokinetisch fase 1-onderzoek de toediening van een enkelvoudige dosis dalbavancine geëvalueerd bij 8 patiënten van jonger dan 3 maanden oud. In deze twee klinische onderzoeken waren er 18 kinderen jonger dan 3 maanden, waaronder 3 premature en 5 aterme neonaten. In het algemeen waren de veiligheidsbevindingen van dalbavancine bij deze pediatrische patiënten vergelijkbaar met die bij volwassenen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifieke informatie beschikbaar betreffende de behandeling van een overdosering met dalbavancine, aangezien er geen dosisbeperkende toxiciteit werd waargenomen tijdens klinische studies. In fase 1-studies zijn enkelvoudige doses van maximaal 1.500 mg en cumulatieve doses van maximaal 4.500 mg toegediend aan gezonde vrijwilligers gedurende een periode van maximaal 8 weken, waarbij geen klinisch zorgwekkende tekenen van toxiciteit of laboratoriumresultaten werden gezien.
In fase 3-studies kregen patiënten enkelvoudige doses toegediend van maximaal 1.500 mg.
De behandeling van een overdosering met dalbavancine moet bestaan uit observatie en algemene ondersteunende maatregelen. Hoewel er geen specifieke informatie beschikbaar is over het gebruik van hemodialyse voor de behandeling van een overdosering, moet worden opgemerkt dat er in een fase 1-studie bij patiënten met een nierfunctiestoornis minder dan 6% van de aanbevolen dalbavancinedosis na 3 uur hemodialyse werd verwijderd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antibacteriële stoffen voor systemisch gebruik, glycopeptide antibacteriële stoffen, ATC code: J01XA04.
Werkingsmechanisme
Dalbavancine is een bactericide lipoglycopeptide.
Het werkingsmechanisme bij gevoelige grampositieve bacteriën bestaat uit het onderbreken van de celwandsynthese door hechting aan de terminale D-alanyl-D-alanine van de stampeptide in de peptidoglycaan van de opkomende celwand, waardoor cross-linking (transpeptidatie en transglycosylatie) van disacharide subunits wordt voorkomen, wat leidt tot de dood van de bacteriële cel.
Resistentiemechanisme
Alle gramnegatieve bacteriën hebben een inherente resistentie tegen dalbavancine.
Resistentie tegen dalbavancine in Staphylococcus spp. en Enterococcus spp. wordt gemedieerd door VanA, een genotype dat leidt tot modificatie van de doelpeptide in de opkomende celwand. Op basis van in-vitro-studies werd de activiteit van dalbavancine niet beïnvloed door andere klassen van vancomycineresistente genen.
De MIC-waarden van dalbavancine zijn hoger voor vancomycine-intermediaire stafylokokken (VISA) dan voor volledig voorvancomycine gevoelige stammen. Als de isolaten met hogere dalbavancine MIC-waarden de stabiele fenotypen vertegenwoordigen en gecorreleerd zijn met resistentie tegen andere glycopeptiden, dan zou het waarschijnlijke mechanisme een verhoging zijn van het aantal glycopeptide-doelen in de opkomende peptidoglycaan.
Kruisresistentie tussen dalbavancine en andere antibioticaklassen werd niet in de in-vitro-studies gevonden. Resistentie tegen methicilline heeft geen invloed op de activiteit van dalbavancine.
Interactie met andere antibacteriële stoffen
In de in-vitro-studies werd geen antagonisme gezien tussen dalbavancine en andere veel gebruikte antibiotica (zoals cefepime, ceftazidime, ceftriaxon, imipenem, meropenem, amikacine, aztreonam, ciprofloxacine, piperacilline/tazobactam en trimethoprim/sulfamethoxazol), bij het testen op 12 soorten gramnegatieve pathogenen (zie rubriek 4.5).
Breekpunten van de gevoeligheidstesten
Het Europees Comité voor tests op antimicrobiële resistentie (EUCAST) heeft voor dalbavancine interpretatiecriteria voor gevoeligheidstests vastgesteld met betrekking tot de MIC (minimale remmende concentratie). Deze criteria staan hier vermeld:
https://www.ema.europa.eu/documents/other/minimum-inhibitory-concentration-mic-breakpoints_en.xlsx
PK/PD-relatie
Bactericide activiteit tegen stafylokokken in vitro is tijdafhankelijk bij serumconcentraties van dalbavancine, vergelijkbaar met de concentraties die verkregen zijn in de aanbevolen dosis voor mensen. De PK/PD-relatie van dalbavancine met S. aureus in vivo werd onderzocht met behulp van een neutropenisch model van een dierlijke infectie. Hieruit bleek dat de antibacteriële activiteit van dalbavancine het sterkst correleert met de verhouding tussen de oppervlakte onder de ongebonden-plasmaconcentratie-tijdcurve en de minimale remmende concentratie (fAUC/MIC).
Klinische werkzaamheid tegen specifieke pathogenen
Werkzaamheid werd aangetoond in klinische studies tegen de hieronder vermelde pathogenen voor ABSSSI die gevoelig waren voor dalbavancine in vitro:
- Staphylococcus aureus,
- Streptococcus pyogenes,
- Streptococcus agalactiae,
- Streptococcus dysgalactiae,
Streptococcus anginosus-groep (inclusief S. anginosus, S. intermedius, en S.
constellatus),
Antibacteriële activiteit tegen andere relevante pathogenen
Klinische werkzaamheid werd niet vastgesteld tegen de onderstaande pathogenen, alhoewel in-vitro-onderzoek erop wijst dat zij gevoelig voor dalbavancine zouden kunnen zijn zonder verworven resistentiemechanismen:
- Groep G streptokokken,
- Clostridium perfringens,
- Peptostreptococcus spp.
Pediatrische patiënten
Xydalba is geëvalueerd bij pediatrische patiënten in de leeftijd van pasgeboren tot < 18 jaar met ABSSSI of vermoedelijke dan wel bevestigde sepsis indien in de leeftijd van jonger dan 3 maanden in één open-label, gerandomiseerd, comparatorgecontroleerd klinisch fase 3-onderzoek. Het onderzoek omvatte 169 patiënten behandeld met dalbavancine (91 patiënten behandeld met een enkelvoudige dosis dalbavancine en 78 patiënten, allen in de leeftijd van 3 maanden en ouder, behandeld met twee doses dalbavancine) en 30 patiënten behandeld met de comparator. Zeven van de 10 patiënten in de leeftijd van jonger dan 3 maanden werden in het onderzoek opgenomen met vermoedelijke dan wel bevestigde sepsis. Het primaire doel was het beoordelen van de veiligheid en verdraagbaarheid van dalbavancine, en de secundaire doelen waren onder meer beoordeling van de werkzaamheid en farmacokinetiek. Werkzaamheid was een beschrijvend eindpunt. Het klinische genezingspercentage bij TOC(test of cure) (mITT) was 95,2% (79/83) in de dalbavancine-arm met één dosis, 97,3% (72/74) in de dalbavancine-arm met twee doses en 100% (30/30) in de comparatorarm.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van dalbavancine werd gekenschetst bij gezonde proefpersonen, patiënten en speciale populaties. Systemische blootstelling aan dalbavancine is dosisproportioneel na toediening van enkelvoudige doseringen, variërend van 140 tot 1.120 mg, waarmee lineaire farmacokinetiek van dalbavancine werd aangetoond. Er werd geen accumulatie van dalbavancine gevonden na meerdere intraveneuze infusies die eenmaal per week, gedurende maximaal 8 weken, werden toegediend (1.000 mg op dag 1, gevolgd door maximaal 7 keer wekelijkse 500 mg doses) bij gezonde volwassenen.
De gemiddelde terminale eliminatiehalfwaardetijd (t1/2) was 372 (bereik 333 tot 405) uren. De farmacokinetiek van dalbavancine kan het beste worden omschreven met gebruikmaking van een driecompartimentenmodel (α en β distributiefasen gevolgd door een terminale eliminatiefase). Derhalve beslaat de distributiehalfwaardetijd (t1/2β), waaruit het grootste deel van het profiel van de klinisch-relevante concentratietijd bestaat, 5 tot 7 dagen, wat overeenkomt met een dosering eenmaal per week.
In tabel 2 hieronder worden de geschatte farmacokinetische parameters van dalbavancine getoond na behandeling met respectievelijk twee doses en behandeling met een enkelvoudige dosis.
Tabel 2.
Gemiddelde (SD) farmacokinetische parameters van dalbavancine voor volwassenen bij populatie FK-analyse1
Parameter Behandeling met twee doses2 Behandeling met enkelvoudige dosis3
Cmax (mg/l) Dag 1: 281 (52) Dag 1: 411 (86) Dag 8: 141 (26) AUC0-Dag14
(mg•u/l) 18100 (4600) 20300 (5300)
CL (l/u) 0,048 (0,0086) 0,049 (0,0096) 1 Bron: DAL-MS-01.
2 1.000 mg op dag 1 + 500 mg op dag 8; studie DUR001-303, proefpersonen met evalueerbaar FK-monster.
3 1.500 mg; studie DUR001-303, proefpersonen met evalueerbaar FK-monster.
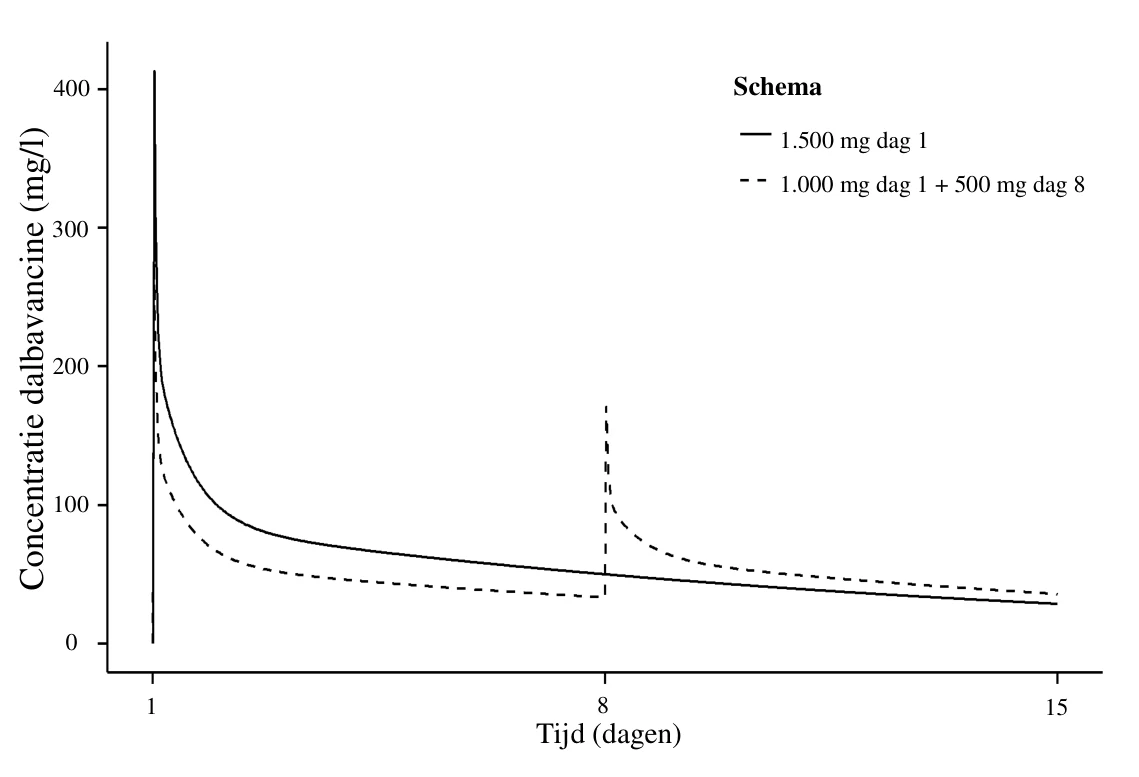
De plasmaconcentratietijd van dalbavancine na behandeling met respectievelijk twee doses en een enkelvoudige dosis worden getoond in figuur 1.
Figuur 1. Plasmaconcentraties van dalbavancine versus tijd in een typische volwassen ABSSSI-patiënt (simulatie middels een populatiefarmacokinetisch model) zowel voor het doseringsschema met een enkelvoudige dosis als voor het schema met twee doses.
Distributie
Klaring en steady-state distributievolume zijn vergelijkbaar voor gezonde proefpersonen en voor patiënten met infecties. Het steady-state distributievolume was gelijk aan het volume aan extracellulaire vloeistof. Dalbavancine is reversibel gebonden aan menselijke plasma-eiwitten, voornamelijk aan albumine. De dalbavancine plasma-eiwitbinding is 93% en wordt niet gewijzigd als een functie van geneesmiddelconcentratie, nierinsufficiëntie of leverinsufficiëntie. Na een enkele
intraveneuze dosis van 1.000 mg bij gezonde vrijwilligers, liep de AUC in vochtblazen in de huid op (gebonden en ongebonden dalbavancine) naar ongeveer 60% van de plasma-AUC op dag 7 na toediening van de dosis.
Biotransformatie
Er zijn geen significante hoeveelheden metabolieten gevonden in menselijk plasma. De metabolieten hydroxy-dalbavancine en mannosyl-aglycon zijn in urine gevonden (< 25% van de toegediende dosis). De metabole routes die verantwoordelijk zijn voor het produceren van deze metabolieten zijn niet geïdentificeerd. Echter, als gevolg van de relatief kleine metabolische bijdrage aan de algehele eliminatie van dalbavancine, wordt geengeneesmiddelinteractie via remming of inductie van het metabolisme van dalbavancine verwacht. Hydroxy-dalbavancine en mannosyl-aglycon vertonen significant minder antibacteriële activiteit in vergelijking met dalbavancine.
Eliminatie
Na toediening van een enkele dosis van 1.000 mg aan gezonde proefpersonen werd gemiddeld 19% tot 33% van de toegediende dosis dalbavancine uitgescheiden in de urine als dalbavancine en 8% tot 12% als de metaboliet hydroxy-dalbavancine. Circa 20% van de toegediende dosis werd in de feces uitgescheiden.
Speciale populaties
Nierfunctiestoornis
De farmacokinetiek van dalbavancine werd beoordeeld bij 28 volwassen proefpersonen met verschillende graden van nierfunctiestoornis en bij 15 overeenkomende controlepersonen met een normale nierfunctie. Na een enkele dosis van 500 mg of 1.000 mg dalbavancine werd de gemiddelde plasmaklaring (CLT) gereduceerd met 11%, 35% en 47% bij de proefpersonen met respectievelijk een lichte (CLCR 50-79 ml/min), matigernstige (CLCR 30-49 ml/min) en ernstige (CLCR < 30 ml/min) nierfunctiestoornis, in vergelijking met de proefpersonen die een normale nierfunctie hebben. De gemiddelde AUC bij proefpersonen met een creatinineklaring < 30 ml/min was circa 2 keer hoger. De klinische significantie van de verlaging van de gemiddelde plasma CLT, en de daaraan verbonden verhoging in AUC0-∞ die in deze farmacokinetische onderzoeken met dalbavancine bij proefpersonen met een ernstige nierfunctiestoornis werd opgemerkt, is niet vastgesteld. De farmacokinetiek van dalbavancine bij proefpersonen met een nierziekte in het eindstadium, die regelmatig nierdialyse (3 keer/week) ondergaan, was vergelijkbaar met de farmacokinetiek bij proefpersonen met een lichte tot matigernstige nierfunctiestoornis, en minder dan 6% van een toegediende dosis werd verwijderd na 3 uur hemodialyse. Voor doseringsinstructies bij volwassen proefpersonen met een nierfunctiestoornis, zie rubriek 4.2.
Er is onvoldoende informatie om een dosisaanpassing aan te bevelen voor patiënten in de leeftijd van 3 maanden tot 18 jaar met een creatinineklaring van minder dan 30 ml/min/1,73 m2. Patiënten < 3 maanden oud met een nierfunctiestoornis, gedefinieerd als serumcreatinine ≥ 2 maal de bovengrens van normaal of urineproductie < 0,5 ml/kg/uur of noodzaak van dialyse, werden uitgesloten van de klinische onderzoeken. Bij de 18 pediatrische patiënten < 3 maanden oud die in de klinische onderzoeken werden opgenomen, was het bereik van de genormaliseerde creatinineklaring (op basis van de formule van Schwartz, aan het bed) 34 tot 118 ml/min/1,73 m2. Er zijn geen waargenomen PK-gegevens beschikbaar voor pediatrische patiënten met een ernstige nierfunctiestoornis. De voorspelde gemiddelde AUC van dalbavancine voor pediatrische proefpersonen met een ernstige nierfunctiestoornis (CLCR ≤ 30 ml/min/1,73 m2) was ongeveer 13-30% hoger in vergelijking met pediatrische patiënten met een normale nierfunctie die met dezelfde dosis werden behandeld, op basis van populatiefarmacokinetische modellen.
Leverfunctiestoornis
De farmacokinetiek van dalbavancine werd beoordeeld bij 17 proefpersonen met een lichte, matigernstige of ernstige leverfunctiestoornis en vergeleken met 9 overeenkomende gezonde personen met een normale leverfunctie. De gemiddelde AUC was ongewijzigd bij proefpersonen met een lichte leverfunctiestoornis, in vergelijking met proefpersonen met een normale leverfunctie. De gemiddelde AUC daalde echter met respectievelijk 28% en 31% bij proefpersonen met een matig ernstige en een ernstige leverfunctiestoornis. De oorzaak en klinische significantie van verminderde blootstelling bij proefpersonen met een matig ernstige en ernstige leverfunctiestoornis is onbekend. Voor doseringsinstructies bij proefpersonen met leverfunctiestoornis, zie rubriek 4.2.
Geslacht
Klinisch significante verschillen gerelateerd aan het geslacht in de farmacokinetiek van dalbavancine werden niet gevonden bij gezonde proefpersonen noch bij patiënten met infecties. Aanpassing van de dosis op basis van geslacht wordt niet aanbevolen.
Ouderen
De farmacokinetiek van dalbavancine veranderde niet significant met leeftijd en derhalve is geen aanpassing nodig van de dosis op basis van leeftijd (zie rubriek 4.2). Ervaringen met dalbavancine bij ouderen is beperkt: 276 patiënten ≥ 75 jaar hebben deelgenomen aan fase 2/3 klinische studies, van wie er 173 dalbavancine kregen toegediend. In klinische studies hebben patiënten deelgenomen tot aan de leeftijd van 93 jaar.
Pediatrische patiënten
De farmacokinetiek van dalbavancine is beoordeeld bij 219 pediatrische patiënten [in de leeftijd van 4 dagen tot17 jaar, onder wie premature neonaten (zwangerschapsduur 32 tot < 37 weken; n = 3) en aterme neonaten (zwangerschapsduur 37 tot 40 weken; n = 5)]. Het door het model voorspelde gemiddelde plasma-AUC0-120h van dalbavancine bij premature neonaten bij de geboorte (zwangerschapsduur 32 weken tot < 37 weken) was ongeveer 62% van dat bij volwassen patiënten, terwijl het AUC0-120h in oudere pediatrische groepen 84-96% van dat bij volwassen patiënten was. Desalniettemin was in alle pediatrische leeftijdsgroepen het percentage patiënten dat de PK/PD-doelen met betrekking tot de in-vivo-geneesmiddelactiviteit bereikte 90% of hoger voor MIC's tot 0,5 mg/l.
Tabel 3.
Gesimuleerde gemiddelde (SD) farmacokinetische parameters van dalbavancine voor pediatrische en volwassen personen met behulp van populatie-PK-analyse1
Parameter Premature
neonaat
Aterme neonaat
Jonge zuigeling
Zuigeling Peuter Kind Adolescent Volwassene
Leeftijdsbereik
Zwanger-
schapsduur
26 -
< 37 weken
Geboorte - 1 maand
1 maand - < 3 maan-
den
3 maanden -
< 2 jaar
2 jaar - < 6 jaar
6 jaar - < 12 jaar
12 jaar - < 18 jaar
≥ 18 jaar
Dosis 22,5 mg/kg 22,5 mg/kg 22,5 mg/kg 22,5 mg/kg 22,5 mg/kg 18 mg/kg 18 mg/kg 1.500 mg Cmax
(mg/l)
228 (88) 305 (130) 305 (130) 306 (130) 303 (130) 258 (110) 250 (110) 417 (110)
AUC0-120h
(mg•u/l)
6.480
(2.000)
8.930 (2.900)
9.040 (3.000)
9.470
(3.100)
10.100 (3.300)
8.850 (2.900)
9.030 (3.100)
10.500 (3.100) 1 Bron: DAL-MS-03.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxiciteit van dalbavancine werd beoordeeld na dagelijks intraveneus toedienen bij ratten en honden gedurende maximaal 3 maanden. Dosisafhankelijke toxiciteit bestond uit serumchemie en histologisch bewijs van nier- en leverbeschadiging, gereduceerde rode bloedcelparameters en irritatie op de
injectieplaats. Alleen bij honden werden dosisafhankelijke infusiereacties gezien zoals opzetten van de huid en/of roodheid (niet geassocieerd met de injectieplaats), bleekheid van spieren, kwijlen, overgeven, sedatie en lichte terugval in bloeddruk en verhoogde hartslag. Deze reacties op de infusie waren voorbijgaand (binnen 1 uur na de dosering) en werden toegeschreven aan het vrijkomen van histamine. Het toxiciteitprofiel van dalbavancine bij jonge ratten kwam overeen met het eerder geobserveerde profiel bij volwassen ratten met dezelfde doseringsniveaus (mg/kg per dag).
Studies naar voortplantingstoxiciteit bij ratten en konijnen toonden geen bewijs van teratogene effecten. Bij ratten, met een blootstelling van ongeveer 3 keer hoger dan de klinische blootstelling, werden verminderde vruchtbaarheid en een verhoogde incidentie van embryo-sterfte, verlaging van het foetusgewicht en verminderde botontwikkeling, en verhoogde neonatale sterftecijfers geconstateerd. Abortussen traden op bij konijnen in samenhang met zwangerschapsvergiftiging bij blootstellingen lager dan het menselijke behandelingsbereik.
Langetermijnstudies naar carcinogeniteit zijn niet uitgevoerd. Dalbavancine was niet mutageen of clastogeen in een serie van in-vitro- en in-vivo-genotoxiciteitstesten.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Mannitol (E421)
Lactosemonohydraat
Zoutzuur (voor pH-aanpassing)
Natriumhydroxide (voor pH-aanpassing)
6.2 Gevallen van onverenigbaarheid
Oplossingen met natriumchloride kunnen precipitatie veroorzaken en mogen niet worden gebruikt voor reconstitutie of verdunning (zie rubriek 6.6).
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen of intraveneuze oplossingen dan die worden vermeld in rubriek 6.6.
6.3 Houdbaarheid
Droog poeder: 4 jaar
De chemische en fysische stabiliteit bij gebruik van Xydalba is aangetoond voor zowel het gereconstitueerde concentraat als voor de verdunde oplossing gedurende 48 uur bij 25 °C of lager. De totale gebruiksstabiliteit vanaf reconstitutie tot het toedienen mag niet langer zijn dan 48 uur.
Vanuit een microbiologisch oogpunt moet het product direct worden gebruikt. Indien het product niet direct wordt gebruikt, is de gebruiker verantwoordelijk voor de bewaartijd en de omstandigheden na bereiding voorafgaand aan gebruik. Dit is normaal gesproken niet langer dan 24 uur bij 2 tot 8 °C, tenzij reconstitutie/verdunning heeft plaatsgevonden in een gecontroleerde en gevalideerde aseptische omgeving. Niet invriezen.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn geen speciale bewaarcondities.
Voor de bewaarcondities van het geneesmiddel na reconstitutie en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Type I glazen injectieflacon van 48 ml voor eenmalig gebruik met een stop van elastomeer afgedekt met een groene flip-off verzegeling.
In elke verpakking bevindt zich één injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Xydalba moet worden gereconstitueerd met steriel water voor injecties en vervolgens worden verdund met een 50 mg/ml (5%) glucose-oplossing voor infusie.
Xydalba injectieflacons zijn uitsluitend voor eenmalig gebruik.
Instructies voor reconstitutie en verdunning
Voor de reconstitutie en verdunning van Xydalba moeten aseptische technieken worden gebruikt.
- 1.
De inhoud van elke injectieflacon moet worden gereconstitueerd door langzaam toevoegen van
25 ml water voor injecties.
- 2. Niet schudden. Om schuimen te vermijden, draait u het flesje voorzichtig rond en keert u het voorzichtig om en om, tot de inhoud volledig is opgelost. De reconstitutietijd kan tot 5 minuten duren.
- 3. Het reconstitutieconcentraat in de flacon bevat 20 mg/ml dalbavancine.
- 4. Het reconstitutieconcentraat moet een heldere, kleurloze tot gele oplossing zijn zonder zichtbare deeltjes.
- 5.
Het reconstitutieconcentraat moet verder verdund worden met 50 mg/ml (5%)
glucose-oplossing voor infusie.
- 6. Om het gereconstitueerde concentraat te verdunnen, moet het juiste volume van het 20 mg/ml concentraat worden overgebracht van de flacon naar een intraveneuze zak of fles die 50 mg/ml (5%) glucose-oplossing voor infusie bevat. Bijvoorbeeld: 25 ml van het concentraat bevat 500 mg dalbavancine.
- 7. Na verdunning moet de oplossing voor infusie een uiteindelijke concentratie van 1 tot 5 mg/ml dalbavancine bevatten.
- 8. De oplossing voor infusie moet een heldere, kleurloze tot gele oplossing zijn zonder zichtbare deeltjes.
- 9. Als deeltjes of verkleuring wordt geconstateerd, moet de oplossing worden weggegooid.
Xydalba mag niet worden gemengd met andere geneesmiddelen of intraveneuze oplossingen. Oplossingen met natriumchloride kunnen precipitatie veroorzaken en mogen NIET worden gebruikt voor reconstitutie of verdunning. De compatibiliteit van gereconstitueerd Xydalba-concentraat is alleen vastgesteld met een 50 mg/ml (5%) glucose-oplossing voor infusie.
Als dezelfde intraveneuze lijn wordt gebruikt om naast Xydalba andere geneesmiddelen toe te dienen, dan moet de lijn voor en na elke Xydalba-infusie worden gespoeld met 5% glucose-oplossing voor infusie.
Gebruik bij pediatrische patiënten
Voor pediatrische patiënten zal de dosis Xydalba variëren afhankelijk van de leeftijd en het gewicht van het kind tot een maximum van 1.500 mg. Breng de vereiste dosis gereconstitueerde dalbavancine-oplossing, volgens de bovenstaande instructies, gebaseerd op het gewicht van het kind, over van de flacon naar een zak of fles met 5%-glucose-oplossing (50 mg/ml) voor intraveneuze infusie. De verdunde oplossing moet een uiteindelijke dalbavancineconcentratie hebben van 1-5 mg/ml.
In tabel 4 hieronder staat informatie om een infusieoplossing te bereiden met een uiteindelijke concentratie van 2 mg/ml of 5 mg/ml (voldoende voor de meeste scenario’s), toe te dienen met een spuitpomp, om een dosis van 22,5 mg/kg te bereiken bij pediatrische patiënten vanaf de geboorte tot en met 12 maanden met een gewicht van 1 tot en met 12 kg. Alternatieve concentraties kunnen worden bereid, maar moeten een uiteindelijk concentratiebereik hebben van 1-5 mg/ml dalbavancine. Zie tabel 4 om de berekeningen te bevestigen. De getoonde waarden zijn bij benadering. Merk op dat de tabel NIET alle mogelijke berekende doses voor elke leeftijdsgroep omvat, maar gebruikt kan worden om het volume bij benadering te schatten ter controle van de berekening.
Tabel 4. Bereiding van Xydalba (uiteindelijke infusieconcentratie van 2 mg/ml of 5 mg/ml, toe te dienen met een spuitpomp) bij pediatrische patiënten vanaf de geboorte tot en met 12 maanden (dosis van 22,5 mg/kg)
| Gewicht patiënt (kg) | Dosis (mg) om 22,5 mg/kg te bereiken | Volume gereconstitueerde dalbavancine-oplossing (20 mg/ml) uit de flacon op te trekken (ml) | Volume verdunningsmiddel (5%-glucose-oplossing, 50 mg/ml) toe te voegen voor het mengen (ml) | Uiteindelijke concentratie dalbavancine-infusie-oplossing | Totaal volume gedoseerd door spuitpomp (ml) |
| 1 | 22,5 | 10 ml | 90 ml | 2 mg/ml | 11,3 |
| 2 | 45,0 | 22,5 | |||
| 3 | 67,5 | 33,8 | |||
| 4 | 90,0 | 45,0 | |||
| 5 | 112,5 | 56,3 | |||
| 6 | 135,0 | 67,5 | |||
| 7 | 157,5 | 78,8 | |||
| 8 | 180,0 | 90,0 | |||
| 9 | 202,5 | 20 ml | 60 ml | 5 mg/ml | 40,5 |
| 10 | 225,0 | 45,0 | |||
| 11 | 247,5 | 49,5 | |||
| 12 | 270,0 | 54,0 |
Verwijderen
Alle resten van de gereconstitueerde oplossing moeten worden weggegooid.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/14/986/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 19 februari 2015
Datum van laatste verlenging: 5 december 2019
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.