


SmPC (samenvatting van de productkenmerken) - Dalbavancine Baxter
1. NAAM VAN HET GENEESMIDDEL
Dalbavancine Baxter 500 mg poeder voor concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon bevat dalbavancinehydrochloride overeenkomend met 500 mg dalbavancine.
Na reconstitutie bevat elke ml van het concentraat 20 mg dalbavancine.
De verdunde oplossing voor infusie moet een uiteindelijke concentratie van 1 tot 5 mg/ml dalbavancine hebben (zie rubriek 6.6).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor concentraat voor oplossing voor infusie.
Wit tot gebroken wit tot lichtgeel poeder.
4. KLINISCHE GEGEVENS
4.1. Therapeutische indicaties
Dalbavancine Baxter is geïndiceerd voor de behandeling van acute bacteriële huid- en huidstructuurinfecties (ABSSSI) bij volwassenen en pediatrische patiënten vanaf de geboorte (zie rubriek 4.4 en 5.1).
De officiële richtlijnen voor het correcte gebruik van antibacteriële middelen moeten worden opgevolgd.
4.2. Dosering en wijze van toediening
Dosering
Volwassenen
De aanbevolen dosering dalbavancine is 1500 mg, toegediend ofwel als een enkele infusie van 1500 mg of als 1000 mg gevolgd door nog eens 500 mg een week later (zie rubriek 5.1 en 5.2).
Pediatrische patiënten
De aanbevolen dosering van dalbavancine is een enkelvoudige dosis, gebaseerd op de leeftijd en het gewicht van de patiënt.
Dosis dalbavancine bij pediatrische patiënten
| Leeftijdsbereik | Dosis (behandeling met enkelvoudige dosis) |
|---|---|
| Geboorte tot jonger dan 6 jaar | 22,5 mg/kg (maximum 1500 mg) |
| 6 tot jonger dan 18 jaar | 18 mg/kg (maximum 1500 mg) |
Speciale populaties
Ouderen
Er is geen dosisaanpassing nodig (zie rubriek 5.2).
Verminderde nierfunctie
Voor volwassen en pediatrische patiënten met een licht of matig verminderde nierfunctie (creatinineklaring ≥30 tot 79 ml/min) zijn geen dosisaanpassingen nodig. Voor volwassen patiënten die regelmatig hemodialyse ondergaan (3 keer/week) zijn geen dosisaanpassingen nodig. Dalbavancine kan worden toegediend zonder rekening te houden met het tijdstip van de hemodialyse.
Bij volwassen patiënten met chronisch verminderde nierfunctie die een creatinineklaring van < 30 ml/min hebben en geen regelmatig geplande hemodialyse ondergaan, is de aanbevolen dosis verlaagd tot 1000 mg toegediend als een enkele infusie, of 750 mg gevolgd door nog eens 375 mg een week later (zie rubriek 5.2).
Er is onvoldoende informatie om een dosisaanpassing aan te bevelen voor patiënten van 3 maanden tot 18 jaar met een creatinineklaring van minder dan 30 ml/min/1,73 m2 en voor patiënten < 3 maanden oud met een nierfunctiestoornis gedefinieerd als serumcreatinine ≥ 2 maal de bovengrens van normaal of urineproductie < 0,5 ml/kg/uur of noodzaak van dialyse. De momenteel beschikbare gegevens zijn beschreven in rubriek 5.2, maar er kan geen doseringsadvies worden gegeven.
Verminderde leverfunctie
Er wordt geen dosisaanpassing van dalbavancine aanbevolen voor patiënten met een licht verminderde leverfunctie (Child-Pugh A). Voorzichtigheid is geboden bij het voorschrijven van dalbavancine aan patiënten met matig of ernstig verminderde leverfunctie (Child-Pugh B en C), aangezien er geen gegevens beschikbaar zijn om de juiste dosering te bepalen (zie rubriek 5.2).
Wijze van toediening
Intraveneus gebruik
Dalbavancine Baxter moet worden gereconstitueerd en vervolgens verder verdund voorafgaand aan toediening via intraveneuze infusie gedurende een periode van 30 minuten. Voor instructies over reconstitutie en verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Overgevoeligheidsreacties
Dalbavancine dient met voorzichtigheid te worden toegediend aan patiënten van wie bekend is dat ze overgevoelig zijn voor andere glycopeptiden, aangezien kruisovergevoeligheid kan optreden. Indien er een allergische reactie op dalbavancine optreedt, dient de toediening te worden gestaakt en dient een passende behandeling voor de allergische reactie te worden ingesteld.
Clostridioides (voorheen Clostridium) difficile-geassocieerde diarree
Bij vrijwel alle antibiotica zijn gevallen van antibiotica-geassocieerde colitis en pseudomembraneuze colitis gemeld. De ernst ervan kan variëren van mild tot levensbedreigend. Daarom is het belangrijk om deze diagnose te overwegen bij patiënten die diarree krijgen tijdens of na de behandeling met dalbavancine (zie rubriek 4.8). In dergelijke omstandigheden moet worden overwogen om de behandeling met dalbavancine te staken en ondersteunende maatregelen te nemen, evenals toepassing van een specifieke behandeling gericht tegen Clostridioides (voorheen Clostridium) difficile. Deze patiënten mogen nooit behandeld worden met geneesmiddelen die de peristaltiek onderdrukken.
Infusiegerelateerde reacties
Dalbavancine Baxter moet worden toegediend via intraveneuze infusie, met een totale infusietijd van 30 minuten om het risico op infusiegerelateerde reacties te minimaliseren. Te snelle intraveneuze infusie van glycopeptide-antibiotica middelen kan reacties veroorzaken zoals overmatig blozen van het bovenlichaam, urticaria, pruritus en/of rash. Het stoppen of vertragen van de infusie kan ertoe leiden dat deze reacties verdwijnen.
Verminderde nierfunctie
Er is beperkte informatie beschikbaar over de werkzaamheid en veiligheid van dalbavancine bij patiënten met een creatinineklaring < 30 ml/min. Op basis van simulaties is dosisaanpassing nodig bij volwassen patiënten met chronisch verminderde nierfunctie, die een creatinineklaring van < 30 ml/min hebben en die geen regelmatige hemodialyse ondergaan (zie rubriek 4.2 en 5.2). Er is onvoldoende informatie om een dosisaanpassing aan te bevelen voor patiënten van 3 maanden tot 18 jaar oud met een creatinineklaring van minder dan 30 ml/min/1,73 m2 en voor patiënten < 3 maanden oud met een nierfunctiestoornis gedefinieerd als serumcreatinine ≥ 2 maal de bovengrens van normaal of urineproductie < 0,5 ml/kg/uur of noodzaak van dialyse.
Gemengde infecties
In het geval gemengde infecties waarbij de aanwezigheid van gramnegatieve bacteriën wordt vermoed, dienen de patiënten ook behandeld te worden met een geschikt antibioticum tegen gramnegatieve bacteriën (zie rubriek 5.1).
Niet-vatbare organismen
Het gebruik van antibiotica kan de overgroei van niet-vatbare micro-organismen bevorderen. Indien er tijdens de behandeling een superinfectie optreedt, dienen passende maatregelen te worden genomen.
Beperkingen van de klinische gegevens
Er zijn beperkte gegevens over de veiligheid en werkzaamheid van dalbavancine bij toediening van meer dan twee doses (met één week ertussen). In de belangrijkste onderzoeken naar ABSSSI werd behandeling van infecties beperkt tot cellulitis/erysipelas, abcessen en wondinfecties. Er is geen ervaring met dalbavancine bij de behandeling van ernstig immuungecompromitteerde patiënten.
Hulpstoffen
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij' is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Uit een in vitro receptorscreeningonderzoek blijkt dat interactie met andere therapeutische doelen of mogelijk klinisch relevante farmacodynamische interacties onwaarschijnlijk zijn (zie rubriek 5.1).
Er is geen klinisch onderzoek naar geneesmiddelinteracties met dalbavancine uitgevoerd.
Potentiële invloed van andere geneesmiddelen op de farmacokinetiek van dalbavancine
Dalbavancine wordt niet gemetaboliseerd door CYP-enzymen in vitro. Daarom is het onwaarschijnlijk dat gelijktijdig toegediende CYP-inductoren of -remmers de farmacokinetiek van dalbavancine beïnvloeden.
Het is niet bekend of dalbavancine een substraat is voor hepatische opname- en effluxtransporters. Gelijktijdige toediening met remmers van deze transporters kan de blootstelling aan dalbavancine verhogen. Voorbeelden van dergelijke transporterremmers zijn versterkte proteaseremmers, verapamil, kinidine, itraconazol, claritromycine en ciclosporine.
Potentiële invloed van dalbavancine op de farmacokinetiek van andere geneesmiddelen
De mogelijke invloed van dalbavancine op geneesmiddelen die door CYP-enzymen worden gemetaboliseerd, is naar verwachting laag, aangezien dalbavancine in vitro geen remmer of inductor van CYP-enzymen is. Er zijn geen gegevens over dalbavancine als remmer van CYP2C8.
Het is niet bekend of dalbavancine een transporterremmer is. Een verhoogde blootstelling aan transportersubstraten die gevoelig zijn voor geremde transporteractiviteit, zoals statines en digoxine, kan niet worden uitgesloten wanneer deze worden gecombineerd met dalbavancine.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van dalbavancine bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Gebruik van Dalbavancine Baxter wordt niet aanbevolen tijdens de zwangerschap, tenzij het mogelijk verwachte voordeel duidelijk opweegt tegen het potentiële risico voor de foetus.
Borstvoeding
Het is niet bekend of dalbavancine in de moedermelk wordt uitgescheiden. Dalbavancine wordt echter uitgescheiden in de melk van zogende ratten en wordt mogelijk uitgescheiden in de moedermelk van mensen. Dalbavancine wordt oraal niet goed opgenomen. Een effect op de gastro-intestinale flora of de mondflora van een zuigeling die borstvoeding krijgt, kan echter niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden voortgezet/gestaakt of dat de behandeling met Dalbavancine Baxter moet worden voortgezet/gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van de behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
In dieronderzoeken werd verminderde vruchtbaarheid aangetoond (zie rubriek 5.3). Het potentiële risico voor de mens is niet bekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Dalbavancine Baxter heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen, aangezien duizeligheid is gemeld bij een klein aantal patiënten (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
In klinische fase 2/3-onderzoeken kregen 2.473 volwassen patiënten dalbavancine toegediend als een enkele infusie van 1500 mg, of 1000 mg gevolgd door nog eens 500 mg een week later. De meest voorkomende bijwerkingen die optraden bij ≥ 1% van de patiënten die werden behandeld met dalbavancine waren misselijkheid (2,4%), diarree (1,9%) en hoofdpijn (1,3%) en waren over het algemeen licht of matig van aard.
Tabel met bijwerkingen (tabel 1)
De volgende bijwerkingen zijn vastgesteld in klinische fase 2/3-onderzoeken met dalbavancine. De bijwerkingen zijn ingedeeld naar systeem/orgaanklasse en frequentie. De frequentie wordt als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100,< 1/10), soms (≥ 1/1000,< 1/100), zelden (≥ 1/10000,< 1/1000).
Tabel 1: Tabel met bijwerkingen
| Systeem/orgaanklasse | Vaak | Soms | Zelden |
|---|---|---|---|
| Systeem/orgaanklasse | Vaak | Soms | Zelden |
| Infecties en parasitaire aandoeningen | vulvovaginale mycotische infectie, urineweginfectie, | ||
| schimmelinfectie, Clostridioides (voorheen Clostridium) difficile-colitis, orale candidiasis | |||
| Bloed- en lymfstelselaandoeningen | anemie, trombocytose, eosinofilie, leukopenie, neutropenie | ||
| Immuunsysteemaandoeningen | anafylactoïde reactie | ||
| Voedings- en stofwisselingsstoornissen | verminderde eetlust | ||
| Psychische stoornissen | insomnia | ||
| Zenuwstelselaandoeningen | hoofdpijn | dysgeusie, duizeligheid | |
| Bloedvataandoeningen | overmatig blozen, flebitis | ||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | hoesten | bronchospasme | |
| Maagdarmstelselaandoeningen | misselijkheid, diarree | constipatie, buikpijn, dyspepsie, abdominaal ongemak, braken | |
| Huid- en onderhuidaandoeningen | pruritus, urticaria, uitslag | ||
| Voortplantingsstelsel- en borstaandoeningen | vulvovaginale pruritus | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | infusiegerelateerde reacties | ||
| Onderzoeken | bloed lactaatdehydrogenase verhoogd, alanine-aminotransferase verhoogd, aspartaataminotransferase verhoogd, bloed urinezuur verhoogd, leverfunctietest afwijkend, transaminasen verhoogd, bloed alkalische fosfatase verhoogd, bloedplaatjestelling verhoogd, lichaamstemperatuur verhoogd, leverenzym verhoogd, gamma-glutamyltransferase verhoogd |
Beschrijving van geselecteerde bijwerkingen
Klasse Ongewenste reacties
Ototoxiciteit is in verband gebracht met het gebruik van glycopeptiden (vancomycine en teicoplanine); patiënten die gelijktijdig behandeld worden met een ototoxisch geneesmiddel, zoals een aminoglycoside, lopen mogelijk een verhoogd risico.
Pediatrische patiënten
De veiligheid van dalbavancine werd beoordeeld in een klinisch fase 3-onderzoek waaraan 168 pediatrische patiënten met ABSSSI (of vermoedelijke dan wel bevestigde sepsis indien in de leeftijd van jonger dan 3 maanden) vanaf geboorte tot 18 jaar oud deelnamen die werden behandeld met dalbavancine (91 patiënten werden behandeld met een enkele dosis dalbavancine en 78 patiënten, allemaal 3 maanden en ouder, werden behandeld met een regime van twee doses dalbavancine). Van deze 169 pediatrische patiënten waren er 58 adolescenten (12 jaar en ouder), waren er 49 kinderen in de leeftijd van 6 jaar tot jonger dan 12 jaar, waren er 35 in de leeftijd van 2 jaar tot jonger dan 6 jaar, waren er 17 in de leeftijd van 3 maanden tot jonger dan 2 jaar en waren er 10 jonger dan 3 maanden. Voorts werd in een open-label, farmacokinetisch fase 1-onderzoek de toediening van een enkelvoudige dosis dalbavancine geëvalueerd bij 8 patiënten van jonger dan 3 maanden oud. In deze twee klinische onderzoeken waren er 18 kinderen jonger dan 3 maanden, waaronder 3 premature en 5 aterme neonaten. Over het algemeen waren de veiligheidsbevindingen van dalbavancine bij deze pediatrische patiënten vergelijkbaar met die waargenomen bij volwassenen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Er is geen specifieke informatie beschikbaar over de behandeling van overdosering met dalbavancine, aangezien er in klinische onderzoeken geen dosisbeperkende toxiciteit is waargenomen. In fase 1-onderzoeken kregen gezonde vrijwilligers enkele doses van maximaal 1500 mg en cumulatieve doses van maximaal 4500 mg toegediend gedurende een periode van maximaal 8 weken, zonder tekenen van toxiciteit of klinisch zorgwekkende laboratoriumresultaten. In fase 3-onderzoeken kregen patiënten enkele doses van maximaal 1500 mg toegediend.
De behandeling van een overdosering met dalbavancine moet bestaan uit observatie en algemene ondersteunende maatregelen. Hoewel er geen specifieke informatie beschikbaar is over het gebruik van hemodialyse voor de behandeling van overdosering, moet worden opgemerkt dat er in een fase 1-onderzoek bij patiënten met verminderde nierfunctie minder dan 6% van de aanbevolen dosis dalbavancine na 3 uur hemodialyse was verwijderd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antibacteriële stoffen voor systemisch gebruik, glycopeptide- antibacteriële stoffen, ATC-code: J01XA04.
Werkingsmechanisme
Dalbavancine is een bactericide lipoglycopeptide.
Het werkingsmechanisme bij vatbare grampositieve bacteriën behelst remming van de celwandsynthese door binding aan de terminale D-alanyl-D-alanine van het stampeptide in vormend peptidoglycaan. Dit voorkomt dwarsbindingen (transpeptidatie en transglycosylatie) van disacharide-subeenheden, wat leidt tot bacteriële celdood.
Resistentiemechanisme
Alle gramnegatieve bacteriën zijn van nature resistent tegen dalbavancine.
Resistentie tegen dalbavancine bij Staphylococcus spp. en Enterococcus spp. wordt gemedieerd door VanA, een genotype dat resulteert in modificatie van het doelpeptide in vormende celwand. Op basis van in vitro-onderzoeken wordt de activiteit van dalbavancine niet beïnvloed door andere klassen vancomycine-resistentiegenen.
De minimaal remmende concentratie (MIC) van dalbavancine is voor vancomycine-intermediaire stafylokokken (VISA) hoger dan voor volledig vancomycine-vatbare stammen. Als de isolaten met hogere dalbavancine MIC's stabiele fenotypen vertegenwoordigen en gecorreleerd zijn met resistentie tegen de andere glycopeptiden, dan zou het waarschijnlijke mechanisme een toename zijn van het aantal glycopeptidedoelen in vormend peptidoglycaan.
Kruisresistentie tussen dalbavancine en andere klassen antibiotica werd niet waargenomen bij in vitro-onderzoeken. Meticillineresistentie heeft geen invloed op de werking van dalbavancine.
Interacties met andere antibiotica
Tijdens in vitro-onderzoeken is geen antagonisme waargenomen tussen dalbavancine en andere veelgebruikte antibiotica (bijv. cefepime, ceftazidim, ceftriaxon, imipenem, meropenem, amikacine, aztreonam, ciprofloxacine, piperacilline/tazobactam en trimethoprim/sulfamethoxazol) bij tests op 12 soorten gramnegatieve pathogenen (zie rubriek 4.5).
Breekpunten voor gevoeligheidstesten
MIC (minimaal remmende concentratie) interpretatieve criteria voor gevoeligheidstesten zijn vastgesteld door het Europees Comité voor Antimicrobiële Gevoeligheidstesten (EUCAST, European Committee on Antimicrobial Susceptibility Testing) voor dalbavancine en zijn hier te vinden: https://www.ema.europa.eu/documents/other/minimum-inhibitory-concentration-mic-breakpoints_en.xlsx
Relatie FK/FD (Farmacokinetiek/Farmacodynamiek)
Bactericide werking tegen stafylokokken in vitro is tijdsafhankelijk bij serumconcentraties dalbavancine die vergelijkbaar zijn met die welke bij de aanbevolen dosering bij mensen worden verkregen. In vivo-relatie FK/FD van dalbavancine tegen S. aureus werd onderzocht met behulp van een neutropenisch model van infectie bij dieren. Hieruit bleek dat de antibacteriële activiteit van dalbavancine het beste lijkt te correleren met de verhouding van het oppervlak onder de ongebonden plasmaconcentratie-tijdcurve tot de minimaal remmende concentratie (fAUC/MIC).
Klinische werkzaamheid tegen specifieke pathogenen
In klinische onderzoeken is de werkzaamheid aangetoond tegen de pathogenen die zijn vermeld voor ABSSSI en die in vitro gevoelig waren voor dalbavancine:
- Staphylococcus aureus
- Streptokokken pyogenes
- Streptococcus agalactiae
- Streptococcus dysgalactiae
- De Streptococcus anginosus-groep (omvat S. anginosus, S. intermedius en S. constellatus).
Antibacteriële activiteit tegen andere relevante pathogenen
De klinische werkzaamheid tegen de volgende pathogenen is niet vastgesteld, hoewel in vitro-onderzoeken suggereren dat ze gevoelig zouden zijn voor dalbavancine bij afwezigheid van verworven resistentiemechanismen:
- G streptokokken-groep
- Clostridium perfringens
- Peptostreptococcus spp.
Pediatrische patiënten
Dalbavancine werd geëvalueerd bij pediatrische patiënten met ABSSSI of vermoedelijke dan wel bevestigde sepsis indien in de leeftijd van jonger dan 3 maanden vanaf geboorte tot 18 jaar oud in één open-label, gerandomiseerd, met vergelijkingsmiddel-gecontroleerd klinisch fase 3-onderzoek. Aan het onderzoek namen 169 patiënten deel die met dalbavancine werden behandeld (91 patiënten die met een enkele dosis dalbavancine werden behandeld en 78 patiënten, allemaal 3 maanden en ouder, die met een regime van twee doses dalbavancine werden behandeld) en 30 patiënten die met een vergelijkingsmiddel werden behandeld. Zeven van de 10 patiënten in de leeftijd van jonger dan 3 maanden werden in het onderzoek opgenomen met vermoedelijke dan wel bevestigde sepsis. Het primaire doel was om de veiligheid en verdraagbaarheid van dalbavancine te beoordelen. Secundaire doelen waren onder meer het beoordelen van de werkzaamheid en farmacokinetiek. De werkzaamheid was een beschrijvend eindpunt. Het klinisch genezingspercentage bij 'test-of-cure' (aangepaste 'intention to treat' mITT)) bedroeg 95,2% (79/83) in de groep met een enkele dosis dalbavancine, 97,3% (72/74) in de groep met twee doses dalbavancine en 100% (30/30) in de vergelijkingsgroep.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van dalbavancine is beschreven op basis van gezonde proefpersonen, patiënten en speciale populaties. Systemische blootstelling aan dalbavancine is dosisproportioneel na enkele doses in een bereik van 140 tot 1 120 mg, wat wijst op een lineaire farmacokinetiek van dalbavancine. Er werd geen accumulatie van dalbavancine waargenomen na meervoudige intraveneuze infusies die eenmaal per week gedurende maximaal 8 weken werden toegediend (1000 mg op dag 1, gevolgd door maximaal 7 wekelijkse doses van 500 mg) bij gezonde volwassenen.
De gemiddelde terminale eliminatiehalfwaardetijd (t1/2) bedroeg 372 (bereik 333 tot 405) uur. De farmacokinetiek van dalbavancine wordt het best beschreven met behulp van een drie-compartimentmodel (α- en β-distributiefasen gevolgd door een terminale eliminatiefase). De distributiehalfwaardetijd (t1/2β), die het grootste deel van het klinisch relevante concentratie-tijdprofiel vormt, varieerde van 5 tot 7 dagen en komt overeen met dosering eenmaal per week.
De geschatte farmacokinetische parameters van dalbavancine na respectievelijk het regime met twee doses en het regime met één dosis worden hieronder weergegeven in tabel 2.
Tabel 2: Gemiddelde (SD) farmacokinetische parameters van dalbavancine voor volwassenen in een populatiefarmacokinetische analyse1
| Parameter | Regime met twee doses2 | Regime met enkele dosis3 |
|---|---|---|
| Cmax (mg/l) | Dag 1: 281 (52) | Dag 1: 411 (86) |
| Dag 8: 141 (26) | ||
| AUC0-dag 14 (mg•u/l) | 18 100 (4 600) | 20 300 (5 300) |
| Cl (l/u) | 0,048 (0,0086) | 0,049 (0,0096) |
| 1 Bron: DAL-MS-01. | ||
| 2 1000 mg op dag 1 + 500 mg op dag 8; onderzoek DUR001-303 proefpersonen met evalueerbaar FK-monster. | ||
| 3 1500 mg; onderzoek DUR001-303 proefpersonen met evalueerbaar FK-monster. | ||
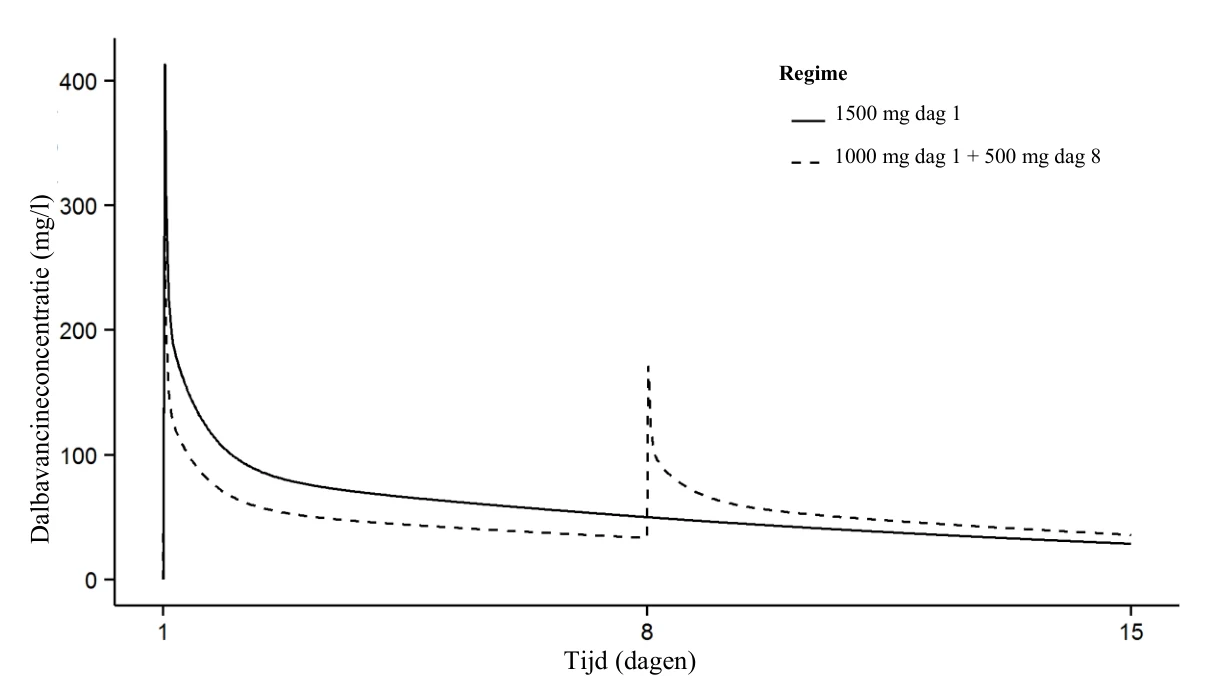
De plasmaconcentratietijd van dalbavancine na respectievelijk het regime met twee doses en het regime met enkele dosis wordt weergegeven in afbeelding 1.
Afbeelding 1: Plasmaconcentraties dalbavancine versus tijd bij een typische volwassen ABSSSI-patiënt (simulatie met populatiefarmacokinetisch model) voor zowel het regime met enkele dosis als het regime met twee doses.
Distributie
De klaring en het distributievolume bij steady state zijn vergelijkbaar tussen gezonde proefpersonen en patiënten met infecties. Het distributievolume bij steady state was vergelijkbaar met het volume extracellulaire vloeistof. Dalbavancine bindt zich reversibel aan menselijke plasma-eiwitten, voornamelijk aan albumine. De plasma-eiwitbinding van dalbavancine bedraagt 93% en verandert niet als een functie van de geneesmiddelconcentratie, renaal falen of leverfalen. Na een enkele intraveneuze dosis van 1000 mg bij gezonde vrijwilligers bedroeg de AUC in huidblaarvocht (gebonden en ongebonden dalbavancine) ongeveer 60% van de plasma-AUC op dag 7 na toediening van de dosis.
Biotransformatie
Er zijn geen significante hoeveelheden metabolieten in menselijk plasma aangetroffen. De metabolieten hydroxy-dalbavancine en mannosyl aglycon zijn in de urine aangetroffen (< 25% van de toegediende dosis). De metabolische routes verantwoordelijk voor de vorming van deze metabolieten zijn niet geïdentificeerd. Echter, vanwege de relatief kleine bijdrage van de metabolisering aan de algehele eliminatie van dalbavancine, worden er geen geneesmiddelinteracties door middel van remming of inductie van de metabolisering van dalbavancine verwacht. Hydroxy-dalbavancine en mannosyl aglycon hebben significant minder antibacteriële activiteit dan dalbavancine.
Eliminatie
Na toediening van een enkele dosis van 1000 mg bij gezonde proefpersonen werd gemiddeld 19% tot 33% van de toegediende dosis dalbavancine met de urine uitgescheiden als dalbavancine en 8% tot 12% als de metaboliet hydroxy-dalbavancine. Ongeveer 20% van de toegediende dosis werd uitgescheiden met feces.
Speciale populaties
Verminderde nierfunctie
De farmacokinetiek van dalbavancine werd geëvalueerd bij 28 volwassen proefpersonen met verschillende gradaties van verminderde nierfunctie en bij 15 vergelijkbare proefpersonen met een normale nierfunctie. Na een enkele dosis van 500 mg of 1000 mg dalbavancine was de gemiddelde totale klaring (CLT) met 11%, 35% en 47% verlaagd bij proefpersonen met mild (CLCR 50-79 ml/min), matig (CLCR 30-49 ml/min) en ernstig (CLCR < 30 ml/min) verminderde nierfunctie, vergeleken met proefpersonen met een normale nierfunctie. De gemiddelde AUC voor proefpersonen met een
Regime
1500 mg dag 1
1000 mg dag 1 + 500 mg dag 8
Tijd (dagen)
Dalb av an cin ec on ce n tr atie ( mg/l)
creatinineklaring < 30 ml/min was ongeveer 2 maal hoger. De klinische significantie van de verlaging van de gemiddelde plasma-CLT en de daarmee gepaard gaande verhoging van de AUC0-∞ die werd opgemerkt in deze farmacokinetische onderzoeken met dalbavancine bij proefpersonen met ernstig verminderde nierfunctie, is niet vastgesteld. De farmacokinetiek van dalbavancine bij proefpersonen met renaal falen in het eindstadium die regelmatig nierdialyse (driemaal per week) ondergingen, was vergelijkbaar met die waargenomen bij proefpersonen met licht tot matig verminderde nierfunctie. Minder dan 6% van een toegediende dosis is verwijderd na drie uur hemodialyse. Voor doseringsinstructies bij volwassen proefpersonen met verminderde nierfunctie, zie rubriek 4.2.
Er is onvoldoende informatie om een dosisaanpassing aan te bevelen voor patiënten in de leeftijd van 3 maanden tot 18 jaar met een creatinineklaring van minder dan 30 ml/min/1,73 m2. Patiënten < 3 maanden oud met een nierfunctiestoornis, gedefinieerd als serumcreatinine ≥ 2 maal de bovengrens van normaal of urineproductie < 0,5 ml/kg/uur of noodzaak van dialyse, werden uitgesloten van de klinische onderzoeken. Bij de 18 pediatrische patiënten < 3 maanden oud die in de klinische onderzoeken werden opgenomen, was het bereik van de genormaliseerde creatinineklaring (op basis van de formule van Schwartz, aan het bed) 34 tot 118 ml/min/1,73 m2. Er zijn geen waargenomen FK-gegevens beschikbaar over pediatrische patiënten met ernstig verminderde nierfunctie. Op basis van populatiefarmacokinetische modellen was de voorspelde gemiddelde AUC van dalbavancine voor pediatrische patiënten met ernstig verminderde nierfunctie (CLCR ≤ 30 ml/min/1,73 m2) ongeveer 13-30% hoger vergeleken met pediatrische patiënten met een normale nierfunctie die met dezelfde dosis werden behandeld.
Verminderde leverfunctie
De farmacokinetiek van dalbavancine werd geëvalueerd bij 17 proefpersonen met licht, matig of ernstig verminderde leverfunctie en vergeleken met 9 vergelijkbare, gezonde proefpersonen met een normale leverfunctie. De gemiddelde AUC bleef onveranderd bij proefpersonen met een licht verminderde leverfunctie vergeleken met proefpersonen met een normale leverfunctie. De gemiddelde AUC daalde echter met respectievelijk 28% en 31% bij proefpersonen met matig en ernstig verminderde leverfunctie. De oorzaak en de klinische significantie van de verminderde blootstelling bij proefpersonen met matig en ernstig verminderde leverfunctie zijn onbekend. Voor doseringsinstructies bij proefpersonen met verminderde leverfunctie, zie rubriek 4.2.
Geslacht
In de farmacokinetiek van dalbavancine zijn geen klinisch significante verschillen gerelateerd aan het geslacht waargenomen bij gezonde proefpersonen of bij patiënten met infecties. Er wordt geen dosisaanpassing op basis van geslacht aanbevolen.
Ouderen
De farmacokinetiek van dalbavancine veranderde niet significant met de leeftijd en daarom is geen dosisaanpassing op basis van leeftijd nodig (zie rubriek 4.2). De ervaring met dalbavancine bij ouderen is beperkt: in de klinische fase 2/3-onderzoeken werden 276 patiënten ≥ 75 jaar opgenomen, waarvan er 173 dalbavancine kregen. In de klinische onderzoeken zijn patiënten tot en met 93 jaar oud opgenomen.
Pediatrische patiënten
De farmacokinetiek van dalbavancine werd geëvalueerd bij 219 individuele pediatrische patiënten [van 4 dagen tot 17 jaar oud, waaronder premature neonaaten (zwangerschapsduur 32 tot < 37 weken; n=3) en voldragen neonaten (zwangerschapsduur 37 tot 40 weken; n=5)]. Het model voorspelde dat de gemiddelde plasma-AUC0-120u van dalbavancine bij premature neonaten bij de geboorte (zwangerschapsduur (GA, gestational age) 32 weken tot < 37 weken) ongeveer 62% bedroeg van die bij volwassen patiënten, terwijl het AUC0-120h in oudere pediatrische groepen 84-96% van dat bij volwassen patiënten was. Desalniettemin was in alle pediatrische leeftijdsgroepen het percentage patiënten dat de PK/PD-doelen met betrekking tot de in-vivo-geneesmiddelactiviteit bereikte 90% of hoger voor MIC's tot 0,5 mg/l.
Tabel 3: Gesimuleerde gemiddelde (SD) farmacokinetische parameters van dalbavancine voor pediatrische en volwassen patiënten met behulp van een populatiefarmacokinetische analyse1
| Parameter | Prema-ture neonaat | Voldragen neonaat | Jonge zuigeling | Zuigeling | Peuter | Kind | Adolescent | Volwassene | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Leeftijd | GA 26 - < 37 weken | Geboorte - 1 maand | 1 maand - < 3 maanden | 3 maanden - < 2 jaar | 2 jaar - < 6 jaar | 6 jaar - < 12 jaar | 12 jaar - < 18 jaar | ≥ 18 jaar | |||||||||||
| Dosis | 22,5 mg/kg | 22,5 mg/kg | 22,5 mg/kg | 22,5 mg/kg | 22,5 mg/kg | 18 mg/kg | 18 mg/kg | 1500 mg | |||||||||||
| Cmax (mg/l) | 228 (88) | 305 (130) | 305 (130) | 306 (130) | 303 (130) | 258 (110) | 250 (110) | 417 (110) | |||||||||||
AUC0-120u (mg•u/l) | 6 480 (2 000) | 8 930 (2 900) | 9 040 (3 000) | 9 470 (3 100) | 10 100 (3 300) | 8 850 (2 900) | 9 030 (3 100) | 10 500 (3 100) | |||||||||||
| 1 Bron: DAL-MS-03. | |||||||||||||||||||
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De toxiciteit van dalbavancine werd geëvalueerd na dagelijkse intraveneuze toediening gedurende maximaal 3 maanden bij ratten en honden. De dosisafhankelijke toxiciteit omvatte serumchemie en histologisch bewijs van nier- en leverbeschadiging, verminderde rode bloedcelparameters en injectieplaatsirritatie. Alleen bij honden werden dosisafhankelijke infusiereacties waargenomen gekenmerkt door zwelling en/of roodheid van de huid (niet gerelateerd aan de injectieplaats), bleekheid van de slijmvliezen, speekselhypersecretie, braken, sedatie en een lichte daling van de bloeddruk en toename van de hartfrequentie. Deze infusiereacties waren van voorbijgaande aard (verdwenen binnen 1 uur na toediening) en werden toegeschreven aan het vrijkomen van histamine. Het toxiciteitsprofiel van dalbavancine bij jonge ratten kwam overeen met het eerder waargenomen profiel bij volwassen ratten bij dezelfde doseringsniveaus (mg/kg/dag).
In onderzoeken naar de reproductietoxiciteit bij ratten en konijnen werd geen teratogeen effect aangetoond. Bij ratten werden bij een blootstelling van ongeveer 3 keer hoger dan de klinische blootstelling verminderde vruchtbaarheid en een verhoogde incidentie van embryo-sterfte, afname van het foetaal gewicht, verminderde botontwikkeling en verhoogde neonatale sterfte geconstateerd. Bij konijnen traden abortussen op in samenhang met maternale toxiciteit bij blootstelling onder het therapeutische bereik voor de mens.
Er zijn geen langetermijnonderzoeken naar carcinogeniciteit uitgevoerd. Dalbavancine was niet mutageen of clastogeen in een reeks van in vitro en in vivo genotoxiciteitstesten.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Mannitol (E421)
Lactosemonohydraat
Zoutzuur 1N (voor pH-aanpassing)
Natriumhydroxide 1N (voor pH-aanpassing)
6.2 Gevallen van onverenigbaarheid
Natriumchlorideoplossingen kunnen neerslag veroorzaken en mogen niet worden gebruikt voor reconstitutie of verdunning (zie rubriek 6.6).
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen of intraveneuze oplossingen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Droog poeder: 3 jaar
Chemische en fysische stabiliteit van Dalbavancine Baxter tijdens gebruik is voor zowel het gereconstitueerde concentraat als voor de verdunde oplossing aangetoond voor 48 uur bij 25°C en bij 2-8°C.
Vanuit een microbiologisch oogpunt moet het product onmiddellijk gebruikt worden. Als het niet onmiddellijk wordt gebruikt, zijn de bewaartijden tijdens gebruik en bewaarcondities voor gebruik de verantwoordelijkheid van de gebruiker en zijn deze doorgaans niet langer dan 24 uur bij 2°C tot 8°C, behalve als de reconstitutie/verdunning is uitgevoerd onder gecontroleerde en gevalideerde aseptische omstandigheden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel gelden geen speciale bewaarcondities.
Voor de bewaarcondities van het geneesmiddel na reconstitutie en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Heldere, transparante glazen injectieflacon van 53 ml voor eenmalig gebruik, met chloorbutylrubberen stop en een rood aluminium kapje ter verzegeling.
Elke verpakking bevat 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Dalbavancine Baxter moet worden gereconstitueerd met steriel water voor injecties en vervolgens worden verdund met 50 mg/ml (5%) glucose-oplossing voor infusie.
Dalbavancine Baxter-injectieflacons zijn uitsluitend voor eenmalig gebruik.
Instructies voor reconstitutie en verdunning
Voor de reconstitutie en verdunning van Dalbavancine Baxter moet een aseptische techniek worden gebruikt.
- 1. De inhoud van elke injectieflacon moet worden gereconstitueerd door langzaam 25 ml water voor injecties toe te voegen.
- 2. Niet schudden. Om schuimvorming te voorkomen, wisselt u af tussen zachtjes ronddraaien en omkeren van de injectieflacon, totdat de inhoud volledig is opgelost. De reconstitutietijd kan oplopen tot 5 minuten.
- 3. Het gereconstitueerde concentraat in de injectieflacon bevat 20 mg/ml dalbavancine.
- 4. Het gereconstitueerde concentraat moet een heldere, kleurloze tot gele oplossing zijn, zonder zichtbare deeltjes.
- 5. Het gereconstitueerde concentraat moet verder worden verdund met 50 mg/ml (5%) glucose-oplossing voor infusie.
- 6. Om het gereconstitueerde concentraat te verdunnen, moet het juiste volume van het 20 mg/ml concentraat uit de injectieflacon worden overgebracht naar een intraveneuze zak of fles met 50 mg/ml (5%) glucose-oplossing voor infusie. Bijvoorbeeld: 25 ml van het concentraat bevat 500 mg dalbavancine.
- 7. Na verdunning moet de oplossing voor infusie een uiteindelijke concentratie van 1 tot 5 mg/ml dalbavancine hebben.
- 8. De oplossing voor infusie moet een heldere, kleurloze tot gele oplossing zijn, zonder zichtbare deeltjes.
- 9. Als er deeltjes of verkleuringen worden aangetroffen, moet de oplossing worden weggegooid.
Dalbavancine Baxter mag niet gemengd worden met andere geneesmiddelen of intraveneuze oplossingen. Oplossingen die natriumchloride bevatten, kunnen neerslag veroorzaken en mogen NIET worden gebruikt voor reconstitutie of verdunning. De compatibiliteit van gereconstitueerd Dalbavancine Baxter-concentraat is alleen vastgesteld met 50 mg/ml (5%) glucose-oplossing voor infusie.
Als een gemeenschappelijke intraveneuze lijn wordt gebruikt om naast Dalbavancine Baxter ook andere geneesmiddelen toe te dienen, moet de lijn vóór en na elke Dalbavancine Baxter-infusie worden gespoeld met 5% glucose-oplossing voor infusie.
Gebruik bij pediatrische patiënten
Voor pediatrische patiënten varieert de dosis Dalbavancine Baxter op basis van de leeftijd en het gewicht van het kind met een maximum van 1500 mg. Breng de op basis van het gewicht van het kind vereiste dosis gereconstitueerde dalbavancine-oplossing volgens de bovenstaande instructies over van de injectieflacon naar een intraveneuze zak of fles met 50 mg/ml (5%) glucose-oplossing voor infusie. De verdunde oplossing moet een uiteindelijke concentratie van 1 tot 5 mg/ml dalbavancine bevatten.
Tabel 4 hieronder bevat informatie over het bereiden van een infuusoplossing met een uiteindelijke concentratie van 2 mg/ml of 5 mg/ml (voldoende voor de meeste scenario's), toe te dienen met een spuitpomp, om een dosis te bereiken van 22,5 mg/kg bij pediatrische patiënten vanaf de geboorte tot en met 12 maanden oud met een gewicht van 1 tot 12 kg. Alternatieve concentraties kunnen worden bereid, maar moeten een uiteindelijke concentratie hebben van 1 tot 5 mg/ml dalbavancine. Raadpleeg tabel 4 om uw berekening te bevestigen. De getoonde waarden zijn bij benadering. Houd er rekening mee dat de tabel NIET alle mogelijke berekende doses voor elke leeftijdsgroep bevat, maar kan worden gebruikt om het volume bij benadering te schatten ter controle van de berekening.
Tabel 4: Bereiding van Dalbavancine Baxter (uiteindelijke infusieconcentratie 2 mg/ml of 5 mg/ml, toe te dienen via een spuitpomp) voor pediatrische patiënten vanaf de geboorte tot en met 12 maanden (dosis van 22,5 mg/kg)
| Gewicht patiënt (kg) | Dosis (mg) om 22,5 mg/kg te bereiken | Volume gereconstitueerde dalbavancine-oplossing (20 mg/ml) op te trekken uit injectieflacon (ml) | Volume verdunningsmiddel 50 mg/ml (5%) glucose-oplossing toe te voegen voor het mengen (ml) | Uiteindelijke concentratie dalbavancine-infuusoplossing | Totaal gedoseerd volume met spuitpomp (ml) |
|---|---|---|---|---|---|
| Gewicht patiënt (kg) | Dosis (mg) om 22,5 mg/kg te bereiken | Volume gereconstitueerde dalbavancine-oplossing (20 mg/ml) op te trekken uit injectieflacon (ml) | Volume verdunningsmiddel 50 mg/ml (5%) glucose-oplossing toe te voegen voor het mengen (ml) | Uiteindelijke concentratie dalbavancine-infuusoplossing | Totaal gedoseerd volume met spuitpomp (ml) |
| 1 | 22,5 | 10 ml | 90 ml | 2 mg/ml | 11,3 |
| 2 | 45,0 | 22,5 | |||
| 3 | 67,5 | 33,8 | |||
| 4 | 90,0 | 45,0 | |||
| 5 | 112,5 | 56,3 | |||
| 6 | 135,0 | 67,5 | |||
| 7 | 157,5 | 78,8 | |||
| 8 | 180,0 | 90,0 | |||
| 9 | 202,5 | 20 ml | 60 ml | 5 mg/ml | 40,5 |
| 10 | 225,0 | 45,0 | |||
| 11 | 247,5 | 49,5 | |||
| 12 | 270,0 | 54,0 |
Verwijdering
Verwijder alle ongebruikte gereconstitueerde oplossing.
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Baxter B.V., Kobaltweg 49, 3542 CE Utrecht, Nederland
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 134422
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 maart 2025.
Datum van laatste verlenging:
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 6.3: 21 januari 2026.