


SmPC (samenvatting van de productkenmerken) - Sunitinib Teva
1. NAAM VAN HET GENEESMIDDEL
Sunitinib Teva 12,5 mg, harde capsules
Sunitinib Teva 25 mg, harde capsules
Sunitinib Teva 37,5 mg, harde capsules
Sunitinib Teva 50 mg, harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
12,5 mg harde capsules
Elke capsule bevat 12,5 mg sunitinib.
25 mg harde capsules
Elke capsule bevat 25 mg sunitinib.
37,5 mg harde capsules
Elke capsule bevat 37,5 mg sunitinib.
50 mg harde capsules
Elke capsule bevat 50 mg sunitinib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule.
Sunitinib Teva 12,5 mg, harde capsules
De capsules zijn harde gelatinecapsules met een ondoorzichtige, midden-oranje capsulekap en een ondoorzichtige, midden-oranje capsuleromp, met in zwarte opdruk “12,5” op de capsulekap. Elke maat 4 capsule (totale gesloten lengte ongeveer 14,2 mm) bevat een oranje, gegranuleerd poeder.
Sunitinib Teva 25 mg, harde capsules
De capsules zijn harde gelatinecapsules met een ondoorzichtige, licht-oranje capsulekap en een ondoorzichtige, midden-oranje capsuleromp, met in zwarte opdruk “25” op de capsulekap. Elke maat 3 capsule (totale gesloten lengte ongeveer 15,8 mm) bevat een oranje, gegranuleerd poeder.
Sunitinib Teva 37,5 mg, harde capsules
De capsules zijn harde gelatinecapsules met een ondoorzichtige, gele capsulekap en een ondoorzichtige, gele capsuleromp, met in zwarte opdruk “37,5” op de capsulekap. Elke maat 2 capsule (totale gesloten lengte ongeveer 17,6 mm) bevat een oranje, gegranuleerd poeder.
Sunitinib Teva 50 mg, harde capsules
De capsules zijn harde gelatinecapsules met een ondoorzichtige, licht-oranje capsulekap en een ondoorzichtige, licht-oranje capsuleromp, met in zwarte opdruk “50” op de capsulekap. Elke maat 2 capsule (totale gesloten lengte ongeveer 17,6 mm) bevat een oranje, gegranuleerd poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Gastro-intestinale stromatumor (GIST)
Sunitinib Teva is geïndiceerd voor de behandeling van niet operatief te verwijderen en/of gemetastaseerde maligne gastro-intestinale stromatumoren (GIST) bij volwassenen na het falen van behandeling met imatinib als gevolg van resistentie of intolerantie.
Gemetastaseerd niercelcarcinoom (MRCC)
Sunitinib Teva is geïndiceerd voor de behandeling van gevorderd/gemetastaseerd niercelcarcinoom (MRCC) bij volwassenen.
Neuro-endocriene tumoren van de pancreas (pancreasNET)
Sunitinib Teva is geïndiceerd voor de behandeling van niet operatief te verwijderen of gemetastaseerde goed gedifferentieerde neuro-endocriene tumoren van de pancreas (pancreasNET) met ziekteprogressie bij volwassenen.
4.2 Dosering en wijze van toediening
De behandeling met sunitinib dient te worden gestart door een arts met ervaring in de toediening van antikankermiddelen.
Dosering
Voor GIST en MRCC is de aanbevolen dosering van Sunitinib Teva eenmaal daags oraal 50 mg, gedurende vier opeenvolgende weken, gevolgd door een rustperiode van twee weken (schema 4/2). Samen vormt dit een complete cyclus van zes weken.
Voor pancreasNET is de aanbevolen dosering van Sunitinib Teva eenmaal daags oraal 37,5 mg zonder geprogrammeerde rustperiode.
Dosisaanpassing
Veiligheid en verdraagbaarheid
Voor GIST en MRCC kunnen dosisaanpassingen worden doorgevoerd in stappen van 12,5 mg op basis van de individuele veiligheid en tolerantie. De dagdosis mag niet hoger zijn dan 75 mg en niet lager dan 25 mg.
Voor pancreasNET kan een dosisaanpassing worden doorgevoerd in stappen van 12,5 mg op basis van de individuele veiligheid en tolerantie. De maximale dosis die tijdens het fase III-pancreasNET-onderzoek werd toegediend, was 50 mg dagelijks.
Dosisonderbrekingen kunnen vereist zijn op basis van de individuele veiligheid en tolerantie.
CYP3A4-remmers/-inductoren
Gelijktijdige toediening van sunitinib met krachtige CYP3A4-inductoren, zoals rifampicine, dient te worden vermeden (zie rubriek 4.4 en 4.5). Indien dit niet mogelijk is, kan het nodig zijn de dosering van sunitinib in stappen van 12,5 mg (tot maximaal 87,5 mg per dag voor GIST en MRCC of 62,5 mg per dag voor pancreasNET) te verhogen, waarbij er zorgvuldig op wordt toegezien hoe dit wordt verdragen.
Gelijktijdige toediening van sunitinib met krachtige CYP3A4-remmers, zoals ketoconazol, dient te worden vermeden (zie rubriek 4.4 en 4.5). Indien dit niet mogelijk is, kan het nodig zijn de dosering van sunitinib te verlagen tot een minimum van 37,5 mg per dag voor GIST en MRCC of 25 mg per dag voor pancreasNET, waarbij er zorgvuldig op wordt toegezien hoe dit wordt verdragen.
De keuze voor een alternatief gelijktijdig toegediend geneesmiddel, dat geen of minimale CYP3A4- inducerende of remmende eigenschappen heeft, dient in overweging te worden genomen.
Speciale populaties
Pediatrische patiënten
De veiligheid en werkzaamheid van sunitinib bij patiënten onder de 18 jaar zijn niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8, 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Ouderen
Ongeveer een derde van de patiënten in klinische onderzoeken die sunitinib kregen, was 65 jaar of ouder. Er werden geen significante verschillen gevonden met betrekking tot veiligheid of werkzaamheid tussen jongere en oudere patiënten.
Leverstoornis
Aanpassing van de startdosis wordt niet aanbevolen bij toediening van sunitinib aan patiënten met een licht of matig verminderde leverfunctie (Child-Pugh Class A en B). Sunitinib is niet onderzocht bij personen met een ernstig (Child-Pugh Class C) verminderde leverfunctie en daarom wordt het gebruik van sunitinib bij patiënten met een ernstig verminderde leverfunctie niet aanbevolen (zie rubriek 5.2).
Nierstoornis
Aanpassing van de startdosis wordt niet vereist bij toediening van sunitinib aan patiënten met een verminderde nierfunctie (licht-ernstig) of met terminaal nierfalen (ESRD) die hemodialyse ondergaan. Verdere dosisaanpassingen dienen te worden gebaseerd op de individuele veiligheid en tolerantie (zie rubriek 5.2).
Wijze van toediening
Sunitinib Teva is voor orale toediening en kan met of zonder voedsel worden ingenomen.
Indien een dosis wordt vergeten, mag de patiënt geen extra dosis innemen. De patiënt dient de volgende dag de gebruikelijke voorgeschreven dosering in te nemen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor één van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Gelijktijdige toediening met krachtige CYP3A4-inductoren dient te worden vermeden, omdat dit de plasmaconcentratie van sunitinib kan verlagen (zie rubriek 4.2 en 4.5).
Gelijktijdige toediening met krachtige CYP3A4-remmers dient te worden vermeden, omdat dit de plasmaconcentratie van sunitinib kan verhogen (zie rubriek 4.2 en 4.5).
Huid- en weefselaandoeningen
Patiënten dienen te worden geïnformeerd dat depigmentatie van haar of huid tijdens de behandeling met sunitinib kan optreden. Andere mogelijke effecten op de huid kunnen omvatten: droogheid, verdikking of scheuren van de huid, blaren of huiduitslag op de handpalmen en de voetzolen.
De eerdergenoemde reacties waren niet cumulatief, kenmerkend reversibel en leidden over het algemeen niet tot het staken van de behandeling. Gevallen van pyoderma gangrenosum, gewoonlijk reversibel na het stoppen van sunitinib, zijn gemeld. Ernstige huidreacties zijn gemeld, waaronder gevallen van erythema multiforme (EM), gevallen wijzend op Stevens-Johnson syndroom (SJS) en toxische epidermale necrolyse (TEN), waarvan sommige fataal. Als verschijnselen of symptomen van SJS, TEN of EM (bijv. progressieve huiduitslag, vaak gepaard gaande met blaren of mucosale laesies) aanwezig zijn, dient de behandeling met sunitinib gestopt te worden. Als de diagnose van SJS of TEN wordt bevestigd, dient de behandeling niet opnieuw gestart te worden. In sommige gevallen van vermoede EM verdroegen patiënten de hernieuwde behandeling met sunitinib bij een lagere dosis na het verdwijnen van de reactie; sommigen van deze patiënten kregen ook gelijktijdig behandeling met corticosteroïden of antihistaminica (zie rubriek 4.8).
Bloedingen en tumorbloedingen
Voorvallen van bloedingen, waarvan enkele fataal, die gemeld werden in klinische onderzoeken met sunitinib en tijdens postmarketingbewaking, omvatten gastro-intestinale, respiratoire, urineweg- en hersenbloedingen (zie rubriek 4.8).
Een volledige telling van de bloedcellen en een lichamelijk onderzoek dienen onderdeel uit te maken van een routineonderzoek van bloedingen.
Neusbloeding was de meest frequent gemelde hemorragische bijwerking en werd gemeld bij ongeveer de helft van de patiënten met solide tumoren die hemorragische voorvallen vertoonden. Sommige van deze voorvallen van neusbloeding waren ernstig, maar zeer zelden waren deze fataal.
Voorvallen van tumorbloeding, soms geassocieerd met tumornecrose, zijn gerapporteerd; sommige van deze bloedingen waren fataal.
Tumorbloedingen kunnen plotseling optreden en kunnen zich, in het geval van longtumoren, voordoen als ernstige en levensbedreigende haemoptysis of longbloeding. Longbloedingen, waarvan sommige fataal, zijn waargenomen in klinische onderzoeken en zijn postmarketing gerapporteerd bij patiënten die behandeld zijn met sunitinib voor MRCC, GIST en longkanker. Sunitinib Teva is niet geregistreerd voor het gebruik bij patiënten met longkanker.
Patiënten die een gelijktijdige behandeling met antistollingsmiddelen (bijv. warfarine, acenocoumarol) toegediend krijgen, dienen eventueel periodiek te worden gecontroleerd door middel van volledige telling van de bloedcellen (bloedplaatjes), stollingsfactoren (PT/INR) en lichamelijk onderzoek.
Gastro-intestinale aandoeningen
Diarree, misselijkheid/braken, buikpijn, dyspepsie en stomatitis/orale pijn waren de meest gemelde gastro-intestinale bijwerkingen; gevallen van oesofagitis zijn ook gemeld (zie rubriek 4.8).
Ondersteunende zorg bij gastro-intestinale bijwerkingen die dienen te worden behandeld, kan bestaan uit geneesmiddelen met anti-emetische, antidiarretische of zuurbindende eigenschappen.
Ernstige, soms fatale gastro-intestinale complicaties, waaronder gastro-intestinale perforatie, werden gemeld bij patiënten met intra-abdominale maligniteiten die met sunitinib behandeld werden.
Hypertensie
Hypertensie is gemeld in verband met sunitinib, waaronder ernstige hypertensie (>200 mmHg systolisch of 110 mmHg diastolisch). Patiënten dienen gescreend te worden op hypertensie en hiervoor adequaat te worden behandeld. Tijdelijke stopzetting wordt aangeraden bij patiënten met een ernstige hypertensie die medisch niet onder controle kan worden gehouden. De behandeling kan worden hervat, zodra de hypertensie adequaat onder controle is (zie rubriek 4.8).
Hematologische aandoeningen
Verminderde absolute aantallen neutrofielen en verminderde aantallen bloedplaatjes werden gemeld in verband met sunitinib (zie rubriek 4.8). Bovenstaande voorvallen waren niet cumulatief, waren kenmerkend reversibel en leidden in het algemeen niet tot het beëindigen van de behandeling. Geen van deze voorvallen in de fase III-onderzoeken was fataal, maar zeldzame fatale hematologische voorvallen, waaronder met trombocytopenie geassocieerde bloedingen en neutropene infecties, werden tijdens postmarketingbewaking gemeld.
Anemie is zowel vroegtijdig als later geobserveerd gedurende de behandeling met sunitinib.
Bij patiënten die een behandeling met sunitinib krijgen, dient aan het begin van elke behandelingscyclus een volledige telling van de bloedcellen te worden uitgevoerd (zie rubriek 4.8).
Hartaandoeningen
Cardiovasculaire voorvallen, waaronder hartfalen, cardiomyopathie, afname van de linkerventrikelejectiefractie tot beneden de ondergrens van de normaalwaarde, myocarditis, myocardischemie en myocardinfarct, waarvan enkele fataal, werden gemeld bij patiënten die werden behandeld met sunitinib. Deze gegevens suggereren dat sunitinib het risico op cardiomyopathie verhoogt. Behalve de geneesmiddelspecifieke effecten werden geen specifieke additionele risicofactoren voor sunitinib-geïnduceerde cardiomyopathie bij de behandelde patiënten geïdentificeerd. Sunitinib dient met voorzichtigheid te worden gebruikt bij patiënten met een risico op of een voorgeschiedenis van dergelijke voorvallen (zie rubriek 4.8).
Patiënten bij wie zich binnen 12 maanden voorafgaand aan de toediening van sunitinib cardiale voorvallen voordeden, zoals myocardinfarct (waaronder ernstige/onstabiele angina), coronaire/perifere bypassoperatie, symptomatisch congestief hartfalen (CHF), cerebrovasculair accident, TIA of longembolie, werden van alle klinische onderzoeken met sunitinib uitgesloten. Het is niet bekend of patiënten met deze concomiterende aandoeningen een groter risico lopen om sunitinib-gerelateerde linkerventrikeldisfunctie te ontwikkelen.
Artsen wordt aangeraden om dit risico af te wegen tegen de potentiële voordelen van sunitinib. Patiënten dienen tijdens behandeling met sunitinib zorgvuldig te worden gecontroleerd op klinische verschijnselen en symptomen van CHF, vooral patiënten met cardiale risicofactoren en/of een voorgeschiedenis van coronaire arteriële aandoeningen. Uitgangswaarde- en periodieke evaluaties van de LVEF dienen eveneens te worden overwogen tijdens behandeling met sunitinib. Bij patiënten zonder cardiale risicofactoren dient een uitgangswaarde-evaluatie van de ejectiefractie te worden overwogen.
Bij het zich klinisch manifesteren van CHF wordt beëindiging van de behandeling met sunitinib aanbevolen. De toediening van sunitinib dient te worden onderbroken en/of de dosis verlaagd bij patiënten zonder klinisch bewijs voor CHF, maar met een ejectiefractie <50% en >20% onder de uitgangswaarde.
QT-intervalverlenging
Verlenging van het QT-interval en Torsade de pointes zijn waargenomen bij aan sunitinib blootgestelde patiënten. QT-intervalverlenging kan leiden tot een verhoogd risico van ventriculaire aritmieën, waaronder Torsade de pointes.
Sunitinib dient met voorzichtigheid te worden gebruikt bij patiënten met een bekende voorgeschiedenis van QT-intervalverlenging, bij patiënten die anti-aritmica gebruiken of geneesmiddelen die het QT-interval kunnen verlengen, of bij patiënten met een relevante reeds bestaande hartziekte, bradycardie of elektrolytstoornissen. Gelijktijdige toediening van sunitinib met krachtige CYP3A4-remmers dient beperkt te worden vanwege de mogelijke verhoging van de plasmaspiegels van sunitinib (zie rubriek 4.2, 4.5 en 4.8).
Veneuze trombo-embolische voorvallen
Behandelingsgerelateerde veneuze trombo-embolische voorvallen, waaronder diepveneuze trombose en longembolie, werden gemeld bij patiënten die sunitinib kregen (zie rubriek 4.8). Voorvallen van longembolie met fatale afloop zijn waargenomen tijdens postmarketingbewaking.
Arteriële trombo-embolische voorvallen
Gevallen van, soms fatale, arteriële trombo-embolische voorvallen (ATE) werden gemeld bij met sunitinib behandelde patiënten. De meest frequente voorvallen betreffen cerebrovasculair accident, transiënte ischemische aanval en herseninfarct. Naast de onderliggende maligne ziekte en een leeftijd ≥65 jaar omvatten de met ATE geassocieerde risicofactoren hypertensie, diabetes mellitus en een eerdere trombo-embolische ziekte.
Aneurysma’s en arteriële dissecties
Het gebruik van remmers van de VEGF-route bij patiënten met of zonder hypertensie kan de vorming van aneurysma’s en/of arteriële dissecties bevorderen. Voordat een behandeling met sunitinib wordt gestart, dient dit risico zorgvuldig te worden overwogen bij patiënten met risicofactoren zoals hypertensie of een voorgeschiedenis van aneurysma.
Trombotische microangiopathie (TMA)
De diagnose van TMA, waaronder trombotische trombocytopenische purpura (TTP) en hemolytisch uremisch syndroom (HUS), soms leidend tot nierfalen of een fatale afloop, dient te worden overwogen indien hemolytische anemie, trombocytopenie, vermoeidheid, fluctuerende neurologische manifestatie, nierstoornis en koorts optreden. Het gebruik van sunitinib dient te worden gestopt bij patiënten die TMA ontwikkelen. Dergelijke patiënten dienen direct behandeld te worden. De effecten van TMA bleken reversibel nadat de behandeling was gestopt (zie rubriek 4.8).
Schildklierdisfunctie
Een nulmeting van de schildklierfunctie d.m.v. een laboratoriumbepaling wordt aanbevolen bij alle patiënten. Patiënten met vooraf bestaande hypothyreoïdie of hyperthyreoïdie dienen volgens de standaard medische praktijk te worden behandeld vóór de behandeling met sunitinib wordt gestart. Tijdens de behandeling met sunitinib dient routinematige controle van de schildklierfunctie iedere drie maanden uitgevoerd te worden. Bovendien dienen patiënten nauwlettend te worden gecontroleerd op verschijnselen of symptomen van schildklierdisfunctie gedurende de behandeling, en bij patiënten die verschijnselen en/of symptomen ontwikkelen die wijzen op schildklierdisfunctie dient de schildklierfunctie in het laboratorium te worden onderzocht op geleide van klinische noodzaak. Patiënten die schildklierdisfunctie ontwikkelen, dienen volgens de standaard medische praktijk te worden behandeld.
Hypothyreoïdie werd zowel vroeg als laat tijdens de behandeling met sunitinib waargenomen (zie rubriek 4.8).
Pancreatitis
Een verhoogde activiteit van het serumlipase en amylase werd waargenomen bij patiënten met diverse solide tumoren die sunitinib kregen toegediend. De toename van de lipase-activiteit was van voorbijgaande aard en ging over het algemeen bij personen met diverse solide tumoren niet gepaard met verschijnselen of symptomen van pancreatitis (zie rubriek 4.8).
Er zijn gevallen van ernstige pancreasvoorvallen gemeld, sommige met fatale afloop. Indien zich symptomen van pancreatitis voordoen, dienen patiënten te stoppen met het gebruik van sunitinib en te worden voorzien van adequate ondersteunende zorg.
Levertoxiciteit
Levertoxiciteit werd waargenomen bij met sunitinib behandelde patiënten. Gevallen van leverfalen, waarvan sommige met fatale afloop, werden waargenomen bij <1% van met sunitinib behandelde patiënten met solide tumoren. Voer leverfunctietests (alanine transaminase [ALAT], aspartaat transaminase [ASAT], bilirubinewaarden) uit vóór de start van de behandeling, gedurende elke behandelingscyclus en wanneer klinisch aangewezen. Indien zich verschijnselen of symptomen van leverfalen voordoen, dient het gebruik van sunitinib te worden gestopt en dient adequate ondersteunende zorg te worden verleend (zie rubriek 4.8).
Nierfunctie
Gevallen van nierstoornis, nierfalen en/of acuut nierfalen, waarvan sommige met fatale afloop, werden gemeld (zie rubriek 4.8).
Naast de onderliggende niercelcarcinoom (RCC) betreffen de met nierstoornis/-falen geassocieerde risicofactoren bij met sunitinib behandelde patiënten hoge leeftijd, diabetes mellitus, onderliggende nierstoornis, hartfalen, hypertensie, sepsis, dehydratatie/hypovolemie en rabdomyolyse.
De veiligheid van voortgezette behandeling met sunitinib bij patiënten met matige tot ernstige proteïnurie is niet systematisch onderzocht.
Er zijn gevallen van proteïnurie en zeldzame gevallen van nefrotisch syndroom gemeld. Uitgangswaarde-urinalyse wordt aanbevolen, en patiënten dienen te worden gevolgd ten aanzien van de ontwikkeling of verergering van proteïnurie. Behandeling met sunitinib dient te worden gestaakt bij patiënten met nefrotisch syndroom.
Fistel
Indien fistelvorming optreedt, dient de behandeling met sunitinib te worden onderbroken. Beperkte informatie is beschikbaar over de continuering van het gebruik van sunitinib bij patiënten met fistels (zie rubriek 4.8).
Verstoorde wondheling
Gevallen van verstoorde wondheling werden tijdens de behandeling met sunitinib gemeld.
Er werden geen formele klinische onderzoeken naar het effect van sunitinib op de wondheling uitgevoerd. Een tijdelijke onderbreking van de sunitinibbehandeling wordt aanbevolen als voorzorgsmaatregel bij patiënten die grote chirurgische ingrepen ondergaan. Er bestaat beperkte klinische ervaring betreffende het tijdstip om na een grote chirurgische ingreep de therapie te herstarten. De beslissing om de therapie met sunitinib na een grote chirurgische ingreep te herstarten, dient daarom gebaseerd te zijn op de klinische beoordeling van het herstel na de chirurgische ingreep.
Osteonecrose van de kaak
Gevallen van osteonecrose van de kaak werden bij met sunitinib behandelde patiënten gemeld. De meeste gevallen werden gemeld bij patiënten die eerder of gelijktijdig met intraveneuze bisfosfonaten behandeld werden, waarvoor osteonecrose van de kaak een bekend risico is. Er dient daarom voorzichtigheid te worden betracht indien sunitinib en intraveneuze bisfosfonaten gelijktijdig of opeenvolgend gebruikt worden.
Invasieve tandingrepen zijn ook een bekende risicofactor. Vóór behandeling met sunitinib dient een gebitsonderzoek en geschikte preventieve tandheelkunde overwogen te worden. Bij patiënten die eerder intraveneuze bisfosfonaten hebben ontvangen of nu nog ontvangen, dienen invasieve tandingrepen, indien mogelijk, vermeden te worden (zie rubriek 4.8).
Overgevoeligheid/angio-oedeem
Indien angio-oedeem optreedt als gevolg van overgevoeligheid, dient de behandeling met sunitinib te worden onderbroken en standaard medische zorg te worden verleend (zie rubriek 4.8).
Convulsies
In klinische onderzoeken met sunitinib en tijdens postmarketingbewaking werden convulsies gemeld. Patiënten met convulsies en met verschijnselen of symptomen die wijzen op het reversibel posterieur leuko-encefalopathiesyndroom (RPLS), zoals hypertensie, hoofdpijn, verminderde alertheid, veranderingen in het mentaal functioneren, en visusverlies, waaronder corticale blindheid, dienen medisch gecontroleerd te worden, met inbegrip van controle van de hypertensie. Tijdelijke opschorting van de behandeling met sunitinib wordt aanbevolen; na herstel kan de behandeling worden hervat op basis van het oordeel van de behandelende arts (zie rubriek 4.8).
Tumorlysissyndroom (TLS)
Gevallen van TLS, sommige fataal, zijn in zeldzame gevallen waargenomen in klinische onderzoeken en zijn tijdens postmarketingbewaking gerapporteerd bij patiënten behandeld met sunitinib. Risicofactoren voor TLS omvatten een hoge tumorlast, reeds bestaande chronische nierinsufficiëntie, oligurie, dehydratie, hypotensie en zure urine. Deze patiënten dienen nauwkeurig gevolgd te worden en behandeld op klinische indicatie. Profylactische hydratie dient overwogen te worden.
Infecties
Ernstige infecties, met of zonder neutropenie, waaronder sommige met een fatale afloop, zijn gemeld. Er werden soms gevallen gemeld van necrotiserende fasciitis, waaronder van het perineum, die soms fataal waren (zie rubriek 4.8).
De behandeling met sunitinib dient te worden gestaakt bij patiënten die necrotiserende fasciitis ontwikkelen en er dient onmiddellijk een adequate behandeling te worden gestart.
Hypoglykemie
Verlagingen van bloedglucose, in sommige gevallen met klinische symptomen waarbij ziekenhuisopname noodzakelijk is vanwege bewustzijnsverlies, zijn gemeld tijdens behandeling met sunitinib. In het geval van symptomatische hypoglykemie dient de toediening van sunitinib tijdelijk te worden onderbroken. Bloedglucosespiegels bij diabetische patiënten dienen regelmatig te worden gecontroleerd om te bepalen of de dosering van diabetes-geneesmiddelen aangepast dient te worden ter vermindering van de kans op hypoglykemie (zie rubriek 4.8).
Hyperammoniëmische encefalopathie
Hyperammoniëmische encefalopathie is waargenomen met sunitinib (zie rubriek 4.8). Bij patiënten die een onverklaarbare lethargie of veranderingen van de geestelijke toestand ontwikkelen, dient de ammoniakspiegel te worden gemeten en dient een passende klinische behandeling gestart te worden.
Hulpstof
Natrium
Dit medicijn bevat minder dan 1 mmol natrium (23 mg) per harde capsule, wat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
Geneesmiddelen die de plasmaconcentraties van sunitinib kunnen verhogen
Effect van CYP3A4-remmers
Gelijktijdige toediening van een enkele dosis sunitinib met de krachtige CYP3A4-remmer ketoconazol leidde bij gezonde vrijwilligers tot een verhoging van de gecombineerde [sunitinib + primaire metaboliet] maximale concentratie (Cmax) en oppervlakte onder de curve (AUC0-∞) van respectievelijk 49% en 51%.
Toediening van sunitinib in combinatie met krachtige CYP3A4-remmers (zoals ritonavir, itraconazol, erytromycine, claritromycine, grapefruitsap) kan de concentratie van sunitinib verhogen.
Combinatie met CYP3A4-remmers dient daarom te worden vermeden, of er dient een alternatieve comedicatie te worden gekozen die geen of minimale CYP3A4-remmende eigenschappen heeft.
Indien dit niet mogelijk is kan het nodig zijn de dosis van sunitinib te verlagen tot een minimum van 37,5 mg per dag voor GIST en MRCC of 25 mg per dag voor pancreasNET, waarbij er zorgvuldig op wordt toegezien hoe dit wordt verdragen (zie rubriek 4.2).
Effect van borstkankerresistentie-eiwitremmers (BCRP-remmers, BCRP: Breast Cancer Resistance Protein)
Er zijn beperkte klinische gegevens beschikbaar over de interactie tussen sunitinib en BCRP-remmers en de mogelijkheid van een interactie tussen sunitinib en andere BCRP-remmers kan niet worden uitgesloten (zie rubriek 5.2).
Geneesmiddelen die de plasmaconcentraties van sunitinib kunnen verlagen
Effect van CYP3A4-inductoren
Gelijktijdige toediening van een enkele dosis sunitinib met de CYP3A4-inductor rifampicine leidde bij gezonde vrijwilligers tot een verlaging van de gecombineerde [sunitinib + primaire metaboliet] Cmax en AUC0-∞ van respectievelijk 23% en 46%.
Toediening van sunitinib met krachtige CYP3A4-inductoren (zoals dexamethason, fenytoïne, carbamazepine, rifampicine, fenobarbital of kruidenpreparaten die sint-janskruid/Hypericum perforatum bevatten) kan de concentratie van sunitinib verlagen. Combinatie met CYP3A4-inductoren dient daarom te worden vermeden, of er dient een alternatieve comedicatie te worden gekozen die geen of minimale CYP3A4-inducerende eigenschappen heeft. Indien dit niet mogelijk is, kan het nodig zijn de dosering van sunitinib te verhogen in stappen van 12,5 mg (tot 87,5 mg per dag voor GIST en MRCC of 62,5 mg per dag voor pancreasNET), waarbij er zorgvuldig op wordt toegezien hoe dit wordt verdragen (zie rubriek 4.2).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Anticonceptie bij mannen en vrouwen
Vrouwen in de vruchtbare leeftijd dienen te worden geadviseerd effectieve anticonceptie toe te passen en niet zwanger te worden tijdens de behandeling met Sunitinib Teva.
Zwangerschap
Er zijn geen onderzoeken gedaan bij zwangere vrouwen die sunitinib gebruiken. Uit dieronderzoek is reproductietoxiciteit gebleken, waaronder foetale misvormingen (zie rubriek 5.3). Sunitinib Teva dient niet te worden gebruikt gedurende de zwangerschap of bij vrouwen die geen effectieve anticonceptie toepassen, tenzij het potentiële voordeel opweegt tegen het mogelijke risico voor de foetus. Indien Sunitinib Teva tijdens de zwangerschap gebruikt wordt, of indien de patiënte zwanger wordt tijdens het gebruik van Sunitinib Teva, dient de patiënte op de hoogte te worden gesteld van het mogelijke risico voor de foetus.
Borstvoeding
Sunitinib en/of zijn metabolieten worden uitgescheiden in rattenmelk. Het is niet bekend of sunitinib of zijn primaire actieve metaboliet worden uitgescheiden in menselijke melk. Omdat werkzame bestanddelen vaak worden uitgescheiden in menselijke melk en omdat dit mogelijk tot ernstige ongewenste voorvallen kan leiden bij zuigelingen, dienen vrouwen geen borstvoeding te geven tijdens de behandeling met Sunitinib Teva.
Vruchtbaarheid
Op basis van niet-klinische bevindingen kunnen er risico’s optreden voor de mannelijke en de vrouwelijke vruchtbaarheid door behandeling met sunitinib (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Sunitinib heeft een geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten dienen te worden geïnformeerd dat ze duizeligheid kunnen ervaren tijdens de behandeling met sunitinib.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De ernstigste bijwerkingen geassocieerd met sunitinib, sommige fataal, zijn nierfalen, hartfalen, longembolie, gastro-intestinale perforatie en bloedingen (bijv. luchtweg-, gastro-intestinale, tumor-, urineweg- en hersenbloedingen). De meest voorkomende bijwerkingen van welke graad ook (door patiënten in RCC-, GIST- en pancreasNET-registratieonderzoeken ervaren) omvatten verminderde eetlust, dysgeusie, hypertensie, vermoeidheid, gastro-intestinale stoornissen (d.w.z. diarree, misselijkheid, stomatitis, dyspepsie en braken), huidverkleuring en palmoplantair erytrodysesthesie-syndroom. Deze symptomen kunnen verminderen indien de behandeling voortduurt. Hypothyreoïdie kan ontstaan tijdens de behandeling. Bloedstoornissen (bijv. neutropenie, trombocytopenie en anemie) vallen onder de meest voorkomende bijwerkingen.
Andere fatale bijwerkingen dan genoemd in bovenstaande rubriek 4.4 of in onderstaande rubriek 4.8 waarvan wordt verondersteld dat ze mogelijk te wijten zijn aan sunitinib omvatten multisysteem orgaanfalen, verspreide intravasculaire coagulatie, peritoneale bloeding, bijnierschorsinsufficiëntie, pneumothorax, shock en plotselinge dood.
Tabulair overzicht van bijwerkingen
Bijwerkingen die gemeld werden bij patiënten met GIST, MRCC en pancreasNET in een gemeenschappelijke gegevensverzameling van 7.115 patiënten worden hieronder opgesomd per systeem/orgaanklasse, frequentie en ernst (NCI-CTCAE). Bijwerkingen die postmarketing optraden in klinische onderzoeken worden tevens vermeld. Binnen elke frequentiegroep worden de bijwerkingen gerangschikt naar afnemende ernst.
De frequenties zijn gedefinieerd als:
Zeer vaak (≥1/10)
Vaak (≥1/100, <1/10)
Soms (≥1/1.000, <1/100)
Zelden (≥1/10.000, <1/1.000)
Zeer zelden (<1/10.000)
Niet bekend (kan met de beschikbare gegevens niet worden bepaald)
Tabel 1. Bijwerkingen gemeld tijdens klinische onderzoeken
Systeem/ orgaanklasse | Zeer vaak | Vaak | Soms | Zelden | Niet bekend |
|---|---|---|---|---|---|
| Infecties en parasitaire aandoeningen | Virale infectiesa Respiratoire infectiesb,* Abcesc,* Schimmel-infectiesd Urineweg-infectie Huidinfectiese Sepsisf,* | Necrotiserende fasciitis* Bacteriële infectiesg | |||
| Bloed- en lymfestelsel-aandoeningen | Neutropenie Trombocyto-penie Anemie Leukopenie | Lymfopenie | Pancytopenie | Trombotische microangio- pathieh,* | |
| Immuun-systeem-aandoeningen | Overgevoelig- heid | Angio-oedeem | |||
| Endocriene aandoeningen | Hypothyreoïdie | Hyper-thyreoïdie | Thyreoïditis |
Systeem/ orgaanklasse | Zeer vaak | Vaak | Soms | Zelden | Niet bekend |
|---|---|---|---|---|---|
| Voedings- en stofwisselings stoornissen | Verminderde eetlusti | Dehydratie Hypoglykemie | Tumorlysis syndroom* | ||
| Psychische stoornissen | Slapeloosheid | Depressie | |||
| Zenuwstelsel-aandoeningen | Duizeligheid Hoofdpijn Dysgeusiej | Perifere neuropathie Paresthesie Hypo-esthesie Hyperesthesie | Hersen-bloeding* Cerebro-vasculair accident* Voorbijgaande ischemische aanval | Reversibel posterieur encefalopathie- syndroom* | Hyperam-moniëmische encefalopathie |
| Oog-aandoeningen | Periorbitaal oedeem Ooglidoedeem Toegenomen traanproductie | ||||
| Hart-aandoeningen | Myocard-ischemiek,* Ejectiefractie verlaagdl | Congestief hartfalen Myocard-infarctm,* Hartfalen* Cardiomyo-pathie* Pericardiale effusie QT verlengd op elektrocardio-gram | Linker-ventrikelfalen* Torsade de pointes | ||
| Bloedvataan-doeningen | Hypertensie | Diepveneuze trombose Opvliegers Blozen | Tumor-bloeding* | Aneurysma’s en arteriële dissecties* |
Systeem/ orgaanklasse | Zeer vaak | Vaak | Soms | Zelden | Niet bekend |
|---|---|---|---|---|---|
| Ademhalings-stelsel-, borstkas- en mediastinum-aandoe-ningen | Dyspnoe Bloedneus Hoesten | Longembolie* Pleurale effusie* Hemoptyse Ademnood bij inspanning Orofaryngeale pijnn Verstopte neus Droge neus | Longbloeding* Respiratoir falen* | ||
| Maagdarm-stelselaan-doeningen | Stomatitiso Buikpijnp Braken Diarree Dyspepsie Misselijkheid Constipatie | Gastro-oesofageale reflux Dysfagie Gastro-intestinale bloeding* Oesofagitis* Abdominale distensie Abdominaal ongemak Rectale bloeding Bloedend tandvlees Zweertjes in de mond Proctalgie Cheilitis Hemorroïden Glossodynie Orale pijn Droge mond Flatulentie Oraal ongemak | Gastro-intestinale perforatieq,* Pancreatitis Anale fistel Colitisr Ischemische colitisr |
Systeem/ orgaanklasse | Zeer vaak | Vaak | Soms | Zelden | Niet bekend |
|---|---|---|---|---|---|
| Oprisping | |||||
| Lever- en galaan-doeningen | Leverfalen* Cholecystitiss,* Abnormale leverfunctie | Hepatitis |
Systeem/ orgaanklasse | Zeer vaak | Vaak | Soms | Zelden | Niet bekend |
|---|---|---|---|---|---|
| Huid- en onderhuid-aandoe-ningen | Huid-verkleuringt Palmoplantair erytrodys-esthesie-syndroom Huiduitslagu Haarkleur-veranderingen Droge huid | Schilfering van de huid Huidreactiev Eczeem Blaren Erytheem Alopecia Acne Pruritus Hyper-pigmentatie van de huid Lesie van de huid Hyperkeratose Dermatitis Nagelafwijking w | Erythema multiforme* Stevens- Johnson-syndroom* Pyoderma gangrenosum Toxische epidermale necrolyse* | ||
| Skeletspier-stelsel- en bindweefsel-aandoe-ningen | Pijn in extremiteit Artralgie Rugpijn | Pijn in de skeletspieren Spierspasmen Myalgie Spierzwakte | Osteonecrose van de kaak Fistel* | Rabdomyolyse * Myopathie | |
| Nier- en urinewegaan-doeningen | Nierfalen* Acuut nierfalen* Chromaturie Proteïnurie | Urineweg-bloeding | Nefrotisch syndroom | ||
| Algemene aandoe-ningen en toedienings-plaats-stoornissen | Slijmvlies-ontsteking Vermoeidheidx Oedeemy Pyrexie | Pijn op de borst Pijn Griepachtige verschijnselen Koude rillingen | Verstoorde genezing |
Systeem/ orgaanklasse | Zeer vaak | Vaak | Soms | Zelden | Niet bekend |
|---|---|---|---|---|---|
| Onderzoeken | Gewichts-verlies Witte bloed-celtelling verlaagd Lipase verhoogd Plaatjes-telling verlaagd Hemoglobine verlaagd Amylase verhoogdz Aspartaat-amino-transferase verhoogd Alanine-amino-transferase verhoogd Bloed creatinine verhoogd Bloeddruk verhoogd Bloed urinezuur verhoogd | Bloed creatine-fosfokinase verhoogd Bloed thyreoïd-stimulerend hormoon verhoogd |
* Gebeurtenis kan een fatale afloop hebben.
De volgende termen zijn gecombineerd:
a Nasofaryngitis en orale herpes.
b Bronchitis, infectie van de onderste luchtwegen, pneumonie en luchtweginfectie.
- c Abces, abces in de ledemaat, anaal abces, gingivaal abces, leverabces, pancreasabces, perineaal abces, perirectaal abces, rectaal abces, subcutaan abces en tandabces.
- d Oesofageale candidiasis en orale candidiasis.
- e Cellulitis en huidinfectie.
- f Sepsis en septische shock.
- g Abdominaal abces, abdominale sepsis, diverticulitis en osteomyelitis.
- h Trombotische microangiopathie, trombotische trombocytopenische purpura en hemolytisch-uremisch syndroom.
- i Verminderde eetlust en anorexie.
- j Dysgeusie, ageusie en smaakstoornis.
k Acuut coronairsyndroom, angina pectoris, instabiele angina, kransslagaderocclusie en myocardischemie.
l Ejectiefractie verlaagd/abnormaal.
m Acuut myocardinfarct, myocardinfarct en stil myocardinfarct.
n Orofaryngeale en faryngolaryngeale pijn.
o Stomatitis en afteuze stomatitis.
p Buikpijn, lage buikpijn en hoge buikpijn.
q Gastro-intestinale perforatie en intestinale perforatie.
r Colitis en ischemische colitis.
s Cholecystitis en acalculeuze cholecystitis.
t Gele huid, huidverkleuring en pigmentatiestoornis.
- u Psoriasiforme dermatitis, exfoliatieve uitslag, uitslag, erythemateuze uitslag, folliculaire uitslag, gegeneraliseerde uitslag, maculaire uitslag, maculo-papulaire uitslag, papulaire uitslag en pruritische uitslag.
- v Huidreactie en huidaandoening.
- w Nagelafwijking en verkleuring.
- x Vermoeidheid en asthenie.
- y Gezichtsoedeem, oedeem en perifeer oedeem.
- z Amylase en verhoogde amylase.
Beschrijving van geselecteerde bijwerkingen
Infecties en parasitaire aandoeningen
Gevallen van ernstige infectie (met of zonder neutropenie), waaronder gevallen met fatale afloop, zijn gemeld. Gevallen van necrotiserende fasciitis, waaronder die van het perineum, en in sommige gevallen fataal, zijn gemeld (zie ook rubriek 4.4).
Bloed- en lymfestelselaandoeningen
Graad 3 en 4 verminderde absolute aantallen neutrofielen werden gemeld bij respectievelijk 10% en 1,7% van de patiënten in het fase III-GIST-onderzoek, bij 16% en 1,6% van de patiënten in het fase III-MRCC-onderzoek en bij 13% en 2,4% van de patiënten in het fase III-pancreasNET-onderzoek. Graad 3 en 4 verminderde aantallen bloedplaatjes werden gemeld bij respectievelijk 3,7% en 0,4% van de patiënten in het fase III-GIST-onderzoek, bij 8,2% en 1,1% van de patiënten in het fase III-MRCC-onderzoek en bij 3,7% en 1,2% van de patiënten in het fase III-pancreasNET-onderzoek (zie rubriek 4.4).
Bloedingen werden gemeld bij 18% van de patiënten die in het fase III-GIST-onderzoek sunitinib kregen in vergelijking met 17% van de patiënten die placebo kregen. Van de patiënten die sunitinib kregen voor niet eerder behandeld MRCC, had 39% bloedingen, vergeleken met 11% van de patiënten die interferon-α (IFN-α) kregen. Zeventien (4,5%) patiënten die sunitinib gebruikten, kregen graad 3 of ernstigere bloedingen versus 5 (1,7%) patiënten die IFN-α kregen. Van de patiënten die sunitinib kregen voor cytokine-refractair MRCC, kreeg 26% bloedingen. Bloedingen, met uitzondering van epistaxis, werden gemeld bij 21,7% van de patiënten die in het fase III-pancreasNET-onderzoek sunitinib kregen tegen 9,85% van de patiënten die placebo kregen (zie rubriek 4.4).
Tijdens klinische onderzoeken werden bij ongeveer 2% van de patiënten met GIST bloedingen van de tumor gemeld.
Immuunsysteemaandoeningen
Overgevoeligheidsreacties, inclusief angio-oedeem, zijn gemeld (zie rubriek 4.4).
Endocriene aandoeningen
Hypothyreoïdie werd als bijwerking gemeld bij 7 met sunitinib behandelde patiënten (4%) in de 2 onderzoeken bij cytokine-refractair MRCC, en in het onderzoek bij niet eerder behandeld MRCC bij 61 met sunitinib behandelde patiënten (16%) en 3 patiënten (<1%) in de IFN-α-arm.
Daarnaast werd een verhoging van het thyreoïd-stimulerend hormoon (TSH) gemeld bij 4 cytokine-refractaire MRCC-patiënten (2%). Over het geheel genomen was er bij 7% van de MRCC-populatie klinisch bewijs of bewijs op grond van laboratoriumonderzoek voor tijdens de behandeling optredende hypothyreoïdie. Verworven hypothyreoïdie werd gezien bij 6,2% van de GIST-patiënten die sunitinib kregen versus 1% van de patiënten die placebo kregen. In het fase III-pancreasNET-onderzoek werd hypothyreoïdie gemeld bij 6 patiënten (7,2%) die sunitinib kregen en bij 1 patiënt (1,2%) die placebo kreeg.
De schildklierfunctie werd prospectief gecontroleerd in 2 onderzoeken bij patiënten met borstkanker; sunitinib is niet goedgekeurd voor gebruik bij borstkanker. Bij 1 onderzoek werd hypothyreoïdie gemeld bij 15 (13,6%) patiënten die sunitinib kregen en bij 3 (2,9%) patiënten die standaardzorg kregen. Een verhoging van TSH in het bloed is gemeld bij 1 (0,9%) patiënt die sunitinib kreeg en bij geen van de patiënten die standaardzorg kregen. Hyperthyreoïdie is gemeld bij geen van de patiënten die werden behandeld met sunitinib en bij 1 (1,0%) patiënt die standaardzorg kreeg. Bij het andere onderzoek is hypothyreoïdie gemeld bij in totaal 31 (13%) patiënten die sunitinib kregen en bij 2 (0,8%) patiënten die capecitabine kregen. Een verhoging van TSH in het bloed is gemeld bij 12 (5,0%) patiënten die sunitinib kregen en bij geen van de patiënten die capecitabine kregen. Hyperthyreoïdie is gemeld bij 4 (1,7%) patiënten die sunitinib kregen en bij geen van de patiënten die capecitabine kregen. Een verlaging van TSH in het bloed is gemeld bij 3 (1,3%) patiënten die sunitinib kregen en bij geen van de patiënten die capecitabine kregen. Een verhoging van T4 is gemeld bij 2 (0,8%) patiënten die sunitinib kregen en bij 1 (0,4%) patiënt die capecitabine kreeg. Een verhoging van T3 is gemeld bij 1 (0,8%) patiënt die sunitinib kreeg en bij geen van de patiënten die capecitabine kregen. Alle schildkliergerelateerde gebeurtenissen die zijn gemeld, waren graad 1-2 (zie rubriek 4.4).
Voedings- en stofwisselingsstoornissen
Er is een hogere incidentie van hypoglykemie gemeld bij patiënten met pancreasNET in vergelijking tot MRCC en GIST. Desalniettemin werden de meeste van deze in klinische onderzoeken geobserveerde bijwerkingen niet beschouwd als gerelateerd aan de onderzoeksbehandeling (zie rubriek 4.4).
Zenuwstelselaandoeningen
In klinische onderzoeken met sunitinib en tijdens postmarketingbewaking zijn enkele meldingen geweest (<1%) van patiënten met convulsies en radiologisch bewijs van RPLS. Sommige van deze gevallen waren fataal. Convulsies zijn waargenomen bij patiënten met of zonder radiologisch bewijs van hersenmetastasen (zie rubriek 4.4).
Hartaandoeningen
Tijdens klinische onderzoeken is een afname van de linkerventrikelejectiefractie (LVEF) van ≥20% en tot beneden de ondergrens van de normaalwaarde gemeld bij ongeveer 2% van de met sunitinib behandelde GIST-patiënten, bij 4% van de cytokine-refractaire MRCC-patiënten en bij 2% van de met placebo behandelde GIST-patiënten. Deze LVEF-afname bleek niet in ernst toe te nemen en vaak verbeterde de LVEF bij het voortzetten van de behandeling. In het onderzoek bij niet eerder behandeld MRCC had 27% van de met sunitinib behandelde patiënten en 15% van de met IFN-α behandelde patiënten een LVEF-waarde beneden de ondergrens van de normaalwaarde. Bij twee patiënten (<1%) die sunitinib kregen, werd de diagnose congestief hartfalen (CHF) gesteld.
Bij GIST-patiënten werd 'hartfalen', 'congestief hartfalen' of 'linkerventrikelfalen' gemeld bij 1,2% van de patiënten die behandeld werden met sunitinib en bij 1% van de patiënten die met placebo werden behandeld. Tijdens het belangrijke fase III-GIST-onderzoek (N=312) zijn behandelingsgerelateerde fatale cardiale bijwerkingen gemeld bij 1% van de patiënten in elke onderzoeksarm (d.w.z. de sunitinib-arm en de placebo-arm). Tijdens een fase II-onderzoek bij cytokine-refractaire MRCC-patiënten kreeg 0,9% van de patiënten een behandelingsgerelateerd fataal myocardinfarct en tijdens het fase III-onderzoek bij niet eerder behandelde MRCC-patiënten ondervond 0,6% van de patiënten van de IFN-α-arm en 0% van de patiënten van de sunitinib-arm fatale cardiale voorvallen. In het fase III-pancreasNET-onderzoek had 1 (1%) patiënt die sunitinib kreeg, behandelingsgerelateerd fataal hartfalen.
Bloedvataandoeningen
Hypertensie
Hypertensie was een zeer vaak voorkomende bijwerking in klinische onderzoeken. De dosering van sunitinib werd verlaagd of de toediening ervan tijdelijk uitgesteld bij ongeveer 2,7% van de patiënten bij wie hypertensie optrad. Bij geen van deze patiënten werd de behandeling met sunitinib definitief beëindigd. Ernstige hypertensie (>200 mmHg systolisch of 110 mmHg diastolisch) werd gemeld bij 4,7% van de patiënten met solide tumoren. Hypertensie werd gemeld bij ongeveer 33,9% van de patiënten die sunitinib kregen voor niet eerder behandeld MRCC vergeleken met 3,6% van de patiënten die IFN-α kregen. Ernstige hypertensie werd gemeld bij 12% van de niet eerder behandelde patiënten die sunitinib kregen en bij <1% van de patiënten die IFN-α kregen. Hypertensie werd gemeld bij 26,5% van de patiënten die in het fase III-pancreasNET-onderzoek sunitinib kregen in vergelijking met 4,9% van de patiënten die placebo kregen. Ernstige hypertensie werd gemeld bij 10% van de met sunitinib behandelde pancreasNET-patiënten en bij 3% van de met placebo behandelde patiënten.
Veneuze trombo-embolische voorvallen
Behandelingsgerelateerde veneuze trombo-embolische voorvallen werden gemeld bij ongeveer 1,0% van de patiënten met solide tumoren die in klinische onderzoeken sunitinib kregen, waaronder GIST en RCC.
In een fase III-GIST-onderzoek kregen 7 met sunitinib behandelde patiënten (3%) en geen van de patiënten die placebo kregen, veneuze trombo-embolische voorvallen; bij 5 van de 7 patiënten trad er een graad 3 diepveneuze trombose (DVT) op en bij 2 een graad 1 of 2 DVT. Vier van deze 7 GIST-patiënten stopten met de behandeling na de eerste waarneming van DVT.
Bij 13 patiënten (3%) die sunitinib kregen in het fase III-onderzoek naar niet eerder behandeld MRCC en bij 4 patiënten (2%) uit de 2 onderzoeken bij cytokine-refractair MRCC werden veneuze trombo-embolische voorvallen gemeld. Negen van deze patiënten hadden longembolie; 1 van graad 2 en 8 van graad 4. Acht van deze patiënten hadden DVT; 1 van graad 1, 2 van graad 2, 4 van graad 3 en 1 van graad 4. Bij 1 patiënt met longembolie in het onderzoek bij cytokine-refractair MRCC werd de dosis onderbroken.
Bij niet eerder behandelde MRCC-patiënten die IFN-α kregen, werden 6 (2%) veneuze trombo-embolische voorvallen gemeld; 1 patiënt (<1%) kreeg een graad 3 DVT en 5 patiënten (1%) hadden longembolie, allemaal van graad 4.
In het fase III-pancreasNET-onderzoek werden veneuze trombo-embolische voorvallen gemeld bij 1 patiënt (1,2%) in de sunitinib-arm en bij 5 patiënten (6,1%) in de placebo-arm. Twee van deze patiënten die placebo kregen, hadden DVT; 1 van graad 2 en 1 van graad 3.
In de GIST-, MRCC- en pancreasNET-registratieonderzoeken werden géén voorvallen met fatale afloop gemeld. Voorvallen met fatale afloop werden waargenomen tijdens postmarketingbewaking.
Gevallen van longembolie werden waargenomen bij ongeveer 3,1% van de patiënten met GIST en bij ongeveer 1,2% van de patiënten met MRCC die in fase III-onderzoeken sunitinib kregen. Er werd geen longembolie gemeld bij patiënten met pancreasNET die in het fase III-onderzoek sunitinib kregen. Tijdens postmarketingbewaking werden er zeldzame gevallen met fatale afloop waargenomen.
Patiënten bij wie zich in de voorafgaande 12 maanden longembolie had voorgedaan, werden uitgesloten van deelname aan klinische onderzoeken met sunitinib.
Bij patiënten die sunitinib kregen in fase III-registratieonderzoeken, werden longvoorvallen gemeld (d.w.z. dyspnoe, pleurale effusie, longembolie of longoedeem) bij ongeveer 17,8% van de patiënten met GIST, bij ongeveer 26,7% van de patiënten met MRCC en bij 12% van de patiënten met pancreasNET.
Ongeveer 22,2% van de patiënten met solide tumoren, waaronder GIST en MRCC, die sunitinib kregen in klinische onderzoeken, ondervonden longvoorvallen.
Gastro-intestinale aandoeningen
Pancreatitis is soms (<1%) waargenomen bij patiënten die sunitinib kregen voor GIST of MRCC. Er werd geen behandelingsgerelateerde pancreatitis gemeld in het fase III-pancreasNET-onderzoek (zie rubriek 4.4).
Fatale gastro-intestinale bloeding werd gemeld bij 0,98% van de patiënten die placebo kregen tijdens het fase III-GIST-onderzoek.
Lever- en galaandoeningen
Leverdisfunctie werd gemeld en kan leverfunctietestafwijkingen, hepatitis of leverfalen betreffen (zie rubriek 4.4).
Huid- en onderhuidaandoeningen
Gevallen van pyoderma gangrenosum, gewoonlijk reversibel na het stoppen van sunitinib, zijn gemeld (zie ook rubriek 4.4).
Skeletspierstelsel- en bindweefselaandoeningen
Gevallen van myopathie en/of rabdomyolyse zijn gemeld, waarvan sommige met acuut nierfalen. Patiënten met verschijnselen of symptomen van spiertoxiciteit dienen te worden behandeld volgens de standaard medische praktijk (zie rubriek 4.4).
Gevallen van fistelvorming, soms geassocieerd met tumor necrose en regressie, in sommige gevallen met fatale afloop, zijn gemeld (zie rubriek 4.4).
Gevallen van osteonecrose van de kaak werden gemeld bij patiënten behandeld met sunitinib, waarvan het merendeel plaatsvond bij patiënten die bekende risicofactoren voor osteonecrose van de kaak hadden, in het bijzonder blootstelling aan intraveneuze bisfosfonaten en/of een voorgeschiedenis van gebitsziekte welke invasieve tandheelkundige procedures vereiste (zie ook rubriek 4.4).
Onderzoeken
Gegevens uit niet-klinische (in-vitro en in-vivo) onderzoeken bij hogere doses dan de aanbevolen humane dosis wijzen er op dat sunitinib het repolarisatieproces van de cardiale actiepotentiaal kan remmen (bijv. verlenging van het QT-interval).
Verlengingen van het QTc-interval tot meer dan 500 msec kwamen voor bij 0,5% en veranderingen ten opzichte van de uitgangswaarde van meer dan 60 msec werden gemeld bij 1,1% van de 450 patiënten met solide tumoren; beide parameters zijn erkend als potentieel significante veranderingen. Bij ongeveer tweemaal de therapeutische concentraties bleek sunitinib het QTcF-interval (Fridericia gecorrigeerd QT-interval) te verlengen.
QTc-intervalverlenging werd onderzocht in een onderzoek bij 24 patiënten van 20-87 jaar met gevorderde maligniteiten. De resultaten van dit onderzoek wezen uit dat sunitinib een effect had op het QTc-interval (gedefinieerd als gemiddelde voor placebo gecorrigeerde verandering van >10 msec met een bovengrens van het 90% betrouwbaarheidsinterval [BI] >15 msec) bij een therapeutische concentratie (Dag 3) met gebruikmaking van de binnen-de-dag uitgangswaarde correctiemethode en bij een concentratie hoger dan de therapeutische concentratie (Dag 9) met gebruikmaking van beide uitgangswaarde-correctiemethoden. Geen enkele patiënt had een QTc-interval >500 msec. Hoewel een effect op het QTcF-interval werd waargenomen op Dag 3 op 24 uur na dosering (d.w.z. bij de verwachte therapeutische plasmaconcentratie na de aanbevolen startdosis van 50 mg) met de binnen-de-dag uitgangswaarde-correctiemethode, is de klinische betekenis hiervan onduidelijk.
Bij gebruik van uitgebreide seriële ECG-onderzoeken op tijdstippen die overeenkwamen met hetzij therapeutische hetzij groter dan therapeutische blootstellingen werd er bij geen enkele patiënt in de evalueerbare of de intent-to-treat (ITT)-populaties ontwikkeling van QTc-intervalverlenging waargenomen die als “ernstig” (d.w.z. gelijk aan of groter dan graad 3 volgens Common Terminology Criteria for Adverse Events [CTCAE] versie 3.0) dient te worden beschouwd.
Bij therapeutische plasmaconcentraties was de maximale gemiddelde afwijking van het QTcF-interval (Fridericia-correctie) ten opzichte van de uitgangswaarde 9 msec (90% BI: 15,1 msec). Bij ongeveer tweemaal de therapeutische concentratie was de maximale afwijking van het QTcF-interval ten opzichte van de uitgangswaarde 15,4 msec (90% BI: 22,4 msec). Moxifloxacine (400 mg) dat als positieve controle werd gebruikt, liet een maximale gemiddelde afwijking van het QTcF-interval ten opzichte van de uitgangswaarde zien van 5,6 msec. Geen enkele persoon ondervond een effect op het QTc-interval groter dan graad 2 (CTCAE versie 3.0) (zie rubriek 4.4).
Langetermijnveiligheid bij MRCC
De langetermijnveiligheid van sunitinib bij patiënten met MRCC werd geanalyseerd bij 9 voltooide klinische onderzoeken die werden uitgevoerd bij patiënten in de eerstelijnsbehandeling, bij behandeling van bevacizumab-refractaire patiënten en bij behandeling van cytokine-refractaire patiënten. De analyse omvatte 5.739 patiënten, van wie er 807 (14%) werden behandeld gedurende ≥2 jaar tot maximaal 6 jaar. Bij de 807 patiënten die langdurig werden behandeld met sunitinib, traden de meeste behandelingsgerelateerde bijwerkingen (TRAE’s, treatment-related adverse events) aanvankelijk op in de eerste 6 maanden tot 1 jaar, daarna bleven ze stabiel of namen ze na verloop van tijd af in frequentie. De uitzondering op dit patroon was hypothyreoïdie, die na verloop van tijd geleidelijk toenam, met nieuwe gevallen die zich voordeden gedurende de periode van 6 jaar. Langdurige behandeling met sunitinib bleek niet gepaard te gaan met nieuwe types TRAE’s.
Pediatrische patiënten
Het veiligheidsprofiel van sunitinib is afgeleid van een fase I-dosis-escalatieonderzoek, een open-label fase II-onderzoek, een enkelarmig fase I/II-onderzoek en van publicaties, zoals hieronder wordt beschreven.
Een fase 1-dosis-escalatieonderzoek met orale sunitinib werd uitgevoerd bij 35 patiënten, van wie 30 pediatrische patiënten (leeftijd 3 tot en met 17 jaar) en 5 jongvolwassen patiënten (leeftijd 18 tot en met 21 jaar) met refractaire solide tumoren. De meeste patiënten hadden een hersentumor als primaire diagnose. Alle deelnemers aan het onderzoek hadden bijwerkingen, de meeste daarvan waren ernstig (toxiciteitsgraad ≥3) en omvatten cardiale toxiciteit. De meest voorkomende bijwerkingen bestonden uit gastro-intestinale (GI) toxiciteit, neutropenie, vermoeidheid en ALAT-verhoging. De kans op cardiale bijwerkingen bleek groter te zijn bij pediatrische patiënten die eerder waren blootgesteld aan cardiale bestraling of antracycline, in vergelijking met pediatrische patiënten zonder eerdere blootstelling. Bij deze pediatrische patiënten die niet eerder waren blootgesteld aan antracyclines of cardiale bestraling is de maximaal verdraagbare dosis (MTD) vastgesteld (zie rubriek 5.1).
Een open-label fase II-onderzoek werd uitgevoerd bij 29 patiënten, van wie 27 pediatrische patiënten (leeftijd 3 tot en met 16 jaar) en 2 jongvolwassen patiënten (leeftijd 18 tot en met 19 jaar) met recidiverend/progressief/refractair hooggradig glioom (HGG) of ependymoom. In geen van beide groepen waren er bijwerkingen van graad 5. De meest voorkomende (≥ 10%) behandelingsgerelateerde bijwerkingen waren verlaagde neutrofielentelling (6 patiënten [20,7%]) en intracraniale bloeding (3 patiënten [10,3%]).
Een enkelarmig fase I/II-onderzoek werd uitgevoerd bij 6 pediatrische patiënten (leeftijd 13 tot en met 16 jaar) met gevorderde, niet operatief te verwijderen GIST. De frequentste bijwerkingen waren diarree, misselijkheid, wittebloedceltelling verlaagd, neutropenie en hoofdpijn. Elke bijwerking kwam voor bij 3 patiënten (50,0%), hoofdzakelijk met een ernst van graad 1 of 2. Vier van de 6 patiënten (66,7%) hadden behandelingsgerelateerde bijwerkingen van graad 3-4 (hypofosfatemie, neutropenie en trombocytopenie van graad 3 elk bij 1 patiënt en neutropenie van graad 4 bij 1 patiënt). In dit onderzoek werden geen ernstige bijwerkingen (SAE’s, serious adverse events) of bijwerkingen van graad 5 gemeld. In zowel het klinisch onderzoek als in de publicaties was het veiligheidsprofiel in overeenstemming met het bekende veiligheidsprofiel bij volwassenen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Er bestaat geen specifiek antidotum voor overdosering met sunitinib en behandeling van overdosering dient te bestaan uit algemene ondersteunende maatregelen. Indien nodig kan niet-geresorbeerd werkzaam bestanddeel worden verwijderd door middel van braken of maagspoelingen. Gevallen van overdosering zijn gemeld; sommige gevallen waren geassocieerd met bijwerkingen die met het bekende veiligheidsprofiel van sunitinib overeenkomen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, proteïnekinaseremmers, ATC-code: L01EX01.
Werkingsmechanisme
Sunitinib remt meerdere receptortyrosinekinasen (RTK’s), die betrokken zijn bij de tumorgroei, neoangiogenese en metastatische progressie van kanker. Sunitinib werd geïdentificeerd als een remmer van “platelet-derived growth factor”-receptoren (PDGFRα en PDGFRβ), VEGF-receptoren (VEGFR1, VEGFR2 en VEGFR3), de stamcelfactorreceptor (KIT), Fms-achtige tyrosinekinase-3 (FLT3), de kolonie-stimulerende-factor receptor (CSF-1R) en de van de gliacellijn afkomstige neurotrofische factorreceptor (RET). De primaire metaboliet vertoont een vergelijkbare potentie als sunitinib in biochemische en cellulaire bepalingen.
Klinische werkzaamheid en veiligheid
De klinische veiligheid en werkzaamheid van sunitinib zijn onderzocht bij de behandeling van GIST-patiënten die resistent waren voor imatinib (d.w.z. dat de ziekte zich verder ontwikkelde tijdens of na afloop van behandeling met imatinib) of die imatinib niet konden verdragen (d.w.z. dat ze significante toxiciteit ervoeren tijdens de behandeling met imatinib, waardoor verdere behandeling was uitgesloten), de behandeling van patiënten met MRCC en de behandeling van patiënten met niet operatief te verwijderen pancreasNET.
De werkzaamheid is gebaseerd op de tijd-tot-tumorprogressie (TTP) en een toename van de overleving bij GIST, op progressievrije overleving (PFS) en objectieve responspercentages (ORR) voor respectievelijk niet eerder behandeld en cytokine-refractair MRCC en op de PFS voor pancreasNET.
Gastro-intestinale stromatumoren
Een initiële open-label dosis-escalatiestudie werd uitgevoerd bij patiënten met GIST na falen van de behandeling met imatinib (mediane maximale dagdosis 800 mg) wegens resistentie of intolerantie. Zevenennegentig patiënten werden ingedeeld volgens diverse doseringen en schema’s; 55 patiënten kregen 50 mg sunitinib volgens het aanbevolen behandelingsschema van 4 weken behandelen en 2 weken rust (“4/2 schema”).
Bij dit onderzoek was de mediane TTP 34,0 weken (95% BI: 22,0; 46,0).
Een fase III, gerandomiseerd, dubbelblind placebogecontroleerd onderzoek met sunitinib werd uitgevoerd bij patiënten met GIST die imatinib niet verdroegen of bij wie tijdens of na afloop van de behandeling met imatinib progressie van de ziekte was opgetreden (mediane maximale dagdosis 800 mg). Tijdens dit onderzoek kregen 312 patiënten gerandomiseerd (2:1) eenmaal daags ofwel 50 mg sunitinib of een placebo oraal toegediend in een 4/2 schema, tot de ziekte zich verder ontwikkelde of tot deelname aan het onderzoek om een andere reden werd beëindigd (207 patiënten kregen sunitinib en 105 patiënten kregen placebo). Het primaire eindpunt van het onderzoek naar de werkzaamheid was de TTP, gedefinieerd als de tijd vanaf de randomisatie tot aan de eerste objectieve vaststelling van progressie van de tumor. Ten tijde van de vooraf gespecificeerde interim-analyse was de mediane TTP bij gebruik van sunitinib 28,9 weken (95% BI: 21,3; 34,1), zoals vastgesteld door de onderzoeker en 27,3 weken (95% BI: 16,0; 32,1), zoals vastgesteld door de onafhankelijke beoordelaar, hetgeen statistisch significant langer was dan de TTP bij placebo van 5,1 weken (95% BI: 4,4; 10,1), zoals vastgesteld door de onderzoeker en 6,4 weken (95% BI: 4,4; 10,0), zoals vastgesteld door de onafhankelijke beoordelaar. Het verschil in totale overleving (OS) was statistisch gezien in het voordeel van sunitinib [hazard ratio (HR): 0,491; (95% BI = 0,290; 0,831)]; in vergelijking met de sunitinib-arm was het risico van overlijden in de placebo-arm 2 maal zo hoog.
Na de interim-analyse van de werkzaamheid en veiligheid, op aanbeveling van de onafhankelijke commissie voor toezicht op de gegevens en veiligheid (DSMB, Data and Safety Monitoring Board) werd het onderzoek gedeblindeerd en kregen patiënten in de placebogroep open-label sunitinib-behandeling.
Een totaal aantal van 255 patiënten kregen sunitinib in de open-label behandelingsfase van het onderzoek, inclusief 99 patiënten die aanvankelijk behandeld werden met placebo.
De analyses van de primaire en secundaire eindpunten in de open-labelfase van het onderzoek herbevestigen de resultaten die verkregen waren ten tijde van de interim analyses. Zie ook tabel 2:
Tabel 2. GIST samenvatting van de werkzaamheidseindpunten (ITT-populatie)
| Dubbelblinde behandelinga | |||||
|---|---|---|---|---|---|
| Mediaan (95% BI) | Hazard ratio | Placebo cross-over groep behandelingb | |||
| Eindpunt | Sunitinib | Placebo | (95% BI) | p-waarde | |
| Primair | |||||
| TTP (weken) | |||||
| Interim | 27,3 (16,0; 32,1) | 6,4 (4,4; 10,0) | 0,329 (0,233; 0,466) | <0,001 | - |
| Finaal | 26,6 (16,0; 32,1) | 6,4 (4,4; 10,0) | 0,339 (0,244; 0,472) | <0,001 | 10,4 (4,3; 22,0) |
| Secundair | |||||
| PFS (weken)c | |||||
| Interim | 24,1 (11,1; 28,3) | 6,0 (4,4; 9,9) | 0,333 (0,238; 0,467) | <0,001 | - |
| Finaal | 22,9 (10,9; 28,0) | 6,0 (4,4; 9,7) | 0,347 (0,253; 0,475) | <0,001 | - | |||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| ORR (%)d | ||||||||||||
| Interim | 6,8 (3,7; 11,1) | 0 (-) | n.v.t. | 0,006 | - | |||||||
| Finaal | 6,6 (3,8; 10,5) | 0 (-) | n.v.t. | 0,004 | 10,1 (5,0; 17,8) | |||||||
| OS (weken)e | ||||||||||||
| Interim | - | - | 0,491 (0,290; 0,831) | 0,007 | - | |||||||
| Finaal | 72,7 (61,3; 83,0) | 64,9 (45,7; 96,0) | 0,876 (0,679; 1,129) | 0,306 | - | |||||||
Afkortingen: BI=betrouwbaarheidsinterval; ITT=intent-to-treat; n.v.t.=niet van toepassing; ORR=objectief responsepercentage; OS=totale overleving; PFS=progressievrije overleving; TTP=tijd-tot-tumorprogressie. a Resultaten van de dubbelblinde behandeling zijn van de ITT-populatie waarbij, waar nodig, centrale radiologische metingen zijn gebruikt. b Resultaten van werkzaamheid voor de 99 patiënten, die van placebo naar Sunitinib Teva overstapten (na deblindering). De uitgangswaarde werd teruggezet tijdens cross-over en werkzaamheidanalyses werden gebaseerd op de beoordeling van de onderzoekers. c De interim PFS-aantallen zijn aangepast op basis van hercalculatie van de originele gegevens. d Resultaten voor ORR worden gegeven als percentage patiënten met een bevestigde respons binnen het 95% betrouwbaarheidsinterval (BI). e Mediaan niet verkregen omdat de gegevens nog niet volledig waren. | ||||||||||||
De mediane OS binnen de ITT-populatie was 72,7 weken en 64,9 weken (HR: 0,876; 95% BI: 0,679; 1,129; p=0,306) in de sunitinib- en placebo-arm respectievelijk. De placebo-arm in deze analyse omvatte de patiënten die gerandomiseerd waren naar placebo en die vervolgens een open-label sunitinib-behandeling kregen.
Niet eerder behandeld gemetastaseerd niercelcarcinoom
Er werd een gerandomiseerd, multicenter, internationaal fase III-onderzoek uitgevoerd waarin de werkzaamheid en veiligheid werden geëvalueerd van sunitinib ten opzichte van IFN-α bij niet eerder behandelde MRCC-patiënten. Zevenhonderdvijftig patiënten werden 1:1 gerandomiseerd naar de behandelingsarmen; zij werden behandeld met ofwel sunitinib in herhaalde cycli van 6 weken, bestaande uit 4 weken waarin dagelijks oraal 50 mg werd toegediend, gevolgd door 2 weken rust (schema 4/2), ofwel IFN-α toegediend als een subcutane injectie van 3 miljoen eenheden (ME) in de eerste week, 6 ME in de tweede week en 9 ME in de derde week en daarna wekelijks op 3 niet-opeenvolgende dagen.
De mediane behandelingsduur was 11,1 maanden (bereik: 0,4-46,1) voor de behandeling met sunitinib en 4,1 maanden (bereik: 0,1-45,6) voor de behandeling met IFN-α. De met de behandeling geassocieerde ernstige bijwerkingen (TRSAEs, treatment-related serious adverse events) werden gemeld bij 23,7% van de patiënten die sunitinib kregen en bij 6,9% van de patiënten die IFN-α kregen. De cijfers voor het stoppen met de behandeling vanwege ernstige bijwerkingen waren 20% voor sunitinib en 23% voor IFN-α. Dosisonderbrekingen kwamen voor bij 202 patiënten (54%) op sunitinib en bij 141 patiënten (39%) op IFN-α. Dosisverminderingen kwamen voor bij 194 patiënten (52%) op sunitinib en bij 98 patiënten (27%) op IFN-α. De patiënten werden behandeld tot de ziekte zich verder ontwikkelde of tot beëindiging van hun deelname aan het onderzoek. Het primaire eindpunt met betrekking tot de werkzaamheid was PFS. Een geplande interim-analyse toonde een statistisch significant voordeel voor sunitinib vergeleken met IFN-α, in dit onderzoek bedroeg de mediane PFS voor de met sunitinib behandelde groep 47,3 weken, vergeleken met 22,0 weken voor de met IFN-α behandelde groep; de HR was 0,415 (95% BI: 0,320; 0,539; p-waarde <0,001). Andere eindpunten waren de ORR, de OS en de veiligheid. De voornaamste radiologische beoordeling werd stopgezet nadat het primaire eindpunt was bereikt. Bij de eindanalyse was de ORR zoals bepaald door beoordeling van de onderzoekers 46% (95% BI: 41%; 51%) voor de sunitinib-arm en 12,0% (95% BI: 9%; 16%) voor de IFN-α-arm (p<0,001).
De behandeling met sunitinib werd geassocieerd met een langere overleving vergeleken met IFN-α. De mediane OS was 114,6 weken voor de sunitinib-arm (95% BI: 100,1; 142,9) en 94,9 weken voor de IFN-α-arm (95% BI: 77,7; 117,0) met een HR van 0,821 (95% BI: 0,673; 1,001; p=0,0510 met niet-gestratificeerde log-rank).
De totale PFS en OS, die in de ITT-populatie opgemerkt werden, zoals bepaald door de voornaamste radiologische laboratoriumbeoordeling, worden in tabel 3 samengevat.
Tabel 3. Niet eerder behandeld MRCC samenvatting van de werkzaamheidseindpunten (ITT populatie)
| Samenvatting van de progressie-vrije overleving | Sunitinib (N=375) | IFN-α (N=375) | |||||
|---|---|---|---|---|---|---|---|
| Geen progressie of overlijden van patiënt [n (%)] | 161 (42,9) | 176 (46,9) | |||||
| Waargenomen progressie of overlijden van patiënt [n (%)] | 214 (57,1) | 199 (53,1) | |||||
| PFS (weken) | |||||||
| Kwartiel (95% BI) | |||||||
| 25% | 22,7 (18,0; 34,0) | 10,0 (7,3; 10,3) | |||||
| 50% | 48,3 (46,4; 58,3) | 22,1 (17,1; 24,0) | |||||
| 75% | 84,3 (72,9; 95,1) | 58,1 (45,6; 82,1) | |||||
| Niet-gestratificeerde analyse | |||||||
| Hazard ratio (sunitinib versus IFN-α) | 0,5268 | ||||||
| 95% BI voor hazard ratio | (0,4316; 0,6430) | ||||||
| p-waardea | <0,0001 | ||||||
| Samenvatting van de totale overleving | |||||||
|---|---|---|---|---|---|---|---|
| Patiënt van wie overlijden niet bekend is [n (%)] | 185 (49,3) | 175 (46,7) | |||||
| Patiënt van wie overlijden vastgesteld is [n (%)] | 190 (50,7) | 200 (53,3) | |||||
| OS (weken) | |||||||
| Kwartiel (95% BI) | |||||||
| 25% | 56,6 (48,7; 68,4) | 41,7 (32,6; 51,6) | |||||
| 50% | 114,6 (100,1; 142,9) | 94,9 (77,7; 117,0) | |||||
| 75% | n.v.t. (n.v.t.; n.v.t.) | n.v.t. (n.v.t.; n.v.t.) | |||||
| Niet-gestratificeerde analyse | |||||||
| Hazard ratio (sunitinib versus IFN-α) | 0,8209 | ||||||
| 95% BI voor hazard ratio | (0,6730; 1,0013) | ||||||
| p-waardea | 0,0510 | ||||||
Afkortingen: BI=betrouwbaarheidsinterval; INF-α=interferon-alfa; ITT=intent-to-treat; N=aantal patiënten; n.v.t.=niet van toepassing; OS=totale overleving; PFS=progressievrije overleving.
a van een 2-zijdige log-rank test.
Cytokine-refractair gemetastaseerd niercelcarcinoom
Een fase II-onderzoek met sunitinib werd uitgevoerd bij patiënten die refractair waren voor een eerdere cytokinetherapie met interleukine-2 of IFN-α. Drieënzestig patiënten kregen eenmaal per dag oraal een startdosering sunitinib van 50 mg, gedurende vier achtereenvolgende weken, gevolgd door een rustperiode van twee weken. Samen vormt dit een complete cyclus van zes weken (schema 4/2). Het primaire eindpunt voor de werkzaamheid was de ORR, gebaseerd op de Response Evaluation Criteria in Solid Tumours (RECIST).
In dit onderzoek was de objectieve response rate 36,5% (95% BI: 24,7%; 49,6%) en de mediane TTP was 37,7 weken (95% BI: 24,0; 46,4).
Een bevestigend, open-label, enkelarmig multicenter onderzoek waarbij de werkzaamheid en veiligheid van sunitinib werden geëvalueerd, werd uitgevoerd bij patiënten met MRCC die refractair waren voor een eerdere cytokinebehandeling. Honderdenzes patiënten kregen tenminste een dosis sunitinib van 50 mg in een 4/2-schema.
Het primaire eindpunt van dit onderzoek naar de werkzaamheid was ORR. Secundaire eindpunten waren onder meer TTP, duur van respons (duration of response, DR) en OS.
De ORR van dit onderzoek was 35,8% (95% BI: 26,8%; 47,5%). De mediane DR en OS waren nog niet bereikt.
Neuro-endocriene tumoren van de pancreas
Een ondersteunend open-label, multicenter, fase II-onderzoek evalueerde de werkzaamheid en veiligheid van sunitinib 50 mg monotherapie per dag in een 4/2-schema bij patiënten met niet operatief te verwijderen pancreasNET. In een tumor van de eilandjes van Langerhans cohort dat 66 patiënten omvatte, was het primaire eindpunt van de respons rate 17%.
Een belangrijk, multicenter, internationaal, gerandomiseerd, dubbelblind placebogecontroleerd fase III-onderzoek van sunitinib monotherapie werd uitgevoerd bij patiënten met niet operatief te verwijderen pancreasNET.
De patiënten moesten een op RECIST gebaseerde gedocumenteerde progressie binnen de voorafgaande 12 maanden hebben en werden gerandomiseerd (1:1) om hetzij 37,5 mg sunitinib eenmaal daags zonder geprogrammeerde rustperiode (N=86), hetzij placebo (N=85) te krijgen.
Het primaire doel was de PFS te vergelijken bij patiënten die sunitinib kregen met die bij patiënten die placebo kregen. Andere eindpunten omvatten OS, ORR, door de patiënt gerapporteerde resultaten (PRO’s) en veiligheid.
De demografische gegevens tussen de sunitinib- en placebogroepen waren vergelijkbaar. Daarenboven had 49% van de sunitinibpatiënten niet-functionele tumoren tegen 52% van de placebopatiënten en 92% van de patiënten in beide armen hadden levermetastasen.
Het gebruik van somatostatine-analogen was in het onderzoek toegestaan.
Een totaal van 66% van de sunitinibpatiënten kreeg voorafgaand een systemische behandeling tegen 72% van de placebopatiënten. Daarenboven had 24% van de sunitinibpatiënten somatostatine-analogen gekregen tegen 22% van de placebopatiënten.
Er werd een klinisch significant voordeel in de door de onderzoeker vastgestelde PFS voor sunitinib tegenover placebo waargenomen. De mediane PFS was 11,4 maanden voor de sunitinib-arm tegenover 5,5 maanden voor de placebo-arm [HR: 0,418 (95% BI: 0,263; 0,662), p-waarde=0,0001]; vergelijkbare resultaten werden waargenomen wanneer afgeleide tumorresponsvaststellingen, gebaseerd op de toepassing van RECIST op de tumormetingen van de onderzoeker, werden gebruikt om de ziekteprogressie te bepalen, zoals getoond in tabel 4. Een hazard ratio ten gunste van sunitinib werd waargenomen in alle geëvalueerde subgroepen van uitgangswaarde-kenmerken, waaronder een analyse op basis van het aantal voorafgaande systemische behandelingen. Een totaal van 29 patiënten in de sunitinib-arm en 24 in de placebo-arm hadden geen voorafgaande systemische behandeling gekregen; bij deze patiënten was de hazard ratio voor PFS 0,365 (95% BI: 0,156; 0,857), p=0,0156. Op dezelfde manier was de hazard ratio voor PFS bij de 57 patiënten in de sunitinib-arm (waaronder 28 met 1 voorafgaande systemische behandeling en 29 met 2 of meer voorafgaande systemische behandelingen) en 61 patiënten in de placebo-arm (waaronder 25 met 1 voorafgaande systemische behandeling en 36 met 2 of meer voorafgaande systemische behandelingen) 0,456 (95% BI: 0,264; 0,787), p=0,0036.
Een gevoeligheidsanalyse van PFS werd uitgevoerd waarin de progressie was gebaseerd op door de onderzoeker gemelde tumormetingen en waarbij alle patiënten die om andere redenen dan stopzetting van het onderzoek werden gecensureerd, als PFS-voorvallen werden behandeld. Deze analyse leverde een conservatieve schatting van het behandelingseffect van sunitinib en steunde de primaire analyse met een hazard ratio van 0,507 (95% BI: 0,350; 0,733), p=0,000193. Het belangrijke onderzoek van pancreasNET werd voortijdig stopgezet op aanbeveling van een onafhankelijk geneesmiddelcontrolecomité en het primaire eindpunt was gebaseerd op de vaststelling van de onderzoeker. Beide kunnen de schattingen van het behandelingseffect beïnvloed hebben.
Om beïnvloeding in de op de onderzoeker gebaseerde vaststelling van PFS uit te sluiten, werd een blinde onafhankelijke centrale revisie (BICR) van de scans uitgevoerd die de vaststelling van de onderzoeker ondersteunde zoals in tabel 4 getoond.
Tabel 4. pancreasNET werkzaamheidsresultaten van het fase III-onderzoek
| Werkzaamheidsparameter | Sunitinib (N=86) | Placebo (N=85) | Hazard ratio (95% Bl) | p-waarde |
|---|---|---|---|---|
| Progressievrije overleving [mediaan, maanden (95% BI)] door vaststelling van onderzoeker | 11,4 (7,4; 19,8) | 5,5 (3,6; 7,4) | 0,418 (0,263; 0,662) | 0,0001a |
| Progressievrije overleving [mediaan, maanden (95% BI)] door afgeleide tumorresponsvaststellingen gebaseerd op de toepassing van RECIST op de tumorvaststellingen van de onderzoeker | 12,6 (7,4; 16,9) | 5,4 (3,5; 6,0) | 0,401 (0,252; 0,640) | 0,000066a |
| Progressievrije overleving [mediaan, maanden (95% BI)] door blinde onafhankelijke centrale revisie van tumorvaststellingen | 12,6 (11,1; 20,6) | 5,8 (3,8; 7,2) | 0,315 (0,181; 0,546) | 0,000015a |
| Totale overleving [5 jaar follow-up] [mediaan, maanden (95% BI)] | 38,6 (25,6; 56,4) | 29,1 (16,4; 36,8) | 0,730 (0,504; 1,057) | 0,0940a |
| Objectief responspercentage [%, (95% BI)] | 9,3 (3,2; 15,4) | 0 | n.v.t. | 0,0066b |
Afkortingen: BI=betrouwbaarheidsinterval, N=aantal patiënten; n.v.t.=niet van toepassing; pancreasNET=neuro-endocriene tumoren van de pancreas; RECIST=response evaluation criteria in solid tumors.
a niet-gestratificeerde 2-zijdige log-rank test.
b Fisher’s Exact test.
Figuur 1. Kaplan-Meier-plot van PFS in het pancreasNET fase III-onderzoek
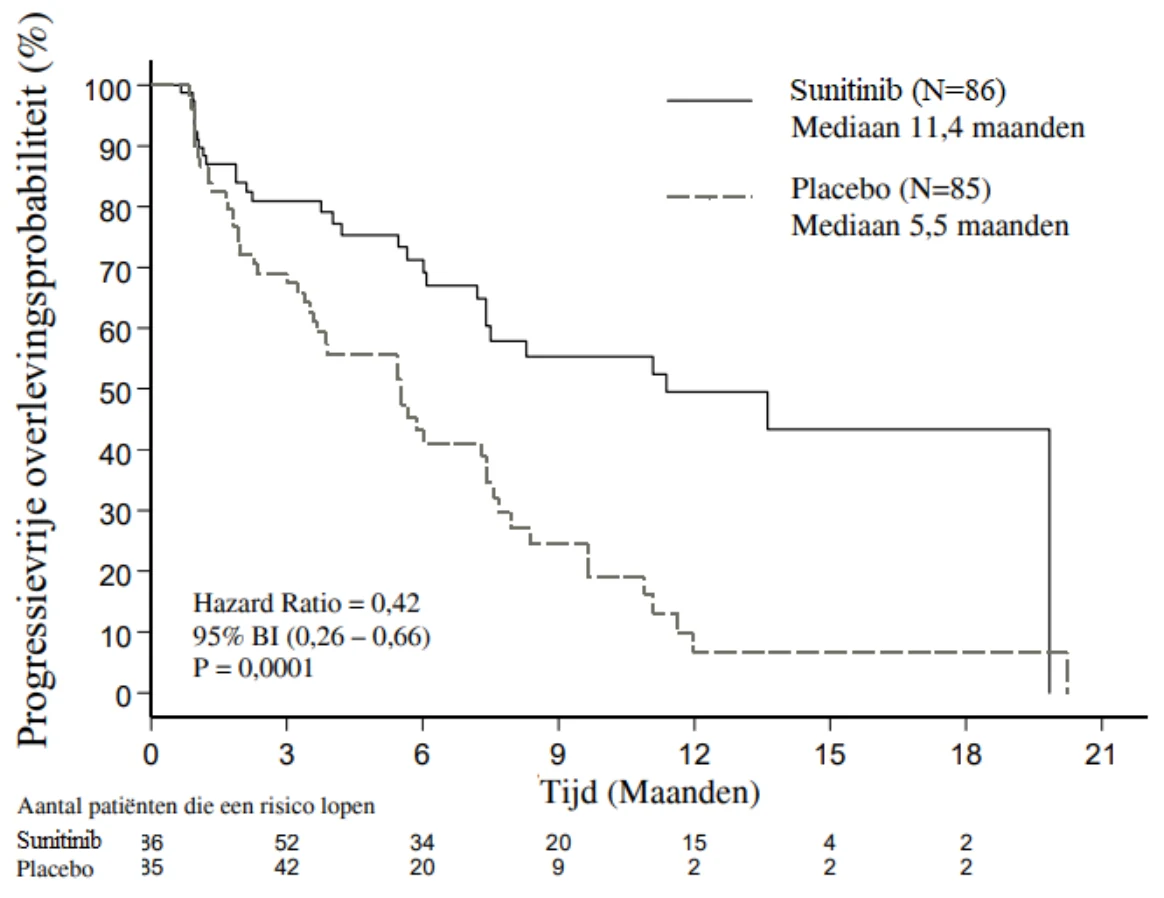
Afkortingen: BI=betrouwbaarheidsinterval; N=aantal patiënten; PFS=progressievrije overleving; pancreasNET=neuro-endocriene tumoren van de pancreas.
De OS-gegevens waren niet volledig op het ogenblik van stopzetting van het onderzoek [20,6 maanden (95% BI: 20,6; NB) voor de sunitinib-arm in vergelijking met NB (95% BI: 15,5; NB) voor de placebo-arm, HR: 0,409 (95% BI: 0,187; 0,894), p-waarde=0,0204]. Er waren 9 sterfgevallen in de sunitinib-arm en 21 sterfgevallen in de placebo-arm.
Bij ziekteprogressie werd de onderzoeksmedicatie ontblind en kregen patiënten uit de placebo-arm de mogelijkheid om open-label sunitinib in een afzonderlijk extensieonderzoek te gebruiken. Ten gevolge van de vroegtijdige stopzetting van het onderzoek werd de onderzoeksmedicatie van de overblijvende patiënten ontblind en kregen zij de mogelijkheid om open-label sunitinib in een extensieonderzoek te gebruiken. In totaal stapten 59 van de 85 patiënten (69,4%) in de placebo-arm over op open-label sunitinib na ziekteprogressie of deblindering bij stopzetting van het onderzoek. De OS zoals waargenomen na 5 jaar follow-up in het extensieonderzoek liet een HR van 0,730 (95% BI: 0,504; 1,057) zien.
De resultaten van de European Organisation for Research and Treatment of Cancer Quality of Life
Questionnaire (EORTC QLQ-C30) toonden aan dat de totale globale gezondheidsgerelateerde kwaliteit van leven en de 5 functionele domeinen (fysiek, rol, cognitief, emotioneel en sociaal) werden behouden voor de patiënten onder sunitinibbehandeling in vergelijking met placebo met beperkte ongewenste symptomatische effecten.
Een multinationaal, multicenter, enkelarmig, open-label fase IV-onderzoek is uitgevoerd waarin de werkzaamheid en veiligheid van sunitinib werden geëvalueerd bij patiënten met progressieve, gevorderde/gemetastaseerde, goed gedifferentieerde, niet operatief te verwijderen pancreasNET.
Honderdzes patiënten (61 patiënten in het niet eerder behandelde cohort en 45 patiënten in het laterelijns-cohort) werden behandeld met sunitinib 37,5 mg oraal eenmaal daags in een schema met continue dagelijkse dosering (CDD).
De door de onderzoeker beoordeelde mediane PFS bedroeg 13,2 maanden, zowel in de totale populatie (95% BI: 10,9; 16,7) als in het niet eerder behandelde cohort (95% BI: 7,4; 16,8).
Pediatrische patiënten
Ervaring met het gebruik van sunitinib bij pediatrische patiënten is beperkt (zie rubriek 4.2).
Een fase I-dosis-escalatie onderzoek met orale sunitinib werd uitgevoerd bij 35 patiënten, van wie 30 pediatrische patiënten (leeftijd 3 tot en met 17 jaar) en 5 jongvolwassen patiënten (leeftijd 18 tot en met 21 jaar) met refractaire solide tumoren. De meeste patiënten hadden een hersentumor als primaire diagnose. Dosisbeperkende cardiotoxiciteit werd waargenomen in het eerste deel van het onderzoek dat daarom werd aangepast zodat patiënten werden uitgesloten die eerder waren blootgesteld aan potentieel cardiotoxische behandelingen (inclusief antracyclines) of cardiale bestraling. In het tweede deel van het onderzoek met patiënten die eerder voor kanker waren behandeld, maar zonder risicofactoren voor cardiale toxiciteit, was sunitinib in het algemeen verdraagbaar en klinisch te hanteren bij een dosering van 15 mg/m2/dag (MTD) in een 4/2 schema. Geen van de patiënten bereikte een complete of partiële respons. Stabilisatie van de ziekte werd waargenomen bij 6 patiënten (17%). Eén patiënt met GIST die werd behandeld met 15 mg/m2 ondervond geen voordeel van de behandeling. De waargenomen bijwerkingen waren in het algemeen vergelijkbaar met die waargenomen bij volwassenen (zie rubriek 4.8).
Een open-label fase II-onderzoek werd uitgevoerd bij 29 patiënten, van wie 27 pediatrische patiënten (leeftijd 3 tot en met 16 jaar) en 2 jongvolwassen patiënten (leeftijd 18 tot en met 19 jaar) met HGG of ependymoom. Het onderzoek werd gesloten ten tijde van de geplande interimanalyse vanwege een gebrek aan ziektecontrole. De mediane PFS was 2,3 maanden in de HGG-groep en 2,7 maanden in de ependymoomgroep. De mediane algehele overleving (OS) was 5,1 maanden in de HGG-groep en 12,3 maanden in de ependymoomgroep. De meest voorkomende (≥10%) behandelingsgerelateerde bijwerkingen bij patiënten in beide groepen gecombineerd waren neutrofielentelling verlaagd (6 patiënten [20,7%]) en intracraniale bloeding (3 patiënten [10,3%]) (zie rubriek 4.8).
Gegevens uit een fase I/II-onderzoek met oraal sunitinib, dat werd uitgevoerd bij 6 pediatrische patiënten met GIST in de leeftijd van 13 tot en met 16 jaar die sunitinib kregen in een 4/2 schema met doses die varieerden van 15 mg/m2 per dag tot 30 mg/m2 per dag, en beschikbare gepubliceerde gegevens (20 pediatrische of jongvolwassen patiënten met GIST) gaven aan dat de behandeling met sunitinib resulteerde in stabilisatie van de ziekte bij 18 van de 26 patiënten (69,2%). Stabilisatie van de ziekte vond plaats ofwel na falen van imatinib of bij intolerantie voor imatinib (16 van de 21 patiënten vertoonden stabilisatie van de ziekte), of bij de novo therapie of na chirurgie (2 van de 5 patiënten vertoonden stabilisatie van de ziekte). In het fase I/II-onderzoek werden gestabiliseerde ziekte en ziekteprogressie waargenomen elk bij 3 van de 6 patiënten (respectievelijk 1 patiënt kreeg imatinib als neoadjuvante behandeling en 1 patiënt kreeg imatinib als adjuvans). In hetzelfde onderzoek hadden 4 van de 6 patiënten (66,7%) behandelingsgerelateerde bijwerkingen van graad 3-4 (hypofosfatemie, neutropenie en trombocytopenie van graad 3 elk bij 1 patiënt en neutropenie van graad 4 bij 1 patiënt). Daarnaast werden de volgende bijwerkingen van graad 3 bij 5 patiënten gemeld in publicaties: vermoeidheid (2), gastro-intestinale bijwerkingen (waaronder diarree) (2), hematologische bijwerkingen (waaronder anemie) (2), cholecystitis (1), hyperthyreoïdie (1) en mucositis (1).
Een farmacokinetische en farmacokinetische/farmacodynamische populatieanalyse werd uitgevoerd om de farmacokinetiek en de voornaamste veiligheids- en werkzaamheidseindpunten van sunitinib te extrapoleren naar pediatrische patiënten met GIST (leeftijd 6 tot en met 17 jaar). Deze analyse werd uitgevoerd op basis van gegevens van volwassenen met GIST of solide tumoren en van pediatrische patiënten met solide tumoren. Op basis van modelanalyses bleek dat de veiligheids- en werkzaamheidseffecten van de sunitinib-blootstelling in plasma niet negatief werden beïnvloed door de lagere leeftijd en geringere lichaamsgrootte. De voordeel-risicoverhouding van sunitinib bleek niet negatief te worden beïnvloed door lagere leeftijd of geringere lichaamsgrootte en was vooral afhankelijk van de plasmablootstelling.
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting om de resultaten in te dienen van onderzoek met het sunitinib bevattende referentieproduct in alle subgroepen van pediatrische patiënten voor de behandeling van nier- of nierbekkencarcinomen (uitgezonderd nefroblastoom, nefroblastomatose, clear cell sarcoom, mesoblastisch nefroom, niermergcarcinoom en rabdoïd tumor van de nier) (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting om de resultaten in te dienen van onderzoek met het sunitinib bevattende referentieproduct in alle subgroepen van pediatrische patiënten voor de behandeling van gastro-enteropancreatische neuro-endocriene tumoren (uitgezonderd neuroblastoom, neuroganglioblastoom en feochromocytoom) (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van sunitinib werd onderzocht bij 135 gezonde vrijwilligers en bij 266 patiënten met solide tumoren. De farmacokinetiek kwam bij alle onderzochte populaties met solide tumoren overeen met die bij gezonde vrijwilligers.
Bij doseringen tussen 25 en 100 mg nemen het oppervlak onder de plasmaconcentratie-tijd curve (AUC) en de Cmax proportioneel toe met de dosering. Bij herhaalde dagelijkse toediening accumuleert sunitinib drie- tot viervoudig en de primaire actieve metaboliet zeven- tot tienvoudig. Steady-state concentraties van sunitinib en zijn primaire actieve metaboliet worden binnen 10 tot 14 dagen bereikt. Op Dag 14 zijn de gecombineerde plasmaspiegels van sunitinib en zijn actieve metaboliet 62,9-101 ng/ml. Dit zijn beoogde concentraties, voorspeld op grond van preklinische gegevens, die in vitro de receptorfosforylatie remmen, en in vivo leiden tot stilstand of vermindering van tumorgroei. De primaire actieve metaboliet neemt 23% tot 37% van de totale blootstelling voor zijn rekening. Er zijn geen significante wijzigingen in de farmacokinetiek van sunitinib of de primaire actieve metaboliet waargenomen bij herhaalde dagelijkse toediening of bij herhaalde cycli in de geteste doseringsregimes.
Absorptie
Na orale toediening van sunitinib wordt de Cmax over het algemeen gezien vanaf 6 tot 12 uur (Tmax, tijd tot de maximale concentratie) na toediening.
Voedsel heeft geen effect op de biologische beschikbaarheid van sunitinib.
Distributie
De in vitro binding van sunitinib en zijn primaire actieve metaboliet aan menselijk plasmaproteïne was respectievelijk 95% en 90%, waarbij geen duidelijke afhankelijkheid van de concentratie werd waargenomen. Het schijnbaar verdelingsvolume (Vd) voor sunitinib was groot, 2230 l, hetgeen wijst op weefseldistributie.
Metabolische interacties
De berekende in vitro Ki-waarden voor alle geteste cytochroom P450 (CYP) isovormen (CYP1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1, CYP3A4/5 en CYP4A9/11) toonden aan dat het onwaarschijnlijk is dat sunitinib en zijn primaire actieve metaboliet in enige klinisch relevante mate het metabolisme induceren van andere werkzame bestanddelen die door deze enzymen kunnen worden gemetaboliseerd.
Biotransformatie
Sunitinib wordt voornamelijk gemetaboliseerd door CYP3A4, de CYP-isovorm, die zijn primaire actieve metaboliet desethylsunitinib produceert. Deze primaire actieve metaboliet wordt vervolgens verder gemetaboliseerd door hetzelfde isoënzym.
Gelijktijdige toediening van sunitinib met krachtige CYP3A4-inductoren of -remmers dient te worden vermeden, omdat de plasmaspiegels van sunitinib kunnen veranderen (zie rubrieken 4.4 en 4.5).
Eliminatie
Uitscheiding vindt voornamelijk plaats via de feces (61%), waarbij 16% van de toegediende dosis als onveranderd werkzaam bestanddeel en metabolieten renaal wordt uitgescheiden. Sunitinib en zijn primaire actieve metaboliet waren de belangrijkste verbindingen die in plasma, urine en feces werden geïdentificeerd; zij namen respectievelijk 91,5%, 86,4% en 73,8% van de radioactiviteit in gepoolde monsters voor hun rekening. Minder belangrijke metabolieten werden geïdentificeerd in urine en feces, maar werden over het algemeen niet gevonden in plasma. De totale orale klaring (CL/F) was 34-62 l/uur. Na orale toediening bij gezonde vrijwilligers is de eliminatiehalfwaardetijd voor sunitinib en zijn primaire actieve desethylmetaboliet respectievelijk ongeveer 40-60 uur en 80-110 uur.
Gelijktijdige toediening met geneesmiddelen die BCRP-remmers zijn
In vitro is sunitinib een substraat van de effluxtransporter BCRP. In onderzoek A6181038 resulteerde de gelijktijdige toediening van gefitinib, een BCRP-remmer, niet in een klinisch relevant effect op de Cmax en AUC voor sunitinib of het totale geneesmiddel (sunitinib + metaboliet) (zie rubriek 4.5). Dit was een multicenter, open-label, fase I/II-onderzoek waarin de veiligheid/verdraagbaarheid, de maximaal verdraagbare dosis en de antitumoractiviteit van sunitinib in combinatie met gefitinib werden onderzocht bij patiënten met MRCC. De farmacokinetiek van gefitinib (250 mg per dag) en sunitinib (37,5 mg [cohort 1, n=4] of 50 mg [cohort 2, n=7] per dag volgens een behandelingsschema van 4 weken behandelen en 2 weken rust) bij gelijktijdige toediening werd geëvalueerd als secundair onderzoeksdoel. Veranderingen in de farmacokinetische parameters van sunitinib waren niet klinisch significant en duidden niet op geneesmiddeleninteracties; echter, gezien het relatief lage aantal patiënten (d.w.z. N=7+4) en de matig-grote interindividuele variabiliteit in de farmacokinetische parameters is voorzichtigheid geboden bij het beoordelen van de bevindingen over farmacokinetische geneesmiddeleninteractie uit dit onderzoek.
Speciale populaties
Leverstoornis
Sunitinib en zijn primaire metaboliet worden voornamelijk door de lever gemetaboliseerd. Systemische blootstelling na een eenmalige dosis sunitinib was vergelijkbaar bij personen met een licht of matig verminderde leverfunctie (Child-Pugh Class A en B) in vergelijking met personen met een normale leverfunctie. Sunitinib is niet onderzocht bij personen met een ernstig verminderde leverfunctie (Child-Pugh Class C).
Patiënten met ALAT of ASAT >2,5 x ULN (bovengrens van de normaalwaarde) of >5,0 x ULN, indien te wijten aan levermetastasen, waren uitgesloten van onderzoeken bij kankerpatiënten.
Nierstoornis
Farmacokinetische populatieanalyses toonden aan dat de schijnbare klaring van sunitinib (CL/F) niet gewijzigd werd door de creatinineklaring (CLcr) in de geëvalueerde nierfunctierange (42-347 ml/min). Systemische blootstellingen na een enkele dosis sunitinib waren gelijk bij proefpersonen met een ernstig verminderde nierfunctie (CLcr <30ml/min) vergeleken met proefpersonen met een normale nierfunctie (CLcr >80ml/min). Hoewel sunitinib en zijn voornaamste metaboliet niet door hemodialyse werden geëlimineerd bij proefpersonen met ESRD, waren de totale systemische blootstellingen 47% lager voor sunitinib en 31% lager voor zijn voornaamste metaboliet vergeleken met proefpersonen met een normale nierfunctie.
Gewicht, conditie
Farmacokinetische populatieanalyses van demografische gegevens geven aan dat de startdosis niet hoeft te worden aangepast op basis van gewicht of conditie volgens de Eastern Cooperative Oncology Group (ECOG).
Geslacht
Beschikbare gegevens wijzen uit dat vrouwen een ongeveer 30% lagere schijnbare klaring (CL/F) van sunitinib zouden kunnen hebben dan mannen: dit verschil is echter geen reden voor aanpassing van de startdosis.
Pediatrische patiënten
Ervaring met het gebruik van sunitinib bij pediatrische patiënten is beperkt (zie rubriek 4.2). Farmacokinetische populatieanalyses van samengenomen gegevens van volwassen patiënten met GIST en solide tumoren en pediatrische patiënten met solide tumoren werden voltooid. Stapsgewijze covariabele-modelanalyses werden uitgevoerd om het effect van leeftijd en lichaamsgrootte (totaal lichaamsgewicht of lichaamsoppervlak), alsmede andere covariabelen op belangrijke farmacokinetische parameters te bepalen voor sunitinib en zijn actieve metaboliet.
Onder de geteste leeftijd- en lichaamsgrootte-gerelateerde covariabelen was leeftijd een significante covariabele voor de schijnbare klaring van sunitinib (hoe lager de leeftijd van de pediatrische patiënt, hoe lager de schijnbare klaring). Op dezelfde manier was het lichaamsoppervlak een significante covariabele voor de schijnbare klaring van de actieve metaboliet (hoe kleiner het lichaamsoppervlak, hoe lager de schijnbare klaring).
Bovendien bleek uit een geïntegreerde farmacokinetische populatieanalyse van samengenomen gegevens van de 3 pediatrische onderzoeken (2 pediatrische onderzoeken naar solide tumoren en 1 pediatrisch onderzoek naar GIST; leeftijden van 6 tot en met 11 jaar en van 12 tot en met 17 jaar) dat de uitgangswaarde van het lichaamsoppervlak (BSA) een significante covariabele was voor de schijnbare klaring van sunitinib en zijn actieve metaboliet. Gebaseerd op deze analyse zal een dosis van ongeveer 20 mg/m2 per dag bij pediatrische patiënten met BSA-waarden tussen 1,10 en 1,87 m2 naar verwachting leiden tot blootstellingen aan sunitinib en zijn actieve metaboliet in plasma die vergelijkbaar zijn (tussen 75 en 125% van de AUC) met die bij volwassen patiënten met GIST die worden behandeld met 50 mg sunitinib per dag in een 4/2 schema (AUC 1,233 ng.u/ml). In pediatrische onderzoeken bedroeg de startdosis sunitinib 15 mg/m2 (gebaseerd op de MTD die is vastgesteld in het fase I-dosis-escalatie-onderzoek, zie rubriek 5.1), waarna deze bij pediatrische patiënten met GIST werd verhoogd naar 22,5 mg/m2 en vervolgens naar 30 mg/m2 (zonder de totale dosis van 50 mg/dag te overschrijden), gebaseerd op de veiligheid/verdraagbaarheid van de individuele patiënt. Bovendien varieerde de berekende startdosis volgens de gepubliceerde literatuur bij pediatrische patiënten met GIST tussen 16,6 mg/m2 en 36 mg/m2, waarna deze werd verhoogd naar doses van 40,4 mg/m2 (zonder de totale dosis van 50 mg/dag te overschrijden).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In tot 9 maanden durende toxiciteitsonderzoeken met herhaalde toediening bij ratten en apen werden de “primary target organ”-effecten vastgesteld in het maagdarmkanaal (braken en diarree bij apen); de bijnieren (corticale congestie en/of bloeding bij ratten en apen, met necrose gevolgd door fibrose bij ratten); het hemolymfopoiëtisch systeem (beenmerghypocellulariteit en lymfoïde depletie van de thymus, de milt en de lymfeknoop); de exocriene pancreas (acineuze celdegranulatie met enkelvoudige celnecrose); de speekselklier (acineuze hypertrofie); het botgewricht (verdikking van de groeischijf); de baarmoeder (atrofie) en de ovaria (afname van de follikelontwikkeling). Al deze bevindingen deden zich voor bij blootstelling aan klinisch relevante plasmaspiegels van sunitinib. Aanvullend zijn effecten waargenomen in andere onderzoeken, waaronder verlenging van het QTc-interval, LVEF-reductie en tubulaire atrofie van de testes, toename van de mesangiale cellen in de nier, bloedingen in het maagdarmkanaal en het mondslijmvlies en hypertrofie van de cellen van de hypofysevoorkwab. Van veranderingen in de uterus (endometriumatrofie) en de groeischijf (verdikking van de epifysairschijf of kraakbeendysplasie) wordt aangenomen dat ze verband houden met de farmacologische werking van sunitinib. De meeste bevindingen waren reversibel na 2 tot 6 weken zonder behandeling.
Genotoxiciteit
De potentiële genotoxiciteit van sunitinib werd in vitro en in vivo bepaald. Sunitinib was niet mutageen bij bacteriën, waarbij gebruik gemaakt werd van metabole activatie uit rattenlever. Sunitinib induceerde in vitro geen structurele chromosomale afwijkingen in lymfocyten in menselijk perifeer bloed. Polyploïdie (numerieke chromosomale afwijkingen) werd in vitro waargenomen in lymfocyten in menselijk perifeer bloed, zowel met als zonder metabole activatie. Sunitinib was in vivo niet clastogeen in beenmerg van ratten. De belangrijkste primaire actieve metaboliet is niet onderzocht op mogelijke genotoxiciteit.
Carcinogeniciteit
In een 1 maand durend dosisbereikbepalingsonderzoek werd 0, 10, 25, 75 of 200 mg/kg/dag met CDD via een maagsonde toegediend aan rasH2 transgene muizen. Bij de hoogste geteste dosis (200 mg/kg/dag) zijn carcinomen en hyperplasie van brunnerklieren in het duodenum waargenomen.
In een 6 maanden durend carcinogeniciteitsonderzoek werd dagelijks 0, 8, 25 of 75 [gereduceerd tot 50] mg/kg/dag via een maagsonde toegediend aan rasH2 transgene muizen. Zowel maagdarmkanker als een verhoogde incidentie van onderliggende hemangiosarcomen en/of gastrische mucosale hyperplasie werden waargenomen bij doses van ≥25 mg/kg/dag na een duur van 1 of 6 maanden (≥7,3 maal de AUC bij patiënten aan wie de aanbevolen dagelijkse dosering (ADD) werd toegediend).
In een tweejarig carcinogeniciteitsonderzoek met ratten (0; 0,33; 1 of 3 mg/kg/dag), leidde toediening van sunitinib in 28-dagen cycli gevolgd door 7-daage doseringsvrije periodes tot toenames in de incidentie van feochromocytomen en hyperplasie in het bijniermerg van mannelijke ratten die 3 mg/kg/dag langer dan 1 jaar toegediend hadden gekregen (≥7,8 maal de AUC bij patiënten aan wie de ADD werd toegediend). Carcinomen in brunnerklieren ontstonden in het duodenum bij doses ≥1 mg/kg/dag bij vrouwelijke dieren en 3 mg/kg/dag bij mannelijke dieren, en mucosale celhyperplasie was evident in de klieren van de maag bij doses van 3 mg/kg/dag bij mannetjes (≥0,9; 7,8 en 7,8 maal, respectievelijk, de AUC bij patiënten aan wie de ADD werd toegediend). De relevantie voor mensen van de neoplastische bevindingen die bij muizen (rasH2- transgeen) en ratten werden waargenomen in carcinogeniciteitsonderzoeken met sunitinib is onduidelijk.
Reproductie- en ontwikkelingstoxiciteit
Er werden geen effecten op de mannelijke of vrouwelijke fertiliteit in reproductietoxiciteitsonderzoeken waargenomen. In toxiciteitonderzoeken met herhaalde toediening bij ratten en apen werden echter effecten op de vrouwelijke fertiliteit waargenomen in de vorm van folliculaire atresie, degeneratie van de corpora lutea, veranderingen van het endometrium in de baarmoeder en gewichtsvermindering van de baarmoeder en de eierstokken bij blootstelling aan klinisch relevante systemische concentraties. Effecten op de mannelijke fertiliteit bij ratten werden waargenomen in de vorm van een tubulaire atrofie van de testes, een vermindering van het aantal spermatozoa in de bijballen en colloïdale depletie in de prostaat en de zaadblaasjes bij een blootstelling aan plasmaspiegels van 25 keer de systemische blootstelling.
Bij ratten was een embryofoetale mortaliteit duidelijk in de vorm van een significante reductie van het aantal levende foetussen, een verhoogd aantal resorpties, een toename van de postimplantatieverliezen en het verlies van alle jongen bij 8 van de 28 zwangere vrouwtjes bij blootstellingen aan plasmaspiegels van 5,5 keer de systemische blootstelling bij mensen. Bij konijnen waren reducties van het gewicht van de zwangere baarmoeder en van het aantal levende foetussen toe te schrijven aan een toename van het aantal resorpties, een toename van de postimplantatieverliezen en het verlies van alle jongen bij 4 van de 6 zwangere vrouwtjes bij blootstellingen aan plasmaspiegels van 3 keer de systemische blootstelling bij mensen. Behandeling met sunitinib bij ratten gedurende de organogenese resulteerde in ontwikkelingseffecten. Deze effecten bestonden bij ≥5 mg/kg/dag uit een toegenomen incidentie van foetale skeletmisvormingen, meestal in de vorm van een vertraagde botvorming van de thoracale/lumbale wervels. Ze deden zich voor bij blootstellingen aan plasmaspiegels van 5,5 keer de systemische blootstelling bij mensen. Bij konijnen bestonden de ontwikkelingseffecten uit een verhoogde incidentie van hazenlip bij blootstellingen aan plasmaspiegels die ongeveer gelijk waren aan wat wordt waargenomen in de klinische praktijk, en een verhoogde incidentie van hazenlip en gespleten gehemelte bij blootstellingen van 2,7 keer de systemische blootstelling bij mensen.
Sunitinib (0,3; 1,0; 3,0 mg/kg/dag) is geëvalueerd in een pre- en postnataal ontwikkelingsonderzoek met zwangere ratten. Maternale lichaamsgewichttoenames waren afgenomen tijdens de zwangerschap en lactatie bij ≥1 mg/kg/dag, maar maternale reproductietoxiciteit werd niet waargenomen bij doseringen tot 3 mg/kg/dag (geschatte blootstelling ≥2,3 maal de AUC bij patiënten aan wie de ADD werd toegediend). Een afgenomen lichaamsgewicht van het nageslacht is waargenomen tijdens periodes vóór en na het spenen bij 3 mg/kg/dag. Ontwikkelingstoxiciteit is niet waargenomen bij 1 mg/kg/dag (blootstelling ongeveer ≥0,9 maal de AUC bij patiënten aan wie de ADD werd toegediend).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud van de capsule
Mannitol
Povidon K-25
Natriumcroscarmellose
Magnesiumstearaat
Capsulehuls
Gelatine
Titaandioxide (E171)
Geel ijzeroxide (E172)
Additioneel voor 12,5 mg, 25 mg en 50 mg
Rood ijzeroxide (E172)
Drukinkt
Schellak
Zwart ijzeroxide (E172)
Propyleenglycol
Geconcentreerde ammoniakoplossing
Kaliumhydroxide
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30°C.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking en andere instructies
Witte hoge-dichtheid polyethyleen (HDPE) pot, met een moeilijk door kinderen te openen polypropyleendop, met 30 capsules.
PVC/Aclar/PVC-Aluminium blisterverpakkingen.
Sunitinib Teva is verpakt in blisterverpakkingen à 28 en 30 harde capsules en in eenheidsafleververpakkingen à 28x1 en 30x1 harde capsules.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Teva B.V.
Swensweg 5
2031 GA Haarlem
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 119773, Sunitinib Teva 12,5 mg, harde capsules
RVG 119779, Sunitinib Teva 25 mg, harde capsules
RVG 119780, Sunitinib Teva 37,5 mg, harde capsules
RVG 119781, Sunitinib Teva 50 mg, harde capsules
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 19 maart 2018
Datum van laatste verlenging: 5 januari 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 4.4 en 4.8: 22 mei 2024
0524.5v.LD