


SmPC (samenvatting van de productkenmerken) - Dasatinib Vivanta
1. NAAM VAN HET GENEESMIDDEL
Dasatinib Vivanta 20 mg filmomhulde tabletten
Dasatinib Vivanta 50 mg filmomhulde tabletten
Dasatinib Vivanta 70 mg filmomhulde tabletten
Dasatinib Vivanta 80 mg filmomhulde tabletten
Dasatinib Vivanta 100 mg filmomhulde tabletten
Dasatinib Vivanta 140 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Dasatinib Vivanta 20 mg filmomhulde tabletten
Elke tablet bevat watervrij dasatinib overeenkomend met 20 mg dasatinib.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 27 mg lactosemonohydraat.
Dasatinib Vivanta 50 mg filmomhulde tabletten
Elke tablet bevat watervrij dasatinib overeenkomend met 50 mg dasatinib.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 67,5 mg lactosemonohydraat.
Dasatinib Vivanta 70 mg filmomhulde tabletten
Elke tablet bevat watervrij dasatinib overeenkomend met 70 mg dasatinib.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 94,5 mg lactosemonohydraat.
Dasatinib Vivanta 80 mg filmomhulde tabletten
Elke tablet bevat watervrij dasatinib overeenkomend met 80 mg dasatinib.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 108 mg lactosemonohydraat.
Dasatinib Vivanta 100 mg filmomhulde tabletten
Elke tablet bevat watervrij dasatinib overeenkomend met 100 mg dasatinib.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 135,0 mg lactosemonohydraat.
Dasatinib Vivanta 140 mg filmomhulde tabletten
Elke filmomhulde tablet bevat watervrij dasatinib overeenkomend met 140 mg dasatinib.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 189 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Dasatinib Vivanta 20 mg filmomhulde tabletten
Witte tot gebroken witte, ronde, biconvexe, filmomhulde tabletten met “DAS” gegraveerd op de ene zijde en “50” op de andere zijde met een afmeting van ongeveer 5,6 mm.
Dasatinib Vivanta 50 mg filmomhulde tabletten
Witte tot gebroken witte, ovale, biconvexe, filmomhulde tabletten met “DAS” gegraveerd op de ene zijde en “50” op de andere zijde met een afmeting van ongeveer 10,9 x 5,8 mm.
Dasatinib Vivanta 70 mg filmomhulde tabletten
Witte tot gebroken witte, ronde, biconvexe, filmomhulde tabletten met “DAS” gegraveerd op de ene zijde en “70” op de andere zijde met een afmeting van ongeveer 8,8 mm.
Dasatinib Vivanta 80 mg filmomhulde tabletten
Witte tot gebroken witte, driehoekige, biconvexe, filmomhulde tabletten met “DAS” gegraveerd op de ene zijde en “80” op de andere zijde met een afmeting van ongeveer 10,4 x 10,1 mm.
Dasatinib Vivanta 100 mg filmomhulde tabletten
Witte tot gebroken witte, ovale, biconvexe, filmomhulde tabletten met “DAS” gegraveerd op de ene zijde en “100” op de andere zijde met een afmeting van ongeveer 14,9 x 7,2 mm.
Dasatinib Vivanta 140 mg filmomhulde tabletten
Witte tot gebroken witte, ronde, biconvexe, filmomhulde tabletten met “DAS” gegraveerd op de ene zijde en “140” op de andere zijde met een afmeting van ongeveer 11,2 mm.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Dasatinib is geïndiceerd voor de behandeling van volwassen patiënten met:
- nieuw gediagnosticeerde Philadelphiachromosoom-positieve (Ph+) chronische myeloïde leukemie (CML) in de chronische fase.
- CML in de chronische, acceleratie- of blastaire fase, die resistent of intolerant zijn voor eerder toegediende geneesmiddelen inclusief imatinib.
- Ph+ acute lymfoblastaire leukemie (ALL) en lymfoïde blasten CML die resistent of intolerant zijn voor eerder toegediende geneesmiddelen.
Dasatinib is geïndiceerd voor de behandeling van pediatrische patiënten met:
- Nieuw gediagnosticeerde Ph+ CML in de chronische fase (Ph+ CML-CP) of met Ph+ CML-die resistent of intolerant zijn voor eerder toegediende geneesmiddelen waaronder imatinib.
- nieuw gediagnosticeerde Ph+ ALL in combinatie met chemotherapie.
4.2 Dosering en wijze van toediening
Met de beschikbare sterkte van dit product kunnen niet alle doseringsaanbevelingen worden bereikt. Andere op de markt verkrijgbare dasatinib-producten moeten worden gebruikt om deze dosis toe te dienen.
De behandeling moet worden ingesteld door een arts met ervaring in de diagnostiek en behandeling van patiënten met leukemie.
Dosering
Volwassen patiënten
De aanbevolen startdosering voor CML in de chronische fase is 100 mg dasatinib eenmaal daags.
De aanbevolen startdosering voor CML in de acceleratiefase, myeloïde of lymfoïde blastaire fase (gevorderde fase) of Ph+ALL is 140 mg eenmaal daags (zie rubriek 4.4).
Pediatrische patiënten (Ph+ CML-CP en Ph+ ALL)
Dosering voor kinderen en adolescenten is op basis van lichaamsgewicht (zie Tabel 1). Dasatinib wordt eenmaal daags oraal toegediend in de vorm van dasatinib filmomhulde tabletten of dasatinib poeder voor orale suspensie. De dosis dient iedere 3 maanden opnieuw te worden berekend op basis van veranderingen in lichaamsgewicht, of vaker, indien nodig. Tabletten worden niet aanbevolen voor patiënten die minder dan 10 kg wegen; een poeder voor orale suspensie dient bij deze patiënten te worden gebruikt. Dosisverhoging of -verlaging wordt aanbevolen op basis van de respons en verdraagbaarheid van de individuele patiënt. Er is geen ervaring met dasatinib behandeling bij kinderen jonger dan 1 jaar.
Dasatinib filmomhulde tabletten en dasatinib poeder voor orale suspensie zijn niet bio-equivalent. Patiënten die tabletten kunnen slikken en die willen overstappen van dasatinib poeder voor orale suspensie op dasatinib tabletten, of patiënten die die geen tabletten kunnen slikken en willen overstappen van tabletten op orale suspensie, kunnen dat doen mits de juiste instructies voor de toedieningsvorm worden gevolgd.
De aanbevolen dagelijkse startdosering van dasatinib tabletten bij pediatrische patiënten is weergegeven in Tabel 1.
Tabel 1: Dosering van dasatinib tabletten voor pediatrische patiënten met Ph+ CML-CP of Ph+ ALL
| Lichaamsgewicht (kg)a | Dagelijkse dosis (mg) |
|---|---|
| 10 tot minder dan 20 kg | 40 mg |
| 20 tot minder dan 30 kg | 60 mg |
| 30 tot minder dan 45 kg | 70 mg |
| minstens 45 kg | 100 mg |
a Tabletten worden niet aanbevolen voor patiënten die minder wegen dan 10 kg; een poeder voor orale suspensie dient bij deze patiënten te worden gebruikt.
Behandelduur
In klinische studies werd de behandeling met dasatinib bij volwassenen met Ph+CML-CP, CML in de acceleratie, myeloïde of lymfoïde blastaire fase (gevorderde fase), of Ph+ ALL en pediatrische patiënten met Ph+ CML-CP voortgezet tot aan ziekteprogressie of tot het niet langer werd verdragen door de patiënt. Het effect van beëindiging van de behandeling op de ziekteresultaten op lange termijn na het bereiken van een cytogenetische of moleculaire respons [inclusief complete cytogenetische respons (CCyR), major molecular response (MMR) en MR4.5] is niet onderzocht.
In klinische studies werd de behandeling met dasatinib bij pediatrische patiënten met Ph+ ALL continu toegediend, toegevoegd aan de opeenvolgende blokken van backbone chemotherapie, met een maximale duur van twee jaar. Bij patiënten die vervolgens een stamceltransplantatie ondergaan, kan dasatinib toegediend worden gedurende een extra jaar na transplantatie.
Om de aanbevolen dosering mogelijk te maken is dasatinib beschikbaar als 20 mg, 50 mg, 70 mg, 80 mg, 100 mg en 140 mg filmomhulde tabletten. Er zijn echter ook producten met een andere toedieningsvorm beschikbaar, namelijk een poeder voor orale suspensie (10 mg/ml suspensie na oplossen). Dosisverhoging of -verlaging op basis van de respons van de patiënt alsmede de verdraagbaarheid van het geneesmiddel wordt aanbevolen.
Dosisverhoging
In klinische onderzoeken bij volwassen patiënten met CML en Ph+ ALL werd dosisverhoging tot eenmaal daags 140 mg (chronische fase CML) of 180 mg (geavanceerde fase CML of Ph+ ALL) toegestaan voor patiënten die geen hematologische of cytogenetische respons bereikten met de aanbevolen startdosering.
De volgende dosisescalaties die zijn weergegeven in tabel 2 worden aanbevolen voor pediatrische patiënten met Ph+ CML-CP die geen hematologische, cytogenetische en moleculaire respons bereiken op de aanbevolen tijdstippen, volgens de huidige behandelrichtlijnen, en die de behandeling verdragen.
Tabel 2: Dosisescalatie voor pediatrische patiënten met Ph+ CML-CP
| Dosis (maximale dosis per dag) | |||
|---|---|---|---|
| Startdosering | Escalatie | ||
| Tabletten | 40 mg | 50 mg | |
| 60 mg | 70 mg | ||
| 70 mg | 90 mg | ||
| 100 mg | 120 mg | ||
Dosisescalatie wordt niet aanbevolen bij pediatrische patiënten met Ph+ ALL, omdat dasatinib bij deze patiënten wordt toegediend in combinatie met chemotherapie.
Aanpassing van de dosis wegens bijwerkingen
Beenmergsuppressie
In klinische onderzoeken werd beenmergsuppressie behandeld door middel van dosisinterruptie, dosisverlaging of staken van de onderzoeksmedicatie. Op indicatie werden trombocytentransfusie en erythrocytentransfusie toegepast. Bij patiënten met aanhoudende beenmergsuppressie is hematopoëtische groeifactor gebruikt.
Richtlijnen voor dosisaanpassingen bij volwassenen zijn weergegeven in Tabel 3 en voor pediatrische patiënten met Ph+ CML-CP in Tabel 4.Richtlijnen voor pediatrische patiënten met Ph+ ALL die behandeld worden in combinatie met chemotherapie zijn weergegeven in een aparte paragraaf na de tabellen.
Tabel 3: Aanpassing van de dosis bij neutropenie en trombocytopenie bij volwassenen
| Volwassenen met chronische fase CML (startdosering 100 mg eenmaal daags) | ANC < 0.5 x 10⁹/L en/of trombocyten < 50 × 109/L |
|
| Volwassenen met een acceleratiefase en blastaire crisis CML en Ph+ ALL (startdosering 140 mg eenmaal daags) | ANC < 0,5 x 10⁹/l en/of trombocyten < 10 x 109/l |
|---|
ANC: absoluut aantal neutrofiele granulocyten
Tabel 4: Dosisaanpassingen voor neutropenie en trombocytopenie bij pediatrische patiënten met Ph+ CML-CP
| Dose (maximum dose per day) |
|---|
| Oorspronkelijke startdosis Dosisverlaging met één niveau Dosisverlaging met twee niveaus |
|---|
| Oorspronkelijke startdosis Dosisverlaging met één niveau Dosisverlaging met twee niveaus |
|---|
| Oorspronkelijke startdosis Dosisverlaging met één niveau Dosisverlaging met twee niveaus |
|---|
| Tabletten | 40 mg | 20 mg | * |
|---|---|---|---|
| 60 mg | 40 mg | 20 mg | |
| 70 mg | 60 mg | 50 mg | |
| 100 mg | 80 mg | 70 mg |
ANC: absoluut neutrofielenaantal
* lagere dosis met tablet niet beschikbaar
Als graad ≥3 neutropenie of trombocytopenie opnieuw optreedt tijdens complete hematologische respons (CHR) bij pediatrische patiënten met Ph+ CML-CP, dient de behandeling met dasatinib onderbroken te worden. De behandeling kan weer worden hervat in een lagere dosis. Tijdelijke dosisreducties voor matig ernstige vormen van cytopenie en ziekterespons dienen naar behoefte te worden geïmplementeerd.
Voor pediatrische patiënten met Ph+ ALL, wordt er geen aanpassing van de dosering aanbevolen in geval van graad 1 tot 4 hematologische toxiciteiten. Als neutropenie en/of trombocytopenie leidt tot vertraging van meer dan 14 dagen in het volgende blok van de behandeling, dient de behandeling met dasatinib te worden gestaakt en hervat op hetzelfde doseringsniveau zodra het volgende blok van behandeling wordt gestart. Als neutropenie en/of trombocytopenie aanhouden en het volgende blok van behandeling met nog eens 7 dagen wordt uitgesteld, dient een beoordeling van het beenmerg te worden uitgevoerd om cellulariteit en percentage van blasten te bepalen. Als de cellulariteit van het beenmerg < 10% is, dient de behandeling met dasatinib te worden onderbroken tot ANC > 500/μl (0,5 x 10⁹/l), dat is het moment dat de behandeling weer kan worden hervat in volledige dosis. Als de cellulariteit van het beenmerg > 10% is, kan hervatten van de behandeling met dasatinib worden overwogen.
Niet-hematologische bijwerkingen
De behandeling moet onderbroken worden als een matige, graad 2, niet-hematologische bijwerking ontstaat bij gebruik van dasatinib tot de bijwerking is verdwenen of tot de uitgangssituatie is hersteld. De toediening moet hervat worden in dezelfde dosering als dit de eerste bijwerking is, en in een verlaagde dosering als het een hernieuwd optredende bijwerking is. Als er tijdens behandeling met dasatinib een ernstige graad 3 of 4, niet-hematologische bijwerking optreedt, moet de behandeling worden gestaakt totdat de bijwerking is opgelost. Daarna kan de behandeling worden hervat met een lagere dosis, afhankelijk van de aanvankelijke ernst van de bijwerking. Aanbevolen wordt om bij patiënten met CML in de chronische fase, die eenmaal daags 100 mg kregen, de dosering te verlagen tot eenmaal daags 80 mg, en zo nodig tot eenmaal daags 50 mg. Aanbevolen wordt om bij patiënten met CML in een gevorderd stadium of met Ph+ ALL, die eenmaal daags 140 mg kregen, de dosering te verlagen tot eenmaal daags 100 mg, en zonodig tot eenmaal daags 50 mg. Bij pediatrische patiënten met CML-CP met niet-hematologische bijwerkingen dienen de aanbevelingen voor dosisreductie te worden gevolgd zoals hierboven beschreven voor hematologische bijwerkingen . Bij pediatrische Ph+ ALL-patiënten met niet-hematologische bijwerkingen kan, indien nodig, een dosisverlaging van één niveau worden gevolgd, volgens de aanbevelingen voor dosisverlaging in geval van hematologische bijwerkingen zoals hierboven beschreven.
Pleurale effusie
De toediening van dasatinib moet onderbroken worden als een pleurale effusie wordt gediagnosticeerd tot de patiënt is onderzocht, asymptomatisch is geworden of tot de uitgangssituatie is hersteld. Als de toestand niet binnen ongeveer een week verbetert, moet een kuur diuretica of corticosteroïden overwogen worden, of allebei samen, te geven (zie rubrieken 4.4 en 4.8). Als de eerste episode voorbij is, moet het hervatten van dasatinib in de oorspronkelijke dosering overwogen worden. De toediening van dasatinib moet hervat worden op een doseringsniveau lager nadat een volgende episode voorbij is. Na afloop van een ernstige (graad 3 of 4) episode kan de behandeling naar behoefte worden hervat met een verlaagde dosering, die afhankelijk is van de ernst van de bijwerking.
Dosisreductie bij gelijktijdig gebruik van sterke CYP3A4 remmers
Gelijktijdig gebruik van sterke CYP3A4-remmers en grapefruitsap met dasatinib dient te worden vermeden (zie rubriek 4.5). Indien mogelijk dient alternatieve gelijktijdig te gebruiken medicatie te worden geselecteerd, die geen of een minimaal potentieel heeft voor enzymblokkade. Als dasatinib toegediend moet worden met een sterke CYP3A4-remmer, overweeg dan een dosisverlaging tot:
- 40 mg per dag voor patiënten die dagelijks een dasatinib 140 mg tablet nemen.
- 20 mg per dag voor patiënten die dagelijks een dasatinib 100 mg tablet nemen.
- 20 mg per dag voor patiënten die dagelijks een dasatinib 70 mg tablet nemen.
Overweeg voor patiënten die dagelijks dasatinib 60 mg of 40 mg nemen, om de behandeling met dasatinib te onderbreken tot de CYP3A4-remmer wordt gestopt, of stap over op een lagere dosering met een poeder voor orale suspensie. Neem een ‘wash out’-periode van ongeveer één week nadat de remmer is gestopt vóór herstarten van de behandeling.
Van deze verlaagde doseringen van dasatinib wordt verwacht dat deze de AUC (area under the curve) aanpassen tot het bereik dat is gezien zonder CYP3A4-remmers; klinische data zijn echter niet beschikbaar met deze dosisaanpassingen bij patiënten die sterke CYP3A4-remmers krijgen. Als dasatinib niet wordt verdragen na verlagen van de dosering, staak dan de sterkte CYP3A4-remmer of onderbreek de behandeling met dasatinib totdat de remmer wordt gestopt. Neem een ‘wash out'-periode van ongeveer één week nadat de remmer is gestopt voordat de dasatinib-dosering wordt verhoogd.
Speciale populaties
Ouderen
Bij deze patiënten zijn er geen klinisch relevante leeftijdsgebonden verschillen in de farmacokinetiek waargenomen. Er zijn dan ook geen specifieke aanbevelingen voor de dosering nodig bij ouderen.
Leverfunctiestoornissen
Patiënten met mild, matig of ernstig verminderde leverfunctie mogen de aanbevolen startdosering krijgen. Echter, dasatinib moet met voorzichtigheid worden gebruikt bij patiënten met leverfunctiestoornissen (zie rubriek 5.2).
Nierfunctiestoornissen
Er zijn geen klinische onderzoeken met dasatinib verricht bij patiënten met verminderde nierfunctie (bij de onderzoeken bij nieuw gediagnosticeerde CML patiënten in de chronische fase werden patiënten met een creatininegehalte in het serum > 3 maal de bovengrens van de normale spreiding uitgesloten van deelname, en bij onderzoeken bij patiënten met CML in de chronische fase die resistent of intolerant waren voor een eerdere behandeling met imatinib werden patiënten met een creatininegehalte in het serum > 1,5 maal de bovengrens van de normale spreiding uitgesloten van deelname). Aangezien de renale klaring van dasatinib en zijn metabolieten <4% is, wordt er bij patiënten met nierinsufficiëntie geen vermindering van de totale lichaamsklaring verwacht.
Wijze van toediening
Dasatinib dient oraal ingenomen te worden.
De filmomhulde tabletten mogen niet fijngemaakt, gebroken of gekauwd worden om consistentie in dosis te waarborgen en de kans op dermale blootstelling te minimaliseren; ze moeten in hun geheel worden doorgeslikt. Filmomhulde tabletten dienen niet gedispergeerd te worden, omdat de blootstelling bij patiënten die een gedispergeerde tablet nemen lager is dan in diegenen die een hele tablet slikken. Er is ook dasatinib poeder voor orale suspensie beschikbaar voor pediatrische Ph+ CML-CP en Ph+ ALL-patiënten en volwassen CML-CP-patiënten die geen tabletten kunnen slikken.
Dasatinib kan met of zonder maaltijd worden ingenomen en dient consequent of ’s morgens of ’s avonds te worden ingenomen (zie rubriek 5.2). Dasatinib dient niet te worden genomen met grapefruit of grapefruitsap (zie rubriek 4.5).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor één van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Klinisch relevante interacties
Dasatinib is een substraat en een remmer van cytochroom P450 (CYP) 3A4. Daarom is er kans op interactie met andere, gelijktijdig toegediende geneesmiddelen die primair door CYP3A4 worden gemetaboliseerd of die de werking van dit enzym beïnvloeden (zie rubriek 4.5).
Gelijktijdig gebruik van dasatinib en geneesmiddelen of stoffen die de werking van CYP3A4 kunnen remmen (bijvoorbeeld ketoconazol, itraconazol, erythromycine, claritromycine, ritonavir, telithromycine, grapefruitsap) kan de blootstelling aan dasatinib verhogen. Daarom wordt bij patiënten die behandeld worden met dasatinib, gelijktijdig gebruik met een potente CYP3A4-remmer niet aangeraden (zie rubriek 4.5).
Gelijktijdig gebruik van dasatinib en geneesmiddelen die CYP3A4 induceren (zoals dexamethason, fenytoïne, carbamazepine, rifampicine, fenobarbital of kruidenpreparaten die Hypericum perforatum bevatten, ook bekend als sint-janskruid) kan de blootstelling aan dasatinib in aanzienlijke mate verlagen, waardoor de kans op niet aanslaan van de behandeling groter wordt. Daarom moet bij patiënten die behandeld worden met dasatinib gekozen worden voor gelijktijdig gebruik met andere geneesmiddelen met een kleinere kans op inductie van CYP3A4 (zie rubriek 4.5).
Gelijktijdig gebruik van dasatinib en een CYP3A4-substraat kan de blootstelling aan het CYP3A4 substraat verhogen. Daarom is voorzichtigheid geboden bij gelijktijdige toediening van dasatinib en CYP3A4-substraten met een smalle therapeutische breedte, zoals astemizol, terfenadine, cisapride, pimozide, kinidine, bepridil of ergotalkaloïden (ergotamine, dihydroergotamine) (zie rubriek 4.5).
Gelijktijdig gebruik van dasatinib en een histamine-2 (H2) antagonist (zoals famotidine), protonpompremmer (zoals omeprazol) of aluminiumhydroxide/magnesiumhydroxide kan de blootstelling aan dasatinib verlagen. Daarom worden H2-antagonisten en protonpompremmers niet aangeraden. Producten met aluminiumhydroxide/magnesiumhydroxide moeten ten minste 2 uur voor of 2 uur na toediening van dasatinib worden gebruikt (zie rubriek 4.5).
Speciale populaties
Op basis van de uitkomsten van een farmacokinetische studie met een enkele dosis mogen patiënten met milde, matige of ernstige leverfunctiestoornis de aanbevolen startdosering krijgen (zie rubriek 5.2). Door de beperkingen van de klinische studie, is voorzichtigheid geboden bij toediening van dasatinib aan patiënten met leverfunctiestoornissen.
Belangrijke bijwerkingen
Beenmergsuppressie
Behandeling met dasatinib gaat vaak gepaard met anemie, neutropenie en trombocytopenie. Deze komen eerder en vaker voor bij patiënten in gevorderde stadia van CML of Ph+ ALL dan in de chronische fase van CML. Bij volwassen patiënten met CML of Ph+ ALL in de gevorderde fase die behandeld zijn met dasatinib als monotherapie, dient het totale bloedbeeld de eerste 2 maanden wekelijks gecontroleerd te worden en daarna iedere maand of op klinische indicatie. Bij volwassen en pediatrische CML-patiënten in de chronische fase dient het totale bloedbeeld gedurende 12 weken iedere 2 weken gecontroleerd te worden, en daarna iedere 3 maanden of zoals klinisch geïndiceerd. Bij pediatrische patiënten met Ph+ ALL die behandeld zijn met dasatinib in combinatie met chemotherapie, dient het volledige bloedbeeld bepaald te worden voor aanvang van ieder blok van chemotherapie en zoals klinisch geïndiceerd. Tijdens de chemotherapie consolidatie-blokken, dient iedere twee dagen het volledige bloedbeeld bepaald te worden tot herstel (zie rubriek 4.2 en 4.8). De beenmergsuppressie is meestal reversibel en goed behandelbaar door tijdelijk staken van de behandeling met dasatinib of door verlaging van de dosering
Bloedingen
Bij CML patiënten in de chronische fase (n = 548) hadden 5 patiënten (1%) die dasatinib kregen een graad 3 of 4 bloeding. Tijdens klinische onderzoeken bij patiënten met CML in de vergevorderde fase die de aanbevolen dosis dasatinib (n = 304) kregen, trad bij 1% van de patiënten een ernstige bloeding in het centrale zenuwstelsel (CZS) op. Er was één fataal geval dat in verband werd gebracht met Common Toxicity Criteria (CTC) graad 4-trombocytopenie. Bij 6% van de patiënten met CML in de vergevorderde fase trad een graad 3 of 4 gastro-intestinale bloeding op, waarvoor meestal tijdelijk staken van de behandeling en transfusies nodig waren. Bij 2% van de patiënten met CML in de vergevorderde fase traden andere graad 3 of 4 bloedingen op. De meeste bloeding-gerelateerde bijwerkingen bij deze patiënten konden in verband gebracht worden met ernstige, graad 3 of 4, trombocytopenie (zie rubriek 4.8). Daarnaast suggereren in-vitro en in-vivo bloedplaatjestellingen dat behandeling met dasatinib de bloedplaatjesactivering reversibel beïnvloedt.
Voorzichtigheid is geboden bij patiënten die behandeld moeten worden met anticoagulantia of geneesmiddelen die de trombocytenfunctie remmen.
Vochtretentie
Behandeling met dasatinib gaat vaak gepaard met vochtretentie. Tijdens het fase III-klinische onderzoek bij nieuw gediagnosticeerde CML patiënten in de chronische fase werd na een follow-upduur van minimaal 60 maanden een graad 3 of 4 vochtretentie gemeld bij 13 patiënten (5%) uit de met dasatinib behandelde groep en bij 2 patiënten (1%) in de met imatinib behandelde groep (zie rubriek 4.8). Bij alle met dasatinib behandelde patiënten met CML in de chronische fase vond ernstige vochtretentie plaats bij 32 patiënten (6%) die de aanbevolen dosis dasatinib kregen (n = 548). Tijdens klinische onderzoeken bij patiënten met CML of Ph+ ALL in de vergevorderde fase die de aanbevolen dosis dasatinib kregen (n = 304) werd bij 8% van de patiënten een graad 3 of 4 vochtretentie gemeld, inclusief een graad 3 of 4 pleurale en pericardiale effusie bij respectievelijk 7% en 1% van de patiënten. Bij deze patiënten werd bij 1% graad 3 of 4 longoedeem gemeld en bij 1% werd hypertensie in de longen gemeld.
Bij patiënten met symptomen die kunnen wijzen op pleurale effusie zoals dyspneu of droge hoest moet ter controle een röntgenfoto van de borstorganen gemaakt worden. Bij graad 3 of 4 pleurale effusie kunnen thoracocentese en zuurstoftoediening noodzakelijk zijn. Vochtretentie-gerelateerde bijwerkingen werden behandeld met ondersteunende maatregelen zoals diuretica en kortdurende behandeling met corticosteroïden (zie rubrieken 4.2 en 4.8). Patiënten van 65 jaar en ouder hebben meer kans op pleurale effusie, dyspneu, hoest, pericardiale effusie en congestief hartfalen dan jongere patiënten en dienen zorgvuldig gecontroleerd te worden. Gevallen van chylothorax zijn gemeld bij patiënten die zich presenteren met pleurale effusie (zie rubriek 4.8).
Pulmonale arteriële hypertensie (PAH)
PAH (precapillaire pulmonale arteriële hypertensie bevestigd door middel van katheterisatie van de rechter harthelft) is gemeld in verband met behandeling met dasatinib (zie rubriek 4.8). In deze gevallen werd PAH gemeld na het starten van de behandeling met dasatinib, waaronder na meer dan een jaar behandelen.
Patiënten moeten worden gecontroleerd op klachten en symptomen van een onderliggende cardiopulmonale aandoeningen voorafgaand aan het starten van de behandeling met dasatinib. Een echocardiografie moet worden uitgevoerd bij aanvang van de behandeling van iedere patiënt met symptomen van een cardiale aandoening en het moet worden overwogen bij patiënten met risicofactoren voor cardiale of pulmonale ziekte. Patiënten die na aanvang van de behandeling last krijgen van dyspnoe en vermoeidheid moeten worden onderzocht op vaak voorkomende oorzaken, waaronder pleurale effusie, pulmonaal oedeem, anemie of longinfiltratie. In overeenstemming met de aanbevelingen voor het beheersen van niet-hematologische bijwerkingen (zie rubriek 4.2), moet de dosering van dasatinib worden verlaagd of de behandeling worden gestaakt tijdens deze beoordeling. Indien er geen verklaring wordt gevonden, of indien er geen verbetering plaatsvindt na verlagen van de dosering of het staken van de behandeling, moet de diagnose PAH worden overwogen. De diagnostische benadering moet volgens standaard richtlijnen plaatsvinden. Wanneer PAH bevestigd wordt moet de behandeling met dasatinib blijvend gestaakt worden. De follow-up moet volgens standaard richtlijnen plaatsvinden. Er zijn verbeteringen in hemodynamische en klinische parameters waargenomen in met dasatinib behandelde patiënten met PAH na beëindigen van de behandeling met dasatinib.
QT-verlenging
Gegevens uit in vitro-onderzoek wijzen erop dat dasatinib de potentie heeft om de cardiale ventriculaire repolarisatie te verlengen (QT-interval) (zie rubriek 5.3). Tijdens het fase III-klinische onderzoek naar nieuw gediagnosticeerde CML in de chronische fase met 258 patiënten die werden behandeld met dasatinib en 258 patiënten die werden behandeld met imatinib werd na een follow-upduur van minimaal 60 maanden bij 1 patiënt uit elke groep (< 1%) een verlenging van het QTc-interval gemeld als bijwerking. De mediane verandering in de QTcF ten opzichte van de uitgangswaarde was 3,0 msec bij de met dasatinib behandelde patiënten, versus 8,2 msec bij de met imatinib behandelde patiënten. Bij 1 patiënt (< 1%) in elke groep was de QTcF > 500 msec. Bij 865 patiënten met leukemie, die behandeld werden met dasatinib in klinische fase II-studie, was de gemiddelde verandering van het QTc-interval ten opzichte van de uitgangswaarde 4 tot 6 msec, gemeten met de methode van Fridericia (QTcF); het bovenste 95% betrouwbaarheidsinterval voor alle gemiddelde veranderingen ten opzichte van de uitgangswaarde was < 7 msec (zie rubriek 4.8).
Van de 2.182 patiënten die resistent of intolerant waren voor een eerdere behandeling met imatinib en die dasatinib kregen tijdens klinische onderzoeken, werd bij 15 (1%) QTc-verlenging als bijwerking gemeld. Eenentwintig van deze patiënten (1%) hadden een QTcF > 500 msec.
Dasatinib moet met voorzichtigheid worden toegediend aan patiënten die een QTc-verlenging hebben of kunnen ontwikkelen. Hieronder vallen patiënten met hypokaliëmie of hypomagnesiëmie, patiënten met een congenitaal verlengd QT-syndroom, patiënten die worden behandeld met antiaritmica of andere geneesmiddelen die leiden tot QT-verlenging en patiënten met hooggedoseerde cumulatieve anthracyclinebehandeling. Hypokaliëmie of hypomagnesiëmie moet worden gecorrigeerd voordat dasatinib wordt toegediend.
Cardiale bijwerkingen
Dasatinib werd onderzocht tijdens een gerandomiseerde klinische studie met 519 patiënten met nieuw gediagnosticeerde CML in de chronische fase, waaronder patiënten met een voorgeschiedenis van hartziekten. Bij de patiënten die dasatinib gebruikten werden als cardiale bijwerkingen congestief hartfalen/cardiale disfunctie, pericardiale effusie, aritmie, palpitaties, QT-verlenging en myocardinfarct (inclusief fataal) gemeld. Cardiale bijwerkingen kwamen vaker voor bij patiënten met risicofactoren of met hartziekten in de voorgeschiedenis. Patiënten met risicofactoren (zoals hypertensie, hyperlipidemie en diabetes) of met hartziekten in de voorgeschiedenis (zoals een percutane coronairinterventie en bewezen coronairziekte) moeten zorgvuldig worden gecontroleerd op klinische klachten of verschijnselen van cardiale disfunctie zoals pijn op de borst, kortademigheid en overmatig zweten.
Als deze klinische klachten of symptomen optreden, wordt artsen geadviseerd om de behandeling met dasatinib te staken en de noodzaak voor een alternatieve CML-specifieke behandeling te overwegen. Na het verdwijnen daarvan moet een functionele beoordeling plaatsvinden voordat de behandeling met dasatinib wordt hervat. Dasatinib mag weer worden toegediend in de oorspronkelijke dosering in geval van lichte tot matige bijwerkingen (≤ graad 2) en in een lagere dosering in geval van ernstige bijwerkingen (≥ graad 3) (zie rubriek 4.2). Patiënten die doorgaan met de behandeling moeten periodiek worden gecontroleerd.
Patiënten met onbehandelbare of ernstige hart- en vaatziekten werden niet opgenomen in de klinische onderzoeken.
Trombotische microangiopathie (TMA)
Bcr-abl-tyrosinekinaseremmers zijn geassocieerd met trombotische microangiopathie (TMA), waaronder individuele meldingen voor dasatinib (zie rubriek 4.8). In geval van laboratoriumuitslagen of klinische bevindingen die geassocieerd worden met TMA bij een patiënt die behandeld wordt met dasatinib, dient de behandeling met dasatinib te worden gestaakt. Er moet een grondige beoordeling op TMA worden uitgevoerd, waaronder een bepaling van ADAMTS13-activiteit en anti-ADAMTS13-antilichamen. Als anti-ADAMTS13-antilichamen zijn gestegen, in combinatie met een lage ADAMTS13-activiteit, dient de behandeling met dasatinib niet opnieuw te worden gestart.
Hepatitis B-reactivering
Reactivering van hepatitis B bij patiënten die chronisch drager van dit virus zijn, is voorgekomen nadat deze patiënten Bcr-abl-tyrosinekinaseremmers hadden gekregen. In sommige gevallen resulteerde dit in acuut leverfalen of fulminante hepatitis die leidde tot levertransplantatie of een fatale afloop.
Voorafgaand aan een behandeling met dasatinib, dienen patiënten te worden getest op een HBV-infectie. Specialisten op het gebied van leveraandoeningen en de behandeling van hepatitis B dienen te worden geraadpleegd, voordat er wordt begonnen met een behandeling bij patiënten met een positieve hepatitis B-serologie (inclusief degenen met een actieve aandoening) en bij patiënten die positief testen op een HBV-infectie gedurende de behandeling. HBV-dragers voor wie een behandeling met dasatinib noodzakelijk is, dienen nauwkeurig te worden gevolgd op tekenen en symptomen van een actieve HBV-infectie gedurende de behandeling en tot enkele maanden na beëindiging van de behandeling (zie rubriek 4.8).
Effecten op groei en ontwikkeling bij pediatrische patiënten
In onderzoeken met dasatinib bij pediatrische Ph+ CML-CP-patiënten die resistent/intolerant waren voor imatinib en pediatrische Ph+ CML-CP-patiënten die niet eerder waren behandeld, werden bij 6 (4,6%) van de patiënten, na minstens 2 jaar behandeling, aan de behandeling gerelateerde bijwerkingen gemeld die zijn geassocieerd met de groei en ontwikkeling van bot. Eén daarvan werd geclassificeerd als ernstig in intensiteit (groeiachterstand graad 3). Onder deze 6 gevallen waren gevallen van vertraagde fusie van de epifyses, osteopenie, groeiachterstand en gynaecomastie (zie rubriek 5.1). Deze resultaten zijn lastig te interpreteren in de context van chronische ziektes zoals CML en behoeven opvolging over een langere termijn.
In pediatrische onderzoeken met dasatinib in combinatie met chemotherapie bij nieuw gediagnosticeerde pediatrische Ph+ ALL-patiënten werd na een maximale behandeling van twee jaar bij 1 (0,6%) aan de behandeling gerelateerde bijwerkingen gemeld die werden geassocieerd met botgroei en ontwikkeling. Dit was een graad 1 osteopenie.
In klinische onderzoeken is groeiachterstand waargenomen bij pediatrische patiënten die met dasatinib werden behandeld (zie rubriek 4.8). Na een maximum van 2 jaar behandeling wordt er een neerwaartse trend in verwachte lengte gezien, in dezelfde mate als gezien met het gebruik van chemotherapie alleen, zonder invloed op het verwachte gewicht en BMI, en zonder relatie met hormonale afwijkingen of andere laboratoriumparameters. Bij pediatrische patiënten wordt monitoren van de groei en ontwikkeling van de botten aanbevolen.
Hulpstoffen
Lactose
Dit geneesmiddel bevat lactosemonohydraat. Patiënten met zeldzame erfelijke stoornissen als galactose-intolerantie, totale lactase-deficiëntie of glucose-galactose malabsorptie mogen dit geneesmiddel niet gebruiken.
Natrium
Dit geneesmiddel bevat natrium (als croscarmellose). Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Actieve stoffen die de plasmaconcentraties van dasatinib kunnen verhogen
Gegevens uit in vitro-onderzoeken wijzen erop dat dasatinib een CYP3A4-substraat is. Gelijktijdig gebruik van dasatinib en geneesmiddelen of stoffen die de werking van CYP3A4 kunnen remmen (bijvoorbeeld ketoconazol, itraconazol, erythromycine, claritromycine, ritonavir, telitromycine, grapefruitsap) kan de blootstelling aan dasatinib verhogen. Daarom wordt bij patiënten die behandeld worden met dasatinib, systemische toediening van een potente CYP3A4-remmer niet aangeraden (zie rubriek 4.2).
Bij klinisch relevante concentraties bedraagt de binding van dasatinib aan plasma-eiwitten ongeveer 96%, gebaseerd op in vitro gegevens. Er zijn geen onderzoeken uitgevoerd om de interactie van dasatinib met andere eiwitgebonden geneesmiddelen te onderzoeken. De mogelijke verdringing en de klinische relevantie zijn onbekend.
Actieve stoffen die de plasmaconcentraties van dasatinib kunnen verlagen
Bij gebruik van dasatinib na dagelijkse toediening van 600 mg rifampicine, een potente inductor van CYP3A4, elke avond gedurende 8 dagen, bleek de AUC van dasatinib afgenomen te zijn met 82%. Ook andere geneesmiddelen die CYP3A4 induceren (zoals dexamethason, fenytoïne, carbamazepine, fenobarbital of kruidenpreparaten die Hypericum perforatum ook bekend als sint-janskruid) bevatten, kunnen het metabolisme verhogen en de plasmaconcentraties van dasatinib verlagen. Daarom wordt gelijktijdig gebruik van potente CYP3A4-inductoren en dasatinib niet aangeraden. Bij patiënten bij wie het gebruik van rifampicine of andere CYP3A4-inductoren geïndiceerd is, moeten andere geneesmiddelen met een kleinere inductiepotentie voor het enzym worden gebruikt. Gelijktijdig gebruik van dexamethason, een zwakke CYP3A4-inductor, met dasatinib is toegestaan; verwacht wordt dat de AUC van dasatinib afneemt met ongeveer 25% bij gelijktijdig gebruik met dexamethason. Dit is waarschijnlijk niet klinisch betekenisvol.
Histamine-2-antagonisten en protonpompremmers
Langdurige onderdrukking van de maagzuursecretie door H2-antagonisten of protonpompremmers (zoals famotidine en omeprazol) zal de blootstelling aan dasatinib waarschijnlijk verminderen. In een onderzoek met enkele doses bij gezonde proefpersonen bleek toediening van famotidine, 10 uur voor een enkele dosis dasatinib, de blootstelling aan dasatinib te verminderen met 61%. In een onderzoek bij 14 gezonde proefpersonen bleek toediening van een enkele dosis van 100 mg dasatinib, 22 uur na een 4-daagse dosis van 40 mg omeprazol op 'steady state', de AUC van dasatinib te verminderen met 43% en de Cmax met 42%. Bij patiënten die behandeld worden met dasatinib moet overwogen worden om antacida te gebruiken in plaats van H2-antagonisten of protonpompremmers (zie rubriek 4.4).
Antacida
Niet-klinische gegevens tonen aan dat de oplosbaarheid van dasatinib afhankelijk is van de pH. Bij gezonde proefpersonen werd de AUC van een enkele dosis dasatinib met 55% en de Cmax met 58% gereduceerd door gelijktijdig gebruik van aluminiumhydroxide/magnesiumhydroxide antacida en dasatinib. Als de antacida echter 2 uur voor toediening van een enkele dosis dasatinib werden gebruikt, traden er geen relevante veranderingen op in de concentraties van of de blootstelling aan dasatinib. Antacida mogen dus tot uiterlijk 2 uur vóór en ten minste 2 uur na toediening van dasatinib worden gebruikt (zie rubriek 4.4).
Actieve stoffen waarvan de plasmaconcentraties kunnen veranderen onder invloed van dasatinib Gelijktijdig gebruik van dasatinib en een CYP3A4-substraat kan de blootstelling aan het CYP3A4-substraat verhogen. In een studie met gezonde proefpersonen verhoogde een enkele dosis van 100 mg dasatinib de AUC en Cmax van simvastatine, een bekend CYP3A4-substraat, met respectievelijk 20% en 37%. Het kan niet worden uitgesloten dat het effect groter is na meerdere dasatinib doseringen. Daarom moeten CYP3A4-substraten met een smalle therapeutische index (zoals astemizol, terfenadine, cisapride, pimozide, kinidine, bepridil of ergotalkaloïden [ergotamine, dihydroergotamine]) met voorzichtigheid worden toegediend aan patiënten die behandeld worden met dasatinib (zie rubriek 4.4).
In vitro-gegevens wijzen op een mogelijk risico op interactie met CYP2C8 substraten, zoals glitazonen
Pediatrische patiënten
Interactiestudies zijn alleen uitgevoerd bij volwassenen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij mannen en vrouwen
Zowel seksueel actieve mannen als vrouwen die zwanger kunnen worden, moeten effectieve anticonceptiemethodes gebruiken tijdens de behandeling.
Zwangerschap
Afgaande op ervaring met mensen, kan worden verwacht dat dasatinib aangeboren afwijkingen, waaronder neurale buisdefecten en schadelijke farmacologische effecten op de foetus kan veroorzaken wanneer het tijdens de zwangerschap wordt toegediend. Uit experimenteel onderzoek bij dieren is reproductietoxiciteit gebleken (zie rubriek 5.3).
Dasatinib Vivanta mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met dasatinib noodzakelijk maakt. Als dasatinib tijdens de zwangerschap wordt gebruikt, moet de patiënt op de hoogte worden gesteld van het mogelijke risico voor de foetus.
Borstvoeding
Er zijn onvoldoende/beperkte gegevens beschikbaar over de afscheiding van dasatinib in humane of dierlijke moedermelk. Fysisch-chemische en beschikbare farmacodynamische/toxicologische gegevens over dasatinib wijzen op afscheiding in de moedermelk en een risico voor de zuigeling kan niet worden uitgesloten.
Het geven van borstvoeding zou moet worden gestaakt tijdens behandeling met Dasatinib Vivanta.
Vruchtbaarheid
Uit dierstudies is gebleken dat de fertiliteit van mannelijke en vrouwelijke ratten niet werd beïnvloed door de behandeling met dasatinib (zie rubriek 5.3). Artsen en andere medische zorgverleners dienen mannelijke patiënten vanaf een bepaalde leeftijd te informeren over de mogelijke effecten van dasatinib op de fertiliteit en in deze informatie kan ook worden gewezen op de mogelijkheid om eventueel sperma op te slaan.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Dasatinib heeft weinig invloed op de rijvaardigheid en op het vermogen om machines te bedienen. De patiënten moet worden uitgelegd dat zij tijdens behandeling met dasatinib last kunnen krijgen van bijwerkingen zoals duizeligheid en wazig zien. Daarom moet hen worden aangeraden om voorzichtig te zijn bij het besturen van een voertuig of het bedienen van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De gegevens die hieronder zijn weergegeven, geven de blootstelling aan dasatinib als enkelvoudig middel bij alle doses die zijn getest in klinische onderzoeken (n = 2.900), waaronder 324 volwassen patiënten met nieuw gediagnostiseerde CML in chronische fase, 2.388 volwassen patiënten met imatinib-resistente of -intolerante CML of Ph+ ALL in de chronische of gevorderde fase en 188 pediatrische patiënten.
Bij 2.712 patiënten met CML in de chronische fase, CML in de vergevorderde fase of Ph+ ALL was de mediane duur van de behandeling 19,2 maanden (spreiding 0 tot 93,2 maanden. In een gerandomiseerd onderzoek bij patiënten met nieuw gediagnosticeerde CML in de chronische fase, was de mediane duur van de behandeling ongeveer 60 maanden. De mediane duur van de behandeling bij 1.618 volwassen patiënten met CML in de chronische fase was 29 maanden (spreiding 0 tot 92,9 maanden). De mediane duur van de behandeling bij 1.094 patiënten met CML in de gevorderde fase of Ph+ ALL was 6,2 maanden (spreiding 0 tot 93,2 maanden). Bij de 188 patiënten in pediatrische studies was de mediane duur van de behandeling 26,3 maanden (spreiding 0 tot 99,6 maanden). In de subgroep van 130 pediatrische patiënten met CML in de chronische fase die met dasatinib behandeld werden, was de mediane duur van behandeling 42,3 maanden (spreiding 0,1 tot 99,6 maanden).
Het grootste gedeelte van de patiënten die met dasatinib werden behandeld, kreeg op enig moment last van bijwerkingen. Van de totale populatie van 2.712 met dasatinib behandelde patiënten ondervonden 520 (19%) bijwerkingen die aanleiding gaven tot stopzetting van de behandeling.
Het algehele veiligheidsprofiel van dasatinib in de pediatrische Ph+ CML-CP-populatie was vergelijkbaar met dat van de volwassen populatie, ongeacht de toedieningsvorm, met uitzondering van niet-gemelde pericardiale effusie, pleurale effusie, pulmonaal oedeem of pulmonale hypertensie in de pediatrische populatie. Van de 130 pediatrische patiënten met CML-CP die met dasatinib werden behandeld, kregen 2 (1,5%) last van bijwerkingen die leidden tot staken van de behandeling.
Tabel met een lijst van bijwerkingen
De volgende bijwerkingen, met uitzondering van afwijkende laboratoriumwaarden, werden gemeld bij patiënten die behandeld werden met dasatinib als enkelvoudige therapie in klinische studies en tijdens postmarketing-ervaring (Tabel 5). Deze bijwerkingen worden gepresenteerd per orgaansysteemklasse en frequentie. De frequenties zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (> 1/10.000, < 1/1.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 5: Overzichtstabel van de bijwerkingen
| Infecties en parasitaire aandoeningen | |
|---|---|
| Zeer vaak | ontsteking (waaronder bacteriële, virale, schimmel-, niet-gespecificeerd) |
| Vaak | pneumonie (inclusief bacteriële, virale en schimmelpneumonie), ontstekingen/infecties van de bovenste luchtwegen, herpesvirusinfecties (waaronder cytomegalovirus - CMV), enterocolitis, sepsis (inclusief soms voorkomende gevallen met fatale afloop) |
| Niet bekend | hepatitis B-reactivering |
| Bloed- en lymfestelselaandoeningen | |
| Zeer vaak | beenmergsuppressie (inclusief anemie, neutropenie, trombocytopenie) |
| Vaak | febriele neutropenie |
| Soms | lymfadenopathie, lymfopenie |
| Zelden | aplasie van alleen de rode cellen |
| Immuunsysteemaandoeningen | |
| Soms | overgevoeligheid (inclusief erythema nodosum) |
| Zelden | anafylactische shock |
| Endocriene aandoeningen | |
| Soms | hypothyreoïdie |
| Zelden | hyperthyreoïdie, thyreoïditis |
| Voedings- en stofwisselingsstoornissen | |
| Vaak | eetluststoornissena, hyperurikemie |
| Soms | tumorlysissyndroom, dehydratie, hypoalbuminerie, hypercholesterolemie |
| Zelden | diabetes mellitus |
| Psychische stoornissen | |
| Vaak | depressie, slapeloosheid |
| Soms: | angst, verwardheid, affectlabiliteit, afgenomen libido |
| Zenuwstelselaandoeningen | |
| Zeer vaak | hoofdpijn |
| Vaak | neuropathie (waaronder perifere neuropathie), duizeligheid, dysgeusie, somnolentie |
| Soms | bloeding in het CZS*b, syncope, tremoren, amnesie, evenwichtsstoornissen |
| Zelden | cerebrovasculair accident, TIA (transient ischaemic attack), convulsies, oogzenuwontsteking, VIIde zenuwparalyse, dementie, ataxie |
| Oogaandoeningen | |
| Vaak | visusstoornissen (waaronder verstoorde visus, wazig zien en verminderde visuele scherpte), droge ogen |
| Soms | gezichtsvermogen afgenomen, conjunctivitis, fotofobie, verhoogd tranen van de ogen |
| Evenwichtsorgaan- en ooraandoeningen | |
| Vaak | tinnitus |
| Soms | verlies van het gehoor, vertigo |
| Hartaandoeningen | |
| Vaak | congestief hartfalen/cardiale disfunctie*c, pericardiale effusie*, aritmie (inclusief tachycardie), palpitaties |
| Soms | myocardinfarct (inclusief fatale afloop)*, verlengd QT-interval op het elektrocardiogram*, pericarditis, ventriculaire aritmie (inclusief ventriculaire tachycardie), angina pectoris, cardiomegalie, abnormale T-golf elektrocardiogram, troponine verhoogd |
| Zelden | cor pulmonale, myocarditis, acuut coronair syndroom, hartstilstand, elektrocardiogram PR verlenging, coronairziekte, pleuropericarditis |
| Niet bekend | boezemfibrilleren/boezemflutter |
| Bloedvataandoeningen | |
| Zeer vaak | bloedingen*d |
| Vaak | hypertensie, blozen |
| Soms | hypotensie, tromboflebitis, trombose |
| Zelden | diepe veneuze trombose, embolie, livedo reticularis |
| Niet bekend | trombotische microangiopathie |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
| Zeer vaak | pleurale effusie*, dyspneu |
| Vaak | longoedeem*, pulmonale hypertensie*, longinfiltraten, pneumonitis, hoesten |
| Soms | pulmonaire arteriële hypertensie, bronchospasmen, astma, chylothorax* |
| Zelden | longembolie, acuut respiratoir distress syndroom |
| Niet bekend | interstitiële longziekte |
| Maagdarmstelselaandoeningen | |
| Zeer vaak | diarree, braken, misselijkheid, abdominale pijn |
| Vaak | gastro-intestinale bloeding*, colitis (inclusief neutropenische colitis), gastritis, slijmvliesontsteking (waaronder mucositis/stomatitis), dyspepsie, abdominale distensie, obstipatie, aandoening van de weke delen in de mond |
| Soms | pancreatitis (inclusief acute pancreatitis), ulcera in het bovenste gedeelte van het maagdarmkanaal, oesofagitis, ascites*, anale fissuren, dysfagie, gastro-oesofageale refluxziekte |
| Zelden | eiwitverlies bij gastro-enteropathie, ileus, anale fistels |
| Niet bekend | fatale gastro-intestinale bloeding* |
| Lever- en galaandoeningen | |
| Soms | hepatitis, cholecystitis, cholestase |
| Huid- en onderhuidaandoeningen | |
| Zeer vaak | Huiduitslage |
| Vaak | alopecia, dermatitis (waaronder eczeem), pruritus, acne, droge huid, urticaria, hyperhydrose |
| Soms | neutrofiele dermatose, fotosensitiviteit, pigmentatieafwijkingen, panniculitis, zweren van de huid, bulleuze aandoeningen, nagelafwijkingen, palmair-plantair erytrodysesthesiesyndroom, haarafwijking |
| Zelden | leukocytoclastische vasculitis, huidfibrose |
| Niet bekend | Stevens-Johnson-syndroomf |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| Zeer vaak | pijn aan skeletspierstelselg |
| Vaak | artralgie, myalgie, spierzwakte, stijfheid van het skeletspierstelsel, spierspasme |
| Soms | rabdomyolyse, osteonecrose, ontsteking van de spieren, tendinitis, artritis |
| Zelden | vertraagde fusie van de epifysenh, groeiachterstandh |
| Nier- en urinewegaandoeningen | |
| Soms | nierfunctie verminderd (inclusief nierfalen), frequent urineren, proteïnurie |
| Niet bekend | nefrotisch syndroom |
| Zwangerschap, perinatale periode en puerperium | |
| Zelden | abortus |
| Voortplantingsstelsel- en borstaandoeningen | |
| Soms | gynaecomastie, menstruatiestoornis |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
| Zeer vaak | perifeer oedeemi, vermoeidheid, pyrexie, gezichtsoedeemj |
| Vaak | asthenie, pijn, pijn op de borst, gegeneraliseerd oedeem*k, rillingen |
| Soms | malaise, andere oppervlakkige oedemenl |
| Zelden | loopstoornis |
| Onderzoeken | |
| Vaak | afname gewicht, toename gewicht |
| Soms | verhoogd creatinefosfokinase in het serum, verhoogd gamma-glutamyltransferase |
| Letsels, intoxicaties en verrichtingencomplicaties | |
| Vaak | contusie |
- a Inclusief verminderde eetlust, snelle verzadiging, verhoogde eetlust.
- b Inclusief CZS-bloeding, cerebraal hematoom, cerebrale bloeding, extraduraal hematoom, intracraniale bloeding, bloedig CVA, subarachnoïdale bloeding, subduraal hematoom, en subdurale bloeding.
- c Inclusief verhoogd natriuretische peptide in de hersenen, ventriculaire disfunctie, disfunctie linker hartklep, disfunctie rechter hartklep, hartfalen, acuut hartfalen, chronisch hartfalen, congestief hartfalen, cardiomyopathie, congestieve cardiomyopathie, diastolische disfunctie, verlaagde ejectiefractie en ventriculair falen, linker ventriculair falen, rechter ventriculair falen en ventriculaire hypokinesie.
- d Met uitsluiting van maagdarm- en CZS-bloeding; deze bijwerkingen zijn vermeld onder respectievelijk de orgaanklasse maagdarmstelselaandoeningen en zenuwstelselaandoeningen.
- e Omvat geneesmiddelenexantheem, erytheem, erythema multiforme, erythrose, schilferende huiduitslag, gegeneraliseerd erytheem, genitale huiduitslag, warmte-uitslag, milia, miliaria, pustulaire psoriasis, huiduitslag, erythemateuze huiduitslag, folliculaire huiduitslag, gegeneraliseerde huiduitslag, maculaire huiduitslag, maculo-papulaire huiduitslag, papulaire huiduitslag, pruritische huiduitslag, pustulaire huiduitslag, vesiculaire huiduitslag, exfoliaties van de huid, huidirritatie, toxisch huidexantheem, urticaria vesiculosa en vasculitische huiduitslag.
- f In de postmarketingsetting zijn individuele gevallen van Stevens-Johnson-syndroom gemeld. Er kon niet bepaald worden of deze mucocutane bijwerkingen direct gerelateerd waren aan dasatinib of aan co-medicatie.
- g Pijn aan het skeletspierstelsel gemeld tijdens of na staken van de behandeling.
- h Frequentie gemeld als vaak in pediatrische studies.
- i Zwaartekrachtoedeem, gelokaliseerd oedeem, perifeer oedeem.
j Conjunctivaal oedeem, oogoedeem; oogzwelling, ooglidoedeem, gezichtsoedeem, lipoedeem, maculair oedeem, mondoedeem, orbitaal oedeem, periorbitaal oedeem, gezichtszwelling.
k Vochtovervulling, vochtretentie, maagdarmoedeem, gegeneraliseerd oedeem, perifere zwelling, oedeem, oedeem vanwege hartziekte, perinefrische effusie, post-procedureel oedeem, visceraal oedeem.
l Genitale zwelling, oedeem op incisieplaats, genitaal oedeem, penisoedeem, peniszwelling, scrotumoedeem, scrotumzwelling, teelbalzwelling, vulvovaginale zwelling.
* Voor aanvullende informatie, zie rubriek "Beschrijving van specifieke bijwerkingen"
Beschrijving van specifieke bijwerkingen
Beenmergsuppressie
Een behandeling met dasatinib kan gepaard gaan met anemie, neutropenie en trombocytopenie. Deze bijwerkingen komen eerder en frequenter voor bij patiënten met CML in een gevorderd stadium of Ph+ ALL dan bij patiënten met CML in de chronische fase (zie rubriek 4.4).
Bloedingen
Er is melding gemaakt van het optreden van bloedingen als bijwerking van het middel, variërend van petechiae tot graad 3 of 4 gastro-intestinale en CZS-bloedingen, bij patiënten die dasatinib gebruiken (zie rubriek 4.4).
Vochtretentie
Verschillende bijwerkingen zoals het ontstaan van pleurale effusie, ascites, longoedeem en pericardiale effusie met of zonder oppervlakkig oedeem kunnen worden aangeduid met de term “vochtretentie”. Tijdens het onderzoek naar nieuw gediagnosticeerde CML in de chronische fase werden na een follow-upduur van minimaal 60 maaden aan dasatinib gerelateerde vochtretentiebijwerkingen vastgesteld waaronder pleurale effusie (28%), oppervlakkig oedeem (14%), pulmonale hypertensie (5%), gegeneraliseerd oedeem (4%) en pericardiale effusie (4%). Congestief hartfalen/cardiale disfunctie en longoedeem werden gemeld bij < 2% van de patiënten.
Het cumulatieve percentage van dasatinibgerelateerde pleurale effusie (alle graden) in de tijd was 10% na 12 maanden, 14% na 24 maanden, 19% na 36 maanden, 24% na 48 maanden en 28% na 60 maanden. In totaal hadden 46 met dasatinib behandelde patiënten terugkerende pleurale effusies. Zeventien patiënten ondervonden 2 afzonderlijke bijwerkingen, 6 hadden 3 bijwerkingen, 18 hadden 4 tot 8 bijwerkingen en 5 hadden > 8 episodes van pleurale effusie.
De mediane duur tot de eerste aan dasatinib gerelateerde graad 1 of 2 pleurale effusie was 114 weken (spreiding: 4 tot 299 weken). Minder dan 10% van de patiënten met pleurale effusie had ernstige (graad 3 of 4) dasatinibgerelateerde pleurale effusies. De mediane duur tot het eerste voorval van graad 3 of meer aan dasatinib-gerelateerde pleurale effusie was 175 weken (spreiding: 114 tot 274 weken). De mediane duur van de dasatinibgerelateerde pleurale effusie (alle graden) was 283 dagen (ca. 40 weken).
Pleurale effusie was meestal reversibel en kon worden behandeld door het staken van de dasatinib behandeling en het gebruik van diuretica of andere passende ondersteunende maatregelen (zie rubrieken 4.2 en 4.4). Van de met dasatinib behandelde patiënten met geneesmiddelgerelateerde pleurale effusie (n = 73), werd bij 45 (62%) de doses onderbroken en bij 30 (41%) de doses verlaagd. Daarnaast kregen 34 (47%) diuretica, 23 (32%) corticosteroïden en 20 (27%) kregen zowel corticosteroïden als diuretica. Negen patiënten (12%) ondergingen therapeutische thoracocentese. Zes procent van de met dasatinib behandelde patiënten staakten de behandeling vanwege geneesmiddelgerelateerde pleurale effusie.
Pleurale effusie had geen negatieve invloed op de respons van de patiënten. Van de met dasatinib behandelde patiënten met pleurale effusie bereikte 96% een cCCyR, 82% bereikte een MMR en 50% bereikte een MR4.5 ondanks de dosisonderbrekingen of dosisaanpassing.
Zie rubriek 4.4 voor verdere informatie omtrent patiënten met chronische fase CML en CML in vergevorderde fase of Ph+ ALL.
Gevallen van chylothorax zijn gemeld bij patiënten die zich presenteren met pleurale effusie. Sommige gevallen van chylothorax verdwenen bij stopzetting, onderbreking of een dosisverlaging van dasatinib, maar in de meeste gevallen was aanvullende behandeling vereist.
Pulmonale arteriële hypertensie (PAH)
PAH (precapillaire pulmonale arteriële hypertensie bevestigd door middel van katheterisatie van de rechter harthelft) is gemeld in verband met behandeling met dasatinib. In deze gevallen werd PAH gemeld na het starten van de behandeling met dasatinib, waaronder na meer dan een jaar behandeling. Patiënten waarbij PAH gemeld werd tijdens de behandeling met dasatinib werden vaak tegelijkertijd behandeld met andere geneesmiddelen, of hadden comorbiditeiten naast de onderliggende ziekte. Er zijn verbeteringen in hemodynamische en klinische parameters waargenomen in met dasatinib behandelde patiënten met PAH na beëindigen van de behandeling met dasatinib.
QT-verlenging
Tijden de fase III-studie bij patiënten met nieuw gediagnosticeerde CML in de chronische fase had 1 patiënt die met dasatinib werd behandeld (< 1%) een QTcF van > 500 msec na een follow-upduur van minimaal 12 maanden (zie rubriek 4.4). Er werden geen nieuwe patiënten gemeld met QTcF > 500 msec na een follow-upduur van minimaal 60 maanden.
Tijdens 5 fase II-klinische onderzoeken bij 865 patiënten die resistent of intolerant waren voor een eerdere behandeling met imatinib en die werden behandeld met tweemaal daags 70 mg dasatinib werden op vooraf vastgestelde tijdstippen (bij het begin van en tijdens het onderzoek) ECG’s gemaakt en centraal beoordeeld. Het QT-interval werd volgens de methode van Fridericia gecorrigeerd voor de hartfrequentie. In alle gevallen was op dag 8 na de toediening de gemiddelde afwijking ten opzichte van de uitgangswaarde in het QTcF-interval 4-6 msec, met een 95% bovenste betrouwbaarheidsinterval van < 7 msec. Bij de 2.182 patiënten die resistent of intolerant waren voor een eerdere behandeling met imatinib die tijdens klinische onderzoeken werden behandeld met dasatinib werd in 15 gevallen (1%) melding gemaakt van QTc-verlenging als bijwerking. Bij 21 patiënten (1%) was het QTcF > 500 msec (zie rubriek 4.4).
Cardiale bijwerkingen
Patiënten met risicofactoren of hartziekten in de voorgeschiedenis moeten nauwkeurig worden gecontroleerd op klachten en verschijnselen die kunnen passen bij hartfalen en zij moeten dan worden onderzocht en gericht worden behandeld (zie rubriek 4.4).
Hepatitis B-reactivering
Hepatitis B-reactivering is gemeld in verband met zogenaamde BCR-ABL-TKI's (Bcr-abl-tyrosinekinaseremmers). In een aantal gevallen resulteerde dit in acuut leverfalen of fulminante hepatitis die leidde tot levertransplantatie of een fatale afloop (zie rubriek 4.4).
Tijdens het fase III-dosisoptimaliseringsonderzoek onder patiënten met CML in de chronische fase die resistent of intolerant waren voor een eerdere behandeling met imatinib (mediane behandelduur 30 maanden), was de incidentie van pleurale effusie en congestief hartfalen/cardiale disfunctie lager bij patiënten die behandeld werden met eenmaal daags 100 mg dasatinib dan bij patiënten die behandeld werden met tweemaal daags 70 mg dasatinib. Beenmergsuppressie werd eveneens minder frequent gerapporteerd bij behandelingsgroep met 100 mg eenmaal daags dosering (zie Afwijkende laboratoriumwaarden hieronder). De mediane duur van de behandeling in de behandelingsgroep met eenmaal daags 100 mg was 37 maanden (spreiding 1 - 91 maanden). Cumulatieve percentages van geselecteerde bijwerkingen die gemeld werden bij de aanbevolen startdosis van 100 mg eenmaal daags worden weergegeven in Tabel 6a.
Tabel 6a: Geselecteerde bijwerkingen gemeld tijdens een fase 3 dosisoptimaliserings-onderzoek (imatinibintolerant of -resistent CML in de chronische fase)a
| Minimaal 2 jaar follow-up | Minimaal 5 jaar follow-up | Minimaal 7 jaar follow-up | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Alle Graad graden 3/4 | Alle graden | Graad 3/4 | Alle Graad graden 3/4 | ||||||||||||
| Voorkeursterm | Percentage (%) van de patiënten | ||||||||||||||
| Diarree | 27 | 2 | 28 | 2 | 28 | 2 | |||||||||
| Vochtretentie | 34 | 4 | 42 | 6 | 48 | 7 | |||||||||
| Oppervlakkig oedeem | 18 | 0 | 21 | 0 | 22 | 0 | |||||||||
| Pleurale effusie | 18 | 2 | 24 | 4 | 28 | 5 | |||||||||
| Gegeneraliseerd oedeem | 3 | 0 | 4 | 0 | 4 | 0 | |||||||||
| Pericardiale effusie | 2 | 1 | 2 | 1 | 3 | 1 | |||||||||
Pulmonale hypertensie | 0 | 0 | 0 | 0 | 2 | 1 | |||||||||
| Bloeding | 11 | 1 | 11 | 1 | 12 | 1 | |||||||||
| Gastro-intestinale bloeding | 2 | 1 | 2 | 1 | 2 | 1 | |||||||||
a Fase 3 dosisoptimaliseringonderzoeksresultaten gemeld bij de populatie met de aanbevolen startdosis van 100 mg eenmaal daags (n = 165)
Tijdens het fase III-dosisoptimaliseringsonderzoek bij patiënten met CML in de gevorderde fase en Ph+ ALL was de mediane behandelduur van de behandeling 14 maanden voor CML in acceleratiefase, 3 maanden voor myeloïde blastaire CML, 4 maanden voor lymfoïde blastaire CML en 3 maanden voor Ph+ ALL. Geselecteerde bijwerkingen die werden gemeld bij de aanbevolen startdosis van 140 mg eenmaal daags worden weergegeven in Tabel 6b. Er werd eveneens een dosering van 70 mg tweemaal daags onderzocht. De dosering van 140 mg eenmaal daags vertoonde een vergelijkbaar werkzaamheidsprofiel met de dosering van 70 mg tweemaal daags, maar een beter veiligheidsprofiel.
Tabel 6b: Geselecteerde bijwerkingen gemeld tijdens fase III dosisoptimaliserings-onderzoek: CML in de gevorderde fase en Ph+ ALLa
Alle graden Graad 3/4
| Voorkeursterm | Percentage (%) van de patiënten | ||
|---|---|---|---|
| Diarree | 28 | 3 | |
| Vochtretentie | 33 | 7 | |
| Oppervlakkig oedeem | 15 | < 1 | |
| Pleurale effusie | 20 | 6 | |
| Gegeneraliseerd oedeem | 2 | 0 | |
Congestief hartfalen/ cardiale disfunctieb | 1 | 0 | |
| Pericardiale effusie | 2 | 1 | |
| Pulmonaal oedeem | 1 | 1 | |
| Bloeding | 23 | 8 | |
| Gastro-intestinale bloeding | 8 | 6 | |
- a Fase 3 dosisoptimaliseringsonderzoeksresultaten gemeld bij de populatie met de aanbevolen startdosis van 140 mg eenmaal daags (n = 304) bij de laatste onderzoeksfollow-up na 2 jaar.
- b Inclusief ventriculaire disfunctie, hartfalen, congestief hartfalen, cardiomyopathie, congestieve cardiomyopathie, diastolische disfunctie, verlaagde ejectiefractie en ventriculair falen.
Daarnaast waren er twee studies, bij in totaal 161 pediatrische patiënten met Ph+ ALL, waarbij dasatinib toegediend werd in combinatie met chemotherapie. In de registratiestudie, kregen 106 pediatrische patiënten dasatinib in combinatie met chemotherapie in een continu doseerschema. In een ondersteunende studie kregen 35 van de 55 pediatrische patiënten dasatinib in combinatie met chemotherapie in een discontinu doseerschema (twee weken van behandeling, gevolgd door één of twee weken zonder) en 20 kregen dasatinib in combinatie met chemotherapie in een continu doseerschema. Bij de 126 pediatrische Ph+ ALL-patiënten die behandeld waren met dasatinib in een continu doseerschema, was de mediane duur van de behandeling 23,6 maanden (spreiding 1,4 tot 33 maanden).
Van de 126 pediatrische Ph+ ALL patiënten met een continu doseerschema, hadden er 2 (1,6%) bijwerkingen die leidden tot staken van de behandeling. Bijwerkingen met een frequentie van ≥ 10%, gemeld in deze twee pediatrische studies bij patiënten die behandeld waren in een continu doseerschema, zijn weergegeven in Tabel 7. NB: pleurale effusie werd gemeld bij 7 (5,6%) patiënten in deze groep en is daarom niet opgenomen in de tabel.
Tabel 7: Bijwerkingen gemeld bij ≥ 10% van de pediatrische patiënten met Ph+ ALL die behandeld waren met dasatinib in een continu doseringsschema in combinatie met chemotherapie (n = 126)a
| Percentage (%) van de patiënten | ||
|---|---|---|
| Bijwerking | Alle graden | Graad 3/4 |
| Febriele neutropenie | 27,0 | 26,2 |
| Misselijkheid | 20,6 | 5,6 |
| Braken | 20,6 | 4,8 |
| Pijn in de buik | 14,3 | 3,2 |
| Diarree | 12,7 | 4,8 |
| Pyrexie | 12,7 | 5,6 |
| Hoofdpijn | 11,1 | 4,8 |
| Verminderde eetlust | 10,3 | 4,8 |
| Vermoeidheid | 10,3 | 0 |
a In de registratiestudie kregen 24 van de in totaal 106 patiënten minstens één keer de poeder voor orale suspensie, 8 daarvan kregen uitsluitend de formulering van de poeder voor orale suspensie.
Afwijkende laboratoriumwaarden
Hematologie
Tijdens het Fase III-onderzoek bij patiënten met nieuw gediagnosticeerde CML in de chronische fase die dasatinib gebruikten, werden na een follow-upduur van minimaal 12 maanden de volgende graad 3 of 4 afwijkingen bij laboratoriumonderzoek gemeld: neutropenie (21%), trombocytopenie (19%) en anemie (10%). Na een follow-upduur van minimaal 60 maanden waren de cumulatieve percentages van neutropenie, trombocytopenie en anemie respectievelijk 29%, 22% en 13%.
Bij met dasatinib behandelde patiënten met nieuw gediagnosticeerde CML in de chronische fase met graad 3 of 4 beenmergsuppressie, trad meestal herstel op na korte dosisinterrupties en/of dosisverlaging. Bij 1,6% van de patiënten werd de behandeling permanent gestaakt na een follow-upduur van minimaal 12 maanden. Na een follow-upduur van minimaal 60 maanden werd bij een cumulatief percentage van 2,3% van de patiënten de behandeling als gevolg van graad 3 of 4 myelosuppressie permanent gestaakt.
Bij patiënten met CML die resistent of intolerant waren voor een eerdere behandeling met imatinib waren cytopenieën (trombocytopenie, neutropenie en anemie) een consistente bevinding. Het voorkomen van cytopenieën was echter ook duidelijk afhankelijk van het stadium van de ziekte. De frequentie van graad 3 of 4 hematologische afwijkingen is weergegeven in Tabel 8.
Tabel 8: CTC graad 3/4 hematologische laboratoriumafwijkingen in klinische onderzoeken bij patiënten die resistent of intolerant waren voor een eerdere behandeling met imatiniba
Chronische fase (n= 165)b | Acceleratiefase (n= 157)c | Myeloïde blastaire crisis (n= 74)c | Lymfoïde blastaire crisis en Ph+ ALL (n= 168)c | ||||||
|---|---|---|---|---|---|---|---|---|---|
| Percentage (%) van de patiënten | |||||||||
| Hematologieparameters | |||||||||
| Neutropenie | 36 | 58 | 77 | 76 | |||||
| Trombocytopenie | 23 | 63 | 78 | 74 | |||||
| Anemie | 13 | 47 | 74 | 44 | |||||
a Fase 3-dosisoptimaliseringsonderzoeksresultaten gemeld bij de onderzoeksfollow-up na 2 jaar.
b CA180-034 onderzoekresultaten van aanbevolen startdosis van 100 mg eenmaal daags.
c CA180-035 onderzoeksresultaten van aanbevolen startdosis van 140 mg eenmaal daags.
CTC graden: neutropenie (Graad 3 ≥ 0,5 – < 1,0 x 10⁹/l, Graad 4 < 0,5 x 10⁹/l); trombocytopenie (Graad 3 ≥ 25 – < 50 x 109/l, Graad 4 < 25 x 109/l); anemie (hemoglobine Graad 3 ≥ 65 – < 80 g/l, Graad 4 < 65 g/l).
Cumulatieve graad 3 of 4 cytopenieën onder patiënten die werden behandeld met 100 mg eenmaal daags waren vergelijkbaar na 2 en 5 jaar waaronder: neutropenie (35% versus 36%), trombocytopenie (23% versus 24%) en anemie (13% versus 13%).
Bij patiënten met 3e of 4e-graads beenmergsuppressie trad meestal herstel op na korte dosisinterrupties en/of verlaging van de dosering. Bij 5% van de patiënten werd de behandeling gestaakt. Bij de meeste patiënten kon de behandeling worden voortgezet zonder verdere verschijnselen van beenmergsuppressie.
Biochemische afwijkingen
Tijdens het onderzoek naar nieuw gediagnosticeerde CML in de chronische fase werd bij 4% van de met dasatinib behandelde patiënten graad 3 of 4 hypofosfatemie vastgesteld, en graad 3 of 4 toename van de concentratie van transaminasen, creatinine en bilirubine bij ≤ 1% na een follow-upduur van minimaal 12 maanden. Na een follow-up duur van minimaal 60 maanden was het cumulatieve percentage van graad 3 of 4 hypofosfatemie 7%, graad 3 of 4 stijging van creatinine en bilirubine was 1% en graad 3 of 4 toename van transaminases bleef 1%. In geen enkel geval werd de behandeling met dasatinib gestaakt wegens afwijkingen in deze biochemische laboratoriumparameters.
Follow-up van 2 jaar
Verhoging van transaminasen of bilirubine graad 3 of 4 werd gemeld bij 1% van de patiënten in de chronische fase van CML (resistent of intolerant voor imatinib), maar de verhogingen werden met hogere frequentie van 1 tot 7% gemeld bij patiënten met gevorderde fase CML en Ph+ ALL. De behandeling bestond meestal uit dosisreductie of dosisinterruptie. Tijdens het fase III dosisoptimaliseringsonderzoek bij patiënten met CML in de chronische fase, werden graad 3 of 4 verhogingen van transaminasen of bilirubine gemeld bij ≤ 1% van de patiënten met een vergelijkbare lage incidentie in de vier behandelgroepen. Bij het fase III dosisoptimaliseringsonderzoek bij patiënten met gevorderde fase CML en Ph+ ALL werden graad 3 of 4 verhogingen van transaminasen of bilirubine gemeld bij 1% tot 5% van de patiënten over de volledig behandelde groep.
Ongeveer 5% van de patiënten met normale uitgangswaarden die behandeld werden met dasatinib, hadden op enig moment in de loop van het onderzoek een graad 3 of 4 voorbijgaande hypocalciëmie.
In het algemeen traden er geen klinische symptomen van een verlaagde calciumconcentratie op. Patiënten met graad 3 of 4 hypocalciëmie herstelden vaak met orale calciumsuppletie.
Graad 3 of 4 hypocalciëmie, hypokaliëmie en hypofosfatemie werden gemeld bij patiënten in alle fasen van CML maar werden met een verhoogde frequentie gemeld bij patiënten met myeloïde of lymfoïde blasten crisis CML en Ph+ ALL. Bij patiënten in de chronische fase CML werden 3e of 4e-graads verhogingen in creatinine gemeld bij < 1% met een toegenomen frequentie van 1 tot 4% bij patiënten in de gevorderde fase CML.
Pediatrische patiënten
Het veiligheidsprofiel van dasatinib toegediend als enkelvoudig middel bij pediatrische patiënten met Ph+ CML-CP, was vergelijkbaar met het veiligheidsprofiel bij volwassenen. Het veiligheidsprofiel van dasatinib toegediend in combinatie met chemotherapie bij pediatrische patiënten met Ph+ ALL was consistent met het bekende veiligheidsprofiel van dasatinib bij volwassenen en het verwachte effect van chemotherapie, met uitzondering van een lager percentage pleurale effusie vergeleken met volwassen patiënten.
In pediatrische CML-studies was het percentage laboratoriumafwijkingen consistent met het bekende profiel voor laboratoriumparameters bij volwassenen.
In de pediatrische ALL-studies waren de percentages van laboratoriumafwijkingen consistent met het bekende profiel voor laboratoriumparameters bij volwassenen, binnen de context van een acute leukemiepatiënt die behandeld wordt met een background-chemotherapie-regime.
Speciale populatie
Hoewel het veiligheidsprofiel van dasatinib bij ouderen vergelijkbaar is met dat bij de jongere populatie, hebben patiënten van 65 jaar en ouder meer kans op vaak gemelde bijwerkingen zoals vermoeidheid, pleurale effusie, dyspneu, hoesten, lage gastro-intestinale bloedingen en eetluststoornissen en meer kans op minder vaak gemelde bijwerkingen, zoals een opgeblazen buik, duizeligheid, pericardiale effusie, congestief hartfalen en gewichtsverlies en dienen zij zorgvuldig gecontroleerd te worden (zie rubriek 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb. Website: www.lareb.nl.
4.9 Overdosering
De ervaring met overdosering van dasatinib tijdens klinisch onderzoek is beperkt tot incidentele gevallen. De hoogste overdosering van 280 mg per dag gedurende één week is beschreven bij twee patiënten en in beide gevallen trad een significante daling van het aantal trombocyten op. Aangezien dasatinib geassocieerd wordt met een graad 3 of 4 beenmergsuppressie (zie rubriek 4.4), dienen patiënten die meer dan de aanbevolen dosis innemen zorgvuldig te worden gecontroleerd op beenmergsuppressie en zonodig ondersteunend behandeld te worden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastisch middel en proteïnekinaseremmer, ATC-code:
L01EA02.
Farmacodynamische effecten
Dasatinib remt de werking van het BCR-ABL-kinase, de kinases van de SRC-familie en een aantal andere geselecteerde oncogenetische kinases zoals c-KIT, ephrin (EPH) receptorkinases en PDGFβ-receptor. Dasatinib is een potente, subnanomolaire remmer van BCR-ABL-kinase met potentie bij een concentratie van 0,6 - 0,8 nM. Het bindt zich aan zowel de inactieve als de actieve vormen van het BCR-ABL-enzym.
Werkingsmechanisme
In vitro is dasatinib werkzaam in de leukemische cellijnen die representatief zijn voor varianten van imatinibgevoelige en -resistente ziekte. Deze niet-klinische onderzoeken tonen aan dat de werkzaamheid van dasatinib niet wordt belemmerd door imatinibresistentie ten gevolge van BCR-ABL-overexpressie, BCR-ABL-kinase domeinmutaties, activering van alternatieve signaalroutes via de kinases van de SRC-familie (LYN, HCK) en overexpressie van de genen voor multidrug resistentie. Dasatinib remt ook de kinases van de SRC-familie bij subnanomolaire concentraties.
In los van elkaar staande experimenten met knaagdiermodellen van CML in vivo, voorkwam dasatinib de progressie van chronische CML naar de blastaire crisis en verlengde het de overleving van muizen waarbij van patiënten afkomstige CML-cellijnen op verschillende plaatsen, waaronder het centrale zenuwstelsel, geïmplanteerd waren.
Klinische werkzaamheid en veiligheid
In het fase I-onderzoek werden hematologische en cytogenetische responsen waargenomen in alle fasen van CML en bij Ph+ ALL bij de eerste 84 behandelde patiënten die gedurende 27 maanden werden gevolgd. De responsen waren duurzaam in alle fasen van CML en Ph+ ALL.
Vier klinische, enkelarmige, ongecontroleerde, open-label fase II-onderzoeken werden uitgevoerd om de veiligheid en werkzaamheid van dasatinib vast te stellen bij patiënten met CML in chronische fase, acceleratiefase of myeloïde blastaire fase, die resistent waren tegen imatinib of dit niet konden verdragen. Eén gerandomiseerd, niet-vergelijkend onderzoek werd uitgevoerd bij patiënten in de chronische fase die niet reageerden op de initiële behandeling met 400 of 600 mg imatinib. De startdosering van dasatinib was 70 mg tweemaal daags. Dosisaanpassingen waren toegestaan voor het verbeteren van de werkzaamheid of ter voorkoming van toxiciteit (zie rubriek 4.2).
Twee gerandomiseerde, open-label fase III-onderzoeken zijn uitgevoerd om de werkzaamheid te vergelijken van eenmaal daags toegediend dasatinib en tweemaal daags toegediend dasatinib. Daarnaast werd een open-label, gerandomiseerd, vergelijkend fase III-onderzoek uitgevoerd bij volwassen patiënten met nieuw gediagnosticeerde CML in de chronische fase.
De werkzaamheid van dasatinib werd vastgesteld aan de hand van de frequentie waarmee een hematologische en cytogenetische respons optrad.
De duurzaamheid van de respons en geschatte overlevingsfrequentie leveren aanvullend bewijs voor het klinisch voordeel van dasatinib.
In totaal werden tijdens klinische studies 2.712 patiënten geëvalueerd; 23% van deze patiënten was 65 jaar of ouder en 5% 75 jaar of ouder.
CML in de chronische fase - nieuw gediagnosticeerd
Bij volwassen patiënten met een nieuw gediagnosticeerde CML in de chronische fase werd een internationaal open-label, multicenter, gerandomiseerd, vergelijkend fase III-onderzoek uitgevoerd. De patiënten werden gerandomiseerd voor het krijgen van eenmaal daags 100 mg dasatinib of eenmaal daags 400 mg imatinib. Het primaire eindpunt was de frequentie van bevestigde, complete cytogenetische responses (cCCyR) binnen 12 maanden. Secundaire eindpunten omvatten de duur van de cCCyR (maat voor de duurzaamheid van de respons), de tijd tot het optreden van de cCCyR, de frequentie van Major Molecular Response (MMR), de tijd tot het optreden van een MMR, de progressie-vrije overleving (progression free survival, PFS) en de totale overleving (overall survival, OS). Andere relevante resultaten wat betreft de werkzaamheid omvatten de CCyR en de frequentie van de complete moleculaire respons (CMR). Het onderzoek is gaande.
In totaal werden 519 patiënten gerandomiseerd voor een behandeling: 259 voor dasatinib en 260 voor imatinib. De uitgangskenmerken in de twee behandelgroepen waren goed vergelijkbaar, zowel wat betreft de leeftijd (de mediane leeftijd in de dasatinib groep was 46 jaar en in de imatinibgroep 49 jaar, terwijl respectievelijk 10% en 11% van de patiënten ouder was dan 65 jaar), het geslacht (respectievelijk 44% en 37% vrouwen) als het ras (respectievelijk 51% en 55% blank en 42% en 37% Aziatisch). Bij het begin van het onderzoek was de verdeling van de Hasfordscores in de met dasatinib en imatinib behandelde groepen vergelijkbaar (respectievelijk laag risico: 33% en 34%; middelmatig risico: 48% en 47%; hoog risico: 19% en 19%).
Na een follow-upduur van minimaal 12 maanden kreeg 85% van de patiënten die waren gerandomiseerd voor dasatinib en 81% van de patiënten die waren gerandomiseerd voor imatinib nog steeds de eerstelijnsbehandeling. Bij 3% van de met dasatinib behandelde patiënten en bij 5% van de met imatinib behandelde patiënten werd de behandeling binnen 12 maanden gestaakt wegens progressie van de ziekte.
Na een follow-upduur van minimaal 60 maanden kreeg 60% van de patiënten die waren gerandomiseerd voor dasatinib en 63% van de patiënten die waren gerandomiseerd voor imatinib nog steeds de eerstelijnsbehandeling. Bij 11% van de dasatinib behandelde patiënten en bij 14% van de met imatinib behandelde patiënten werd de behandeling binnen 60 maanden gestaakt wegens progressie van de ziekte.
De resultaten wat betreft de werkzaamheid zijn vermeld in Tabel 9. Een statistisch significant groter deel van de patiënten uit de dasatinib groep bereikte gedurende de eerste 12 maanden van de behandeling een cCCyR, vergeleken met de patiënten uit de imatinibgroep. De werkzaamheid van dasatinib werd steeds aangetoond in verschillende subgroepen (uitgesplitst naar leeftijd, geslacht en Hasfordscore bij het begin van het onderzoek).
Tabel 9: Werkzaamheidsresultaten van een fase 3-onderzoek bij patiënten met nieuw gediagnosticeerde CML in de chronische fase
Dasatinib n = 259 | Imatinib n = 260 | p-waarde | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Responspercentage (95% BI) | |||||||||||||||
| Cytogenetische respons | |||||||||||||||
| binnen 12 maanden | |||||||||||||||
| cCCyRa | 76.8% (71.2 – 81.8) | 66.2% (60.1 – 71.9) | p < 0.007* | ||||||||||||
| CCyRb | 85.3% (80.4 – 89.4) | 73.5% (67.7 – 78.7) | ⎯ | ||||||||||||
| binnen 24 maanden | |||||||||||||||
| cCCyRa | 80.3% | 74.2% | ⎯ | ||||||||||||
| CCyRb | 87.3% | 82.3% | ⎯ | ||||||||||||
| binnen 36 maanden | |||||||||||||||
| cCCyRa | 82.6% | 77.3% | ⎯ | ||||||||||||
| CCyRb | 88.0% | 83.5% | ⎯ | ||||||||||||
| binnen 48 maanden | |||||||||||||||
| cCCyRa | 82.6% | 78.5% | ⎯ | ||||||||||||
| CCyRb | 87.6% | 83.8% | ⎯ | ||||||||||||
| binnen 60 maanden | |||||||||||||||
| cCCyRa | 83.0% | 78.5% | ⎯ | ||||||||||||
| CCyRb | 88.0% | 83.8% | ⎯ | ||||||||||||
| Major moleculaire responsc | |||||||||||||||
| 12 maanden | 52.1% (45.9 – 58.3) | 33.8% (28.1 – 39.9) | p < 0.00003* | ||||||||||||
| 24 maanden | 64.5% (58.3 – 70.3) | 50% (43.8 – 56.2) | ⎯ | ||||||||||||
| 36 maanden | 69.1% (63.1 – 74.7) | 56.2% (49.9 – 62.3) | ⎯ | ||||||||||||
| 48 maanden | 75.7% (70.0 – 80.8) | 62.7% (56.5 – 68.6) | ⎯ | ||||||||||||
| 60 maanden | 76.4% (70.8 – 81.5) | 64.2% (58.1 – 70.1) | p = 0.0021 | ||||||||||||
| Hazard ratio (HR) | |||||||||||||||
| binnen 12 maanden (99.99% BI) | |||||||||||||||
| Tijd tot cCCyR | 1.55 (1.0 – 2.3) | p < 0.0001* | |||||||||||||
| Tijd tot MMR | 2.01 (1.2 – 3.4) | p < 0.0001* | |||||||||||||
| Duurzaamheid van de cCCyR | 0.7 (0.4 – 1.4) | p < 0.035 | |||||||||||||
| binnen 24 maanden (95% BI) | |||||||||||||||
| Tijd tot cCCyR | 1.49 (1.22 – 1.82) | ⎯ | |||||||||||||
| Tijd tot MMR | 1.69 (1.34 – 2.12) | ⎯ | |||||||||||||
| Duurzaamheid van de cCCyR | 0.77 (0.55 – 1.10) | – | |||||||||||||
| binnen 36 maanden (95% BI) | |||||||||||||||
| Tijd tot cCCyR | 1.48 (1.22 – 1.80) | – | |||||||||||||
| Tijd tot MMR | 1.59 (1.28 – 1.99) | – | |||||||||||||
| Duurzaamheid van de cCCyR | 0.77 (0.53 – 1.11) | – | |||||||||||||
| binnen 48 maanden (95% BI) | |||||||||||||||
| Tijd tot cCCyR | 1.45 (1.20 – 1.77) | – | |||||||||||||
| Tijd tot MMR | 1.55 (1.26 – 1.91) | – | |||||||||||||
| Duurzaamheid van de cCCyR | 0.81 (0.56 – 1.17) | – | |||||||||||||
| binnen 60 maanden (95% BI) | |||||||||||||||
| Tijd tot cCCyR | 1.46 (1.20 – 1.77) | p = 0.0001 | |||||||||||||
| Tijd tot MMR | 1.54 (1.25 – 1.89) | p < 0.0001 | |||||||||||||
| Duurzaamheid van de cCCyR | 0.79 (0.55 – 1.13) | p = 0.1983 | |||||||||||||
a Bevestigde complete cytogenetische respons (cCCyR) wordt gedefinieerd als een respons die op twee opeenvolgende tijdstippen (met minimaal 28 dagen tussenruimte) wordt waargenomen).
b Complete cytogenetische respons (CCyR) is gebaseerd op een enkel cytogenetisch onderzoek van het beenmerg.
c Major Moleculaire Respons (op elk moment) wordt gedefinieerd als een BCR-ABL-ratio van ≤ 0,1% in perifere bloedmonsters, gestandaardiseerd naar de Internationale schaal. Dit zijn cumulatieve percentages die de minimale follow-up weergeven van de gespecificeerde tijdsduur.
* Gecorrigeerd voor Hasfordscore en wijzend op een statistisch significante uitkomst op een vooraf gedefinieerd significantieniveau..
BI = betrouwbaarheidsinterval
Na een follow-upduur van 60 maanden was de mediane tijd tot cCCyR bij patiënten met een bevestigde CCyR 3,1 maanden in de dasatinib groep en 5,8 maanden in de imatinibgroep. De mediane tijd tot MMR na een follow-upduur van 60 maanden bij patiënten met een MMR was 9,3 maanden in de dasatinib groep en 15,0 maanden in de imatinibgroep. Deze resultaten zijn consistent met de resultaten gezien bij 12, 24 en 36 maanden.
De tijd tot MMR is grafisch weergegeven in Figuur 1. De tijd tot MMR was consistent korter bij met dasatinib behandelde patiënten in vergelijking met patiënten die behandeld werden met imatinib.
Figuur 1: Kaplan-Meier schatting van de tijd tot Major Moleculaire Respons (MMR)
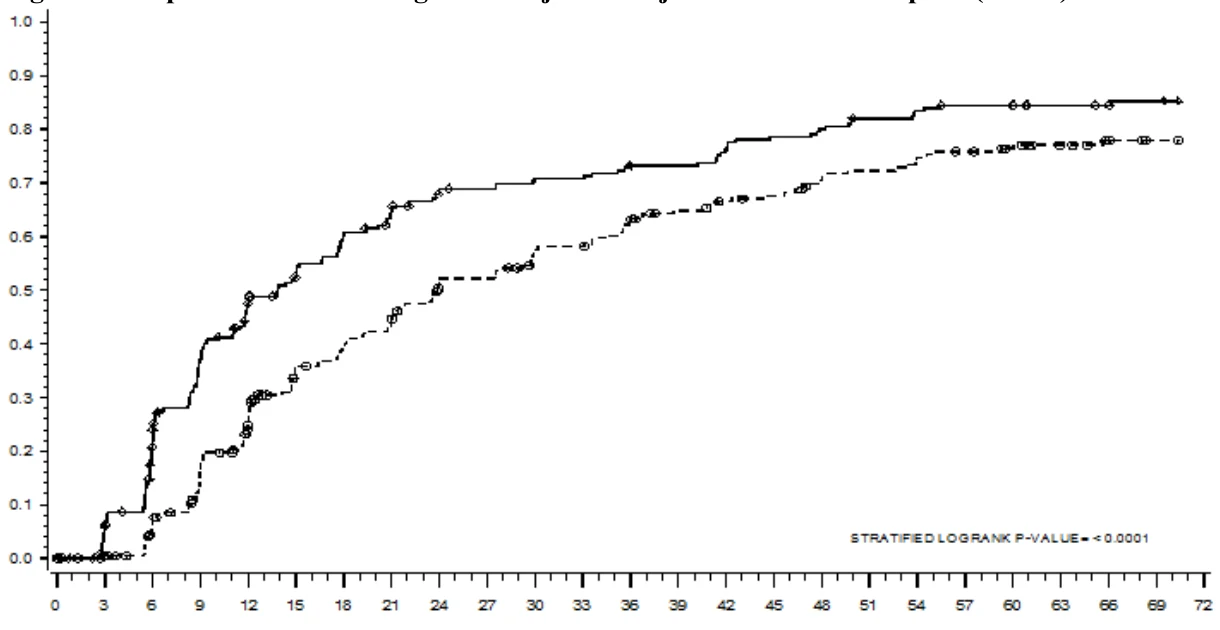
MAANDEN
___Dasatinib ------ Imatinib


Gecensureerd Gecensureerd
GROEP # RESPONDERS / # GERANDOMISEERD HAZARD RATIO (95% BI)
Dasatinib 198/259
Imatinib 167/260
Dasatinib t.o.v. imatinib 1.54 (1.25 - 1.89)
De frequentie van cCCyR in de met dasatinib en de met imatinib behandelde groep na 3 maanden (resp. 54% en 30%), 6 maanden (resp.70% en 56%), 9 maanden (resp. 75% en 63%), 24 maanden (80% en 74%), 36 maanden (83% en 77%), 48 maanden (83% en 79%) en 60 maanden (83% en 79%) voldeden aan het primaire eindpunt. De frequentie van MMR in de met dasatinib en de met imatinib behandelde groep na 3 maanden (resp. 8% en 0,4%), 6 maanden (resp. 27% en 8%), 9 maanden (resp.39% en 18%), 12 maanden (resp. 46% en 28%), 24 maanden (64% en 46%), 36 maanden (67% en 55%), 48 maanden (73% en 60%) en 60 maanden (76% en 64%) voldeden eveneens aan het primaire eindpunt.
MMR percentages per specifiek tijdpunt worden grafische weergegeven in Figuur 2. Percentages MMR waren consistent hoger bij met dasatinib behandelde patiënten in vergelijking met patiënten die behandeld werden met imatinib.
PRO PO RT I E R ESP O N D ERS
Figuur 2: MMR-percentages in de tijd - Alle gerandomiseerde patiënten in een fase 3-studie bij nieuw gediagnosticeerde patiënten met CML in een chronische fase
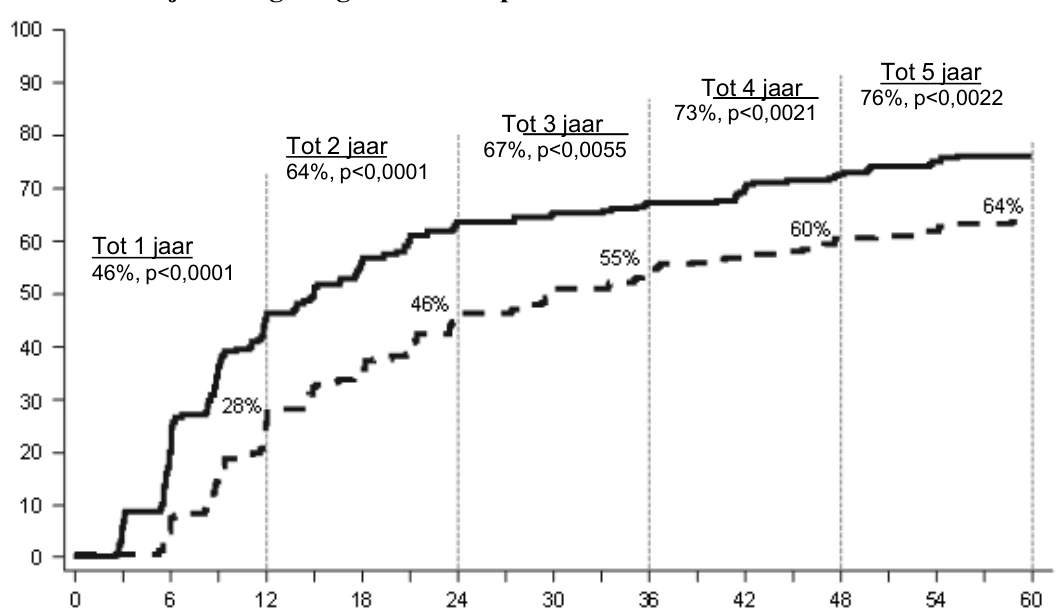
Maanden sinds randomisatie n
____Dasatinib 100 mg eenmaal daags 259
------Imatinib 400 mg eenmaal daags 260
Het gedeelte van de patiënten dat BCR-ABL ratio van ≤0,01% (4 log afname) bereikte was op elk moment hoger in de met dasatinib behandelde groep dan de met imatinib behandelde groep (54,1% versus 45%). Het gedeelte van de patiënten dat BCR-ABL ratio bereikte van ≤0,0032% (4,5 log afname) was op elk moment hoger in de met dasatinib behandelde groep dan de met imatinib behandelde groep (44% versus 34%).
MR4.5-percentages in de tijd worden grafische weergegeven in Figuur 3. Percentages MR4.5 in de tijd waren consistent hoger bij met dasatinib behandelde patiënten in vergelijking met patiënten die behandeld werden met imatinib.
% me t MMR
Figuur 3: MR4.5-percentages in de tijd - Alle gerandomiseerde patiënten in een fase 3-studie bij nieuw gediagnosticeerde patiënten met CML in de chronische fase
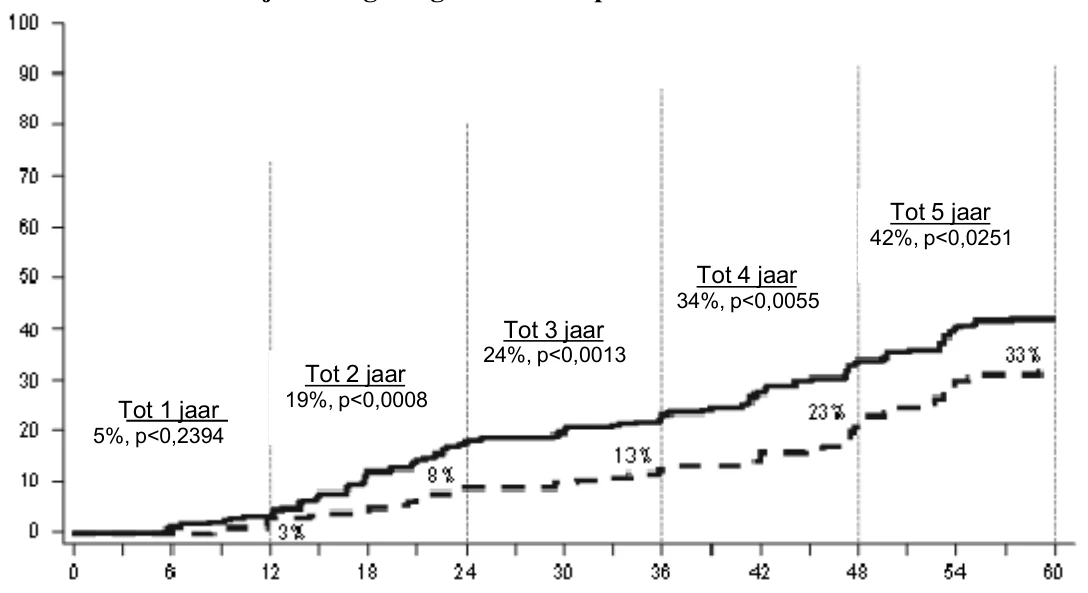
Maanden sinds randomisatie n
___Dasatinib 100 mg eenmaal daags 259
----Imatinib 400 mg eenmaal daags 260
Het percentage van MMR op elk moment in iedere risico groep, vastgesteld door de Hasfordscore, was hoger in de met dasatinib behandelde groep dan de met imatinib behandelde groep (respectievelijk: laag risico: 90% en 69%; middelmatig risico: 71% en 65%; hoog risico: 67% en 54%).
In een aanvullende analyse bereikten meer met dasatinib behandelde patiënten (84%) vroeg moleculaire respons (gedefinieerd als BCR-ABL spiegels ≤ 10% na 3 maanden) dan met imatinib behandelde patiënten (64%). Patiënten die vroeg moleculaire respons bereikten, hadden een lager risico op transformatie, een hogere frequentie van progressievrije overleving (PFS) en een hogere frequentie van algehele overleving (OS), zoals te zien is in tabel 10.
Table 10: Dasatinib patiënten met BCR-ABL ≤ 10% en > 10% na 3 maanden
| Dasatinib n = 235 | Patiënten met BCR-ABL ≤ 10% na 3 maanden | Patiënten met BCR-ABL > 10% na 3 maanden |
|---|---|---|
| Aantal patiënten (%) | 198 (84.3) | 37 (15.7) |
| Transformatie bij patiënten met mijlpaal na 60 maanden, n/N (%) | 6/198 (3.0) | 5/37 (13.5) |
| Frequentie van PFS na 60 maanden (95% BI) | 92.0% (89.6 ‒ 95.2) | 73.8% (52.0 ‒ 86.8) |
| Frequentie van OS na 60 maanden (95% BI) | 93.8% (89.3 ‒ 96.4) | 80.6% (63.5 ‒ 90.2) |
Het OS-percentage per specifiek tijdpunt is grafische weergegeven in Figuur 4. Het OS-percentage was consistent hoger bij met dasatinib behandelde patiënten die een BCR-ABL-niveau ≤ 10% bereikten bij 3 maanden, dan bij patiënten voor wie dit niet het geval was.
% me t MR 4 . 5
Figuur 4: Landmark Plot voor totale overleving (OS) voor dasatinib bij BCR-ABL-niveau (≤10% of >10%) bij 3 maanden in een fase 3-studie bij nieuw gediagnosticeerde patiënten met CML in de chronische fase
| Patiënten met risico | ||||||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| ≤10% | 198 | 198 | 197 | 196 | 195 | 193 | 193 | 191 | 191 | 190 | 188 | 187 | 187 | 184 | 182 | 181 | 180 | 179 | 179 | 177 | 171 | 96 | 54 | 29 | 3 | 0 |
| >10% | 37 | 37 | 37 | 35 | 34 | 34 | 34 | 33 | 33 | 31 | 30 | 29 | 29 | 29 | 28 | 28 | 28 | 27 | 27 | 27 | 26 | 15 | 10 | 6 | 0 | 0 |
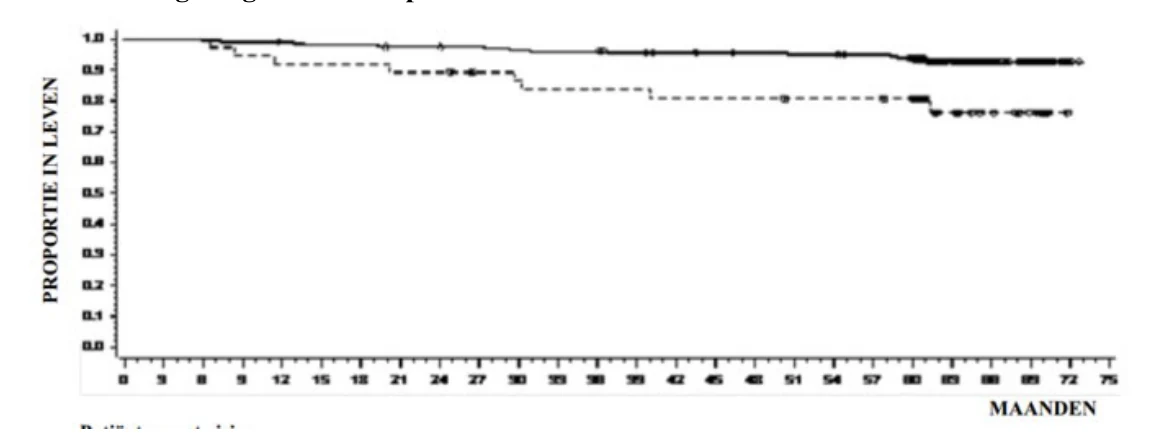
___≤ 10% ------ > 10%


Gecensureerd Gecensureerd
| Groep | # Sterfgevallen / # Land patiënt | Mediaan (95% BI) | Hazard ratio (95% BI) |
|---|---|---|---|
| ≤ 10% | 14/198 | . (.‒.) | |
| > 10% | 8/37 | . (.‒.) | |
| 0.29 (0.12 ‒ 0.69) |
Ziekteprogressie was gedefinieerd als een toename van het aantal witte bloedcellen ondanks een gerichte therapeutische behandeling, vermindering van CHR, gedeeltelijke Cyr of CCyR, progressie naar de geaccelereerde of de blastaire fase, of overlijden. De geschatte PFS-frequentie na 60 maanden was voor zowel de met dasatinib als de met imatinib behandelde groep 88,9% (BI: 84%-92,4%).Transformatie naar de geaccelereerde of de blastaire fase na 60 maanden vond plaats bij minder met dasatinib behandelde patiënten (n = 8; 3%) dan met imatinib behandelde patiënten (n = 15; 5,8%). De geschatte overlevingsfrequentie na 60 maanden was voor de met dasatinib en met imatinib behandelde patiënten respectievelijk 90,9% (BI: 86,6%-93,8%) en 89,6% (BI: 85,2%-92,8%). Er was geen verschil in OS (HR 1,01, 95% BI: 0,58-1,73, p = 0,9800) en PFS (HR 1,00, 95% BI: 0,58-1,72, p = 0,9998) tussen dasatinib en imatinib.
Bij patiënten bij wie progressie van de ziekte werd gemeld of waarbij de behandeling met dasatinib of imatinib werd gestaakt, werd BCR-ABL-sequencing uitgevoerd op bloedmonsters van patiënten indien deze beschikbaar waren. In beide behandelarmen werden vergelijkbare mutatiepercentages gevonden. De mutaties die werden gevonden bij de met dasatinib behandelde patiënten waren T315I, F317I/L en V299L. Een ander spectrum van mutaties werd gevonden in de imatinibbehandelarm. Op basis van in-vitrogegevens lijkt dasatinib niet werkzaam te zijn tegen de T315I mutatie.
CML in de chronische fase - resistentie tegen of intolerantie voor een eerdere behandeling met imatinib
Twee klinische onderzoeken werden uitgevoerd bij patiënten die resistent of intolerant waren voor imatinib; het primaire eindpunt voor werkzaamheid in deze onderzoeken was de uitgebreide cytogenetische respons (MCyR)
Studie 1
Een open-label, gerandomiseerd, niet-vergelijkend multicenter onderzoek werd uitgevoerd bij patiënten die niet reageerden op de initiële behandeling met 400 of 600 mg imatinib. Zij werden gerandomiseerd (2:1) in groepen die behandeld werden met dasatinib (70 mg tweemaal daags) of imatinib (400 mg tweemaal daags). Crossover naar de andere behandelarm werd toegestaan als de patiënt verschijnselen had van ziekteprogressie of intolerantie die niet behandeld kon worden met aanpassing van de dosering. Het primaire eindpunt was MCyR na 12 weken. Van 150 patiënten zijn resultaten beschikbaar: 101 patiënten werden gerandomiseerd naar dasatinib en 49 naar imatinib (alle imatinib-resistent). De mediane tijd van diagnose tot randomisatie was 64 maanden in de dasatinib-groep en 52 maanden in de imatinib-groep. Alle patiënten werden uitgebreid voorbehandeld. Voorafgaande complete hematologische respons (CHR) op imatinib werd bereikt bij 93% van de totale patiëntenpopulatie. Een voorafgaande MCyR op imatinib werd bereikt bij respectievelijk 28%en 29% van de patiënten in de dasatinib- en imatinib-armen
De mediane behandelduur was 23 maanden voor dasatinib (44% van de patiënten wordt tot nu toe al meer dan 24 maanden behandeld) en 3 maanden voor imatinib (10% van de patiënten wordt tot nu toe al meer dan 24 maanden behandeld). Drieënnegentig procent van de patiënten in de dasatinib-arm en 82% van de patiënten in de imatinib-arm bereikte een CHR voorafgaand aan de crossover.
Na 3 maanden kwam in de dasatinib-arm vaker een MCyR (36%) voor dan in de imatinib-arm (29%). Opmerkelijk was dat 22% van de patiënten in de dasatinib-arm een complete cytogenetische respons (CCyR) had, tegen slechts 8% in de imatinib-arm. Met een langere behandeling en follow-up (mediaan van 24 maanden), werd MCyR bereikt bij 53% van de patiënten die behandeld werd met dasatinib (CCyR bij 44%) en bij 33% van de patiënten die behandeld werd met imatinib (CCyR bij 18%) voorafgaand aan de crossover. Onder de patiënten die voorafgaand aan het onderzoek 400 mg imatinib hadden gekregen, werd MCyR bereikt bij 61% van de patiënten in de dasatinib- arm en bij 50% in de imatinib-arm.
Gebaseerd op de Kaplan-Meier-schatting was het deel van de patiënten die MCyR gedurende 1 jaar behielden 92% (95% BI: [85%-100%]) voor dasatinib (CCyR 97%, 95% BI: [92%-100%]) en 74% (95% BI: [49%-100%]) voor imatinib (CCyR 100%). Het deel van de patiënten die MCyR gedurende 18 maanden behield was 90% (95% BI: [82%-98%]) voor dasatinib (CCyR 94%, 95% BI: [87%-100%]) en 74% (95% BI: [49%-100%]) voor imatinib (CCyR 100%).
Gebaseerd op de Kaplan-Meier-raming was het deel van de patiënten met progressievrije overleving (PFS) gedurende 1 jaar 91% (95% BI: [85%-97%]) voor dasatinib en 73% (95% BI: [54%-91%]) voor imatinib. Het deel van de patiënten met PFS na 2 jaar was 86% (95% BI: [78%-93%]) voor dasatinib en 65% (95% BI: [43%-87%]) voor imatinib.
Bij totaal 43% van de patiënten in de dasatinib-arm en 82% in de imatinib-arm mislukte de behandeling. Een mislukking was gedefinieerd als ziekteprogressie of crossover naar de andere behandelarm (geen respons, intolerantie voor de onderzoeksmedicatie, etc.).
De frequentie van MMR (gedefinieerd als BCR-ABL/mRNA ≤ 0,1% bij realtime kwantitatieve-PCR in perifere bloedmonsters) voorafgaand aan de crossover was 29% voor dasatinib en 12% voor imatinib.
Studie 2
Een open-label, enkelarmig, multicenter onderzoek werd uitgevoerd bij patiënten die resistent of intolerant waren voor imatinib (d.w.z. patiënten die een significante toxiciteit ondervonden tijdens de behandeling met imatinib welke verdere behandeling uitsloot).
In totaal 387 patiënten kregen dasatinib 70 mg tweemaal daags (288 resistent en 99 intolerant). De mediane tijd van diagnose tot aanvang van de behandeling was 61 maanden. Het merendeel van de patiënten (53%) was daarvoor al gedurende meer dan 3 jaar behandeld met imatinib. De meeste resistente patiënten (72%) kregen imatinib doseringen hoger dan 600 mg. 35% van de patiënten had naast imatinib ook eerder cytotoxische chemotherapie ondergaan, 65% was eerder behandeld met interferon en 10% had in het verleden een stamceltransplantatie ondergaan. Achtendertig procent van de patiënten had baselinemutaties waarvan bekend is dat ze resistentie tegen imatinib kunnen veroorzaken. De mediane behandelduur met dasatinib was 24 maanden, waarbij 51% van de patiënten tot nu toe al langer dan 24 maanden behandeld wordt. De resultaten op het gebied van de werkzaamheid worden samengevat in Tabel 11. MCyR werd bereikt bij 55% van de imatinib-resistente patiënten en bij 82% van de imatinib-intolerante patiënten. In een follow-up van minimaal 24 maanden hadden 21 van de 240 patiënten die een MCyR had bereikt progressie van het ziektebeeld en bereikten zij de mediane duur van de MCyR niet.
Gebaseerd op de Kaplan-Meier schatting behield 95% (95% BI: [92%-98%]) van de patiënten MCyR gedurende 1 jaar en 88% (95% BI: [83%-93%]) behield MCyR gedurende 2 jaar. Het deel van de patiënten die CCyR gedurende 1 jaar behield was 97% (95% BI: [94%-99%]) en gedurende 2 jaar was het deel 90% (95% BI: [86%-95%]). Tweeënveertig procent van de imatinib-resistente patiënten zonder voorafgaand MCyR op imatinib (n= 188) bereikte een MCyR met dasatinib.
Er waren 45 verschillende BCR-ABL mutaties bij 38% van de patiënten, die aan het onderzoek begonnen. Complete hematologische respons of MCyR werd bereikt bij patiënten met een verscheidenheid aan BCR-ABL mutaties die worden geassocieerd met imatinib-resistentie met uitzondering van T315I. De MCyR waarden na 2 jaar waren vergelijkbaar voor patiënten met elke BCR-ABL mutatie, P-loop mutatie of geen mutatie bij de start van het onderzoek (respectievelijk 63%, 61% en 62%).
Onder imatinib-resistente patiënten, was de geraamde PFS 88% (95% BI: [84%-92%]) na 1 jaar en 75% (95% BI: [69%-81%]) na 2 jaar. Onder de imatinib-intolerante patiënten, was de geraamde PFS 98% (95% BI: [95%-100%]) na 1 jaar en 94% (95% BI: [88%-99%]) na 2 jaar.
De waarde voor de MMR na 24 maanden was 45% (35% voor imatinib-resistente patiënten en 74% voor imatinib-intolerante patiënten).
Acceleratiefase CML
Een open-label, enkelarmig, multicenter onderzoek werd uitgevoerd bij patiënten die intolerant of resistent waren voor imatinib. In totaal 174 patiënten kregen dasatinib 70 mg tweemaal daags (161 resistent en 13 intolerant voor imatinib). De mediane tijd van diagnose tot aanvang van de behandeling was 82 maanden. De mediane behandelduur met dasatinib was 14 maanden, waarbij 31% van de patiënten tot nu toe al langer dan 24 maanden behandeld wordt. De mate van major moleculaire respons (beoordeeld bij 41 patiënten met CCyR) was 46% na 24 maanden. Verdere resultaten op het gebied van de werkzaamheid worden samengevat in Tabel 11.
Myeloïde blastaire crisis CML
Een open-label, enkelarmig, multicenter onderzoek werd uitgevoerd bij patiënten die intolerant of resistent waren voor imatinib. In totaal 109 patiënten kregen dasatinib 70 mg tweemaal daags (99 resistent en 10 intolerant voor imatinib). De mediane tijd van diagnose tot aanvang van de behandeling was 48 maanden. De mediane behandelduur met dasatinib was 3,5 maanden, waarbij 12% van de patiënten tot nu toe al langer dan 24 maanden behandeld wordt. De mate van major moleculaire respons (beoordeeld bij 19 patiënten met CCyR) was 68% na 24 maanden. Verdere resultaten op het gebied van de werkzaamheid worden samengevat in Tabel 11.
CML in de lymfoïde blastaire fase en Ph+ ALL
Een open-label, enkelarmig, multicenter onderzoek werd uitgevoerd bij patiënten met lymfoïde blastaire crisis van CML of Ph+ ALL, die resistent of intolerant waren voor eerdere imatinibtherapie. In totaal 48 patiënten met lymfoïde blasten-CML kregen dasatinib 70 mg tweemaal daags (42 resistent en 6 intolerant voor imatinib). De mediane tijd van diagnose tot aanvang van de behandeling was 28 maanden. De mediane behandelduur met dasatinib was 3 maanden waarvan 2% van de patiënten tot nu toe langer dan 24 maanden behandeld wordt. De mate van major moleculaire respons (bij alle 22 behandelde patiënten met CCyR) was 50% na 24 maanden. Bovendien kregen in totaal 46 patiënten met Ph+ ALL dasatinib 70 mg tweemaal daags (44 resistent en 2 intolerant voor imatinib). De mediane tijd van diagnose tot aanvang van de behandeling was 18 maanden. De mediane behandelduur met dasatinib was 3 maanden, waarbij 7% van de patiënten tot nu toe al langer dan 24 maanden behandeld wordt. De mate van major moleculaire respons (bij alle 25 behandelde patiënten met CCyR) was 52% na 24 maanden. Verdere resultaten op het gebied van de werkzaamheid worden samengevat in Tabel 11. Opmerkelijk was, dat een uitgebreide hematologische respons (MaHR) snel bereikt werd (de meeste binnen 35 dagen na de eerste toediening van dasatinib bij patiënten met lymfoïde blasten-CML en binnen 55 dagen bij patiënten met Ph+ ALL).
Tabel 11: Werkzaamheid in fase II enkelarmig klinisch onderzoek met dasatiniba
Chronisch (n = 387) | Acceleratie (n = 174) | Myeloïd blastair (n = 109) | Lymfoïde blastair (n = 48) | Ph+ ALL (n= 46) | |||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Hematologische responsb (%) | |||||||||||
MaHR (95 % BI) | n/a | 64% (57 ‒ 72) | 33% (24 ‒ 43) | 35% (22 ‒ 51) | 41% (27-57) | ||||||
CHR (95 % BI) | 91% (88 ‒ 94) | 50% (42 ‒ 58) | 26% (18 ‒ 35) | 29% (17 ‒ 44) | 35% (21-50) | ||||||
NEL (95 % BI) | n/a | 14% (10 ‒ 21) | 7% (3 ‒ 14) | 6% (1 ‒ 17) | 7% (1-18) | ||||||
| Duur van MaHR (%; Kaplan-Meier schattingen) | |||||||||||
| n.v.t. | 79% (71 ‒ 87) | 71% (55 ‒ 87) | 29% (3 ‒ 56) | 32% (8-56) | ||||||
| n.v.t. | 60% (50 ‒ 70) | 41% (21 ‒ 60) | 10% (0 ‒ 28) | 24% (2-47) | ||||||
| Cytogenetische responsc (%) | |||||||||||
| MCyR (95 % BI) | 62% (57 ‒ 67) | 40% (33 ‒ 48) | 34% (25 ‒ 44) | 52% (37 ‒ 67) | 57% (41 ‒ 71) | ||||||
| CCyR (95 % BI) | 54% (48 ‒ 59) | 33% (26 ‒ 41) | 27% (19 ‒ 36) | 46% (31 ‒ 61) | 54% (39 ‒ 69) | ||||||
| Overleving (%; Kaplan-Meier schatting) | |||||||||||
| Progressievrij | |||||||||||
| 1 jaar | 91% (88 ‒ 94) | 64% (57 ‒ 72) | 35% (25 ‒ 45) | 14% (3 ‒ 25) | 21% (9 ‒ 34) | ||||||
| 2 jaar | 80% (75 ‒ 84) | 46% (38 ‒ 54) | 20% (11 ‒ 29) | 5% (0 ‒ 13) | 12% (2 ‒ 23) | ||||||
| Totaal | |||||||||||
| 1 jaar | 97% (95 ‒ 99) | 83% (77 ‒ 89) | 48% (38 ‒ 59) | 30% (14 ‒ 47) | 35% (20 ‒ 51) | ||||||
| 2 jaar | 94% (91 ‒ 97) | 72% (64 ‒ 79) | 38% (27 ‒ 50) | 26% (10 ‒ 42) | 31% (16 ‒ 47) | ||||||
De gegevens in deze tabel zijn afkomstig van onderzoeken waarbij gebruik gemaakt werd van een startdosering van 70 mg tweemaal daags. Zie rubriek 4.2 voor de aanbevolen startdosering.
a De vetgedrukte getallen betreffen de resultaten van primaire eindpunten
b Hematologische responscriteria (alle responsen bevestigd na 4 weken): uitgebreide hematologische respons (MaHR) = complete hematologische respons (CHR) + geen aanwijzingen voor leukemie (NEL).
CHR (chronische CML): witte bloedcellen (WBC) ≤ institutionele ULN, trombocyten < 450.000/mm3, geen blasten of promyelocyten in het perifere bloed, < 5% myelocyten plus metamyelocyten in het perifere bloed, < 20% basofielen in het perifere bloed en geen extramedullaire activiteit..
CHR (gevorderd stadium CML/Ph+ ALL): WBC ≤ institutionele ULN, ANC ≥ 1000/mm3, trombocyten ≥ 100.000/mm3, geen blasten of promyelocyten in het perifere bloed, beenmergblasten ≤ 5%, < 5% myelocyten plus metamyelocyten in het perifere bloed, < 20% basofielen in het perifere bloed en geen extramedullaire activiteit.
NEL: dezelfde criteria als voor CHR maar ANC ≥ 500/mm3 en < 1.000/mm3 en/of trombocyten ≥ 20.000/mm3 en ≤ 100.000/mm3.
c Cytogenetische responscriteria: compleet (0% Ph+ metafasen) of partieel (> 0%-35%). De uitgebreide cytogenetische respons (MCyR) (0%-35%) is een combinatie van de complete en partiële responsen.
n.v.t. = niet van toepassing; BI = betrouwbaarheidsinterval; ULN = bovenlimiet van normaalbereik.
Het resultaat bij patiënten met beenmergtransplantatie na dasatinib behandeling is nog niet volledig onderzocht.
Fase-III klinische onderzoeken bij patiënten met CML in de chronische, geaccelereerde of de myeloïde blastaire fase en Ph+ ALL die resistent of intolerant waren voor imatinib
Twee gerandomiseerde, open-label onderzoeken werden uitgevoerd om de werkzaamheid vast te stellen van dasatinib eenmaal daags vergeleken met dasatinib tweemaal daags toegediend. De hieronder beschreven resultaten zijn gebaseerd op een follow-up van minimum 2 jaar en 7 jaar na aanvang van de behandeling met dasatinib.
Studie 1
Tijdens het onderzoek naar CML in de chronische fase, was het primaire eindpunt MCyR in imatinib-resistente patiënten. Het belangrijkste secundaire eindpunt was MCyR bij het totale dagelijkse doseringsniveau in imatinib-resistente patiënten. Andere secundaire eindpunten waren de duur van MCyR, PFS en gehele overleving. Een totaal van 670 patiënten, van wie 497 imatinib-resistent waren, werden gerandomiseerd in de groep met eenmaal daags 100 mg dasatinib, eenmaal daags 140 mg, tweemaal daags 50 mg of tweemaal daags 70 mg. De mediane duur van de behandeling van alle patiënten die nog onder behandeling zijn met een minimum van 5 jaar follow-up (n = 205) was 59 maanden (spreiding 28 66 maanden). De mediane behandelduur voor alle patiënten na 7 jaar follow-up was 29,8 maanden (spreiding < 1 92,9 maanden).
Werkzaamheid met het eenmaal daagse schema werd in alle dasatinib behandelgroepen bereikt en een vergelijkbare werkzaamheid (non-inferioriteit) met het tweemaal daagse schema bij het primaire eindpunt voor de werkzaamheid werd aangetoond (verschil in MCyR 1,9%; 95% betrouwbaarheidsinterval [-6,8%-10,6%]); de dosering aan 100 mg eenmaal daags toonde echter een verbeterde veiligheid en tolerantie. Werkzaamheidsresultaten worden weergegeven in Tabel 12 en 13.
Tabel 12: Werkzaamheid van dasatinib in fase 3-dosisoptimaliseringsstudie: imatinib-resistente of -intolerante patiënten met CML in de chronische fase (resultaten na 2 jaar)a
| Alle patiënten | n = 167 | ||
|---|---|---|---|
| Imatinib-resistente patiënten | n = 124 | ||
| Hematologisch responspercentageb (%) (95% BI) | |||
| CHR | 92% (86 – 95) | ||
| Cytogenetische responsc (%) (95% BI) | |||
| MCyR | |||
| Alle patiënten | 63% (56 – 71) | ||
| Imatinib-resistente patiënten | 59% (50 – 68) | ||
| CCyR | |||
| Alle patiënten | 50% (42 – 58) | ||
| Imatinib- resistente patiënten | 44% (35 – 53) | ||
| Belangrijke moleculaire respons bij patiënten die CCyR bereikend (%) (95% BI) | |||
| Alle patiënten | 69% (58 – 79) | ||
| Imatinib- resistente patiënten | 72% (58 – 83) | ||
a Resultaten gemeld bij de aanbevolen startdosis van 100 mg eenmaal daags.
b Hematologische-responscriteria (alle responsen bevestigd na 4 weken): complete hematologische respons (CHR) (chronische CML): WBC ≤ institutioneel ULN, plaatjes < 450.000/mm3, geen blasten of promyelocyten in perifeer bloed, < 5% myelocyten plus metamyelocyten in perifeer bloed, basofielen in perifeer bloed < 20%, en geen extramedullaire betrokkenheid.
c Cytogenetische responscriteria: compleet (0% Ph+ metafasen) of partieel (> 0% – 35%). MCyR (0% – 35%) combineert zowel complete en partiële responsen.
d Major moleculaire responscriteria: gedefinieerd als BCR-ABL/controle transcripts ≤ 0,1% door middel van RQ-PCR in perifere bloedmonsters
Tabel 13: Werkzaamheid op lange termijn van dasatinib fase 3-dosisoptimaliserings-studie: imatinibresistente of -intolerante patiënten met CML in chronische fasea
| Minimale follow-up periode | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 1 jaar | 2 jaar | 5 jaar | 7 jaar | |||||||||
| Major moleculaire respons | ||||||||||||
| Alle patiënten | n/a | 37% (57/154) | 44% (71/160) | 46% (73/160) | ||||||||
| Imatinib-resistente patiënten | n/a | 35% (41/117) | 42% (50/120) | 43% (51/120) | ||||||||
| Imatinib-intolerante patiënten | n/a | 43% (16/37) | 53% (21/40) | 55% (22/40) | ||||||||
| Progressievrije overlevingb | ||||||||||||
| Alle patiënten | 90% (86 – 95) | 80% (73 – 87) | 51% (41 – 60) | 42% (33 – 51) | ||||||||
| Imatinib-resistente patiënten | 88% (82 – 94) | 77% (68 – 85) | 49% (39 – 59) | 39% (29 – 49) | ||||||||
| Imatinib-intolerante patiënten | 97% (92 – 100) | 87% (76 – 99) | 56% (37 – 76) | 51% (32 – 67) | ||||||||
| Totale overleving | ||||||||||||
| Alle patiënten | 96% (93 – 99) | 91% (86 – 96) | 78% (72 – 85) | 65% (56 – 72) | ||||||||
| Imatinib-resistente patiënten | 94% (90 – 98) | 89% (84 – 95) | 77% (69 – 85) | 63% (53 – 71) | ||||||||
| Imatinib-intolerante patiënten | 100% (100 – 100) | 95% (88 – 100) | 82% (70 – 94) | 70% (52 – 82) | ||||||||
a Resultaten gemeld bij de aanbevolen startdosis van 100 mg eenmaal daags
b Progressie werd gedefinieerd als een toename in aantal WB, verlies van CHR of MCyR, een ≥30% toename in Ph+ metafasen, bevestigde AP/BP of dood. Progressievrije overleving werd geanalyseerd volgens het intent-to-treat principe en patiënten werden gevolgd tot voorvallen inclusief vervolgtherapie
Uitgaande van de Kaplan-Meier schattingen was het aantal patiënten behandeld met dasatinib 100 mg eenmaal daags met blijvende MCyR gedurende 18 maanden 93% (95% BI: [88%-98%]).
Effectiviteit werd tevens vastgesteld bij patiënten met een imatinib-intolerantie. Bij deze patiëntenpopulatie die eenmaal daags 100 mg toegediend kregen werd in 77% MCyR bereikt en in 67% CCyR.
Studie-2
Tijdens het onderzoek naar CML in de gevorderde fase en Ph+ ALL was het primaire eindpunt MaHR. Een totaal van 611 patiënten werden gerandomiseerd in de groep van eenmaal daags 100 mg dasatinib of de groep van tweemaal daags 70 mg. De mediane duur van de behandeling was ongeveer 6 maanden (bereik 0,03 - 31 maanden).
Het eenmaal daagse schema toonde vergelijkbare werkzaamheid (non-inferioriteit) met het tweemaal daagse schema bij het primaire eindpunt voor de werkzaamheid (verschil in MaHR 0,8%; 95% betrouwbaarheidsinterval [-7,1% - 8,7%]); de dosering van 140 mg eenmaal daags toonde echter een verbeterde veiligheid en tolerantie.
De respons-aantallen zijn weergegeven in Tabel 14.
Tabel 14: Werkzaamheid van dasatinib tijdens fase III-dosisoptimaliseringsstudie: gevorderde fase CML en Ph+ ALL (resultaten na 2 jaar)a
Vernseld (n= 158) | Myeloïde blastair (n= 75) | Lymfoïde blastair (n= 33) | Ph+ALL (n = 40) | |
|---|---|---|---|---|
MaRb (95% BI) | 66% (59-74) | 28% (18-40) | 42% (26-61) | 38% (23-54) |
| CHRb (95% BI) | 47% (40-56) | 17% (10-28) | 21% (9-39) | 33% (19-49) |
NELb (95% BI) | 19% (13-26) | 11% (5-20) | 21% (9-39) | 5% (1-17) |
MCyRc (95% BI) | 39% (31-47) | 28% 18-40) | 52% (34-69) | 70% (54-83) |
CCyR (95% BI) | 32% (25-40) | 17% (10-28) | 39% (23-58) | 50% (34-66) |
- a Resultaten gemeld bij de aanbevolen startdosis van 140 mg eenmaal daags (zie rubriek 4.2).
b Hematologische responscriteria (alle responsen bevestigd na 4 weken): major hematologische respons (MaHR) = volledige hematologische respons (CHR) + geen aanwijzingen voor leukemie (NEL).
CHR: WBC ≤ institutioneel ULN, ANC ≥ 1.000/mm3, trombocyten 100.000/mm3, geen blasten of promyleocyten in perifeer bloed, beenmerg blasten ≤ 5%, < 5% myelocyten plus metamyelocyten in perifeer bloed, basofielen in perifeer bloed < 20% en geen extramedullaire betrokkenheid.
NEL: dezelfde criteria zoals bij CHR maar ANC ≥ 500/mm3 en < 1.000/mm3 of trombocyten ≥ 20.000/mm3 en ≤ 100.000/mm3.
- c MCyR combineert beide volledige (0% Ph+ metafasen) en partiële (> 0%-35%) responsen. BI = betrouwbaarheidsinterval; ULN = bovenlimiet van normaalwaarde.
Bij patiënten met CML in een versnelde fase die behandeld worden met een dosis van 140 mg eenmaal daags werd de mediaan voor de duur van MaHR en de mediaan van totale overleving niet bereikt en was de mediaan voor PFS 25 maanden.
Voor patiënten in de myeloïde blastaire fase CML die behandeld werden met de dosis van 140 mg eenmaal daags was de mediaan voor de duur van MaHR 8 maanden, de mediaan voor PFS was
4 maanden en de mediaan van totale overleving was 8 maanden. Bij patiënten in de lymfoïde blastaire fase CML die behandeld werden met de dosis van 140 mg eenmaal daags was de mediaan voor de duur van de MaHR 5 maanden, de mediaan voor PFS was 5 maanden en de mediaan voor totale overleving was 11 maanden.
Voor patiënten met Ph+ ALL die behandeld werden met de dosis van 140 mg eenmaal daags was de mediaan voor de duur van MaHR 5 maanden, de mediaan voor PFS 4 maanden en de mediaan voor totale overleving was 7 maanden.
Pediatrische patiënten
Pediatrische patiënten met CML
Van de 130 patiënten met chronische fase CML (CML-CP) die behandeld werden in twee pediatrische studies, een open label, niet-gerandomiseerd, fase-I-onderzoek met verschillende doses en een open- label, niet-gerandomiseerd fase-II-onderzoek waren 84 patiënten (uitsluitend uit het fase-II-onderzoek) nieuw gediagnosticeerd met CML-CP en 46 patiënten (17 uit het fase-I-onderzoek en 29 uit het fase- II-onderzoek) resistent of intolerant voor eerdere behandeling met imatinib. Zevenennegentig van de 130 pediatrische patiënten met CML-CP werden behandeld met dasatinib tabletten 60 mg/m2 éénmaal per dag (maximale dosis van 100 mg eenmaal daags voor patiënten met hoge BSA). Patiënten werden behandeld tot ziekteprogressie of onacceptabele toxiciteit.
Belangrijke eindpunten voor het meten van werkzaamheid waren: 'complete cytogenetic response' (CCyR), 'major cytogenetic response' (MCyR) en 'major molecular response' (MMR). De resultaten zijn weergegeven in Tabel 15..
Tabel 15: Werkzaamheid van dasatinib bij pediatrische patiënten met CML-CP. Cumulatieve respons in de tijd naar minimale follow-up periode
| 3 maanden | 6 maanden | 12 maanden | 24 maanden | |
|---|---|---|---|---|
| CCyR | ||||
| (95% BI) | ||||
| Nieuw gediagnosticeerd | 43.1% | 66.7% | 96.1% | 96.1% |
| (N = 51)a | (29.3, 57.8) | (52.1, 79.2) | (86.5, 99.5) | (86.5, 99.5) |
| Na imatinib | 45.7% | 71.7% | 78.3% | 82.6% |
| (N = 46)b | (30.9, 61.0) | (56.5, 84.0) | (63.6, 89.1) | (68.6, 92.2) |
| MCyR | ||||
| (95% BI) | ||||
| Nieuw gediagnosticeerd | 60.8% | 90.2% | 98.0% | 98.0% |
| (N = 51)a | (46.1, 74.2) | (78.6, 96.7) | (89.6, 100) | (89.6, 100) |
| Na imatinib | 60.9% | 82.6% | 89.1% | 89.1% |
| (N = 46)b | (45.4, 74.9) | (68.6, 92.2) | (76.4, 96.4) | (76.4, 96.4) |
| MMR | ||||
| (95% BI) | ||||
| Nieuw gediagnosticeerd | 7.8% | 31.4% | 56.9% | 74.5% |
| (N = 51)a | (2.2, 18.9) | (19.1, 45.9) | (42.2, 70.7) | (60.4, 85.7) |
| Na imatinib | 15.2% | 26.1% | 39.1% | 52.2% |
| (N = 46)b | (6.3, 28.9) | (14.3, 41.1) | (25.1, 54.6) | (36.9, 67.1) |
a Patiënten uit een fase-II-onderzoek bij pediatrische patiënten met nieuw gediagnosticeerde CML-CP die de orale tablet als toedieningsvorm kregen
b Patiënten uit fase-I- en fase-II-onderzoeken bij pediatrische patiënten bij imatinib-resistente of intolerante CML-CP die de orale tablet toedieningsvorm kregen
In het fase-I-onderzoek bij pediatrische patiënten, na een minimale follow up van 7 jaar onder 17 CML-CP patiënten die imatinib-resistent of intolerant waren, was de mediane duur van PFS 53,6 maanden en het percentage van OS was 82,4%.
In het fase-II-onderzoek bij pediatrische patiënten die de tablet ontvingen, was het geschatte 24- maanden PFS percentage onder de 51 patiënten met nieuwe gediagnosticeerde CML-CP 94,0% (82,6, 98,0) en 81,7% (61,4, 92,0) bij de 29 patiënten met CML-CP die imatinib-resistent/intolerant waren. Na 24 maanden van follow-up, was de OS bij nieuw gediagnosticeerde patiënten 100%, en 96,6% bij imatinib-resistente of intolerante patiënten.
In het fase-II-pediatrische onderzoek, vertoonden 1 nieuw gediagnosticeerde en 2 imatinib-resistente of intolerante patiënten progressie naar CML in blastaire fase.
Er waren 33 nieuw gediagnosticeerde pediatrische patiënten met CML-CP die dasatinib poeder voor orale suspensie kregen in een dosis van 72 mg/m2. Deze dosis geeft 30% lagere blootstelling vergeleken met de aanbevolen dosis (zie rubriek 5.2). Bij deze patiënten waren CCyR en MMR CCyR: 87.9% [95%-BI. (71,8-96,6)] en MMR: 45,5% [95%-BI: (28,1-63,6)] na 12 maanden.
Van de met dasatinib-behandelde pediatrische patiënten met CML-CP die eerder waren blootgesteld aan imatinib, waren de mutaties die aan het einde van de behandeling werden gedetecteerd: T315A, E255K en F317L. E255K en F317L werden echter ook voor de behandeling gevonden. Er werden geen mutaties gedetecteerd bij nieuw gediagnosticeerde CML-CP patiënten aan het einde van de behandeling.
Pediatrische patiënten met ALL
De werkzaamheid van dasatinib in combinatie met chemotherapie werd beoordeeld in een registratiestudie bij pediatrische patiënten boven de 1 jaar met nieuw gediagnosticeerde Ph+ ALL.
In deze multicenter, historisch gecontroleerde fase-III-studie met dasatinib toegevoegd aan standaard chemotherapie, kregen 106 patiënten met nieuw gediagnosticeerde Ph+ ALL, waarvan 104 patiënten bevestigde Ph+ALL hadden, dasatinib in een dagelijkse dosis van 60 mg/m2 in een continu doseerschema gedurende 24 maanden, in combinatie met chemotherapie. Tweeëntachtig patiënten kregen alleen dasatinib-tabletten en 24 patiënten kregen minstens één keer de poeder voor orale suspensie, 8 daarvan kregen uitsluitend de poeder voor orale suspensie. Het backbone-chemotherapie-regime was hetzelfde als wat gebruikt werd in de AIEOP-BFM ALL 2000 studie (chemotherapeutisch standaard chemotherapieprotocol voor meerdere middelen). Het primaire eindpunt voor werkzaamheid was een incidentvrije overleving (event-free-survival - EFS) van 3-jaar, deze was 65,5% (55,5-73,7).
Het negatieve percentage voor ‘minimal residual disease’ (MRD), zoals bepaald met Ig/TcR herrangschikking was 71,7% tegen het einde van de consolidatie bij alle patiënten. Wanneer dit percentage werd gebaseerd op de 85 patiënten met beoordeelbare Ig/TcR bepaling, was de schatting 89,4%. De MRD-negatieve percentages aan het einde van de inductie en consolidatie, zoals berekend met behulp van flowcytometrie, waren respectievelijk 66,0% en 84,0%.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van dasatinib werd onderzocht bij 229 gezonde volwassen proefpersonen en 84 patiënten.
Absorptie
Dasatinib wordt door patiënten na orale toediening snel geabsorbeerd, met piekconcentraties tussen 0,5 en 3 uur. De toename van de gemiddelde blootstelling (AUCτ) na orale toediening is ongeveer evenredig met de dosisverhoging in het doseringsgebied van 25 mg tot 120 mg tweemaal daags. De totale gemiddelde terminale halfwaardetijd van dasatinib is bij de patiënten ongeveer 5 tot 6 uur.
Uit gegevens van gezonde proefpersonen die 30 minuten na een vetrijke maaltijd een enkele dosis van 100 mg dasatinib kregen toegediend, bleek een toename van de gemiddelde AUC voor dasatinib van 14%. Een vetarme maaltijd, 30 minuten voor toediening van dasatinib, resulteerde in een toename van de gemiddelde AUC voor dasatinib met 21%. De waargenomen voedseleffecten hebben geen klinisch relevante veranderingen in blootstelling tot gevolg. De variabiliteit in blootstelling aan dasatinib is hoger in nuchtere condities (47% CV) dan bij inname na een vetarme maaltijd (39% CV) of vetrijke maaltijd (32% CV).
Op basis van de PK-analyse van de patiëntenpopulatie werd geschat dat de variabiliteit in blootstelling aan dasatinib vooral werd veroorzaakt door de variabiliteit in biologische beschikbaarheid tussen waarnemingen (44% CV) en in mindere mate door variabiliteit in biologische beschikbaarheid of klaring tussen individuen (respectievelijk 30% en 32% CV). Er wordt niet verwacht dat de willekeurige variabiliteit in blootstelling tussen waarnemingen een invloed heeft op de cumulatieve blootstelling en effectiviteit of veiligheid.
Distributie
Bij patiënten heeft dasatinib een groot schijnbaar distributievolume (2.505 l), variatiecoëfficiënt (CV%) 93%, wat erop wijst dat het geneesmiddel ruim wordt gedistribueerd in de extravasculaire ruimte. Bij klinisch relevante dasatinibconcentraties was de binding aan plasma-eiwitten ongeveer 96%, vastgesteld bij in vitro-experimenten.
Biotransformatie
Dasatinib wordt bij de mens in hoge mate omgezet tot metabolieten via een groot aantal enzymen. Bij gezonde proefpersonen die 100 mg [14C]-gelabeld dasatinib kregen toegediend, maakte onveranderd dasatinib 29% uit van de circulerende radioactiviteit in het plasma. De plasmaconcentratie en de gemeten in vitro-activiteit wijzen erop, dat de metabolieten van dasatinib waarschijnlijk geen grote rol spelen bij de waargenomen farmacologische effecten van het product. CYP3A4 is een belangrijk enzym bij de metabolisering van dasatinib.
Eliminatie
De mediane terminale halfwaardetijd van dasatinib is 3 tot 5 uur. De mediane aantoonbare orale klaring is 363,8 l/uur (CV% 81,3%).
Dasatinib wordt voornamelijk uitgescheiden via de feces, voor het grootste deel als metabolieten. Na een enkele orale dosis van [14C]-gelabeld dasatinib werd ongeveer 89% van de dosis binnen 10 dagen geëlimineerd. Respectievelijk 4% en 85% van de radioactiviteit werd teruggevonden in de urine en de feces. Het onveranderde dasatinib in urine en feces was respectievelijk 0,1 en 19% van de dosis, de rest van de dosis werd teruggevonden als metabolieten.
Lever- en nierfunctiestoornissen
Het effect van leverfunctiestoornissen op de farmacokinetiek van dasatinib bij een enkele dosis werd onderzocht bij 8 patiënten met matig verminderde leverfunctie, die een dosis van 50 mg kregen, en bij 5 patiënten met ernstig verminderde leverfunctie, die een dosis van 20 mg kregen; deze patiënten werden vergeleken met gezonde patiënten die 70 mg dasatinib kregen. De gemiddelde Cmax en AUC van dasatinib, aangepast voor de dosis van 70 mg, daalde met respectievelijk 47% en 8% bij patiënten met een matig verminderde leverfunctie, vergeleken met patiënten met een normale leverfunctie. Bij patiënten met ernstig verminderde leverfunctie was de gemiddelde Cmax en AUC van dasatinib, aangepast voor de dosis van 70 mg, gedaald met respectievelijk 43% en 28%, vergeleken met patiënten met een normale leverfunctie (zie rubrieken 4.2 en 4.4).
Dasatinib en zijn metabolieten worden vrijwel niet via de nieren uitgescheiden.
Pediatrische patiënten
De farmacokinetiek van dasatinib is onderzocht bij 104 pediatrische patiënten met leukemie of solide tumoren (72 die de orale tablet kregen en 32 die de poeder voor orale suspensie kregen).
In een pediatrische farmacokinetische studie, lijkt de naar dosering genormaliseerde blootstelling (Cavg, Cmin en Cmax) vergelijkbaar tussen 21 patiënten met CP-CML en 16 patiënten met Ph+ ALL.
De farmacokinetiek van dasatinib in tabletvorm werd onderzocht bij 72 pediatrische patiënten met terugkerende of refractaire leukemie of solide tumoren bij orale doses variërend van 60 tot 120 mg/m2 eenmaal daags en 50 tot 110 mg/m2 tweemaal daags. De gegevens van twee studies werden gepoold en toonden aan dat dasatinib snel werd geabsorbeerd. Gemiddelde Tmax werd waargenomen tussen 0,5 en 6 uur en de gemiddelde halfwaardetijd varieerde van 2 tot 5 uur bij alle dosisniveaus en leeftijdsgroepen. De PK voor dasatinib was dosis-proportioneel met een aan de dosis gerelateerde stijging in blootstelling bij pediatrische patiënten. Er was geen significant verschil in de PK van dasatinib tussen kinderen en adolescenten. De geometrische gemiddelden van dosisgenormaliseerde Cmax, AUC (0-T) en AUC (INF) van dasatinib bleken vergelijkbaar tussen kinderen en adolescenten bij verschillende dosisniveaus. Een op PPK-model gebaseerde simulatie voorspelde dat de doseringsaanbeveling op basis van lichaamsgewicht zoals beschreven voor de tablet in rubriek 4.2, naar verwachting een vergelijkbare blootstelling oplevert als een tabletdosering van 60 mg/m2. Met deze gegevens moet rekening worden gehouden als patiënten overstappen van tabletten op poeder voor orale suspensie of vice versa.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Het niet-klinische veiligheidsprofiel van dasatinib werd beoordeeld in een reeks in vitro- en in vivo-onderzoeken bij muizen, ratten, apen en konijnen.
De primaire toxische reacties werden waargenomen in de gastro-intestinale, hematopoëtische en lymfoïde systemen. De gastro-intestinale toxiciteit bij ratten en apen was dosisgelimiteerd, omdat de darm een constant doelorgaan was. Bij ratten ging een minimale tot kleine afname van het aantal erytrocyten gepaard met veranderingen in het beenmerg; vergelijkbare veranderingen traden op bij apen, maar met een lagere incidentie. De lymfoïde toxiciteit bij ratten bestond uit lymfoïde depletie van de lymfeklieren, milt en thymus en afname van het gewicht van de lymfoïde organen. De veranderingen in de gastro-intestinale, hematopoëtische en lymfoïde systemen waren reversibel na beëindiging van de behandeling.
De veranderingen aan de nieren bij apen die 9 maanden lang behandeld waren, bleven beperkt tot een toename van niet geneesmiddel gerelateerde mineralisatie in de nieren. In een onderzoek met toediening van een acute, enkele orale dosis aan apen werden huidbloedingen waargenomen, maar die werden niet gezien in onderzoeken met herhaalde dosis bij apen of ratten. Bij ratten werd in vitro de trombocytenaggregatie door dasatinib geremd en in vivo de bloedingstijd bij huidbloedingen verlengd; het veroorzaakte echter geen spontane bloedingen.
De in vitro-werking van dasatinib bij hERG- en Purkinjevezelproeven wees op potentie voor verlenging van de cardiale ventriculaire repolarisatie (QT-interval). In een in vivo-onderzoek met enkele doses bij apen, die bij bewustzijn waren en via telemetrie werden geobserveerd, traden echter geen veranderingen op in het QT-interval of de vorm van de ECG-golven.
Bij in vitro-onderzoek met bacteriële cellen was dasatinib niet mutageen (Ames-test) en bij een in vivo-micronucleusonderzoek bij de rat was het niet genotoxisch. Dasatinib was in vitro clastogeen voor delende ovariumcellen van de Chinese hamster (CHO).
Dasatinib had geen invloed op de fertiliteit van mannetjes en vrouwtjes in een conventioneel onderzoek naar fertiliteit en vroege embryo-ontwikkeling bij ratten, maar induceerde sterfte van embryo's bij doseringen, die in de buurt komen van de klinische blootstelling bij de mens. In embryofoetale ontwikkelingsonderzoeken veroorzaakte dasatinib eveneens sterfte van de embryo’s die gepaard ging met verkleining van de nesten van ratten evenals afwijkingen van het foetale skelet bij ratten en konijnen. Deze effecten kwamen voor bij doses die geen maternale toxiciteit veroorzaakten. Dit wijst erop dat dasatinib een selectief reproductievergif is van innesteling tot voltooiing van de organogenese.
Bij muizen veroorzaakte dasatinib een dosisgerelateerde immunosuppressie, die effectief behandeld kon worden met dosisvermindering en/of aanpassingen in het doseringsschema. In een in vitro-experiment met neutraalroodopname door muizenfibroblasten bleek dasatinib fototoxische eigenschappen te hebben. Dasatinib wordt in vivo niet fototoxisch geacht na een enkele orale dosis aan haarloze vrouwelijke muizen. Deze dosis kwam overeen met een blootstelling tot aan driemaal de humane blootstelling als gevolg van de toediening van de geadviseerde therapeutische dosis (gebaseerd op de AUC).
In een twee jaar durende carcinogeniteitstudie werden orale dasatinibdoseringen van 0,3, 1, en 3 mg/kg/dag toegediend aan ratten. De hoogste dosis resulteerde in een blootstelling aan een plasmaconcentratie (AUC) die vergelijkbaar is met de humane blootstelling bij de aanbevolen startdosering die variëren van 100 mg tot 140 mg per dag. Een statistisch significante toename in de gecombineerde incidentie van plaveiselcelcarcinomen en papillomen in de baarmoeder en baarmoederhals werd waargenomen bij een met hoge dosis behandelde vrouwelijke ratten en van prostaat adenoom bij met een lage dosis behandelde mannetjes. De relevantie voor de mens van de bevindingen uit de carcinogeniteitsstudie bij ratten is niet bekend.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose (type 101)
Microkristallijne cellulose (type 102)
Lactosemonohydraat
Hydroxypropylcellulose
Natriumcroscarmellose
Magnesiumstearaat
Filmomhulling
Hypromellose
Titaniumdioxide (E171)
Triethylcitraat
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
30 maanden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Dasatinib Vivanta 20 mg, 50 mg, 70 mg filmomhulde tabletten
oPA /Al/PVC-aluminium blisterverpakkingen met 30, 56 en 60 filmomhulde tabletten.
Hoge-dichtheid polyethyleen (HDPE) flessen met een silicagel droogmiddel met polypropyleen schroefdop en met een voor kinderen moeilijk te openen sluiting met 60 filmomhulde tabletten.
Dasatinib Vivanta 80 mg, 100 mg, 140 mg filmomhulde tabletten
oPA /Al/PVC-aluminium blisterverpakkingen met 30 en 60 filmomhulde tabletten.
Hoge-dichtheid polyethyleen (HDPE) flessen met een silicagel droogmiddel met polypropyleen schroefdop en met een voor kinderen moeilijk te openen sluiting met 30 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De filmomhulde tabletten bestaan uit een tabletkern die is omhuld met een filmlaagje om blootstelling van artsen en verpleegkundigen aan de actieve stof te voorkomen. Het gebruik van latex of nitrielhandschoenen wordt aanbevolen om tabletten die per ongeluk fijngemaakt of gebroken zijn, op de juiste manier weg te gooien om het risico van blootstelling van de huid te minimaliseren.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Vivanta Generics s.r.o.
Třtinová 260/1, Čakovice
196 00 Praag 9
Tsjechië
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Dasatinib Vivanta 20 mg filmomhulde tabletten RVG 123308
Dasatinib Vivanta 50 mg filmomhulde tabletten RVG 123309
Dasatinib Vivanta 70 mg filmomhulde tabletten RVG 123310
Dasatinib Vivanta 80 mg filmomhulde tabletten RVG 123311
Dasatinib Vivanta 100 mg filmomhulde tabletten RVG 123312
Dasatinib Vivanta 140 mg filmomhulde tabletten RVG 123313
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 24 maart 2020
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubriek 9: 16 augustus 2024
Datum van laatste verlenging van de vergunning: 16 augustus 2024