


SmPC (samenvatting van de productkenmerken) - Sogroya
1. NAAM VAN HET GENEESMIDDEL
Sogroya 5 mg/1,5 ml oplossing voor injectie in een voorgevulde pen
Sogroya 10 mg/1,5 ml oplossing voor injectie in een voorgevulde pen Sogroya 15 mg/1,5 ml oplossing voor injectie in een voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Sogroya 5 mg/1,5 ml oplossing voor injectie in een voorgevulde pen
Eén ml oplossing bevat 3,3 mg somapacitan*
Elke voorgevulde pen bevat 5 mg somapacitan in 1,5 ml oplossing
Sogroya 10 mg/1,5 ml oplossing voor injectie in een voorgevulde pen
Eén ml oplossing bevat 6,7 mg somapacitan*
Elke voorgevulde pen bevat 10 mg somapacitan in 1,5 ml oplossing
Sogroya 15 mg/1,5 ml oplossing voor injectie in een voorgevulde pen
Eén ml oplossing bevat 10 mg somapacitan*
Elke voorgevulde pen bevat 15 mg somapacitan in 1,5 ml oplossing
*Geproduceerd door recombinant-DNA-technologie in Escherichia coli waar vervolgens een albuminebindende-groep aan wordt gehecht.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie).
Heldere tot licht opaalachtige, kleurloze tot lichtgele vloeistof en vrij van zichtbare deeltjes.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Sogroya is geïndiceerd voor de vervanging van endogeen groeihormoon (GH) bij kinderen van 3 jaar en ouder, en adolescenten met groeiachterstand als gevolg van groeihormoondeficiëntie (pediatrische GHD) en bij volwassenen met groeihormoondeficiëntie (volwassen GHD).
4.2 Dosering en wijze van toediening
Somapacitan dient te worden geïnitieerd en gemonitord door artsen die voldoende gekwalificeerd en ervaren zijn in de diagnose en behandeling van patiënten met groeihormoondeficiëntie (bijv. endocrinologen).
Dosering
Tabel 1: Dosisaanbeveling
| Pediatrische GHD | Aanbevolen startdosis |
| Niet eerder behandelde pediatrische patiënten en pediatrische patiënten die overstappen van andere GH-geneesmiddelen. | 0,16 mg/kg/week |
| Volwassen GHD | Aanbevolen startdosis |
Onbehandelde patiënten Volwassenen (≥ 18 tot < 60 jaar) Vrouwen die orale oestrogeentherapie krijgen (ongeacht hun leeftijd) Ouderen (≥ 60 jaar of ouder) | 1,5 mg/week 2 mg/week 1 mg/week |
Patiënten die overschakelen van dagelijkse GH-geneesmiddelen Volwassenen (≥ 18 tot < 60 jaar) Vrouwen die orale oestrogeentherapie krijgen (ongeacht hun leeftijd) Ouderen (≥ 60 jaar of ouder) | 2 mg/week 4 mg/week 1,5 mg/week |
Pediatrische GHD
Dosistitratie
De dosis somapacitan kan worden geïndividualiseerd en aangepast op basis van groeisnelheid, bijwerkingen, lichaamsgewicht en serumconcentraties van insuline-achtige groeifactor I (IGF-I).
Gemiddelde IGF-I-standaarddeviatiescore (SDS)-spiegels (4 dagen na toediening afgenomen) kunnen een richtlijn zijn voor dosistitratie. Dosisaanpassingen moeten gericht zijn op het bereiken van gemiddelde IGF-I SDS-spiegels binnen de normaalwaarde, d.w.z. tussen -2 en +2 (bij voorkeur dicht bij 0 SDS).
Als de IGF-I (SDS) > 2 is, moet deze opnieuw worden beoordeeld na een daaropvolgende toediening van somapacitan. Als de waarde > 2 blijft, wordt aanbevolen de dosis met 0,04 mg/kg/week te verlagen. Bij sommige patiënten kan meer dan één dosisverlaging nodig zijn.
Bij patiënten bij wie de dosis is verlaagd maar die niet goed groeien, kan de dosis geleidelijk worden verhoogd indien getolereerd tot een maximale dosis van 0,16 mg/kg/week. Dosisverhogingen mogen niet hoger zijn dan 0,02 mg/kg per week.
Evaluatie van de behandeling
Evaluatie van werkzaamheid en veiligheid moet worden overwogen met tussenpozen van ongeveer 6 tot 12 maanden en kan worden beoordeeld door evaluatie van auxologische parameters, biochemie (IGF-I-, hormoon-, glucose- en lipidespiegels) en puberteitsstadium. Frequentere evaluaties moeten worden overwogen tijdens de puberteit.
De behandeling moet worden stopgezet bij patiënten die de uiteindelijke lengte of bijna de uiteindelijke lengte hebben bereikt, d.w.z. een op jaarbasis berekende groeisnelheid < 2 cm/jaar en een botleeftijd > 14 jaar bij meisjes of > 16 jaar bij jongens, wat overeenkomt met de sluiting van de epifysaire groeischijven, zie rubriek 4.3. Zodra de epifysen zijn vergroeid, moeten patiënten klinisch opnieuw worden beoordeeld op de noodzaak van behandeling met groeihormoon.
Wanneer GHD aanhoudt nadat de groei is voltooid, moet de behandeling met groeihormoon worden voortgezet om volledige somatische ontwikkeling tot volwassene te bereiken, inclusief vetvrije massa en opbouw van botmineralen (voor richtlijnen over dosering, zie de aanbevolen dosis voor volwassenen (tabel 1).
Volwassen GHD
Dosistitratie
De somapacitandosis moet individueel worden aangepast bij elke patiënt. Het wordt aanbevolen om de dosis geleidelijk in stappen van 0,5 mg tot 1,5 mg te verhogen tot een maximale dosis van 8 mg somapacitan per week met intervallen van 2-4 weken op basis van de klinische respons en de bijwerkingen die de patiënt ervaart.
Serumniveaus van insulineachtige groeifactor 1 (IGF-I) (3-4 dagen na dosering bepaald) kunnen worden gebruikt als richtlijn voor de dosistitratie. De streefwaarde van de IGF-I-standaarddeviatiescore (SDS) moet in het bovenste normale bereik liggen en mag 2 SDS niet overschrijden. IGF-I-SDS-spiegels binnen het streefbereik worden gewoonlijk binnen 8 weken na dosistitratie bereikt. Bij sommige volwassen GHD-patiënten kan een langere dosistitratie nodig zijn (zie hieronder en rubriek 5.1).
Evaluatie van de behandeling
Bij gebruik van IGF-I-SDS als biomarker voor dosistitratie, is het doel om binnen 12 maanden na titratie IGF-I-SDS-spiegels te bereiken binnen het voor leeftijd gecorrigeerde bovenste referentiebereik (IGF-I-SDS bovenste referentiebereik: 0 en +2). Als dit streefbereik niet binnen deze periode kan worden bereikt, of als de patiënt niet de gewenste klinische respons krijgt, moeten andere behandelingsopties worden overwogen.
Tijdens een onderhoudsbehandeling met somapacitan dient evaluatie van de werkzaamheid en veiligheid te worden overwogen met intervallen van ongeveer 6 tot 12 maanden en deze kunnen worden beoordeeld door de biochemie (IGF-I-, glucose- en lipidespiegels), lichaamssamenstelling en Body Mass Index te evalueren.
Pediatrische en volwassen GHD
Overschakelen van andere groeihormoonproducten
Patiënten die overschakelen van een wekelijks groeihormoon naar somapacitan wordt aanbevolen om de toediening voort te zetten op hun eenmaal wekelijkse doseringsdag.
Patiënten die overschakelen van dagelijks humaan groeihormoon op eenmaal per week somapacitan, dienen de voorkeursdag voor de wekelijkse dosis te kiezen en de laatste dosis van de dagelijkse behandeling te injecteren de dag vóór (of ten minste 8 uur vóór) het injecteren van de eerste dosis eenmaal per week somapacitan. Patiënten dienen de instructies voor de dosis in tabel 1 te volgen.
Orale oestrogeentherapie
Vrouwen die orale oestrogeenbevattende therapie krijgen, kunnen verlaagde IGF-I-spiegels hebben en het kan nodig zijn de dosis groeihormoon aan te passen om het behandeldoel te bereiken (zie rubriek 4.4).
Bij pediatrische GHD zijn doses van meer dan 0,16 mg/kg/week niet onderzocht en deze worden niet aanbevolen.
Gemiste dosis
Patiënten die een dosis missen, wordt aangeraden deze zo spoedig mogelijk na ontdekking en binnen 3 dagen na de gemiste dosis te injecteren, en vervolgens hun gebruikelijke doseerschema (eenmaal per week) te volgen. Als er meer dan 3 dagen verstreken zijn, moet de dosis worden overgeslagen en moet de volgende dosis op de gebruikelijke geplande dag worden toegediend. Als er twee of meer doses zijn overgeslagen, moet de dosis op de gebruikelijke geplande dag worden hervat.
De doseringsdag wijzigen
De dag van de wekelijkse injectie kan worden gewijzigd zolang de tijd tussen twee doses ten minste 4 dagen bedraagt. Na selectie van een nieuwe doseringsdag, moet de dosering eenmaal per week worden voortgezet.
Flexibiliteit van het toedieningstijdstip
In gevallen waarin injectie op de geplande toedieningsdag niet mogelijk is, kan wekelijks somapacitan worden toegediend tot 2 dagen vóór of 3 dagen na de geplande wekelijkse toedieningsdag, zolang de tijd tussen twee doses ten minste 4 dagen (96 uur) is. De wekelijkse toediening voor de volgende dosis kan worden hervat op de gebruikelijke geplande toedieningsdag.
Specifieke patiëntgroepen
Ouderen (60 jaar of ouder)
Doorgaans kunnen bij oudere patiënten lagere doses somapacitan nodig zijn. Zie rubriek 5.2 voor verdere informatie.
Pediatrische populatie
Er zijn beperkte gegevens beschikbaar over de klinische effecten van somapacitan bij pediatrische GHD-patiënten jonger dan 3 jaar. De momenteel beschikbare gegevens worden beschreven in rubriek 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Geslacht
Mannen vertonen in de loop van de tijd een toenemende IGF-I-gevoeligheid. Dit betekent dat er een risico bestaat dat mannen overbehandeld worden. Vrouwen, vooral degenen die oraal oestrogeen gebruiken, hebben mogelijk hogere doses en een langere titratieperiode nodig dan mannen, zie rubriek 5.1 en 5.2. Bij vrouwen die oraal oestrogeen gebruiken, moet worden overwogen om de toedieningsweg van oestrogeen te veranderen (bijv. transdermaal, vaginaal), zie rubriek 4.4.
Nierinsufficiëntie
Er is geen aanpassing van de startdosis nodig bij patiënten met nierinsufficiëntie. Het kan zijn dat patiënten met nierinsufficiëntie lagere doses somapacitan nodig hebben, maar omdat de dosis somapacitan individueel wordt afgestemd op de behoefte van elke patiënt, is er geen verdere dosisaanpassing vereist, zie rubriek 5.2.
Leverinsufficiëntie
Er is geen aanpassing van de startdosis nodig bij patiënten met leverinsufficiëntie. Het kan zijn dat patiënten met matige leverinsufficiëntie hogere doses somapacitan nodig hebben, maar omdat de dosis somapacitan individueel wordt afgestemd op de behoefte van elke patiënt, is er geen verdere dosisaanpassing vereist. Er is geen informatie beschikbaar over het gebruik van somapacitan bij patiënten met ernstige leverinsufficiëntie. Voorzichtigheid is geboden bij de behandeling van deze patiënten met somapacitan, zie rubriek 5.2.
Wijze van toediening
Somapacitan moet eenmaal per week worden toegediend op elk gewenst tijdstip die dag.
Somapacitan wordt subcutaan geïnjecteerd in de buik, dijen, billen of bovenarmen zonder dosisaanpassing
De injectieplaats moet elke week worden afgewisseld om lokale lipoatrofie te voorkomen.
Sogroya 5 mg/1,5 ml oplossing voor injectie in een voorgevulde pen
De Sogroya 5 mg/1,5 ml (3,3 mg/ml) pen levert doses van 0,025 mg (0,0075 ml) tot en met 2 mg (0,6 ml) in stapjes van 0,025 mg.
Sogroya 10 mg/1,5 ml oplossing voor injectie in een voorgevulde pen
De Sogroya 10 mg/1,5 ml (6,7 mg/ml) pen levert doses van 0,05 mg (0,0075 ml) tot en met 4 mg (0,6 ml) in stapjes van 0,05 mg.
Sogroya 15 mg/1,5 ml oplossing voor injectie in een voorgevulde pen
De Sogroya 15 mg/1,5 ml (10 mg/ml) pen levert doses van 0,10 mg (0,01 ml) tot en met 8 mg (0,8 ml) in stapjes van 0,10 mg.
Voor instructies over het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Somapacitan mag niet worden gebruikt wanneer er enig bewijs van tumoractiviteit is. Intracraniële tumoren moeten inactief zijn en antitumorbehandeling moet voltooid zijn voordat de behandeling met somapacitan wordt gestart. De behandeling moet worden stopgezet als er tekenen zijn van tumorgroei, zie rubriek 4.4.
Somapacitan mag niet worden gebruikt voor longitudinale groeibevordering bij kinderen met gesloten epifysen, zie rubriek 4.2.
Patiënten met een acute levensbedreigende ziekte die lijden aan complicaties na een openhartoperatie, buikoperatie, meervoudig trauma veroorzaakt door een ongeval, acute respiratoire insufficiëntie of vergelijkbare aandoeningen, mogen niet met somapacitan worden behandeld (voor patiënten die een substitutiebehandeling ondergaan, zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Bijnierschorsinsufficiëntie
Introductie van groeihormoonbehandeling kan resulteren in remming van 11βHSD-1 en verminderde serumcortisolconcentraties. Het kan zijn dat bij patiënten die behandeld worden met groeihormoon, eerder niet-gediagnosticeerd centraal (secundair) hypo-adrenalisme aan het licht komt en glucocorticoïdensubstitutie vereist kan zijn. Daarnaast kan het zijn dat patiënten die behandeld worden met glucocorticoïdensubstitutie voor eerder gediagnosticeerd hypo-adrenalisme mogelijk een verhoging van hun onderhouds- of stressdosis nodig hebben na initiatie van
groeihormoonbehandeling. Het is noodzakelijk om patiënten bekend met hypo-adrenalisme te monitoren op verminderde serumcortisolniveaus en/of op de behoefte van verhoogde glucocorticoïdendoses, zie rubriek 4.5.
Verstoord glucosemetabolisme
Behandeling met groeihormoon kan insulinegevoeligheid verminderen, vooral in geval van hogere doses bij vatbare patiënten en daaruit volgend kan hyperglykemie optreden bij personen met onvoldoende insulinesecretiecapaciteit. Daardoor kan eerder niet-gediagnosticeerde verstoorde glucosetolerantie en manifeste diabetes mellitus aan het licht komen tijdens de behandeling met groeihormoon. Daarom moeten glucosespiegels periodiek worden gemonitord bij alle patiënten die met groeihormoon worden behandeld, vooral bij degenen met risicofactoren voor diabetes mellitus, zoals obesitas of een familiegeschiedenis van diabetes mellitus. Patiënten met al bestaand diabetes mellitus type 1 of 2 of verstoorde glucosetolerantie moeten nauwgezet worden gemonitord tijdens de behandeling met groeihormoon. Het kan zijn dat de dosis antihyperglykemische geneesmiddelen moet worden aangepast wanneer groeihormoonbehandeling bij deze patiënten wordt ingesteld.
Neoplasmata
Er is geen bewijs voor een verhoogd risico van nieuwe primaire vormen van kanker bij patiënten behandeld met groeihormoon.
Bij patiënten in volledige remissie van maligne aandoeningen of die werden behandeld voor benigne tumoren werd groeihormoonbehandeling niet in verband gebracht met een verhoogde kans op terugkeer van de aandoening.
Patiënten die volledige remissie van maligne aandoeningen hebben bereikt of die werden behandeld voor benigne tumoren moeten nauwgezet worden gevolgd op terugval na het beginnen met groeihormoonbehandeling. De groeihormoonbehandeling moet worden onderbroken bij elke ontwikkeling of terugkeer van een maligne of benigne tumor.
Een algehele lichte toename in secundaire neoplasmata is waargenomen bij personen die kanker tijdens hun kindertijd hebben overleefd en die zijn behandeld met groeihormoon. De meest voorkomende tumoren zijn intracraniële tumoren. De grootste risicofactor voor secundaire neoplasmata lijkt eerdere blootstelling aan straling te zijn.
Benigne intracraniële hypertensie
In het geval van ernstige of terugkerende hoofdpijn, visuele symptomen, misselijkheid en/of braken, wordt een fundoscopie voor papiloedeem aanbevolen. Als papiloedeem wordt bevestigd, dient een diagnose van benigne intracraniële hypertensie te worden overwogen en indien nodig moet de groeihormoonbehandeling worden stopgezet. Momenteel zijn er onvoldoende gegevens die als richtlijn kunnen dienen voor de klinische besluitvorming bij patiënten hersteld van een eerder doorgemaakte intracraniële hypertensie. Als de groeihormoonbehandeling wordt herstart, is nauwgezette monitoring op symptomen van intracraniële hypertensie noodzakelijk.
Schildklierfunctie
Groeihormoon verhoogt de extrathyroïdale conversie van T4 naar T3 en kan als zodanig beginnende hypothyreoïdie aan het licht brengen. Aangezien hypothyreoïdie interfereert met de respons op groeihormoonbehandeling, moeten patiënten hun schildklierfunctie regelmatig laten testen en moeten zij, als daar indicatie voor is, vervangende behandeling met schildklierhormoon krijgen, zie rubriek 4.5 en 4.8.
Gebruik met oraal oestrogeen
Oraal oestrogeen beïnvloedt de IGF-I-reactie op groeihormoon, waaronder somapacitan. Vrouwelijke patiënten die enige vorm van oraal oestrogeen gebruiken (hormoontherapie of anticonceptie), moeten overwegen om de toedieningsweg van oestrogeen te veranderen (bijv. transdermale-, vaginale hormoonproducten) of een andere vorm van anticonceptie te gebruiken. Als een vrouwelijke patiënt die oraal oestrogeen gebruikt, begint met de behandeling met somapacitan, kunnen hogere startdoses en een langere titratieperiode nodig zijn (zie rubriek 4.2).
Bij een vrouwelijke patiënt die somapacitan gebruikt en begint met orale oestrogeenbehandeling moet mogelijk de dosis somapacitan worden verhoogd om de IGF-I-serumniveaus binnen de normaalwaarde passend bij de leeftijd te houden. Daarentegen, als een vrouwelijke patiënt die somapacitan gebruikt de orale oestrogeenbehandeling stopzet, moet mogelijk de dosis somapacitan worden verminderd om een teveel aan somapacitan en/of bijwerkingen te vermijden, zie rubriek 4.2 en 4.5.
Huid- en onderhuidaandoeningen
Wanneer somapacitan gedurende een lange periode op dezelfde plaats wordt toegediend, kunnen lokale veranderingen in het onderhuidse weefsel zoals lipohypertrofie, lipoatrofie en verworven lipodystrofie optreden. De injectieplaats moet worden afgewisseld om het risico te minimaliseren, zie rubriek 4.2 en 4.8.
Antilichamen
Antilichamen tegen somapacitan werden niet waargenomen bij volwassen GHD-patiënten. Enkele pediatrische GHD-patiënten testten positief op somapacitan-bindende antilichamen. Geen van deze antilichamen was neutraliserend en er werd geen invloed op de klinische effecten waargenomen. Er moet getest worden op aanwezigheid van anti-somapacitan antilichamen bij patiënten die niet reageren op de behandeling.
Acute levensbedreigende ziekte
Het effect van groeihormoon op herstel werd bestudeerd in twee placebogecontroleerde studies bij 522 volwassen patiënten in kritieke toestand die complicaties hadden na openhartoperatie, buikoperatie, meervoudig trauma veroorzaakt door een ongeval of acute respiratoire insufficiëntie. Mortaliteit was hoger bij patiënten behandeld met dagelijks 5,3 of 8 mg groeihormoon in vergelijking met patiënten die placebo kregen, 42% vs. 19%. Op basis van deze informatie mag dit type patiënten niet worden behandeld met somapacitan. Aangezien er geen informatie beschikbaar is over de veiligheid van groeihormoonsubstitutiebehandeling bij acuut levensbedreigend zieke patiënten, dienen de voordelen van het voortzetten van de behandeling in deze situatie te worden afgewogen tegen de mogelijke risico’s hiervan.
Groeihormoondeficiëntie bij volwassenen is een levenslange ziekte en moet dienovereenkomstig worden behandeld, maar de ervaring bij patiënten ouder dan 60 jaar en bij patiënten met meer dan vijf jaar behandeling bij AGHD is nog beperkt.
Pancreatitis
Er is een klein aantal meldingen geweest van pancreatitis tijdens behandeling met andere groeihormoongeneesmiddelen. Het moet daarom worden overwogen bij patiënten die met somapacitan worden behandeld en die onverklaarde buikpijn ontwikkelen.
Epifysiolyse van de heupkop
Bij snelgroeiende kinderen en patiënten met endocriene aandoeningen, waaronder groeihormoondeficiëntie (GHD), kan epifysiolyse van de heupkop vaker voorkomen dan bij de algemene bevolking. Kinderen die tijdens de behandeling met somapacitan aanhoudende heup-/kniepijn hebben en/of mank lopen, moeten klinisch worden onderzocht.
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Cytochroom P450 gemetaboliseerde geneesmiddelen
Gegevens van een interactiestudie uitgevoerd bij volwassenen met groeihormoondeficiëntie suggereren dat toediening van groeihormoon de klaring kan verhogen van stoffen waarvan men weet dat ze gemetaboliseerd worden door cytochroom P450 iso-enzymen. Met name de klaring van stoffen gemetaboliseerd door cytochroom P450 (bijv. geslachtshormonen, corticosteroïden, anticonvulsiva en ciclosporine) kan worden verhoogd, wat resulteert in lagere plasmaniveaus van deze stoffen. De klinische significantie hiervan is onbekend.
Glucocorticoïden
Groeihormoon vermindert de conversie van cortison naar cortisol en kan eerder niet-gediagnostiseerd centraal hypo-adrenalisme aan het licht brengen of lage doses glucocorticoïdensubstitutie onwerkzaam maken, zie rubriek 4.4.
Orale oestrogenen
Bij vrouwen die een orale oestrogeenbehandeling volgen, kan een hogere dosis somapacitan nodig zijn om het behandeldoel te bereiken, zie rubriek 4.2 en 4.4.
Antihyperglykemische producten
Voor antihyperglykemische behandeling, inclusief insuline, kan dosisaanpassing vereist zijn in geval van gelijktijdige toediening met somapacitan, omdat somapacitan insulinegevoeligheid kan verlagen, zie rubriek 4.4 en 4.8.
Overige
De metabole effecten van somapacitan kunnen ook worden beïnvloed door gelijktijdige behandeling met andere hormonen, bijv. testosteron en schildklierhormonen, zie rubriek 4.4.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van somapacitan bij zwangere vrouwen. Uit dieronderzoeken is reproductietoxiciteit gebleken, zie rubriek 5.3.
Sogroya wordt niet aanbevolen tijdens de zwangerschap, en bij vrouwen die zwanger kunnen worden en geen anticonceptie gebruiken.
Borstvoeding
Het is onbekend of somapacitan/metabolieten worden uitgescheiden in de moedermelk. Beschikbare farmacodynamische/toxicologische gegevens van dieren hebben excretie van somapacitan in melk aangetoond, zie rubriek 5.3.
Een risico voor pasgeborenen/zuigelingen die borstvoeding krijgen kan niet worden uitgesloten. Er moet een beslissing worden genomen om de borstvoeding stop te zetten of om behandeling met Sogroya stop te zetten/ervan af te zien, rekening houdend met het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw.
Vruchtbaarheid
Er is geen klinische ervaring met het gebruik van somapacitan en het mogelijke effect op de vruchtbaarheid.
Er werden geen bijwerkingen waargenomen op mannelijke en vrouwelijke vruchtbaarheid bij ratten, zie rubriek 5.3.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Sogroya heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen zijn (in afnemende volgorde [pediatrische GHD, volwassen GHD]) hoofdpijn (12%, 12%), pijn in ledematen (9%, n.v.t.), hypothyreoïdie (5%, 2%), reacties op de injectieplaats (5%, 1%), perifeer oedeem (3%, 4%), artralgie (2%, 7%), hyperglykemie (2%, 1%), vermoeidheid (2%, 6%) en bijnierinsufficiëntie (1,5%, 3%).
Bijwerkingen in tabelvorm
De bijwerkingen vermeld in tabel 2 zijn gebaseerd op de veiligheidsgegevens van één lopende fase 3-hoofdstudie (52 weken) bij pediatrische patiënten met GHD (aanvangsleeftijd: 2,5 tot 11 jaar) en bijwerkingen van behandeling met somapacitan. De frequenties van de bijwerkingen zijn berekend op basis van de frequenties in de fase 3-hoofdstudie.
De bijwerkingen vermeld in tabel 3 zijn gebaseerd op de verzamelde veiligheidsgegevens van drie voltooide fase 3-studies bij volwassen patiënten met GHD (aanvangsleeftijd: 19 tot 77 jaar).
De bijwerkingen van het geneesmiddel worden vermeld door de MedDRA-systeem/orgaanklasse en de frequentiecategorie wordt gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100 tot < 1/10); soms (≥ 1/1.000 tot < 1/100); zelden (≥ 1/10.000 tot < 1/1.000); zeer zelden (< 1/10.000).
Tabel 2: Bijwerkingen uit fase 3-klinische studie bij pediatrische GHD
MedDRA systeem/orgaanklasse | Zeer vaak | Vaak |
| Endocriene aandoeningen | Hypothyreoïdie* Bijnierschorsinsufficiëntie | |
Voedings- en stofwisselingsstoornissen | Hyperglykemie* | |
| Zenuwstelselaandoeningen | Hoofdpijn* | |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie Pijn in de extremiteiten** | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Perifeer oedeem* Reacties op de injectieplaats*# Vermoeidheid |
* Over het algemeen waren deze bijwerkingen niet ernstig, niet hevig en van voorbijgaande aard #De reacties op de injectieplaats omvatten blauwe plekken op de injectieplaats (1,5%), pijn op de injectieplaats (1,5%), hematoom op de injectieplaats (1,5%) en zwelling op de injectieplaats (0,8%). ** Voornamelijk lichte pijn in het been
Tabel 3: Bijwerkingen uit drie voltooide fase 3-studies bij volwassen patiënten met GHD
MedDRA systeem/orgaanklasse | Zeer vaak | Vaak | Soms |
| Endocriene aandoeningen | Bijnierschors-insufficiëntie Hypothyreoïdie | ||
Voedings- en stofwisselingsstoornissen | Hyperglykemie* | ||
| Zenuwstelselaandoeningen | Hoofdpijn | Paresthesie | Carpaal tunnel- syndroom |
Huid- en onderhuidaandoeningen | Huiduitslag* Urticaria* | Lipohypertrofie* Pruritus* | |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie Myalgie Spierstijfheid* | Stijve gewrichten | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Perifeer oedeem Vermoeidheid Asthenie Reacties op de injectieplaats* |
*In het algemeen waren deze bijwerkingen niet-ernstig, mild of matig ernstig van aard en van voorbijgaande aard
Beschrijving van geselecteerde bijwerkingen
Perifeer oedeem
Perifeer oedeem werd vaak waargenomen (3% bij pediatrische GHD en 4% bij volwassen GHD). Patiënten met een tekort aan groeihormoon worden gekarakteriseerd door extracellulair volumetekort. Wanneer behandeling met groeihormoonproducten wordt gestart, wordt dit tekort gecorrigeerd. Vochtretentie met perifeer oedeem kan zich voordoen. De symptomen zijn meestal van voorbijgaande aard, dosisafhankelijk en een tijdelijke dosisvermindering kan nodig zijn.
Bijnierschorsinsufficiëntie
Bijnierschorsinsufficiëntie werd vaak waargenomen (1,5% bij pediatrische GHD en 3% bij volwassen GHD) zie rubriek 4.4.
Pediatrische populatie
De veiligheid van somapacitan is vastgesteld bij kinderen en adolescenten van 3 jaar en ouder met groeistoornissen ten gevolge van GHD. Het veiligheidsprofiel van somapacitan bij GHD-patiënten jonger dan 3 jaar is niet vastgesteld.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is beperkte klinische ervaring met overdosering van somapacitan.
Gebaseerd op ervaringen met dagelijkse groeihormoonbehandeling kan overdosering op de korte termijn leiden tot initieel lage bloedglucosespiegels, gevolgd door hoge bloedglucosespiegels. Deze gedaalde glucosespiegels werden biochemisch gedetecteerd, maar zonder klinische tekenen van hypoglykemie.
Langdurige overdosering kan resulteren in signalen en symptomen vergelijkbaar met de bekende effecten van overmatig humaan groeihormoon.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Hypofyse- en hypothalamushormonen en verwante verbindingen, somatropine en somatropineagonisten, ATC-code: H01AC07.
Werkingsmechanisme
Somapacitan is een langwerkend recombinant humaan groeihormoonderivaat. Het bestaat uit 191 aminozuren vergelijkbaar met endogeen humaan groeihormoon, met een enkelvoudige substitutie in de aminozuurketen (L101C) waaraan een albuminebindende groep is gehecht. De albuminebindende groep (zijketen) bestaat uit een vetzuurgroep en een hydrofiele spacer gehecht aan positie 101 van de proteïne.
Het werkingsmechanisme van somapacitan is ofwel direct via de groeihormoonreceptor en/of indirect via IGF-I aangemaakt in weefsels in het lichaam, maar hoofdzakelijk in de lever. Wanneer groeihormoondeficiëntie wordt behandeld met somapacitan, wordt een normalisering van lichaamssamenstelling (d.w.z. afgenomen lichaamsvetmassa, toegenomen vetvrije lichaamsmassa (lean body mass)) en van metabole werking bereikt.
Somapacitan stimuleert skeletgroei bij pediatrische patiënten met GHD als gevolg van het effect op de groeischrijven (epifyses) van botten, zie rubriek 5.3.
Farmacodynamische effecten
IGF-I
IGF-I is een algemeen geaccepteerde biomarker voor werkzaamheid bij GHD. Een dosisafhankelijke IGF-I-respons wordt geïnduceerd na toediening van somapacitan.
Een steady state patroon in IGF-I-responses wordt bereikt na 1-2 wekelijkse doses. De IGF-I-spiegels fluctueerden gedurende de week. De IGF-I-respons is maximaal na 2 tot 4 dagen. In vergelijking met dagelijkse GH-behandeling verschilt het IGF-I-profiel van somapacitan, zie figuur 1.
Bij pediatrische patiënten met GHD produceert somapacitan een dosislineaire IGF-I-respons, waarbij een verandering van 0,02 mg/kg gemiddeld resulteert in een verandering in IGF-I-standaarddeviatiescore (SDS) van 0,32.
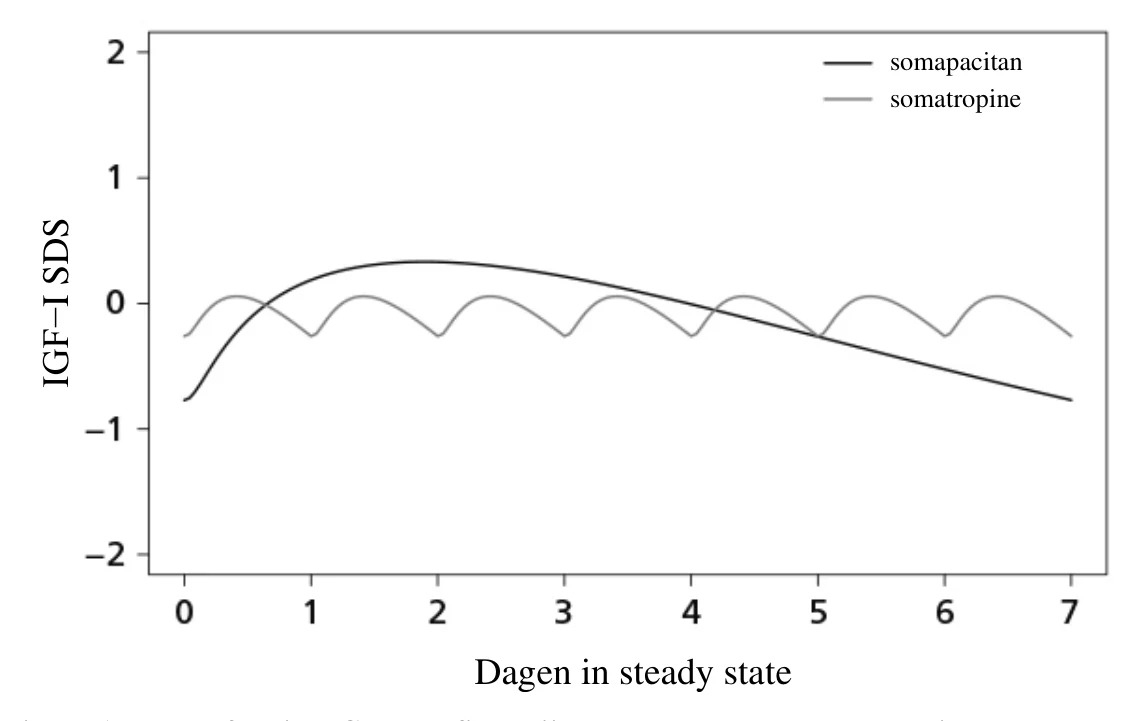
Figuur 1: Modelafgeleide IGF-I-profielen tijdens steady state van somapacitan en somatropine (gebaseerd op data bij volwassen GHD)
Klinische werkzaamheid en veiligheid
Pediatrische GHD
REAL 4 (fase 3)
De effectiviteit en veiligheid van eenmaalwekelijks somapacitan werden geëvalueerd in een 52 weken durende gerandomiseerde, multicenter, open-label, actief-gecontroleerde fase 3-studie in parallelle groepen (REAL 4) bij 200 pediatrische GHD-patiënten die niet eerder werden behandeld. Patiënten werden gerandomiseerd naar 0,16 mg/kg/week eenmaalwekelijks somapacitan (N=132) of naar 0,034 mg/kg/dag eenmaaldaags somatropine (N=68).
Bij aanvang was de gemiddelde leeftijd van de 200 patiënten 6,4 jaar (spreiding: 2,5 tot 11 jaar). 74,5% van de patiënten was mannelijk.
De op jaarbasis berekende groeisnelheid op week 52 was vergelijkbaar voor somapacitan en somatropine (tabel 4).
Tabel 4: Groeiresultaat op week 52 bij pediatrische GHD-patiënten
Eenmaalwekelijks somapacitan (N=132) | Eenmaaldaags somatropine (N=68) | Geschat behandelverschil (95% BI) (somapacitan minus somatropine) | |
| Op jaarbasis berekende groeisnelheid (cm/jaar) | 11,2 | 11,7 | -0,5 [-1,1; 0,2] |
In lijn met bovenstaande waren verandering van lengte-SDS en IGF-I-SDS op week 52 ten opzichte van de aanvangswaarde ook vergelijkbaar voor somapacitan en somatropine (tabel 5).
Tabel 5: Lengte-SDS en IGF-I-SDS bij pediatrische GHD-patiënten – 52 weken behandeling
Eenmaalwekelijks somapacitan (N=132) | Eenmaaldaags somatropine (N=68) | Geschat behandelverschil (95% BI) (somapacitan minus somatropine) | |
| Lengte-SDS, aanvanga | -2,99 | -3,47 | |
Lengte-SDS, verandering t.o.v. aanvang | 1,25 | 1,30 | -0,05 [-0,18; 0,08] |
| IGF-I-SDS, aanvanga | -2,03 | -2,33 | |
| IGF-I-SDS, week 52a | 0,28 | 0,10 | |
| IGF-I-SDS-spiegel verandering t.o.v. aanvang | 2,36 | 2,33 | 0,03 [-0,30; 0,36] |
a Geobserveerd gemiddelde
De overgrote meerderheid van de pediatrische patiënten (96,9%) in de studie behaalde een gemiddelde IGF-I-SDS-spiegel binnen de normaalwaarde (-2 tot +2) na 52 weken behandeling met eenmaalwekelijks somapacitan (tabel 6). Een klein aantal patiënten had een gemiddelde IGF-I-SDS boven +2 (2,3%) en geen enkele patiënt had een gemiddelde IGF-I-SDS boven +3.
Tabel 6: Gemiddelde IGF-I-SDS-waarden bij pediatrische GHD-patiënten na 52 weken behandeling met eenmaalwekelijks somapacitan
| IGF-I-SDS categorie | Week 52 gemiddelde (N=132) |
| < -2 | 0,8% |
| -2 tot 0 | 21,2% |
| 0 tot +2 | 75,8% |
| +2 tot +3 | 2,3% |
| > +3 | 0 |
REAL 3 (fase 2)
Een totaal van 59 niet eerder met groeihormoon behandelde pediatrische GHD-patiënten voltooiden een 26 weken durende hoofdperiode en een verlenging van 26-weken in een 4-armige studie in parallelle groepen met eenmaalwekelijks somapacitan, met dosisniveaus van 0,04, 0,08 en 0,16 mg/kg/week en een actieve controle-arm met 0,034 mg/kg/dag eenmaaldaags somatropine. De patiënten gingen door in een 104 weken durende open-label veiligheidsextensie met parallelle armen met 0,16 mg/kg/week somapacitan en 0,034 mg/kg/dag dagelijkse somatropine. Alle patiënten werden daarna overgezet op 0,16 mg/kg/week eenmaalwekelijks somapacitan in een langdurige veiligheidsextensie van 208 weken.
Behandeling met eenmaalwekelijks somapacitan leidde tot continue behandelvoordelen tenminste tot week 208. Lengte-SDS was -1,06 (verandering t.o.v. aanvang: 2,85) bij 38 patiënten.
Lengte-uitkomst op week 208 bij patiënten die op week 156 overstapten van 0,034 mg/kg/dag dagelijks somatropine naar 0,16 mg/kg/week eenmaalwekelijks somapacitan liet zien dat de voordelen van de behandeling met dagelijks groeihormoon werden doorgezet na het overstappen naar eenmaalwekelijks somapacitan.
Gemiddelde IGF-I-SDS bleef binnen de normale waarden bij alle groepen
Volwassen GHD
In een 34 weken durende placebogecontroleerde (dubbelblinde) en actief-gecontroleerde (open) studie werden 301 volwassen patiënten met groeihormoondeficiëntie (GHD) die niet eerder werden behandeld, gerandomiseerd (2:1:2) en 300 werden blootgesteld aan wekelijks somapacitan of aan placebo of aan dagelijks somatropine gedurende een behandelingsperiode van 34 weken (hoofdfase van de studie). De gemiddelde leeftijd van de patiëntengroep was 45,1 jaar (bereik 23-77 jaar: 41 patiënten waren 65 jaar of ouder), 51,7% waren vrouwen en 69,7% had GHD die op volwassen leeftijd was ontstaan.
In totaal continueerden 272 volwassen patiënten met GHD, die de hoofdfase van 34 weken voltooiden, in een 53 weken durende open-label verlengingsstudie. Personen die placebo kregen werden overgeschakeld op somapacitan en patiënten die somatropine kregen werden opnieuw gerandomiseerd (1:1) naar somapacitan of somatropine.
Waargenomen klinische effecten voor de primaire eindpunten in de hoofdbehandelingsfase (tabel 7) en verlengingsbehandelingsfase (tabel 8) worden hieronder getoond.
Tabel 7: Resultaten na 34 weken
Verandering t.o.v.
uitgangswaarde na 34
wekena
somapacitan somatropine placebo
Verschil
somapacitan
- placebo
[95% BI]
p-waarde
Verschil somapacitan- somatropine [95% BI]
Aantal personen (n) 120 119 61
Truncaal vet %
(Primair eindpunt) -1,06 -2,23 0,47
-1,53
[-2,68; -0,38]
0,0090b
1,17
[0,23; 2,11]
Visceraal vetweefsel
(cm2) -10 -9 3
-14
[-21; -7]
-1
[-7; 4]
Appendiculaire
skeletspiermassa (g) 558 462 -121
679
[340; 1.019]
96
[-182; 374]
Vetvrije lichaamsmassa
(g) 1.394 1.345 250
1144
[459; 1.829]
49
[-513; 610]
IGF-I-SDS-spiegel 2,40 2,37 -0,01
2.40
[2,09; 2,72]
0,02
[-0,23; 0,28]
Afkortingen: n = aantal personen in volledige analyseset, BI = betrouwbaarheidsinterval, DM = Diabetes mellitus. IGF-I-SDS: insulineachtige groeifactor 1 standaarddeviatiescore.
a Lichaamssamenstellingsparameters zijn gebaseerd op dual-energy röntgenabsorptiometrie (DXA-)scans. b De primaire analyse was een vergelijking van verandering t.o.v. de uitgangswaarde voor somapacitan en placebo in truncaal vetpercentage. Verandering in truncaal vetpercentage van uitgangswaarde tot de metingen van week 34 werd geanalyseerd met behulp van een covariantiemodel-analyse met als factoren: de behandeling, ontstaanstype GHD, geslacht, regio, DM en geslacht per regio per DM-interactie en de uitgangswaarde als covariaat met een meervoudige imputatietechniek waarbij ontbrekende week 34-waarden werden geïmputeerd op basis van de placebogroep.
Post-hoc subgroepanalyse van veranderingen ten opzichte van de uitgangswaarde in rompvetpercentage (%) vergeleken met placebo in week 34 toonde een geschat behandelingsverschil (somapacitan-placebo) van -2,49% [-4,19; -0,79] bij mannen, -0,80% [-2,99; 1,39] bij vrouwen die geen oraal oestrogeen gebruiken, -1,44% [-3,97; 1.09] bij vrouwen die oraal oestrogeen gebruiken.
Tabel 8: resultaten na 87 weken
Verandering
t.o.v. uitgangs-
waarde na 87
wekena
somapacitan/
somapacitan
somatropine/
somatropine
placebo/ somapacitan
somatropine/ somapacitan
Verschil somapacitan/ somapacitan vs.
somatropine/somatropine
[95% BI]
Aantal personen
(n) 114 52 54 51
Truncaal vet % -1,52 -2,67 -2,28 -1,35
1,15
[-0,10; 2,40]
Visceraal
vetweefsel (cm2) -6,64 -6,85 -10,21 -8,77
0,22
[-10; 10]
Appendiculaire
skeletspiermassa
(g)
546,11 449,09 411,05 575,80
97,02
[-362; 556]
Vetvrije
lichaamsmassa
(g)
1.739,05 1.305,73 1.660,56 1.707,82
433,32
[-404; 1271]
a Lichaamssamenstellingsparameters zijn gebaseerd op DXA-scans.
Waargenomen en gesimuleerde IGF-I-SDS-spiegels in de klinische studie
In de hoofdfase van de klinische studie werden IGF-I-SDS-waarden van 0 en hoger in het algemeen bereikt bij 53% van de met somapacitan behandelde volwassen GHD-studiepatiënten na een dosistitratieperiode van 8 weken. Dit percentage was echter lager in bepaalde subgroepen zoals vrouwen die oraal oestrogeen gebruiken (32%) en patiënten waarbij volwassen GHD is ontstaan op kinderleeftijd (39%) (tabel 9). Post-hoc simulatieanalyses gaven aan dat het percentage volwassen GHD-patiënten dat IGF-I-SDS-spiegels boven 0 bereikt naar verwachting hoger zal zijn wanneer somapacitan-dosistitratie na 8 weken zou worden toegestaan. In deze simulatieanalyse werd aangenomen dat de dosistitratie van somapacitan door alle patiënten goed werd verdragen totdat het IGF-I SDS-streefbereik of een dosis somapacitan van 8 mg per week zou zijn bereikt.
Tabel 9: Percentage van met somapacitan behandelde volwassen GHD-patiënten met IGF-I-SDS-waarden boven 0
Subgroepen Mannen
Vrouwen die geen oraal oestrogeen gebruiken
Vrouwen die oraal oestrogeen gebruiken
Op
kinderleeftijd ontstane
volwassen
GHD
Op volwassen leeftijd ontstane volwassen GHD
Allen
Waargenomena 71% 46% 32% 39% 60% 53% Post-hoc
simulaties 100% 96% 70% 84% 92% 90% a De studieopzet was ingericht om te titreren naar een IGF-I-SDS-waarde boven -0,5
Onderhoudsdosis
Onderhoudsdosis varieert van persoon tot persoon en tussen mannelijke en vrouwelijke patiënten. De gemiddelde onderhoudsdosis somapacitan die gezien werd in de fase 3-klinische studies was 2,4 mg/week.
Pediatrische en volwassen GHD
Klinische veiligheid
Het veiligheidsprofiel van somapacitan was vergelijkbaar met het bekende veiligheidsprofiel van somatropine. Er werden geen nieuwe veiligheidsissues geïdentificeerd, zie rubriek 4.8.
Immunogeniciteit
Antilichamen tegen het middel (ADA, anti-drug antibodies) werden soms waargenomen bij pediatrische patiënten (16/132). Geen van deze antilichamen waren neutraliserend. Er werd geen ADA-impact op farmacokinetiek, werkzaamheid of veiligheid waargenomen. Bij volwassen patiënten werden geen antilichamen tegen het middel waargenomen.
Pediatrische populatie
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Sogroya in alle subgroepen van pediatrische patiënten met groeihormoondeficiëntie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Somapacitan heeft farmacokinetische eigenschappen die compatibel zijn met toediening eenmaal per week. De reversibele binding aan endogeen albumine vertraagt eliminatie van somapacitan en verlengt daarbij de in vivo halfwaardetijd en de werkingsduur.
De farmacokinetiek van somapacitan na subcutane toediening werd onderzocht bij dosisniveaus van 0,02 tot 0,16 mg/kg/week in de pediatrische patiëntenpopulatie (2,5 tot 14 jaar), bij dosisniveaus van 0,01 tot 0,32 mg/kg bij gezonde volwassenen en in doses tot 0,12 mg/kg bij patiënten met volwassen GHD.
In het algemeen vertoont somapacitan non-lineaire farmacokinetiek over het onderzochte dosisspectrum. Echter, in het klinisch relevante dosisbereik van somapacitan bij volwassenen met GHD, is de farmacokinetiek van somapacitan ongeveer lineair.
Bij pediatrische GHD correspondeert een somapacitandosis van 0,16 mg/kg/week met een gemiddelde concentratie van 80,2 ng/ml en bij volwassen GHD corresponderen somapacitandoses in het klinisch relevante bereik met een gemiddelde concentratie van 0,1 – 36,2 ng/ml.
Absorptie
Bij volwassen en pediatrische patiënten met GHD varieerde de mediane tmax van 4 tot 25,5 uur bij doses van 0,02 mg/kg/week tot 0,16 mg/kg/week.
Steady state blootstelling werd bereikt na eerste - tweede wekelijkse toediening. Absolute biologische beschikbaarheid van somapacitan bij mensen is niet onderzocht.
Distributie
Somapacitan is in hoge mate gebonden (>99%) aan plasmaproteïnen en wordt naar verwachting gedistribueerd zoals albumine. Op basis van populatie PK-analyses was het geschatte distributievolume (V/F) 1,7 l bij pediatrische GHD-patiënten en 14,6 l bij volwassen GHD-patiënten.
Eliminatie
Volgend op een eenmalige dosis en herhaalde dosering van 0,16 mg/kg/week is de terminale halfwaardetijd ongeveer 34 uur bij pediatrische GHD-patiënten.
De terminale halfwaardetijd werd geschat met geometrische gemiddelden variërend van ongeveer 2 tot 3 dagen bij steady state bij pediatrische en volwassen GHD-patiënten (doses: 0,02 tot 0,12 mg/kg).
Somapacitan is tot ongeveer 2 weken na de laatste dosis aanwezig in de bloedsomloop. Er werd weinig tot geen stapeling (gemiddelde accumulatieratio: 1-2) van somapacitan waargenomen na meervoudige dosering.
Biotransformatie
Somapacitan wordt in hoge mate gemetaboliseerd door proteolytische degradatie en splitsing van de hechtingssequentie tussen de peptide- en de albuminebinder.
Somapacitan werd in hoge mate gemetaboliseerd voorafgaand aan excretie en er werd geen intact somapacitan gevonden, noch in urine, wat de belangrijkste uitscheidingsroute was (81%), noch in feces waar 13% somapacitan gerelateerd materiaal werd gevonden, wat wijst op volledige biotransformatie voorafgaand aan excretie.
Specifieke patiëntengroepen
Pediatrische GHD-patiënten
Gebaseerd op populatiefarmacokinetische analyses hebben geslacht, ras en lichaamsgewicht geen betekenisvol klinisch effect op de farmacokinetiek na op gewicht gebaseerde dosering.
Volwassen GHD-patiënten
Leeftijd
Personen ouder dan 60 jaar hebben hogere blootstelling (29%) dan jongere personen bij dezelfde dosis somapacitan. Een lagere startdosis voor personen boven 60 jaar wordt beschreven in rubriek 4.2.
Geslacht
Vrouwen, en met name vrouwen die oraal oestrogeen gebruiken, hebben lagere blootstelling (53% voor vrouwen die oraal oestrogeen gebruiken en 30% voor vrouwen die geen oraal oestrogeen gebruiken) dan mannen bij dezelfde dosis somapacitan. Een hogere startdosis voor vrouwen die oraal oestrogeen gebruiken wordt beschreven in rubriek 4.2.
Ras
Er was geen verschil op het vlak van somapacitan blootstelling en IGF-I-respons tussen Japanse en witte personen. Ondanks een hogere blootstelling bij Aziatische niet-Japanners in vergelijking met witte personen bij dezelfde dosis, hadden witte personen, Japanners en Aziatische niet-Japanners dezelfde doses nodig om vergelijkbare IGF-I-niveaus te bereiken. Daarom is er geen aanbeveling voor dosisaanpassing op basis van ras.
Etniciteit
Etniciteit (Hispanic of Latino 4,5% (15 patiënten kregen somapacitan)) werd niet onderzocht omwille van de kleine steekproefomvang in het ontwikkelingsprogramma.
Lichaamsgewicht
Ondanks een hogere blootstelling bij personen met laag lichaamsgewicht in vergelijking met personen met hoog lichaamsgewicht bij dezelfde dosis somapacitan, hadden personen dezelfde doses nodig om vergelijkbare IGF-I-niveaus te bereiken, over het lichaamsgewichtbereik van 35 kg tot 150 kg. Daarom is er geen aanbeveling voor dosisaanpassing op basis van lichaamsgewicht.
Nierinsufficiëntie
Een somapacitan dosis van 0,08 mg/kg in steady state resulteerde in hogere blootstellingen bij patiënten met nierinsufficiëntie, met name bij patiënten met ernstige nierinsufficiëntie en bij patiënten die hemodialyse nodig hadden, waarbij de AUC 0-168h verhoudingen tot normale nierfunctie respectievelijk 1,75 en 1,63 waren. Over het algemeen nam de blootstelling aan somapacitan toe met afnemende GFR.
Hogere IGF-I AUC0-168h niveaus werden waargenomen bij patiënten met matig ernstige en ernstige nierinsufficiëntie en patiënten die hemodialyse nodig hadden, met verhoudingen tot normale nierfunctie van respectievelijk 1,35, 1,40 en 1,24.
Door de geringe stijging waargenomen in IGF-I gecombineerd met de lage aanbevolen startdoses en de individuele dosistitratie van somapacitan, is er geen aanbeveling voor dosisaanpassing bij patiënten met nierinsufficiëntie.
Leverinsufficiëntie
Een somapacitan dosis van 0,08 mg/kg in steady state resulteerde in hogere blootstelling bij patiënten met matige leverinsufficiëntie met verhoudingen tot normale leverfunctie van 4,69 voor AUC0-168h en 3,52 voor Cmax.
Lagere somapacitan-gestimuleerde IGF-I-niveaus werden waargenomen bij patiënten met lichte en matige leverinsufficiëntie in vergelijking met patiënten met normale leverfunctie (verhouding tot normaal was 0,85 voor licht en 0,75 voor matig).
Vanwege de geringe daling waargenomen in IGF-I, gecombineerd met de individuele dosistitratie van somapacitan, is er geen aanbeveling voor dosisaanpassing bij patiënten met leverinsufficiëntie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit of pre- en postnatale ontwikkeling.
Er zijn geen carcinogeniciteitsstudies met somapacitan uitgevoerd.
Er werden geen bijwerkingen waargenomen op mannelijke en vrouwelijke vruchtbaarheid bij ratten bij een dosis die resulteerde in blootstelling ten minste 13 en 15 keer groter dan de verwachte maximale klinische blootstelling bij 8 mg/week voor respectievelijk mannetjes en vrouwtjes. Er werd echter wel een onregelmatige oestruscyclus gezien bij alle gegeven doses.
Er werd geen bewijs van schade aan de foetus vastgesteld wanneer zwangere ratten en konijnen subcutaan somapacitan kregen toegediend gedurende organogenese bij doses die leidden tot blootstelling ruim boven de verwachte blootstelling bij de maximale klinische dosis van 8 mg/week (ten minste het 18-voudige). Bij hoge doses die leidden tot blootstelling van ten minste het 130-voudige boven de verwachte maximale klinische blootstelling bij 8 mg/week, werden korte/gebogen/verdikte lange botten aangetroffen bij jongen van vrouwelijke ratten die somapacitan kregen. Het is bekend dat dergelijke bevindingen bij ratten vanzelf verdwijnen na de geboorte en dienen te worden beschouwd als lichte misvormingen, geen permanente afwijkingen. Foetusgroei werd verminderd wanneer zwangere ratten subcutaan gedoseerd werden met somapacitan bij blootstellingen van ten minste 9 maal hoger dan de verwachte blootstelling bij de maximale klinische dosis van 8 mg/week.
Bij zogende ratten werd aan somapacitan gerelateerd materiaal afgescheiden in de melk, maar in een lagere concentratie dan waargenomen in plasma (tot 50% van de concentratie in plasma).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidine
Mannitol
Poloxamer 188
Fenol
Water voor injecties
Zoutzuur (voor pH-aanpassing)
Natriumhydroxide (voor pH-aanpassing).
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
2 jaar.
Na ingebruikname
6 weken. Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren. Uit de buurt houden van het koelelement.
Bewaar Sogroya in het kartonnen doosje met de pendop erop ter bescherming tegen licht.
Voor en na ingebruikname
Als koeling niet mogelijk is (bijv. tijdens reizen), mag Sogroya tijdelijk bij een temperatuur van maximaal 30°C worden bewaard gedurende in totaal maximaal 72 uur (3 dagen). Plaats Sogroya weer terug in de koelkast na het bewaren bij deze temperatuur. Indien buiten de koelkast bewaard en daarna weer in de koelkast geplaatst, mag de totale opgetelde tijd buiten de koelkast niet langer zijn dan 3 dagen, let hier zorgvuldig op. De Sogroya-pen moet worden weggegooid als deze langer dan 72 uur (3 dagen) bij een temperatuur van maximaal 30°C is bewaard of, ongeacht de duur, boven 30°C is bewaard.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C). Niet in de vriezer bewaren. Uit de buurt houden van het koelelement.
Bewaar Sogroya in het kartonnen doosje met de pendop erop ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na ingebruikname, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
De voorgevulde pen bestaat uit 1,5 ml oplossing in een glazen patroon (type I kleurloos glas) met een zuiger gemaakt van chloorbutyl en een rubberen stop gemaakt van broombutyl/isopreen-rubber afgesloten met een aluminium dop. De patroon zit in een wegwerppen voor meervoudige dosering gemaakt van polypropyleen, polyacetaal, polycarbonaat en acrylonitril-butadieen-styreen en daarnaast twee metalen veren. De patroon is vast ingesloten in een voorgevulde pen.
Sogroya 5 mg/1,5 ml oplossing voor injectie in een voorgevulde pen
Een voorgevulde pen met kleurcodering, waarbij de pen een groenblauw gekleurde toedieningsknop heeft.
Sogroya 10 mg/1,5 ml oplossing voor injectie in een voorgevulde pen
Een voorgevulde pen met kleurcodering, waarbij de pen een geel gekleurde toedieningsknop heeft.
Sogroya 15 mg/1,5 ml oplossing voor injectie in een voorgevulde pen
Een voorgevulde pen met kleurcodering, waarbij de pen een robijnrood gekleurde toedieningsknop heeft.
Verpakkingsgrootten van 1 voorgevulde pen en multiverpakking van 5 (5 verpakkingen van 1) voorgevulde pennen. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De pen mag maar door één persoon worden gebruikt.
Sogroya mag niet worden gebruikt als de oplossing er niet helder tot licht opaalachtig, kleurloos tot lichtgeel uitziet en/of niet vrij is van zichtbare deeltjes.
Sogroya mag niet worden gebruikt als het bevroren is geweest.
De patroon mag niet uit de voorgevulde pen worden genomen en hervuld.
Er moet altijd een naald worden bevestigd vóór gebruik. Naalden mogen niet hergebruikt worden. De injectienaald moet worden verwijderd na elke injectie en de pen moet worden bewaard zonder een naald erop bevestigd. Dit kan voorkomen dat de naald verstopt raakt, dat er verontreiniging, infectie of lekkage van de oplossing optreedt en dat er onnauwkeurige doseringen worden toegediend. In het geval van verstopte naalden moeten patiënten de instructies volgen zoals beschreven in de instructies voor gebruik die bij de bijsluiter zitten.
Naalden worden niet meegeleverd. De Sogroya voorgevulde toedieningspen is ontworpen voor gebruik met wegwerpnaalden met een lengte tussen 4 mm en 8 mm en een diameter tussen 30G en 32G.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Denemarken
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1501/001
EU/1/20/1501/002
EU/1/20/1501/003
EU/1/20/1501/004
EU/1/20/1501/005
EU/1/20/1501/006
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 31 maart 2021
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.