


SmPC (samenvatting van de productkenmerken) - Skytrofa
1. NAAM VAN HET GENEESMIDDEL
Skytrofa 3 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon Skytrofa 3,6 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon Skytrofa 4,3 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon Skytrofa 5,2 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon Skytrofa 6,3 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon Skytrofa 7,6 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon Skytrofa 9,1 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon Skytrofa 11 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon Skytrofa 13,3 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Skytrofa bestaat uit somatropine dat via een gepatenteerde TransCon Linker tijdelijk met een methoxypolyethyleenglycoldrager (mPEG) is geconjugeerd. De sterkte van Skytrofa geeft altijd de hoeveelheid van het somatropinegedeelte aan.
Skytrofa 3 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon
Elke tweekamerpatroon bevat 3 mg somatropine*, gelijk aan 8,6 mg lonapegsomatropine en 0,279 ml oplosmiddel. Na reconstitutie bedraagt de concentratie op basis van somatropine-eiwit** 11 mg/ml.
Skytrofa 3,6 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon
Elke tweekamerpatroon bevat 3,6 mg somatropine*, gelijk aan 10,3 mg lonapegsomatropine en 0,329 ml oplosmiddel. Na reconstitutie bedraagt de concentratie op basis van somatropine-eiwit** 11 mg/ml.
Skytrofa 4,3 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon
Elke tweekamerpatroon bevat 4,3 mg somatropine*, gelijk aan 12,3 mg lonapegsomatropine en 0,388 ml oplosmiddel. Na reconstitutie bedraagt de concentratie op basis van somatropine-eiwit** 11 mg/ml.
Skytrofa 5,2 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon
Elke tweekamerpatroon bevat 5,2 mg somatropine*, gelijk aan 14,8 mg lonapegsomatropine en 0,464 ml oplosmiddel. Na reconstitutie bedraagt de concentratie op basis van somatropine-eiwit** 11 mg/ml.
Skytrofa 6,3 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon
Elke tweekamerpatroon bevat 6,3 mg somatropine*, gelijk aan 18 mg lonapegsomatropine en 0,285 ml oplosmiddel. Na reconstitutie bedraagt de concentratie op basis van somatropine-eiwit** 22 mg/ml.
Skytrofa 7,6 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon
Elke tweekamerpatroon bevat 7,6 mg somatropine*, gelijk aan 21,7 mg lonapegsomatropine en 0,338 ml oplosmiddel. Na reconstitutie bedraagt de concentratie op basis van somatropine-eiwit** 22 mg/ml.
Skytrofa 9,1 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon
Elke tweekamerpatroon bevat 9,1 mg somatropine*, gelijk aan 25,9 mg lonapegsomatropine en 0,4 ml oplosmiddel. Na reconstitutie bedraagt de concentratie op basis van somatropine-eiwit** 22 mg/ml.
Skytrofa 11 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon
Elke tweekamerpatroon bevat 11 mg somatropine*, gelijk aan 31,4 mg lonapegsomatropine en 0,479 ml oplosmiddel. Na reconstitutie bedraagt de concentratie op basis van somatropine-eiwit** 22 mg/ml.
Skytrofa 13,3 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon
Elke tweekamerpatroon bevat 13,3 mg somatropine*, gelijk aan 37,9 mg lonapegsomatropine en 0,574 ml oplosmiddel. Na reconstitutie bedraagt de concentratie op basis van somatropine-eiwit** 22 mg/ml.
* De sterkte geeft de hoeveelheid van het somatropinegedeelte aan zonder rekening te houden met de mPEG-linker.
** Geproduceerd in Escherichia coli-cellen door middel van recombinant-DNA-technologie.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie (injectie).
Wit tot gebroken wit poeder.
Het oplosmiddel is een heldere en kleurloze oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Achterblijvende groei bij kinderen en adolescenten van 3 jaar tot 18 jaar als gevolg van onvoldoende afscheiding van endogeen groeihormoon (groeihormoondeficiëntie [GHD]).
4.2 Dosering en wijze van toediening
De behandeling moet worden ingesteld en gecontroleerd door artsen die gekwalificeerd zijn en ervaring hebben met de diagnose en behandeling van pediatrische patiënten met GHD.
De hoeveelheid en de concentratie van lonapegsomatropine worden altijd uitgedrukt in mg somatropine, verwijzend naar de inhoud van het somatropinegedeelte en exclusief de mPEG-linker, om medicatiefouten te voorkomen wanneer patiënten overschakelen van een dagelijkse somatropinetherapie.
Dosering
De dosering en de toediening moeten voor elke patiënt worden geïndividualiseerd.
Startdosering
De aanbevolen aanvangsdosering van Skytrofa is 0,24 milligram somatropine per kilogram lichaamsgewicht, eenmaal per week toegediend. De aanbevolen aanvangsdosissterktes bij deze dosis op basis van gewichtsbereik zijn te vinden in tabel 1.
Tabel 1 Aanbevolen dosis voor patiënten naar gewicht, bij voorgeschreven doses van 0,24 mg somatropine/kg/week
| Gewicht (kg) | Dosissterkte somatropine |
| 11,5 – 13,9 | 3 mg |
| 14 – 16,4 | 3,6 mg |
| 16,5 – 19,9 | 4,3 mg |
| 20 – 23,9 | 5,2 mg |
| 24 – 28,9 | 6,3 mg |
| 29 – 34,9 | 7,6 mg |
| 35 – 41,9 | 9,1 mg |
| 42 – 50,9 | 11 mg |
| 51 – 60,4 | 13,3 mg |
| 60,5 – 69,9 | 15,2 mg (met twee tweekamerpatronen van elk 7,6 mg) |
| 70 – 84,9 | 18,2 mg (met twee tweekamerpatronen van elk 9,1 mg) |
| 85 – 100 | 22 mg (met twee tweekamerpatronen van elk 11 mg) |
Als een andere dosis dan 0,24 mg somatropine/kg/week wordt voorgeschreven, dient de totale wekelijkse dosis (in mg somatropine) te worden berekend en dient de juiste dosissterkte als volgt te worden geselecteerd:
- Totale wekelijkse dosis (mg somatropine) = voorgeschreven dosis (mg somatropine/kg) x lichaamsgewicht van de patiënt (kg)
- De totale wekelijkse dosis (mg somatropine) dient te worden aangepast aan de dichtstbijzijnde dosissterkte, waarbij ook rekening wordt gehouden met de behandeldoelen en de klinische respons.
Aanvangsdosering voor patiënten die overschakelen van een dagelijkse dosis somatropine
Als de therapie wordt gewijzigd van een dagelijkse dosis somatropine naar eenmaal per week lonapegsomatropine, moet er ten minste 8 uur liggen tussen de laatste dosis somatropine eenmaal daags en de eerste dosis lonapegsomatropine.
Bij kinderen die overschakelen van een dagelijkse dosis somatropine kunnen artsen de aanvangsdosering aanpassen, rekening houdend met de huidige dosis somatropine, de individuele klinische respons en klinische overwegingen die specifiek zijn voor de patiënt.
Voor kinderen die overschakelen van een dagelijkse dosis van somatropinebevattende geneesmiddelen van in totaal een wekelijkse dosis gelijk aan of groter dan 0,24 mg somatropine/kg lichaamsgewicht, is de aanbevolen aanvangsdosis van lonapegsomatropine 0,24 mg somatropine/kg lichaamsgewicht (tabel 1).
Voor kinderen die overschakelen van een dagelijkse dosis van somatropinebevattende geneesmiddelen met een totale wekelijkse dosis van minder dan 0,24 mg somatropine/kg lichaamsgewicht, dient de eerder voorgeschreven wekelijkse dosis te worden gebruikt als aanbevolen aanvangsdosis van lonapegsomatropine (zie bovenstaande formule).
Dosistitratie
De dosis van lonapegsomatropine moet voor iedere patiënt individueel worden aangepast op basis van klinische respons, bijwerkingen en/of serumconcentraties IGF-1 (insulineachtige groeifactor-1) buiten het doelbereik. De beschikbare dosissterktes van somatropine zijn te vinden in rubriek 1.
Gemiddelde IGF-1 standaarddeviatiescore (SDS)-spiegels (afgenomen 4-5 dagen na toediening) kunnen worden aangehouden als richtlijn voor dosistitratie (tabel 2). Er moet na het starten met lonapegsomatropine, of na elke dosisaanpassing, ten minste 2 weken worden gewacht voordat de resulterende IGF-1 SDS-spiegels kunnen worden beoordeeld. Dosisaanpassingen moeten gericht zijn
op het bereiken van gemiddelde IGF-1 SDS-spiegels in het normale bereik, dat wil zeggen tussen -2 en +2 (bij voorkeur dicht bij 0 SDS).
IGF-1 SDS-spiegels kunnen variëren in de loop van de tijd, en daarom wordt routinematige controle van serum-spiegels IGF-1 SDS gedurende de gehele behandeling aanbevolen, met name tijdens de puberteit.
Tabel 2 Aanbevolen aanpassing in dosissterkte van somatropine voor gemiddelde IGF-
1 SDS-categorieën
| Gemiddeld IGF-1 SDS-bereik (afgenomen 4-5 dagen na toediening) | Aanbevolen aanpassing in dosissterkte van somatropine |
| > +4 | Verlagen met 3 dosissterktes |
| +3 tot +4 | Verlagen met 2 dosissterktes |
| +2 tot +3 | Verlagen met 1 dosissterkte |
| -2 tot +2 | Geen aanpassing |
| < -2 | Ophogen met 1 dosissterkte |
Evalueren van de behandeling
Evaluatie van de werkzaamheid en veiligheid moet met tussenpozen van ongeveer 6 tot 12 maanden worden overwogen en kan worden beoordeeld door evaluatie van auxologische parameters, biochemie (IGF-1-, hormoon-, glucose- en lipidenspiegels) en puberteitsfase. Tijdens de puberteit dient te worden overwogen om vaker te evalueren.
De behandeling moet worden gestaakt bij patiënten met een op jaarbasis bereikte lengtesnelheid < 2 cm/jaar, het bereiken van de uiteindelijke lengte, een lengtesnelheid SDS < +1 na het eerste behandeljaar, of als de botleeftijd > 14 jaar (meisjes) of > 16 jaar (jongens) is, wat overeenkomt met het sluiten van de epifysairschijven.
Zodra de epifysen zijn vergroeid, moeten patiënten opnieuw klinisch worden geëvalueerd om te bepalen of behandeling met een groeihormoon nog steeds noodzakelijk is.
Orale oestrogeentherapie
Bij vrouwelijke patiënten die een orale oestrogeenbevattende therapie volgen, kan een hogere dosis groeihormoon nodig zijn om het behandelingsdoel te bereiken (zie rubriek 4.4).
Gemiste dosis
Als een dosis wordt gemist, moet deze zo spoedig mogelijk, en uiterlijk 2 dagen na de gemiste dosis, worden toegediend. Als er meer dan 2 dagen zijn verstreken, moet de gemiste dosis worden overgeslagen en moet de volgende dosis worden toegediend op de normale geplande dag. In beide gevallen kunnen de patiënten vervolgens hun normale doseringsschema van eenmaal per week hervatten.
De dag van de toediening aanpassen
De dag van de wekelijkse injectie kan worden gewijzigd in een andere dag van de week. Lonapegsomatropine kan 2 dagen voor of 2 dagen na de vaste toedieningsdag worden toegediend. Het is belangrijk dat er ten minste 5 dagen zijn verstreken tussen de laatste dosis en de nieuw ingestelde reguliere toedieningsdag eenmaal per week.
Verminderde nierfunctie
Er is geen informatie beschikbaar over patiënten met een verminderde nierfunctie en er kunnen geen aanbevelingen voor de dosis worden gegeven.
Afgenomen leverfunctie
Er is geen informatie beschikbaar over patiënten met een afgenomen leverfunctie en er kunnen geen aanbevelingen voor de dosis worden gegeven.
Pediatrische patiënten
De veiligheid en werkzaamheid van lonapegsomatropine bij kinderen jonger dan 3 jaar zijn niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 5.1, maar er kan geen dosisadvies worden gegeven.
Wijze van toediening
Elke injectie moet eenmaal per week subcutaan worden toegediend in de buik, bil of dij. De plaats van toediening moet afgewisseld worden om lipo-atrofie te voorkomen.
Lonapegsomatropine is bedoeld om te worden toegediend na reconstitutie van het poeder voor oplossing voor injectie met het bijgevoegde oplosmiddel. Lonapegsomatropine moet worden toegediend door middel van de Skytrofa Auto-Injector. De patiënt en de zorgverlener moeten worden getraind om ervoor te zorgen dat zij de toedieningsprocedure met behulp van het hulpmiddel begrijpen, voordat zij lonapegsomatropine (zelf) mogen injecteren.
De gereconstitueerde oplossing moet kleurloos en helder tot opaliserend zijn mag geen, of nagenoeg geen, zichtbare deeltjes bevatten (zie rubriek 6.6).
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6 en de instructies aan het eind van de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen) (zie rubriek 4.4).
Somatropine mag niet worden gebruikt wanneer er aanwijzingen zijn voor de activiteit van een tumor (zie rubriek 4.4). Intracraniale tumoren moeten inactief zijn en de antitumortherapie moet zijn voltooid voordat met de groeihormoontherapie wordt begonnen. De behandeling moet worden gestaakt als er tekenen van tumorgroei zijn.
Patiënten met acute levensbedreigende ziekten die lijden aan complicaties na openhartchirurgie, buikoperaties, meervoudig ongevalstrauma, acute ademstilstand of soortgelijke aandoeningen mogen niet met lonapegsomatropine worden behandeld (zie rubriek 4.4 voor patiënten die substitutietherapie ondergaan).
Lonapegsomatropine mag niet worden gebruikt voor groeibevordering bij kinderen met gesloten epifysen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Acute levensbedreigende ziekte
Bij ernstig zieke volwassen patiënten met complicaties na openhartchirurgie, buikoperaties, meervoudig ongevalstrauma of acute ademstilstand was de mortaliteit hoger bij patiënten die werden
behandeld met 5,3 mg of 8 mg somatropine per dag (d.w.z. 37,1 – 56 mg/week) in vergelijking met patiënten die de placebo kregen, 42% versus 19%. Aangezien er geen informatie beschikbaar is over de veiligheid van substitutietherapie met groeihormoon bij patiënten met een acute levensbedreigende ziekte, moeten de voordelen van een voortgezette behandeling met lonapegsomatropine in deze situatie worden afgewogen tegen de mogelijke risico's ervan. Bij alle patiënten die een andere of soortgelijke acute levensbedreigende ziekte ontwikkelen, moet het mogelijke voordeel van behandeling met lonapegsomatropine worden afgewogen tegen het mogelijke risico.
Neoplasma
Bij patiënten met een eerdere maligne ziekte moet bijzondere aandacht worden besteed aan tekenen en symptomen van recidief.
Patiënten met reeds bestaande tumoren of met GHD als gevolg van een intracraniale laesie moeten routinematig worden onderzocht op progressie of recidief van het onderliggende ziekteproces. Bij overlevenden van kanker op kinderleeftijd is een verhoogd risico van een tweede neoplasma gemeld bij patiënten die na hun eerste neoplasma met een groeihormoon werden behandeld. Intracraniale tumoren, in het bijzonder meningeomen, waren de meest voorkomende vorm van een tweede neoplasma die werd gemeld bij patiënten die werden behandeld met bestraling van het hoofd voor hun eerste neoplasma.
Overgevoeligheid
Anafylactische reacties, waaronder angio-oedeem, zijn gemeld bij het gebruik van lonapegsomatropine. Vertel patiënten en verzorgers dat dergelijke reacties kunnen optreden, vooral na de eerste dosis, en dat onmiddellijk medische hulp dient te worden ingeroepen indien een acute ernstige overgevoeligheidsreactie optreedt. Indien een overgevoeligheidsreactie optreedt, dient het gebruik van lonapegsomatropine te worden gestaakt (zie rubriek 4.3).
Benigne intracraniale hypertensie
In geval van ernstige of terugkerende ataxie, hoofdpijn, visuele problemen, nausea en/of braken wordt een fundoscopie voor papiloedeem aanbevolen. Als papiloedeem wordt bevestigd, moet de diagnose benigne intracraniale hypertensie worden overwogen en moet, indien nodig, de groeihormoonbehandeling worden gestaakt. Momenteel is er onvoldoende bewijs om specifiek advies te geven over de voortzetting van de groeihormoonbehandeling bij patiënten met verdwenen intracraniale hypertensie. Als de groeihormoonbehandeling wordt hervat, moet zorgvuldig worden gecontroleerd op symptomen van intracraniale hypertensie. Fundoscopisch onderzoek wordt aanbevolen bij het begin van de behandeling en periodiek tijdens het verloop ervan.
Insulinegevoeligheid
Groeihormoon kan de insulinegevoeligheid verminderen. Voor patiënten met diabetes mellitus kan het nodig zijn de insulinedosis aan te passen nadat de behandeling met lonapegsomatropine is gestart. Patiënten met diabetes mellitus, glucose-intolerantie of andere risicofactoren voor diabetes mellitus moeten tijdens de behandeling met lonapegsomatropine nauwlettend worden gemonitord (zie rubriek 4.5).
Hypoadrenalisme
Het starten van een behandeling met groeihormoon kan leiden tot remming van 11β-hydroxysteroïde dehydrogenase type 1 (11βHSD-1) en verlaagde cortisolconcentraties in serum. Bijgevolg kan voordien niet gediagnosticeerd centraal (secundair) hypoadrenalisme worden onthuld en kan glucocorticoïdevervanging nodig zijn. Bovendien kunnen patiënten die behandeld worden met glucocorticoïdevervangingstherapie voor eerder gediagnosticeerd hypoadrenalisme na het starten van de behandeling met lonapegsomatropine een ophoging van hun onderhouds- of stressdosis nodig hebben (zie rubriek 4.5).
Schildklierfunctie
Groeihormoon verhoogt de extrathyroïde omzetting van T4 in T3, wat kan resulteren in een verlaging van de serum T4- en een verhoging van de serum T3-concentratie. Daarom moet de schildklierfunctie bij alle patiënten worden gecontroleerd. Bij patiënten met hypopituïtarisme die een standaard vervangingstherapie ondergaan, moet het mogelijke effect van behandeling met lonapegsomatropine op de schildklierfunctie nauwlettend worden gemonitord (zie rubriek 4.5 en 4.8).
Epifysiolyse van de heupkop en osteonecrose
Bij patiënten met endocriene aandoeningen, waaronder GHD, kan een afgegleden epifyse van de heup vaker voorkomen dan in de algemene bevolking. Er is osteonecrose gemeld bij patiënten die zijn behandeld met andere groeihormoonproducten. Kinderen met aanhoudende heup-/kniepijn en/of mank lopen tijdens de behandeling met lonapegsomatropine moeten klinisch worden onderzocht.
Scoliose
Tijdens snelle groei kan bij elk kind scoliose verergeren. Omdat groeihormoonbehandeling de groeisnelheid verhoogt, moeten tekenen en progressie van scoliose tijdens de behandeling worden gemonitord. Het is echter niet aangetoond dat een behandeling met groeihormoon de incidentie of de ernst van scoliose doet toenemen (zie rubriek 4.8).
Pancreatitis
Hoewel het zelden voorkomt, moet aan pancreatitis worden gedacht bij kinderen die met groeihormoon worden behandeld en onverklaarbare buikpijn krijgen.
Syndroom van Prader-Willi
Lonapegsomatropine is niet onderzocht bij patiënten met het syndroom van Prader-Willi. Lonapegsomatropine is niet geïndiceerd voor de langetermijnbehandeling van pediatrische patiënten met achterblijvende groei als gevolg van het genetisch bevestigde syndroom van Prader-Willi tenzij bij hen ook de diagnose GHD is gesteld. Er zijn meldingen geweest van plotselinge dood na het starten van een groeihormoontherapie bij patiënten met het syndroom van Prader-Willi bij wie sprake was van een of meer van de volgende risicofactoren: ernstige zwaarlijvigheid, een geschiedenis van obstructie van de bovenste luchtwegen of slaapapneu, of een niet-geïdentificeerde respiratoire infectie.
Leukemie
Leukemie is gemeld bij een klein aantal GHD-patiënten, van wie sommigen met somatropine zijn behandeld. Er is echter geen bewijs dat de incidentie van leukemie hoger is bij ontvangers van groeihormoon zonder predisponerende factoren.
Gebruik met orale oestrogeenbevattende therapie
Oraal toegediend oestrogeen beïnvloedt de IGF-1-respons op groeihormoon. Als een vrouwelijke patiënt die lonapegsomatropine gebruikt, start met een orale oestrogeenbevattende therapie, kan het nodig zijn de dosis lonapegsomatropine te verhogen om de IGF-1-spiegels in serum binnen het normale leeftijdsbereik te houden (zie rubriek 4.2). Omgekeerd, als een vrouwelijke patiënt die lonapegsomatropine gebruikt de orale oestrogeenbevattende therapie staakt, kan het nodig zijn de dosis lonapegsomatropine te verlagen om een teveel aan groeihormoon en/of bijwerkingen te voorkomen (zie rubriek 4.5).
Antistoffen
Bij sommige patiënten werden antistoffen tegen lonapegsomatropine gezien. Geen van deze antistoffen was neutraliserend en er waren geen aantoonbare klinische gevolgen. Testen op de
aanwezigheid van antistoffen moet echter worden overwogen bij patiënten die niet op de therapie reageren.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Behandeling met glucocorticoïden
Gelijktijdige behandeling met glucocorticoïden remt de groeibevorderende effecten van lonapegsomatropine. Bij patiënten met een tekort aan adrenocorticotroop hormoon (ACTH) moet de glucocorticoïdevervangingstherapie zorgvuldig worden aangepast om een remmend effect op de groei te voorkomen, en bij patiënten die met glucocorticoïden worden behandeld moet de groei zorgvuldig worden gecontroleerd om de mogelijke invloed van de glucocorticoïdebehandeling op de groei te beoordelen.
Groeihormoon verlaagt de omzetting van cortison naar cortisol en kan een nog niet eerder ontdekt centraal hypoadrenalisme aan het licht brengen of lage glucocorticoïdevervangingsdoses ineffectief maken (zie rubriek 4.4).
Cytochroom P450-gemetaboliseerde middelen
Er zijn voor lonapegsomatropine geen onderzoeken naar geneesmiddelinteracties uitgevoerd. Gegevens uit interactieonderzoeken met somatropine bij kinderen en volwassenen met groeihormoondeficiëntie, en gezonde oudere mannen, wijzen erop dat de toediening van somatropine de klaring kan verhogen van verbindingen waarvan bekend is dat ze worden gemetaboliseerd door cytochroom P450-iso-enzymen, met name CYP3A en CYP1A2. De klaring van verbindingen die worden gemetaboliseerd door CYP3A4 (bijv. geslachtssteroïden, corticosteroïden, anticonvulsiva en ciclosporine) en CYP1A2 (bijv. theofylline) kan verhoogd zijn, wat kan leiden tot een geringere blootstelling aan deze verbindingen. De klinische betekenis hiervan is onbekend.
Insuline en/of andere hypoglykemische middelen
Bij patiënten met diabetes mellitus die met een geneesmiddel (bijv. antihyperglykemische geneesmiddelen) moeten worden behandeld, kan het nodig zijn de dosis insuline en/of het orale hypoglykemische geneesmiddel aan te passen wanneer de behandeling met lonapegsomatropine wordt gestart (zie rubriek 4.4).
Schildklierhormonen
Omdat groeihormoon de extrathyroïde omzetting van T4 in T3 verhoogt, kan aanpassing van de schildklierhormoonvervangingstherapie noodzakelijk zijn (zie rubriek 4.4).
Orale oestrogeentherapie
Bij vrouwelijke patiënten die een orale oestrogeenbevattende therapie volgen, kan een hogere dosis groeihormoon nodig zijn om het behandelingsdoel te bereiken (zie rubriek 4.2 en 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van lonapegsomatropine bij zwangere vrouwen. Gepubliceerde onderzoeken over het gebruik van kortwerkende somatropine bij zwangere vrouwen gedurende verscheidene decennia hebben geen met het geneesmiddel in verband gebrachte risico's van ernstige geboortedefecten, miskramen of ongunstige gevolgen voor de moeder of de foetus aangetoond.
Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft reproductietoxiciteit (zie rubriek 5.3). Skytrofa wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of lonapegsomatropine in de moedermelk wordt uitgescheiden. Aangezien lonapegsomatropine niet oraal wordt geabsorbeerd, is het onwaarschijnlijk dat het een nadelige invloed heeft op pasgeborenen/zuigelingen die borstvoeding krijgen. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Skytrofa moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen klinische gegevens beschikbaar over het effect van lonapegsomatropine op de vruchtbaarheid. Dieronderzoek heeft onvoldoende gegevens ten aanzien van vruchtbaarheid opgeleverd (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Lonapegsomatropine heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen waren hoofdpijn (11,1%), artralgie (4,6%), secundaire hypothyroïdie (2,6%), en injectieplaatsreacties (1,6%).
Tabel met bijwerkingen
Tabel 3 hieronder bevat de bijwerkingen die zich tijdens de behandeling met lonapegsomatropine hebben voorgedaan. De bijwerkingen zijn gerangschikt onder de rubrieken orgaanklasse en frequentie van het MedDRA-systeem, waarbij de volgende terminologie wordt gebruikt: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥1 /1 000, < 1/100), zelden (≥ 1/10 000, < 1/1 000), zeer zelden (< 1/10 000) en frequentie niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gepresenteerd in volgorde van afnemende ernst.
Tabel 3 Frequentie van bijwerkingen van lonapegsomatropine
| Systeem/orgaanklasse | Zeer vaak | Vaak | Soms |
| Immuunsysteemaandoeningen | Anafylactische reactieb | ||
| Endocriene aandoeningen | Secundaire hypothyroïdie | Secundaire bijnierschorsinsufficiëntie | |
| Zenuwstelselaandoeningen | Hoofdpijn | ||
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie | Scoliose Artritis Groeipijnen | |
Voortplantingsstelsel- en borstaandoeningen | Gynaecomastie | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Injectieplaatsreacties a |
a Injectieplaatsreacties omvatten hyperemie, injectieplaatsatrofie, injectieplaatspijn, injectieplaatsurticaria en gelokaliseerd oedeem.
b Tot de anafylactische reacties die werden gemeld bij het gebruik van lonapegsomatropine, behoorde angio-oedeem (zie rubriek 4.4).
Beschrijving van bepaalde bijwerkingen
Immunogeniciteit
Patiënten kunnen antistoffen tegen lonapegsomatropine ontwikkelen. Het percentage patiënten dat op enig moment tijdens de behandeling positief testte op aantoonbare bindende antistoffen was laag (6,3%) en geen enkele patiënt had neutraliserende antistoffen. Er werd geen duidelijke correlatie waargenomen tussen bindende antistoffen tegen lonapegsomatropine en bijwerkingen of verlies van werkzaamheid. Bij een anderszins onverklaard uitblijven van een respons op behandeling met lonapegsomatropine moet het testen op antistoffen tegen lonapegsomatropine worden overwogen (zie rubriek 4.4).
Bijwerkingen verband houdend met de farmacologische klasse van groeihormonen
Naast de hierboven vermelde bijwerkingen zijn de hieronder vermelde ongewenste voorvallen gemeld bij andere groeihormoonbevattende middelen. De frequentie van deze ongewenste voorvallen kan op basis van de beschikbare gegevens niet worden bepaald (tenzij anders vermeld).
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen): leukemie
(zie rubriek 4.4).
- Voedings- en stofwisselingsstoornissen: diabetes mellitus type 2 (zie rubriek 4.4).
- Zenuwstelselaandoeningen: benigne intracraniale hypertensie (zie rubriek 4.4), paresthesie.
- Skeletspierstelsel- en bindweefselaandoeningen: myalgie.
- Voortplantingsstelsel- en borstaandoeningen: gynaecomastie (frequentie: soms).
- Huid- en onderhuidaandoeningen: huiduitslag, urticaria en pruritus.
- Algemene aandoeningen en toedieningsplaatsstoornissen: perifeer oedeem, faciaal oedeem.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Symptomen
Acute overdosering kan aanvankelijk tot hypoglykemie en vervolgens tot hyperglykemie leiden. Langdurige overdosering kan leiden tot tekenen en symptomen van gigantisme.
Behandeling
De behandeling is symptomatisch en ondersteunend. Er is geen antidotum voor een overdosis somatropine.
Het wordt aanbevolen om de schildklierfunctie te controleren na een overdosis.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: hypofyse- en hypothalamushormonen en analogen, somatropine en somatropine-agonisten, ATC-code: H01AC09.
Werkingsmechanisme
Lonapegsomatropine is een langwerkende 'prodrug' van somatropine. Lonapegsomatropine bestaat uit het moedergeneesmiddel, somatropine, dat via een gepatenteerde TransCon Linker tijdelijk met een methoxypolyethyleenglycoldrager (4 x 10 kDa mPEG) is geconjugeerd. De drager heeft een afschermend effect dat de renale excretie en de receptorgemedieerde klaring van lonapegsomatropine minimaliseert. Na subcutane toediening geeft lonapegsomatropine volledig werkzaam somatropine af via autocleavage van de TransCon Linker. Somatropine (191 aminozuren) heeft hetzelfde werkingsmechanisme en dezelfde distributie als dagelijkse somatropine, maar met een eenmaal per week toegediende subcutane injectie.
Somatropine bindt aan een dimere hGH-receptor in het celmembraan van doelcellen, wat leidt tot intracellulaire signaaltransductie en een grote reeks farmacodynamische effecten. Somatropine heeft directe weefsel- en metabole effecten, en indirecte effecten die door IGF-1 worden gemedieerd, waaronder stimulering van de differentiatie en proliferatie van chondrocyten, stimulering van de leverglucoseproductie, eiwitsynthese en lipolyse. Somatropine stimuleert de groei van het skelet bij pediatrische patiënten met GHD als gevolg van effecten op de groeischijven (epifysairschijven) van de botten.
Farmacodynamische effecten
Somatropine dat wordt vrijgegeven uit lonapegsomatropine geeft een dosis-lineaire IGF-1 respons, waarbij een dosisverandering van 0,02 mg somatropine/kg leidt tot een verandering in de gemiddelde wekelijkse IGF-1-standaarddeviatiescore (SDS) van circa 0,17.
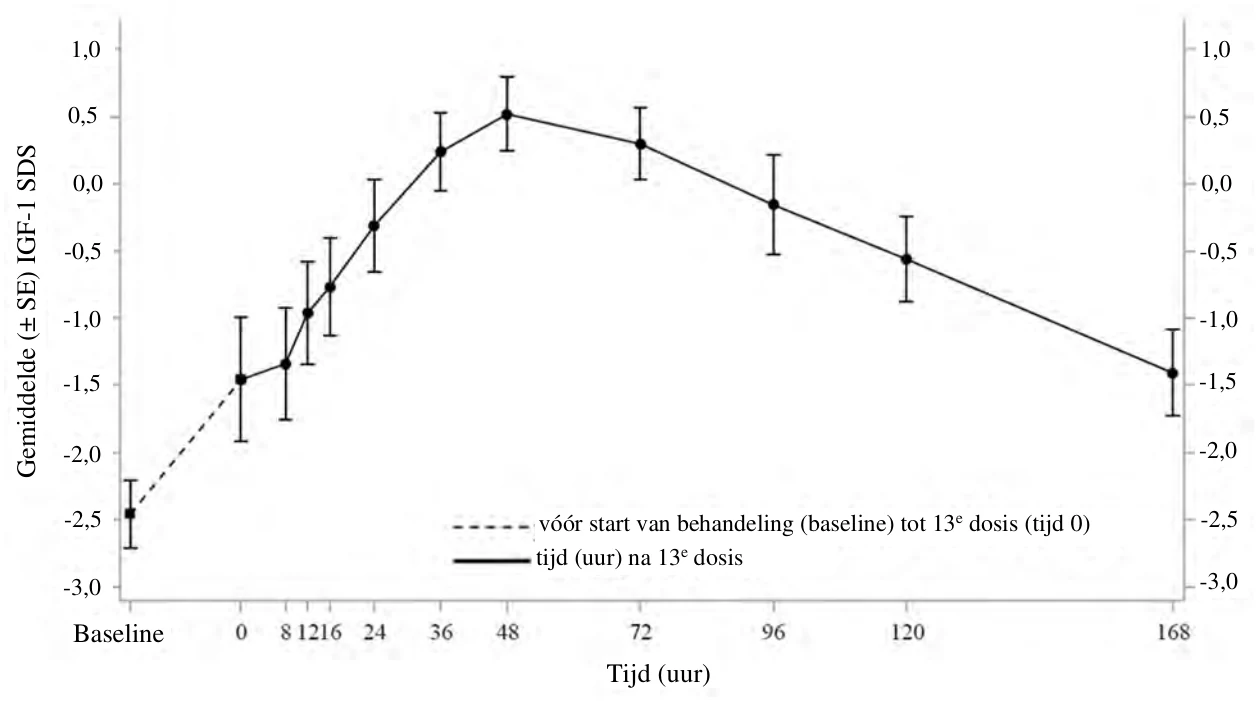
Bij 'steady-state' piekten de IGF- SDS-spiegels ongeveer 2 dagen na de dosis, waarbij de gemiddelde wekelijkse IGF-1 SDS samenviel met ongeveer 4,5 dagen na de dosis (afbeelding 1). De IGF-1 SDS-spiegels lagen gedurende het grootste deel van de week in het normale bereik voor GHD-patiënten, vergelijkbaar met dagelijkse somatropine.
Afbeelding 1 Gemiddelde (±SE) IGF-1 SDS bij 'steady-state' bij kinderen met GHD na toediening van eenmaal per week lonapegsomatropine 0,24 mg somatropine/kg/week
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van eenmaal per week toegediend lonapegsomatropine werden geëvalueerd in klinische fase 3-onderzoeken waaraan 306 pediatrische patiënten met GHD hebben deelgenomen.
heiGHt-onderzoek
In een 52 weken durend gerandomiseerd multicenter, open-label, klinisch fase 3-onderzoek met werkzame controle en parallelle groepen werden 161 prepuberale pediatrische patiënten met GHD die nog niet eerder met het middel waren behandeld, gerandomiseerd naar eenmaal per week lonapegsomatropine (N = 105) of dagelijks somatropine (N = 56), beide groepen met een totale wekelijkse dosis van 0,24 mg somatropine/kg. De patiënten varieerden in leeftijd van 3,2 tot 13,1 jaar met een gemiddelde van 8,5 jaar; de meeste (N = 132 (82%)) proefpersonen waren jongens. De patiënten hadden bij baseline een gemiddelde SDS (standaarddeviatiescore) voor de lengte van -2,93. Het primaire werkzaamheidseindpunt was de geannualiseerde lengtesnelheid (AHV; Annualised Height Velocity) in week 52. Behandeling met eenmaal per week lonapegsomatropine gedurende 52 weken resulteerde in een niet-inferieure AHV ten opzichte van somatropine dagelijks (tabel 4). Verder waren veranderingen in de standaarddeviatiescore (SDS) van de lengte (verandering ten opzichte van de baseline) vaak groter bij eenmaal per week lonapegsomatropine dan bij somatropine dagelijks (tabel 4). Veranderingen in de AHV en de lengte-SDS waren vaak groter bij lonapegsomatropine dan bij somatropine vanaf week 26 tot het einde van het onderzoek in week 52.
De gemiddelde (SD) verhouding tussen de botleeftijd en de chronologische leeftijd ging in beide groepen op vergelijkbare wijze vooruit vanaf de baseline t/m week 52: 0,69 (0,16) tot 0,75 (0,15) met eenmalig wekelijks lonapegsomatropine en 0,70 (0,14) tot 0,76 (0,14) met dagelijkse somatropine.
Tabel 4 Groei en IGF-1-respons in week 52 bij pediatrische patiënten met GHD die nog geen behandeling hadden ondergaan (intention-to-treat-analyse)
Wekelijks lonapegsomatropine (N = 105) (0,24 mg somatropine/kg/week) | Dagelijks somatropine (N = 56) (0,24 mg somatropine/kg/week) | Schatting van het verschil in behandeling (lonapegsomatropine minus somatropine) | |
AHV (cm/jaar)a, kleinste kwadraatgemiddeld (95%-BI) | 11,2 (10,7-11,6) | 10,3 (9,7-10,9) | 0,9b (0,2-1,5) |
Lengte-SDS, verandering vanaf baselinec, kleinste kwadraatgemiddelde (95%-BI) | 1,10 (1,02-1,18) | 0,96 (0,85-1,06) | 0,14d (0,03-0,26) |
IGF-1 SDS-categoriee, % < 0 0 tot +2 +2 tot +3 > +3 | 23,1% 69,2% 7,7% 0 | 40,7% 57,4% 1,9% 0 | Niet geanalyseerd |
a AHV: De schattingen van het kleinste kwadraatgemiddelde en het betrouwbaarheidsinterval (BI) van 95% zijn afkomstig van een ANCOVA-model waarin de uitgangsleeftijd, de piekgroeihormoonspiegels (log getransformeerd) bij de stimulatietest, de SDS van de lengte bij baseline – de gemiddelde SDS van de lengte van de ouders als covariaten, en de behandeling en het geslacht als factoren zijn opgenomen. Ontbrekende gegevens zijn geïmputeerd met de meervoudige imputatiemethode.
b p = 0,0088 (2-zijdig) voor superioriteit
c Lengte-SDS, verandering vanaf baseline: De schattingen van het kleinste kwadraatgemiddelde en het betrouwbaarheidsinterval (BI) van 95% zijn afkomstig van een ANCOVA-model waarin de uitgangsleeftijd, de
piekgroeihormoonspiegels (log getransformeerd) bij de stimulatietest en de lengte-SDS bij baseline als covariaten, en de behandeling en het geslacht als factoren zijn opgenomen.
d p = 0,0149 (2-zijdig)
e Gemiddelde niveau in week 52
In een open-label verlengingsonderzoek hadden patiënten uit het heiGHt-onderzoek die de behandeling met lonapegsomatropine voortzetten een toename van de lengte-SDS van 1,61 vanaf de baseline t/m week 104. Patiënten die overschakelden van dagelijks somatropine naar lonapegsomatropine in week 52 hadden een toename van de lengte-SDS van 1,49 vanaf de baseline t/m week 104.
Ondersteunende bewijzen
Bewijsmateriaal uit aanvullende klinische onderzoeken met lonapegsomatropine ondersteunt de klinische werkzaamheid van een behandeling met lonapegsomatropine op lange termijn.
fliGHt-onderzoek
In een 26 weken durend klinisch open-label onderzoek waarin lonapegsomatropine 0,24 mg somatropine/kg/week werd geëvalueerd bij één groep van 146 pediatrische GHD-patiënten in de leeftijd van 1 tot 17 jaar, van wie er 143 eerder een dagelijkse behandeling met somatropine hadden gekregen gedurende gemiddeld (SD) 1,1 (0,7) jaar, bedroeg de gemiddelde (SD) lengtesnelheid op jaarbasis 9 (2,7) cm/jaar en was de gemiddelde (SD) verandering in lengte-SDS ten opzichte van de baseline van het onderzoek 0,28 (0,25). De voorkeur van patiënten en verzorgers werd in week 13 geëvalueerd: 84% van de patiënten en 90% van de zorgverleners prefereerden eenmaal per week lonapegsomatropine boven hun eerdere dagelijkse dosis somatropine.
Tabel 5 Gemiddeld IGF-1 SDS-spiegel bij baseline en in week 26 bij pediatrische patiënten met GHD die reeds een behandeling hadden ondergaan (intention-to-treat-analyse)
Gemiddelde IGF-1 SDS- categorie | Baseline (N = 143) n (%) | Week 26 (N = 139) n (%) |
| < 0 | 37 (25,9) | 13 (9,4) |
| 0 tot +2 | 74 (51,7) | 71 (51,1) |
| +2 tot +3 | 27 (18,9) | 33 (23,7) |
| > +3 | 5 (3,5) | 22 (15,8) |
enliGHten-onderzoek
In een langlopend open-labelverlengingsonderzoek, waarin patiënten uit het heiGHt-onderzoek en het fliGHt-onderzoek werden geregistreerd, hadden patiënten (N=298) die de behandeling met lonapegsomatropine voortzetten een gemiddelde (SD) standaardscore (SDS) voor hun lengte van -1,56 (0,88) bij de baseline van het verlengingsonderzoek en van -0,39 (0,90) in week 208 (het laatste bezoek waarvoor adequate gegevens beschikbaar zijn), overeenkomend met een gemiddelde (SD) verandering van +1,24 (0,65).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek na toediening van lonapegsomatropine werd beoordeeld na een eenmalige dosis bij in totaal 73 gezonde volwassenen in 2 onderzoeken. Daarnaast werd de farmacokinetiek bij pediatrische patiënten met GHD geëvalueerd op basis van intensieve bemonstering bij 11 proefpersonen en spaarzame bemonstering bij 109 proefpersonen in week 13 in 2 onderzoeken. In tabel 6 worden demografische gegevens weergegeven van de proefpersonen die opgenomen waren in de farmacokinetische evaluatie van lonapegsomatropine.
Tabel 6 Demografische gegevens van proefpersonen in de farmacokinetische evaluatie van lonapegsomatropine
| Gezonde | Kinderen met GHD | |||
| Categorie | volwassenen | |||
| N | 73 | 109 | ||
| Man/vrouw | 55/19 | 87/22 | ||
| Amerikaanse Indianen of oorspronkelijke | ||||
| bewoners van Alaska | 0 | 0 | ||
| Aziatisch | 10 | 1 | ||
| Zwart of Afro-Amerikaans | 13 | 2 | ||
| Oorspronkelijke bewoners van Hawaï of | ||||
| andere eilanden in de Grote Oceaan | 0 | 0 | ||
| Wit | 49 | 104 (11 met intensieve | ||
| farmacokinetische | ||||
| bemonstering) | ||||
| Anders/divers | 1 | 2 | ||
| Latijns-Amerikaans | 23 | 5 | ||
| Niet Latijns-Amerikaans | 50 | 104 | ||
Absorptie
Na toediening van een subcutane dosis geeft lonapegsomatropine somatropine vrij op een gecontroleerde wijze conform eersteordekinetiek.
Bij pediatrische GHD-patiënten bedroeg na toediening van een subcutane dosis lonapegsomatropine van 0,24 mg somatropine/kg/week de waargenomen gemiddelde (CV%) steady-state piekserumconcentratie (Cmax) van lonapegsomatropine 1230 (86,3) ng somatropine/ml na de mediane tijd Tmax van 25 uur, en voor de vrijgegeven somatropine Cmax 15,2 (83,4) ng/ml met een mediane tijd tot het bereiken van Cmax van 12 uur. De gemiddelde (CV%) blootstelling aan somatropine gedurende het toedieningsinterval van één week (gedeelte onder de curve) was 500 (83,8) h*ng/ml. Accumulatie van lonapegsomatropine of somatropine na herhaalde toediening van een dosis werd niet waargenomen.
Bij pediatrische GHD-patiënten werden de injecties afwisselend in de buik, bil en dij toegediend. Er werd geen duidelijk verband waargenomen tussen de toedieningsplaats en de blootstelling aan somatropine.
De absolute biologische beschikbaarheid van lonapegsomatropine na toediening van een subcutane dosis is niet onderzocht.
Distributie
Bij pediatrische GHD-patiënten bedroeg het gemiddelde schijnbare (CV%) verdelingsvolume bij steady-state van lonapegsomatropine na subcutane toediening van 0,24 mg somatropine/kg/week 0,13 (109) l/kg. De somatropine die wordt vrijgegeven uit lonapegsomatropine zal naar verwachting een distributievolume hebben dat vergelijkbaar is met endogeen groeihormoon.
Eliminatie
Metabolisme
Het metabolisme van somatropine omvat eiwitkatabolisme in zowel de lever als de nieren.
Excretie
Bij pediatrische GHD-patiënten bedroeg de schijnbare gemiddelde (CV%) klaring bij steady-state van lonapegsomatropine na subcutane toediening van 0,24 mg somatropine/kg/week 3,2 (67) ml/u/kg, met
een gemiddelde (± SD) waargenomen halfwaardetijd van 30,7 (± 12,7) uur. De schijnbare halfwaardetijd van somatropine die vrijkomt uit lonapegsomatropine was ongeveer 25 uur.
Speciale populaties
Er zijn geen geslachtsspecifieke farmacokinetische onderzoeken uitgevoerd met lonapegsomatropine. Uit de beschikbare literatuur blijkt dat de farmacokinetiek van somatropine bij mannen en vrouwen vergelijkbaar is.
Op basis van een farmacokinetische populatieanalyse hebben leeftijd, geslacht, ras/etniciteit en lichaamsgewicht geen klinisch significant effect op de farmacokinetiek.
Er is met lonapegsomatropine geen onderzoek bij patiënten met nier- of leverfunctiestoornissen uitgevoerd (zie rubriek 4.2). Er is een vermindering van de klaring van somatropine na toediening van dagelijkse somatropine waargenomen bij patiënten met ernstige lever- en nierdisfunctie. De klinische betekenis van deze afname is onbekend. De farmacokinetiek van de mPEG-drager van lonapegsomatropine zal naar verwachting afhankelijk zijn van de nierfunctie, maar is niet beoordeeld bij patiënten met een verminderde nierfunctie.
Lonapegsomatropine is niet onderzocht bij patiënten jonger dan 6 maanden (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventineel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde toediening, genotoxiciteit en carcinogeniciteit.
Toxicologisch onderzoek naar voortplanting bij ratten en histopathologische evaluatie van voortplantingsorganen bij apen die subcutaan lonapegsomatropine kregen toegediend in doses tot 20 keer de klinische dosis van 0,24 mg somatropine/kg/week, leidden niet tot schadelijke effecten op de mannelijke en vrouwelijke vruchtbaarheid of op de voortplantingsorganen. Vanwege de vorming van antistoffen die de blootstelling bij ratten nadelig beïnvloedt, kan geen definitieve conclusie worden getrokken over de relevantie voor de menselijke vruchtbaarheid.
Er traden geen toxiciteiten op in de embryonale of foetale ontwikkeling bij ratten die subcutaan lonapegsomatropine kregen toegediend in doses tot 13 keer de klinische dosis van 0,24 mg somatropine/kg/week. Vanwege de intermitterende blootstelling kan geen definitieve conclusie worden getrokken met betrekking tot het onderzoek naar de embryonale en foetale ontwikkeling bij ratten.
Een onderzoek naar toxiciteit tijdens de embryofoetale ontwikkeling bij konijnen heeft foetale afwijkingen en embryofoetale sterfte aangetoond bij respectievelijk het 1,5-voudige en het 6-voudige van de klinische dosis van 0,24 mg somatropine/kg/week, mogelijk veroorzaakt door toxiciteit bij de moeder. De klinische relevantie van deze bevindingen is onzeker.
In een onderzoek naar de pre- en postnatale ontwikkeling bij ratten waren er geen ongewenste effecten op het drachtige/zogende wijfje of op de ontwikkeling van de conceptus en de nakomelingen na blootstelling van het wijfje vanaf de implantatie tot het spenen aan subcutane doses van een structureel verwante tijdelijk gepegyleerde 'prodrug' van somatropine van maximaal 13 keer de klinische dosis van 0,24 mg somatropine/kg/week.
Blootstelling aan mPEG
Bij ongeveer 10 maal de menselijke blootstelling aan de mPEG-component van lonapegsomatropine treedt vacuolisatie op in de epitheelcellen in de plexus choroideus van Cynomolgus-apen na één jaar blootstelling. Bij ongeveer 34 maal de menselijke blootstelling aan mPEG werd een lichte toename gezien van het aantal apen met vacuolen in de epitheelcellen in de plexus choroideus. De vacuolisatie
ging niet gepaard met ongunstige morfologische veranderingen of klinische verschijnselen. Vacuolisatie van cellen wordt beschouwd als een adaptieve respons en wordt derhalve geacht geen mogelijk ongewenst effect te zijn in de therapeutische toediening bij mensen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
Barnsteenzuur
Trehalosedihydraat
Trometamol
Oplosmiddel
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Ongeopend
5 jaar indien in een koelkast (2 °C - 8 °C).
Skytrofa kan desgewenst ook tot 6 maanden worden bewaard bij een temperatuur ≤ 30 °C. Binnen de 6 maanden kan het geneesmiddel opnieuw in de koelkast worden bewaard (2 °C – 8 °C).
Noteer de datum waarop het geneesmiddel voor het eerst uit de koelkast is gehaald op de doos. Gooi het geneesmiddel weg wanneer er 6 maanden zijn verstreken.
Na reconstitutie
De chemische en fysische stabiliteit bij gebruik is aangetoond voor een gereconstitueerd product dat gedurende 4 uur bij temperaturen ≤ 30 °C wordt bewaard.
Uit microbiologisch oogpunt moet het product onmiddellijk na reconstitutie worden gebruikt. Indien het niet onmiddellijk wordt gebruikt, zijn de opslagtijden en -omstandigheden vóór gebruik de verantwoordelijkheid van de gebruiker en mogen deze bij temperaturen ≤ 30 °C niet langer duren dan 4 uur.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C). Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Zie rubriek 6.3 voor alternatieve bewaarcondities bij temperaturen ≤ 30 °C.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Glazen patroon (type I-glas) met twee kamers gescheiden door een rubber stop (broombutyl). De patroon wordt afgesloten met een rubber stop (broombutyl) aan het ene uiteinde en een rubber afsluitschijf (broombutyl) aan het andere uiteinde. De patroon is gemonteerd in een plastic naaldadapter.
Elke verpakking bevat 4 tweekamerpatronen voor eenmalig gebruik, verpakt in afzonderlijke blisterverpakkingen, en 6 injectienaalden voor eenmalig gebruik 0,25 mm x 4 mm (31 G x 5/32 inch). Elke tweekamerpatroon heeft een specifiek label met toegewezen tweekleurige coderingslinten die alleen door de Skytrofa Auto-Injector worden gebruikt om de juiste reconstitutie-instellingen te selecteren. De kleuren van de sterktes worden aangegeven op de doos en op de blisterfolie en moeten worden gebruikt om de afzonderlijke sterktes te onderscheiden.
Skytrofa 3 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon
Elke tweekamerpatroon bevat 3 mg somatropine in poedervorm in de eerste kamer en 0,279 ml oplosmiddel in de tweede kamer. Het tweekleurenlabel (onder/boven) van de patroon is geel/groen. De sterktekleur op het doosje en de blisterverpakking is licht abrikoos.
Skytrofa 3,6 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon
Elke tweekamerpatroon bevat 3,6 mg somatropine in poedervorm in de eerste kamer en 0,329 ml oplosmiddel in de tweede kamer. Het tweekleurenlabel (onder/boven) van de patroon is geel/cyaan. De sterktekleur op het doosje en de blisterverpakking is cyaan.
Skytrofa 4,3 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon
Elke tweekamerpatroon bevat 4,3 mg somatropine in poedervorm in de eerste kamer en 0,388 ml oplosmiddel in de tweede kamer. Het tweekleurenlabel (onder/boven) van de patroon is geel/roze. De sterktekleur op het doosje en de blisterverpakking is donkergrijs.
Skytrofa 5,2 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon
Elke tweekamerpatroon bevat 5,2 mg somatropine in poedervorm in de eerste kamer en 0,464 ml oplosmiddel in de tweede kamer. Het tweekleurenlabel (onder/boven) van de patroon is groen/roze. De sterktekleur op het doosje en de blisterverpakking is geel.
Skytrofa 6,3 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon
Elke tweekamerpatroon bevat 6,3 mg somatropine in poedervorm in de eerste kamer en 0,285 ml oplosmiddel in de tweede kamer. Het tweekleurenlabel (onder/boven) van de patroon is cyaan/geel. De sterktekleur op het doosje en de blisterverpakking is oranje.
Skytrofa 7,6 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon
Elke tweekamerpatroon bevat 7,6 mg somatropine in poedervorm in de eerste kamer en 0,338 ml oplosmiddel in de tweede kamer. Het tweekleurenlabel (onder/boven) van de patroon is cyaan/roze. De sterktekleur op het doosje en de blisterverpakking is donkerpaars.
Skytrofa 9,1 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon
Elke tweekamerpatroon bevat 9,1 mg somatropine in poedervorm in de eerste kamer en 0,4 ml oplosmiddel in de tweede kamer. Het tweekleurenlabel (onder/boven) van de patroon is roze/geel. De sterktekleur op het doosje en de blisterverpakking is goudbruin.
Skytrofa 11 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon
Elke tweekamerpatroon bevat 11 mg somatropine in poedervorm in de eerste kamer en 0,479 ml oplosmiddel in de tweede kamer. Het tweekleurenlabel (onder/boven) van de patroon is roze/groen. De sterktekleur op het doosje en de blisterverpakking is donkerblauw.
Skytrofa 13,3 mg poeder en oplosmiddel voor oplossing voor injectie in een patroon
Elke tweekamerpatroon bevat 13,3 mg somatropine in poedervorm in de eerste kamer en 0,574 ml oplosmiddel in de tweede kamer. Het tweekleurenlabel (onder/boven) van de patroon is roze/cyaan. De sterktekleur op het doosje en de blisterverpakking is donkerrood.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Hantering
Indien in de koelkast bewaard, 15 minuten voor gebruik op kamertemperatuur laten komen.
Elke tweekamerpatroon met poeder en oplosmiddel voor oplossing voor injectie met Skytrofa is uitsluitend bestemd voor eenmalig gebruik en mag alleen worden gebruikt met de bijgeleverde injectienaalden en de Skytrofa Auto-Injector. De Skytrofa Auto-Injector is niet inbegrepen in dit pakket. Het poeder voor oplossing voor injectie moet worden gereconstitueerd met het bijgeleverde oplosmiddel met een Skytrofa Auto-Injector nadat de naald in de tweekamerpatroon is aangebracht.
De gereconstitueerde oplossing moet kleurloos en helder tot opaliserend zijn en mag geen, of nagenoeg geen, zichtbare deeltjes bevatten. De oplossing kan soms luchtbellen bevatten. Als de oplossing deeltjes bevat, mag deze niet worden geïnjecteerd.
Na reconstitutie wordt Skytrofa subcutaan toegediend (automatisch gedoseerd) door de Skytrofa Auto-Injector.
Skytrofa wordt toegediend als een volledige eenmalige dosis (volledig gebruik).
Lees voor gebruik de gebruiksaanwijzing voor het bereiden van Skytrofa aan het einde van de bijsluiter en de gebruiksaanwijzing die bij de Skytrofa Auto-Injector wordt geleverd.
Afvoeren
De patiënt moet worden geadviseerd de patroon en de injectienaald na elke injectie weg te gooien. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Ascendis Pharma Endocrinology Division A/S
Tuborg Boulevard 12
DK-2900 Hellerup
Denemarken
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1607/001
EU/1/21/1607/002
EU/1/21/1607/003
EU/1/21/1607/004
EU/1/21/1607/005
EU/1/21/1607/006
EU/1/21/1607/007
EU/1/21/1607/008
EU/1/21/1607/009
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 11 januari 2022.
Datum van laatste verlenging:
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.