


SmPC (samenvatting van de productkenmerken) - Somavert
1. NAAM VAN HET GENEESMIDDEL
SOMAVERT 10 mg: poeder en oplosmiddel voor oplossing voor injectie SOMAVERT 15 mg: poeder en oplosmiddel voor oplossing voor injectie SOMAVERT 20 mg: poeder en oplosmiddel voor oplossing voor injectie SOMAVERT 25 mg: poeder en oplosmiddel voor oplossing voor injectie SOMAVERT 30 mg: poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
SOMAVERT 10 mg poeder en oplosmiddel voor oplossing voor injectie. Eén injectieflacon bevat 10 mg pegvisomant.
Na reconstitutie bevat 1 ml oplossing 10 mg pegvisomant*.
Hulpstof met bekend effect
De 10 mg sterkte van het geneesmiddel bevat 0,4 mg natrium per injectieflacon met poeder.
SOMAVERT 15 mg poeder en oplosmiddel voor oplossing voor injectie. Eén injectieflacon bevat 15 mg pegvisomant.
Na reconstitutie bevat 1 ml oplossing 15 mg pegvisomant*.
Hulpstof met bekend effect
De 15 mg sterkte van het geneesmiddel bevat 0,4 mg natrium per injectieflacon met poeder.
SOMAVERT 20 mg poeder en oplosmiddel voor oplossing voor injectie. Eén injectieflacon bevat 20 mg pegvisomant.
Na reconstitutie bevat 1 ml oplossing 20 mg pegvisomant*.
Hulpstof met bekend effect
De 20 mg sterkte van het geneesmiddel bevat 0,4 mg natrium per injectieflacon met poeder.
SOMAVERT 25 mg poeder en oplosmiddel voor oplossing voor injectie. Eén injectieflacon bevat 25 mg pegvisomant.
Na reconstitutie bevat 1 ml oplossing 25 mg pegvisomant*.
Hulpstof met bekend effect
De 25 mg sterkte van het geneesmiddel bevat 0,5 mg natrium per injectieflacon met poeder.
SOMAVERT 30 mg poeder en oplosmiddel voor oplossing voor injectie. Eén injectieflacon bevat 30 mg pegvisomant.
Na reconstitutie bevat 1 ml oplossing 30 mg pegvisomant*.
Hulpstof met bekend effect
De 30 mg sterkte van het geneesmiddel bevat 0,6 mg natrium per injectieflacon met poeder.
* geproduceerd in Escherichia coli-cellen via recombinant DNA technologie.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie (poeder voor injectie). Het poeder is wit tot licht gebroken wit.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
De behandeling van volwassen patiënten met acromegalie, met onvoldoende reactie op een operatie en/of bestralingstherapie en bij wie de geschikte medische behandeling met somatostatine analogen de IGF-I waarden niet normaliseerde of die deze behandeling niet tolereerden.
4.2 Dosering en wijze van toediening
Behandeling dient te worden geïnitieerd onder supervisie van een specialist met ervaring in de behandeling van acromegalie.
Dosering
Een startdosis van 80 mg pegvisomant dient onder medisch toezicht subcutaan te worden toegediend. Hierop volgend dient SOMAVERT 10 mg, gereconstitueerd in 1 ml oplosmiddel, eenmaal per dag als een subcutane injectie te worden toegediend.
Dosisaanpassingen dienen gebaseerd te worden op IGF-I-serumwaarden. IGF-I-serumconcentraties dienen elke vier tot zes weken te worden gemeten en geschikte dosisaanpassingen dienen met verhogingen van 5 mg/dag te worden gemaakt om de IGF-I-serumconcentratie binnen de voor leeftijd gecorrigeerde normaalwaarden te handhaven en om het optimale therapeutisch effect te handhaven.
Beoordeling van de uitgangswaarden van leverenzymen voorafgaand aan het starten met SOMAVERT Voorafgaand aan het starten met SOMAVERT dienen de uitgangswaarden van de leverfunctieonderzoeken (LFO's) [alanineaminotransferase (ALAT) in serum, aspartaataminotransferase (ASAT), totaal bilirubine in serum (TBIL) en alkalische fosfatase (AF)] bij de patiënt te worden bepaald. Voor aanbevelingen met betrekking tot het starten met SOMAVERT gebaseerd op de uitgangswaarden van de LFO's en aanbevelingen voor het controleren van LFO's tijdens de behandeling met SOMAVERT raadpleegt u tabel A in Bijzondere waarschuwingen en voorzorgen bij gebruik (4.4).
De dosis mag maximaal 30 mg/dag zijn.
Voor de verschillende doseringsschema's zijn de volgende sterktes beschikbaar: SOMAVERT 10 mg, SOMAVERT 15 mg, SOMAVERT 20 mg, SOMAVERT 25 mg en SOMAVERT 30 mg.
Pediatrische patiënten
De veiligheid en werkzaamheid van SOMAVERT bij kinderen in de leeftijd van 0 tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Ouderen
Er is geen dosisaanpassing noodzakelijk.
Lever- of nierfunctiestoornis
De veiligheid en werkzaamheid van SOMAVERT bij patiënten met nier- of leverinsufficiëntie zijn niet vastgesteld.
Wijze van toediening
Pegvisomant dient via subcutane injectie te worden toegediend.
De injectieplaats dient dagelijks gewisseld te worden om lipohypertrofie te helpen voorkomen. Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren dienen de naam en het batchnummer van het toegediende product goed geregistreerd te worden.
Groeihormoon-uitscheidende tumoren
Aangezien hypofysetumoren die groeihormoon uitscheiden soms groter kunnen worden en daarbij ernstige complicaties veroorzaken (bijv. gezichtsvelddefecten), is het essentieel dat alle patiënten zorgvuldig worden gecontroleerd. Als tumoruitbreiding kan worden aangetoond, kan het raadzaam zijn over te stappen op een alternatieve behandelmethode.
Controle van IGF-I-serumconcentraties
Pegvisomant is een krachtige antagonist van de groeihormoonwerking. Een groeihormoondeficiënte toestand kan het gevolg zijn van het toedienen van dit geneesmiddel, ondanks de aanwezigheid van verhoogde groeihormoon serumspiegels. IGF-I-serumconcentraties dienen te worden gecontroleerd en gehandhaafd binnen de voor leeftijd gecorrigeerde normaalwaarden door aanpassing van de pegvisomant-dosering.
ALAT- of ASAT-verhogingen
Voorafgaand aan het starten met SOMAVERT dienen de uitgangswaarden van de leverfunctieonderzoeken [alanineaminotransferase (ALAT) in serum, aspartaataminotransferase (ASAT), totaal bilirubine in serum (TBIL) en alkalische fosfatase (AF)] bij de patiënt te worden bepaald.
De aanwezigheid van een obstructieve galwegaandoening dient te worden uitgesloten bij patiënten met verhogingen van ALAT en ASAT of bij patiënten die reeds behandeld werden met somatostatine-analogen. Toediening van pegvisomant dient te worden gestaakt indien symptomen van leverziekte aanhouden.
Voor aanbevelingen met betrekking tot het starten met SOMAVERT gebaseerd op de uitgangswaarden van de leverfunctieonderzoeken (LFO's) en aanbevelingen voor het controleren van leverfunctieonderzoeken tijdens de behandeling met SOMAVERT raadpleegt u tabel A.
Tabel A: Aanbevelingen voor het starten met de behandeling met SOMAVERT gebaseerd op de uitgangswaarden van de LFO's en voor periodieke controle van LFO's tijdens behandeling met SOMAVERT
| Uitgangswaarden LFO's | Aanbevelingen |
| Normaal |
|
| Verhoogd, maar minder dan of gelijk aan 3 keer de ULN |
|
| Uitgangswaarden LFO's | Aanbevelingen |
| Hoger dan 3 keer de ULN |
|
Afkortingen: ALAT = alanineaminotransferase; ASAT = aspartaataminotransferase; LFO = leverfunctieonderzoek; ULN (upper limit of normal) = bovengrens van de normaalwaarde.
Als een patiënt verhoogde LFO's ontwikkelt, of andere tekenen of symptomen van leverfunctiestoornis vertoont tijdens behandeling met SOMAVERT, worden de volgende behandelingen voor de patiënt aanbevolen (tabel B).
Tabel B. Klinische aanbevelingen op basis van afwijkende leverfunctieonderzoekresultaten tijdens de behandeling met SOMAVERT
LFO-concentraties en klinische tekenen/symptomen | Aanbevelingen |
| Verhoogd, maar minder dan of gelijk aan 3 keer de ULN |
|
Hoger dan 3 keer maar minder dan 5 keer de ULN (zonder tekenen/symptomen van hepatitis of ander leverletsel, of verhoging van serum-TBIL) |
|
Minstens 5 keer de ULN, of verhoogde transaminases van minstens 3 keer de ULN die gepaard gaan met een verhoogde serum-TBIL (met of zonder tekenen/symptomen van hepatitis of ander leverletsel) |
|
| Tekenen of symptomen die hepatitis of ander leverletsel suggereren (bijv. geelzucht, bilirubinurie, vermoeidheid, misselijkheid, braken, pijn in het bovenste rechterkwadrant, ascites, onverklaard oedeem, snel vatbaar voor blauwe plekken) |
|
Hypoglykemie
De studie waarbij pegvisomant werd toegediend aan diabetische patiënten die of met insuline of met orale hypoglykemische geneesmiddelen werden behandeld, openbaarde een risico op hypoglykemie in deze populatie. Daarom kan het nodig zijn om bij acromegaliepatiënten met diabetes mellitus de dosis insuline of orale hypoglykemische geneesmiddelen te verlagen (zie rubriek 4.5).
Verbeterde vruchtbaarheid
De therapeutische voordelen van een verlaging van de IGF-I-concentratie die resulteert in een verbetering van de klinische conditie van de patiënt kan mogelijk ook de vruchtbaarheid van vrouwelijke patiënten verbeteren (zie rubriek 4.6).
Zwangerschap
Beheersing van acromegalie kan verbeteren tijdens de zwangerschap. Het gebruik van pegvisomant wordt niet aanbevolen tijdens de zwangerschap (zie rubriek 4.6). Indien pegvisomant tijdens de zwangerschap gebruikt wordt, dienen IGF-I-spiegels nauwlettend te worden gecontroleerd en dienen pegvisomant-doses mogelijk aangepast te worden (zie rubriek 4.2) gebaseerd op IGF-I-waarden.
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis. Patiënten die een natriumarm dieet volgen, kunnen worden geïnformeerd dat dit geneesmiddel in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. Er dient afgewogen te worden of de behandeling met somatostatine-analoga moet worden voortgezet. Het gebruik van dit geneesmiddel in combinatie met andere geneesmiddelen voor de behandeling van acromegalie is niet uitgebreid onderzocht.
Bij patiënten die insuline of orale hypoglykemische geneesmiddelen krijgen, kan een dosisverlaging van deze werkzame bestanddelen nodig zijn als gevolg van het effect van pegvisomant op de insulinegevoeligheid (zie rubriek 4.4).
Pegvisomant heeft een significante structurele gelijkenis met het groeihormoon waardoor het de resultaten van commercieel beschikbare groeihormoonbepalingen beïnvloedt. Aangezien serumconcentraties van therapeutisch effectieve doses van dit geneesmiddel over het algemeen 100 tot 1.000 keer hoger zijn dan de eigenlijke groeihormoonserumconcentraties gezien bij acromegaliepatiënten, zullen metingen van groeihormoonserumconcentraties foutief gerapporteerd worden in commercieel beschikbare groeihormoonbepalingen. Behandeling met pegvisomant mag daarom niet gecontroleerd of aangepast worden op basis van groeihormoonserumconcentraties gerapporteerd door deze bepalingen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens beschikbaar over het gebruik van pegvisomant bij zwangere vrouwen. Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft reproductietoxiciteit (zie rubriek 5.3).
SOMAVERT wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Indien pegvisomant tijdens de zwangerschap gebruikt wordt, dienen IGF-I-spiegels nauwlettend te worden gecontroleerd, in het bijzonder gedurende het eerste trimester. Het kan nodig zijn de dosis pegvisomant tijdens de zwangerschap aan te passen (zie rubriek 4.4).
Borstvoeding
De uitscheiding van pegvisomant in de moedermelk is bij dieren niet onderzocht. Er zijn te weinig klinische gegevens (één gerapporteerd geval) om conclusies te kunnen trekken over de uitscheiding van pegvisomant in humane moedermelk. Daarom mag pegvisomant niet worden gebruikt bij vrouwen die borstvoeding geven. Het geven van borstvoeding mag echter worden voortgezet indien met dit geneesmiddel wordt gestopt: bij deze beslissing dient rekening te worden gehouden met het voordeel van de pegvisomant-therapie voor de vrouw en het voordeel van het geven van borstvoeding voor het kind.
Vruchtbaarheid
Voor pegvisomant zijn geen gegevens over de vruchtbaarheid beschikbaar.
De therapeutische voordelen van een verlaging van de IGF-I-concentratie die resulteert in een verbetering van de klinische conditie van de patiënt kan mogelijk ook de vruchtbaarheid van vrouwelijke patiënten verbeteren.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er zijn geen studies uitgevoerd om de invloed op de rijvaardigheid en het vermogen om machines te bedienen vast te stellen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De onderstaande lijst bevat bijwerkingen die zijn gezien in klinische studies met SOMAVERT.
In klinische studies waren de meeste bijwerkingen bij patiënten behandeld met pegvisomant (n = 550) licht tot matig, van korte duur en vereisten geen stopzetten van de behandeling.
De vaakst gemelde bijwerkingen die optraden tijdens klinische studies bij ≥ 10% van de acromegaliepatiënten die werden behandeld met pegvisomant, waren hoofdpijn 25%, artralgie 16% en diarree 13%.
Gerangschikte lijst van bijwerkingen
Onderstaande lijst bevat bijwerkingen zoals waargenomen in klinische studies of spontaan gemeld, gerangschikt naar systeem/orgaanklasse en frequentie.
De bijwerkingen zijn ingedeeld volgens de volgende categorieën:
Zeer vaak: ≥ 1/10
Vaak: ≥ 1/100, < 1/10
Soms: ≥ 1/1.000, < 1/100
Niet bekend (kan met de beschikbare gegevens niet worden bepaald)
| Systeem/orgaanklasse | Zeer vaak (≥ 1/10) | Vaak (≥ 1/100, < 1/10) | Soms (≥ 1/1.000, < 1/100) | Niet bekend (kan met de beschikbare gegevens niet worden bepaald) |
| Bloed- en lymfestelsel-aandoeningen | trombocytopenie, leukopenie, leukocytose, hemorragische diathese | |||
| Immuunsysteem-aandoeningen | overgevoeligheidsre actiesb | anafylactische reactieb, anafylactoïde reactieb |
| Systeem/orgaanklasse | Zeer vaak (≥ 1/10) | Vaak (≥ 1/100, < 1/10) | Soms (≥ 1/1.000, < 1/100) | Niet bekend (kan met de beschikbare gegevens niet worden bepaald) |
| Voedings- en stofwisselings-stoornissen | Hypercholeste-rolemie, hyperglykemie, hypoglykemie, gewicht toegenomen | hypertriglyceridemi e | ||
| Psychische stoornissen | abnormale dromen | paniekaanvallen, verlies van kortetermijngeheu-gen, apathie, verwardheid, slaapstoornis, toegenomen libido | woede | |
| Zenuwstelsel-aandoeningen | hoofdpijn | slaperigheid, tremor, duizeligheid, hypo-esthesie | narcolepsie, migraine, smaakstoornis | |
| Oogaandoeningen | oogpijn | asthenopie | ||
| Evenwichtsorgaan- en ooraandoeningen | syndroom van Ménière | |||
| Hartaandoeningen | perifeer oedeem | |||
| Bloedvataandoeningen | hypertensie | |||
Ademhalingsstelsel-, borstkas- en mediastinum- aandoeningen | dyspneu | laryngospasm eb | ||
| Maagdarmstelsel-aandoeningen | Diarree | braken, obstipatie, misselijkheid, opgezette buik, dyspepsie, flatulentie | hemorroïden, toegenomen speekselproductie, droge mond, gebitsstoornissen | |
Lever- en galaandoeningen | abnormale leverfunctieonde rzoeken (bijv. verhoging van transaminase) (zie rubriek 4.4) | |||
Huid- en onderhuidaandoeningen | hyperhidrose, kneuzingen, pruritusb, rash (huiduitslag)b | gezichtsoedeem, droge huid, toegenomen neiging tot onderhuidse bloedingen, nachtzweten, erytheemb, urticariab | angio-oedeemb |
| Systeem/orgaanklasse | Zeer vaak (≥ 1/10) | Vaak (≥ 1/100, < 1/10) | Soms (≥ 1/1.000, < 1/100) | Niet bekend (kan met de beschikbare gegevens niet worden bepaald) |
Skeletspierstelsel- en bindweefsel- aandoeningen | artralgie | myalgie, artritis | ||
Nier- en urinewegaandoeningen | Hematurie | proteïnurie, polyurie, nierfunctiestoornis-sen | ||
Algemene aandoeningen en toedieningsplaats-stoornissen | reacties op de injectieplaats (waaronder overgevoeligheid op de injectieplaats), bloedingen of bloeduitstorting-en op de injectieplaats, hypertrofie op de injectieplaats (b.v. lipohypertrofie)a, griepachtige verschijnselen, vermoeidheid, asthenie, pyrexie | abnormaal gevoel, verstoorde genezing, toegenomen eetlust |
a zie Beschrijving van de geselecteerde bijwerkingen hieronder.
b Bijwerkingen gerelateerd aan overgevoeligheidsreacties
Beschrijving van de geselecteerde bijwerkingen
De meeste reacties op de injectieplaats werden gekarakteriseerd als gelokaliseerd erytheem en pijn, die spontaan verdwenen bij lokale, symptomatische behandeling terwijl de behandeling met pegvisomant werd voortgezet. Het optreden van hypertrofiëen op de injectieplaats is waargenomen, waaronder lipohypertrofie.
Bij 16,9 % van de patiënten behandeld met pegvisomant werd het ontstaan waargenomen van geïsoleerde lage-titer-antilichamen tegen groeihormoon. De klinische significantie van deze antilichamen is onbekend.
Systemische overgevoeligheidsreacties inclusief anafylactische/anafylactoïde reacties, laryngospasme, angio-oedeem, algemene huidreacties (rash, erytheem, pruritus, urticaria) zijn gemeld uit postmarketinggebruik. Sommige patiёnten vereisten ziekenhuisopname. Na herhaalde toediening traden de symptomen niet meer bij alle patiёnten op.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is beperkte ervaring met overdosering van pegvisomant. In het enige gemelde incident van acute overdosering, waarbij 80 mg/dag was toegediend gedurende 7 dagen, ondervond de patiënt een lichte toename in vermoeidheid en een droge mond. In de week, volgend op het stoppen van de medicatie, werden de volgende bijwerkingen waargenomen: slapeloosheid, toegenomen vermoeidheid, perifeer oedeem, tremor en gewichtstoename. Twee weken na het stoppen van de medicatie werd leukocytose en matige bloeding op de injectie- en venapunctieplaatsen waargenomen, die als mogelijk pegvisomant gerelateerd werden beschouwd.
In gevallen van overdosering dient de toediening van dit geneesmiddel te worden gestaakt en niet te worden hervat totdat de IGF-I-spiegels terugkeren tot binnen of boven de normaalwaarden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Overige hypofysevoorkwabhormonen en analoga, ATC-code: H01AX01
Werkingsmechanisme
Pegvisomant is een analoog van humaan groeihormoon dat genetisch gewijzigd werd tot een groeihormoon receptorantagonist. Pegvisomant bindt aan groeihormoonreceptoren aan celoppervlakken, waar het de groeihormoonbinding blokkeert en zo interfereert met intracellulaire groeihormoon signaaltransductie. Pegvisomant is een zeer selectieve ligand voor de groeihormoonreceptor en interfereert niet met andere cytokinereceptoren, inclusief prolactine.
Farmacodynamische effecten
Remming van de groeihormoonwerking met pegvisomant leidt tot afgenomen serumconcentraties van insuline-achtige groeifactor-I (IGF-I), evenals andere serumeiwitten die reageren op groeihormoon zoals vrij IGF-I, de zuurgevoelige subunit van IGF-I (ALS), en insuline-achtig groeifactorbindend proteine-3 (IGFBP-3).
Klinische werkzaamheid en veiligheid
Acromegaliepatiënten (n = 112) zijn behandeld in een 12 weken durende, gerandomiseerde, dubbelblinde, multicenterstudie waarin placebo met pegvisomant werd vergeleken. Dosisafhankelijke, statistisch significante afnames in gemiddeld IGF-I (p<0,0001), vrij IGF-I (p<0,05), IGFBP-3 (p<0,05) en ALS (p<0,05) zijn waargenomen bij alle bezoeken na start van de behandeling bij de pegvisomant behandelingsgroepen. De IGF-I-serumwaarde was aan het einde van de studie (week 12) genormaliseerd bij 9.7 %, 38.5 %, 75 % en 82 % van de patiënten behandeld met respectievelijk placebo, 10 mg/dag, 15 mg/dag of 20 mg/dag pegvisomant.
Statistisch significante verschillen (p<0,05) zijn waargenomen op het gebied van de verbetering van de totale symptomen en van de symptoomscore voor alle doseergroepen ten opzichte van placebo.
Een cohort van 38 acromegaliepatiënten werd opgevolgd in een langdurige, open-label, dosistitratie studie gedurende tenminste 12 opeenvolgende maanden met dagelijkse pegvisomantdoseringen (gemiddelde = 55 weken). De gemiddelde IGF-I-concentratie in dit cohort daalde bij gebruik van pegvisomant van 917 ng/ml tot 299 ng/ml, waarbij 92% een normale (voor leeftijd gecorrigeerde) IGF-I-concentratie bereikte.
In verschillende onderzoeken en ook in het Acrostudy-onderzoek, normaliseerde pegvisomant de IGF-I-spiegels bij een hoog percentage patiënten (> 70%) en zorgde voor een aanzienlijke afname van de nuchtere plasmaglucosespiegel (FPG) en nuchtere plasma-insulinespiegel (FPI).
Pegvisomant verbetert ook de insulinegevoeligheid, wat waarschijnlijk het gevolg is van een blokkade van de GH-receptoren op weefsels, hoofdzakelijk de lever en ook vetweefsel, nieren en skeletspieren, waardoor het nadelige effect van GH op de signaaltransductie van insuline, lipolyse en gluconeogenese wordt weggenomen. Het werkingsmechanisme van al deze effecten is echter niet met zekerheid bekend. Bij acromegaliepatiënten met diabetes mellitus kan het nodig zijn de doses insuline of hypoglykemische geneesmiddelen te verlagen (zie rubrieken 4.4 en 4.5).
5.2 Farmacokinetische eigenschappen
Absorptie
Absorptie van pegvisomant volgend op subcutane toediening is langzaam en langdurig, en piek serumconcentraties van pegvisomant worden in het algemeen niet bereikt tot 33-77 uur na toediening. De gemiddelde mate van absorptie van een subcutane dosis was 57% relatief ten opzichte van een intraveneuze dosis.
Distributie
Het schijnbare verdelingsvolume van pegvisomant is relatief klein (7-12 liter).
Biotransformatie
Het metabolisme van pegvisomant is niet bestudeerd.
Eliminatie
De gemiddelde totale systemische lichaamsklaring van pegvisomant volgend op meervoudige doseringen wordt geschat op 28 ml/uur voor subcutane dosis tussen 10 tot 20 mg/dag. De renale klaring van pegvisomant is te verwaarlozen en is minder dan 1% van de totale lichaamsklaring. Pegvisomant wordt langzaam uit serum geëlimineerd, met een gemiddelde geschatte halfwaardetijd die normaal tussen 74 en 172 uur ligt volgend op zowel enkelvoudige als meervoudige doseringen.
Lineariteit/non-lineariteit
Na een enkelvoudige subcutane toediening van pegvisomant werd geen lineariteit gezien na toenemende doseringen van 10, 15 of 20 mg. Lineaire farmacokinetiek is bij benadering gezien bij steady state in de farmacokinetische populatiestudies. De data van 145 patiënten in 2 lange termijn studies, die elke dag een dosis van 10, 15 of 20 mg hebben gekregen, vertoonden gemiddelde pegvisomant serumconcentraties (± SD) van respectievelijk ongeveer 8.800 ± 6.300, 13.200 ± 8.000 en 15.600 ± 10.300 ng/ml.
De farmacokinetiek van pegvisomant is gelijk bij gezonde vrijwilligers en bij acromegaliepatiënten, hoewel zwaardere personen ertoe neigen een hogere totale lichaamsklaring van pegvisomant te hebben dan lichtere personen, en daardoor een hogere dosis van pegvisomant nodig kunnen hebben.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens in ratten en apen, gebaseerd op studies met herhaalde-dosistoxiciteit, wijzen niet op speciale gevaren voor de mens. Echter, vanwege een opvallend farmacologische respons bij de aap, werd systemische blootstelling hoger dan die bereikt bij patiënten bij therapeutische doseringen, niet bestudeerd.
Tijdens carcinogeniteitsstudies met ratten werden maligne fibreuze histiocytoma's, geassocieerd met fibrose en histiocytische ontsteking, waargenomen op injectieplaatsen bij mannetjes met blootstellingsniveaus die gelijk zijn aan driemaal de blootstelling bij de mens en gebaseerd op gemiddelde plasmaconcentraties in twee langetermijnstudies met een dagelijkse dosis van 30 mg. De relevantie van deze respons voor de mens is momenteel niet bekend. De verhoogde incidentie van tumoren op de injectieplaats werd waarschijnlijk veroorzaakt door irritatie en de hoge gevoeligheid van de rat voor herhaalde subcutane injecties.
Vroegtijdige embryonale ontwikkelings- en embryo-foetale ontwikkelingsonderzoeken werden uitgevoerd bij drachtige konijnen met pegvisomant bij subcutane doses van 1, 3 en 10 mg/kg/dag. Er waren geen aanwijzingen voor teratogene effecten die gepaard gingen met toediening van pegvisomant tijdens de organogenese. Bij 10 mg/kg/dag (6 keer de maximale therapeutische dosis bij de mens gebaseerd op de lichaamsoppervlakte), werd een toename van het post-innestelingsverlies waargenomen in beide onderzoeken. Er is geen vruchtbaarheidsonderzoek uitgevoerd.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
Glycine
Mannitol (E421)
Watervrij dinatriumfosfaat
Natriumdiwaterstoffosfaat monohydraat
Oplosmiddel
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar.
Na reconstitutie dient het product direct te worden gebruikt.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaar de injectieflacon(s) met poeder in de koelkast (2 °C – 8 °C). Niet in de vriezer bewaren. De injectieflacon(s) in de verpakking(en) bewaren ter bescherming tegen licht.
De verpakking(en) met de injectieflacon(s) met SOMAVERT poeder kan (kunnen) worden bewaard bij kamertemperatuur tot maximaal 25°C gedurende één periode van maximaal 30 dagen. De uiterste gebruiksdatum dient op de verpakking te worden geschreven (maximaal 30 dagen na de datum waarop deze uit de koelkast is gehaald). De injectieflacon(s) moet(en) worden beschermd tegen licht en dient (dienen) niet opnieuw in de koelkast te worden geplaatst. De injectieflacon(s) met SOMAVERT poeder moet(en) worden weggegooid als deze niet wordt (worden) gebruikt binnen 30 dagen na bewaring bij kamertemperatuur of de uiterste houdbaarheidsdatum die op de verpakking staat gedrukt, afhankelijk van wat eerder is.
Bewaar de voorgevulde spuit(en) beneden 30°C of in de koelkast (2°C – 8°C). Niet in de vriezer bewaren.
Na reconstitutie
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
10 mg of 15 mg of 20 mg of 25 mg of 30 mg pegvisomant in poeder in een injectieflacon (type I flintglas) met een stop (chlorobutylrubber) en 1 ml oplosmiddel (water voor injecties) in een voorgevulde spuit (type I borosilicaat glas) met een zuigerstop (bromobutyl rubber) en een tip-beschermdopje (bromobutyl rubber). De kleur van de beschermende plastic dop is specifiek voor de sterkte van het product.
SOMAVERT 10 mg en 15 mg
Verpakkingsgrootte van 30 injectieflacons, voorgevulde spuiten en veiligheidsnaalden.
SOMAVERT 20 mg, 25 mg en 30 mg
Verpakkingsgrootte van 1 en 30 injectieflacon(s), voorgevulde spuit(en) en veiligheidsnaald(en).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De spuit en de veiligheidsnaald die worden gebruikt voor de toediening van de injectie worden meegeleverd bij het geneesmiddel.
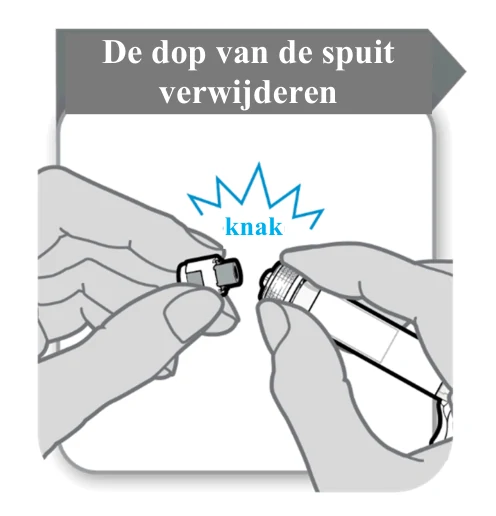
Voordat de meegeleverde veiligheidsnaald wordt bevestigd, dient de dop van de voorgevulde spuit te worden verwijderd. De dop wordt verwijderd door deze af te breken. De spuit dient rechtop gehouden te worden om lekken te voorkomen en het uiteinde van de spuit mag nergens mee in contact komen.
Het poeder dient te worden gereconstitueerd met 1 ml oplosmiddel. Tijdens het toevoegen van het oplosmiddel uit de spuit dienen de injectieflacon en de spuit onder de juiste hoek te worden gehouden zoals getoond op de onderstaande afbeelding.
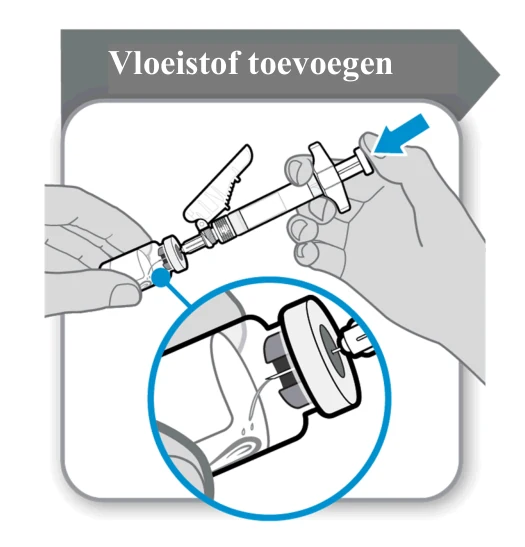
Voeg het oplosmiddel toe aan de injectieflacon met poeder. Het oplosmiddel dient langzaam in de injectieflacon gespoten te worden om de mogelijkheid van schuimvorming te voorkomen. Hierdoor zou het geneesmiddel onbruikbaar worden. Los het poeder zachtjes op met een langzame, draaiende beweging. Niet krachtig schudden, omdat dit denaturatie van de werkzame stof kan veroorzaken.
Na reconstitutie, dient de gereconstitueerde oplossing vóór de toediening visueel te worden geïnspecteerd op vreemde deeltjes of een verandering in het fysieke uiterlijk. Als één van beide wordt waargenomen, dient het geneesmiddel te worden afgevoerd.
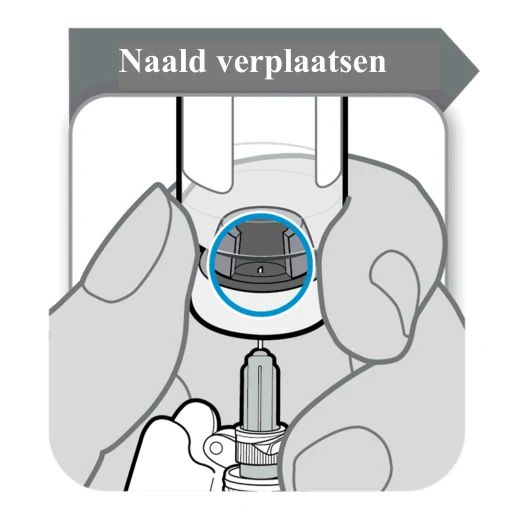
Keer de injectieflacon met de spuit er nog in vóór het optrekken van de opgeloste SOMAVERT ondersteboven en zorg ervoor dat de opening in de stop zichtbaar is zoals getoond in de onderstaande afbeelding:
Trek de naald naar beneden zodat de punt van de naald zich op het laagste punt in de vloeistof bevindt. Trek de zuiger van de spuit langzaam uit om het geneesmiddel uit de injectieflacon op te trekken. Als er lucht in de spuit te zien is, tik dan tegen de cilinder zodat de belletjes naar boven drijven, en duw de belletjes vervolgens voorzichtig uit de spuit in de injectieflacon.
Vouw de naaldbeschermer over de naald totdat deze op zijn plaats klikt alvorens de spuit en naald te vernietigen. De spuit en naald mogen nooit worden hergebruikt.
Uitsluitend voor eenmalig gebruik. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Brussel
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/02/240/001 10 mg 30 injectieflacons
EU/1/02/240/002 15 mg 30 injectieflacons
EU/1/02/240/003 20 mg 30 injectieflacons
EU/1/02/240/004 20 mg 1 injectieflacon
EU/1/02/240/009 25 mg 1 injectieflacon
EU/1/02/240/010 25 mg 30 injectieflacons
EU/1/02/240/011 30 mg 1 injectieflacon
EU/1/02/240/012 30 mg 30 injectieflacons
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 13 november 2002
Datum van laatste verlenging: 20 september 2007
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.