


SmPC (samenvatting van de productkenmerken) - Nucala
1. NAAM VAN HET GENEESMIDDEL
Nucala 100 mg poeder voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon bevat 100 mg mepolizumab. Na reconstitutie bevat elke ml oplossing 100 mg mepolizumab.
Mepolizumab is een gehumaniseerd monoklonaal antilichaam dat met behulp van DNA-recombinatietechniek is vervaardigd in ovariumcellen van Chinese hamsters.
Hulpstof met bekend effect
Elke dosis van 1 ml (na reconstitutie) bevat 0,74 mg polysorbaat 80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor oplossing voor injectie
Gelyofiliseerd wit poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Ernstig eosinofiel astma
Nucala is geïndiceerd als aanvullende behandeling voor ernstig refractair eosinofiel astma bij volwassenen, adolescenten en kinderen vanaf 6 jaar (zie rubriek 5.1).
Chronische rinosinusitis met neuspoliepen (CRSwNP)
Nucala is geïndiceerd als aanvullende behandeling bij intranasale corticosteroïden voor de behandeling van volwassen patiënten met ernstige CRSwNP voor wie een behandeling met systemische corticosteroïden en/of chirurgie geen adequate ziektecontrole biedt.
Chronische obstructieve longziekte (COPD)
Nucala is geïndiceerd bij volwassenen als aanvullende onderhoudsbehandeling voor ongecontroleerde chronische obstructieve longziekte (COPD) gekenmerkt door verhoogde bloedeosinofielen op een combinatie van een inhalatiecorticosteroïd (ICS), een langwerkende bèta2-agonist (LABA) en een langwerkende muscarine-antagonist (LAMA) (zie rubriek 5.1).
Eosinofiele granulomatose met polyangiitis (EGPA)
Nucala is geïndiceerd als aanvullende behandeling voor patiënten van 6 jaar en ouder met recidiverende of refractaire eosinofiele granulomatose met polyangiitis (EGPA).
Hypereosinofiel syndroom (HES)
Nucala is geïndiceerd als aanvullende behandeling voor volwassen patiënten met inadequaat gecontroleerd hypereosinofiel syndroom zonder een identificeerbare niet-hematologische secundaire oorzaak (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Aanbevolen wordt dat Nucala wordt voorgeschreven door artsen die ervaring hebben met de diagnose en behandeling van ernstig refractair eosinofiel astma, CRSwNP, COPD, EGPA of HES.
Dosering
Ernstig eosinofiel astma
Volwassenen en adolescenten in de leeftijd van 12 jaar en ouder
De aanbevolen dosering mepolizumab is 100 mg subcutaan toegediend eens per 4 weken.
Kinderen in de leeftijd van 6 tot en met 11 jaar
De aanbevolen dosering mepolizumab is 40 mg subcutaan toegediend eens per 4 weken.
Nucala is bedoeld voor een langetermijnbehandeling. De noodzaak om de behandeling voort te zetten moet ten minste jaarlijks overwogen worden op basis van een door een arts te maken beoordeling van de ziekte-ernst van de patiënt en de mate van beheersing van exacerbaties.
CRSwNP
Volwassenen
De aanbevolen dosering mepolizumab is 100 mg subcutaan toegediend eens per 4 weken.
Nucala is bedoeld voor een langetermijnbehandeling. Andere behandelingen kunnen overwogen worden bij patiënten die na 24 weken niet op de behandeling voor CRSwNP hebben gereageerd. Sommige patiënten die in eerste instantie een gedeeltelijke respons laten zien, kunnen daarna verbeteren met voortgezette behandeling na 24 weken.
COPD
Volwassenen
De aanbevolen dosering mepolizumab is 100 mg subcutaan toegediend eens per 4 weken.
Nucala is bedoeld voor een langetermijnbehandeling. De noodzaak om de behandeling voort te zetten moet ten minste jaarlijks overwogen worden op basis van een door een arts te maken beoordeling van de ziekte-ernst van de patiënt en de mate van beheersing van exacerbaties.
EGPA
Volwassenen en adolescenten in de leeftijd van 12 jaar en ouder
De aanbevolen dosering mepolizumab is 300 mg subcutaan toegediend eens per 4 weken.
De dosering van mepolizumab bij kinderen en adolescenten van 6 tot en met 17 jaar oud met EGPA werd ondersteund door modelleer- en simulatiegegevens (zie rubriek 5.2).
Kinderen in de leeftijd van 6 tot en met 11 jaar die ≥ 40 kg wegen
De aanbevolen dosering mepolizumab is 200 mg subcutaan toegediend eens per 4 weken.
Kinderen in de leeftijd van 6 tot en met 11 jaar die < 40 kg wegen
De aanbevolen dosering mepolizumab is 100 mg subcutaan toegediend eens per 4 weken.
Nucala is bedoeld voor een langetermijnbehandeling. De noodzaak om de behandeling voort te zetten moet ten minste jaarlijks getoetst worden op basis van een door een arts te maken beoordeling van de ziekte-ernst van de patiënt en verbetering van de symptoomcontrole.
Bij patiënten die levensbedreigende vormen van EGPA ontwikkelen, moet de noodzaak om de behandeling voort te zetten ook beoordeeld worden, omdat Nucala bij deze populatie niet onderzocht is.
HES
Volwassenen
De aanbevolen dosering mepolizumab is 300 mg subcutaan toegediend eens per 4 weken.
Nucala is bedoeld voor een langetermijnbehandeling. De noodzaak om de behandeling voort te zetten moet ten minste jaarlijks getoetst worden op basis van een door een arts te maken beoordeling van de ziekte-ernst van de patiënt en het niveau van symptoomcontrole.
Bij patiënten die levensbedreigende vormen van HES ontwikkelen, moet de noodzaak om de behandeling voort te zetten ook beoordeeld worden, omdat Nucala bij deze populatie niet onderzocht is.
Speciale populaties
Oudere patiënten
Er is geen dosisaanpassing nodig voor oudere patiënten van ≥ 65 jaar (zie rubriek 5.2).
Nier- en leverfunctiestoornis
Er is geen dosisaanpassing nodig voor patiënten met een nier- of leverfunctiestoornis (zie rubriek 5.2).
Pediatrische patiënten
Ernstig eosinofiel astma
Kinderen in de leeftijd tot 6 jaar
De veiligheid en werkzaamheid van mepolizumab bij kinderen jonger dan 6 jaar oud zijn nog niet vastgesteld.
Er zijn geen gegevens beschikbaar.
Kinderen in de leeftijd van 6 tot en met 17 jaar
De dosering van mepolizumab bij kinderen en adolescenten van 6 tot en met 17 jaar oud met ernstig refractair eosinofiel astma is bepaald op basis van beperkte werkzaamheids-, farmacokinetiek- en farmacodynamiekonderzoeken en wordt ondersteund met modelleer- en simulatiegegevens (zie rubriek 5.1 en 5.2).
CRSwNP bij kinderen in de leeftijd tot 18 jaar
De veiligheid en werkzaamheid bij kinderen jonger dan 18 jaar oud met CRSwNP zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
COPD bij kinderen in de leeftijd tot 18 jaar
Er is er geen relevante toepassing van mepolizumab bij pediatrische patiënten (in de leeftijd tot 18 jaar) voor de indicatie COPD.
EGPA bij kinderen in de leeftijd tot 6 jaar
De veiligheid en werkzaamheid van mepolizumab bij kinderen jonger dan 6 jaar oud zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
HES bij kinderen in de leeftijd tot 18 jaar
De veiligheid en werkzaamheid van mepolizumab bij kinderen en adolescenten jonger dan 18 jaar oud zijn nog niet vastgesteld.
De momenteel beschikbare gegevens worden beschreven in rubrieken 4.8, 5,1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Wijze van toediening
Nucala is uitsluitend bestemd voor subcutane injectie en moet worden toegediend door een beroepsbeoefenaar in de gezondheidszorg. Het kan worden geïnjecteerd in de bovenarm, het bovenbeen of de buik.
Voor doses waarvoor meer dan één injectie nodig is, wordt aangeraden dat iedere injectie ten minste 5 cm uit elkaar toegediend wordt.
Het poeder moet voor toediening worden opgelost en de gereconstitueerde oplossing moet direct gebruikt worden. Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
Elke mepolizumab-injectieflacon mag maar voor één patiënt gebruikt worden en het eventuele restant van de injectieflacon moet worden weggegooid.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Astma- of COPD-exacerbaties
Mepolizumab mag niet worden gebruikt voor de behandeling van acute astma- of COPD-exacerbaties.
Aan astma of aan COPD gerelateerde symptomen of exacerbaties kunnen tijdens de behandeling optreden. Patiënten moeten geïnstrueerd worden om medisch advies in te winnen als hun astma of COPD ongecontroleerd blijft of erger wordt na de start van de behandeling.
Corticosteroïden
Abrupte beëindiging van corticosteroïden na de start van de mepolizumab-behandeling wordt niet aanbevolen. Indien nodig moet een verlaging van de corticosteroïddosering geleidelijk en onder het toezicht van een arts uitgevoerd worden.
Overgevoeligheid en toedieningsgerelateerde reacties
Acute en vertraagde systemische reacties, waaronder overgevoeligheidsreacties (bijvoorbeeld anafylaxie, urticaria, angio-oedeem, uitslag, bronchospasme, hypotensie), zijn opgetreden na toediening van mepolizumab. Deze reacties treden meestal op in de uren volgend op de toediening, maar in een aantal gevallen treden ze op met een vertraging (d.w.z. meestal binnen enkele dagen). Deze reacties kunnen voor de eerste keer optreden na een langdurige behandeling (zie rubriek 4.8). In het geval van een overgevoeligheidsreactie moet op basis van de klinische indicatie een passende behandeling worden gestart.
Parasitaire infecties
Het is mogelijk dat eosinofielen betrokken zijn bij de immunologische respons op sommige worminfecties. Patiënten met reeds aanwezige worminfecties moeten worden behandeld voordat met de therapie gestart wordt. Als patiënten geïnfecteerd raken tijdens de behandeling met mepolizumab en niet reageren op een behandeling tegen wormen, dient het tijdelijk stopzetten van de therapie overwogen te worden.
COPD-patiënten met een lage eosinofielentelling in het bloed
Gegevens bieden geen ondersteuning voor het gebruik van Nucala bij patiënten met COPD met een eosinofielentelling in het bloed van < 150 cellen/µl en geen bewijs van een eosinofielentelling in het bloed van ≥ 300 cellen/µl in de voorgaande 12 maanden.
Orgaanbedreigende of levensbedreigende EGPA
Nucala is niet onderzocht bij patiënten met orgaanbedreigende of levensbedreigende vormen van EGPA (zie rubriek 4.2).
Levensbedreigend HES
Nucala is niet onderzocht bij patiënten met levensbedreigende vormen van HES (zie rubriek 4.2).
Hulpstoffen
Dit middel bevat polysorbaat 80 (zie rubriek 2), dat allergische reacties kan veroorzaken.
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosis van 100 mg, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Cytochroom-P450-enzymen, effluxpompen en eiwitbindingsmechanismen zijn niet betrokken bij de klaring van mepolizumab. Er is aangetoond dat verhoogde spiegels pro-inflammatoire cytokinen (bijv. IL-6), via interactie met hun bijbehorende receptoren op hepatocyten, de vorming van CYP450-enzymen en geneesmiddeltransporteiwitten onderdrukken. De verhoging van systemische pro-inflammatoire markers bij ernstig refractair eosinofiel astma is echter minimaal en er is geen bewijs van expressie van IL-5-receptor-alfa op hepatocyten. Daarom wordt verondersteld dat de kans op interacties met mepolizumab gering is.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens (minder dan 300 zwangerschapsuitkomsten) over het gebruik van mepolizumab bij zwangere vrouwen.
Mepolizumab passeert de placentabarrière bij apen. De resultaten van dieronderzoek duiden niet op reproductietoxiciteit (zie rubriek 5.3). De kans op schade voor een menselijke foetus is niet bekend.
Uit voorzorg heeft het de voorkeur om het gebruik van Nucala te vermijden tijdens de zwangerschap. Toediening van Nucala aan zwangere vrouwen dient alleen overwogen te worden als het verwachte voordeel voor de moeder groter is dan elk mogelijk risico voor de foetus.
Borstvoeding
Het is niet bekend of mepolizumab in de moedermelk wordt uitgescheiden. Mepolizumab werd echter uitgescheiden in de melk van cynomolgusapen in concentraties van minder dan 0,5% van de concentraties die in plasma zijn waargenomen.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Nucala moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over vruchtbaarheid bij de mens. In dieronderzoek is geen nadelige invloed van de anti-IL5-behandeling op de vruchtbaarheid aangetoond (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Nucala heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Ernstig eosinofiel astma
In placebogecontroleerde onderzoeken bij volwassen en adolescente patiënten met ernstig refractair eosinofiel astma, waren de meest frequent gemelde bijwerkingen tijdens de behandeling hoofdpijn (20%), reacties op de injectieplaats (8%) en rugpijn (6%).
CRSwNP
In een placebogecontroleerd onderzoek bij patiënten met CRSwNP waren de meest frequent gemelde bijwerkingen tijdens de behandeling hoofdpijn (18%) en rugpijn (7%).
COPD
In drie placebogecontroleerde onderzoeken bij patiënten met COPD waren de meest frequent gemelde bijwerkingen tijdens de behandeling hoofdpijn (10%), rugpijn (7%) en artralgie (5%).
EGPA
In een placebogecontroleerd onderzoek bij patiënten met EGPA waren de meest frequent gemelde bijwerkingen tijdens de behandeling hoofdpijn (32%), reacties op de injectieplaats (15%) en rugpijn (13%). Systemische allergische/overgevoeligheidsreacties werden gemeld door 4% van de EGPA-patiënten.
HES
In een placebogecontroleerd onderzoek bij patiënten met HES waren de meest frequent gemelde bijwerkingen tijdens de behandeling hoofdpijn (13%), urineweginfectie (9%), reacties op de injectieplaats en pyrexie (beide 7%).
Lijst van bijwerkingen in tabelvorm
In de tabel hieronder staan de bijwerkingen vermeld uit placebogecontroleerde onderzoeken naar ernstig eosinofiel astma van patiënten die subcutaan (SC) 100 mg mepolizumab (n=263) kregen, uit een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek van 52 weken bij patiënten met CRSwNP die 100 mg mepolizumab SC (n=206) kregen, uit drie dubbelblinde, placebogecontroleerde onderzoeken van 52 tot 104 weken bij patiënten met COPD die 100 mg mepolizumab SC (n=1043) kregen, uit dubbelblind, placebogecontroleerd onderzoek van 52 weken bij patiënten met EGPA die 300 mg mepolizumab SC (n=68) kregen, uit een dubbelblind placebogecontroleerd onderzoek van 32 weken bij patiënten met HES die 300 mg mepolizumab SC (n=54) kregen en van spontane postmarketingmeldingen. Veiligheidsgegevens zijn ook beschikbaar van ‘open label’-extensieonderzoeken bij patiënten met ernstig refractair eosinofiel astma (n=998) die gedurende een mediane periode van 2,8 jaar (bereik 4 weken tot 4,5 jaar) werden behandeld. Het veiligheidsprofiel van mepolizumab bij patiënten met HES (n=102) die meededen aan een ‘open label’-extensieonderzoek van 20 weken was vergelijkbaar met het veiligheidsprofiel van patiënten in het placebogecontroleerde hoofdonderzoek.
De frequentie van bijwerkingen wordt gedefinieerd volgens de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
| Systeem/orgaanklasse | Bijwerkingen | Frequentie |
| Infecties en parasitaire aandoeningen | Onderste luchtweginfectie Urineweginfectie Faryngitis Herpes zoster** | Vaak |
| Immuunsysteemaandoeningen | Overgevoeligheidsreacties (systemisch allergisch)* Anafylaxie** | Vaak Zelden |
| Zenuwstelselaandoeningen | Hoofdpijn | Zeer vaak |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Neusverstopping | Vaak |
| Maagdarmstelselaandoeningen | Pijn in bovenbuik | Vaak |
Huid- en onderhuidaandoeningen | Eczeem | Vaak |
| Skeletspierstelsel- en bindweefselaandoeningen | Rugpijn Artralgie** | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Reacties in verband met de toediening (systemisch niet-allergisch)*** Lokale reacties op de injectieplaats Pyrexie | Vaak |
* Systemische reacties, waaronder overgevoeligheid, zijn gemeld met een totale incidentie vergelijkbaar met die van placebo in de onderzoeken naar ernstig eosinofiel astma en COPD. Zie rubriek 4.4 voor voorbeelden van de gemelde samenhangende symptomen en een beschrijving van de tijd tot optreden. **Afkomstig uit spontane postmarketing meldingen. Herpes zoster werd in onderzoeken naar ernstig astma soms gemeld.
*** De meest voorkomende symptomen die samenhingen met meldingen van systemische niet-allergische toedieningsgerelateerde reacties door patiënten in de onderzoeken naar ernstig eosinofiel astma en COPD waren uitslag, overmatig blozen, myalgie en vermoeidheid; deze symptomen werden zelden gemeld en bij < 1% van de patiënten die 100 mg mepolizumab subcutaan toegediend kregen.
Beschrijving van geselecteerde bijwerkingen
Systemische reacties, waaronder overgevoeligheidsreacties, bij CRSwNP
In het placebogecontroleerde onderzoek van 52 weken werden systemische allergische reacties (overgevoeligheidsreacties van type I) gemeld bij 2 patiënten (< 1%) in de groep die 100 mg mepolizumab kreeg en bij geen van de patiënten in de placebogroep. Andere systemische reacties werden gemeld door geen van de patiënten die mepolizumab 100 mg kregen en door 1 patiënt (< 1%) in de placebogroep.
Systemische reacties, waaronder overgevoeligheidsreacties, bij COPD
In het placebogecontroleerde onderzoek van 52 tot 104 weken werden systemische allergische reacties (overgevoeligheidsreacties van type I) gemeld bij 1 patiënt (< 1%) in de groep die 100 mg mepolizumab kreeg en bij geen van de patiënten in de placebogroep. Andere systemische reacties werden gemeld door 4 patiënten (< 1%) in de groep die 100 mg mepolizumab kreeg en door 4 patiënten (< 1%) in de placebogroep.
In de twee placebogecontroleerde onderzoeken van 52 weken werden systemische allergische/overgevoeligheidsreacties gemeld bij 4 patiënten (< 1%) in de groepen die 100 mg mepolizumab kregen en bij 3 patiënten (< 1%) in de placebogroepen. Systemische niet-allergische reacties werden gemeld door 7 patiënten (1%) in de groepen die 100 mg mepolizumab kregen en door 10 patiënten (2%) in de placebogroepen.
Systemische reacties, waaronder overgevoeligheidsreacties, bij EGPA
In het placebogecontroleerde onderzoek van 52 weken was het percentage patiënten dat last kreeg van systemische (allergische en niet-allergische) reacties 6% in de groep die 300 mg mepolizumab kreeg en 1% in de placebogroep. Systemische allergische/overgevoeligheidsreacties werden gemeld door 4% van de patiënten in de groep die 300 mg mepolizumab kreeg en 1% van de patiënten in de placebogroep. Systemische niet-allergische reacties (angio-oedeem) werden gemeld door 1 patiënt (1%) in de groep die 300 mg mepolizumab kreeg en door geen van de patiënten in de placebogroep.
Systemische reacties, waaronder overgevoeligheidsreacties, bij HES
In het placebogecontroleerde onderzoek van 32 weken meldde 1 patiënt (2%) een systemische (andere) reactie in de groep die 300 mg mepolizumab kreeg (multifocale huidreactie) en geen van de patiënten in de placebogroep.
Lokale reacties op de injectieplaats
Ernstig eosinofiel astma
In placebogecontroleerde onderzoeken was de incidentie van lokale reacties op de injectieplaats met mepolizumab 100 mg subcutaan en placebo respectievelijk 8% en 3%. Deze bijwerkingen waren allemaal niet ernstig, licht tot matig in intensiteit en het merendeel verdween binnen een paar dagen. Lokale reacties op de injectieplaats traden vooral op aan het begin van de behandeling en bij de eerste 3 injecties en er waren minder meldingen bij daaropvolgende injecties. De meest frequent gemelde symptomen waren onder andere pijn, erytheem, zwelling, jeuk en een branderig gevoel.
CRSwNP
In het placebogecontroleerde onderzoek traden lokale reacties op de injectieplaats (bijv. erytheem, pruritus) op bij 2% van de patiënten die mepolizumab 100 mg kregen vergeleken met < 1% van de patiënten die placebo kregen.
COPD
In de placebogecontroleerde onderzoeken traden lokale reacties op de injectieplaats op bij 2% van de patiënten die mepolizumab 100 mg kregen vergeleken met 2% van de patiënten die placebo kregen. De meest frequent gemelde symptomen waren pijn, zwelling, jeuk en erytheem.
EGPA
In het placebogecontroleerd onderzoek traden lokale reacties op de injectieplaats (bijv. pijn, erytheem, zwelling) op bij 15% van de patiënten die mepolizumab 300 mg kregen vergeleken met 13% van de patiënten die placebo kregen.
HES
In het placebogecontroleerde onderzoek traden lokale reacties op de injectieplaats (bijv. branderig gevoel, jeuk) op bij 7% van de patiënten die mepolizumab 300 mg kregen in vergelijking met 4% van de patiënten die placebo kregen.
Pediatrische patiënten
Ernstig eosinofiel astma
Zevenendertig adolescenten (leeftijd van 12-17 jaar oud) namen deel aan vier placebogecontroleerde onderzoeken (25 met mepolizumab intraveneus of subcutaan toegediend) met een duur van 24 tot 52 weken. Zesendertig pediatrische patiënten (leeftijd van 6-11 jaar oud) kregen subcutaan mepolizumab gedurende 12 weken in een ‘open label’-onderzoek. Na een onderbreking van de behandeling van 8 weken, kregen 30 van deze patiënten mepolizumab gedurende nogmaals 52 weken. Het veiligheidsprofiel was vergelijkbaar met dat bij volwassenen. Er zijn geen additionele bijwerkingen geïdentificeerd.
Daarnaast werd de veiligheid van mepolizumab op lange termijn beoordeeld bij 9 adolescente patiënten (leeftijd van 12-17 jaar oud) en 15 pediatrische patiënten (leeftijd van 6-11 jaar oud) die deelnamen aan een ‘open label’-extensieonderzoek (201956). In dit onderzoek kregen de patiënten subcutaan mepolizumab gedurende gemiddeld 21,5 maanden. Er werden geen additionele bijwerkingen geïdentificeerd.
HES
Vier adolescenten van 12 tot en met 17 jaar deden mee aan het placebogecontroleerde onderzoek 200622, één adolescent kreeg 300 mg mepolizumab en 3 adolescenten kregen placebo gedurende 32 weken. Alle 4 adolescenten gingen verder met het 20 weken ‘open label’-extensieonderzoek 205203 (zie rubriek 5.1).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Enkelvoudige doses tot 1.500 mg werden tijdens een klinisch onderzoek intraveneus toegediend aan patiënten met een eosinofiele ziekte zonder aanwijzingen van dosisgerelateerde toxiciteit.
Er bestaat geen specifieke behandeling voor overdosering van mepolizumab. Als overdosering plaatsvindt, wordt aanbevolen de patiënt ondersteunend te behandelen, met passende controle, indien nodig.
De verdere behandeling moet de klinische indicatie volgen of plaatsvinden zoals geadviseerd door het Nationaal Vergiftigingen Informatie Centrum, indien beschikbaar.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: geneesmiddelen tegen obstructieve luchtwegaandoeningen, andere systemische geneesmiddelen tegen obstructieve luchtwegaandoeningen, ATC-code: R03DX09.
Werkingsmechanisme
Mepolizumab is een een IL-5-antagonist (IgG1 kappa) die aan IL-5 bindt. Daarbij remt het de biologische activiteit ervan met nanomolaire potentie door de binding van IL-5 aan het IL-5R-alfacomplex op het celoppervlak te blokkeren. IL-5 is het belangrijkste cytokine dat verantwoordelijk is voor de groei en differentiatie, rekrutering, activering en overleving van eosinofielen. Bij patiënten bij wie de ziekte door een type 2-ontsteking gemedieerd is, speelt IL-5 een belangrijke rol bij de processen die betrokken zijn bij de pathogenese van astma, CRSwNP, COPD, EGPA en HES. IL-5R-alfa wordt ook op andere structurele en inflammatoire celtypen tot expressie gebracht, zoals epitheelcellen, mestcellen, plasmacellen, basofielen, ILC-2-cellen, T-cellen, gladde spiercellen, neutrofielen en fibroblasten. Bij ernstig astma en CRSwNP is remming van IL-5 geassocieerd met een verbetering van de aspecten van luchtwegremodellering. Het werkingsmechanisme in deze cellen en bij de verschillende ziekten is echter niet definitief vastgesteld.
Farmacodynamische effecten
Ernstig eosinofiel astma
Bij patiënten met ernstig refractair eosinofiel astma (volwassenen/adolescenten) waren, na een subcutaan toegediende dosis van 100 mg elke 4 weken gedurende 32 weken, de eosinofielen in het bloed verlaagd van een geometrisch gemiddeld aantal van 290 cellen/µl op baseline naar 40 cellen/µl in week 32 (n=182); dit is in vergelijking met placebo een verlaging van 84%.
Deze mate van verlaging van eosinofielen in het bloed werd behouden bij patiënten met ernstig refractair eosinofiel astma (n=998) die gedurende een mediane periode van 2,8 jaar (bereik 4 weken tot 4,5 jaar) werden behandeld in ‘open label’-extensieonderzoeken.
Bij kinderen van 6 tot en met 11 jaar oud met ernstig refractair eosinofiel astma waren, na een subcutaan toegediende dosis van 40 mg (voor een gewicht < 40 kg) elke 4 weken gedurende 52 weken, de eosinofielen in het bloed verlaagd van een geometrisch gemiddeld aantal van 306 cellen/µl op baseline (n=16) naar 48 cellen/µl in week 52 (n=15) en na een toegediende dosis van 100 mg (voor een gewicht ≥ 40 kg) verlaagd van 331 cellen/µl op baseline naar 44 cellen/µl in week 52 (n=10). Dit is een verlaging van respectievelijk 85% en 87% t.o.v. baseline. Bij volwassenen, adolescenten en kinderen werd deze mate van verlaging binnen 4 weken na start van de behandeling waargenomen.
CRSwNP
Bij patiënten met CRSwNP waren, na een subcutane dosis van 100 mg mepolizumab elke 4 weken gedurende 52 weken werd toegediend, de eosinofielen in het bloed verlaagd van een geometrisch gemiddeld aantal van 390 cellen/µl op baseline (n=206) naar 60 cellen/µl in week 52 (n=126); dit is in vergelijking met placebo een geometrisch gemiddelde verlaging van 83%. Deze mate van verlaging werd binnen 4 weken na de start van de behandeling waargenomen en werd behouden tijdens de hele behandelperiode van 52 weken.
COPD
Bij patiënten met COPD waren, na een subcutane dosis van 100 mg mepolizumab die elke 4 weken gedurende 52 (en tot maximaal 104) weken werd toegediend, de eosinofielen in het bloed verlaagd van een geometrisch gemiddeld aantal van 480 cellen/µl op baseline (n=403) naar 60 cellen/µl in week 52 (n=257) en week 104 (n=61); in vergelijking met placebo komt dat overeen met een geometrisch gemiddelde verlaging van 79% in week 52 en 80% in week 104. Deze mate van verlaging werd binnen 4 weken na de start van de behandeling waargenomen.
EGPA
Bij patiënten met EGPA waren, na een subcutaan toegediende dosis van 300 mg mepolizumab elke 4 weken gedurende 52 weken, de eosinofielen in het bloed verlaagd van een geometrisch gemiddeld aantal van 177 (n=68) op baseline naar 38 cellen/µl (n=64) in week 52. Er was een geometrisch gemiddelde verlaging van 83% in vergelijking met placebo en deze mate van verlaging werd binnen 4 weken na start van de behandeling waargenomen.
HES
Bij patiënten met HES (volwassenen/adolescenten), na een subcutane toediening van 300 mg mepolizumab elke 4 weken gedurende 32 weken, werd binnen 2 weken een verlaging van de eosinofielen in het bloed waargenomen. In week 32 waren de eosinofielen in het bloed verlaagd van een geometrisch gemiddeld aantal van 1460 (n=54) op baseline naar 70 cellen/µl (n=48) en werd een geometrisch gemiddelde verlaging van 92% in vergelijking met placebo waargenomen. Deze mate van verlaging hield nog eens 20 weken aan bij patiënten die in het ‘open label’-extensieonderzoek doorgingen met de behandeling met mepolizumab.
Immunogeniciteit
Ernstig eosinofiel astma, CRSwNP, COPD, EGPA en HES
In overeenstemming met de mogelijk immunogene eigenschappen van therapeutische proteïnen en peptiden kunnen patiënten na behandeling antilichamen tegen mepolizumab ontwikkelen. In de placebogecontroleerde onderzoeken hadden 15/260 (6%) van de volwassenen en adolescenten met ernstig refractair eosinofiel astma behandeld met een dosis van 100 mg, 6/196 (3%) van de volwassenen met CRSwNP behandeld met een dosis van 100 mg, 9/381 (2%) van de volwassenen met COPD behandeld met een dosis van 100 mg, 1/68 (< 2%) van de volwassenen met EGPA behandeld met een dosis van 300 mg en 1/53 (2%) van de volwassenen en adolescenten met HES behandeld met een dosis van 300 mg mepolizumab subcutaan, detecteerbare antilichamen tegen mepolizumab nadat ze ten minste één dosis mepolizumab hadden gekregen. Het immunogeniciteitsprofiel van mepolizumab bij patiënten met ernstig refractair eosinofiel astma (n=998) die gedurende een mediane periode van 2,8 jaar (bereik 4 weken tot 4,5 jaar) of bij HES-patiënten (n=102) die gedurende 20 weken werden behandeld in ‘open label’-extensieonderzoeken, was vergelijkbaar met de waarneming in placebogecontroleerde onderzoeken. De immunogeniciteitsgegevens werden verzameld bij patiënten met CRSwNP gedurende 68 weken (n=68), bij patiënten met COPD gedurende 104 weken (n=127) en bij patiënten met EGPA gedurende 60 weken (n=65).
Bij kinderen van 6 tot en met 11 jaar oud met ernstig refractair eosinofiel astma en waarbij ofwel subcutaan 40 mg werd toegediend (voor een gewicht < 40 kg) of subcutaan 100 mg (voor een gewicht ≥ 40 kg), hadden 2/35 (6%) van deze kinderen detecteerbare antilichamen tegen mepolizumab nadat ze tijdens de eerste korte fase van het onderzoek ten minste één dosis mepolizumab hadden gekregen. Geen van de kinderen had detecteerbare antilichamen tegen mepolizumab tijdens de langetermijnfase van het onderzoek. Neutraliserende antistoffen werden in één volwassen proefpersoon met ernstig refractair eosinofiel astma en bij geen van de patiënten met CRSwNP, COPD, EGPA of HES aangetroffen. Bij de meerderheid van de patiënten hadden antilichamen tegen mepolizumab geen waarneembare invloed op de farmacokinetiek en farmacodynamiek van mepolizumab en er waren geen aanwijzingen voor een correlatie tussen antilichaamtiters en een verandering van de hoeveelheid eosinofielen in het bloed.
Klinische werkzaamheid
Ernstig eosinofiel astma
De werkzaamheid van mepolizumab in de behandeling van een specifieke groep patiënten met ernstig refractair eosinofiel astma werd beoordeeld in 3 gerandomiseerde, dubbelblinde, klinische onderzoeken met parallelle groepen met een duur van 24-52 weken bij patiënten van 12 jaar en ouder. Deze patiënten hielden hun astma niet onder controle (ten minste twee ernstige exacerbaties in de voorgaande 12 maanden) met hun huidige standaardbehandeling, waaronder ten minste hoge doses inhalatiecorticosteroïden (ICS), plus (een) aanvullende onderhoudsbehandeling(en), of waren afhankelijk van systemische corticosteroïden. Aanvullende onderhoudsbehandelingen waren onder meer een langwerkende adrenerge bèta2-agonist (LABA), leukotrieenreceptorantagonisten, langwerkende muscarine-antagonisten (LAMA), theofylline en orale corticosteroïden (OCS’s).
In de twee exacerbatie-onderzoeken MEA112997 en MEA115588 werden in totaal 1.192 patiënten gerekruteerd, van wie 60% vrouwen, met een gemiddelde leeftijd van 49 jaar (bereik 12-82). Het aandeel patiënten op onderhouds-OCS was respectievelijk 31% en 24%. Patiënten dienden een geschiedenis te hebben van twee of meer ernstige astma-exacerbaties waarvoor orale of systemische behandeling met corticosteroïden nodig was in de afgelopen 12 maanden en een verminderde longfunctie op baseline (prebronchodilatoir FEV1 van < 80% bij volwassenen en < 90% bij adolescenten). Het gemiddeld aantal exacerbaties in het voorafgaande jaar was 3,6 en het gemiddelde voorspelde prebronchodilatoir FEV1 was 60%. Tijdens deze onderzoeken bleven de patiënten hun gebruikelijke astmamedicatie ontvangen.
In het orale corticosteroïdsparende onderzoek MEA115575 werden in totaal 135 patiënten gerekruteerd (van wie 55% vrouwen; gemiddelde leeftijd 50 jaar) die dagelijks behandeld werden met een OCS (5-35 mg per dag) en ICS in hoge dosis plus een aanvullend onderhoudsgeneesmiddel.
Dosisbereik-werkzaamheidsonderzoek MEA112997 (DREAM)
In MEA112997, een gerandomiseerd, dubbelblind, placebogecontroleerd multicenteronderzoek met parallelle groepen met een duur van 52 weken bij 616 patiënten met ernstig refractair eosinofiel astma liet mepolizumab na intraveneuze toediening van 75 mg, 250 mg of 750 mg in vergelijking met placebo een klinisch significante vermindering zien van astma-exacerbaties (gedefinieerd als een verslechtering van astma waarvoor het gebruik van orale/systemische corticosteroïden en/of ziekenhuisopname en/of bezoek aan de eerste hulp nodig was) (zie tabel 1).
Tabel 1: Frequentie van klinisch significante exacerbaties in week 52 in de ‘intent-to-treat’-populatie
| Intraveneus mepolizumab | Placebo | |||
| 75 mg n=153 | 250 mg n=152 | 750 mg n=156 | n=155 | |
| Aantal exacerbaties/jaar | 1,24 | 1,46 | 1,15 | 2,40 |
| Verlaging in procenten | 48% | 39% | 52% | |
| Ratio van het aantal (95%-BI) | 0,52 (0,39, 0,69) | 0,61 (0,46, 0,81) | 0,48 (0,36, 0,64) | |
| p-waarde | < 0,001 | < 0,001 | < 0,001 | - |
Exacerbatiereductie-onderzoek MEA115588 (MENSA)
MEA115588 was een gerandomiseerd, dubbelblind, placebogecontroleerd, multicenteronderzoek met parallelle groepen waarin de werkzaamheid en veiligheid van mepolizumab als aanvullende behandeling werd beoordeeld bij 576 patiënten met ernstig refractair eosinofiel astma, gedefinieerd als patiënten met een eosinofielentelling in het perifere bloed van groter dan of gelijk aan 150 cellen/μl bij het begin van de behandeling of van groter dan of gelijk aan 300 cellen/μl in de afgelopen 12 maanden.
Patiënten kregen een behandeling met 100 mg subcutaan toegediend mepolizumab, 75 mg intraveneus toegediend mepolizumab of placebo eenmaal per 4 weken gedurende 32 weken. Het primaire eindpunt was de frequentie van klinisch significante astma-exacerbaties; de verlagingen in beide mepolizumab-behandelarmen waren ten opzichte van placebo statistisch significant (p < 0,001). Tabel 2 geeft de resultaten van de primaire en secundaire eindpunten voor patiënten die werden behandeld met subcutaan mepolizumab of placebo.
Tabel 2: Resultaten van primaire en secundaire eindpunten in week 32 in de ‘intent-to-treat’-populatie (MEA115588)
Mepolizumab 100 mg (subcutaan) n=194 | Placebo n=191 | |
| Primair eindpunt | ||
| Frequentie van klinisch significante exacerbaties | ||
| Aantal exacerbaties per jaar | 0,83 | 1,74 |
| Verlaging in procenten Ratio van het aantal (95%-BI) | 53% 0,47 (0,35, 0,64) | - |
| p-waarde | < 0,001 | |
| Secundaire eindpunten | ||
| Frequentie van exacerbaties waarvoor ziekenhuisopname/bezoek aan eerste hulp nodig was | ||
| Aantal exacerbaties per jaar | 0,08 | 0,20 |
| Verlaging in procenten Ratio van het aantal (95%-BI) | 61% 0,39 (0,18, 0,83) | _ |
| p-waarde | 0,015 | |
| Frequentie van exacerbaties waarvoor ziekenhuisopname nodig was | ||
| Aantal exacerbaties per jaar | 0,03 | 0,10 |
| Verlaging in procenten Ratio van het aantal (95%-BI) | 69% 0,31 (0,11, 0,91) | _ |
| p-waarde | 0,034 | |
| Prebronchodilatoir FEV1 (in ml) in week 32 | ||
| Baseline (SD) | 1.730 (659) | 1.860 (631) |
| Gemiddelde verandering ten opzichte van baseline (SE) | 183 (31) | 86 (31) |
| Verschil (mepolizumab vs. placebo) | 98 | |
| 95%-BI | (11, 184) | |
| p-waarde | 0,028 | |
| St. George’s Respiratory Questionnaire (SGRQ) in week 32 | ||
| Baseline (SD) | 47,9 (19,5) | 46,9 (19,8) |
| Gemiddelde verandering ten opzichte van baseline (SE) | -16,0 (1,1) | -9,0 (1,2) |
| Verschil (mepolizumab vs. placebo) | -7,0 | |
| 95%-BI | (-10,2, -3,8) | |
| p-waarde | < 0,001 | |
Vermindering van het aantal exacerbaties per baseline eosinofielentelling in het bloed
Tabel 3 geeft de resultaten weer van een gecombineerde analyse van de twee exacerbatie-onderzoeken (MEA112997 en MEA115588) op baseline voor het aantal eosinofielen in het bloed. Het aantal exacerbaties in de placebo-arm nam toe bij een hoger aantal eosinofielen in het bloed op baseline. Bij mepolizumab was de mate van afname hoger bij patiënten met een hoger aantal eosinofielen in het bloed.
Tabel 3: Gecombineerde analyse van het aantal klinisch significante exacerbaties voor het aantal eosinofielen in het bloed op baseline bij patiënten met ernstig refractair eosinofiel astma
Mepolizumab 75 mg i.v./100 mg s.c. n=538 | Placebo n=346 | |
| MEA112997+MEA115588 | ||
| < 150 cellen/μl | ||
| n | 123 | 66 |
| Aantal exacerbaties per jaar | 1,16 | 1,73 |
| Mepolizumab vs. placebo | ||
| Ratio van het aantal (95%-BI) | 0,67 (0,46, 0,98) | --- |
| 150 tot < 300 cellen/μl | ||
| n | 139 | 86 |
| Aantal exacerbaties per jaar | 1,01 | 1,41 |
| Mepolizumab vs. placebo | ||
| Ratio van het aantal (95%-BI) | 0,72 (0,47, 1,10) | --- |
| 300 tot < 500 cellen/μl | ||
| n | 109 | 76 |
| Aantal exacerbaties per jaar | 1,02 | 1,64 |
| Mepolizumab vs. placebo | ||
| Ratio van het aantal (95%-BI) | 0,62 (0,41, 0,93) | --- |
| ≥ 500 cellen/μl | ||
| n | 162 | 116 |
| Aantal exacerbaties per jaar | 0,67 | 2,49 |
| Mepolizumab vs. placebo | ||
| Ratio van het aantal (95%-BI) | 0,27 (0,19, 0,37) | --- |
Orale corticosteroïdenreductie-onderzoek MEA115575 (SIRIUS)
In MEA115575 werd bij patiënten met ernstig refractair eosinofiel astma het effect beoordeeld van mepolizumab 100 mg subcutaan toegediend, op de vermindering van de behoefte aan onderhoudsbehandeling met orale corticosteroïden (OCS) terwijl de astmacontrole behouden blijft. Patiënten hadden een eosinofielentelling in het bloed van ≥ 150/μl op baseline of een eosinofielentelling in het bloed van ≥ 300/μl in de 12 maanden voorafgaand aan de screening. Patiënten kregen gedurende de behandelperiode eenmaal per 4 weken een behandeling met mepolizumab of placebo toegediend. Patiënten ontvingen hun bestaande astmamedicatie tijdens het onderzoek met uitzondering van hun OCS-dosis die iedere 4 weken tijdens de OCS-reductiefase (week 4-20) werd verlaagd, zolang de astmacontrole behouden bleef.
In totaal werden 135 patiënten gerekruteerd: de gemiddelde leeftijd was 50 jaar, 55% was vrouw en 48% kreeg al ten minste 5 jaar een behandeling met orale steroïden. Op baseline was de gemiddelde prednison-equivalente dosis ongeveer 13 mg per dag.
Het primaire eindpunt was de procentuele verlaging van de dagelijkse OCS-dosis (week 20-24) met behoud van astmacontrole, in gedefinieerde dosisreductiecategorieën (zie tabel 4). Vooraf gedefinieerde categorieën waren onder meer procentuele verlagingen van 90-100% tot geen verlaging van de prednisondosis vanaf het eind van de optimaliseringsfase. De vergelijking tussen mepolizumab en placebo was statistisch significant (p=0,008).
Tabel 4: Resultaten van de primaire en secundaire eindpunten in MEA115575
| ITT populatie | ||
Mepolizumab 100 mg (subcutaan) n=69 | Placebo n=66 | |
| Primaire eindpunt | ||
| Procentuele verlaging van OCS ten opzichte van baseline (week 20-24) | ||
90% - 100% 75% - < 90% 50% - < 75% > 0% - < 50% Geen verlaging van OCS/gebrek aan astmacontrole/staking van behandeling | 16 (23%) 12 (17%) 9 (13%) 7 (10%) 25 (36%) | 7 (11%) 5 (8%) 10 (15%) 7 (11%) 37 (56%) |
| Oddsratio (95%-BI) | 2,39 (1,25, 4,56) | |
| p-waarde | 0,008 | |
| Secundaire eindpunten (weken 20-24) | ||
| Verlaging tot 0 mg/dag van de dagelijkse OCS-dosis | 10 (14%) | 5 (8%) |
| Oddsratio (95%-BI) | 1,67 (0,49, 5,75) | |
| p-waarde | 0,414 | |
| Verlaging tot ≤ 5 mg/dag van de dagelijkse OCS-dosis | 37 (54%) | 21 (32%) |
| Oddsratio (95%-BI) | 2,45 (1,12, 5,37) | |
| p-waarde | 0,025 | |
| Mediane procentuele verlaging van de dagelijkse OCS-dosis ten opzichte van baseline (95%-BI) | 50,0 (20,0, 75,0) | 0,0 (-20,0, 33,3) |
| Mediaan verschil (95%-BI) | -30,0 (-66,7, 0,0) | |
| p-waarde | 0,007 | |
‘Open label’-extensieonderzoeken bij ernstig refractair eosinofiel astma MEA115666 (COLUMBA), MEA115661 (COSMOS) en 201312 (COSMEX)
Het werkzaamheidsprofiel op de lange termijn van mepolizumab bij patiënten met ernstig refractair eosinofiel astma (n=998) die gedurende een mediane periode van 2,8 jaar (bereik 4 weken tot 4,5 jaar) werden behandeld in ‘open label’-extensieonderzoeken MEA115666, MEA115661 en 201312 kwam over het algemeen overeen met de 3 placebogecontroleerde onderzoeken.
Chronische rinosinusitis met neuspoliepen (CRSwNP)
Onderzoek 205687 (SYNAPSE) was een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek van 52 weken waarin 407 patiënten van 18 jaar en ouder met CRSwNP werden beoordeeld. Patiënten die meededen met het onderzoek moesten een nasale obstructie VAS (visueel analoge schaal)-symptoomscore hebben van > 5 op een maximale score van 10, een algemene VAS-symptoomscore van > 7 op een maximale score van 10 en een endoscopische bilaterale NP-score van ≥ 5 op een maximale score van 8 (met een minimale score van 2 voor elke neusholte). Patiënten dienden ook een geschiedenis te hebben van ten minste één eerdere operatie voor neuspoliepen in de voorafgaande 10 jaar.
De belangrijkste baselinekenmerken bevatte een totale endoscopische NP-score gemiddelde (SD) van 5,5 (1,29), nasale obstructie VAS-score gemiddelde (SD) van 9,0 (0,83), algemene VAS-symptoomscore gemiddelde (SD) van 9,1 (0,74), verlies van reuk VAS-score gemiddelde (SD) van 9,7 (0,72) en Sino-Nasal Outcome Test (SNOT-22) gemiddelde (SD) van 64,1 (18,32). Het geometrische gemiddelde aantal eosinofielen was 390 cellen/μl (95%-BI: 360, 420). Daarnaast had 27% van de patiënten een door aspirine verergerde ademhalingsaandoening (AERD) en 48% van de patiënten had tenminste 1 kuur van OCS voor CRSwNP in de afgelopen 12 maanden.
Patiënten kregen een dosis van 100 mg mepolizumab of placebo, subcutaan toegediend eens per 4 weken, naast een onderhoudsbehandeling met intranasale corticosteroïden.
De coprimaire eindpunten waren verandering ten opzichte van baseline in totale endoscopische NP-score in week 52 en verandering ten opzichte van baseline in de gemiddelde nasale obstructie VAS-score tijdens week 49-52. Het belangrijkste secundaire eindpunt was tijd tot eerste NP-operatie tot en met week 52 (een operatie werd gedefinieerd als elke procedure met instrumenten die leidt tot incisie en verwijdering van weefsel [bijv. poliepectomie] in de neusholte). Bij patiënten die mepolizumab kregen, was sprake van significant grotere verbeteringen (afnames) in de totale endoscopische NP-score in week 52 en in de nasale obstructie VAS-score tijdens week 49-52 in vergelijking met placebo en alle secundaire eindpunten waren statistisch significant in het voordeel van mepolizumab (zie tabel 5 en figuur 1).
Tabel 5: Samenvatting van de resultaten voor de primaire en secundaire eindpunten (‘intent-to-treat’-populatie)
Placebo (n=201) | Mepolizumab 100 mg SC (n=206) | |
| Coprimaire eindpunten | ||
| Totale endoscopische score in week 52 a | ||
Mediane score op baseline (min., max.) Mediane verandering ten opzichte van baseline p-waarde b Verschil in medianen (95%-BI) c Verbetering met ≥ 1 punt, n (%) | 6,0 (0, 8) 0,0 57 (28) | 5,0 (2, 8) -1,0 <0,001 -0,73 (-1,11, -0,34) 104 (50) |
| Verbetering met ≥ 2 punten, n (%) | 26 (13) | 74 (36) |
| Nasale obstructie VAS-score (week 49 tot 52) a | ||
Mediane score op baseline (min., max.) Mediane verandering ten opzichte van baseline p-waarde b Verschil in medianen (95%-BI) c Verbetering met > 1 punt, n (%) Verbetering met ≥ 3 punten, n (%)d | 9,14 (5,31, 10,00) -0,82 100 (50) 73 (36) | 9,01 (6,54, 10,00) -4,41 <0,001 -3,14 (-4,09, -2,18) 146 (71) 124 (60) |
| Belangrijkste secundaire eindpunt | ||
| Tijd tot eerste operatie vanwege neuspoliepen | ||
| Deelnemers die een operatie ondergingen | 46 (23) | 18 (9) |
| Hazardratio (mepolizumab/placebo) (95%-BI) e | 0,43 (0,25, 0,76) | |
| p-waarde e | 0,003 | |
| Andere secundaire eindpunten | ||
| Algemene VAS-score (week 49-52) a | ||
Mediane score op baseline (min., max.) 9,20 (7,21, 10,00) 9,12 (7,17, 10,00) Mediane verandering ten opzichte van baseline -0,90 -4,48 p-waarde b <0,001 Verschil in medianen (95%-BI) c -3,18 (-4,10, -2,26) Verbetering met ≥ 2,5 punt (%) f 40 64
| SNOT-22-score in week 52 a, g | ||
n Mediane score op baseline (min., max.) Mediane verandering ten opzichte van baseline p-waarde b Verschil in medianen (95%-BI) c Verbetering met ≥ 28 punten (%) f | 198 64,0 (19, 110) -14,0 32 | 205 64,0 (17, 105) -30,0 <0,001 -16,49 (-23,57, -9,42) 54 |
| Patiënten die tot en met week 52 systemische corticosteroïden nodig hadden voor neuspoliepen | ||
Aantal patiënten met ≥ 1 kuur Oddsratio ten opzichte van placebo (95%-BI) h p-waarde h | 74 (37) | 52 (25) 0,58 (0,36, 0,92) 0,020 |
| Samengestelde VAS-score – neusklachten (week 49-52) a, i | ||
Mediane score op baseline (min., max.) Mediane verandering ten opzichte van baseline p-waarde b Verschil in medianen (95%-BI) c Verbetering met ≥ 2 punten (%) f | 9,18 (6,03, 10,00) -0,89 40 | 9,11 (4,91, 10,00) -3,96 <0,001 -2,68 (-3,44, -1,91) 66 |
| Verlies van reuk VAS-score (week 49-52) a | ||
Mediane score op baseline (min., max.) Mediane verandering ten opzichte van baseline p-waarde b Verschil in medianen (95%-BI) c Verbetering met ≥ 3 punten (%) f | 9,97 (6,69, 10,00) 0,00 19 | 9,97 (0,94, 10,00) -0,53 <0,001 -0,37 (-0,65, -0,08) 36 |
a Voor patiënten die vóór het bezoek een neusoperatie/sinuplastiek hadden ondergaan, gold hun slechtst waargenomen score vóór de neusoperatie/sinuplastiek. Voor patiënten die zich zonder een neusoperatie/sinuplastiek uit het onderzoek terugtrokken, gold hun slechtst waargenomen score voordat ze zich uit het onderzoek terugtrokken.
b Op basis van de rangsomtoets van Wilcoxon.
c Kwantiele regressie met behandelgroep, geografische regio, baselinescore en log(e)-aantal eosinofielen in bloed op baseline als covariabelen.
d Een verbetering van drie punten in de nasale obstructie VAS is vastgesteld als betekenisvolle verandering per patiënt voor deze beoordeling.
e Geschat aan de hand van een proportioneel toevalsmodel volgens Cox met behandelgroep, geografische regio, totale endoscopische score op baseline (centraal afgelezen), nasale obstructie VAS-waarde op baseline, log(e)-aantal eosinofielen in bloed op baseline en aantal eerdere operaties (1, 2, > 2 als ranggetal) als covariabelen.
f Drempel voor verbetering is vastgesteld als een betekenisvolle verandering per patiënt voor deze beoordeling
g Verbetering gezien voor alle 6 domeinen van klachten en impact in verband met CRSwNP. h Analyse aan de hand van een logistisch regressiemodel met behandelgroep, geografische regio, aantal OCS-kuren voor NP in de afgelopen 12 maanden (0, 1, > 1 als ranggetal), totale endoscopische neuspoliepenscore op baseline (centraal afgelezen), nasale obstructie VAS-score op baseline en log(e)-aantal eosinofielen in bloed op baseline als covariabelen.
i Samengestelde VAS-score voor nasale obstructie, neusloop, slijm in de keel en reukverlies.
Tijd tot eerste NP-operatie
Tijdens de behandelperiode van 52 weken was het minder waarschijnlijk dat patiënten in de groep met mepolizumab een NP-operatie moesten ondergaan dan patiënten in de placebogroep. De kans op een operatie in de behandelperiode was significant verlaagd met 57% voor patiënten die behandeld werden met mepolizumab in vergelijking met placebo (hazardratio: 0,43; 95%-BI 0,25, 0,76; p=0,003).
Figuur 1: Kaplan-Meiercurve voor tijd tot eerste operatie vanwege neuspoliepen
Een post-hocanalyse van het percentage patiënten die een operatie ondergingen, toonde een verlaging van 61% aan in de kans op een operatie ten opzichte van placebo (OR: 0,39; 95%-BI: 0,21, 0,72; p=0,003).
CRSwNP-patiënten met comorbide astma
Bij 289 patiënten (71%) met comorbide astma toonden vooraf gespecificeerde analyses verbeteringen in de coprimaire eindpunten die overeenkwamen met de verbeteringen gezien in de gehele populatie bij de patiënten die mepolizumab 100 mg kregen in vergelijking met placebo. Daarnaast was er bij deze patiënten in week 52 sprake van een grotere verbetering ten opzichte van baseline in astmacontrole zoals gemeten aan de hand van de Asthma Control Questionnaire (ACQ-5) voor mepolizumab 100 mg in vergelijking met placebo (mediane verandering [Q1, Q3] van respectievelijk -0,80 [-2,20, 0,00] en 0,00 [-1,10, 0,20]).
Chronische obstructieve longziekte (COPD)
Onderzoek 208657 (MATINEE)
De werkzaamheid van mepolizumab (100 mg SC elke 4 weken) toegevoegd aan de standaardbehandeling werd beoordeeld bij 804 volwassen patiënten van 40 jaar en ouder met COPD met een eosinofiel fenotype, in een gerandomiseerd, placebogecontroleerd multicenteronderzoek met een duur van 52-104 weken (208657, MATINEE). Bij de patiënten moest het aantal eosinofielen in het bloed (blood eosinophil count, BEC) ten tijde van de screening ≥ 300 cellen/µl en in de voorgaande 12 maanden ≥ 150 cellen/µl bedragen. Alle patiënten gebruikten triple-inhalatietherapie (ICS, langwerkende bèta-agonist en langwerkende muscarine-antagonist) gedurende het onderzoek. Bij deelnemende patiënten was sprake van matige tot zeer ernstige luchtstroombeperking (postbronchodilatoir FEV1 van 20-80% van de voorspelde waarde), geen voorgeschiedenis of gelijktijdige aanwezigheid van astma, en een voorgeschiedenis van exacerbaties (ten minste 1 ernstige exacerbatie waarvoor ziekenhuisopname nodig was, of 2 matige exacerbaties waarvoor behandeling met systemische corticosteroïden met of zonder antibiotica nodig was) in de voorgaande 12 maanden ondanks regelmatig gebruik van inhalatiecorticosteroïden plus 2 aanvullende onderhoudsbehandelingen gedurende ten minste 3 maanden voorafgaand aan de screening. 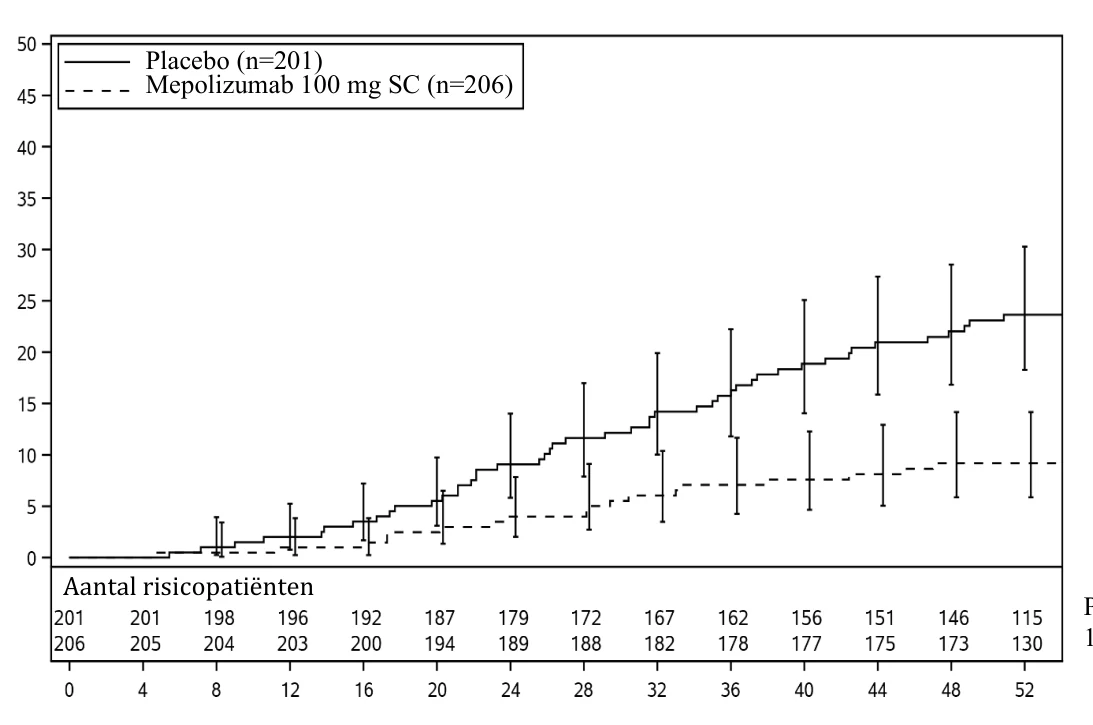

Tijd tot voorval (in weken)  Waa
r
sch
ijn
lijk
h
eid
v
an
vo
o
r
val
(
%)
Placebo
100 mg SC Het primaire doel van het onderzoek was het beoordelen van de werkzaamheid van mepolizumab ten aanzien van de geannualiseerde frequentie van matige (gedefinieerd als een verergering van COPD-symptomen waarvoor behandeling met orale/systemische corticosteroïden en/of antibiotica nodig is) of ernstige exacerbaties (gedefinieerd als een verergering waarvoor ziekenhuisopname nodig is of die resulteert in overlijden). Er vond beoordeling van symptomen en de gezondheidsgerelateerde kwaliteit van leven plaats aan de hand van een responderanalyse op basis van de COPD Assessment Test (CAT) (waarbij een respons gedefinieerd werd als een afname van de score van 2 punten of meer ten opzichte van baseline); een responderanalyse op basis van de St. George’s Respiratory Questionnaire (SGRQ) (waarbij een respons gedefinieerd werd als een afname van de score van 4 punten of meer ten opzichte van baseline); en een responderanalyse op basis van de Evaluating Respiratory Symptoms in Chronic Obstructive Pulmonary Disease (E-RS: COPD) (waarbij een respons gedefinieerd werd als een afname van de score van 2 punten of meer ten opzichte van baseline).
De demografische en baselinekenmerken van de patiënten staan in tabel 6.
Tabel 6: Demografische en baselinekenmerken in MATINEE (mITT-populatie)
| (n=804) | |
| Leeftijd (j) van de patiënten, gemiddelde (SD) | 66 (8,0) |
| Vrouwen, n (%) | 253 (31) |
| Wit, n (%) | 673 (84) |
| Huidige rokers, n (%) | 222 (28) |
| Gemiddelde rookgeschiedenis (pakjaren), gemiddelde (SD) | 43,0 (24,88) |
| Duur van COPD (j), gemiddelde (SD) | 10,0 (6,28) |
| mMRC-score ≥ 2 (bereik 0-4), n (%) | 611 (76) |
| Alleen emfyseema, n (%) | 252 (31) |
| Alleen chronische bronchitisa, n (%) | 338 (42) |
| Emfyseem en chronische bronchitisa, n (%) | 143 (18) |
| Matige luchtstroombeperking: FEV1 ≥ 50% tot < 80% van de voorspelde waarde, n (%) | 349 (43) |
| Ernstige luchtstroombeperking: FEV1 ≥ 30% tot < 50% van de voorspelde waarde, n (%) | 340 (42) |
| Zeer ernstige luchtstroombeperking: FEV1 < 30% van de voorspelde waarde, n (%) | 110 (14) |
| Postbronchodilatoir FEV1 als % van de voorspelde waarde, gemiddelde (SD) | 48,2 (15,77) |
| Postbronchodilatoire FEV1/FVC-ratio, gemiddelde (SD) | 0,49 (0,124) |
| Aantal matige of ernstige exacerbaties in het voorgaande jaar, gemiddelde (SD) | 2,3 (0,94) |
| Eén of meer ernstige exacerbaties in het voorgaande jaar, n (%) | 165 (21) |
| CAT-score, gemiddelde (SD) | 19,2 (6,85) |
| SGRQ-score, gemiddelde (SD) | 54,6 (17,80) |
| E-RS: COPD-score, gemiddelde (SD) | 13,05 (6,790) |
| Geometrisch gemiddeld aantal eosinofielen ten tijde van de screening, cellen/µl (95%-BI) | 480 (470, 490) |
mITT = gemodificeerde ‘intent-to-treat’, SD = standaarddeviatie, mMRC = gemodificeerde Medical Research Council, FEV1 = geforceerd expiratoir volume in 1 seconde, FVC = geforceerde vitale capaciteit, CAT = COPD Assessment Test, SGRQ = St. George’s Respiratory Questionnaire, E-RS: COPD = Evaluating Respiratory Symptoms in COPD a Type COPD op basis van beoordeling door de onderzoeker. Op basis van de SGRQ meldden 544 (68%) patiënten symptomen van chronische bronchitis.
Exacerbaties
Bij patiënten die 100 mg mepolizumab kregen, was sprake van een statistisch significant lagere geannualiseerde frequentie van matige/ernstige exacerbaties en een lager risico op matige/ernstige exacerbaties vergeleken met patiënten die placebo kregen. Daarnaast was sprake van een lagere geannualiseerde frequentie van ernstige exacerbaties (zie tabel 7).
Tabel 7: COPD-exacerbatie-eindpunten in MATINEE (mITT-populatie)
Mepolizumab 100 mg SC n=403 | Placebo n=401 | |
| Frequentie van matigea of ernstigeb exacerbaties | ||
| Aantal exacerbaties per jaar | 0,80 | 1,01 |
Procentuele verlaging van het aantal Ratio van het aantal vs. placebo (95%-BI) | 21% 0,79 (0,66, 0,94) | |
| p-waarde | 0,011 | |
| Tijd tot de eerste matigea of ernstigeb exacerbatie | ||
| Mediane tijd tot de eerste exacerbatiec (dagen) | 419 | 321 |
Procentuele verlaging van het risico Hazardratio vs. placebo (95%-BI) | 23% 0,77 (0,64, 0,93) | |
| p-waarde | 0,009 | |
| Frequentie van ernstigeb exacerbatiesd | ||
| Aantal exacerbaties per jaar | 0,10 | 0,15 |
Procentuele verlaging van het aantal Ratio van het aantal vs. placebo (95%-BI) | 34% 0,66 (0,43, 1,01) | |
a Matige exacerbaties gedefinieerd als een verergering van COPD-symptomen waarvoor behandeling met orale/systemische corticosteroïden en/of antibiotica nodig is
b Ernstige exacerbaties gedefinieerd als een verergering waarvoor ziekenhuisopname nodig is of die resulteert in overlijden
c Kaplan-Meierschatting
d Onderdeel van het primaire eindpunt, analyse niet aangepast voor multipliciteit
Longfunctie
In week 52 werd voor mepolizumab 100 mg SC in vergelijking met placebo geen direct effect op de longfunctie (pre-bronchodilator FEV1) gezien, met een gemiddelde verandering ten opzichte van baseline van 30,2 ml voor mepolizumab en 35,6 ml voor placebo (verschil -5,4 ml; 95%-BI: -56,2, 45,4).
Beoordelingen ten aanzien van de gezondheidsgerelateerde kwaliteit van leven
De resultaten voor eindpunten ten aanzien van symptomen en de gezondheidsgerelateerde kwaliteit van leven (CAT, SGRQ en E-RS: COPD) waren niet statistisch significant. Het percentage SGRQ-responders (waarbij een respons gedefinieerd was als een afname van de score van 4 punten of meer ten opzichte van baseline) in week 52 was 50% voor mepolizumab 100 mg, in vergelijking met 46% voor placebo (oddsratio 1,17; 95%-BI: 0,87, 1,57).
Eosinofiele granulomatose met polyangiitis (EGPA)
MEA115921 was een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek van 52 weken waarin 136 volwassen patiënten met EGPA werden beoordeeld die een geschiedenis hadden van recidiverende of refractaire ziekte en die een stabiele behandeling met orale corticosteroïden (OCS; ≥ 7,5 tot ≤ 50 mg/dag prednisolon/prednison) kregen, met of zonder stabiele behandeling met immunosuppressiva (met uitzondering van cyclofosfamide). Een andere standaard onderhoudsbehandeling was toegestaan tijdens het onderzoek. Drieënvijftig procent (n=72) gebruikte gelijktijdig ook een stabiele behandeling met immunosuppressiva. Patiënten met orgaanbedreigende of levensbedreigende EGPA werden uitgesloten van deelname aan onderzoek MEA115921.
Patiënten kregen een dosis van 300 mg mepolizumab of placebo, subcutaan toegediend eens per 4 weken naast hun onderhoudsbehandeling met prednisolon/prednison met of zonder immunosuppressiva. De OCS-dosis werd afgebouwd naar goeddunken van de onderzoeker.
Remissie
De coprimaire eindpunten waren de totale opgetelde remissieduur, gedefinieerd als een Birmingham Vasculitis Activity Score (BVAS) = 0 plus een dosis prednisolon/prednison van ≤ 4 mg/dag, en het percentage patiënten in remissie na zowel 36 en 48 weken behandeling. BVAS = 0 staat voor geen actieve vasculitis.
In vergelijking met placebo behaalden patiënten die 300 mg mepolizumab kregen een significant langere opgetelde tijd in remissie. Daarnaast bereikte, in vergelijking met placebo, een significant groter percentage patiënten dat 300 mg mepolizumab kreeg remissie in zowel Week 36 als Week 48 (tabel 8).
Voor beide coprimaire eindpunten was, in vergelijking met placebo, sprake van een waargenomen gunstig effect na behandeling met mepolizumab 300 mg onafhankelijk van of patiënten een behandeling met immunosuppressiva kregen naast corticosteroïden als onderhoudsbehandeling.
Aan de hand van de definitie van remissie voor het secundaire eindpunt van BVAS = 0 plus prednisolon/prednison ≤ 7,5 mg/dag behaalden patiënten die 300 mg mepolizumab kregen ook een significant langere opgetelde tijd in remissie (p<0,001) en een hoger percentage patiënten was in remissie zowel in Week 36 als Week 48 (p<0,001), in vergelijking met placebo.
Tabel 8: Analyses van coprimaire eindpunten
| Aantal (%) patiënten | ||
| Placebo n=68 | Mepolizumab 300 mg n=68 | |
| Opgetelde remissieduur in een periode van 52 weken | ||
0 > 0 tot < 12 weken 12 tot < 24 weken 24 tot < 36 weken ≥ 36 weken | 55 (81) 8 (12) 3 (4) 0 2 (3) | 32 (47) 8 (12) 9 (13) 10 (15) 9 (13) |
Oddsratio (mepolizumab/placebo) 95%-BI p-waarde | --- --- | 5,91 2,68, 13,03 <0,001 |
| Patiënten in remissie na 36 en 48 weken | 2 (3) | 22 (32) |
Oddsratio (mepolizumab/placebo) 95%-BI p-waarde | --- --- | 16,74 3,61, 77,56 <0,001 |
Een oddsratio > 1 wijst op een voordeel van mepolizumab. Remissie: BVAS = 0 en OCS-dosis ≤ 4 mg/dag.
Terugval
In vergelijking met placebo was de tijd tot eerste terugval significant langer voor patiënten die mepolizumab 300 mg kregen (p<0,001). Daarnaast hadden patiënten die mepolizumab kregen een verlaging van 50% in jaarlijks terugvalpercentage in vergelijking met placebo: respectievelijk 1,14 vs. 2,27.
Verlaging van orale corticosteroïden
Patiënten behandeld met mepolizumab gebruikten dagelijks gemiddeld significant minder OCS tijdens Weken 48-52 in vergelijking met patiënten die placebo kregen. Tijdens Weken 48 tot 52 bereikten 59% en 44% van de patiënten die met mepolizumab behandeld werden een gemiddelde dagelijkse dosis OCS van respectievelijk ≤ 7,5 mg en ≤ 4 mg in vergelijking met 33% en 7% in de placebogroep. 18% van de patiënten in de groep met mepolizumab kon OCS volledig afbouwen in vergelijking met 3% in de placebogroep.
Asthma Control Questionnaire – 6 (ACQ-6)
Patiënten die met mepolizumab werden behandeld, hadden significante verbeteringen in de gemiddelde ACQ-6-score tijdens Weken 49-52 in vergelijking met patiënten die placebo kregen.
Hypereosinofiel syndroom (HES)
Onderzoek 200622 was een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek van 32 weken waarin 108 patiënten van ≥ 12 jaar met HES werden beoordeeld. Patiënten kregen 300 mg mepolizumab of placebo, subcutaan toegediend eens per 4 weken, terwijl ze hun HES-behandeling bleven gebruiken. In onderzoek 200622 bestond de HES-behandeling onder andere maar niet uitsluitend uit OCS, immunosuppressieve, cytotoxische therapie of andere symptomatische therapieën voor HES, zoals omeprazol.
Patiënten die aan het onderzoek meededen, hadden ten minste twee HES-opvlammingen in de voorgaande 12 maanden meegemaakt en hadden tijdens screening een aantal eosinofielen in het bloed van ≥ 1000 cellen/μl. Patiënten die FIP1L1-PDGFRα-kinasepositief waren, werden uitgesloten van het onderzoek.
Het primaire eindpunt van onderzoek 200622 was het deel van de patiënten dat een HES-opvlamming kreeg tijdens de behandelperiode van 32 weken. Een HES-opvlamming werd gedefinieerd als een verslechtering van de klinische klachten en symptomen van HES die leidden tot de noodzaak OCS te verhogen of de cytotoxische of immunosuppressieve HES-therapie te verhogen/toe te voegen of tot het krijgen van geblindeerde werkzame OCS vanwege een toegenomen aantal eosinofielen in het bloed (op ≥ 2 momenten). De primaire analyse vergeleek patiënten in de mepolizumab- en placebogroep die een HES-opvlamming kregen of die zich terugtrokken uit het onderzoek. Tijdens de behandelperiode van 32 weken had 50% minder patiënten een HES-opvlamming of trokken zich terug uit het onderzoek wanneer ze werden behandeld met 300 mg mepolizumab in vergelijking met placebo; respectievelijk 28% versus 56% (OR 0,28, 95%-BI: 0,12, 0,64) (zie tabel 9).
Secundaire eindpunten waren tijd tot eerste HES-opvlamming, deel van de patiënten dat een HES-opvlamming kreeg tijdens week 20 tot en met week 32, aantal HES-opvlammingen en verandering in de ernst van vermoeidheid ten opzichte van baseline. Alle secundaire eindpunten waren statistisch significant en ondersteunden het primaire eindpunt (zie figuur 2 en tabel 10).
Tabel 9: Resultaten van het primaire eindpunt/analyse in de ‘intent-to-treat’-populatie (onderzoek 200622)
Mepolizumab 300 mg n=54 | Placebo n=54 | |
| Deel van de patiënten dat een HES-opvlamming kreeg | ||
| Patiënten met ≥ 1 HES-opvlamming of die zich terugtrokken uit het onderzoek (%) | 15 (28) | 30 (56) |
| Patiënten met ≥ 1 HES-opvlamming (%) | 14 (26) | 28 (52) |
Patiënten zonder HES-opvlamming die zich terugtrokken (%) | 1 (2) | 2 (4) |
| Oddsratio (95%-BI) | 0,28 (0,12, 0,64) | |
| p-waarde CMH | 0,002 | |
CMH = Cochran-Mantel-Haenszel toets
Tijd tot eerste opvlamming
Patiënten die 300 mg mepolizumab kregen, hadden een significante toename in de tijd tot eerste HES-opvlamming in vergelijking met placebo. Het risico op een eerste HES-opvlamming in de gehele behandelperiode was 66% lager voor patiënten die behandeld werden met mepolizumab in vergelijking met placebo (hazardratio: 0,34; 95%-BI 0,18, 0,67; p=0,002).
Figuur 2: Kaplan-Meiercurve voor tijd tot eerste HES-opvlamming
Tabel 10: Resultaten van andere secundaire eindpunten in de ‘intent-to-treat’-populatie (onderzoek 200622)
Mepolizumab 300 mg n=54 | Placebo n=54 | |
| HES-opvlammingen tijdens week 20 en tot en met week 32 | ||
| Patiënten met ≥ 1 HES-opvlamming of die zich terugtrokken uit het onderzoek (%) | 9 (17) | 19 (35) |
| Oddsratio (95%-BI) | 0,33 (0,13, 0,85) | |
| p-waarde CMH | 0,02 | |
| Aantal HES-opvlammingen | ||
| Geschatte gemiddelde aantal/jaar | 0,50 | 1,46 |
| Ratio van het aantal (95%-BI)a | 0,34 (0,19, 0,63) | |
| Rangsomtoets van Wilcoxon, p-waarde | 0,002 | |
| Verandering in ernst van vermoeidheid ten opzichte van baseline op basis van item 3 van de Brief Fatigue Inventory (BFI) (ergste niveau van vermoeidheid in de afgelopen 24 uur) in week 32b | ||
| Mediane verandering in item 3 van de BFI | -0,66 | 0,32 |
| Vergelijking (mepolizumab vs. placebo) rangsomtoets van Wilcoxon, p-waarde | 0,036 | |
a ratio van het aantal < 1 wijst op een voordeel van mepolizumab. 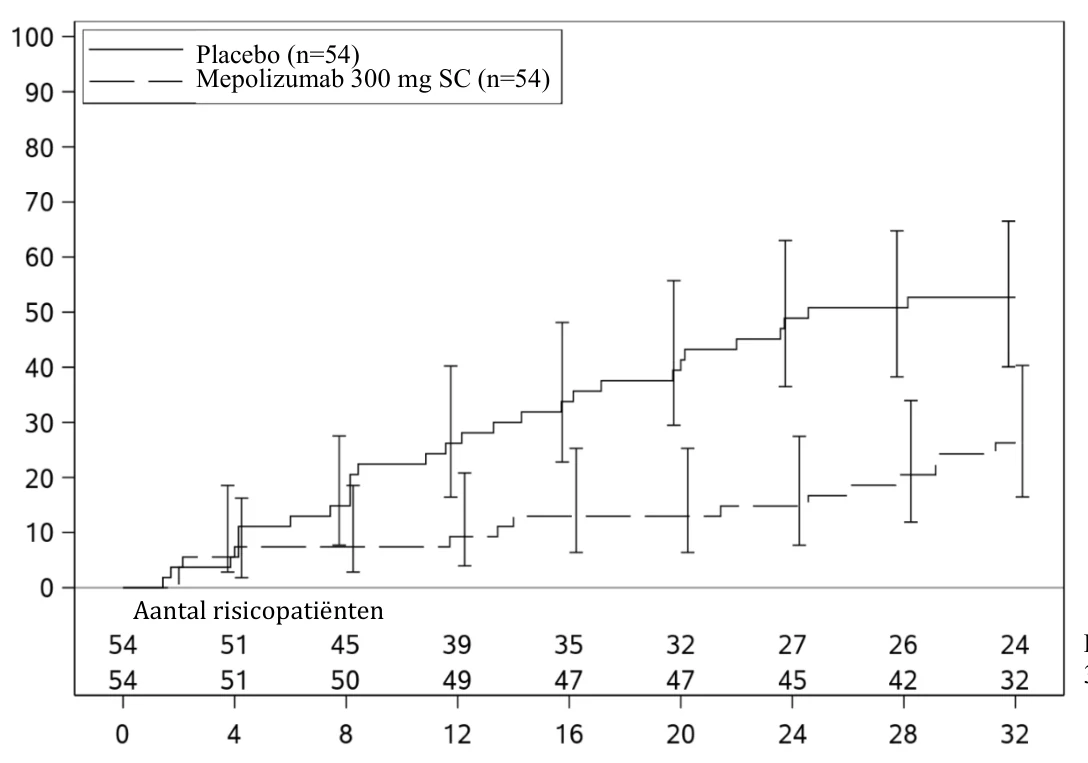

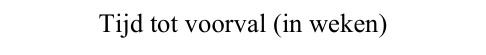
Tijd tot voorval (in weken) 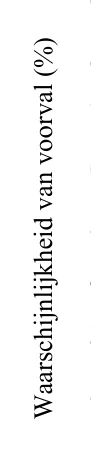 Waarschijnlijkheid van voorval (%)
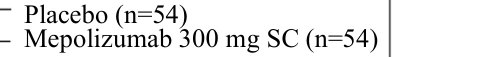
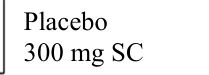
Placebo
300 mg SC b patiënten van wie gegevens ontbraken, werden opgenomen met de slechtst waargenomen waarde. Schaalverdeling voor item 3 van de BFI: 0 = geen vermoeidheid tot 10 = ergst denkbare vermoeidheid
CMH = Cochran-Mantel-Haenszel toets
‘Open label’-extensie (OLE)
Onderzoek 205203 was een ‘open label’-extensie van 20 weken van onderzoek 200622. De HES-therapie mocht vanaf week 4 aangepast worden volgens de lokale zorgstandaard terwijl de behandeling met 300 mg mepolizumab voortgezet werd. In dit onderzoek hield het effect van de behandeling met mepolizumab op de verlaging van HES-opvlammingen, die werden gemeld tijdens onderzoek 200622, aan voor patiënten die doorgingen met de mepolizumab behandeling in onderzoek 205203, waarbij 94% (47/50) van de patiënten geen opvlamming had.
Van de 72 patiënten die OCS nodig hadden in week 0 tot 4 van de OLE, bereikte 28% van de patiënten een gemiddelde dagelijkse verlaging van de OCS-dosis van ≥ 50% tijdens Weken 16 tot 20.
Pediatrische patiënten
Ernstig refractair eosinofiel astma
Aan onderzoek MEA115588 en aan het dubbelblinde placebogecontroleerde onderzoek 200862 deden 34 adolescenten mee (12 tot en met 17 jaar oud). Van deze in totaal 34 patiënten: kregen er 12 placebo, 9 mepolizumab 75 mg intraveneus en 13 mepolizumab 100 mg subcutaan. In een gecombineerde analyse van deze onderzoeken werd een 40% reductie in klinisch significante exacerbaties waargenomen bij adolescenten na behandeling met mepolizumab in vergelijking met placebo (relatief risico 0,60; 95%-BI: 0,17, 2,10).
Eosinofiele granulomatose met polyangiitis (EGPA)
Er zijn geen klinische gegevens beschikbaar van kinderen en adolescenten van 6 tot en met 17 jaar oud.
HES
Vier adolescenten (12 tot en met 17 jaar oud) deden mee aan onderzoek 200622; gedurende 32 weken kreeg één adolescent mepolizumab 300 mg en kregen 3 adolescenten placebo. De adolescent die in onderzoek 200622 van 32 weken werd behandeld met mepolizumab had geen HES-opvlamming. Alle 4 adolescenten die onderzoek 200622 voltooiden, gingen verder met het ‘open label’-extensieonderzoek 205203 waarin één van de 4 adolescenten één HES-opvlamming had.
5.2 Farmacokinetische eigenschappen
Na subcutane dosering bij patiënten met astma en CRSwNP liet mepolizumab een bij benadering dosisproportionele farmacokinetiek zien over een doseringsbereik van 12,5 mg tot 250 mg. Subcutane toediening van 300 mg mepolizumab leidde tot ongeveer drie keer de systemische blootstelling van 100 mg mepolizumab. De farmacokinetiek van mepolizumab was consistent voor patiënten met astma, CRSwNP, COPD, EGPA of HES. Na toediening van een enkelvoudige subcutane dosis van 100 mg aan gezonde proefpersonen was de systemische blootstelling aan mepolizumab vergelijkbaar bij de verschillende formuleringen.
Absorptie
Na subcutane toediening aan gezonde proefpersonen of patiënten met astma werd mepolizumab langzaam geabsorbeerd met een mediane tijd tot het bereik van de maximale plasmaconcentratie (Tmax) variërend van 4 tot 8 dagen.
Na een enkelvoudige subcutane toediening in de buik, het bovenbeen of de arm van gezonde proefpersonen was de absolute biologische beschikbaarheid van mepolizumab respectievelijk 64%, 71% en 75%. Bij patiënten met astma bij wie mepolizumab subcutaan in de arm werd toegediend varieerde de absolute biologische beschikbaarheid van 74-80%. Na herhaalde subcutane toediening elke 4 weken is er sprake van een ongeveer tweevoudige accumulatie bij steady-state.
Distributie
Na een enkelvoudige intraveneuze toediening aan patiënten met astma wordt mepolizumab verdeeld in een gemiddeld distributievolume van 55 tot 85 ml/kg.
Biotransformatie
Mepolizumab is een gehumaniseerd IgG1-monoklonaal antilichaam dat door proteolytische enzymen wordt afgebroken die wijdverspreid in het lichaam voorkomen en niet beperkt zijn tot leverweefsel.
Eliminatie
Na een enkelvoudige intraveneuze toediening aan patiënten met astma varieerde de gemiddelde systemische klaring (CL) van 1,9 tot 3,3 ml/dag/kg, met een gemiddelde terminale halfwaardetijd van ongeveer 20 dagen. Na subcutane toediening van mepolizumab varieerde de gemiddelde terminale halfwaardetijd (t1/2) van 16 tot 22 dagen. In de farmacokinetische populatie-analyse was de geschatte systemische klaring van mepolizumab 3,1 ml/dag/kg.
Speciale populaties
Oudere patiënten (≥ 65 jaar)
Er zijn weinig farmacokinetiekgegevens beschikbaar van oudere patiënten (≥ 65 jaar) uit het geheel van alle klinische onderzoeken (n=90). In de farmacokinetische populatie-analyse waren er echter geen aanwijzingen van een effect van leeftijd op de farmacokinetiek van mepolizumab in de leeftijdscategorie van 12 tot 82 jaar oud.
Nierfunctiestoornis
Er zijn geen formele onderzoeken uitgevoerd naar het effect van een nierfunctiestoornis op de farmacokinetiek van mepolizumab. Op basis van de farmacokinetische populatie-analyses is er geen dosisaanpassing nodig bij patiënten met waarden van creatinineklaring tussen 50-80 ml/min. Er is een beperkte hoeveelheid gegevens beschikbaar van patiënten met waarden van creatinineklaring van < 50 ml/min.
Leverfunctiestoornis
Er zijn geen formele onderzoeken uitgevoerd naar het effect van een leverfunctiestoornis op de farmacokinetiek van mepolizumab. Aangezien mepolizumab wordt afgebroken door wijdverspreid aanwezige proteolytische enzymen die niet beperkt zijn tot leverweefsel, hebben veranderingen in de leverfunctie waarschijnlijk geen effect op de eliminatie van mepolizumab.
Pediatrische patiënten
Ernstig eosinofiel astma en HES
Er zijn weinig farmacokinetiekgegevens beschikbaar voor de pediatrische populatie (59 patiënten met eosinofiele oesofagitis, 55 patiënten met ernstig refractair eosinofiel astma en 1 patiënt met HES). De farmacokinetiek van intraveneus mepolizumab werd beoordeeld door farmacokinetische populatie-analyse tijdens een onderzoek met pediatrische patiënten van 2-17 jaar met eosinofiele oesofagitis. De pediatrische farmacokinetiek was grotendeels voorspelbaar op basis van volwassenen, met in achtneming van het lichaamsgewicht. De farmacokinetiek van mepolizumab bij adolescente patiënten met ernstig refractair eosinofiel astma of HES die deelnamen aan de fase 3-onderzoeken kwam overeen met die van volwassenen (zie rubriek 4.2).
Pediatrische farmacokinetiek na subcutane toediening bij patiënten van 6 tot en met 11 jaar oud met ernstig refractair eosinofiel astma is onderzocht in een open label, niet vergelijkend onderzoek met een duur van 12 weken. De pediatrische farmacokinetiek was grotendeels consistent met die bij volwassenen en adolescenten na correctie voor lichaamsgewicht en biologische beschikbaarheid. De absolute subcutane biologische beschikbaarheid lijkt compleet te zijn; in vergelijking hiermee werd bij volwassenen en adolescenten 76% waargenomen. Blootstelling na subcutane toediening van ofwel 40 mg (voor een gewicht < 40 kg) of 100 mg (voor een gewicht ≥ 40 kg) bedroeg 1,32 en 1,97 maal de waarde die is waargenomen bij volwassenen bij een dosering van 100 mg.
Onderzoek van een 40 mg subcutaan behandelschema dat elke 4 weken is toegediend aan kinderen van 6 tot en met 11 jaar oud met een lichaamsgewichtbereik variërend van 15-70 kg voorspelt via farmacokinetische modellering en simulatie dat de blootstelling van dit behandelschema gemiddeld binnen 38% zal blijven van dat bij volwassenen bij een 100 mg behandelschema. Dit behandelschema wordt aanvaardbaar geacht vanwege de brede therapeutische index van mepolizumab.
EGPA
De farmacokinetiek van mepolizumab bij kinderen (van 6 tot en met 17 jaar oud) met EGPA werd voorspeld via modellering en simulatie, op basis van de farmacokinetiek in andere eosinofiele ziektes en verwacht wordt dat deze overeenkomen met die gezien is bij kinderen met ernstig eosinofiel astma. De aanbevolen dosering bij kinderen van 6 tot en met 11 jaar oud met een lichaamsgewichtsbereik van 15-70 kg voorspelt dat de blootstelling gemiddeld binnen 26% zal blijven van dat bij volwassenen bij 300 mg.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Omdat mepolizumab een monoklonaal antilichaam is, zijn er geen onderzoeken naar genotoxiciteit of carcinogeen potentieel uitgevoerd.
Toxicologie en/of farmacologie bij dieren
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie of toxiciteit bij herhaalde dosering bij apen. De intraveneuze en subcutane toediening aan apen ging gepaard met verlagingen van de aantallen eosinofielen in perifeer bloed en longen, zonder toxicologische bevindingen.
Van eosinofielen wordt aangenomen dat ze verband houden met immuunsysteemresponsen op bepaalde parasitaire infecties. Onderzoeken bij muizen die behandeld werden met anti-IL-5-antilichamen of die een genetisch bepaald gebrek hadden aan IL-5 of eosinofielen hebben geen verminderd vermogen aangetoond om parasitaire infecties te elimineren. De relevantie van deze bevindingen voor mensen is onbekend.
Vruchtbaarheid
Er is geen verminderde vruchtbaarheid waargenomen tijdens een onderzoek naar vruchtbaarheid en algemene reproductietoxiciteit bij muizen dat werd uitgevoerd met een analoog antilichaam dat IL-5 remt bij muizen. In dit onderzoek was geen beoordeling van het werpen van jongen of functionele nakomelingen opgenomen.
Zwangerschap
Bij apen had mepolizumab geen effect op de zwangerschap of op de embryonale/foetale en postnatale ontwikkeling (waaronder die van de immuunfunctie) van de jongen. Er werden geen tests uitgevoerd op inwendige of skeletmisvormingen. Gegevens van cynomolgusapen tonen aan dat mepolizumab de placenta passeert. Mepolizumabconcentraties waren bij zuigelingen ongeveer 1,2-2,4 keer hoger dan bij de moeders gedurende een aantal maanden na de bevalling en dit had geen invloed op het immuunsysteem van de zuigelingen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Sucrose
Dinatriumwaterstoffosfaat-heptahydraat
Polysorbaat 80 (E 433)
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen.
6.3 Houdbaarheid
4 jaar.
Na reconstitutie
De chemische en fysische stabiliteit van het gereconstitueerde geneesmiddel zijn aangetoond gedurende 8 uur bij een temperatuur beneden 30°C.
Uit microbiologisch oogpunt moet het geneesmiddel direct gebruikt worden, behalve wanneer de reconstitutiemethode het risico van microbiële besmetting uitsluit. Indien niet onmiddellijk gebruikt, vallen de bewaartijden en bewaarcondities na reconstitutie onder de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25°C.
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Heldere, kleurloze glazen (type-1) injectieflacon van 10 ml met een broombutylrubberen stop en een verzegeling van grijs aluminium met een plastic flip-off-dop met 100 mg poeder voor oplossing voor injectie.
Verpakkingsgrootten:
1 injectieflacon
Multiverpakking met 3 (3 verpakkingen van 1) injectieflacons
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Reconstitutie moet uitgevoerd worden onder aseptische omstandigheden.
Instructies voor reconstitutie voor elke injectieflacon
- 1.
Los de inhoud van de injectieflacon op met 1,2 ml steriel water voor injecties bij voorkeur met een spuit van 2 tot 3 ml en een 21 gauge naald. De straal steriel water moet verticaal gericht worden op het midden van de gelyofiliseerde cake. Houd de injectieflacon op kamertemperatuur tijdens de reconstitutie en draai de injectieflacon met cirkelbewegingen gedurende ongeveer 10 seconden voorzichtig rond met telkens intervallen van 15 seconden tot het poeder is opgelost.
Opmerking: Tijdens de procedure mag de gereconstitueerde oplossing niet worden geschud aangezien dit ervoor kan zorgen dat de oplossing gaat schuimen of dat er neerslag ontstaat. Het oplossen is meestal gereed binnen 5 minuten nadat het steriele water is toegevoegd, maar het kan meer tijd kosten.
- 2. Als een mechanisch reconstitutieapparaat (‘swirler’) wordt gebruikt voor de reconstitutie van Nucala kan de reconstitutie worden gedaan door ronddraaien op 450 rpm gedurende niet langer dan 10 minuten. Als alternatief is ronddraaien met 1.000 rpm gedurende niet langer dan 5 minuten toegestaan.
- 3. Na reconstitutie moet Nucala voor gebruik visueel geïnspecteerd worden op deeltjes en helderheid. De oplossing moet helder tot opaalachtig zijn en kleurloos tot lichtgeel of lichtbruin, zonder zichtbare deeltjes. Kleine luchtbelletjes worden echter verwacht en zijn aanvaardbaar. Als deeltjes in de oplossing aanwezig blijven of als de oplossing troebel of melkachtig is, moet de oplossing niet worden gebruikt.
- 4.
De gereconstitueerde oplossing moet, als deze niet direct wordt gebruikt:
- beschermd worden tegen zonlicht;
- bewaard worden beneden 30°C, niet in de vriezer;
- afgevoerd worden als deze niet binnen 8 uur na reconstitutie is gebruikt.
Instructies voor toediening van de 100 mg dosering
- 1. Voor subcutane toediening wordt aanbevolen een 1 ml-spuit van polypropyleen met een wegwerpnaald van 21 gauge tot 27 gauge x 0,5 inch (13 mm) te gebruiken.
- 2. Trek vlak voor toediening 1 ml gereconstitueerde Nucala op. Schud de gereconstitueerde oplossing niet tijdens de procedure aangezien dit ervoor kan zorgen dat de oplossing gaat schuimen of dat er neerslag ontstaat.
- 3. Dien de injectie van 1 ml (overeenkomend met 100 mg mepolizumab) subcutaan toe in de bovenarm, het bovenbeen of de buik.
Als meer dan één injectieflacon nodig is voor de toediening van de voorgeschreven dosis, herhaal stap 1 tot en met 3. Het wordt aangeraden dat er ten minste 5 cm tussen afzonderlijke injectieplaatsen zit.
Instructies voor toediening van de 40 mg dosering
- 1. Voor subcutane toediening wordt aanbevolen een 1 ml-spuit van polypropyleen met een wegwerpnaald van 21 gauge tot 27 gauge x 0,5 inch (13 mm) te gebruiken.
- 2. Trek vlak voor toediening 0,4 ml gereconstitueerde Nucala op. Schud de gereconstitueerde oplossing niet tijdens de procedure aangezien dit ervoor kan zorgen dat de oplossing gaat schuimen of dat er neerslag ontstaat. Gooi de resterende oplossing weg.
- 3. Dien de injectie van 0,4 ml (overeenkomend met 40 mg mepolizumab) subcutaan toe in de bovenarm, het bovenbeen of de buik.
Weggooien
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
GlaxoSmithKline Trading Services Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
D24 YK11
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/15/1043/001
EU/1/15/1043/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 02 december 2015
Datum van laatste verlenging: 10 augustus 2020
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.