


SmPC (samenvatting van de productkenmerken) - Fasenra
1. NAAM VAN HET GENEESMIDDEL
Fasenra 30 mg oplossing voor injectie in voorgevulde spuit
Fasenra 30 mg oplossing voor injectie in voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Voorgevulde spuit
Elke voorgevulde spuit bevat 30 mg benralizumab* in 1 ml.
Voorgevulde pen
Elke voorgevulde pen bevat 30 mg benralizumab* in 1 ml.
*Benralizumab is een gehumaniseerd monoklonaal antilichaam dat geproduceerd wordt uit ovariumcellen van de Chinese hamster (Chinese hamster ovary, CHO) met behulp van recombinant-DNA-technologie.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie) in voorgevulde spuit
Oplossing voor injectie (injectie) in voorgevulde pen (Fasenra Pen)
Heldere tot opalescente, kleurloze tot gele oplossing die mogelijk transparante of witte tot bijna witte deeltjes kan bevatten.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Astma
Fasenra is geïndiceerd als aanvullende onderhoudsbehandeling bij volwassen patiënten met ernstig eosinofiel astma die onvoldoende onder controle is ondanks hoog gedoseerde inhalatiecorticosteroïden en langwerkende β-agonisten (zie rubriek 5.1).
Eosinofiele granulomatose met polyangiitis (EGPA)
Fasenra is geïndiceerd als aanvullende behandeling voor volwassen patiënten met recidiverende of refractaire eosinofiele granulomatose met polyangiitis (zie rubriek 5.1).
Hypereosinofiel syndroom (HES)
Fasenra is geïndiceerd als aanvullende behandeling bij volwassen en adolescente patiënten van 12 jaar en ouder met een lichaamsgewicht van ten minste 35 kg met inadequaat gecontroleerd hypereosinofiel syndroom zonder een identificeerbare niet-hematologische secundaire oorzaak (zie rubriek 4.2 en 5.1).
4.2 Dosering en wijze van toediening
De behandeling met Fasenra moet worden gestart door een arts die ervaring heeft met de diagnose en behandeling van aandoeningen waarvoor benralizumab is geïndiceerd (zie rubriek 4.1).
Na de juiste training in de subcutane injectietechniek en voorlichting over tekenen en symptomen van overgevoeligheidsreacties (zie rubriek 4.4), kunnen patiënten of zorgverleners Fasenra toedienen, als hun arts bepaalt dat dit passend is en er geen bekende voorgeschiedenis van anafylaxie is, met waar nodig medische follow-up. Het zelf toedienen kan alleen worden overwogen bij patiënten die al ervaring hebben met de behandeling met Fasenra.
Dosering
Fasenra is bestemd voor langdurige behandeling. Er dient minstens jaarlijks beslist te worden of de therapie dient te worden voortgezet op basis van de ernst van de ziekte, de mate waarin de ziekte onder controle is en het aantal eosinofielen in het bloed.
Astma
De aanbevolen dosering van benralizumab is 30 mg via subcutane injectie elke 4 weken voor de eerste 3 doses en daarna elke 8 weken.
EGPA
De aanbevolen dosering van benralizumab is 30 mg via subcutane injectie elke 4 weken.
Voor patiënten bij wie levensbedreigende verschijnselen van EGPA optreden, moet worden nagegaan of voortzetting van de behandeling noodzakelijk is, aangezien Fasenra bij deze populatie niet is onderzocht.
HES
De aanbevolen dosering van benralizumab voor volwassen en adolescente patiënten van 12 jaar en ouder met een lichaamsgewicht van ten minste 35 kg is 30 mg via subcutane injectie elke 4 weken.
Voor patiënten bij wie levensbedreigende verschijnselen van HES optreden, moet worden nagegaan of voortzetting van de behandeling noodzakelijk is, aangezien Fasenra bij deze populatie niet is onderzocht.
Gemiste dosis
Als een injectie op de geplande datum wordt gemist, moet de dosering zo snel mogelijk worden hervat volgens het aangegeven doseringsregime. Er mag geen dubbele dosis worden toegediend.
Ouderen
Er is geen dosisaanpassing nodig bij oudere patiënten (zie rubriek 5.2).
Nier- en leverinsufficiëntie
Er is geen dosisaanpassing nodig voor patiënten met nier- of leverinsufficiëntie (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Fasenra bij kinderen en adolescenten in de leeftijd van 6 tot en met 17 jaar met astma zijn niet vastgesteld. De momenteel beperkte gegevens bij kinderen van 6 tot en met 11 jaar oud en gegevens bij adolescenten van 12 tot en met 17 jaar worden beschreven in rubrieken 4.8, 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
De veiligheid en werkzaamheid van Fasenra bij kinderen jonger dan 6 jaar met astma zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
De veiligheid en werkzaamheid van Fasenra bij kinderen en adolescenten jonger dan 18 jaar met EGPA zijn niet vastgesteld.
De veiligheid en werkzaamheid van Fasenra bij kinderen jonger dan 12 jaar met HES zijn niet vastgesteld. De veiligheid van Fasenra bij adolescenten (van 12 tot 17 jaar) die minder dan 35 kg wegen, is niet vastgesteld. Voor deze subgroep kunnen geen aanbevelingen worden gedaan met betrekking tot de dosering.
Wijze van toediening
Dit geneesmiddel wordt toegediend als een subcutane injectie.
Fasenra moet worden geïnjecteerd in de dij of buik, met uitzondering van het gebied van 5 cm rondom de navel. Als de beroepsbeoefenaar in de gezondheidszorg of zorgverlener de injectie toedient, kan de bovenarm ook worden gebruikt. Het mag niet worden geïnjecteerd in gebieden waar de huid gevoelig is, blauwe plekken heeft, erythemateus of verhard is.
Uitgebreide instructies voor toediening met de voorgevulde spuit/voorgevulde pen zijn te vinden in de ‘Gebruiksaanwijzing’.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Astma-exacerbaties
Fasenra mag niet worden gebruikt voor de behandeling van acute astma-exacerbaties.
Patiënten moeten worden geïnstrueerd om medisch advies in te winnen als hun astma niet onder controle blijft of erger wordt na het begin van de behandeling.
Corticosteroïden
Abrupte beëindiging van corticosteroïden na de start van de Fasenra-behandeling wordt niet aanbevolen. Indien nodig dient een verlaging van de corticosteroïddosering geleidelijk en onder het toezicht van een arts uitgevoerd te worden.
Overgevoeligheidsreacties
Acute systemische reacties, waaronder anafylactische reacties en overgevoeligheidsreacties (bijv. urticaria, papuleuze urticaria, huiduitslag), zijn opgetreden na toediening van benralizumab (zie rubriek 4.8). Deze reacties kunnen binnen enkele uren na de toediening optreden, maar in sommige gevallen kunnen ze met vertraging optreden (d.w.z. dagen).
Een voorgeschiedenis van anafylaxie niet gerelateerd aan benralizumab kan een risicofactor zijn voor anafylaxie na toediening van Fasenra (zie rubriek 4.3). In overeenstemming met de klinische praktijk dienen patiënten na toediening van Fasenra gecontroleerd te worden gedurende een gepaste periode.
In het geval van een overgevoeligheidsreactie moet Fasenra permanent worden stopgezet en moet een passende behandeling worden geïnitieerd.
Parasitaire (worm)infecties
Eosinofielen kunnen een rol spelen bij de immunologische respons op sommige worminfecties. Patiënten met een bekende worminfectie werden uitgesloten van deelname aan de klinische onderzoeken. Het is niet bekend of benralizumab de respons van de patiënt op worminfecties kan beïnvloeden.
Patiënten met een reeds bestaande worminfectie moeten worden behandeld vóór het begin van de behandeling met benralizumab. Als patiënten geïnfecteerd raken tijdens de behandeling en niet reageren op de anti-wormbehandeling, moet de behandeling met benralizumab worden gestopt tot de infectie verdwenen is.
Orgaanbedreigende of levensbedreigende EGPA
Fasenra is niet onderzocht bij patiënten met actieve orgaanbedreigende of levensbedreigende verschijnselen van EGPA (zie rubriek 4.2).
Levensbedreigend HES
Fasenra is niet onderzocht bij patiënten met actieve levensbedreigende vormen van HES (zie rubriek 4.2).
Hulpstof met bekend effect
Dit geneesmiddel bevat 0,06 mg polysorbaat 20 per dosis van 30 mg (1 ml). Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen interactiestudies uitgevoerd. In een gerandomiseerde, dubbelblinde, placebogecontroleerde studie met 103 patiënten met een leeftijd tussen de 12 en 21 jaar met ernstig astma, lijkt de humorale antilichaamrespons geïnduceerd door seizoensgebonden influenzavirusvaccinatie niet beïnvloed te worden door behandeling met benralizumab. Een effect van benralizumab op de farmacokinetiek van gelijktijdig toegediende geneesmiddelen wordt niet verwacht (zie rubriek 5.2).
Cytochroom P450-enzymen, effluxpompen en eiwitbindende mechanismen zijn niet betrokken bij de klaring van benralizumab. Er is geen bewijs van IL-5Rα-expressie op de hepatocyten. Depletie van de eosinofielen leidt niet tot chronische systemische veranderingen in pro-inflammatoire cytokinen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens (minder dan 300 zwangerschapsuitkomsten) over het gebruik van benralizumab bij zwangere vrouwen.
De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
Monoklonale antilichamen, zoals benralizumab, passeren lineair de placenta naarmate de zwangerschap vordert. Daarom is mogelijke blootstelling van de foetus waarschijnlijk groter gedurende het tweede en derde trimester van de zwangerschap.
Als voorzorgsmaatregel heeft het de voorkeur het gebruik van Fasenra te vermijden tijdens de zwangerschap. Toediening aan zwangere vrouwen dient alleen overwogen te worden als het verwachte voordeel voor de moeder groter is dan elk mogelijk risico voor de foetus.
Borstvoeding
Het is niet bekend of benralizumab of de metabolieten ervan bij mensen of dieren in de moedermelk worden uitgescheiden. Een risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Fasenra moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over de vruchtbaarheid bij de mens. Uit dieronderzoek is geen nadelig effect van benralizumab op de vruchtbaarheid gebleken (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Fasenra heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het veiligheidsprofiel van benralizumab bij astma, EGPA en HES is vergelijkbaar.
Bij astma zijn de meest gemelde bijwerkingen tijdens de behandeling hoofdpijn (8%) en faryngitis (3%). De meest gemelde bijwerking bij EGPA (17%) en HES (16%) is hoofdpijn. Er zijn gevallen van anafylactische reacties van uiteenlopende ernst gemeld voor benralizumab.
Tabel met lijst van bijwerkingen
De volgende bijwerkingen zijn tijdens klinische onderzoeken met benralizumab bij astma, EGPA en HES, en uit postmarketingervaring gemeld.
De frequentie van bijwerkingen wordt gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1. Tabel met lijst van bijwerkingen
MedDRA Systeem/orgaanklasse | Bijwerking | Frequentie |
| Infecties en parasitaire aandoeningen | Faryngitisa | Vaak |
| Immuunsysteemaandoeningen | Overgevoeligheidsreactiesb Anafylactische reactie | Vaak Niet bekend |
| Zenuwstelselaandoeningen | Hoofdpijnc | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie Reactie op de injectieplaatsd | Vaak |
a. Faryngitis waaronder: ‘Faryngitis’, ‘Bacteriële faryngitis’, ‘Virale faryngitis’, ‘Streptokokkenfaryngitis’. b. Overgevoeligheidsreacties waaronder: ‘Urticaria’, ‘Papuleuze urticaria’ en ‘Rash’. Voor voorbeelden van de gemelde bijbehorende verschijnselen en een beschrijving van de tijd tot begin, zie rubriek 4.4. c. Zeer vaak in klinische studies van EGPA en HES.
d. Zie “Beschrijving van geselecteerde bijwerkingen”
Beschrijving van geselecteerde bijwerkingen
Reacties op de injectieplaats
In placebogecontroleerde astmastudies traden reacties op de injectieplaats (bijv. pijn, roodheid, jeuk, papels) op met een frequentie van 2,2% bij patiënten die behandeld werden met de aanbevolen dosis benralizumab in vergelijking met 1,9% bij patiënten die werden behandeld met placebo. De reacties waren van voorbijgaande aard.
Veiligheid op de lange termijn
In een extensiestudie van 56 weken (studie 4) bij patiënten met astma van de studies 1, 2 en 3, werden 842 patiënten behandeld met Fasenra in de aanbevolen dosis en bleven in de studie. Het algemene veiligheidsprofiel was vergelijkbaar met dat van de hierboven beschreven astmastudies. Daarnaast werden in een ‘open label’-extensiestudie naar de veiligheid (studie 5) bij patiënten met astma uit eerdere studies 226 patiënten behandeld met Fasenra in de aanbevolen dosis gedurende maximaal 43 maanden. In combinatie met de behandelingsperiode in eerdere studies, komt dit overeen met een mediane opvolging van 3,4 jaar (spreiding: 8,5 maanden - 5,3 jaar). Het veiligheidsprofiel gedurende deze follow-upperiode was consistent met het bekende veiligheidsprofiel van Fasenra.
Pediatrische patiënten
Astma
Er zijn beperkte gegevens bij pediatrische patiënten. Er waren 108 adolescenten van 12 tot en met 17 jaar met astma die deelnamen aan de fase 3-studies (studie 1: n=53, studie 2: n=55). Van hen kregen er 46 placebo, 40 kregen benralizumab elke 4 weken voor de eerste 3 doses, gevolgd door elke 8 weken, en 22 kregen benralizumab elke 4 weken. Adolescente patiënten van 12 tot en met 17 jaar (n=86) uit studie 1 en 2 zetten de behandeling met benralizumab in studie 4 voort gedurende maximaal 108 weken. De bij adolescente patiënten waargenomen frequentie, type en ernst van bijwerkingen waren vergelijkbaar met die bij volwassenen.
In een open-label, ongecontroleerd farmacokinetisch en farmacodynamisch onderzoek van 48 weken bij een beperkt aantal pediatrische patiënten (n=28) met ongecontroleerd ernstig astma was het veiligheidsprofiel voor patiënten van 6 tot en met 11 jaar oud vergelijkbaar met dat voor de volwassenen- en adolescentenpopulatie (zie rubriek 4.2).
HES
Vier adolescenten van 12 tot en met 17 jaar met HES namen deel aan de fase 3-studie. Van hen kregen er 3 benralizumab en 1 kreeg placebo elke 4 weken. Er werden geen nieuwe bijwerkingen geïdentificeerd bij de drie adolescenten die in de HES-studie met benralizumab werden behandeld, in vergelijking met het bekende veiligheidsprofiel.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinische studies zijn doses tot 200 mg subcutaan toegediend bij patiënten met eosinofiel astma zonder tekenen van dosisgerelateerde toxiciteit.
Er is geen specifieke behandeling voor een overdosis met benralizumab. Als overdosering optreedt, moet de patiënt ondersteunend worden behandeld met passende monitoring indien nodig.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: geneesmiddelen tegen obstructieve luchtwegaandoeningen, andere systemische geneesmiddelen tegen obstructieve luchtwegaandoeningen, ATC-code: R03DX10
Werkingsmechanisme
Benralizumab is een anti-eosinofiel, gehumaniseerd geafucosyleerd, monoklonaal antilichaam (IgG1, kappa). Het bindt zich specifiek aan de alfa-subeenheid van de menselijke interleukine-5-receptor (IL-5Rα). De IL-5-receptor wordt specifiek tot expressie gebracht aan het oppervlak van eosinofielen en basofielen. De afwezigheid van fucose in het Fc-domein van benralizumab zorgt voor een hoge affiniteit van FcɣRIII-receptoren van immunologische effectorcellen zoals natural killercellen (NK-cellen). Dit leidt tot apoptose van eosinofielen en basofielen door middel van toename van antilichaamafhankelijke celgemedieerde cytotoxiciteit (antibody-dependent cell-mediated cytotoxicity, ADCC), wat de eosinofiele ontsteking vermindert.
Farmacodynamische effecten
Effect op eosinofielen in het bloed
Bij patiënten met astma resulteert behandeling met benralizumab in een bijna volledige depletie van eosinofielen in het bloed binnen de 24 uur na de eerste dosis en deze houdt aan tijdens de gehele behandeling.
De depletie van eosinofielen in het bloed gaat gepaard met een daling van eiwitten van de eosinofiele granulocyten in het serum (eosinophil-derived neurotoxin [EDN] en eosinophil cationic protein [ECP]) en met een vermindering van basofielen in het bloed.
Bij patiënten met EGPA was de depletie van eosinofielen in het bloed consistent met het effect dat werd waargenomen in astmastudies. Depletie van eosinofielen in het bloed werd gezien na 1 week behandeling op het eerste controletijdstip en deze hield aan tijdens de behandelperiode van 52 weken.
Bij patiënten met HES was de depletie van eosinofielen in het bloed consistent met het effect dat werd waargenomen in astma- en EGPA-studies. Depletie van eosinofielen in het bloed werd gezien op het eerste controletijdstip (week 4) en hield aan tijdens de behandelperiode van 24 weken.
Effect op de eosinofielen in de slijmvliezen van de luchtwegen
Het effect van benralizumab op de eosinofielen in de slijmvliezen van de luchtwegen bij astmatische patiënten met een verhoogd aantal eosinofielen in het sputum (ten minste 2,5%) werd beoordeeld in een 12 weken durende fase 1-, gerandomiseerde, dubbelblinde, placebogecontroleerde klinische studie met 100 of 200 mg subcutaan toegediend benralizumab. In deze studie was er een mediane vermindering ten opzichte van de baseline in de eosinofielen in de slijmvliezen van de luchtwegen van 96% in de met benralizumab behandelde groep tegenover 47% vermindering in de placebogroep (p =0,039).
Klinische werkzaamheid
Astma
De werkzaamheid van benralizumab werd beoordeeld in 3 gerandomiseerde, dubbelblinde, placebogecontroleerde klinische studies met parallelle groepen die tussen de 28 tot 56 weken duurden, bij patiënten in de leeftijd van 12 tot 75 jaar.
In deze studies werd benralizumab toegediend in een dosis van 30 mg eenmaal elke 4 weken voor de eerste 3 doses en daarna elke 4 of 8 weken als add-on bij de achtergrondbehandeling en geëvalueerd in vergelijking met placebo.
De twee exacerbatiestudies, SIROCCO (studie 1) en CALIMA (studie 2), bevatten in totaal 2.510 patiënten met ernstig ongecontroleerd astma, van wie 64% vrouwen, met een gemiddelde leeftijd van 49 jaar. De patiënten hadden een voorgeschiedenis van twee of meer astma-exacerbaties waarvoor orale of systemische behandelingen met corticosteroïden nodig waren (gemiddeld drie) in de afgelopen twaalf maanden, een Asthma Control Questionnaire-6 (ACQ-6) score van 1,5 of meer bij de screening, en een verminderde longfunctie bij de baseline (gemiddeld geforceerd expiratoir volume in 1 seconde [FEV1] 57,5% van de voorspelde normaalwaarde), ondanks regelmatige behandeling met hoog gedoseerde inhalatiecorticosteroïden (ICS) (studie 1) of met matig hoog of hoog gedoseerde ICS (studie 2) en een langwerkende β-agonist (long-acting β-agonist, LABA). Minstens één extra controller werd aan respectievelijk 51% en 41% van deze patiënten toegediend.
Voor de orale corticosteroïden (OCS) reductie studie ZONDA (studie 3), werden in totaal 220 astmapatiënten (61% vrouwen; gemiddelde leeftijd 51 jaar) geïncludeerd. Ze werden dagelijks behandeld met OCS (8 tot 40 mg per dag; mediaan van 10 mg) in aanvulling op het normale gebruik van hoog gedoseerde ICS en LABA met ten minste één extra controller om astmacontrole te behouden in 53% van de gevallen. De studie omvatte een aanloopperiode van 8 weken tijdens welke de OCS werd getitreerd naar de minimale werkzame dosis zonder verlies van astmacontrole. De patiënten hadden een aantal eosinofielen in het bloed van ≥ 150 cellen/μl en een voorgeschiedenis van minstens één exacerbatie in de afgelopen 12 maanden.
Hoewel 2 doseringsschema’s in de studies 1, 2 en 3 zijn bestudeerd, is het aanbevolen doseringsschema van benralizumab toediening elke 4 weken voor de eerste 3 doses, vervolgens elke 8 weken (zie rubriek 4.2), aangezien er geen extra voordeel werd waargenomen bij frequentere toediening. De resultaten hieronder samengevat zijn die voor het aanbevolen doseringsschema.
Exacerbatiestudies
Het primaire eindpunt was de jaarlijkse frequentie van klinisch significante astma-exacerbaties bij patiënten met een aantal eosinofielen in het bloed van ≥ 300 cellen/μl bij de baseline die een hoge dosis ICS en LABA gebruikten. Een klinisch significante astma-exacerbatie werd gedefinieerd als een verslechtering van het astma waarvoor het gebruik van orale/systemische corticosteroïden gedurende minstens 3 dagen nodig was en/of bezoeken aan de spoedeisende hulp waarbij het gebruik van orale/systemische corticosteroïden nodig was en/of ziekenhuisopname. Voor patiënten die een onderhoudsbehandeling met OCS kregen, werd dit gedefinieerd als een tijdelijke verhoging in stabiele orale/systemische corticosteroïden gedurende minstens 3 dagen of een enkele depotinjectie corticosteroïden.
In beide studies ondervonden patiënten met een aantal eosinofielen ≥ 300 cellen/μl in het bloed die benralizumab kregen een significante vermindering van het aantal exacerbaties per jaar in vergelijking met placebo. Al vanaf 4 weken werd daarnaast een voordeel gezien in gemiddelde FEV1 ten opzichte van baseline en dit werd tot aan het einde van de behandeling behouden (Tabel 2).
Verminderingen van het aantal exacerbaties werden waargenomen ongeacht het aantal eosinofielen op baseline. Een toenemend aantal eosinofielen op baseline werd echter geïdentificeerd als mogelijke voorspeller van een verbeterd behandeleffect in het bijzonder voor FEV1.
Tabel 2. Resultaten van het aantal exacerbaties per jaar en de longfunctie aan het einde van de behandeling van studie 1 en 2 naar het aantal eosinofielen
| Studie 1 | Studie 2 | |||
| Benralizumab | Placebo | Benralizumab | Placebo | |
| Aantal eosinofielen in het bloed ≥ 300 cellen/μla | n =267 | n =267 | n =239 | n =248 |
| Klinisch significante exacerbaties | ||||
| Studie 1 | Studie 2 | |||
| Benralizumab | Placebo | Benralizumab | Placebo | |
| Aantal exacerbaties per jaar | 0,74 | 1,52 | 0,73 | 1,01 |
| Verschil | -0,78 | -0,29 | ||
| Ratio van het aantal (95% BI) | 0,49 (0,37; 0,64) | 0,72 (0,54; 0,95) | ||
| p-waarde | < 0,001 | 0,019 | ||
| Pre-bronchodilatoir FEV1 (L) | ||||
| Gemiddelde baseline | 1,660 | 1,654 | 1,758 | 1,815 |
| Verbetering ten opzichte van baseline | 0,398 | 0,239 | 0,330 | 0,215 |
| Verschil (95% BI) | 0,159 (0,068; 0,249) | 0,116 (0,028; 0,204) | ||
| p-waarde | 0,001 | 0,010 | ||
| Aantal eosinofielen in het bloed < 300 cellen/μlb | n =131 | n =140 | n =125 | n =122 |
| Klinisch significante exacerbaties | ||||
| Aantal exacerbaties per jaar | 1,11 | 1,34 | 0,83 | 1,38 |
| Verschil | -0,23 | -0,55 | ||
| Ratio van het aantal (95% BI) | 0,83 (0,59; 1,16) | 0,60 (0,42; 0,86) | ||
| Pre-bronchodilatoir FEV1 (L) | ||||
| Gemiddelde verandering | 0,248 | 0,145 | 0,140 | 0,156 |
| Verschil (95% BI) | 0,102 (-0,003; 0,208) | -0,015 (-0,127; 0,096) | ||
a. ‘Intention to treat’-populatie (patiënten op hoog gedoseerde ICS en aantal eosinofielen in bloed
≥ 300 cellen/μl).
b. Niet genoeg power om een verschil in de behandeling te detecteren bij patiënten met aantal eosinofielen in het bloed < 300 cellen/μl.
In studies 1 en 2 samen was er een numeriek grotere afname van het aantal exacerbaties per jaar en waren er grotere verbeteringen in FEV11 bij een toenemend aantal eosinofielen in het bloed op baseline.
Het aantal exacerbaties dat ziekenhuisopname en/of bezoek aan de spoedeisende hulp vereiste voor patiënten die benralizumab gebruikten versus placebo, was voor studie 1 0,09 ten opzichte van 0,25 (ratio 0,37, 95% BI: 0,20; 0,67, p ≤ 0,001) en voor studie 2 was dit 0,12 ten opzichte van 0,10 (ratio 1,23, 95% BI: 0,64; 2,35, p = 0,538). In studie 2 waren er te weinig voorvallen in de placebobehandelingsgroep om conclusies te kunnen trekken ten aanzien van exacerbaties die ziekenhuisopname of bezoeken aan de spoedeisende hulp vereisten.
In zowel studie 1 als 2 ondervonden patiënten die benralizumab gebruikten statistisch significante verminderingen van de symptomen van astma (Total Asthma Symptom Score) in vergelijking met patiënten die placebo kregen. Een vergelijkbare verbetering ten gunste van benralizumab is waargenomen op de ACQ-6 en de Standardised Asthma Quality of Life Questionnaire voor 12 jaar en ouder (AQLQ(S)+12 (Tabel 3).
Tabel 3. Behandelverschil in gemiddelde verandering vanaf baseline in Total Asthma Symptom Score, ACQ-6 en AQLQ(s)+12 aan het einde van de behandeling - Patiënten op hoog gedoseerde ICS en aantal eosinofielen in het bloed ≥ 300 cellen/μl
| Studie 1 | Studie 2 | |||
Benralizumab (na =267) | Placebo (na =267) | Benralizumab (na =239) | Placebo (na =248) | |
| Total asthma symptom scoreb | ||||
| Gemiddelde baseline | 2,68 | 2,74 | 2,76 | 2,71 |
| Verbetering ten opzichte van de baseline | -1,30 | -1,04 | -1,40 | -1,16 |
| Verschil (95% BI) | -0,25 (-0,45; -0,06) | -0,23 (-0,43; -0,04) | ||
| p-waarde | 0,012 | 0,019 | ||
| ACQ-6 | ||||
| Gemiddelde baseline | 2,81 | 2,90 | 2,80 | 2,75 |
| Verbetering ten opzichte van de baseline | -1,46 | -1,17 | -1,44 | -1,19 |
| Verschil (95% BI) | -0,29 (-0,48; -0,10) | -0,25 (-0,44; -0,07) | ||
| AQLQ(S)+12 | ||||
| Gemiddelde baseline | 3,93 | 3,87 | 3,87 | 3,93 |
| Verbetering ten opzichte van de baseline | 1,56 | 1,26 | 1,56 | 1,31 |
| Verschil (95% BI) | 0,30 (0,10; 0,50) | 0,24 (0,04; 0,45) | ||
a. Het aantal patiënten (n) verschilt enigszins vanwege het aantal patiënten voor wie gegevens beschikbaar waren voor elke variabele. Resultaten weergegeven op basis van de laatste beschikbare gegevens voor elke variabele.
b. Astmasymptoomschaal: totale score van 0 (minste) tot 6 (meeste); dag en nacht astmasymptoomscores van 0
(minste) tot 3 (meeste) symptomen. Individuele dag- en nachtscores waren vergelijkbaar.
Subgroepanalyses volgens voorafgaande exacerbatiegeschiedenis
Subgroepanalyses van studie 1 en 2 identificeerden patiënten met een groter aantal exacerbaties in de voorgeschiedenis als een mogelijke voorspeller van verbeterde respons op de behandeling. Wanneer afzonderlijk beschouwd of in combinatie met het aantal eosinofielen in het bloed op baseline kunnen deze factoren patiënten identificeren die mogelijk een grotere respons kunnen bereiken met een behandeling met benralizumab (Tabel 4).
Tabel 4. Aantal exacerbaties en longfunctie (FEV1) aan het einde van de behandeling naar het aantal exacerbaties in het voorgaande jaar - Patiënten op hoog gedoseerde ICS en aantal eosinofielen in het bloed ≥ 300 cellen/μl
| Studie 1 | Studie 2 | |||
Benralizumab (n =267) | Placebo (n =267) | Benralizumab (n =239) | Placebo (n =248) | |
| Baseline van 2 exacerbaties | ||||
| n | 164 | 149 | 144 | 151 |
| Aantal exacerbaties per jaar | 0,57 | 1,04 | 0,63 | 0,62 |
| Verschil | -0,47 | 0,01 | ||
| Ratio (95% BI) | 0,55 (0,37; 0,80) | 1,01 (0,70; 1,46) | ||
| Studie 1 | Studie 2 | |||
Benralizumab (n =267) | Placebo (n =267) | Benralizumab (n =239) | Placebo (n =248) | |
| Pre-bronchodilatoir FEV1 gemiddelde verandering | 0,343 | 0,230 | 0,266 | 0,236 |
| Verschil (95% BI) | 0,113 (-0,002; 0,228) | 0,029 (-0,079; 0,137) | ||
| Baseline van 3 of meer exacerbaties | ||||
| n | 103 | 118 | 95 | 97 |
| Aantal exacerbaties per jaar | 0,95 | 2,23 | 0,82 | 1,65 |
| Verschil | -1,28 | -0,84 | ||
| Ratio (95% BI) | 0,43 (0,29; 0,63) | 0,49 (0,33; 0,74) | ||
| Pre-bronchodilatoir FEV1 gemiddelde verandering | 0,486 | 0,251 | 0,440 | 0,174 |
| Verschil (95% BI) | 0,235 (0,088; 0,382) | 0,265 (0,115; 0,415) | ||
Orale corticosteroïden (OCS) dosis reductie studies
ZONDA (studie 3), een placebogecontroleerde studie, en PONENTE (studie 6), een eenarmige, open-label studie, evalueerden het effect van benralizumab op het verminderen van het gebruik van OCS als onderhoudsbehandeling.
In studie 3 was het primaire eindpunt het percentage vermindering van de laatste OCS-dosis ten opzichte van baseline tijdens week 24 tot 28, terwijl de astmacontrole werd gehandhaafd. Tabel 5 geeft een samenvatting van de studieresultaten voor studie 3.
Tabel 5. Effect van benralizumab op de dosisverlaging van OCS, Studie 3
Benralizumab (n=73) | Placebo (n=75) | |
| Wilcoxon-ranksumtest (primaire analysemethode) | ||
| Mediaan % verlaging van dagelijkse OCS-dosis ten opzichte van de baseline (95% BI) | 75 (60; 88) | 25 (0; 33) |
| Wilcoxon-ranksumtest p-waarde | < 0,001 | |
| Proportioneel kansmodel (sensitiviteitsanalyse) | ||
| Procentuele verlaging van OCS ten opzichte van de baseline in week 28 | ||
| ≥ 90% verlaging | 27 (37%) | 9 (12%) |
| ≥ 75% verlaging | 37 (51%) | 15 (20%) |
| ≥ 50% verlaging | 48 (66%) | 28 (37%) |
| > 0% verlaging | 58 (79%) | 40 (53%) |
| Geen aanpassing of geen verlaging van OCS | 15 (21%) | 35 (47%) |
| Oddsratio (95% BI) | 4,12 (2,22; 7,63) | |
| Verlaging van de dagelijkse OCS-dosis tot 0 mg/daga | 22 (52%) | 8 (19%) |
| Oddsratio (95% BI) | 4,19 (1,58; 11,12) | |
| Verlaging van de dagelijkse OCS-dosis tot ≤ 5 mg/dag | 43 (59%) | 25 (33%) |
| Oddsratio (95% BI) | 2,74 (1,41; 5,31) | |
Benralizumab (n=73) | Placebo (n=75) | |
| Aantal exacerbaties per jaar | 0,54 | 1,83 |
| Ratio (95% BI) | 0,30 (0,17; 0,53) | |
| Aantal exacerbaties per jaar dat ziekenhuisopname of bezoek aan de spoedeisende hulp vereist | 0,02 | 0,32 |
| Ratio (95% BI) | 0,07 (0,01; 0,63) | |
a Alleen patiënten met een op baseline geoptimaliseerde OCS-dosis van 12,5 mg of minder kwamen in aanmerking om een 100% verlaging van de OCS-dosis te bereiken tijdens de studie.
Longfunctie, astmasymptoomscore, ACQ-6 en AQLQ(S)+12 werden ook beoordeeld in studie 3 en vertoonden vergelijkbare resultaten met die van studie 1 en 2.
Studie 6 includeerde 598 volwassen patiënten met ernstig astma (≥ 150 cellen/μl eosinofielen in het bloed bij toetreden of ≥ 300 cellen/μl in de afgelopen 12 maanden als het aantal bij toetreden < 150 cellen/μl was) die afhankelijk waren van orale corticosteroïden. De primaire eindpunten waren het aantal patiënten dat OCS-gebruik beëindigde waarbij het astma onder controle bleef en het aantal patiënten dat een uiteindelijke OCS-dosis bereikte van minder dan of gelijk aan 5 mg waarbij het astma onder controle bleef en waarbij rekening werd gehouden met de bijnierfunctie. Het aantal patiënten dat OCS als onderhoudsbehandeling beëindigde was 62,9%. Het aantal patiënten dat een OCS-dosis van minder dan of gelijk aan 5 mg bereikte (met behoud van astmacontrole en niet beperkt door de bijnierfunctie) was 81,9%. De effecten op de OCS-reductie waren vergelijkbaar, ongeacht het aantal eosinofielen in het bloed bij toetreden tot de studie (inclusief patiënten met < 150 cellen/μl eosinofielen in het bloed), en hielden 24 tot 32 extra weken aan. Het aantal exacerbaties per jaar in studie 6 was vergelijkbaar met dat gerapporteerd in eerdere studies.
Extensiestudies op lange termijn
De werkzaamheid en veiligheid op de lange termijn van benralizumab werden geëvalueerd in een 56-weken durende fase 3-extensiestudie BORA (studie 4). In de studie werden 2.123 patiënten uit studies 1, 2 en 3 opgenomen; het betrof 2.037 volwassenen en 86 adolescente patiënten (van 12 jaar en ouder). Studie 4 beoordeelde het effect op lange termijn van benralizumab op het jaarlijkse exacerbatiepercentage, de longfunctie, de ACQ-6, de AQLQ(S)+12 en het behoud van OCS-reductie met de 2 doseringsregimes onderzocht in de voorgaande studies.
Met het aanbevolen doseringsregime werd de afname in het jaarlijkse exacerbatiepercentage, waargenomen in de placebogecontroleerde voorgaande studies 1 en 2 (bij patiënten met een baseline eosinofielentelling in het bloed van ≥ 300 cellen/µl die een hoge dosis ICS gebruikten), behouden in het tweede jaar van de behandeling (tabel 6). Van de patiënten die benralizumab ontvingen in voorgaande studies 1 en 2, was 73% exacerbatievrij in extensiestudie 4.
Tabel 6. Exacerbaties gedurende een verlengde behandelingsperiodea
Placebob (N=338) | Benralizumab (N=318) | |||
| Studie 1 en 2 | Studie 1 en 2 | Studie 4 | Studie 1, 2 en 4c | |
| Percentage | 1,23 | 0,65 | 0,48 | 0,56 |
a. Patiënten die in studie 4 werden opgenomen vanuit voorgaande studies 1 en 2, met een baseline eosinofielentelling in het bloed van ≥300 cellen/μl en die een hoge dosis ICS gebruikten. b. Patiënten die placebo ontvingen in studies 1 en 2 worden opgenomen tot het einde van de voorgaande studie
(week 48 in studie 1, week 56 in studie 2).
c. Totale behandelingsduur: 104 - 112 weken.
Een vergelijkbaar behoud van effect werd waargenomen gedurende studie 4 voor longfunctie, ACQ-6 en AQLQ(S)+12 (tabel 7).
Tabel 7. Verandering ten opzichte van de baseline voor longfunctie, ACQ-6 en AQLQ(S)+12a
| Studie 1 en 2 baselineb | Studie 1 en 2 einde van behandelingc | Studie 4 einde van behandelingd | |
| Pre-bronchodilatoir FEV1 (l) | |||
| n | 318 | 305 | 290 |
| Gemiddelde baseline (SD) | 1,741 (0,621) | -- | -- |
| Verandering ten opzichte van de baseline (SD) e | -- | 0,343 (0,507) | 0,404 (0,555) |
| ACQ-6 | |||
| n | 318 | 315 | 296 |
| Gemiddelde baseline (SD) | 2,74 (0,90) | -- | -- |
| Verandering ten opzichte van de baseline (SD) e | -- | -1,44 (1,13) | -1,47 (1,05) |
| AQLQ(S)+12 | |||
| n | 307 | 306 | 287 |
| Gemiddelde baseline (SD) | 3,90 (0,99) | -- | -- |
| Verandering ten opzichte van de baseline (SD) e | -- | 1,58 (1,23) | 1,61 (1,21) |
n = aantal patiënten met gegevens voor tijdpunt. SD=standaarddeviatie
a. Baseline eosinofielentelling in het bloed ≥300 cellen/μl en gebruik van hoge dosis ICS: benralizumab toegediend volgens het aanbevolen doseringsregime.
b. Geïntegreerde analyse van de baseline van studies 1 en 2 omvat volwassenen en adolescenten. c. Geïntegreerde analyse bij het einde van de behandeling voor studie 1 (week 48) en studie 2 (week 56). d. Einde van de behandeling voor studie 4 was week 48 (het laatste tijdpunt voor gegevens van volwassenen en adolescenten).
e. In studies 1 en 2 is de baseline voorafgaand aan de benralizumab-behandeling.
De werkzaamheid in studie 4 werd ook geëvalueerd bij patiënten met een baseline eosinofielentelling in het bloed van < 300 cellen/μl en was consistent met studies 1 en 2.
Het behoud van de vermindering van de dagelijkse OCS-dosis werd ook waargenomen tijdens de extensiestudie bij patiënten afkomstig uit studie 3 (afbeelding 1).
Afbeelding 1. Gemiddelde procentuele reducties in dagelijkse OCS in de loop der tijd (studies 3 en 4)a
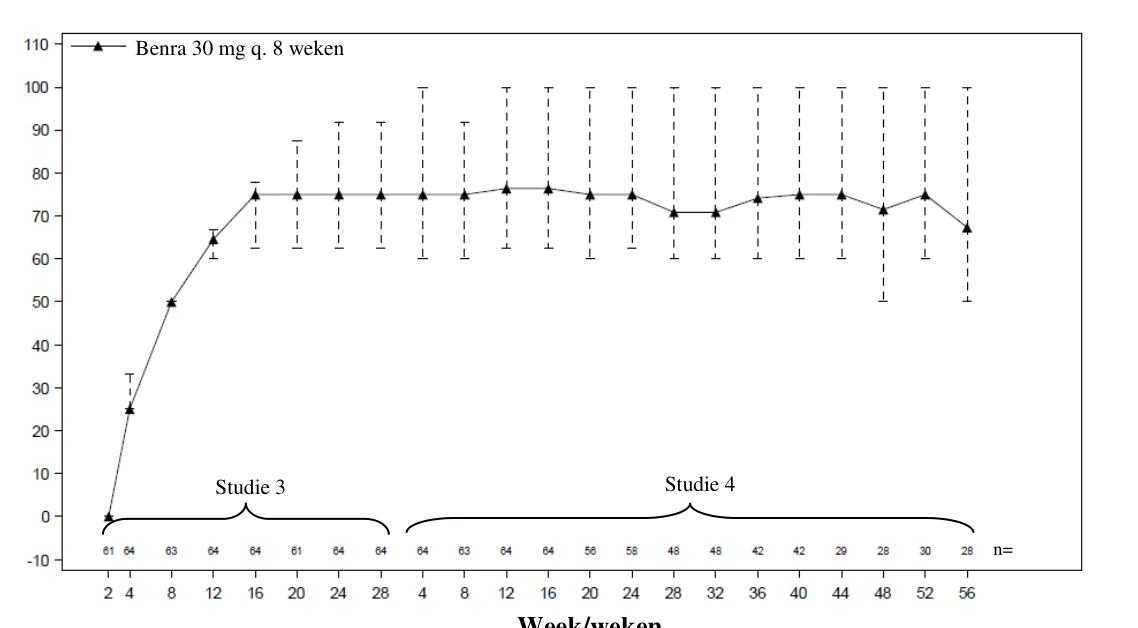
a. Patiënten uit de voorgaande studie 3 die de benralizumab-behandeling in studie 4 voortzetten. Patiënten werden toegestaan om na een minimum van 8 weken in studie 4 deel te nemen aan een tweede extensiestudie, zonder de 56 weken durende uitbreidingsperiode af te ronden.
In studie 5, een tweede extensiestudie naar de veiligheid op lange termijn (zie rubriek 4.8), was het jaarlijkse exacerbatiepercentage (0,47) vergelijkbaar met de jaarlijkse exacerbatiepercentages in voorgaande studies 1, 2 (0,65) en 4 (0,48), bij patiënten die het aanbevolen doseringsregime kregen.
Eosinofiele granulomatose met polyangiitis (EGPA)
De werkzaamheid van benralizumab werd geëvalueerd op non-inferioriteit in een gerandomiseerde, dubbelblinde, actief gecontroleerde klinische studie met een behandelingsduur van 52 weken, bij patiënten van 18 jaar en ouder met EGPA. In totaal werden 140 patiënten gerandomiseerd; zij kregen elke 4 weken ofwel 30 mg benralizumab ofwel 300 mg mepolizumab subcutaan toegediend. De geïncludeerde patiënten hadden een voorgeschiedenis van recidiverende of refractaire ziekte en kregen OCS-therapie in stabiele dosering (OCS; ≥ 7,5 tot ≤ 50 mg/dag prednisolon/prednison), met of zonder stabiele immunosuppressieve therapie (met uitzondering van cyclofosfamide). De mediane dagelijkse baseline OCS-dosis was 10 mg en 36% kreeg immunosuppressieve therapie. De OCS-dosis werd afgebouwd naar het oordeel van de onderzoeker. Patiënten met actieve orgaanbedreigende of levensbedreigende EGPA werden uitgesloten van de studie.
Remissie
Het primaire eindpunt was het percentage proefpersonen in remissie, gedefinieerd als Birmingham Vasculitis Activity Score (BVAS) = 0 (geen actieve vasculitis) plus een prednisolon/prednison dosis ≤ 4 mg/dag, in zowel week 36 als week 48. Zoals weergegeven in tabel 8, vertoonde benralizumab non-inferioriteit ten opzichte van mepolizumab voor het primaire eindpunt. Resultaten voor de opgebouwde duur van de remissie en de componenten van remissie worden ook weergegeven in tabel 8.
G
emiddel
de
pro
ce
ntuele
re
d
uct
ie
Week/weken Tabel 8. Remissie en componenten van de remissie bij EGPA
Remissie (OCS ≤ 4 mg/dag + BVAS = 0) | OCS ≤ 4 mg/dag | BVAS = 0 | ||||
| Benraa N=70 | Mepob N=70 | Benraa N=70 | Mepob N=70 | Benraa N=70 | Mepob N=70 | |
| Patiënten in remissie op zowel week 36 als week 48 | ||||||
| Patiënten, n (%)c | 40 (58) | 40 (57) | 42 (61) | 41 (58) | 58 (83) | 59 (84) |
Verschillen in remissie percentage (%)c (95% BI) (p-waarde) | 1,21 (-14,12; 16,53) (0,88)d | 2,64 (-12,67; 17,95) (0,74)d, e | -1,17 (-13,27; 10,94) (0,85)d, e | |||
| Opgebouwde duur over 52 weken, n (%) | ||||||
0 wekenf > 0 tot < 12 weken 12 tot < 24 weken 24 tot < 36 weken ≥ 36 weken | 9 (13) 13 (19) 8 (11) 20 (29) 20 (29) | 15 (21) 10 (14) 8 (11) 19 (27) 18 (26) | 9 (13) 11 (16) 9 (13) 19 (27) 22 (31) | 12 (17) 12 (17) 8 (11) 18 (26) 20 (29) | 0 0 2 (3) 6 (9) 62 (89) | 0 2 (3) 2 (3) 7 (10) 59 (84) |
N = aantal patiënten in de analyse.
a. Benralizumab (Benra) 30 mg toegediend elke 4 weken.
b. Mepolizumab (Mepo) 300 mg toegediend elke 4 weken.
c. Aan model aangepaste percentages.
d. Gebruikt voor testen op superioriteit.
e. Niet formeel getest in een vooraf gespecificeerde multipliciteitstestprocedure.
f. Op geen enkel moment remissie bereikt.
Het percentage patiënten dat binnen de eerste 24 weken van de behandeling remissie bereikte en in remissie bleef tot en met week 52 was 42% voor benralizumab en 37% voor mepolizumab (verschil in responderpercentage 5,54%, 95% BI: -9,30; 20,37, nominale p-waarde 0,46)
Met een alternatieve remissiedefinitie van BVAS = 0 plus prednisolon/prednison ≤ 7,5 mg/dag werd een consistente werkzaamheid tussen de groepen voor deze eindpunten waargenomen.
Patiënten bereikten het primaire remissie-eindpunt in alle vooraf op basis van demografische en baseline-karakteristieken gespecificeerde subgroepen.
Recidief
De hazard ratio voor de tijd tot het eerste recidief (vasculitis, astma of sino-nasaal) was 0,98 (95% BI: 0,53; 1,82, nominale p-waarde 0,95). Recidief werd waargenomen bij 30% van de patiënten die benralizumab kregen en 30% van de patiënten die mepolizumab kregen. Het recidiefpercentage op jaarbasis was 0,50 voor patiënten die benralizumab kregen versus 0,49 voor patiënten die mepolizumab kregen (rate ratio 1,03, 95% BI: 0,56; 1,90, nominale p-waarde 0,93). De recidieftypen waren consistent voor patiënten die benralizumab of mepolizumab kregen.
Orale corticosteroïden
De gemiddelde dagelijkse OCS-dosis gedurende week 48 tot en met 52 wordt weergegeven in tabel 9. Een reductie van 100% in de OCS-dosis werd waargenomen bij 41% van de patiënten die benralizumab kregen, vergeleken met 26% van degenen die mepolizumab kregen (verschil 15,69%, 95% BI: 0,67; 30,71, nominale p-waarde 0,04).
Tabel 9. Gemiddelde dagelijkse orale corticosteroïddosis bij EGPA tijdens de weken 48 tot en met 52
| Aantal (%) patiënten | ||
| Benralizumaba (N=70) | Mepolizumabb (N=70) | |
0 mg > 0 tot ≤ 4,0 mg > 4,0 tot ≤ 7,5 mg > 7,5 mg | 29 (41) 19 (27) 15 (21) 7 (10) | 19 (27) 30 (43) 13 (19) 8 (11) |
N = aantal patiënten in de analyse.
a. Benralizumab (Benra) 30 mg toegediend elke 4 weken.
b. Mepolizumab (Mepo) 300 mg toegediend elke 4 weken.
Asthma Control Questionnaire-6 (ACQ-6)
De gemiddelde verandering van ACQ-6 ten opzichte van de baseline was -0,57 voor benralizumab versus -0,61 voor mepolizumab (verschil 0,05, 95% BI: -0,18; 0,27, nominale p-waarde 0,67).
Hypereosinofiel syndroom (HES)
De werkzaamheid van benralizumab werd geëvalueerd in een gerandomiseerde, dubbelblinde, placebogecontroleerde klinische studie met parallelle groepen met een behandelingsduur van 24 weken, bij patiënten van 12 jaar en ouder met HES (zonder een identificeerbare niet-hematologische secundaire oorzaak). In totaal kregen 133 patiënten (129 volwassenen en 4 adolescenten) die tekenen of symptomen van een HES-opvlamming/-opflakkering vertoonden of die in de afgelopen 12 maanden ten minste twee HES-opvlammingen/-opflakkeringen hadden doorgemaakt, een gerandomiseerde behandeling. Bij de screening hadden de patiënten een eosinofielentelling in het bloed van ≥ 1.000 cellen/µl en kregen zij een stabiele HES-behandeling gedurende ten minste 4 weken. De behandeling van HES omvatte OCS,
immunosuppressieve/cytotoxische therapie of andere symptomatische behandelingen die bij HES worden toegepast. Patiënten met actieve, levensbedreigende verschijnselen van HES, of die positief waren voor FIP1L1-PDGFRA-kinase, werden uitgesloten van de studie. De patiënten werden gerandomiseerd naar benralizumab 30 mg of placebo, subcutaan toegediend elke 4 weken, terwijl zij hun stabiele HES-behandeling voortzetten. Alle gerandomiseerde patiënten vertoonden tijdens de screening een respons op corticosteroïden (eosinofielentelling in het bloed van < 1.000 cellen/µl) na een tweedaagse behandeling met OCS. Drie patiënten die werden geclassificeerd als patiënten met een EGPA-/HES-overlap, werden in de studie opgenomen.
Het primaire eindpunt was de tijd tot de eerste HES-opvlamming/-opflakkering, gedefinieerd als een klinisch verschijnsel van HES of een laboratoriumafwijking die resulteerde in een verhoging of toevoeging van OCS van tenminste 10 mg/dag gedurende minimaal 2 dagen, verhoging of toevoeging van nieuwe cytotoxische en/of immunosuppressieve therapie, of ziekenhuisopname. Behandeling met benralizumab vertraagde het tijdstip van de eerste HES-opvlamming/-opflakkering (figuur 2) en leidde gedurende de behandelingsperiode tot een significante afname van 65% in het risico op een eerste opvlamming/opflakkering in vergelijking met placebo (HR: 0,35; 95% BI: 0,18; 0,69; p = 0,0024). Bovendien bleef een groter deel van de patiënten die benralizumab gebruikten vrij van opvlammingen/opflakkeringen (81% tegenover 58% in de placebogroep) en kregen minder patiënten te maken met HES-opvlammingen/-opflakkeringen die leidden tot een verhoging van OCS met benralizumab (12 [18%]) in vergelijking met de placebogroep (28 [42%]) gedurende de behandelingsperiode van 24 weken.
Afbeelding 2. Kaplan-Meier curve voor de tijd tot de eerste HES-opvlamming/-opflakkering in vergelijking met placebo
De belangrijkste secundaire eindpunten waren het percentage patiënten dat tijdens de behandelingsperiode een HES-opvlamming/-opflakkering doormaakte, de frequentie van HES-opvlammingen/-opflakkeringen, de tijd tot de eerste hematologische terugval en de verandering in de ernst van vermoeidheid ten opzichte van de baseline (tabel 10). Alle belangrijke secundaire eindpunten waren statistisch significant.
Tabel 10. Belangrijkste secundaire eindpunten, HES-studie
Benralizumaba (N=67) | Placebo (N=66) | |
| Percentage patiënten dat een HES-opvlamming/-opflakkering doormaakte | ||
| Patiënten met ≥1 HES-opvlamming/-opflakkering of die de studie voortijdig staaktenb, n (%) | 15 (22) | 30 (45) |
| Oddsratioc (95% BI) | 0,31 (0,14; 0,69) | |
| p-waarde | 0,003 | |
| % Relatieve verlaging (relatief risico [95% BI]) | 52% (0,48 [0,29; 0,80]) | |
| Aantal HES-opvlammingen/-opflakkeringen | ||
| Aantal/jaar | 0,41 | 1,23 |
| Ratioc (95% BI) | 0,34 (0,18; 0,63) | |
| p-waarde | 0,0008 | |
| Tijd tot de eerste hematologische terugvald | ||
| Patiënten met hematologische terugval, n (%) | 5 (7) | 39 (59) |
| Hazard ratioc (95% BI) | 0,08 (0,03; 0,20) | |
| p-waarde | <0,0001 | |
Benralizumab
Placebo
Kans op een HES-opvlamming/-opflakkering (%)
Aantal patiënten (at risk):
Benralizumaba (N=67) | Placebo (N=66) | |
| Verandering ten opzichte van de baseline in de ernst van vermoeidheid op basis van PROMIS Fatiguee | ||
| Absolute verandering ten opzichte van de baseline in de gestandaardiseerde T-score in week 24, LS-gemiddelde (95% BI) | -8,6 (-10,6; -6,6) | -3,9 (-6,0; -1,8) |
| Verschil versus placebo (95% BI) | -4,7 (-7,6; -1,8) | |
| p-waarde | 0,0017 | |
a. Benralizumab 30 mg toegediend elke 4 weken.
b. Patiënten die zich uit het onderzoek hebben teruggetrokken zonder dat er sprake was van een opvlamming/opflakkering (placebo, n=2; benralizumab, n=2) worden in de analyse meegenomen alsof er wel sprake was van een opvlamming/opflakkering.
c. Een oddsratio, ratio of hazard ratio <1 is in het voordeel van benralizumab.
d. Hematologische terugval wordt gedefinieerd als eosinofielentelling ≥1.000 cellen/µl. e. Patient Reported Outcomes Measurement Information System (PROMIS) Fatigue Short Form 7a schaal:
gestandaardiseerde T-score (bereik 29,4 tot 83,2). Een lagere score duidt op verbetering. In week 4 werd een nominaal significant behandelverschil in vermoeidheid tussen benralizumab en placebo waargenomen, dat tijdens de gehele studie aanhield.
Immunogeniciteit
In totaal ontwikkelden 107 van de 809 (13%) patiënten met astma die waren behandeld met de aanbevolen dosis Fasenra een uit de behandeling voortkomende antigeneesmiddelantilichaam (ADA)-respons tegen benralizumab tijdens de 48 tot 56 weken durende behandelperiode van de placebogecontroleerde fase 3-exacerbatiestudies. De meeste antilichamen waren neutraliserend en persistent. Antilichamen gericht tegen benralizumab werden in verband gebracht met een verhoogde klaring van benralizumab en een toegenomen aantal eosinofielen in het bloed bij patiënten met hoge ADA-titers versus antilichaamnegatieve patiënten. In zeldzame gevallen keerde het aantal eosinofielen in het bloed terug tot het aantal van voor de behandeling. Gebaseerd op de huidige patiënten follow-up, waren er geen aanwijzingen voor een verband tussen ADA’s en werkzaamheid of veiligheid.
Na een tweede jaar behandeling van deze patiënten met astma uit de placebogecontroleerde fase 3-studies, hadden nog eens 18 van de 510 patiënten (4%) nieuw ontwikkelde, uit de behandeling voortkomende antilichamen. Over het algemeen bleven de titers bij patiënten die ADA-positief waren in de voorgaande studies stabiel of daalden ze in het tweede jaar van de behandeling. Er werd geen bewijs van een verband tussen ADA’s en de werkzaamheid of veiligheid waargenomen.
Bij patiënten met EGPA ontwikkelde zich een uit de behandeling voortkomende ADA-respons bij 6 van de 67 (9%) patiënten die werden behandeld met benralizumab tijdens de 52 weken durende fase 3 actief-gecontroleerde behandelperiode. Neutraliserende antilichaamactiviteit werd gedetecteerd bij één van de ADA-positieve patiënten.
Bij patiënten met HES ontwikkelde zich een uit de behandeling voortkomende ADA-respons bij 7 van de 66 (11%) patiënten die werden behandeld met benralizumab tijdens de 24 weken durende placebogecontroleerde fase 3-behandelperiode. Er ontwikkelden zich neutraliserende antilichamen bij in totaal 2 patiënten (3%) in de benralizumabgroep.
Pediatrische patiënten
Astma
Er zijn 108 adolescenten in de leeftijd van 12 tot en met 17 jaar met astma geïncludeerd in de fase 3-studies (studie 1: n =53, studie 2: n =55). Van hen kregen er 46 placebo, 40 kregen benralizumab elke 4 weken voor de eerste 3 doses, gevolgd door elke 8 weken, en 22 kregen benralizumab elke 4 weken. In deze studies bedroeg het aantal exacerbaties bij adolescente patiënten behandeld met benralizumab toegediend volgens het aanbevolen doseringsschema 0,70 (n =40, 95% BI: 0,42, 1,18) versus 0,41 voor placebo (n =46, 95% BI: 0,23, 0,73) [percentageverhouding 1,70, 95% BI: 0,78, 3,69].
Adolescente patiënten van 12 tot en met 17 jaar (n =86) uit studies 1 en 2 gingen door met de behandeling met benralizumab in studie 4 gedurende maximaal 108 weken. De werkzaamheid en veiligheid waren consistent met de voorgaande studies.
In een open-label, ongecontroleerd farmacokinetisch en farmacodynamisch onderzoek van 48 weken bij een beperkt aantal patiënten in de leeftijd van 6 tot en met 11 jaar (n=28) met ongecontroleerd ernstig astma was de omvang van de eosinofielendepletie in het bloed vergelijkbaar met die bij volwassenen en adolescenten.
Er kan geen conclusie worden getrokken met betrekking tot het effect op astma bij de pediatrische populatie (zie rubriek 4.2).
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met benralizumab in een of meerdere subgroepen van pediatrische patiënten met astma (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Eosinofiele granulomatose met polyangiitis (EGPA)
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met benralizumab in een of meerdere subgroepen van pediatrische patiënten met EGPA (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Hypereosinofiel syndroom (HES)
In de fase 3-studie werden 4 adolescenten in de leeftijd van 12 tot en met 17 jaar met HES geïncludeerd. Van hen kregen 3 adolescenten benralizumab en 1 kreeg placebo elke 4 weken gedurende 24 weken. In elke behandelingsgroep kreeg één adolescente patiënt tijdens de behandelingsperiode van 24 weken een HES-opvlamming/-opflakkering.
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met benralizumab in een of meerdere subgroepen van pediatrische patiënten met HES (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetische eigenschappen van benralizumab hieronder zijn gebaseerd op de populatie-farmacokinetische analyses uit de astmastudies. De farmacokinetiek van benralizumab na subcutane toediening was dosisproportioneel bij patiënten met astma over een dosisbereik van 2 tot 200 mg.
Absorptie
Na subcutane toediening aan patiënten met astma bedroeg de absorptiehalfwaardetijd 3,5 dagen. De geschatte absolute biologische beschikbaarheid was ongeveer 59% en er was geen klinisch relevant verschil in de relatieve biologische beschikbaarheid bij toediening in de buik, dij of bovenarm, op basis van een populatiefarmacokinetische analyse.
Distributie
Het centrale en perifere distributievolume van benralizumab was respectievelijk 3,1 l en 2,5 l voor een persoon van 70 kg, op basis van populatiefarmacokinetische analyse.
Biotransformatie
Benralizumab is een gehumaniseerd IgG1 monoklonaal antilichaam dat door proteolytische enzymen wordt afgebroken die wijdverspreid in het lichaam voorkomen, en niet alleen beperkt zijn tot het leverweefsel.
Eliminatie
Benralizumab vertoonde een lineaire farmacokinetiek en er zijn geen aanwijzingen voor een doelreceptorgemedieerde klaringsroute in populatiefarmacokinetische analyses. De geschatte systemische klaring (CL) van benralizumab was 0,29 l/d. Bij patiënten met EGPA en HES bedroeg de volgens het model geschatte systemische klaring ongeveer 0,22 l/d. Na subcutane toediening was de eliminatiehalfwaardetijd ongeveer 15,5 dagen.
Speciale populaties
Ouderen (≥ 65 jaar oud)
Leeftijd had geen invloed op de klaring van benralizumab in populatiefarmacokinetische analyses. Er zijn echter geen gegevens beschikbaar voor patiënten ouder dan 75 jaar.
Pediatrische populatie
De farmacokinetiek van benralizumab bij kinderen en adolescenten in de leeftijd van 6 tot en met 17 jaar met astma was consistent met die bij volwassenen in populatiefarmacokinetische analyses en klinische onderzoeksgegevens, rekening houdend met het lichaamsgewicht, indien van toepassing (zie rubriek 4.2).
De farmacokinetiek van benralizumab bij adolescenten in de leeftijd van 12 tot en met 17 jaar met HES (n=3), aangevuld met modellering en simulatie, was over het algemeen consistent met die bij volwassenen (zie rubriek 4.2).
Geslacht, ras
Populatiefarmacokinetische analyse liet geen significant effect zien van geslacht en ras op de klaring van benralizumab.
Nierinsufficiëntie
Er zijn geen formele klinische studies uitgevoerd om de invloed van nierinsufficiëntie op benralizumab te onderzoeken. In een populatiefarmacokinetische analyse was de klaring van benralizumab vergelijkbaar bij patiënten met een creatinineklaring tussen 30 en 80 ml/min en patiënten met een normale nierfunctie. Er zijn beperkte gegevens beschikbaar over patiënten met een creatinineklaring van minder dan 30 ml/min. Benralizumab wordt echter niet via de nieren verwijderd.
Leverinsufficiëntie
Er zijn geen formele klinische studies uitgevoerd om de invloed van leverinsufficiëntie op benralizumab te onderzoeken. IgG monoklonale antilichamen worden niet primair hepatisch geklaard. Daarom wordt niet verwacht dat een verandering in de leverfunctie een invloed heeft op de klaring van benralizumab. Biomarkers voor leverfunctie bij baseline (ALAT, ASAT en bilirubine) hadden geen klinisch relevant effect op de klaring van benralizumab in populatiefarmacokinetische analyses.
Interactie
Populatiefarmacokinetische analyse liet voor veel voorkomende gelijktijdig toegediende geneesmiddelen (montelukast, paracetamol, protonpompremmers, macroliden en theofylline/aminofylline) geen effect op de klaring van benralizumab zien bij patiënten met astma.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Omdat benralizumab een monoklonaal antilichaam is, zijn er geen onderzoeken naar genotoxiciteit of carcinogeniciteit uitgevoerd.
Toxiciteit en/of farmacologie in dieronderzoeken
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie of toxiciteit bij herhaalde dosering bij apen. De intraveneuze en subcutane toediening aan cynomolgus-apen ging gepaard met vermindering van de aantallen eosinofielen in perifeer bloed en beenmerg, zonder toxicologische bevindingen.
Zwangerschap
In een prenatale en postnatale ontwikkelingsstudie bij cynomolgus-apen werden er geen benralizumab-gerelateerde maternale, embryofoetale of postnatale effecten waargenomen.
Vruchtbaarheid
Er zijn geen speciale dierstudies uitgevoerd. Er is geen benralizumab-gerelateerde verstoring waargenomen van de reproductieve parameters bij mannelijke en vrouwelijke cynomolgus-apen. Uit onderzoek van surrogaat-vruchtbaarheidsparameters (waaronder orgaangewichten en histopathologie van voortplantingsweefsels) bij dieren die behandeld werden met benralizumab bleken geen aanwijzingen van verstoring van de vruchtbaarheid. Bij nakomelingen van apen die werden gedoseerd tijdens de zwangerschap was er echter een afname van eosinofielen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidine (voor pH-aanpassing)
Histidinehydrochloridemonohydraat (voor pH-aanpassing)
Trehalosedihydraat
Polysorbaat 20 (E 432)
Water voor injectie
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C tot 8°C).
Fasenra kan gedurende maximaal 14 dagen bij kamertemperatuur tot 25°C worden bewaard. Na verwijdering uit de koelkast, moet Fasenra binnen 14 dagen worden gebruikt of worden weggegooid. Bewaren in de buitenverpakking ter bescherming tegen licht.
Niet in de vriezer bewaren. Niet schudden. Niet aan hitte blootstellen.
6.5 Aard en inhoud van de verpakking
Voorgevulde spuit
Eén ml oplossing in een spuit voor eenmalig gebruik, gemaakt van type I-glas, met een vast bevestigde roestvrijstalen naald van 29 gauge en ½ inch (12,7 mm), een stijve naaldafschermer en een met FluroTec gecoate zuigerstop. De voorgevulde injectiespuit is voorzien van een naaldbeschermer, een vingersteun en een zuigerstang.
Verpakking met 1 voorgevulde spuit.
Voorgevulde pen
Eén ml oplossing in een spuit voor eenmalig gebruik, gemaakt van type I-glas, met een vast bevestigde roestvrijstalen naald van 29 gauge en ½ inch (12,7 mm), een stijve naaldafschermer en een met FluroTec gecoate zuigerstop. De voorgevulde pen bestaat uit een injectiespuit en een handbediend, mechanisch (op een veer werkend) injectiesysteem.
Verpakking met 1 voorgevulde pen.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Laat de voorgevulde spuit of voorgevulde pen vóór toediening op kamertemperatuur van 20°C tot 25°C komen door de doos ongeveer 30 minuten buiten de koelkast te laten staan.
Inspecteer Fasenra op deeltjes en verkleuring voordat het wordt toegediend. Fasenra is helder tot bijna doorschijnend, kleurloos tot geel en kan doorzichtige of witte tot gebroken witte deeltjes bevatten. Gebruik Fasenra niet als de vloeistof troebel of verkleurd is, of als het grote deeltjes of vreemde deeltjes bevat.
Aanvullende informatie en instructies voor de voorbereiding en toediening van Fasenra met behulp van de voorgevulde spuit of de voorgevulde pen zijn te vinden in de bijsluiter en de gebruiksaanwijzing.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AstraZeneca AB
SE-151 85 Södertälje
Zweden
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1252/001 1 voorgevulde spuit
EU/1/17/1252/002 1 voorgevulde pen
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 8 januari 2018
Datum van laatste verlenging: 15 september 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.