


SmPC (samenvatting van de productkenmerken) - Xolair
Xolair 75 mg oplossing voor injectie in een voorgevulde spuitXolair 75 mg oplossing voor injectie in een voorgevulde pen
1. NAAM VAN HET GENEESMIDDEL
Xolair 75 mg oplossing voor injectie in een voorgevulde spuit
Xolair 75 mg oplossing voor injectie in een voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Xolair 75 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat 75 mg omalizumab* in 0,5 ml oplossing.
Xolair 75 mg oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen bevat 75 mg omalizumab* in 0,5 ml oplossing.
*Omalizumab is een gehumaniseerd monoklonaal antilichaam geproduceerd in een zoogdiercellijn van een Chinese hamsterovarium (CHO) met behulp van DNA-recombinatietechniek.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectievloeistof)
Heldere tot licht opalescent, kleurloos tot licht bruingele oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Allergisch astma
Xolair is geïndiceerd voor gebruik bij volwassenen, adolescenten en kinderen (6 tot 12 jaar).
Xolair behandeling dient alleen te worden overwogen voor patiënten met overtuigend IgE (immunoglobuline E)-gemedieerd astma (zie rubriek 4.2).
Volwassenen en adolescenten (12 jaar en ouder)
Xolair is geïndiceerd als aanvullende behandeling om de astmacontrole te verbeteren bij patiënten met ernstig persistent allergisch astma, die een positieve huidtest hebben of in vitro reactiviteit vertonen tegen een permanent aanwezig aero-allergeen en die een verminderde longfunctie hebben (FEV1<80%) alsook overdag regelmatig symptomatisch zijn of ’s nachts wakker worden en die last hebben gehad van meerdere gedocumenteerde ernstige astma-exacerbaties ondanks de dagelijkse hoge dosis inhalatiecorticosteroïden, plus een geïnhaleerde langwerkende bèta-2-agonist.
Kinderen (6 tot 12 jaar)
Xolair is geïndiceerd als aanvullende behandeling om de astmacontrole te verbeteren bij patiënten met ernstig persistent allergisch astma, die een positieve huidtest hebben of in vitro reactiviteit vertonen tegen een permanent aanwezig aero-allergeen en overdag regelmatig symptomatisch zijn of ’s nachts wakker worden en die last hebben gehad van meerdere gedocumenteerde ernstige astma-exacerbaties ondanks de dagelijkse hoge dosis inhalatiecorticosteroïden, plus een geïnhaleerde langwerkende bèta-2-agonist.
Chronische rinosinusitis met neuspoliepen (‘Chronic rhinosinusitis with nasal polyps’ CRSwNP)
Xolair is geïndiceerd als aanvullende therapie met intranasale corticosteroïden (INC) voor de behandeling van volwassenen (18 jaar en ouder) met ernstige CRSwNP voor wie therapie met INC onvoldoende controle over de ziekte geeft.
4.2 Dosering en wijze van toediening
Behandeling moet worden gestart door artsen die ervaring hebben in het stellen van de diagnose en de behandeling van ernstig persistent astma of ernstige chronische rinosinusitis met neuspoliepen (CRSwNP).
Dosering
De dosering voor allergisch astma en CRSwNP volgt dezelfde doseringsprincipes. De geschikte dosis en frequentie van omalizumab voor deze aandoeningen wordt bepaald aan de hand van de aanvangswaarde van het IgE (IE/ml), die wordt gemeten vóór aanvang van de behandeling, en het lichaamsgewicht (kg). Vóór de toediening van de eerste dosis dient het IgE-gehalte van de patiënten te worden vastgesteld met behulp van een willekeurige commerciële test om het totaal serum-IgE te meten ter bepaling van de dosis. Op basis van deze metingen zou 75 tot 600 mg omalizumab in 1 tot 4 injecties nodig kunnen zijn voor elke toediening.
Bij patiënten met allergisch astma met een IgE op baseline lager dan 76 IE/ml is het minder waarschijnlijk dat zij voordeel ervaren (zie rubriek 5.1). Voorschrijvende artsen moeten zich ervan verzekeren dat volwassenen en adolescenten met een IgE lager dan 76 IE/ml en kinderen (6 tot 12 jaar) met een IgE lager dan 200 IE/ml een onmiskenbare in vitro reactiviteit (RAST) hebben op een permanent aanwezig allergeen voordat met de behandeling gestart wordt.
Zie tabel 1 voor een conversie-overzicht en tabellen 2 en 3 voor overzichten van de dosisbepaling.
Patiënten met aanvangswaarden van het IgE-gehalte of een lichaamsgewicht in kilogram, die buiten de limieten van de dosistabel vallen, mogen omalizumab niet krijgen.
De maximaal aanbevolen dosis is 600 mg omalizumab iedere twee weken.
Tabel 1 Conversie van dosis naar aantal voorgevulde spuiten/pennen*, aantal injecties** en totaal injectievolume voor iedere toediening
| Dosis (mg) | Aantal spuiten/pennen* | Aantal injecties | Totaal injectievolume (ml) | ||
| 75 mg | 150 mg | 300 mg* | |||
| 75 | 1 | 0 | 0 | 1 | 0,5 |
| 150 | 0 | 1 | 0 | 1 | 1,0 |
| 225 | 1 | 1 | 0 | 2 | 1,5 |
| 300 | 0 | 0 | 1 | 1 | 2,0 |
| 375 | 1 | 0 | 1 | 2 | 2,5 |
| 450 | 0 | 1 | 1 | 2 | 3,0 |
| 525 | 1 | 1 | 1 | 3 | 3,5 |
| 600 | 0 | 0 | 2 | 2 | 4,0 |
*Xolair 300 mg in een voorgevulde spuit en alle dosissterktes van Xolair in een voorgevulde pen zijn niet bedoeld voor gebruik bij patiënten jonger dan 12 jaar.
**Deze tabel geeft het minste aantal injecties voor de patiënten weer; er zijn echter andere doseringscombinaties van spuiten/pennen mogelijk om de gewenste dosis te behalen.
Tabel 2 TOEDIENING IEDERE 4 WEKEN. Omalizumab-doses (milligrammen per dosis)
toegediend via subcutane injectie iedere 4 weken
| Lichaamsgewicht (kg) | |
Aanvang s-waarde IgE (IE/ml) | ≥20-25* >25- 30* >30- 40 >40- 50 >50- 60 >60- 70 >70- 80 >80- 90 >90- 125 >125-150 |
≥30-100 >100-200 >200-300 >300-400 >400-500 >500-600 >600-700 >700-800 >800-900 >900- 1.000 >1.000-1.100 | 75 75 75 150 150 150 150 150 300 300 150 150 150 300 300 300 300 300 450 600 150 150 225 300 300 450 450 450 600 225 225 300 450 450 450 600 600 225 300 450 450 600 600 300 300 450 600 600 300 450 600 TOEDIENING IEDERE 2 WEKEN: ZIE TABEL 3 |
* Lichaamsgewicht onder 30 kg is niet onderzocht in de hoofdstudies voor CRSwNP.
Tabel 3 TOEDIENING IEDERE 2 WEKEN. Omalizumab-doses (milligrammen per dosis)
toegediend via subcutane injectie iedere 2 weken
Lichaamsgewicht (kg)
Aanvang
s-waarde
IgE
(IE/ml)
≥20-
25*
>25-
30*
>30-
>40-
>50-
>60-
>70-
>80-
>90-
>125-
≥30-100 TOEDIENING IEDERE 4 WEKEN:
ZIE TABEL 2
>100-200
>200-300 375
>300-400 450 525
>400-500 375 375 525 600
>500-600 375 450 450 600
>600-700 225 375 450 450 525
>700-800 225 225 300 375 450 450 525 600
>800-900 225 225 300 375 450 525 600
>900-
1.000
225 300 375 450 525 600
>1.000-
1.100
225 300 375 450 600
>1.100-
1.200
300 300 450 525 600 Onvoldoende gegevens voor dosisaanbeveling
>1.200-
1.300
300 375 450 525
>1.300-
1.500
300 375 525 600
* Lichaamsgewicht onder 30 kg was niet onderzocht in de hoofdstudies voor CRSwNP.
Behandelduur, opvolging en dosisaanpassingen
Allergisch astma
Xolair is bedoeld voor een langetermijnbehandeling. Klinische onderzoeken hebben aangetoond dat het ten minste 12-16 weken duurt voordat de behandeling doeltreffend is. 16 weken na starten van een behandeling met Xolair dienen patiënten te worden gecontroleerd door hun arts om de doeltreffendheid van de behandeling vast te stellen voordat volgende injecties worden toegediend. De beslissing om de behandeling voort te zetten, na week 16 of op een later tijdstip, dient te worden gebaseerd op het antwoord op de vraag of er een duidelijke verbetering in de totale astmacontrole te zien is (zie rubriek 5.1, Algemene evaluatie door de arts op doeltreffendheid van de behandeling).
Chronische rinosinusitis met neuspoliepen (CRSwNP)
In klinische onderzoeken naar CRSwNP werden na 4 weken veranderingen in de neuspoliepscore (NPS) en neuscongestiescore (NCS) waargenomen. De noodzaak om therapie voort te zetten moet periodiek worden herbeoordeeld op basis van de ernst van de ziekte van de patiënt en de mate van symptoomcontrole.
Allergisch astma en chronische rinosinusitis met neuspoliepen (CRSwNP)
Stopzetten van de behandeling zorgt doorgaans opnieuw voor verhoogde vrije IgE-gehaltes en daarmee geassocieerde symptomen tot gevolg. Totaal IgE-gehaltes zijn gedurende de behandeling verhoogd en blijven verhoogd tot een jaar na stopzetten van de behandeling. Daarom kan het opnieuw bepalen van IgE-gehaltes gedurende een behandeling niet worden gebruikt als richtlijn bij de dosisbepaling. De dosisbepaling na onderbrekingen van de behandeling gedurende minder dan een jaar dient te worden gebaseerd op serum-IgE-gehaltes, die zijn vastgesteld bij de initiële dosisbepaling. Totaal serum-IgE-gehaltes kunnen opnieuw worden bepaald ten behoeve van de dosisbepaling als een behandeling gedurende langer dan een jaar is onderbroken.
Doses dienen te worden aangepast bij significante veranderingen in lichaamsgewicht (zie tabellen 2 en 3).
Speciale populaties
Ouderen (65 jaar en ouder)
Er zijn slechts beperkte gegevens beschikbaar over het gebruik van omalizumab bij patiënten ouder dan 65 jaar, maar er zijn geen aanwijzingen dat oudere patiënten een andere dosis nodig hebben dan jongere volwassen patiënten.
Nier- of leverstoornis
Er zijn geen studies uitgevoerd waarbij het effect van een verminderde nier- of leverfunctie op de farmacokinetiek van omalizumab is bestudeerd. Aangezien het reticulo-endothelieel systeem (RES) de klaring van omalizumab bij klinische doses domineert, is het onwaarschijnlijk dat deze wordt gewijzigd door een nier- of leverstoornis. Hoewel geen specifieke dosisaanpassing wordt aanbevolen bij deze patiënten, dient omalizumab met voorzichtigheid te worden toegediend (zie rubriek 4.4).
Pediatrische patiënten
Bij allergisch astma zijn de veiligheid en werkzaamheid van omalizumab bij kinderen jonger dan 6 jaar niet vastgesteld. Er zijn geen gegevens beschikbaar.
Bij CRSwNP zijn de veiligheid en werkzaamheid van omalizumab bij patiënten jonger dan 18 jaar nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Uitsluitend voor subcutane toediening. Omalizumab mag niet intraveneus of intramusculair toegediend worden.
Xolair 300 mg in een voorgevulde spuit en alle dosissterktes van Xolair in een voorgevulde pen zijn niet bedoeld voor gebruik bij kinderen jonger dan 12 jaar. Xolair 75 mg in een voorgevulde spuit en Xolair 150 mg in een voorgevulde spuit kunnen worden gebruikt bij kinderen van 6 tot en met 11 jaar met allergisch astma.
Als er meer dan één injectie nodig is om de benodigde dosis te behalen, moeten injecties worden verdeeld over twee of meer injectieplaatsen (tabel 1).
Patiënten zonder een bekende voorgeschiedenis van anafylaxie mogen Xolair zelf toedienen of toegediend krijgen door een verzorger vanaf de 4e dosis als de arts dit als passend beoordeelt (zie rubriek 4.4). De patiënt of verzorger moet getraind zijn in de juiste injectietechniek en het herkennen van vroege verschijnselen en klachten van ernstige allergische reacties.
Patiënten of verzorgers moeten worden geïnstrueerd om de volledige hoeveelheid Xolair te injecteren volgens de instructies voor gebruik in de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Algemeen
Omalizumab is niet geïndiceerd voor de behandeling van acute astma-exacerbaties, acute bronchospasmen of status asthmaticus.
Omalizumab is niet onderzocht bij patiënten met hyper-ImmunoglobulineE-syndroom of allergische bronchopulmonaire aspergillose of voor de preventie van anafylactische reacties waaronder die reacties die worden veroorzaakt door voedselallergie, atopische dermatitis of allergische rhinitis. Omalizumab is niet geïndiceerd voor de behandeling van deze aandoeningen.
Behandeling met omalizumab is niet onderzocht bij patiënten met auto-immuunziekten, immuuncomplexafhankelijke aandoeningen of reeds bestaande nier- of leverinsufficiëntie (zie rubriek 4.2). Voorzichtigheid is geboden bij toediening van omalizumab aan deze patiëntenpopulaties.
Abrupte beëindiging van systemische of geïnhaleerde corticosteroïden na de start van de omalizumab behandeling bij allergisch astma of CRSwNP wordt niet aanbevolen. De vermindering van de corticosteroïden moet uitgevoerd worden onder het directe toezicht van een arts en het kan nodig zijn om deze geleidelijk uit te voeren.
Immuunsysteemaandoeningen
Allergische reacties type I
Type I lokale of systemische allergische reacties, waaronder anafylaxie en anafylactische shock, kunnen voorkomen als omalizumab wordt gebruikt, zelfs na langdurige behandeling. Echter, de meeste van deze reacties traden op binnen twee uur na de eerste en volgende omalizumab injecties, maar sommige begonnen twee uur en zelfs 24 uur na de injectie. De meerderheid van de anafylactische reacties trad op binnen de eerste 3 doses van omalizumab. Daarom moeten de eerste 3 doses van omalizumab door, of onder supervisie van, een beroepsbeoefenaar in de gezondheidszorg worden toegediend. Een voorgeschiedenis van anafylaxie die niet gerelateerd is aan omalizumab kan een risicofactor zijn voor het optreden van anafylaxie na toediening van omalizumab. Daarom moet omalizumab bij patiënten met een bekende voorgeschiedenis van anafylaxie toegediend worden door een beroepsbeoefenaar in de gezondheidszorg, die geneesmiddelen voor de behandeling van anafylactische reacties altijd voor onmiddellijk gebruik beschikbaar moet hebben na toediening van omalizumab. Als er een anafylactische of andere ernstige allergische reactie optreedt, moet de toediening van omalizumab onmiddellijk gestaakt worden en een passende behandeling worden gestart. Patiënten dienen te worden geïnformeerd dat dergelijke reacties mogelijk zijn en dat onmiddellijke medische hulp gezocht dient te worden indien zich allergische reacties voordoen.
In klinische studies zijn antilichamen tegen omalizumab waargenomen bij een klein aantal patiënten (zie rubriek 4.8). De klinische relevantie van anti-omalizumab antilichamen is niet duidelijk.
Serumziekte
Serumziekte en serumziekte-achtige reacties, wat vertraagde allergische type III reacties zijn, zijn waargenomen bij patiënten, die worden behandeld met gehumaniseerde monoklonale antilichamen waaronder omalizumab. Het veronderstelde pathofysiologische mechanisme omvat immuuncomplexvorming en –depositie door de ontwikkeling van antilichamen tegen omalizumab. Kenmerkend verschenen de eerste symptomen 1-5 dagen na toediening van de eerste of daaropvolgende injecties, ook na langdurige behandeling. Symptomen, die wijzen op serumziekte omvatten artritis/artralgie, rash (urticaria of andere vormen), koorts en lymfadenopathie. Antihistaminica en corticosteroïden kunnen zinvol zijn bij voorkoming of behandeling van deze aandoening en patiënten dienen geadviseerd te worden ieder verdacht symptoom te melden.
Churg-Strauss syndroom en hypereosinofiel syndroom
Patiënten met ernstig astma vertonen zelden het systemisch hypereosinofiel syndroom of allergische eosinofiele granulomateuze vasculitis (Churg-Strauss syndroom), beide aandoeningen worden gewoonlijk behandeld met systemische corticosteroïden.
In zeldzame gevallen kunnen patiënten die met geneesmiddelen tegen astma, waaronder omalizumab, worden behandeld systemische eosinofilie en vasculitis vertonen of ontwikkelen. Deze gevallen hangen veelal samen met een reductie van orale corticosteroïd therapie.
Bij deze patiënten moeten de artsen alert zijn op het ontwikkelen van uitgesproken eosinofilie, vasculitische rash, verslechtering van pulmonale symptomen, paranasale sinusafwijkingen, cardiale complicaties en/of neuropathie.
Beëindiging van de omalizumab behandeling dient overwogen te worden bij alle ernstige gevallen met de bovengenoemde immuunsysteemafwijkingen.
Parasitaire (worm)infecties
Het is mogelijk dat IgE betrokken is bij de immunologische respons op sommige worminfecties. Bij patiënten met een chronisch hoog risico op worminfecties werd in een placebogecontroleerde studie een geringe toename waargenomen in infectiefrequentie bij gebruik van omalizumab, hoewel het verloop, de ernst en de respons op de behandeling van de infectie ongewijzigd bleven. De worm-infectiefrequentie in het totale klinische programma, dat niet was opgezet om zulke infecties te detecteren, was minder dan 1 op de 1.000 patiënten. Desalniettemin is voorzichtigheid gerechtvaardigd bij patiënten met een hoog risico op worminfecties, vooral wanneer zij naar gebieden reizen waar worminfecties endemisch zijn. Als patiënten niet reageren op de aanbevolen behandeling met anthelminthica, dient stopzetten van omalizumab overwogen te worden.
Personen met een overgevoeligheid voor latex (voorgevulde spuit)
Het verwijderbare beschermkapje van de voorgevulde spuit bevat een derivaat van natuurlijk latexrubber. Tot op heden is er geen natuurlijk latexrubber aangetroffen in het verwijderbare beschermkapje. Het gebruik van Xolair oplossing voor injectie in een voorgevulde spuit is echter niet onderzocht bij personen met een overgevoeligheid voor latex en daarom is er een mogelijk risico op overgevoeligheidsreacties welke niet volledig uitgesloten kan worden.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Omdat IgE betrokken kan zijn bij de immunologische respons tegen sommige worminfecties, kan omalizumab indirect de werkzaamheid van geneesmiddelen voor de behandeling van worminfecties of andere parasitaire infecties verminderen (zie rubriek 4.4).
Cytochroom P450-enzymen, effluxpompen en eiwitbindingsmechanismen zijn niet betrokken bij de klaring van omalizumab; daarom is de kans op interacties gering. Geneesmiddel- of vaccininteractiestudies zijn niet uitgevoerd met omalizumab. Er is geen farmacologische reden om te verwachten dat de gewoonlijk voorgeschreven geneesmiddelen, die gebruikt worden bij de behandeling van astma of CRSwNP, interacties met omalizumab zullen opleveren.
Allergisch astma
In klinische studies werd omalizumab doorgaans gebruikt in combinatie met inhalatiecorticosteroïden en orale corticosteroïden, kortwerkende en langwerkende inhalatie bèta-agonisten, leukotriënenantagonisten, theofylline en orale antihistaminica. Er waren geen aanwijzingen dat de veiligheid van omalizumab veranderd werd door deze andere veelvuldig gebruikte anti-astma geneesmiddelen. Er zijn beperkte gegevens beschikbaar over het gebruik van omalizumab in combinatie met specifieke immunotherapie (hyposensibilisatietherapie). In een klinische studie waarin omalizumab samen met immunotherapie was toegediend, waren de veiligheid en werkzaamheid van omalizumab in combinatie met specifieke immunotherapie niet verschillend van die van omalizumab alleen.
Chronische rinosinusitis met neuspoliepen (CRSwNP)
In klinische onderzoeken werd omalizumab volgens protocol gebruikt in combinatie met mometason-neusspray. Andere geneesmiddelen die vaak gelijktijdig werden gebruikt waren andere intranasale corticosteroïden, luchtwegverwijders, antihistaminica, leukotriënenreceptorantagonisten, adrenergica/sympathicomimetica en lokale nasale anesthetica. Er was geen indicatie dat de veiligheid van omalizumab veranderde door het gelijktijdige gebruik van deze veel gebruikte geneesmiddelen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Een matige hoeveelheid gegevens over zwangere vrouwen (tussen 300 tot
1.000 zwangerschapsuitkomsten), gebaseerd op zwangerschapsregister- en spontane postmarketing meldingen, duidt niet op misvormende of foetale/neonatale toxiciteit. Een prospectief zwangerschapsregisteronderzoek (EXPECT) bij 250 zwangere vrouwen met astma die blootgesteld waren aan omalizumab liet een vergelijkbare prevalentie van ernstige aangeboren afwijkingen zien (8,1% vs. 8,9%) bij EXPECT-patiënten en patiënten met dezelfde aandoening (matige of ernstige astma). Interpretatie van de gegevens wordt bemoeilijkt door methodologische beperkingen van het onderzoek, waaronder het geringe aantal patiënten en de niet-gerandomiseerde opzet.
Omalizumab passeert de placentabarrière. De resultaten van dieronderzoek duiden echter niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
Omalizumab is in verband gebracht met leeftijdsgebonden vermindering in het aantal trombocyten bij niet-humane primaten, waarbij jongere dieren relatief gevoeliger bleken (zie rubriek 5.3).
Indien klinisch geïndiceerd, kan het gebruik van omalizumab tijdens de zwangerschap worden overwogen.
Borstvoeding
Immunoglobulinen G (IgG’s) worden gevonden in moedermelk en daarom wordt verwacht dat omalizumab in de moedermelk aanwezig zal zijn. Uit beschikbare gegevens bij niet-humane primaten blijkt dat omalizumab in melk wordt uitgescheiden (zie rubriek 5.3).
Het EXPECT-onderzoek liet geen nadelige effecten zien bij 154 zuigelingen die blootgesteld waren aan omalizumab tijdens de zwangerschap en via de borstvoeding. Interpretatie van de gegevens wordt bemoeilijkt door methodologische beperkingen van het onderzoek, waaronder het geringe aantal patiënten en de niet-gerandomiseerde opzet.
Na orale inname worden IgG’s gemetaboliseerd via proteolyse in de darmen en hebben ze een slechte beschikbaarheid. Er worden geen effecten op met moedermelk gevoede pasgeborene/zuigelingen verwacht. Daarom kan het gebruik van omalizumab tijdens borstvoeding worden overwogen, indien klinisch geïndiceerd.
Vruchtbaarheid
Er zijn geen gegevens over vruchtbaarheid bij de mens voor omalizumab. In speciaal ontworpen niet-klinische fertiliteitsstudies bij niet-humane primaten, waaronder studies naar het paren, werd er geen verminderde mannelijke of vrouwelijke vruchtbaarheid waargenomen na herhaalde doses met omalizumab bij dosisniveaus tot 75 mg/kg. Verder was er geen genotoxiciteit waargenomen in een afzonderlijke niet-klinische genotoxiciteitsstudie.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Omalizumab heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Allergisch astma en chronische rinosinusitis met neuspoliepen (CRSwNP)
Samenvatting van het veiligheidsprofiel
Tijdens klinische studies bij allergisch astma bij volwassen en adolescente patiënten van 12 jaar en ouder waren de meest frequent gemelde bijwerkingen hoofpijn en reacties op de injectieplaats, waaronder pijn op de injectieplaats, zwelling, erytheem en pruritus. In klinische studies bij kinderen van 6 tot 12 jaar waren de meest frequent gemelde bijwerkingen hoofdpijn, koorts en pijn in de bovenbuik. De meeste reacties waren mild of matig qua ernst. In klinische onderzoeken bij patiënten van 18 jaar en ouder met CRSwNP waren de meest gemelde bijwerkingen hoofdpijn, duizeligheid, artralgie, pijn in de bovenbuik en reacties op de injectieplaats.
Samenvatting van de bijwerkingen in tabelvorm
Tabel 4 geeft de bijwerkingen weer, die gerapporteerd zijn in klinische studies bij patiënten met allergisch astma en CRSwNP, die behandeld zijn met Xolair en van wie veiligheidsgegevens zijn verzameld, ingedeeld naar MedDRA systeem/orgaanklasse en naar frequentie. Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst. Frequenties zijn gedefinieerd als: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000) en zeer zelden (<1/10.000). Bijwerkingen die gemeld zijn in het postmarketing kader zijn vermeld met de frequentie “niet bekend” (kan met de beschikbare gegevens niet worden bepaald).
Tabel 4 Bijwerkingen bij allergisch astma en CRSwNP
| Infecties en parasitaire aandoeningen | |
| Soms Zelden | Faryngitis Parasitaire infectie |
| Bloed- en lymfestelselaandoeningen | |
| Niet bekend | Idiopathische trombocytopenie, waaronder ernstige gevallen |
| Immuunsysteemaandoeningen | |
Zelden Niet bekend | Anafylactische reactie, andere ernstige allergische aandoeningen, ontwikkeling van anti-omalizumab antilichamen Serumziekte, met mogelijk koorts en lymfadenopathie |
| Zenuwstelselaandoeningen | |
| Vaak Soms | Hoofdpijn* Syncope, paresthesie, slaperigheid, duizeligheid# |
| Bloedvataandoeningen | |
| Soms | Posturale hypotensie, flushing |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
Soms Zelden Niet bekend | Allergische bronchospasme, hoesten Larynxoedeem Allergische granulomateuze vasculitis (d.w.z. Churg-Strauss syndroom) |
| Maagdarmstelselaandoeningen | |
| Vaak Soms | Pijn in bovenbuik**,# Dyspeptische tekenen en symptomen, diarree, misselijkheid |
| Huid- en onderhuidaandoeningen | |
Soms Zelden Niet bekend | Fotosensitiviteit, urticaria, rash, pruritus Angio-oedeem Alopecia |
| Skeletspierstelsel- en bindweefselaandoeningen | |
Vaak Zelden Niet bekend | Artralgie† Systemische lupus erythematodes (SLE) Myalgie, zwelling van gewricht |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
Zeer vaak Vaak Soms | Koorts** Reacties op de injectieplaats zoals zwelling, erytheem, pijn, pruritus Influenza-achtige ziekte, opgezwollen armen, gewichtstoename, vermoeidheid |
*: zeer vaak voorkomend bij kinderen van 6 tot 12 jaar
**: bij kinderen van 6 tot 12 jaar
#: Vaak bij onderzoeken bij neuspoliepen
†: Onbekend bij onderzoeken bij allergisch astma
Beschrijving van geselecteerde bijwerkingen
Immuunsysteemaandoeningen
Voor verdere informatie, zie rubriek 4.4.
Anafylaxie
Anafylactische reacties waren zeldzaam in klinische studies. Echter, na een cumulatieve zoekopdracht in de veiligheidsdatabank is in postmarketinggegevens een totaal van 898 anafylaxiegevallen gevonden. Gebaseerd op een geschatte blootstelling van 566.923 patiëntenbehandelingsjaren resulteert dit in een meldingspercentage van ongeveer 0,20%.
Arteriële trombo-embolie (ATE)
In gecontroleerde klinische studies en tijdens interimanalyses van een observationele studie werd er een numerieke onevenwichtigheid in gevallen van ATE waargenomen. Het samengestelde eindpunt ATE werd gedefinieerd als beroerte, transient ischaemic attack (TIA), myocardinfarct, instabiele angina pectoris en cardiovasculaire sterfte (waaronder dood door onbekende oorzaak). Bij de uiteindelijke analyse van de observationele studie was de incidentie van ATE per 1.000 patiëntjaren 7,52 (115/15.286 patiëntjaren) voor met Xolair behandelde patiënten en 5,12 (51/9.963 patiëntjaren) voor controlepatiënten. In een multivariate analyse corrigerend voor aanwezige baseline cardiovasculaire risicofactoren was de hazard ratio 1,32 (95% betrouwbaarheidsinterval 0,91-1,91). Bij een afzonderlijke analyse van samengevoegde klinische studies, die alle gerandomiseerde, dubbelblinde, placebogecontroleerde klinische studies die 8 weken of langer duurden omvatte, was de incidentie van ATE per 1.000 patiëntjaren 2,69 (5/1.856 patiëntjaren) voor met Xolair behandelde patiënten en 2,38 (4/1.680 patiëntjaren) voor placebo patiënten (rate ratio 1,13, 95% betrouwbaarheidsinterval 0,24-5,71).
Trombocyten
In klinische studies hadden enkele patiënten een bloedplaatjestelling onder de ondergrens van het normale laboratoriuminterval. Er zijn geïsoleerde gevallen gemeld van idiopathische trombocytopenie, waaronder ernstige gevallen, in het postmarketing kader.
Parasitaire infecties
Bij patiënten met een chronisch hoog risico op worminfecties werd in een placebogecontroleerde studie een geringe toename waargenomen in infectiefrequentie bij gebruik van omalizumab, die statistisch niet significant was. Het verloop, de ernst en de reactie op behandeling van infecties bleven ongewijzigd (zie rubriek 4.4).
Systemische lupus erythematodes
In klinische studies en postmarketing zijn gevallen van systemische lupus erythematodes (SLE) gemeld bij patiënten met matige tot ernstige astma en CSU. De pathogenese van SLE is niet goed bekend.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen maximaal verdraagbare dosis van Xolair vastgesteld. Enkelvoudige intraveneuze doses tot maximaal 4.000 mg zijn toegediend aan patiënten zonder aanwijzingen voor dosisbeperkende toxiciteiten. De hoogste cumulatieve dosis aan patiënten toegediend, was 44.000 mg over een periode van 20 weken en deze dosis heeft niet geleid tot ongunstige acute effecten.
Als er vermoeden is van een overdosis, dient de patiënt te worden gecontroleerd op afwijkende tekenen of symptomen. Medische behandeling dient te worden gezocht en op geschikte wijze ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Geneesmiddelen tegen obstructieve luchtwegaandoeningen, andere systemische geneesmiddelen tegen obstructieve luchtwegaandoeningen, ATC-code: R03DX05
Werkingsmechanisme
Omalizumab is een gehumaniseerd monoklonaal antilichaam vervaardigd met behulp van DNA-recombinatietechniek dat selectief bindt aan humaan immuunglobuline-E (IgE) en binding van IgE aan FcεRI (receptor met hoge affiniteit voor IgE) op basofielen en mestcellen voorkomt, waardoor de hoeveelheid vrij IgE, die beschikbaar is om een allergische cascade teweeg te brengen, vermindert. Het is een IgG1-kappa antilichaam dat humane raamwerkregio’s (framework regions) bevat met complementair-bepalende domeinen van een murien moederantilichaam dat bindt aan IgE.
Behandeling met omalizumab bij atopische proefpersonen leidde tot een duidelijke vermindering van het aantal FcεRI-receptoren op basofielen. Omalizumab remt de IgE-gemedieerde ontsteking, zoals blijkt uit een verminderd aantal bloed- en weefsel-eosinofielen en verminderde ontstekingsmediatoren, waaronder IL-4, IL-5 en IL-13 door aangeboren, adaptieve en niet-immuuncellen.
Farmacodynamische effecten
Allergisch astma
De in vitro afgifte van histamine uit basofielen, geïsoleerd uit met omalizumab behandelde proefpersonen, na stimulatie met een allergeen, verminderde met ongeveer 90% in vergelijking tot de waarden voorafgaand aan behandeling.
In klinische studies bij patiënten met allergisch astma werden vrije IgE-serumspiegels op dosisafhankelijke wijze binnen een uur na de eerste dosis verlaagd en tussen doses gehandhaafd. Een jaar na stopzetten van het toedienen van omalizumab zijn de IgE-spiegels teruggekeerd naar het niveau van voor de behandeling, zonder dat rebound in IgE-spiegels werd waargenomen na volledige klaring van het geneesmiddel.
Chronische rinosinusitis met neuspoliepen (CRSwNP)
In klinische onderzoeken bij patiënten met CRSwNP leidde de behandeling met omalizumab tot een verlaging van serumvrij IgE (ongeveer 95%) en een verhoging van totaal IgE in het serum, in dezelfde mate als waargenomen bij patiënten met allergisch astma. De totaal IgE-spiegels in serum stegen als gevolg van de vorming van omalizumab-IgE-complexen die een langzamere eliminatiesnelheid hebben in vergelijking met vrij IgE.
Klinische werkzaamheid en veiligheid
Allergisch astma
Volwassenen en adolescenten van 12 jaar en ouder
De werkzaamheid en veiligheid van omalizumab werden aangetoond in een 28-weekse dubbelblinde, placebogecontroleerde studie (studie 1) met 419 personen van 12-79 jaar met ernstig allergisch astma, die een verminderde longfunctie hadden (FEV1 40-80% van de voorspelde waarde) en die hun astmasymptomen slecht onder controle hadden ondanks behandeling met hoge doses inhalatiecorticosteroïden en een langwerkende bèta-2-agonist. Patiënten die in aanmerking kwamen, hadden last gehad van meervoudige astma-exacerbaties, waarvoor behandeling met systemische corticosteroïden noodzakelijk was, of waren in het jaar ervoor in het ziekenhuis opgenomen of op de eerstehulpafdeling geweest als gevolg van een ernstige astma-exacerbatie ondanks ononderbroken behandeling met hoge doses corticosteroïden en een langwerkende bèta-2-agonist. Omalizumab of placebo werden subcutaan toegediend als aanvullende therapie naast >1.000 microgram beclometasondipropionaat (of gelijkwaardig) plus een langwerkende bèta-2-agonist. Onderhoudsbehandelingen met orale corticosteroïden, theofylline en leukotriënenantagonisten waren toegestaan (resp. 22%, 27% en 35% van de patiënten).
Het aantal astma-exacerbaties over de behandelingsperiode, waarvoor rescue-behandeling met systemische corticosteroïden noodzakelijk was, vormde het primaire eindpunt. Omalizumab reduceerde het aantal astma-exacerbaties met 19% (p = 0,153). Verdere evaluaties die statistische significantie (p<0,05) lieten zien in het voordeel van omalizumab omvatten reducties in ernstige exacerbaties (waarbij de longfunctie van de patiënt gereduceerd was tot minder dan 60% van de persoonlijke capaciteit en systemische corticosteroïden nodig waren) en aan astma gerelateerde spoedbezoeken (bestaande uit ziekenhuisopnamen, bezoeken aan eerstehulpafdelingen en niet-geplande doktersbezoeken), en verbeteringen in de algemene evaluatie door de arts op doeltreffendheid van de behandeling, astma gerelateerde kwaliteit van leven (AQL), astmasymptomen en longfunctie.
In een subgroepanalyse was het meer waarschijnlijk dat patiënten met een totaal IgE ≥76 IE/ml voor de behandeling een klinisch betekenisvol voordeel van omalizumab ervaarden. Bij deze patiënten in studie 1 reduceerde omalizumab het aantal astma-exacerbaties met 40% (p = 0,002). Daarnaast waren er meer patiënten die een klinische betekenisvolle respons hadden in de totaal IgE ≥76 IE/ml populatie door het omalizumab ernstig astma programma heen. Tabel 5 omvat de resultaten van de studie 1 populatie.
Tabel 5 Resultaten van studie 1
Totale studie 1 populatie
Omalizumab
N=209
Placebo N=210 Astma-exacerbaties
Aantal per patiënt per 28-weken
periode
0,74 0,92
% reductie, p-waarde voor ratio
van het aantal per patiënt
19,4%, p = 0,153
Ernstige astma-exacerbaties
Aantal per patiënt per 28-weken
periode
0,24 0,48
% reductie, p-waarde voor ratio
van het aantal per patiënt
50,1%, p = 0,002
Spoedbezoeken
Aantal per patiënt per 28-weken
periode
0,24 0,43
% reductie, p-waarde voor ratio
van het aantal per patiënt
43,9%, p = 0,038
Algemene evaluatie door de arts
% responders* 60,5% 42,8%
p-waarde** <0,001
AQL verbetering
% patiënten ≥0,5 verbetering 60,8% 47,8%
p-waarde 0,008
* duidelijke verbetering of complete controle
** p-waarde voor de totale verdeling van de beoordeling
In studie 2 werden de werkzaamheid en veiligheid van omalizumab onderzocht in een populatie met 312 personen met ernstig allergisch astma, die overeenkwam met de populatie in studie 1. Behandeling met omalizumab in deze open-label studie leidde tot een vermindering van 61% van het aantal klinisch significante astma-exacerbaties in vergelijking met de huidige astmabehandeling alleen.
In vier bijkomende grote placebogecontroleerde ondersteunende studies van 28 tot 52 weken met 1.722 volwassenen en adolescenten (studies 3, 4, 5 en 6) werden de werkzaamheid en veiligheid van omalizumab bij patiënten met ernstig persistent astma onderzocht. De meeste patiënten waren niet goed onder controle, maar kregen minder gelijktijdige astmamedicatie dan patiënten in studies 1 of 2. In studies 3-5 vormden exacerbaties het primaire eindpunt, terwijl in studie 6 hoofdzakelijk besparing van inhalatiecorticosteroïden werd onderzocht.
In studie 3, 4 en 5 hadden patiënten behandeld met omalizumab reducties van het aantal astma-exacerbaties van respectievelijk 37,5% (p=0,027), 40,3% (p<0,001) en 57,6% (p<0,001) in vergelijking met placebo.
In studie 6 waren significant meer ernstig allergisch astmapatiënten op omalizumab in staat om hun fluticasondosis te verlagen tot ≤500 microgram per dag zonder verslechtering van de astmacontrole (60,3%) vergeleken met de placebogroep (45,8%, p<0,05).
Scores voor kwaliteit van leven werden gemeten met behulp van de Juniper’s astma gerelateerde kwaliteit van leven vragenlijst. Voor alle zes studies was er een statistisch significante verbetering in de scores voor kwaliteit van leven vanaf de aanvang voor de omalizumab patiënten in vergelijking met de placebo- of controlegroep.
Algemene evaluatie door de arts op doeltreffendheid van de behandeling:
In vijf van de hierboven beschreven studies werd de algemene evaluatie door de arts gemeten als een brede maat voor astmacontrole uitgevoerd door de behandelende arts. De arts kon rekening houden met PEF (expiratoire piekstroom), symptomen overdag en ’s nachts, gebruik van “rescue”-geneesmiddel, spirometrie en exacerbaties. In alle vijf studies oordeelde men dat een statistisch significant groter aantal van de patiënten op omalizumab ofwel een duidelijke verbetering van hun astma bereikt hadden of hun astma volledig onder controle hadden ten opzichte van placebo.
Kinderen van 6 tot 12 jaar
De primaire onderbouwing voor veiligheid en werkzaamheid van omalizumab in de leeftijdsgroep 6 tot 12 jaar is afkomstig van één gerandomiseerde, dubbelblinde, placebogecontroleerde, multicenter studie (studie 7).
Studie 7 was een placebogecontroleerde studie met een specifieke patiëntensubgroep (N=235), zoals gedefinieerd in de huidige indicatie, die werden behandeld met hoge dosis inhalatiecorticosteroïden (≥500 µg/dag fluticason-equivalent) plus langwerkend bèta-agonist.
Een klinisch significante exacerbatie werd gedefinieerd als een verslechtering van de astmasymptomen naar het klinische oordeel van de onderzoeker, waarvoor een verdubbeling van de uitgangsdosering van inhalatiecorticosteroïden voor ten minste 3 dagen en/of behandeling met systemische (oraal of intraveneus) “rescue”-corticosteroïden voor ten minste 3 dagen vereist is.
In de specifieke patiëntensubgroep op hoge dosis inhalatiecorticosteroïden, had de omalizumab-groep een statistisch significant lager aantal klinisch relevante astma-exacerbaties in vergelijking met de placebogroep. Na 24 weken gaf het verschil in aantal tussen de behandelgroepen een verlaging van 34% (ratio van het aantal 0,662, p = 0,047) weer voor omalizumab-patiënten ten opzichte van placebo. In de tweede dubbelblinde 28 weken durende behandelingsperiode gaf het verschil in aantal tussen de behandelgroepen een verlaging van 63% (ratio van het aantal 0,37, p<0,001) weer voor omalizumab-patiënten ten opzichte van placebo.
Tijdens de 52-weken durende dubbelblinde behandelingsperiode (met inbegrip van de 24 weken durende fase van corticosteroïden in vaste dosis en de 28 weken durende corticosteroïd aanpassingsfase) gaven de verschillen in aantallen tussen de behandelgroepen een relatieve verlaging van 50% (ratio van het aantal 0,504, p<0,001) in exacerbaties voor omalizumab-patiënten.
De omalizumab-groep had meer afnames in gebruik van bèta-agonist “rescue”-geneesmiddel in vergelijking met de placebogroep aan het einde van de 52 weken durende behandelingsperiode, hoewel het verschil tussen de behandelingsgroepen niet statistisch significant was. Voor de totale evaluatie van behandelingsdoeltreffendheid aan het einde van de 52 weken durende dubbelblinde behandelingsperiode in de subgroep van ernstige patiënten op hoge dosis inhalatiecorticosteroïden plus langwerkende bèta-agonisten, was het patiëntenaandeel met een “uitstekende” behandelingsdoeltreffendheid groter, en de patiëntenaandelen met “matige” of “slechte” behandelingsdoeltreffendheid waren kleiner in de omalizumab-groep dan in de placebogroep, het verschil tussen de groepen was statistisch significant (p<0,001), terwijl er geen verschillen waren in de subjectieve scores voor kwaliteit van leven tussen de omalizumab- en placebogroepen.
Chronische rinosinusitis met neuspoliepen (CRSwNP)
De veiligheid en werkzaamheid van omalizumab werden onderzocht in twee gerandomiseerde, dubbelblinde, placebo-gecontroleerde onderzoeken bij patiënten met CRSwNP (tabel 7). Patiënten kregen subcutaan elke 2 of 4 weken omalizumab of placebo (zie rubriek 4.2). Alle patiënten kregen gedurende de hele studie intranasale mometasontherapie. Eerdere sinonasale chirurgie of eerder gebruik van systemische corticosteroïden waren niet vereist voor inclusie in de onderzoeken. Patiënten kregen gedurende 24 weken omalizumab of placebo, gevolgd door een follow-upperiode van 4 weken. Demografische gegevens en baseline-kenmerken, inclusief allergische comorbiditeiten, worden beschreven in tabel 6.
Tabel 6 Demografische gegevens en baseline-kenmerken van onderzoeken bij neuspoliepen
| Parameter | Neuspolieponderzoek 1 N=138 | Neuspolieponderzoek 2 N=127 |
| Gemiddelde leeftijd (jaren) (SD) | 51,0 (13,2) | 50,1 (11,9) |
| % Man | 63,8 | 65,4 |
| Patiënten die het afgelopen jaar systemische corticosteroïden hebben gebruikt (%) | 18,8 | 26,0 |
| Bilaterale endoscopische neuspoliepscore (‘nasal polyp score’ NPS): gemiddelde (SD), bereik 0-8 | 6,2 (1,0) | 6,3 (0,9) |
| Neuscongestiescore (NCS): gemiddelde (SD), bereik 0-3 | 2,4 (0,6) | 2,3 (0,7) |
| Score van reukzin: gemiddelde (SD), bereik 0-3 | 2,7 (0,7) | 2,7 (0,7) |
SNOT-22 totale score: gemiddelde (SD) bereik 0-110 | 60,1 (17,7) | 59,5 (19,3) |
| Bloed-eosinofielen (cellen/µl): gemiddelde (SD) | 346,1 (284,1) | 334,6 (187,6) |
| Totaal IgE IE/ml: gemiddelde (SD) | 160,9 (139,6) | 190,2 (200,5) |
| Astma (%) | 53,6 | 60,6 |
| Mild (%) | 37,8 | 32,5 |
| Matig (%) | 58,1 | 58,4 |
| Ernstig (%) | 4,1 | 9,1 |
| Door aspirine verergerde respiratoire aandoening (AERD) (%) | 19,6 | 35,4 |
| Allergische rhinitis | 43,5 | 42,5 |
AERD = Aspirin Exacerbated Respiratory Disease; SD = standaarddeviatie; SNOT-22 = Sino-Nasal Outcome Test 22 Vragenlijst; IgE = Immunoglobuline E; IE = internationale eenheden. Voor NPS, NCS, en SNOT-22 duiden hogere scores op een grotere ernst van de ziekte.
De co-primaire eindpunten waren de bilaterale neuspoliepscore (NPS) en de gemiddelde dagelijkse score voor de neuscongestiescore (NCS) in week 24. In beide neuspolieponderzoeken 1 en 2 hadden patiënten die omalizumab kregen statisch significante grotere verbeteringen van de NPS in week 24 en wekelijkse gemiddelde NCS ten opzichte van baseline dan patiënten die placebo kregen. Resultaten van de neuspolieponderzoeken 1 en 2 zijn weergegeven in tabel 7.
Tabel 7 Verandering ten opzichte van baseline in week 24 in klinische scores van neuspolieponderzoek 1, neuspolieponderzoek 2 en gepoolde gegevens
Neuspoliep-
onderzoek 1
Neuspoliep- onderzoek 2
Neuspoliep gepoolde resultaten
Placebo Omalizumab Placebo Omalizumab Placebo Omalizumab
N 66 72 65 62 131 134 Neuspoliepscore Gemiddelde op baseline 6,32 6,19 6,09 6,44 6,21 6,31 Verandering van kleinste-
kwadratengemiddelde in
week 24
0,06 -1,08 -0,31 -0,90 -0,13 -0,99
Verschil (95% BI) -1,14 (-1,59; -0,69) -0,59 (-1,05; -0,12) -0,86 (-1,18; -0,54) p-waarde <0,0001 0,0140 <0,0001 7-daags gemiddelde van
de dagelijkse
neuscongestiescore
Gemiddelde op baseline 2,46 2,40 2,29 2,26 2,38 2,34 Verandering van kleinste-
kwadratengemiddelde in
week 24
-0,35 -0,89 -0,20 -0,70 -0,28 -0,80
Verschil (95% BI) -0,55 (-0,84; -0,25) -0,50 (-0,80; -0,19) -0,52 (-0,73; -0,31)
p-waarde 0,0004 0,0017 <0,0001 TNSS Gemiddelde op baseline 9,33 8,56 8,73 8,37 9,03 8,47 Verandering van kleinste-
kwadratengemiddelde in
week 24
-1,06 -2,97 -0,44 -2,53 -0,77 -2,75
Verschil (95% BI) -1,91 (-2,85; -0,96) -2,09 (-3,00; -1,18) -1,98 (-2,63; -1,33) p-waarde 0,0001 <0,0001 <0,0001 SNOT-22 Gemiddelde op baseline 60,26 59,82 59,80 59,21 60,03 59,54 Verandering van kleinste-
kwadratengemiddelde in
week 24
-8,58 -24,70 -6,55 -21,59 -7,73 -23,10
Verschil (95% BI) -16,12 (-21,86; -10,38) -15,04 (-21,26; -8,82) -15,36 (-19,57; -11,16) p-waarde <0,0001 <0,0001 <0,0001 (MID = 8.9) UPSIT Gemiddelde op baseline 13,56 12,78 13,27 12,87 13,41 12,82 Verandering van kleinste-
kwadratengemiddelde in
week 24
0,63 4,44 0,44 4,31 0,54 4,38
Verschil (95% BI) 3.81 (1,38; 6,24) 3,86 (1,57; 6,15) 3,84 (2,17; 5,51) p-waarde 0,0024 0,0011 <0,0001 BI = betrouwbaarheidsinterval; TNSS = Totale nasale symptoomscore; SNOT-22 = Sino-Nasal Outcome Test 22 Vragenlijst; UPSIT = University of Pennsylvania Smell Identification Test; MID = minimaal belangrijk verschil ‘minimal important difference’.
Figuur 1 Gemiddelde verandering ten opzichte van baseline in neuscongestiescore en gemiddelde verandering ten opzichte van baseline in neuspoliepscore per behandelingsgroep in neuspolieponderzoek 1 en -onderzoek 2
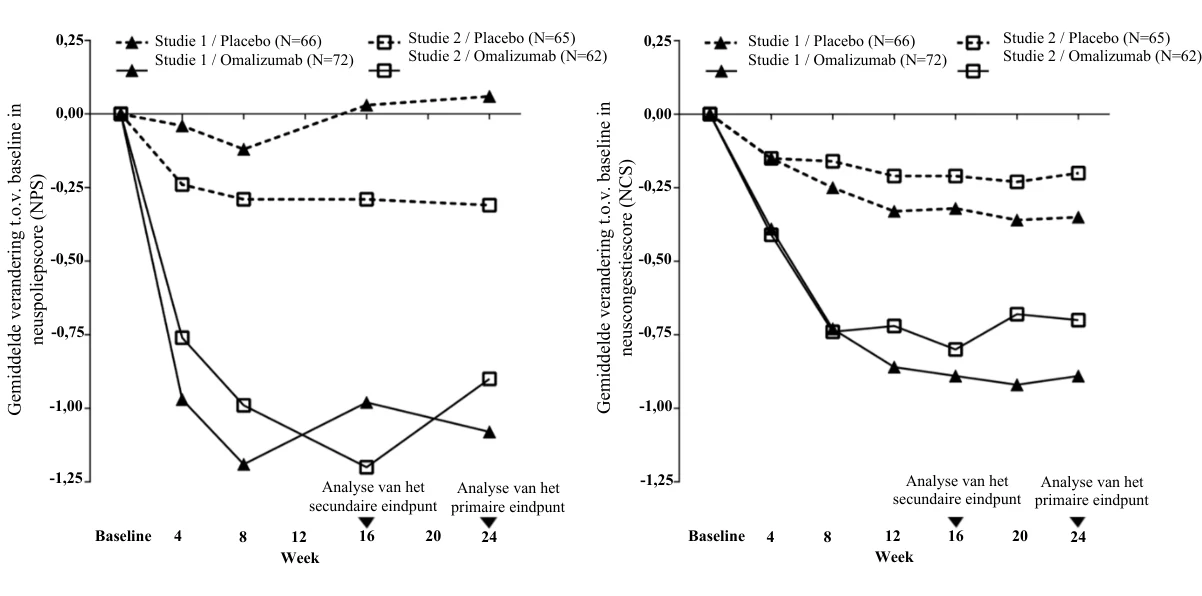
In een vooraf gespecificeerde gepoolde analyse van rescue-behandeling (systemische corticosteroïden gedurende ≥3 opeenvolgende dagen of nasale polypectomie) tijdens de behandelingsperiode van 24 weken, was het aantal patiënten dat een rescue-behandeling nodig had lager bij omalizumab vergeleken met placebo (2,3% versus 6,2% respectievelijk). De odds-ratio van een rescue-behandeling bij omalizumab in vergelijking met placebo was 0,38 (95% BI: 0,10; 1,49). In geen van beide onderzoeken werden sinonasale operaties gemeld.
De werkzaamheid en veiligheid op lange termijn van omalizumab bij patiënten met CRSwNP die hadden deelgenomen aan neuspoliepen-onderzoeken 1 en 2 werden beoordeeld in een open-label extensieonderzoek. Effectiviteitsdata uit dit onderzoek suggereren dat het klinische voordeel dat werd opgeleverd in week 24 aanhield tot week 52. Veiligheidsdata kwamen over het algemeen overeen met het bekende veiligheidsprofiel van omalizumab.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van omalizumab is onderzocht bij volwassen en adolescente patiënten met allergisch astma en ook bij volwassen patiënten met CRSwNP. De algemene farmacokinetische kenmerken van omalizumab zijn vergelijkbaar bij deze patiëntenpopulaties.
Absorptie
De gemiddelde absolute biologische beschikbaarheid van omalizumab na subcutane toediening is 62%. Na een enkelvoudige subcutane dosis aan volwassen en adolescente astmapatiënten werd omalizumab traag geabsorbeerd en werden piekconcentraties in het serum na gemiddeld 7-8 dagen bereikt. De farmacokinetiek van omalizumab neemt evenredig toe bij doses hoger dan 0,5 mg/kg. Na meervoudige doses omalizumab waren de oppervlaktes onder de serumconcentratie-versus-tijd-curve van dag 0 tot dag 14 bij steady state tot 6 maal groter dan die na de eerste dosis.
Toediening van Xolair geproduceerd als een gelyofiliseerde of vloeibare formulering resulteerde in vergelijkbare serumconcentratie-tijdsprofielen van omalizumab.
Distributie
In vitro vormt omalizumab complexen van beperkte omvang met IgE. Neerslaande complexen en complexen groter dan één miljoen Dalton in molecuulgewicht worden in vitro of in vivo niet
Studie 2 / Omalizumab (N=62) waargenomen. Het schijnbare distributievolume bij patiënten na subcutane toediening was 78 ± 32 ml/kg.
Eliminatie
Bij de klaring van omalizumab zijn zowel IgG-klaringsprocessen betrokken als klaring via specifieke binding en complexvorming met het target-ligand, IgE. Lever eliminatie van IgG omvat afbraak in het reticulo-endotheliaal systeem en endotheelcellen. Intact IgG wordt ook in gal uitgescheiden. Bij astmapatiënten was de gemiddelde eliminatiehalfwaardetijd van omalizumab in het serum 26 dagen waarbij de schijnbare klaring gemiddeld 2,4 ± 1,1 ml/kg/dag was. Daarnaast leverde verdubbeling van het lichaamsgewicht ongeveer een verdubbeling van de schijnbare klaring op.
Kenmerken van patiëntenpopulaties
Leeftijd, ras/etniciteit, geslacht, Body Mass Index
De populatie farmacokinetiek van omalizumab werd geanalyseerd om de effecten van demografische kenmerken te evalueren. Uit analyse van deze beperkte gegevens blijkt dat er geen dosisaanpassingen nodig zijn in relatie tot leeftijd (6-76 jaar voor patiënten met allergisch astma; 18 tot 75 jaar voor patiënten met CRSwNP), ras/etniciteit, geslacht of Body Mass Index (zie rubriek 4.2).
Nier- en leverinsufficiëntie
Er zijn geen farmacokinetische of farmacodynamische gegevens over patiënten met nier- of leverinsufficiëntie (zie rubrieken 4.2 en 4.4).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De veiligheid van omalizumab is bestudeerd in cynomolgus-apen, omdat omalizumab met dezelfde affiniteit bindt aan cynomolgus en menselijk IgE. Er zijn antilichamen voor omalizumab waargenomen bij sommige apen na herhaalde subcutane of intraveneuze toediening. Maar er werd geen duidelijke toxiciteit gezien zoals immuuncomplex-gemedieerde ziekten of complementafhankelijke cytotoxiciteit. Er waren geen aanwijzingen voor een anafylactische reactie als gevolg van mestceldegranulatie bij cynomolgus-apen.
Chronische toediening van omalizumab in doses van maximaal 250 mg/kg (ten minste 14 keer zoveel als de hoogste aanbevolen klinische dosis in mg/kg volgens de tabel met aanbevolen doseringen) werd goed verdragen door niet-humane primaten (zowel volwassen als onvolwassen dieren), met uitzondering van een dosisgerelateerde en leeftijdsafhankelijke afname in bloedplaatjes, waarbij jongere dieren gevoeliger bleken. De serumconcentratie die nodig is om een verlaging van 50% in bloedplaatjes te verkrijgen vanaf aanvangswaarde bij volwassen cynomolgus-apen, was ruwweg 4 tot 20 keer hoger dan de verwachte maximale klinische serumconcentraties. Daarnaast werden bij cynomolgus-apen acute bloedingen en ontstekingen waargenomen op de injectieplaatsen.
Er zijn geen formele carcinogeniciteitsstudies uitgevoerd met omalizumab.
Bij reproductiestudies bij cynomolgus-apen veroorzaakten subcutane doses tot maximaal 75 mg/kg per week (ten minste 8 keer zoveel als de hoogste aanbevolen klinische dosis in mg/kg gedurende een periode van 4 weken) geen maternale toxiciteit, embryotoxiciteit of teratogeniciteit bij toediening tijdens organogenese en hadden ook geen nadelige invloed op foetale of neonatale groei bij toediening tijdens late zwangerschap, bevalling en borstvoeding.
Omalizumab wordt uitgescheiden in de moedermelk van cynomolgus-apen. Omalizumabspiegels in melk vormden 0,15% van de maternale serumconcentratie.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Argininehydrochloride
Histidinehydrochloridemonohydraat
Histidine
Polysorbaat 20
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen.
6.3 Houdbaarheid
18 maanden.
Het product kan bij een temperatuur van 25°C worden bewaard gedurende een periode van in totaal 48 uur.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Xolair 75 mg oplossing voor injectie in een voorgevulde spuit (26-gauge gefixeerde naald, blauwe spuitbeschermer)
Xolair 75 mg oplossing voor injectie in een voorgevulde spuit wordt geleverd als 0,5 ml oplossing in een voorgevulde spuitcilinder (type I glas) met 26-gauge gefixeerde naald (roestvrij staal), (type I) zuigerstop en naalddop.
Verpakkingsgrootten: verpakkingen bevatten 1 voorgevulde spuit, en multiverpakkingen bevatten 4 (4 x 1) of 10 (10 x 1) voorgevulde spuiten.
Xolair 75 mg oplossing voor injectie in een voorgevulde spuit (27-gauge gefixeerde naald, blauwe zuiger)
Xolair 75 mg oplossing voor injectie in een voorgevulde spuit wordt geleverd als 0,5 ml oplossing in een voorgevulde spuitcilinder (type I glas) met 27-gauge gefixeerde naald (roestvrij staal), (type I) zuigerstop en naalddop.
Verpakkingsgrootten: verpakkingen bevatten 1 voorgevulde spuit, en multiverpakkingen bevatten 3 (3 x 1) of 6 (6 x 1) voorgevulde spuiten.
Xolair 75 mg oplossing voor injectie in een voorgevulde pen
Xolair 75 mg oplossing voor injectie in een voorgevulde pen wordt geleverd als 0,5 ml oplossing in een voorgevulde pencilinder (type I glas) met 27-gauge gefixeerde naald (roestvrij staal), (type I) zuigerstop en naalddop.
Verpakkingsgrootten: verpakkingen bevatten 1 voorgevulde pen, en multiverpakkingen bevatten 3 (3 x 1) of 6 (6 x 1) voorgevulde pennen.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Voorgevulde spuit
De voorgevulde spuit is voor eenmalig en individueel gebruik. Hij moet 30 minuten voor het injecteren uit de koelkast worden gehaald om hem op kamertemperatuur te laten komen.
Voorgevulde pen
De voorgevulde pen is voor eenmalig en individueel gebruik. Hij moet 30 minuten voor het injecteren uit de koelkast worden gehaald om hem op kamertemperatuur te laten komen.
Wegwerp instructies
Gooi de gebruikte spuit of pen onmiddellijk na gebruik weg in een naaldencontainer.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Xolair 75 mg oplossing voor injectie in een voorgevulde spuit
EU/1/05/319/005
EU/1/05/319/006
EU/1/05/319/007
EU/1/05/319/018
EU/1/05/319/019
EU/1/05/319/020
EU/1/05/319/031
EU/1/05/319/032
Xolair 75 mg oplossing voor injectie in een voorgevulde pen
EU/1/05/319/021
EU/1/05/319/022
EU/1/05/319/023
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 25 oktober 2005
Datum van laatste verlenging: 22 juni 2015
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.
Xolair 150 mg oplossing voor injectie in een voorgevulde spuitXolair 300 mg oplossing voor injectie in een voorgevulde spuitXolair 150 mg oplossing voor injectie in een voorgevulde pen
1. NAAM VAN HET GENEESMIDDEL
Xolair 150 mg oplossing voor injectie in een voorgevulde spuit
Xolair 300 mg oplossing voor injectie in een voorgevulde spuit
Xolair 150 mg oplossing voor injectie in een voorgevulde pen
Xolair 300 mg oplossing voor injectie in een voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Xolair 150 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat 150 mg omalizumab* in 1 ml oplossing.
Xolair 300 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat 300 mg omalizumab* in 2 ml oplossing.
Xolair 150 mg oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen bevat 150 mg omalizumab* in 1 ml oplossing.
Xolair 300 mg oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen bevat 300 mg omalizumab* in 2 ml oplossing.
*Omalizumab is een gehumaniseerd monoklonaal antilichaam geproduceerd in een zoogdiercellijn van een Chinese hamsterovarium (CHO) met behulp van DNA-recombinatietechniek.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectievloeistof)
Heldere tot licht opalescent, kleurloos tot licht bruingele oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Allergisch astma
Xolair is geïndiceerd voor gebruik bij volwassenen, adolescenten en kinderen (6 tot 12 jaar).
Xolair behandeling dient alleen te worden overwogen voor patiënten met overtuigend IgE (immunoglobuline E)-gemedieerd astma (zie rubriek 4.2).
Volwassenen en adolescenten (12 jaar en ouder)
Xolair is geïndiceerd als aanvullende behandeling om de astmacontrole te verbeteren bij patiënten met ernstig persistent allergisch astma, die een positieve huidtest hebben of in vitro reactiviteit vertonen tegen een permanent aanwezig aero-allergeen en die een verminderde longfunctie hebben (FEV1<80%) alsook overdag regelmatig symptomatisch zijn of ’s nachts wakker worden en die last hebben gehad van meerdere gedocumenteerde ernstige astma-exacerbaties ondanks de dagelijkse hoge dosis inhalatiecorticosteroïden, plus een geïnhaleerde langwerkende bèta-2-agonist.
Kinderen (6 tot 12 jaar)
Xolair is geïndiceerd als aanvullende behandeling om de astmacontrole te verbeteren bij patiënten met ernstig persistent allergisch astma, die een positieve huidtest hebben of in vitro reactiviteit vertonen tegen een permanent aanwezig aero-allergeen en overdag regelmatig symptomatisch zijn of ’s nachts wakker worden en die last hebben gehad van meerdere gedocumenteerde ernstige astma-exacerbaties ondanks de dagelijkse hoge dosis inhalatiecorticosteroïden, plus een geïnhaleerde langwerkende bèta-2-agonist.
Chronische rinosinusitis met neuspoliepen (‘Chronic rhinosinusitis with nasal polyps’ CRSwNP)
Xolair is geïndiceerd als aanvullende therapie met intranasale corticosteroïden (INC) voor de behandeling van volwassenen (18 jaar en ouder) met ernstige CRSwNP voor wie therapie met INC onvoldoende controle over de ziekte geeft.
Chronische spontane urticaria (CSU)
Xolair is geïndiceerd als aanvullende therapie voor de behandeling van chronische spontane urticaria bij volwassen en adolescente (12 jaar en ouder) patiënten die onvoldoende reageren op behandeling met H1-antihistaminica.
4.2 Dosering en wijze van toediening
Behandeling moet worden gestart door artsen die ervaring hebben in het stellen van de diagnose en de behandeling van ernstig persistent astma, ernstige chronische rinosinusitis met neuspoliepen (CRSwNP) of chronische spontane urticaria.
Dosering
Allergisch astma en chronische rinosinusitis met neuspoliepen (CRSwNP)
De dosering voor allergisch astma en CRSwNP volgt dezelfde doseringsprincipes. De geschikte dosis en frequentie van omalizumab voor deze aandoeningen wordt bepaald aan de hand van de aanvangswaarde van het IgE (IE/ml), die wordt gemeten vóór aanvang van de behandeling, en het lichaamsgewicht (kg). Vóór de toediening van de eerste dosis dient het IgE-gehalte van de patiënten te worden vastgesteld met behulp van een willekeurige commerciële test om het totaal serum-IgE te meten ter bepaling van de dosis. Op basis van deze metingen zou 75 tot 600 mg omalizumab in 1 tot 4 injecties nodig kunnen zijn voor elke toediening.
Bij patiënten met allergisch astma met een IgE op baseline lager dan 76 IE/ml is het minder waarschijnlijk dat zij voordeel ervaren (zie rubriek 5.1). Voorschrijvende artsen moeten zich ervan verzekeren dat volwassenen en adolescenten met een IgE lager dan 76 IE/ml en kinderen (6 tot 12 jaar) met een IgE lager dan 200 IE/ml een onmiskenbare in vitro reactiviteit (RAST) hebben op een permanent aanwezig allergeen voordat met de behandeling gestart wordt.
Zie tabel 1 voor een conversie-overzicht en tabellen 2 en 3 voor overzichten van de dosisbepaling.
Patiënten met aanvangswaarden van het IgE-gehalte of een lichaamsgewicht in kilogram, die buiten de limieten van de dosistabel vallen, mogen omalizumab niet krijgen.
De maximaal aanbevolen dosis is 600 mg omalizumab iedere twee weken.
Tabel 1 Conversie van dosis naar aantal voorgevulde spuiten/pennen*, aantal injecties** en totaal injectievolume voor iedere toediening
| Dosis (mg) | Aantal spuiten/pennen* | Aantal injecties | Totaal injectievolume (ml) | ||
| 75 mg | 150 mg | 300 mg* | |||
| 75 | 1 | 0 | 0 | 1 | 0,5 |
| 150 | 0 | 1 | 0 | 1 | 1,0 |
| 225 | 1 | 1 | 0 | 2 | 1,5 |
| 300 | 0 | 0 | 1 | 1 | 2,0 |
| 375 | 1 | 0 | 1 | 2 | 2,5 |
| 450 | 0 | 1 | 1 | 2 | 3,0 |
| 525 | 1 | 1 | 1 | 3 | 3,5 |
| 600 | 0 | 0 | 2 | 2 | 4,0 |
*Xolair 300 mg in een voorgevulde spuit en alle dosissterktes van Xolair in een voorgevulde pen zijn niet bedoeld voor gebruik bij patiënten jonger dan 12 jaar.
**Deze tabel geeft het minste aantal injecties voor de patiënten weer; er zijn echter andere doseringscombinaties van spuiten/pennen mogelijk om de gewenste dosis te behalen.
Tabel 2 TOEDIENING IEDERE 4 WEKEN. Omalizumab-doses (milligrammen per dosis)
toegediend via subcutane injectie iedere 4 weken
| Lichaamsgewicht (kg) | |
Aanvang s-waarde IgE (IE/ml) | ≥20-25* >25- 30* >30- 40 >40- 50 >50- 60 >60- 70 >70- 80 >80- 90 >90- 125 >125-150 |
≥30-100 >100-200 >200-300 >300-400 >400-500 >500-600 >600-700 >700-800 >800-900 >900- 1.000 >1.000-1.100 | 75 75 75 150 150 150 150 150 300 300 150 150 150 300 300 300 300 300 450 600 150 150 225 300 300 450 450 450 600 225 225 300 450 450 450 600 600 225 300 450 450 600 600 300 300 450 600 600 300 450 600 TOEDIENING IEDERE 2 WEKEN: ZIE TABEL 3 |
* Lichaamsgewicht onder 30 kg is niet onderzocht in de hoofdstudies voor CRSwNP.
Tabel 3 TOEDIENING IEDERE 2 WEKEN. Omalizumab-doses (milligrammen per dosis)
toegediend via subcutane injectie iedere 2 weken
Lichaamsgewicht (kg)
Aanvang
s-waarde
IgE
(IE/ml)
≥20-
25*
>25-
30*
>30-
>40-
>50-
>60-
>70-
>80-
>90-
>125-
≥30-100 TOEDIENING IEDERE 4 WEKEN:
ZIE TABEL 2
>100-200
>200-300 375
>300-400 450 525
>400-500 375 375 525 600
>500-600 375 450 450 600
>600-700 225 375 450 450 525
>700-800 225 225 300 375 450 450 525 600
>800-900 225 225 300 375 450 525 600
>900-
1.000
225 300 375 450 525 600
>1.000-
1.100
225 300 375 450 600
>1.100-
1.200
300 300 450 525 600 Onvoldoende gegevens beschikbaar voor dosisaanbeveling
>1.200-
1.300
300 375 450 525
>1.300-
1.500
300 375 525 600
* Lichaamsgewicht onder 30 kg was niet onderzocht in de hoofdstudies voor CRSwNP.
Behandelduur, opvolging en dosisaanpassingen
Allergisch astma
Xolair is bedoeld voor een langetermijnbehandeling. Klinische onderzoeken hebben aangetoond dat het ten minste 12-16 weken duurt voordat de behandeling doeltreffend is. 16 weken na starten van een behandeling met Xolair dienen patiënten te worden gecontroleerd door hun arts om de doeltreffendheid van de behandeling vast te stellen voordat volgende injecties worden toegediend. De beslissing om de behandeling voort te zetten, na week 16 of op een later tijdstip, dient te worden gebaseerd op het antwoord op de vraag of er een duidelijke verbetering in de totale astmacontrole te zien is (zie rubriek 5.1, Algemene evaluatie door de arts op doeltreffendheid van de behandeling).
Chronische rinosinusitis met neuspoliepen (CRSwNP)
In klinische onderzoeken naar CRSwNP werden na 4 weken veranderingen in de neuspoliepscore (NPS) en neuscongestiescore (NCS) waargenomen. De noodzaak om therapie voort te zetten moet periodiek worden herbeoordeeld op basis van de ernst van de ziekte van de patiënt en de mate van symptoomcontrole.
Allergisch astma en chronische rinosinusitis met neuspoliepen (CRSwNP)
Stopzetten van de behandeling zorgt doorgaans opnieuw voor verhoogde vrije IgE-gehaltes en daarmee geassocieerde symptomen tot gevolg. Totaal IgE-gehaltes zijn gedurende de behandeling verhoogd en blijven verhoogd tot een jaar na stopzetten van de behandeling. Daarom kan het opnieuw bepalen van IgE-gehaltes gedurende een behandeling niet worden gebruikt als richtlijn bij de dosisbepaling. De dosisbepaling na onderbrekingen van de behandeling gedurende minder dan een jaar dient te worden gebaseerd op serum-IgE-gehaltes, die zijn vastgesteld bij de initiële dosisbepaling. Totaal serum-IgE-gehaltes kunnen opnieuw worden bepaald ten behoeve van de dosisbepaling als een behandeling gedurende langer dan een jaar is onderbroken.
Doses dienen te worden aangepast bij significante veranderingen in lichaamsgewicht (zie tabellen 2 en 3).
Chronische spontane urticaria (CSU)
De aanbevolen dosis is 300 mg iedere 4 weken toegediend via subcutane injectie. Elke dosis van 300 mg wordt gegeven als één subcutane injectie van 300 mg of als twee subcutane injecties van 150 mg.
Voorschrijvers wordt een periodieke herbeoordeling van de noodzaak om de behandeling voort te zetten geadviseerd.
Klinische studie-ervaring met langetermijnbehandeling in deze indicatie wordt beschreven in rubriek 5.1.
Speciale populaties
Ouderen (65 jaar en ouder)
Er zijn slechts beperkte gegevens beschikbaar over het gebruik van omalizumab bij patiënten ouder dan 65 jaar, maar er zijn geen aanwijzingen dat oudere patiënten een andere dosis nodig hebben dan jongere volwassen patiënten.
Nier- of leverstoornis
Er zijn geen studies uitgevoerd waarbij het effect van een verminderde nier- of leverfunctie op de farmacokinetiek van omalizumab is bestudeerd. Aangezien het reticulo-endothelieel systeem (RES) de klaring van omalizumab bij klinische doses domineert, is het onwaarschijnlijk dat deze wordt gewijzigd door een nier- of leverstoornis. Hoewel geen specifieke dosisaanpassing wordt aanbevolen bij deze patiënten, dient omalizumab met voorzichtigheid te worden toegediend (zie rubriek 4.4).
Pediatrische patiënten
Bij allergisch astma zijn de veiligheid en werkzaamheid van omalizumab bij kinderen jonger dan 6 jaar niet vastgesteld. Er zijn geen gegevens beschikbaar.
Bij CRSwNP zijn de veiligheid en werkzaamheid van omalizumab bij patiënten jonger dan 18 jaar nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Bij CSU zijn de veiligheid en werkzaamheid van omalizumab bij kinderen jonger dan 12 jaar niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Uitsluitend voor subcutane toediening. Omalizumab mag niet intraveneus of intramusculair toegediend worden.
Xolair 300 mg in een voorgevulde spuit en alle dosissterktes van Xolair in een voorgevulde pen zijn niet bedoeld voor gebruik bij kinderen jonger dan 12 jaar. Xolair 75 mg in een voorgevulde spuit en Xolair 150 mg in een voorgevulde spuit kunnen worden gebruikt bij kinderen van 6 tot en met 11 jaar met allergisch astma.
Als er meer dan één injectie nodig om de benodigde dosis te behalen, moeten injecties worden verdeeld over twee of meer injectieplaatsen (tabel 1).
Patiënten zonder een bekende voorgeschiedenis van anafylaxie mogen Xolair zelf toedienen of toegediend krijgen door een verzorger vanaf de 4e dosis als de arts dit als passend beoordeelt (zie rubriek 4.4). De patiënt of verzorger moet getraind zijn in de juiste injectietechniek en het herkennen van vroege verschijnselen en klachten van ernstige allergische reacties.
Patiënten of verzorgers moeten worden geïnstrueerd om de volledige hoeveelheid Xolair te injecteren volgens de instructies voor gebruik in de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Algemeen
Omalizumab is niet geïndiceerd voor de behandeling van acute astma-exacerbaties, acute bronchospasmen of status asthmaticus.
Omalizumab is niet onderzocht bij patiënten met hyper-ImmunoglobulineE-syndroom of allergische bronchopulmonaire aspergillose of voor de preventie van anafylactische reacties waaronder die reacties die worden veroorzaakt door voedselallergie, atopische dermatitis of allergische rhinitis. Omalizumab is niet geïndiceerd voor de behandeling van deze aandoeningen.
Behandeling met omalizumab is niet onderzocht bij patiënten met auto-immuunziekten, immuuncomplexafhankelijke aandoeningen of reeds bestaande nier- of leverinsufficiëntie (zie rubriek 4.2). Voorzichtigheid is geboden bij toediening van omalizumab aan deze patiëntenpopulaties.
Abrupte beëindiging van systemische of geïnhaleerde corticosteroïden na de start van de omalizumab behandeling bij allergisch astma of CRSwNP wordt niet aanbevolen. De vermindering van de corticosteroïden moet uitgevoerd worden onder het directe toezicht van een arts en het kan nodig zijn om deze geleidelijk uit te voeren.
Immuunsysteemaandoeningen
Allergische reacties type I
Type I lokale of systemische allergische reacties, waaronder anafylaxie en anafylactische shock, kunnen voorkomen als omalizumab wordt gebruikt, zelfs na langdurige behandeling. Echter, de meeste van deze reacties traden op binnen twee uur na de eerste en volgende omalizumab injecties, maar sommige begonnen twee uur en zelfs 24 uur na de injectie. De meerderheid van de anafylactische reacties trad op binnen de eerste 3 doses van omalizumab. Daarom moeten de eerste 3 doses van omalizumab door, of onder supervisie van, een beroepsbeoefenaar in de gezondheidszorg worden toegediend. Een voorgeschiedenis van anafylaxie die niet gerelateerd is aan omalizumab kan een risicofactor zijn voor het optreden van anafylaxie na toediening van omalizumab. Daarom moet omalizumab bij patiënten met een bekende voorgeschiedenis van anafylaxie toegediend worden door een beroepsbeoefenaar in de gezondheidszorg, die geneesmiddelen voor de behandeling van anafylactische reacties altijd voor onmiddellijk gebruik beschikbaar moet hebben na toediening van omalizumab. Als er een anafylactische of andere ernstige allergische reactie optreedt, moet de toediening van omalizumab onmiddellijk gestaakt worden en een passende behandeling worden gestart. Patiënten dienen te worden geïnformeerd dat dergelijke reacties mogelijk zijn en dat onmiddellijke medische hulp gezocht dient te worden indien zich allergische reacties voordoen.
In klinische studies zijn antilichamen tegen omalizumab waargenomen bij een klein aantal patiënten (zie rubriek 4.8). De klinische relevantie van anti-omalizumab antilichamen is niet duidelijk.
Serumziekte
Serumziekte en serumziekte-achtige reacties, wat vertraagde allergische type III reacties zijn, zijn waargenomen bij patiënten, die worden behandeld met gehumaniseerde monoklonale antilichamen waaronder omalizumab. Het veronderstelde pathofysiologische mechanisme omvat immuuncomplexvorming en –depositie door de ontwikkeling van antilichamen tegen omalizumab. Kenmerkend verschenen de eerste symptomen 1-5 dagen na toediening van de eerste of daaropvolgende injecties, ook na langdurige behandeling. Symptomen, die wijzen op serumziekte omvatten artritis/artralgie, rash (urticaria of andere vormen), koorts en lymfadenopathie. Antihistaminica en corticosteroïden kunnen zinvol zijn bij voorkoming of behandeling van deze aandoening en patiënten dienen geadviseerd te worden ieder verdacht symptoom te melden.
Churg-Strauss syndroom en hypereosinofiel syndroom
Patiënten met ernstig astma vertonen zelden het systemisch hypereosinofiel syndroom of allergische eosinofiele granulomateuze vasculitis (Churg-Strauss syndroom), beide aandoeningen worden gewoonlijk behandeld met systemische corticosteroïden.
In zeldzame gevallen kunnen patiënten die met geneesmiddelen tegen astma, waaronder omalizumab, worden behandeld systemische eosinofilie en vasculitis vertonen of ontwikkelen. Deze gevallen hangen veelal samen met een reductie van orale corticosteroïd therapie.
Bij deze patiënten moeten de artsen alert zijn op het ontwikkelen van uitgesproken eosinofilie, vasculitische rash, verslechtering van pulmonale symptomen, paranasale sinusafwijkingen, cardiale complicaties en/of neuropathie.
Beëindiging van de omalizumab behandeling dient overwogen te worden bij alle ernstige gevallen met de bovengenoemde immuunsysteemafwijkingen.
Parasitaire (worm)infecties
Het is mogelijk dat IgE betrokken is bij de immunologische respons op sommige worminfecties. Bij patiënten met een chronisch hoog risico op worminfecties werd in een placebogecontroleerde studie bij allergische patiënten een geringe toename waargenomen in infectiefrequentie bij gebruik van omalizumab, hoewel het verloop, de ernst en de respons op de behandeling van de infectie ongewijzigd bleven. De worm-infectiefrequentie in het totale klinische programma, dat niet was opgezet om zulke infecties te detecteren, was minder dan 1 op de 1.000 patiënten. Desalniettemin is voorzichtigheid gerechtvaardigd bij patiënten met een hoog risico op worminfecties, vooral wanneer zij naar gebieden reizen waar worminfecties endemisch zijn. Als patiënten niet reageren op de aanbevolen behandeling met anthelminthica, dient stopzetten van omalizumab overwogen te worden.
Personen met een overgevoeligheid voor latex (voorgevulde spuit)
Het verwijderbare beschermkapje van deze voorgevulde spuit bevat een derivaat van natuurlijk latexrubber. Tot op heden is er geen natuurlijk latexrubber aangetroffen in het verwijderbare beschermkapje. Het gebruik van Xolair oplossing voor injectie in een voorgevulde spuit is echter niet onderzocht bij personen met een overgevoeligheid voor latex en daarom is er een mogelijk risico op overgevoeligheidsreacties welke niet volledig uitgesloten kan worden.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Omdat IgE betrokken kan zijn bij de immunologische respons tegen sommige worminfecties, kan omalizumab indirect de werkzaamheid van geneesmiddelen voor de behandeling van worminfecties of andere parasitaire infecties verminderen (zie rubriek 4.4).
Cytochroom P450-enzymen, effluxpompen en eiwitbindingsmechanismen zijn niet betrokken bij de klaring van omalizumab; daarom is de kans op interacties gering. Geneesmiddel- of vaccininteractiestudies zijn niet uitgevoerd met omalizumab. Er is geen farmacologische reden om te verwachten dat de gewoonlijk voorgeschreven geneesmiddelen, die gebruikt worden bij de behandeling van astma, CRSwNP of CSU, interacties met omalizumab zullen opleveren.
Allergisch astma
In klinische studies werd omalizumab doorgaans gebruikt in combinatie met inhalatiecorticosteroïden en orale corticosteroïden, kortwerkende en langwerkende inhalatie bèta-agonisten, leukotriënenantagonisten, theofylline en orale antihistaminica. Er waren geen aanwijzingen dat de veiligheid van omalizumab veranderd werd door deze andere veelvuldig gebruikte anti-astma geneesmiddelen. Er zijn beperkte gegevens beschikbaar over het gebruik van omalizumab in combinatie met specifieke immunotherapie (hyposensibilisatietherapie). In een klinische studie waarin omalizumab samen met immunotherapie was toegediend, waren de veiligheid en werkzaamheid van omalizumab in combinatie met specifieke immunotherapie niet verschillend van die van omalizumab alleen.
Chronische rinosinusitis met neuspoliepen (CRSwNP)
In klinische onderzoeken werd omalizumab volgens protocol gebruikt in combinatie met mometason-neusspray. Andere geneesmiddelen die vaak gelijktijdig werden gebruikt waren andere intranasale corticosteroïden, luchtwegverwijders, antihistaminica, leukotriënenreceptorantagonisten, adrenergica/sympathicomimetica en lokale nasale anesthetica. Er was geen indicatie dat de veiligheid van omalizumab veranderde door het gelijktijdige gebruik van deze veel gebruikte geneesmiddelen.
Chronische spontane urticaria (CSU)
In klinische studies bij CSU werd omalizumab gebruikt in combinatie met antihistaminica (anti-H1, anti-H2) en leukotriënenreceptorantagonisten (LTRA’s). Er waren geen aanwijzingen dat de veiligheid van omalizumab bij gebruik met deze geneesmiddelen was veranderd ten opzichte van het bekende veiligheidsprofiel bij allergisch astma. Bovendien was in een populatiefarmacokinetische analyse geen relevant effect van H2-antihistaminica en LTRA’s op de farmacokinetiek van omalizumab waargenomen (zie rubriek 5.2).
Pediatrische patiënten
In klinische studies bij CSU waren enkele patiënten geïncludeerd in de leeftijd van 12 tot en met 17 jaar die omalizumab gebruikten in combinatie met antihistaminica (anti-H1, anti-H2) en LTRA’s. Er zijn geen studies uitgevoerd bij kinderen jonger dan 12 jaar.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Een matige hoeveelheid gegevens over zwangere vrouwen (tussen 300 tot
1.000 zwangerschapsuitkomsten), gebaseerd op zwangerschapsregister- en spontane postmarketing meldingen, duidt niet op misvormende of foetale/neonatale toxiciteit. Een prospectief zwangerschapsregisteronderzoek (EXPECT) bij 250 zwangere vrouwen met astma die blootgesteld waren aan omalizumab liet een vergelijkbare prevalentie van ernstige aangeboren afwijkingen zien (8,1% vs. 8,9%) bij EXPECT-patiënten en patiënten met dezelfde aandoening (matige of ernstige astma). Interpretatie van de gegevens wordt bemoeilijkt door methodologische beperkingen van het onderzoek, waaronder het geringe aantal patiënten en de niet-gerandomiseerde opzet.
Omalizumab passeert de placentabarrière. De resultaten van dieronderzoek duiden echter niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
Omalizumab is in verband gebracht met leeftijdsgebonden vermindering in het aantal trombocyten bij niet-humane primaten, waarbij jongere dieren relatief gevoeliger bleken (zie rubriek 5.3).
Indien klinisch geïndiceerd, kan het gebruik van omalizumab tijdens de zwangerschap worden overwogen.
Borstvoeding
Immunoglobulinen G (IgG’s) worden gevonden in moedermelk en daarom wordt verwacht dat omalizumab in de moedermelk aanwezig zal zijn. Uit beschikbare gegevens bij niet-humane primaten blijkt dat omalizumab in melk wordt uitgescheiden (zie rubriek 5.3).
Het EXPECT-onderzoek liet geen nadelige effecten zien bij 154 zuigelingen die blootgesteld waren aan omalizumab tijdens de zwangerschap en via de borstvoeding. Interpretatie van de gegevens wordt bemoeilijkt door methodologische beperkingen van het onderzoek, waaronder het geringe aantal patiënten en de niet-gerandomiseerde opzet.
Na orale inname worden IgG’s gemetaboliseerd via proteolyse in de darmen en hebben ze een slechte beschikbaarheid. Er worden geen effecten op met moedermelk gevoede pasgeborene/zuigelingen verwacht. Daarom kan het gebruik van omalizumab tijdens borstvoeding worden overwogen, indien klinisch geïndiceerd.
Vruchtbaarheid
Er zijn geen gegevens over vruchtbaarheid bij de mens voor omalizumab. In speciaal ontworpen niet-klinische fertiliteitsstudies bij niet-humane primaten, waaronder studies naar het paren, werd er geen verminderde mannelijke of vrouwelijke vruchtbaarheid waargenomen na herhaalde doses met omalizumab bij dosisniveaus tot 75 mg/kg. Verder was er geen genotoxiciteit waargenomen in een afzonderlijke niet-klinische genotoxiciteitsstudie.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Omalizumab heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Allergisch astma en chronische rinosinusitis met neuspoliepen (CRSwNP)
Samenvatting van het veiligheidsprofiel
Tijdens klinische studies bij allergisch astma bij volwassen en adolescente patiënten van 12 jaar en ouder waren de meest frequent gemelde bijwerkingen hoofdpijn en reacties op de injectieplaats, waaronder pijn op de injectieplaats, zwelling, erytheem en pruritus. In klinische studies bij kinderen van 6 tot 12 jaar waren de meest frequent gemelde bijwerkingen hoofdpijn, koorts en pijn in de bovenbuik. De meeste reacties waren mild of matig qua ernst. In klinische onderzoeken bij patiënten van 18 jaar en ouder met CRSwNP waren de meest gemelde bijwerkingen hoofdpijn, duizeligheid, artralgie, pijn in de bovenbuik en reacties op de injectieplaats.
Samenvatting van de bijwerkingen in tabelvorm
Tabel 4 geeft de bijwerkingen weer, die gerapporteerd zijn in klinische studies, bij patiënten met allergisch astma en CRSwNP, die behandeld zijn met Xolair en van wie veiligheidsgegevens zijn verzameld, ingedeeld naar MedDRA systeem/orgaanklasse en naar frequentie. Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst. Frequenties zijn gedefinieerd als: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000) en zeer zelden (<1/10.000). Bijwerkingen die gemeld zijn in het postmarketing kader zijn vermeld met de frequentie “niet bekend” (kan met de beschikbare gegevens niet worden bepaald).
Tabel 4 Bijwerkingen bij allergisch astma en CRSwNP
| Infecties en parasitaire aandoeningen | |
| Soms Zelden | Faryngitis Parasitaire infectie |
| Bloed- en lymfestelselaandoeningen | |
| Niet bekend | Idiopathische trombocytopenie, waaronder ernstige gevallen |
| Immuunsysteemaandoeningen | |
Zelden Niet bekend | Anafylactische reactie, andere ernstige allergische aandoeningen, ontwikkeling van anti-omalizumab antilichamen Serumziekte, met mogelijk koorts en lymfadenopathie |
| Zenuwstelselaandoeningen | |
| Vaak Soms | Hoofdpijn* Syncope, paresthesie, slaperigheid, duizeligheid# |
| Bloedvataandoeningen | |
| Soms | Posturale hypotensie, flushing |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
Soms Zelden Niet bekend | Allergische bronchospasme, hoesten Larynxoedeem Allergische granulomateuze vasculitis (d.w.z. Churg-Strauss syndroom) |
| Maagdarmstelselaandoeningen | |
| Vaak Soms | Pijn in bovenbuik**,# Dyspeptische tekenen en symptomen, diarree, misselijkheid |
| Huid- en onderhuidaandoeningen | |
Soms Zelden Niet bekend | Fotosensitiviteit, urticaria, rash, pruritus Angio-oedeem Alopecia |
| Skeletspierstelsel- en bindweefselaandoeningen | |
Vaak Zelden Niet bekend | Artralgie† Systemische lupus erythematodes (SLE) Myalgie, zwelling van gewricht |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
Zeer vaak Vaak Soms | Koorts** Reacties op de injectieplaats zoals zwelling, erytheem, pijn, pruritus Influenza-achtige ziekte, opgezwollen armen, gewichtstoename, vermoeidheid |
*: zeer vaak voorkomend bij kinderen van 6 tot 12 jaar
**: bij kinderen van 6 tot 12 jaar
#: Vaak bij onderzoeken bij neuspoliepen
†: Onbekend bij onderzoeken bij allergisch astma
Chronische spontane urticaria (CSU)
Samenvatting van het veiligheidsprofiel
De veiligheid en verdraagbaarheid van omalizumab zijn onderzocht met doses van 75 mg, 150 mg en 300 mg iedere vier weken bij 975 patiënten, van wie 242 patiënten placebo kregen. In totaal werden 733 patiënten behandeld met omalizumab tot maximaal 12 weken en 490 patiënten tot maximaal 24 weken. Van deze patiënten werden 412 patiënten behandeld tot maximaal 12 weken en 333 patiënten tot maximaal 24 weken met de 300 mg dosis.
Samenvatting van de bijwerkingen in tabelvorm
Een afzonderlijke tabel (Tabel 5) geeft de bijwerkingen voor de CSU-indicatie weer, voortvloeiend uit verschillen in dosis en behandelde populaties (met significant verschillende risicofactoren, comorbiditeiten, gelijktijdige geneesmiddelen en leeftijden [bijv. studies in astma omvatten kinderen in de leeftijd van 6-12 jaar]).
Tabel 5 geeft de bijwerkingen weer (bijwerkingen die voorkomen bij ≥1% van de patiënten in enige behandelingsgroep en bijwerkingen die ≥2% vaker voorkomen in enige behandelingsgroep met omalizumab dan met placebo (na medische beoordeling)) die gerapporteerd zijn bij 300 mg in de drie gepoolde fase III-studies. De weergegeven bijwerkingen zijn verdeeld in twee groepen: de bijwerkingen die zijn geïdentificeerd in de behandelingsperiode van 12 weken en die in de behandelingsperiode van 24 weken.
De bijwerkingen zijn ingedeeld naar MedDRA systeem/orgaanklasse. Binnen iedere systeem/orgaanklasse worden de bijwerkingen gerangschikt naar frequentie, beginnend met de meest voorkomende bijwerkingen. De overeenkomstige frequentiecategorie voor iedere bijwerking is gebaseerd op de volgende conventie: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 5 Bijwerkingen afkomstig van de gepoolde CSU veiligheidsdatabase (dag 1 tot week 24) bij 300 mg omalizumab
12 Weken Omalizumabstudies 1, 2 en 3 Gepoold Frequentiecategorie
Placebo N=242 300 mg N=412 Infecties en parasitaire aandoeningen
Sinusitis 5 (2,1%) 20 (4,9%) Vaak Zenuwstelselaandoeningen
Hoofdpijn 7 (2,9%) 25 (6,1%) Vaak Skeletspierstelsel- en bindweefselaandoeningen
Artralgie 1 (0,4%) 12 (2,9%) Vaak Algemene aandoeningen en toedieningsplaatsstoornissen
Reactie op de
injectieplaats* 2 (0,8%) 11 (2,7%) Vaak
24 Weken Omalizumabstudies 1 en 3 Gepoold Frequentiecategorie
Placebo N=163 300 mg N=333 Infecties en parasitaire aandoeningen
Bovenste
luchtweginfectie 5 (3,1%) 19 (5,7%) Vaak
* Alhoewel er geen verschil van 2% met placebo was aangetoond, zijn reacties op de injectieplaats wel opgenomen, aangezien alle gevallen zijn beoordeeld als causaal gerelateerd aan de studiebehandeling.
In een 48 weken durende studie ontvingen 81 patiënten met CSU omalizumab 300 mg elke 4 weken (zie rubriek 5.1). Het veiligheidsprofiel van langetermijngebruik was vergelijkbaar met het veiligheidsprofiel zoals waargenomen in 24 weken durende studies bij CSU.
Beschrijving van geselecteerde bijwerkingen
Immuunsysteemaandoeningen
Voor verdere informatie, zie rubriek 4.4.
Anafylaxie
Anafylactische reacties waren zeldzaam in klinische studies. Echter, na een cumulatieve zoekopdracht in de veiligheidsdatabank is in postmarketinggegevens een totaal van 898 anafylaxiegevallen gevonden. Gebaseerd op een geschatte blootstelling van 566.923 patiëntenbehandelingsjaren resulteert dit in een meldingspercentage van ongeveer 0,20%.
Arteriële trombo-embolie (ATE)
In gecontroleerde klinische studies en tijdens interimanalyses van een observationele studie werd er een numerieke onevenwichtigheid in gevallen van ATE waargenomen. Het samengestelde eindpunt ATE werd gedefinieerd als beroerte, transient ischaemic attack (TIA), myocardinfarct, instabiele angina pectoris en cardiovasculaire sterfte (waaronder dood door onbekende oorzaak). Bij de uiteindelijke analyse van de observationele studie was de incidentie van ATE per 1.000 patiëntjaren 7,52 (115/15.286 patiëntjaren) voor met Xolair behandelde patiënten en 5,12 (51/9.963 patiëntjaren) voor controlepatiënten. In een multivariate analyse corrigerend voor aanwezige baseline cardiovasculaire risicofactoren was de hazard ratio 1,32 (95% betrouwbaarheidsinterval 0,91-1,91). Bij een afzonderlijke analyse van samengevoegde klinische studies, die alle gerandomiseerde, dubbelblinde, placebogecontroleerde klinische studies die 8 weken of langer duurden omvatte, was de incidentie van ATE per 1.000 patiëntjaren 2,69 (5/1.856 patiëntjaren) voor met Xolair behandelde patiënten en 2,38 (4/1.680 patiëntjaren) voor placebo patiënten (rate ratio 1,13, 95% betrouwbaarheidsinterval 0,24-5,71).
Trombocyten
In klinische studies hadden enkele patiënten een bloedplaatjestelling onder de ondergrens van het normale laboratoriuminterval. Er zijn geïsoleerde gevallen gemeld van idiopathische trombocytopenie, waaronder ernstige gevallen, in het postmarketing kader.
Parasitaire infecties
Bij allergische patiënten met een chronisch hoog risico op worminfecties werd in een placebogecontroleerde studie een geringe toename waargenomen in infectiefrequentie bij gebruik van omalizumab, die statistisch niet significant was. Het verloop, de ernst en de reactie op behandeling van infecties bleven ongewijzigd (zie rubriek 4.4).
Systemische lupus erythematodes
In klinische studies en postmarketing zijn gevallen van systemische lupus erythematodes (SLE) gemeld bij patiënten met matige tot ernstige astma en CSU. De pathogenese van SLE is niet goed bekend.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen maximaal verdraagbare dosis van Xolair vastgesteld. Enkelvoudige intraveneuze doses tot maximaal 4.000 mg zijn toegediend aan patiënten zonder aanwijzingen voor dosisbeperkende toxiciteiten. De hoogste cumulatieve dosis aan patiënten toegediend, was 44.000 mg over een periode van 20 weken en deze dosis heeft niet geleid tot ongunstige acute effecten.
Als er vermoeden is van een overdosis, dient de patiënt te worden gecontroleerd op afwijkende tekenen of symptomen. Medische behandeling dient te worden gezocht en op geschikte wijze ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Geneesmiddelen tegen obstructieve luchtwegaandoeningen, andere systemische geneesmiddelen tegen obstructieve luchtwegaandoeningen, ATC-code: R03DX05
Allergisch astma en chronische rinosinusitis met neuspoliepen (CRSwNP)
Werkingsmechanisme
Omalizumab is een gehumaniseerd monoklonaal antilichaam vervaardigd met behulp van DNA-recombinatietechniek dat selectief bindt aan humaan immuunglobuline-E (IgE) en binding van IgE aan FcεRI (receptor met hoge affiniteit voor IgE) op basofielen en mestcellen voorkomt, waardoor de hoeveelheid vrij IgE, die beschikbaar is om een allergische cascade teweeg te brengen, vermindert. Het is een IgG1-kappa antilichaam dat humane raamwerkregio’s (framework regions) bevat met complementair-bepalende domeinen van een murien moederantilichaam dat bindt aan IgE.
Behandeling met omalizumab bij atopische proefpersonen leidde tot een duidelijke vermindering van het aantal FcεRI-receptoren op basofielen. Omalizumab remt de IgE-gemedieerde ontsteking, zoals blijkt uit een verminderd aantal bloed- en weefsel-eosinofielen en verminderde ontstekingsmediatoren, waaronder IL-4, IL-5 en IL-13 door aangeboren, adaptieve en niet-immuuncellen.
Farmacodynamische effecten
Allergisch astma
De in vitro afgifte van histamine uit basofielen, geïsoleerd uit met omalizumab behandelde proefpersonen, na stimulatie met een allergeen, verminderde met ongeveer 90% in vergelijking tot de waarden voorafgaand aan behandeling.
In klinische studies bij patiënten met allergisch astma werden vrije IgE-serumspiegels op dosisafhankelijke wijze binnen een uur na de eerste dosis verlaagd en tussen doses gehandhaafd. Een jaar na stopzetten van het toedienen van omalizumab zijn de IgE-spiegels teruggekeerd naar het niveau van voor de behandeling, zonder dat rebound in IgE-spiegels werd waargenomen na volledige klaring van het geneesmiddel.
Chronische rinosinusitis met neuspoliepen (CRSwNP)
In klinische onderzoeken bij patiënten met CRSwNP leidde de behandeling met omalizumab tot een verlaging van serumvrij IgE (ongeveer 95%) en een verhoging van totaal IgE in het serum, in dezelfde mate als waargenomen bij patiënten met allergisch astma. De totaal IgE-spiegels in serum stegen als gevolg van de vorming van omalizumab-IgE-complexen die een langzamere eliminatiesnelheid hebben in vergelijking met vrij IgE.
Chronische spontane urticaria (CSU)
Werkingsmechanisme
Omalizumab is een gehumaniseerd monoklonaal antilichaam vervaardigd met behulp van DNA-recombinatietechniek dat selectief bindt aan humaan immuunglobuline-E (IgE) en vrije IgE- spiegels verlaagt. Het is een IgG1-kappa antilichaam dat humane raamwerkregio’s (framework regions) bevat met complementair-bepalende domeinen van een murien moederantilichaam dat bindt aan IgE, gevolgd door downregulatie van IgE-receptoren (FcεRI) op cellen. Het is niet geheel duidelijk hoe dit leidt tot een verbetering van symptomen van CSU.
Farmacodynamische effecten
In klinische studies bij patiënten met CSU werd maximale onderdrukking van vrij IgE 3 dagen na de eerste subcutane dosis waargenomen. Na herhaalde dosering eens per 4 weken bleven de vrije IgE-serumspiegels vóór doseren stabiel in de periode tussen 12 en 24 weken behandeling. Na stopzetting van omalizumab stegen de vrije IgE-spiegels naar de spiegels van voor de behandeling gedurende een behandelingsvrije follow-upperiode van 16 weken.
Klinische werkzaamheid en veiligheid
Allergisch astma
Volwassenen en adolescenten van 12 jaar en ouder
De werkzaamheid en veiligheid van omalizumab werden aangetoond in een 28-weekse dubbelblinde, placebogecontroleerde studie (studie 1) met 419 personen van 12-79 jaar met ernstig allergisch astma, die een verminderde longfunctie hadden (FEV1 40-80% van de voorspelde waarde) en die hun astmasymptomen slecht onder controle hadden ondanks behandeling met hoge doses inhalatiecorticosteroïden en een langwerkende bèta-2-agonist. Patiënten die in aanmerking kwamen, hadden last gehad van meervoudige astma-exacerbaties, waarvoor behandeling met systemische corticosteroïden noodzakelijk was, of waren in het jaar ervoor in het ziekenhuis opgenomen of op de eerstehulpafdeling geweest als gevolg van een ernstige astma-exacerbatie ondanks ononderbroken behandeling met hoge doses corticosteroïden en een langwerkende bèta-2-agonist. Omalizumab of placebo werden subcutaan toegediend als aanvullende therapie naast >1.000 microgram beclometasondipropionaat (of gelijkwaardig) plus een langwerkende bèta-2-agonist. Onderhoudsbehandelingen met orale corticosteroïden, theofylline en leukotriënenantagonisten waren toegestaan (resp. 22%, 27% en 35% van de patiënten).
Het aantal astma-exacerbaties over de behandelingsperiode, waarvoor rescue-behandeling met systemische corticosteroïden noodzakelijk was, vormde het primaire eindpunt. Omalizumab reduceerde het aantal astma-exacerbaties met 19% (p = 0,153). Verdere evaluaties die statistische significantie (p<0,05) lieten zien in het voordeel van omalizumab omvatten reducties in ernstige exacerbaties (waarbij de longfunctie van de patiënt gereduceerd was tot minder dan 60% van de persoonlijke capaciteit en systemische corticosteroïden nodig waren) en aan astma gerelateerde spoedbezoeken (bestaande uit ziekenhuisopnamen, bezoeken aan eerstehulpafdelingen en niet-geplande doktersbezoeken), en verbeteringen in de algemene evaluatie door de arts op doeltreffendheid van de behandeling, astma gerelateerde kwaliteit van leven (AQL), astmasymptomen en longfunctie.
In een subgroepanalyse was het meer waarschijnlijk dat patiënten met een totaal IgE ≥76 IE/ml voor de behandeling een klinisch betekenisvol voordeel van omalizumab ervaarden. Bij deze patiënten in studie 1 reduceerde omalizumab het aantal astma-exacerbaties met 40% (p = 0,002). Daarnaast waren er meer patiënten die een klinische betekenisvolle respons hadden in de totaal IgE ≥76 IE/ml populatie door het omalizumab ernstig astma programma heen. Tabel 6 omvat de resultaten van de studie 1 populatie.
Tabel 6 Resultaten van studie 1
Totale studie 1 populatie
Omalizumab
N=209
Placebo N=210 Astma-exacerbaties
Aantal per patiënt per 28-weken
periode
0,74 0,92
% reductie, p-waarde voor ratio
van het aantal per patiënt
19,4%, p = 0,153
Ernstige astma-exacerbaties
Aantal per patiënt per 28-weken
periode
0,24 0,48
% reductie, p-waarde voor ratio
van het aantal per patiënt
50,1%, p = 0,002
Spoedbezoeken
Aantal per patiënt per 28-weken
periode
0,24 0,43
% reductie, p-waarde voor ratio
van het aantal per patiënt
43,9%, p = 0,038
Algemene evaluatie door de arts
% responders* 60,5% 42,8%
p-waarde** <0,001
AQL verbetering
% patiënten ≥0,5 verbetering 60,8% 47,8%
p-waarde 0,008
* duidelijke verbetering of complete controle
** p-waarde voor de totale verdeling van de beoordeling
In studie 2 werden de werkzaamheid en veiligheid van omalizumab onderzocht in een populatie met 312 personen met ernstig allergisch astma, die overeenkwam met de populatie in studie 1. Behandeling met omalizumab in deze open-label studie leidde tot een vermindering van 61% van het aantal klinisch significante astma-exacerbaties in vergelijking met de huidige astmabehandeling alleen.
In vier bijkomende grote placebogecontroleerde ondersteunende studies van 28 tot 52 weken met 1.722 volwassenen en adolescenten (studies 3, 4, 5 en 6) werden de werkzaamheid en veiligheid van omalizumab bij patiënten met ernstig persistent astma onderzocht. De meeste patiënten waren niet goed onder controle, maar kregen minder gelijktijdige astmamedicatie dan patiënten in studies 1 of 2. In studies 3-5 vormden exacerbaties het primaire eindpunt, terwijl in studie 6 hoofdzakelijk besparing van inhalatiecorticosteroïden werd onderzocht.
In studie 3, 4 en 5 hadden patiënten behandeld met omalizumab reducties van het aantal astma-exacerbaties van respectievelijk 37,5% (p=0,027), 40,3% (p<0,001) en 57,6% (p<0,001) in vergelijking met placebo.
In studie 6 waren significant meer ernstige allergische astmapatiënten op omalizumab in staat om hun fluticasondosis te verlagen tot ≤500 microgram per dag zonder verslechtering van de astmacontrole (60,3%) vergeleken met de placebogroep (45,8%, p<0,05).
Scores voor kwaliteit van leven werden gemeten met behulp van de Juniper’s astma gerelateerde kwaliteit van leven vragenlijst. Voor alle zes studies was er een statistisch significante verbetering in de scores voor kwaliteit van leven vanaf de aanvang voor de omalizumab patiënten in vergelijking met de placebo- of controlegroep.
Algemene evaluatie door de arts op doeltreffendheid van de behandeling:
In vijf van de hierboven beschreven studies werd de algemene evaluatie door de arts gemeten als een brede maat voor astmacontrole uitgevoerd door de behandelende arts. De arts kon rekening houden met PEF (expiratoire piekstroom), symptomen overdag en ’s nachts, gebruik van “rescue”-geneesmiddel, spirometrie en exacerbaties. In alle vijf studies oordeelde men dat een statistisch significant groter aantal van de patiënten op omalizumab ofwel een duidelijke verbetering van hun astma bereikt hadden of hun astma volledig onder controle hadden ten opzichte van placebo.
Kinderen van 6 tot 12 jaar
De primaire onderbouwing voor veiligheid en werkzaamheid van omalizumab in de leeftijdsgroep 6 tot 12 jaar is afkomstig van één gerandomiseerde, dubbelblinde, placebogecontroleerde, multicenter studie (studie 7).
Studie 7 was een placebogecontroleerde studie met een specifieke patiëntensubgroep (N=235), zoals gedefinieerd in de huidige indicatie, die werden behandeld met hoge dosis inhalatiecorticosteroïden (≥500 µg/dag fluticason-equivalent) plus langwerkend bèta-agonist.
Een klinisch significante exacerbatie werd gedefinieerd als een verslechtering van de astmasymptomen naar het klinische oordeel van de onderzoeker, waarvoor een verdubbeling van de uitgangsdosering van inhalatiecorticosteroïden voor ten minste 3 dagen en/of behandeling met systemische (oraal of intraveneus) “rescue”-corticosteroïden voor ten minste 3 dagen vereist is.
In de specifieke patiëntensubgroep op hoge dosis inhalatiecorticosteroïden, had de omalizumab-groep een statistisch significant lager aantal klinisch relevante astma-exacerbaties in vergelijking met de placebogroep. Na 24 weken gaf het verschil in aantal tussen de behandelgroepen een verlaging van 34% (ratio van het aantal 0,662, p = 0,047) weer voor omalizumab-patiënten ten opzichte van placebo. In de tweede dubbelblinde 28 weken durende behandelingsperiode gaf het verschil in aantal tussen de behandelgroepen een verlaging van 63% (ratio van het aantal 0,37, p<0,001) weer voor omalizumab-patiënten ten opzichte van placebo.
Tijdens de 52-weken durende dubbelblinde behandelingsperiode (met inbegrip van de 24 weken durende fase van corticosteroïden in vaste dosis en de 28 weken durende corticosteroïd aanpassingsfase) gaven de verschillen in aantallen tussen de behandelgroepen een relatieve verlaging van 50% (ratio van het aantal 0,504, p<0,001) in exacerbaties voor omalizumab-patiënten.
De omalizumab-groep had meer afnames in gebruik van bèta-agonist “rescue”-geneesmiddel in vergelijking met de placebogroep aan het einde van de 52 weken durende behandelingsperiode, hoewel het verschil tussen de behandelingsgroepen niet statistisch significant was. Voor de totale evaluatie van behandelingsdoeltreffendheid aan het einde van de 52 weken durende dubbelblinde behandelingsperiode in de subgroep van ernstige patiënten op hoge dosis inhalatiecorticosteroïden plus langwerkende bèta-agonisten, was het patiëntenaandeel met een “uitstekende” behandelingsdoeltreffendheid groter, en de patiëntenaandelen met “matige” of “slechte” behandelingsdoeltreffendheid waren kleiner in de omalizumab-groep dan in de placebogroep, het verschil tussen de groepen was statistisch significant (p<0,001), terwijl er geen verschillen waren in de subjectieve scores voor kwaliteit van leven tussen de omalizumab- en placebogroepen.
Chronische rinosinusitis met neuspoliepen (CRSwNP)
De veiligheid en werkzaamheid van omalizumab werden onderzocht in twee gerandomiseerde, dubbelblinde, placebo-gecontroleerde onderzoeken bij patiënten met CRSwNP (tabel 8). Patiënten kregen subcutaan elke 2 of 4 weken omalizumab of placebo (zie rubriek 4.2). Alle patiënten kregen gedurende de hele studie intranasale mometasontherapie. Eerdere sino-nasale chirurgie of eerder gebruik van systemische corticosteroïden waren niet vereist voor inclusie in de onderzoeken. Patiënten kregen gedurende 24 weken omalizumab of placebo, gevolgd door een follow-up-periode van 4 weken. Demografische gegevens en baseline-kenmerken, inclusief allergische comorbiditeiten, worden beschreven in tabel 7.
Tabel 7 Demografische gegevens en baseline-kenmerken van onderzoeken bij neuspoliepen
| Parameter | Neuspolieponderzoek 1 N=138 | Neuspolieponderzoek 2 N=127 |
| Gemiddelde leeftijd (jaren) (SD) | 51,0 (13,2) | 50,1 (11,9) |
| % Man | 63,8 | 65,4 |
| Patiënten die het afgelopen jaar systemische corticosteroïden hebben gebruikt (%) | 18,8 | 26,0 |
| Bilaterale endoscopische neuspoliepscore (‘nasal polyp score’ NPS): gemiddelde (SD), bereik 0-8 | 6,2 (1,0) | 6,3 (0,9) |
| Neuscongestiescore (NCS): gemiddelde (SD), bereik 0-3 | 2,4 (0,6) | 2,3 (0,7) |
| Score van reukzin: gemiddelde (SD), bereik 0-3 | 2,7 (0,7) | 2,7 (0,7) |
SNOT-22 totale score: gemiddelde (SD) bereik 0-110 | 60,1 (17,7) | 59,5 (19,3) |
| Bloed eosinofielen (cellen/µl): gemiddelde (SD) | 346,1 (284,1) | 334,6 (187,6) |
| Totaal IgE IE/ml: gemiddelde (SD) | 160,9 (139,6) | 190,2 (200,5) |
| Astma (%) | 53,6 | 60,6 |
| Mild (%) | 37,8 | 32,5 |
| Matig (%) | 58,1 | 58,4 |
| Ernstig (%) | 4,1 | 9,1 |
| Door aspirine verergerde respiratoire aandoening (AERD) (%) | 19,6 | 35,4 |
| Allergische rhinitis | 43,5 | 42,5 |
AERD = Aspirin Exacerbated Respiratory Disease; SD = standaarddeviatie; SNOT-22 = Sino-Nasal Outcome Test 22 Vragenlijst; IgE = Immunoglobuline E; IE = internationale eenheden. Voor NPS, NCS, en SNOT-22 duiden hogere scores op een grotere ernst van de ziekte.
De co-primaire eindpunten waren de bilaterale de neuspoliepscore (NPS) en de gemiddelde dagelijkse score voor de neuscongestiescore (NCS) in week 24. In beide neuspolieponderzoeken 1 en 2 hadden patiënten die omalizumab kregen statisch significante grotere verbeteringen van de NPS in week 24 en wekelijkse gemiddelde NCS ten opzichte van baseline dan patiënten die placebo kregen. Resultaten van de neuspolieponderzoeken 1 en 2 zijn weergegeven in tabel 8.
Tabel 8 Verandering ten opzichte van baseline in week 24 in klinische scores van neuspolieponderzoek 1, neuspolieponderzoek 2 en gepoolde gegevens
Neuspoliep-
onderzoek 1
Neuspoliep- onderzoek 2
Neuspoliep gepoolde resultaten
Placebo Omalizumab Placebo Omalizumab Placebo Omalizumab
N 66 72 65 62 131 134 Neuspoliepscore Gemiddelde op
baseline
6,32 6,19 6,09 6,44 6,21 6,31
Verandering van
kleinste-
kwadratengemiddelde
in week 24
0,06 -1,08 -0,31 -0,90 -0,13 -0,99
Verschil (95% BI) -1,14 (-1,59; -0,69) -0,59 (-1,05; -0,12) -0,86 (-1,18; -0,54) p-waarde <0,0001 0,0140 <0,0001 7-daags gemiddelde
van de dagelijkse
neuscongestiescore
Gemiddelde op
baseline
2,46 2,40 2,29 2,26 2,38 2,34
Verandering van
kleinste-
kwadratengemiddelde
in week 24
-0,35 -0,89 -0,20 -0,70 -0,28 -0,80
Verschil (95% BI) -0,55 (-0,84; -0,25) -0,50 (-0,80; -0,19) -0,52 (-0,73; -0,31) p-waarde 0,0004 0,0017 <0,0001 TNSS Gemiddelde op
baseline
9,33 8,56 8,73 8,37 9,03 8,47
Verandering van
kleinste-
kwadratengemiddelde
in week 24
-1,06 -2,97 -0,44 -2,53 -0,77 -2,75
Verschil (95% BI) -1,91 (-2,85; -0,96) -2,09 (-3,00; -1,18) -1,98 (-2,63; -1,33) p-waarde 0,0001 <0,0001 <0,0001 SNOT-22 Gemiddelde op
baseline
60,26 59,82 59,80 59,21 60,03 59,54
Verandering van
kleinste-
kwadratengemiddelde
in week 24
-8,58 -24,70 -6,55 -21,59 -7,73 -23,10
Verschil (95% BI) -16,12 (-21,86; -10,38) -15,04 (-21,26; -8,82) -15,36 (-19,57; -11,16) p-waarde <0,0001 <0,0001 <0,0001 (MID = 8.9) UPSIT Gemiddelde op
baseline
13,56 12,78 13,27 12,87 13,41 12,82
Verandering van
kleinste-
kwadratengemiddelde
in week 24
0,63 4,44 0,44 4,31 0,54 4,38
Verschil (95% BI) 3.81 (1,38; 6,24) 3,86 (1,57; 6,15) 3,84 (2,17; 5,51) p-waarde 0,0024 0,0011 <0,0001 BI = betrouwbaarheidsinterval; TNSS = Totale nasale symptoomscore; SNOT-22 = Sino-Nasal Outcome Test 22 Vragenlijst; UPSIT = University of Pennsylvania Smell Identification Test; MID = minimaal belangrijk verschil ‘minimal important difference’.
Figuur 1 Gemiddelde verandering ten opzichte van baseline in neuscongestiescore en gemiddelde verandering ten opzichte van baseline in neuspoliepscore per behandelingsgroep in neuspolieponderzoek 1 en onderzoek 2
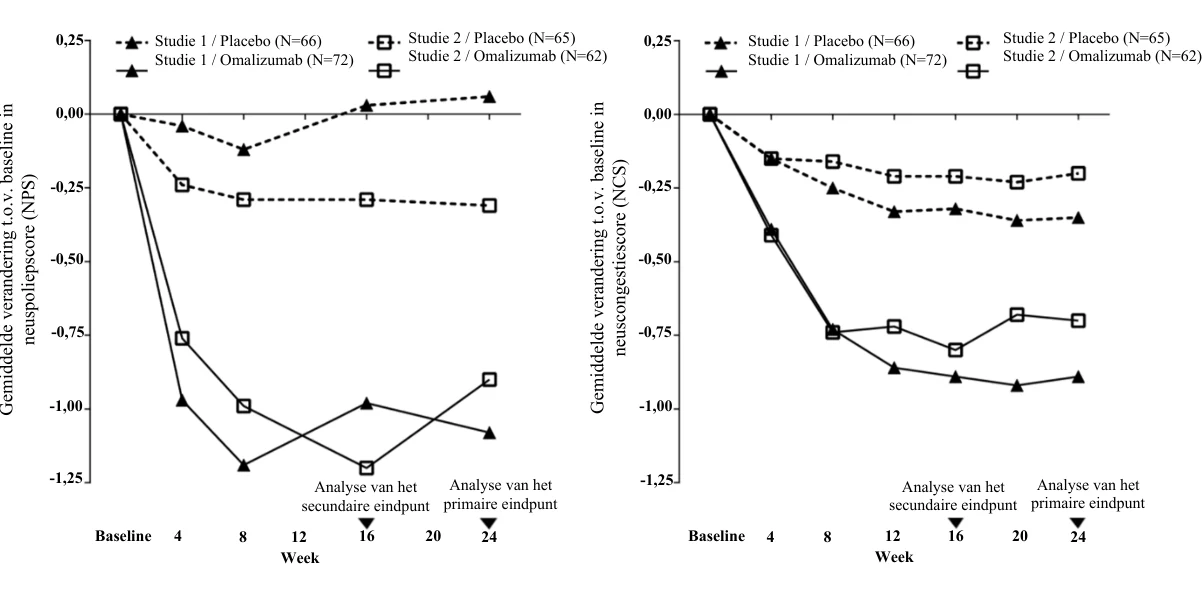
In een vooraf gespecificeerde gepoolde analyse van rescue-behandeling (systemische corticosteroïden gedurende ≥3 opeenvolgende dagen of nasale polypectomie) tijdens de behandelingsperiode van 24 weken, was het aantal patiënten dat een rescue-behandeling nodig had lager bij omalizumab vergeleken met placebo (2,3% versus 6,2% respectievelijk). De odds-ratio van een rescue-behandeling bij omalizumab in vergelijking met placebo was 0,38 (95% BI: 0,10; 1,49). In geen van beide onderzoeken werden sinonasale operaties gemeld.
De werkzaamheid en veiligheid op lange termijn van omalizumab bij patiënten met CRSwNP die hadden deelgenomen aan neuspoliepen-onderzoeken 1 en 2 werden beoordeeld in een open-label extensieonderzoek. Effectiviteitsdata uit dit onderzoek suggereren dat het klinische voordeel dat werd opgeleverd in week 24 aanhield tot week 52. Veiligheidsdata kwamen over het algemeen overeen met het bekende veiligheidsprofiel van omalizumab.
Chronische spontane urticaria (CSU)
De werkzaamheid en veiligheid van omalizumab werden aangetoond in twee gerandomiseerde, placebogecontroleerde fase III-studies (studie 1 en 2) bij patiënten met CSU die symptomatisch bleven ondanks behandeling met H1-antihistaminica met de goedgekeurde dosering. In een derde studie (studie 3) werd primair de veiligheid van omalizumab onderzocht bij patiënten met CSU die symptomatisch bleven ondanks behandeling met H1-antihistaminica tot maximaal vier maal de goedgekeurde dosering en H2-antihistaminica en/of behandeling met LTRA. De drie studies includeerden 975 patiënten in de leeftijd tussen 12 en 75 jaar (gemiddelde leeftijd 42,3 jaar; 39 patiënten 12-17 jaar, 54 patiënten ≥65 jaar; 259 mannen en 716 vrouwen). Bij alle patiënten moest de controle van de symptomen onvoldoende zijn, zoals vastgesteld middels een dagelijkse Urticaria Activiteit Score gedurende een week (UAS7, schaal 0-42) van ≥16 en een weekscore voor de ernst van de jeuk (wat een onderdeel is van de UAS7; schaal 0-21) van ≥8 in de 7 dagen voorafgaand aan randomisatie, ondanks het voorafgaand gebruik van een antihistaminicum gedurende ten minste 2 weken.
In studies 1 en 2 hadden de patiënten een gemiddelde weekscore voor de ernst van de jeuk tussen 13,7 en 14,5 als uitgangswaarde en een gemiddelde UAS7 score van respectievelijk 29,5 en 31,7. De patiënten in veiligheidsstudie 3 hadden een gemiddelde weekscore voor de ernst van de jeuk van 13,8 en een gemiddelde UAS7 score van 31,2 als uitgangswaarde. In alle drie de studies gebruikten de patiënten gemiddeld 4 tot 6 geneesmiddelen (waaronder H1-antihistaminica) voor symptomen van CSU voorafgaand aan studie-inclusie. Patiënten kregen 75 mg, 150 mg of 300 mg omalizumab of
Studie 2 / Omalizumab (N=62) placebo middels subcutane injectie iedere 4 weken gedurende 24 en 12 weken in respectievelijk studie 1 en studie 2 en 300 mg of placebo middels subcutane injectie iedere 4 weken gedurende 24 weken in studie 3. Alle studies hadden een behandelingsvrije follow-upperiode van 16 weken.
Het primaire eindpunt was het verschil tussen de uitgangswaarde en week 12 in de weekscore voor de ernst van de jeuk. Bij 300 mg omalizumab nam de weekscore voor de ernst van de jeuk af met 8,55 tot 9,77 (p <0.0001) vergeleken met een afname van 3,63 tot 5,14 bij placebo (zie Tabel 9). Statistisch significante resultaten werden verder gevonden in de responspercentages voor UAS7≤6 (op week 12), die hoger waren voor de 300 mg behandelingsgroepen, variërend van 52-66% (p<0,0001) vergeleken met 11-19% voor de placebogroepen, en een complete respons (UAS7=0) werd bereikt bij 34-44% (p<0,0001) van de patiënten behandeld met 300 mg vergeleken met 5-9% van de patiënten in de placebogroepen. Patiënten in de 300 mg behandelingsgroepen bereikten het hoogste gemiddelde percentage dagen zonder angio-oedeem van week 4 tot week 12 (91,0-96,1%; p<0.001) vergeleken met de placebogroepen (88,1-89,2%). Het gemiddelde verschil tussen de uitgangswaarde en week 12 in de totale DLQI was groter (p<0,001) voor de 300 mg behandelingsgroepen dan voor placebo, waarbij de verbetering varieerde van 9,7-10,3 punten vergeleken met 5,1-6,1 punten voor de bijbehorende placebogroepen.
Tabel 9 Verschil tussen de uitgangswaarde en week 12 in de weekscore voor de ernst van de jeuk, studies 1, 2 en 3 (mITT populatie*)
Placebo
Omalizumab
300 mg Studie 1
N 80 81
Gemiddelde (SD) -3,63 (5,22) -9,40 (5,73) Verschil in LS gemiddelden vs. placebo1 - -5,80 95% BI voor het verschil - -7,49, -4,10 P-waarde vs. placebo2 - <0,0001 Studie 2
N 79 79
Gemiddelde (SD) -5,14 (5,58) -9,77 (5,95) Verschil in LS gemiddelden vs. placebo1 - -4,81 95% BI voor het verschil - -6,49, -3,13 P-waarde vs. placebo2 - <0,0001 Studie 3
N 83 252
Gemiddelde (SD) -4,01 (5,87) -8,55 (6,01) Verschil in LS gemiddelden vs. placebo1 - -4,52 95% BI voor het verschil - -5,97, -3,08 P-waarde vs. placebo2 - <0,0001 *Gemodificeerde intent-to-treat (mITT) populatie: omvatte alle patiënten die waren gerandomiseerd en die ten minste één dosis studiegeneesmiddel kregen.
BOCF (Baseline Observation Carried Forward) werd gebruikt om ontbrekende gegevens aan te vullen. 1 Het kleinste kwadraten (LS) gemiddelde werd geschat middels een ANCOVA model. De strata waren de uitgangswaarde van de weekscore voor de ernst van de jeuk (<13 vs. ≥13) en het gewicht bij aanvang (<80 kg vs. ≥80 kg).
2 p-waarde is verkregen uit de ANCOVA t-test.
Figuur 2 geeft de gemiddelde weekscore voor de ernst van de jeuk in de tijd weer van studie 1. De gemiddelde weekscores voor de ernst van de jeuk waren significant afgenomen met een maximaal
| effect rond week 12 dat aanhield gedurende de behandelingsperiode van 24 wek |
en. De resultaten
waren vergelijkbaar in studie 3. In alle drie de studies nam de gemiddelde weekscore voor de ernst van de jeuk g |
eleidelijk toe tijdens
| de behandelingsvrije follow-upperiode van 16 weken, wat in overeenstemming |
was met het
| terugkomen van de symptomen. De gemiddelde waarden aan het eind van de fol |
low-upperiode waren
| gelijk aan de placebogroep, maar waren lager dan de respectievelijke gemiddeld |
e uitgangswaarden.
| Figuur 2 Gemiddelde weekscore voor de ernst van de jeuk in de tijd, stud |
ie 1 (mITT
| populatie) |
BOCF=baseline observation carried forward; mITT=gemodificeerde intention-to-treat populatie
De mate van werkzaamheid waargenomen na 24 weken behandeling was vergelijkbaar met die waargenomen na 12 weken:
In de studies 1 en 3 was bij 300 mg de gemiddelde afname van de weekscore voor de ernst van de jeuk ten opzichte van de uitgangswaarde respectievelijk 9,8 en 8,6, het percentage patiënten met UAS7≤6 respectievelijk 61,7% en 55,6%, en het percentage patiënten met een complete respons (UAS7=0) respectievelijk 48,1% en 42,5% (alle p<0,0001 vergeleken met placebo).
Gegevens uit klinische studies bij adolescenten (12 tot en met 17 jaar) omvatte in totaal 39 patiënten, van wie 11 patiënten de 300 mg dosis kregen. Resultaten met de 300 mg dosis zijn beschikbaar voor 9 patiënten op week 12 en 6 patiënten op week 24 en laten een vergelijkbare hoge mate van respons op de behandeling met omalizumab zien vergeleken met de volwassen populatie. Het gemiddelde verschil ten opzichte van de uitgangswaarde in de weekscore voor de ernst van de jeuk nam af met 8,25 op week 12 en met 8,95 op week 24. De responspercentages waren 33% op week 12 en 67% op week 24 voor UAS7=0, en 56% op week 12 en 67% op week 24 voor UAS7≤6.
In een 48 weken durende studie werden 206 patiënten tussen 12 en 75 jaar geïncludeerd in een 24 weken durende open-label behandelingsperiode van omalizumab 300 mg elke 4 weken. Patiënten die in deze open-label periode op de behandeling reageerden, werden vervolgens gerandomiseerd om aanvullend elke 4 weken omalizumab 300 mg (81 patiënten) of placebo (53 patiënten) te krijgen gedurende 24 weken.
Van de patiënten die de behandeling met omalizumab gedurende 48 weken bleven ontvangen, ervoer 21% klinische verslechtering (UAS7-score ≥12 gedurende ten minste 2 opeenvolgende weken na
0 4 8 12 16 20 24 28 32 36 40
| Week 12 Primair |
Eindpunt Omalizumab 300 mg
Gemid
deld
e
wee
k
s
core v
oo
r d
e
ernst van de jeuk
Week
Toediening omalizumab of placebo
Placebo randomisatie tussen week 24 en 48), versus 60,4% van degenen die in week 48 met placebo werden behandeld (verschil ˗39,4%, p<0,0001, 95% BI: -54,5%, -22,5%).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van omalizumab is onderzocht bij volwassen en adolescente patiënten met allergisch astma alsook bij volwassen patiënten met CRSwNP, en volwassen en adolescente patiënten met CSU. De algemene farmacokinetische kenmerken van omalizumab zijn vergelijkbaar in beide patiëntenpopulaties.
Absorptie
De gemiddelde absolute biologische beschikbaarheid van omalizumab na subcutane toediening is 62%. Na een enkelvoudige subcutane dosis aan volwassen en adolescente patiënten met astma of CSU werd omalizumab traag geabsorbeerd en werden piekconcentraties in het serum na gemiddeld 6-8 dagen bereikt. Na meervoudige doses omalizumab waren de oppervlaktes onder de serumconcentratie-versus-tijd-curve van dag 0 tot dag 14 bij steady state tot 6 maal groter dan die na de eerste dosis bij patiënten met astma.
De farmacokinetiek van omalizumab is lineair bij doses hoger dan 0,5 mg/kg. Na doses van 75 mg, 150 mg of 300 mg iedere 4 weken bij patiënten met CSU stegen de dalserumconcentraties van omalizumab evenredig met de hoogte van de dosis.
Toediening van Xolair geproduceerd als een gelyofiliseerde of vloeibare formulering resulteerde in vergelijkbare serumconcentratie-tijdsprofielen van omalizumab.
Distributie
In vitro vormt omalizumab complexen van beperkte omvang met IgE. Neerslaande complexen en complexen groter dan één miljoen Dalton in molecuulgewicht worden in vitro of in vivo niet waargenomen. Op basis van populatiefarmacokinetiek was de distributie van omalizumab vergelijkbaar bij patiënten met allergisch astma en patiënten met CSU. Het schijnbare distributievolume bij patiënten met astma na subcutane toediening was 78 ± 32 ml/kg.
Eliminatie
Bij de klaring van omalizumab zijn zowel IgG-klaringsprocessen betrokken als klaring via specifieke binding en complexvorming met het target-ligand, IgE. Lever eliminatie van IgG omvat afbraak in het reticulo-endotheliaal systeem en endotheelcellen. Intact IgG wordt ook in gal uitgescheiden. Bij astmapatiënten was de gemiddelde eliminatiehalfwaardetijd van omalizumab in het serum 26 dagen waarbij de schijnbare klaring gemiddeld 2,4 ± 1,1 ml/kg/dag was. Verdubbeling van het lichaamsgewicht leverde ongeveer een verdubbeling van de schijnbare klaring op. Gebaseerd op populatiefarmacokinetieksimulaties bij patiënten met CSU was de eliminatiehalfwaardetijd van omalizumab in het serum bij steady state gemiddeld 24 dagen en de schijnbare klaring bij steady state was 3,0 ml/kg/dag voor een patiënt met een gewicht van 80 kg.
Kenmerken van patiëntenpopulaties
Leeftijd, ras/etniciteit, geslacht, Body Mass Index
Patiënten met allergisch astma en chronische rinosinusitis met neuspoliepen (CRSwNP) De populatie farmacokinetiek van omalizumab werd geanalyseerd om de effecten van demografische kenmerken te evalueren. Uit analyse van deze beperkte gegevens blijkt dat er geen dosisaanpassingen nodig zijn in relatie tot leeftijd (6-76 jaar jaar voor patiënten met allergisch astma; 18 tot 75 jaar voor patiënten met CRSwNP), ras/etniciteit, geslacht of body mass index (zie rubriek 4.2).
Patiënten met CSU
De effecten van demografische kenmerken en andere factoren op de blootstelling aan omalizumab werden onderzocht op basis van populatiefarmacokinetiek. Daarnaast werden covariabele effecten beoordeeld door de relatie te analyseren tussen omalizumabconcentraties en klinische responsen. Deze analyses suggereren dat er geen dosisaanpassingen nodig zijn bij patiënten met CSU in relatie tot leeftijd (12-75 jaar), ras/etniciteit, geslacht, lichaamsgewicht, body mass index, de IgE-uitgangswaarde, anti-FcεRI autoantilichamen of gelijktijdig gebruik van H2-antihistaminica of LTRA’s.
Nier- en leverinsufficiëntie
Er zijn geen farmacokinetische of farmacodynamische gegevens over patiënten met allergisch astma of CSU met nier- of leverinsufficiëntie (zie rubrieken 4.2 en 4.4).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De veiligheid van omalizumab is bestudeerd in cynomolgus-apen, omdat omalizumab met dezelfde affiniteit bindt aan cynomolgus en menselijk IgE. Er zijn antilichamen voor omalizumab waargenomen bij sommige apen na herhaalde subcutane of intraveneuze toediening. Maar er werd geen duidelijke toxiciteit gezien zoals immuuncomplex-gemedieerde ziekten of complementafhankelijke cytotoxiciteit. Er waren geen aanwijzingen voor een anafylactische reactie als gevolg van mestceldegranulatie bij cynomolgus-apen.
Chronische toediening van omalizumab in doses van maximaal 250 mg/kg (ten minste 14 keer zoveel als de hoogste aanbevolen klinische dosis in mg/kg volgens de tabel met aanbevolen doseringen) werd goed verdragen door niet-humane primaten (zowel volwassen als onvolwassen dieren), met uitzondering van een dosisgerelateerde en leeftijdsafhankelijke afname in bloedplaatjes, waarbij jongere dieren gevoeliger bleken. De serumconcentratie die nodig is om een verlaging van 50% in bloedplaatjes te verkrijgen vanaf aanvangswaarde bij volwassen cynomolgus-apen, was ruwweg 4 tot 20 keer hoger dan de verwachte maximale klinische serumconcentraties. Daarnaast werden bij cynomolgus-apen acute bloedingen en ontstekingen waargenomen op de injectieplaatsen.
Er zijn geen formele carcinogeniciteitsstudies uitgevoerd met omalizumab.
Bij reproductiestudies bij cynomolgus-apen veroorzaakten subcutane doses tot maximaal 75 mg/kg per week (ten minste 8 keer zoveel als de hoogste aanbevolen klinische dosis in mg/kg gedurende een periode van 4 weken) geen maternale toxiciteit, embryotoxiciteit of teratogeniciteit bij toediening tijdens organogenese en hadden ook geen nadelige invloed op foetale of neonatale groei bij toediening tijdens late zwangerschap, bevalling en borstvoeding.
Omalizumab wordt uitgescheiden in de moedermelk van cynomolgus-apen. Omalizumabspiegels in melk vormden 0,15% van de maternale serumconcentratie.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Argininehydrochloride
Histidinehydrochloridemonohydraat
Histidine
Polysorbaat 20
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen.
6.3 Houdbaarheid
18 maanden.
Het product kan bij een temperatuur van 25°C worden bewaard gedurende een periode van in totaal 48 uur.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Xolair 150 mg oplossing voor injectie in een voorgevulde spuit (26-gauge gefixeerde naald, paarse spuitbeschermer)
Xolair 150 mg oplossing voor injectie in een voorgevulde spuit wordt geleverd als 1 ml oplossing in een voorgevulde spuitcilinder (type I glas) met 26-gauge gefixeerde naald (roestvrij staal), (type I) zuigerstop en naalddop.
Verpakkingsgrootten: verpakkingen bevat 1 voorgevulde spuit, en multiverpakkingen bevatten 4 (4 x 1); 6 (6 x 1) of 10 (10 x 1) voorgevulde spuiten.
Xolair 150 mg oplossing voor injectie in een voorgevulde spuit (27-gauge gefixeerde naald, paarse zuiger)
Xolair 150 mg oplossing voor injectie in een voorgevulde spuit wordt geleverd als 1 ml oplossing in een voorgevulde spuitcilinder (type I glas) met 27-gauge gefixeerde naald (roestvrij staal), (type I) zuigerstop en naalddop.
Verpakkingsgrootten: verpakkingen bevatten 1 voorgevulde spuit, en multiverpakkingen bevatten 3 (3 x 1) of 6 (6 x 1) voorgevulde spuiten.
Xolair 300 mg oplossing voor injectie in een voorgevulde spuit
Xolair 300 mg oplossing voor injectie in een voorgevulde spuit wordt geleverd als 2 ml oplossing in een voorgevulde spuitcilinder (type I glas) met 27-gauge gefixeerde naald (roestvrij staal), (type I) zuigerstop en naalddop.
Verpakkingsgrootten: verpakkingen bevatten 1 voorgevulde spuit, en multiverpakkingen bevatten 3 (3 x 1) of 6 (6 x 1) voorgevulde spuiten.
Xolair 150 mg oplossing voor injectie in een voorgevulde pen
Xolair 150 mg oplossing voor injectie in een voorgevulde pen wordt geleverd als 1 ml oplossing in een voorgevulde pencilinder (type I glas) met 27-gauge gefixeerde naald (roestvrij staal), (type I) zuigerstop en naalddop.
Verpakkingsgrootten: verpakkingen bevatten 1 voorgevulde pen, en multiverpakkingen bevatten 3 (3 x 1), 6 (6 x 1) of 10 (10 x 1) voorgevulde pennen.
Xolair 300 mg oplossing voor injectie in een voorgevulde pen
Xolair 300 mg oplossing voor injectie in een voorgevulde pen wordt geleverd als 2 ml oplossing in een voorgevulde pencilinder (type I glas) met 27-gauge gefixeerde naald (roestvrij staal), (type I) zuigerstop en naalddop.
Verpakkingsgrootten: verpakkingen bevatten 1 voorgevulde pen, en multiverpakkingen bevatten 3 (3 x 1) of 6 (6 x 1) voorgevulde pennen.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Voorgevulde spuit
De voorgevulde spuit is voor eenmalig en individueel gebruik. Hij moet 30 minuten voor het injecteren uit de koelkast worden gehaald om hem op kamertemperatuur te laten komen.
Voorgevulde pen
De voorgevulde pen is voor eenmalig en individueel gebruik. Hij moet 30 minuten voor het injecteren uit de koelkast worden gehaald om hem op kamertemperatuur te laten komen.
Wegwerp instructies
Gooi de gebruikte spuit of pen onmiddellijk na gebruik weg in een naaldencontainer.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Xolair 150 mg oplossing voor injectie in een voorgevulde spuit
EU/1/05/319/008
EU/1/05/319/009
EU/1/05/319/010
EU/1/05/319/011
EU/1/05/319/024
EU/1/05/319/025
EU/1/05/319/026
EU/1/05/319/033
EU/1/05/319/034
EU/1/05/319/035
Xolair 300 mg oplossing voor injectie in een voorgevulde spuit
EU/1/05/319/012
EU/1/05/319/013
EU/1/05/319/014
EU/1/05/319/036
EU/1/05/319/037
Xolair 150 mg oplossing voor injectie in een voorgevulde pen
EU/1/05/319/027
EU/1/05/319/028
EU/1/05/319/029
EU/1/05/319/030
Xolair 300 mg oplossing voor injectie in een voorgevulde pen
EU/1/05/319/015
EU/1/05/319/016
EU/1/05/319/017
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 25 oktober 2005 Datum van laatste verlenging: 22 juni 2015
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.
Xolair 75 mg poeder en oplosmiddel voor oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
Xolair 75 mg poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén injectieflacon bevat 75 mg omalizumab*.
Na oplossen bevat één injectieflacon 125 mg/ml omalizumab (75 mg in 0,6 ml).
*Omalizumab is een gehumaniseerd monoklonaal antilichaam geproduceerd in een zoogdiercellijn van een Chinese hamsterovarium (CHO) met behulp van DNA-recombinatietechniek.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie
Poeder: wit tot gebroken wit lyofilisaat
Oplosmiddel: heldere en kleurloze oplossing
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Allergisch astma
Xolair is geïndiceerd voor gebruik bij volwassenen, adolescenten en kinderen (6 tot 12 jaar).
Xolair behandeling dient alleen te worden overwogen voor patiënten met overtuigend IgE (immunoglobuline E)-gemedieerd astma (zie rubriek 4.2).
Volwassenen en adolescenten (12 jaar en ouder)
Xolair is geïndiceerd als aanvullende behandeling om de astmacontrole te verbeteren bij patiënten met ernstig persistent allergisch astma, die een positieve huidtest hebben of in vitro reactiviteit vertonen tegen een permanent aanwezig aero-allergeen en die een verminderde longfunctie hebben (FEV1<80%) alsook overdag regelmatig symptomatisch zijn of ’s nachts wakker worden en die last hebben gehad van meerdere gedocumenteerde ernstige astma-exacerbaties ondanks de dagelijkse hoge dosis inhalatiecorticosteroïden, plus een geïnhaleerde langwerkende bèta-2-agonist.
Kinderen (6 tot 12 jaar)
Xolair is geïndiceerd als aanvullende behandeling om de astmacontrole te verbeteren bij patiënten met ernstig persistent allergisch astma, die een positieve huidtest hebben of in vitro reactiviteit vertonen tegen een permanent aanwezig aero-allergeen en overdag regelmatig symptomatisch zijn of ’s nachts wakker worden en die last hebben gehad van meerdere gedocumenteerde ernstige astma-exacerbaties ondanks de dagelijkse hoge dosis inhalatiecorticosteroïden, plus een geïnhaleerde langwerkende bèta-2-agonist.
Chronische rinosinusitis met neuspoliepen (‘Chronic rhinosinusitis with nasal polyps’ CRSwNP)
Xolair is geïndiceerd als aanvullende therapie met intranasale corticosteroïden (INC) voor de behandeling van volwassenen (18 jaar en ouder) met ernstige CRSwNP voor wie therapie met INC onvoldoende controle over de ziekte geeft.
4.2 Dosering en wijze van toediening
Behandeling moet worden gestart door artsen die ervaring hebben in het stellen van de diagnose en de behandeling van ernstig persistent astma of ernstige chronische rinosinusitis met neuspoliepen (CRSwNP).
Dosering
De dosering voor allergisch astma en CRSwNP volgt dezelfde doseringsprincipes. De geschikte dosis en frequentie van omalizumab voor deze aandoeningen wordt bepaald aan de hand van de aanvangswaarde van het IgE (IE/ml), die wordt gemeten vóór aanvang van de behandeling, en het lichaamsgewicht (kg). Vóór de toediening van de eerste dosis dient het IgE-gehalte van de patiënten te worden vastgesteld met behulp van een willekeurige commerciële test om het totaal serum-IgE te meten ter bepaling van de dosis. Op basis van deze metingen zou 75 tot 600 mg omalizumab in 1 tot 4 injecties nodig kunnen zijn voor elke toediening.
Bij patiënten met allergisch astma met een IgE op baseline lager dan 76 IE/ml is het minder waarschijnlijk dat zij voordeel ervaren (zie rubriek 5.1). Voorschrijvende artsen moeten zich ervan verzekeren dat volwassenen en adolescenten met een IgE lager dan 76 IE/ml en kinderen (6 tot 12 jaar) met een IgE lager dan 200 IE/ml een onmiskenbare in vitro reactiviteit (RAST) hebben op een permanent aanwezig allergeen voordat met de behandeling gestart wordt.
Zie tabel 1 voor een conversie-overzicht en tabellen 2 en 3 voor overzichten van de dosisbepaling.
Patiënten met aanvangswaarden van het IgE-gehalte of een lichaamsgewicht in kilogram, die buiten de limieten van de dosistabel vallen, mogen omalizumab niet krijgen.
De maximaal aanbevolen dosis is 600 mg omalizumab iedere twee weken.
Tabel 1 Conversie van dosis naar aantal injectieflacons, aantal injecties en totaal injectievolume voor iedere toediening
Dosis (mg) Aantal injectieflacons Aantal injecties Totaal injectievolume (ml) 75 mg a 150 mg b 75 1c 0 1 0,6 150 0 1 1 1,2 225 1c 1 2 1,8 300 0 2 2 2,4 375 1c 2 3 3,0 450 0 3 3 3,6 525 1c 3 4 4,2 600 0 4 4 4,8 a 0,6 ml = maximaal geleverd volume per injectieflacon (Xolair 75 mg).
b 1,2 ml = maximaal geleverd volume per injectieflacon (Xolair 150 mg).
c of gebruik 0,6 ml uit een injectieflacon van 150 mg.
Tabel 2 TOEDIENING IEDERE 4 WEKEN. Omalizumab-doses (milligrammen per dosis)
toegediend via subcutane injectie iedere 4 weken
| Lichaamsgewicht (kg) | |
Aanvang s-waarde IgE (IE/ml) | ≥20- 25* >25- 30* >30- 40 >40- 50 >50- 60 >60- 70 >70- 80 >80- 90 >90-125 >125-150 |
≥30-100 >100-200 >200-300 >300-400 >400-500 >500-600 >600-700 >700-800 >800-900 >900- 1.000 >1.000-1.100 | 75 75 75 150 150 150 150 150 300 300 150 150 150 300 300 300 300 300 450 600 150 150 225 300 300 450 450 450 600 225 225 300 450 450 450 600 600 225 300 450 450 600 600 300 300 450 600 600 300 450 600 TOEDIENING IEDERE 2 WEKEN: ZIE TABEL 3 |
* Lichaamsgewicht onder 30 kg is niet onderzocht in de hoofdstudies voor CRSwNP.
Tabel 3 TOEDIENING IEDERE 2 WEKEN. Omalizumab-doses (milligrammen per dosis)
toegediend via subcutane injectie iedere 2 weken
Lichaamsgewicht (kg)
Aanvang
s-waarde
IgE
(IE/ml)
≥20-
25*
>25-
30*
>30-
>40-
>50-
>60-
>70-
>80-
>90-
>125-
≥30-100 TOEDIENING IEDERE 4 WEKEN:
ZIE TABEL 2
>100-200
>200-300 375
>300-400 450 525
>400-500 375 375 525 600
>500-600 375 450 450 600
>600-700 225 375 450 450 525
>700-800 225 225 300 375 450 450 525 600
>800-900 225 225 300 375 450 525 600
>900-
1.000
225 300 375 450 525 600
>1.000-
1.100
225 300 375 450 600
>1.100-
1.200
300 300 450 525 600 Onvoldoende gegevens voor dosisaanbeveling
>1.200-
1.300
300 375 450 525
>1.300-
1.500
300 375 525 600
* Lichaamsgewicht onder 30 kg was niet onderzocht in de hoofdstudies voor CRSwNP.
Behandelduur, opvolging en dosisaanpassingen
Allergisch astma
Xolair is bedoeld voor een langetermijnbehandeling. Klinische onderzoeken hebben aangetoond dat het ten minste 12-16 weken duurt voordat de doeltreffend is. 16 weken na starten van een behandeling met Xolair dienen patiënten te worden gecontroleerd door hun arts om de doeltreffendheid van de behandeling vast te stellen voordat volgende injecties worden toegediend. De beslissing om de behandeling voort te zetten, na week 16 of op een later tijdstip, dient te worden gebaseerd op het antwoord op de vraag of er een duidelijke verbetering in de totale astmacontrole te zien is (zie rubriek 5.1, Algemene evaluatie door de arts op doeltreffendheid van de behandeling).
Chronische rinosinusitis met neuspoliepen (CRSwNP)
In klinische onderzoeken naar CRSwNP werden na 4 weken veranderingen in de neuspoliepscore (NPS) en neuscongestiescore (NCS) waargenomen. De noodzaak om therapie voort te zetten moet periodiek worden herbeoordeeld op basis van de ernst van de ziekte van de patiënt en de mate van symptoomcontrole.
Allergisch astma en chronische rinosinusitis met neuspoliepen (CRSwNP)
Stopzetten van de omalizumab behandeling zorgt doorgaans opnieuw voor verhoogde vrije IgE-gehaltes en daarmee geassocieerde symptomen tot gevolg. Totaal IgE-gehaltes zijn gedurende de behandeling verhoogd en blijven verhoogd tot een jaar na stopzetten van de behandeling. Daarom kan het opnieuw bepalen van IgE-gehaltes gedurende een behandeling met omalizumab niet worden gebruikt als richtlijn bij de dosisbepaling. De dosisbepaling na onderbrekingen van de behandeling gedurende minder dan een jaar dient te worden gebaseerd op serum-IgE-gehaltes, die zijn vastgesteld bij de initiële dosisbepaling. Totaal serum-IgE-gehaltes kunnen opnieuw worden bepaald ten behoeve van de dosisbepaling als een behandeling gedurende langer dan een jaar is onderbroken.
Doses dienen te worden aangepast bij significante veranderingen in lichaamsgewicht (zie tabellen 2 en 3).
Speciale populaties
Ouderen (65 jaar en ouder)
Er zijn slechts beperkte gegevens beschikbaar over het gebruik van omalizumab bij patiënten ouder dan 65 jaar, maar er zijn geen aanwijzingen dat oudere patiënten een andere dosis nodig hebben dan jongere volwassen patiënten.
Nier- of leverstoornis
Er zijn geen studies uitgevoerd waarbij het effect van een verminderde nier- of leverfunctie op de farmacokinetiek van omalizumab is bestudeerd. Aangezien het reticulo-endothelieel systeem (RES) de klaring van omalizumab bij klinische doses domineert, is het onwaarschijnlijk dat deze wordt gewijzigd door een nier- of leverstoornis. Hoewel geen specifieke dosisaanpassing wordt aanbevolen bij deze patiënten, dient omalizumab met voorzichtigheid te worden toegediend (zie rubriek 4.4).
Pediatrische patiënten
Bij allergisch astma zijn de veiligheid en werkzaamheid van omalizumab bij kinderen jonger dan 6 jaar niet vastgesteld. Er zijn geen gegevens beschikbaar.
Bij CRSwNP zijn de veiligheid en werkzaamheid van omalizumab bij patiënten jonger dan 18 jaar nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Uitsluitend voor subcutane toediening. Omalizumab mag niet intraveneus of intramusculair toegediend worden.
Doses van meer dan 150 mg (tabel 1) moeten worden verdeeld over twee of meer injectieplaatsen.
Het toedienen van Xolair poeder en oplosmiddel voor oplossing voor injectie is uitsluitend voorbehouden aan een beroepsbeoefenaar in de gezondheidszorg.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6 en tevens informatie voor beroepsbeoefenaren in de gezondheidszorg in de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Algemeen
Omalizumab is niet geïndiceerd voor de behandeling van acute astma-exacerbaties, acute bronchospasmen of status asthmaticus.
Omalizumab is niet onderzocht bij patiënten met hyper-ImmunoglobulineE-syndroom of allergische bronchopulmonaire aspergillose of voor de preventie van anafylactische reacties waaronder die reacties die worden veroorzaakt door voedselallergie, atopische dermatitis of allergische rhinitis. Omalizumab is niet geïndiceerd voor de behandeling van deze aandoeningen.
Behandeling met omalizumab is niet onderzocht bij patiënten met auto-immuunziekten, immuuncomplexafhankelijke aandoeningen of reeds bestaande nier- of leverinsufficiëntie (zie rubriek 4.2). Voorzichtigheid is geboden bij toediening van omalizumab aan deze patiëntenpopulaties.
Abrupte beëindiging van systemische of geïnhaleerde corticosteroïden na de start van de omalizumab behandeling bij allergisch astma of CRSwNP wordt niet aanbevolen. De vermindering van de corticosteroïden moet uitgevoerd worden onder het directe toezicht van een arts en het kan nodig zijn om deze geleidelijk uit te voeren.
Immuunsysteemaandoeningen
Allergische reacties type I
Type I lokale of systemische allergische reacties, waaronder anafylaxie en anafylactische shock, kunnen voorkomen als omalizumab wordt gebruikt, zelfs na langdurige behandeling. Echter, de meeste van deze reacties traden op binnen twee uur na de eerste en volgende omalizumab injecties, maar sommige begonnen twee uur en zelfs 24 uur na de injectie. De meerderheid van de anafylactische reacties trad op binnen de eerste 3 doses van omalizumab. Een voorgeschiedenis van anafylaxie die niet gerelateerd is aan omalizumab kan een risicofactor zijn voor het optreden van anafylaxie na toediening van omalizumab. Daarom dienen geneesmiddelen voor de behandeling van anafylactische reacties altijd voor onmiddellijk gebruik beschikbaar te zijn na toediening van omalizumab. Als er een anafylactische of andere ernstige allergische reactie optreedt, moet de toediening van omalizumab onmiddellijk worden gestaakt, en een passende behandeling worden gestart. Patiënten dienen te worden geïnformeerd dat dergelijke reacties mogelijk zijn en dat onmiddellijke medische hulp gezocht dient te worden indien zich allergische reacties voordoen.
In klinische studies zijn antilichamen tegen omalizumab waargenomen bij een klein aantal patiënten (zie rubriek 4.8). De klinische relevantie van anti-omalizumab antilichamen is niet duidelijk.
Serumziekte
Serumziekte en serumziekte-achtige reacties, wat vertraagde allergische type III reacties zijn, zijn waargenomen bij patiënten, die worden behandeld met gehumaniseerde monoklonale antilichamen waaronder omalizumab. Het veronderstelde pathofysiologische mechanisme omvat immuuncomplexvorming en –depositie door de ontwikkeling van antilichamen tegen omalizumab. Kenmerkend verschenen de eerste symptomen 1-5 dagen na toediening van de eerste of daaropvolgende injecties, ook na langdurige behandeling. Symptomen, die wijzen op serumziekte omvatten artritis/artralgie, rash (urticaria of andere vormen), koorts en lymfadenopathie. Antihistaminica en corticosteroïden kunnen zinvol zijn bij voorkoming of behandeling van deze aandoening en patiënten dienen geadviseerd te worden ieder verdacht symptoom te melden.
Churg-Strauss syndroom en hypereosinofiel syndroom
Patiënten met ernstig astma vertonen zelden het systemisch hypereosinofiel syndroom of allergische eosinofiele granulomateuze vasculitis (Churg-Strauss syndroom), beide aandoeningen worden gewoonlijk behandeld met systemische corticosteroïden.
In zeldzame gevallen kunnen patiënten die met geneesmiddelen tegen astma, waaronder omalizumab, worden behandeld systemische eosinofilie en vasculitis vertonen of ontwikkelen. Deze gevallen hangen veelal samen met een reductie van orale corticosteroïd therapie.
Bij deze patiënten moeten de artsen alert zijn op het ontwikkelen van uitgesproken eosinofilie, vasculitische rash, verslechtering van pulmonale symptomen, paranasale sinusafwijkingen, cardiale complicaties en/of neuropathie.
Beëindiging van de omalizumab behandeling dient overwogen te worden bij alle ernstige gevallen met de bovengenoemde immuunsysteemafwijkingen.
Parasitaire (worm)infecties
Het is mogelijk dat IgE betrokken is bij de immunologische respons op sommige worminfecties. Bij patiënten met een chronisch hoog risico op worminfecties werd in een placebogecontroleerde studie een geringe toename waargenomen in infectiefrequentie bij gebruik van omalizumab, hoewel het verloop, de ernst en de respons op de behandeling van de infectie ongewijzigd bleven. De worm-infectiefrequentie in het totale klinische programma, dat niet was opgezet om zulke infecties te detecteren, was minder dan 1 op de 1.000 patiënten. Desalniettemin is voorzichtigheid gerechtvaardigd bij patiënten met een hoog risico op worminfecties, vooral wanneer zij naar gebieden reizen waar worminfecties endemisch zijn. Als patiënten niet reageren op de aanbevolen behandeling met anthelminthica, dient stopzetten van omalizumab overwogen te worden.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Omdat IgE betrokken kan zijn bij de immunologische respons tegen sommige worminfecties, kan omalizumab indirect de werkzaamheid van geneesmiddelen voor de behandeling van worminfecties of andere parasitaire infecties verminderen (zie rubriek 4.4).
Cytochroom P450-enzymen, effluxpompen en eiwitbindingsmechanismen zijn niet betrokken bij de klaring van omalizumab; daarom is de kans op interacties gering. Geneesmiddel- of vaccininteractiestudies zijn niet uitgevoerd met omalizumab. Er is geen farmacologische reden om te verwachten dat de gewoonlijk voorgeschreven geneesmiddelen, die gebruikt worden bij de behandeling van astma of CRSwNP, interacties met omalizumab zullen opleveren.
Allergisch astma
In klinische studies werd omalizumab doorgaans gebruikt in combinatie met inhalatiecorticosteroïden en orale corticosteroïden, kortwerkende en langwerkende inhalatie bèta-agonisten, leukotriënenantagonisten, theofylline en orale antihistaminica. Er waren geen aanwijzingen dat de veiligheid van omalizumab veranderd werd door deze andere veelvuldig gebruikte anti-astma geneesmiddelen. Er zijn beperkte gegevens beschikbaar over het gebruik van omalizumab in combinatie met specifieke immunotherapie (hyposensibilisatietherapie). In een klinische studie waarin omalizumab samen met immunotherapie was toegediend, waren de veiligheid en werkzaamheid van omalizumab in combinatie met specifieke immunotherapie niet verschillend van die van omalizumab alleen.
Chronische rinosinusitis met neuspoliepen (CRSwNP)
In klinische onderzoeken werd omalizumab volgens protocol gebruikt in combinatie met mometason-neusspray. Andere geneesmiddelen die vaak gelijktijdig werden gebruikt waren andere intranasale corticosteroïden, luchtwegverwijders, antihistaminica, leukotriënenreceptorantagonisten, adrenergica/sympathicomimetica en lokale nasale anesthetica. Er was geen indicatie dat de veiligheid van omalizumab veranderde door het gelijktijdige gebruik van deze veel gebruikte geneesmiddelen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Een matige hoeveelheid gegevens over zwangere vrouwen (tussen 300 tot
1.000 zwangerschapsuitkomsten), gebaseerd op zwangerschapsregister- en spontane postmarketing meldingen, duidt niet op misvormende of foetale/neonatale toxiciteit. Een prospectief zwangerschapsregisteronderzoek (EXPECT) bij 250 zwangere vrouwen met astma die blootgesteld waren aan omalizumab liet een vergelijkbare prevalentie van ernstige aangeboren afwijkingen zien (8,1% vs. 8,9%) bij EXPECT-patiënten en patiënten met dezelfde aandoening (matige of ernstige astma). Interpretatie van de gegevens wordt bemoeilijkt door methodologische beperkingen van het onderzoek, waaronder het geringe aantal patiënten en de niet-gerandomiseerde opzet.
Omalizumab passeert de placentabarrière. De resultaten van dieronderzoek duiden echter niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
Omalizumab is in verband gebracht met leeftijdsgebonden vermindering in het aantal trombocyten bij niet-humane primaten, waarbij jongere dieren relatief gevoeliger bleken (zie rubriek 5.3).
Indien klinisch geïndiceerd, kan het gebruik van omalizumab tijdens de zwangerschap worden overwogen.
Borstvoeding
Immunoglobulinen G (IgG’s) worden gevonden in moedermelk en daarom wordt verwacht dat omalizumab in de moedermelk aanwezig zal zijn. Uit beschikbare gegevens bij niet-humane primaten blijkt dat omalizumab in melk wordt uitgescheiden (zie rubriek 5.3).
Het EXPECT-onderzoek liet geen nadelige effecten zien bij 154 zuigelingen die blootgesteld waren aan omalizumab tijdens de zwangerschap en via de borstvoeding. Interpretatie van de gegevens wordt bemoeilijkt door methodologische beperkingen van het onderzoek, waaronder het geringe aantal patiënten en de niet-gerandomiseerde opzet.
Na orale inname worden IgG’s gemetaboliseerd via proteolyse in de darmen en hebben ze een slechte beschikbaarheid. Er worden geen effecten op met moedermelk gevoede pasgeborene/zuigelingen verwacht. Daarom kan het gebruik van omalizumab tijdens borstvoeding worden overwogen, indien klinisch geïndiceerd.
Vruchtbaarheid
Er zijn geen gegevens over vruchtbaarheid bij de mens voor omalizumab. In speciaal ontworpen niet-klinische fertiliteitsstudies bij niet-humane primaten, waaronder studies naar het paren, werd er geen verminderde mannelijke of vrouwelijke vruchtbaarheid waargenomen na herhaalde doses met omalizumab bij dosisniveaus tot 75 mg/kg. Verder was er geen genotoxiciteit waargenomen in een afzonderlijke niet-klinische genotoxiciteitsstudie.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Omalizumab heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Allergisch astma en chronische rinosinusitis met neuspoliepen (CRSwNP)
Samenvatting van het veiligheidsprofiel
Tijdens klinische studies bij allergisch astma bij volwassen en adolescente patiënten van 12 jaar en ouder waren de meest frequent gemelde bijwerkingen hoofdpijn en reacties op de injectieplaats, waaronder pijn op de injectieplaats, zwelling, erytheem en pruritus. In klinische studies bij kinderen van 6 tot 12 jaar waren de meest frequent gemelde bijwerkingen hoofdpijn, koorts en pijn in de bovenbuik. De meeste reacties waren mild of matig qua ernst. In klinische onderzoeken bij patiënten van 18 jaar en ouder met CRSwNP waren de meest gemelde bijwerkingen hoofdpijn, duizeligheid, artralgie, pijn in de bovenbuik en reacties op de injectieplaats.
Samenvatting van de bijwerkingen in tabelvorm
Tabel 4 geeft de bijwerkingen weer, die gerapporteerd zijn in klinische studies bij patiënten met allergisch astma en CRSwNP, die behandeld zijn met Xolair en van wie veiligheidsgegevens zijn verzameld, ingedeeld naar MedDRA systeem/orgaanklasse en naar frequentie. Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst. Frequenties zijn gedefinieerd als: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000) en zeer zelden (<1/10.000). Bijwerkingen die gemeld zijn in het postmarketing kader zijn vermeld met de frequentie “niet bekend” (kan met de beschikbare gegevens niet worden bepaald).
Tabel 4 Bijwerkingen bij allergisch astma en CRSwNP
| Infecties en parasitaire aandoeningen | |
| Soms Zelden | Faryngitis Parasitaire infectie |
| Bloed- en lymfestelselaandoeningen | |
| Niet bekend | Idiopathische trombocytopenie, waaronder ernstige gevallen |
| Immuunsysteemaandoeningen | |
Zelden Niet bekend | Anafylactische reactie, andere ernstige allergische aandoeningen, ontwikkeling van anti-omalizumab antilichamen Serumziekte, met mogelijk koorts en lymfadenopathie |
| Zenuwstelselaandoeningen | |
| Vaak Soms | Hoofdpijn* Syncope, paresthesie, slaperigheid, duizeligheid# |
| Bloedvataandoeningen | |
| Soms | Posturale hypotensie, flushing |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
Soms Zelden Niet bekend | Allergische bronchospasme, hoesten Larynxoedeem Allergische granulomateuze vasculitis (d.w.z. Churg-Strauss syndroom) |
| Maagdarmstelselaandoeningen | |
| Vaak Soms | Pijn in bovenbuik**,# Dyspeptische tekenen en symptomen, diarree, misselijkheid |
| Huid- en onderhuidaandoeningen | |
Soms Zelden Niet bekend | Fotosensitiviteit, urticaria, rash, pruritus Angio-oedeem Alopecia |
| Skeletspierstelsel- en bindweefselaandoeningen | |
Vaak Zelden Niet bekend | Artralgie† Systemische lupus erythematodes (SLE) Myalgie, zwelling van gewricht |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
Zeer vaak Vaak Soms | Koorts** Reacties op de injectieplaats zoals zwelling, erytheem, pijn, pruritus Influenza-achtige ziekte, opgezwollen armen, gewichtstoename, vermoeidheid |
*: zeer vaak voorkomend bij kinderen van 6 tot 12 jaar
**: bij kinderen van 6 tot 12 jaar
#: Vaak bij onderzoeken bij neuspoliepen
†: Onbekend bij onderzoeken bij allergisch astma
Beschrijving van geselecteerde bijwerkingen
Immuunsysteemaandoeningen
Voor verdere informatie, zie rubriek 4.4.
Anafylaxie
Anafylactische reacties waren zeldzaam in klinische studies. Echter, na een cumulatieve zoekopdracht in de veiligheidsdatabank is in postmarketinggegevens een totaal van 898 anafylaxiegevallen gevonden. Gebaseerd op een geschatte blootstelling van 566.923 patiëntenbehandelingsjaren resulteert dit in een meldingspercentage van ongeveer 0,20%.
Arteriële trombo-embolie (ATE)
In gecontroleerde klinische studies en tijdens interimanalyses van een observationele studie werd er een numerieke onevenwichtigheid in gevallen van ATE waargenomen. Het samengestelde eindpunt ATE werd gedefinieerd als beroerte, transient ischaemic attack (TIA), myocardinfarct, instabiele angina pectoris en cardiovasculaire sterfte (waaronder dood door onbekende oorzaak). Bij de uiteindelijke analyse van de observationele studie was de incidentie van ATE per 1.000 patiëntjaren 7,52 (115/15.286 patiëntjaren) voor met Xolair behandelde patiënten en 5,12 (51/9.963 patiëntjaren) voor controlepatiënten. In een multivariate analyse corrigerend voor aanwezige baseline cardiovasculaire risicofactoren was de hazard ratio 1,32 (95% betrouwbaarheidsinterval 0,91-1,91). Bij een afzonderlijke analyse van samengevoegde klinische studies, die alle gerandomiseerde, dubbelblinde, placebogecontroleerde klinische studies die 8 weken of langer duurden omvatte, was de incidentie van ATE per 1.000 patiëntjaren 2,69 (5/1.856 patiëntjaren) voor met Xolair behandelde patiënten en 2,38 (4/1.680 patiëntjaren) voor placebo patiënten (rate ratio 1,13, 95% betrouwbaarheidsinterval 0,24-5,71).
Trombocyten
In klinische studies hadden enkele patiënten een bloedplaatjestelling onder de ondergrens van het normale laboratoriuminterval. Er zijn geïsoleerde gevallen gemeld van idiopathische trombocytopenie, waaronder ernstige gevallen, in het postmarketing kader.
Parasitaire infecties
Bij patiënten met een chronisch hoog risico op worminfecties werd in een placebogecontroleerde studie een geringe toename waargenomen in infectiefrequentie bij gebruik van omalizumab, die statistisch niet significant was. Het verloop, de ernst en de reactie op behandeling van infecties bleven ongewijzigd (zie rubriek 4.4).
Systemische lupus erythematodes
In klinische studies en postmarketing zijn gevallen van systemische lupus erythematodes (SLE) gemeld bij patiënten met matige tot ernstige astma en CSU. De pathogenese van SLE is niet goed bekend.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen maximaal verdraagbare dosis van Xolair vastgesteld. Enkelvoudige intraveneuze doses tot maximaal 4.000 mg zijn toegediend aan patiënten zonder aanwijzingen voor dosisbeperkende toxiciteiten. De hoogste cumulatieve dosis aan patiënten toegediend, was 44.000 mg over een periode van 20 weken en deze dosis heeft niet geleid tot ongunstige acute effecten.
Als er vermoeden is van een overdosis, dient de patiënt te worden gecontroleerd op afwijkende tekenen of symptomen. Medische behandeling dient te worden gezocht en op geschikte wijze ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Geneesmiddelen tegen obstructieve luchtwegaandoeningen, andere systemische geneesmiddelen tegen obstructieve luchtwegaandoeningen, ATC-code: R03DX05
Werkingsmechanisme
Omalizumab is een gehumaniseerd monoklonaal antilichaam vervaardigd met behulp van DNA-recombinatietechniek dat selectief bindt aan humaan immuunglobuline-E (IgE) en binding van IgE aan FcεRI (receptor met hoge affiniteit voor IgE) op basofielen en mestcellen voorkomt, waardoor de hoeveelheid vrij IgE, die beschikbaar is om een allergische cascade teweeg te brengen, vermindert. Het is een IgG1-kappa antilichaam dat humane raamwerkregio’s (framework regions) bevat met complementair-bepalende domeinen van een murien moederantilichaam dat bindt aan IgE.
Behandeling met omalizumab bij atopische proefpersonen leidde tot een duidelijke vermindering van het aantal FcεRI-receptoren op basofielen. Omalizumab remt de IgE-gemedieerde ontsteking, zoals blijkt uit een verminderd aantal bloed- en weefsel-eosinofielen en verminderde ontstekingsmediatoren, waaronder IL-4, IL-5 en IL-13 door aangeboren, adaptieve en niet-immuuncellen.
Farmacodynamische effecten
Allergisch astma
De in vitro afgifte van histamine uit basofielen, geïsoleerd uit met omalizumab behandelde proefpersonen, na stimulatie met een allergeen, verminderde met ongeveer 90% in vergelijking tot de waarden voorafgaand aan behandeling.
In klinische studies bij patiënten met allergisch astma werden vrije IgE-serumspiegels op dosisafhankelijke wijze binnen een uur na de eerste dosis verlaagd en tussen doses gehandhaafd. Een jaar na stopzetten van het toedienen van omalizumab zijn de IgE-spiegels teruggekeerd naar het niveau van voor de behandeling, zonder dat rebound in IgE-spiegels werd waargenomen na volledige klaring van het geneesmiddel.
Chronische rinosinusitis met neuspoliepen (CRSwNP)
In klinische onderzoeken bij patiënten met CRSwNP leidde de behandeling met omalizumab tot een verlaging van serumvrij IgE (ongeveer 95%) en een verhoging van totaal IgE in het serum, in dezelfde mate als waargenomen bij patiënten met allergisch astma. De totaal IgE-spiegels in serum stegen als gevolg van de vorming van omalizumab-IgE-complexen die een langzamere eliminatiesnelheid hebben in vergelijking met vrij IgE.
Klinische werkzaamheid en veiligheid
Allergisch astma
Volwassenen en adolescenten van 12 jaar en ouder
De werkzaamheid en veiligheid van omalizumab werden aangetoond in een 28-weekse dubbelblinde, placebogecontroleerde studie (studie 1) met 419 personen van 12-79 jaar met ernstig allergisch astma, die een verminderde longfunctie hadden (FEV1 40-80% van de voorspelde waarde) en die hun astmasymptomen slecht onder controle hadden ondanks behandeling met hoge doses inhalatiecorticosteroïden en een langwerkende bèta-2-agonist. Patiënten die in aanmerking kwamen, hadden last gehad van meervoudige astma-exacerbaties, waarvoor behandeling met systemische corticosteroïden noodzakelijk was, of waren in het jaar ervoor in het ziekenhuis opgenomen of op de eerstehulpafdeling geweest als gevolg van een ernstige astma-exacerbatie ondanks ononderbroken behandeling met hoge doses corticosteroïden en een langwerkende bèta-2-agonist. Omalizumab of placebo werden subcutaan toegediend als aanvullende therapie naast >1.000 microgram beclometasondipropionaat (of gelijkwaardig) plus een langwerkende bèta-2-agonist. Onderhoudsbehandelingen met orale corticosteroïden, theofylline en leukotriënenantagonisten waren toegestaan (resp. 22%, 27% en 35% van de patiënten).
Het aantal astma-exacerbaties over de behandelingsperiode, waarvoor rescue-behandeling met systemische corticosteroïden noodzakelijk was, vormde het primaire eindpunt. Omalizumab reduceerde het aantal astma-exacerbaties met 19% (p = 0,153). Verdere evaluaties die statistische significantie (p<0,05) lieten zien in het voordeel van omalizumab omvatten reducties in ernstige exacerbaties (waarbij de longfunctie van de patiënt gereduceerd was tot minder dan 60% van de persoonlijke capaciteit en systemische corticosteroïden nodig waren) en aan astma gerelateerde spoedbezoeken (bestaande uit ziekenhuisopnamen, bezoeken aan eerstehulpafdelingen en niet-geplande doktersbezoeken), en verbeteringen in de algemene evaluatie door de arts op doeltreffendheid van de behandeling, astma gerelateerde kwaliteit van leven (AQL), astmasymptomen en longfunctie.
In een subgroepanalyse was het meer waarschijnlijk dat patiënten met een totaal IgE ≥76 IE/ml voor de behandeling een klinisch betekenisvol voordeel van omalizumab ervaarden. Bij deze patiënten in studie 1 reduceerde omalizumab het aantal astma-exacerbaties met 40% (p = 0,002). Daarnaast waren er meer patiënten die een klinische betekenisvolle respons hadden in de totaal IgE ≥76 IE/ml populatie door het omalizumab ernstig astma programma heen. Tabel 5 omvat de resultaten van de studie 1 populatie.
Tabel 5 Resultaten van studie 1
Totale studie 1 populatie
Omalizumab
N=209
Placebo N=210 Astma-exacerbaties
Aantal per patiënt per 28-weken
periode
0,74 0,92
% reductie, p-waarde voor ratio
van het aantal per patiënt
19,4%, p = 0,153
Ernstige astma-exacerbaties
Aantal per patiënt per 28-weken
periode
0,24 0,48
% reductie, p-waarde voor ratio
van het aantal per patiënt
50,1%, p = 0,002
Spoedbezoeken
Aantal per patiënt per 28-weken
periode
0,24 0,43
% reductie, p-waarde voor ratio
van het aantal per patiënt
43,9%, p = 0,038
Algemene evaluatie door de arts
% responders* 60,5% 42,8%
p-waarde** <0,001
AQL verbetering
% patiënten ≥0,5 verbetering 60,8% 47,8%
p-waarde 0,008
* duidelijke verbetering of complete controle
** p-waarde voor de totale verdeling van de beoordeling
In studie 2 werden de werkzaamheid en veiligheid van omalizumab onderzocht in een populatie met 312 personen met ernstig allergisch astma, die overeenkwam met de populatie in studie 1. Behandeling met omalizumab in deze open-label studie leidde tot een vermindering van 61% van het aantal klinisch significante astma-exacerbaties in vergelijking met de huidige astmabehandeling alleen.
In vier bijkomende grote placebogecontroleerde ondersteunende studies van 28 tot 52 weken met 1.722 volwassenen en adolescenten (studies 3, 4, 5 en 6) werden de werkzaamheid en veiligheid van omalizumab bij patiënten met ernstig persistent astma onderzocht. De meeste patiënten waren niet goed onder controle, maar kregen minder gelijktijdige astmamedicatie dan patiënten in studies 1 of 2. In studies 3-5 vormden exacerbaties het primaire eindpunt, terwijl in studie 6 hoofdzakelijk besparing van inhalatiecorticosteroïden werd onderzocht.
In studie 3, 4 en 5 hadden patiënten behandeld met omalizumab reducties van het aantal astma-exacerbaties van respectievelijk 37,5% (p=0,027), 40,3% (p<0,001) en 57,6% (p<0,001) in vergelijking met placebo.
In studie 6 waren significant meer ernstig allergisch astmapatiënten op omalizumab in staat om hun fluticasondosis te verlagen tot ≤500 microgram per dag zonder verslechtering van de astmacontrole (60,3%) vergeleken met de placebogroep (45,8%, p<0,05).
Scores voor kwaliteit van leven werden gemeten met behulp van de Juniper’s astma gerelateerde kwaliteit van leven vragenlijst. Voor alle zes studies was er een statistisch significante verbetering in de scores voor kwaliteit van leven vanaf de aanvang voor de omalizumab patiënten in vergelijking met de placebo- of controlegroep.
Algemene evaluatie door de arts op doeltreffendheid van de behandeling:
In vijf van de hierboven beschreven studies werd de algemene evaluatie door de arts gemeten als een brede maat voor astmacontrole uitgevoerd door de behandelende arts. De arts kon rekening houden met PEF (expiratoire piekstroom), symptomen overdag en ’s nachts, gebruik van “rescue”-geneesmiddel, spirometrie en exacerbaties. In alle vijf studies oordeelde men dat een statistisch significant groter aantal van de patiënten op omalizumab ofwel een duidelijke verbetering van hun astma bereikt hadden of hun astma volledig onder controle hadden ten opzichte van placebo.
Kinderen van 6 tot 12 jaar
De primaire onderbouwing voor veiligheid en werkzaamheid van omalizumab in de leeftijdsgroep 6 tot 12 jaar is afkomstig van één gerandomiseerde, dubbelblinde, placebogecontroleerde, multicenter studie (studie 7).
Studie 7 was een placebogecontroleerde studie met een specifieke patiëntensubgroep (N=235), zoals gedefinieerd in de huidige indicatie, die werden behandeld met hoge dosis inhalatiecorticosteroïden (≥500 µg/dag fluticason-equivalent) plus langwerkend bèta-agonist.
Een klinisch significante exacerbatie werd gedefinieerd als een verslechtering van de astmasymptomen naar het klinische oordeel van de onderzoeker, waarvoor een verdubbeling van de uitgangsdosering van inhalatiecorticosteroïden voor ten minste 3 dagen en/of behandeling met systemische (oraal of intraveneus) “rescue”-corticosteroïden voor ten minste 3 dagen vereist is.
In de specifieke patiëntensubgroep op hoge dosis inhalatiecorticosteroïden, had de omalizumab-groep een statistisch significant lager aantal klinisch relevante astma-exacerbaties in vergelijking met de placebogroep. Na 24 weken gaf het verschil in aantal tussen de behandelgroepen een verlaging van 34% (ratio van het aantal 0,662, p = 0,047) weer voor omalizumab-patiënten ten opzichte van placebo. In de tweede dubbelblinde 28 weken durende behandelingsperiode gaf het verschil in aantal tussen de behandelgroepen een verlaging van 63% (ratio van het aantal 0,37, p<0,001) weer voor omalizumab-patiënten ten opzichte van placebo.
Tijdens de 52-weken durende dubbelblinde behandelingsperiode (met inbegrip van de 24 weken durende fase van corticosteroïden in vaste dosis en de 28 weken durende corticosteroïd aanpassingsfase) gaven de verschillen in aantallen tussen de behandelgroepen een relatieve verlaging van 50% (ratio van het aantal 0,504, p<0,001) in exacerbaties voor omalizumab-patiënten.
De omalizumab-groep had meer afnames in gebruik van bèta-agonist “rescue”-geneesmiddel in vergelijking met de placebogroep aan het einde van de 52 weken durende behandelingsperiode, hoewel het verschil tussen de behandelingsgroepen niet statistisch significant was. Voor de totale evaluatie van behandelingsdoeltreffendheid aan het einde van de 52 weken durende dubbelblinde behandelingsperiode in de subgroep van ernstige patiënten op hoge dosis inhalatiecorticosteroïden plus langwerkende bèta-agonisten, was het patiëntenaandeel met een “uitstekende” behandelingsdoeltreffendheid groter, en de patiëntenaandelen met “matige” of “slechte” behandelingsdoeltreffendheid waren kleiner in de omalizumab-groep dan in de placebogroep, het verschil tussen de groepen was statistisch significant (p<0,001), terwijl er geen verschillen waren in de subjectieve scores voor kwaliteit van leven tussen de omalizumab- en placebogroepen.
Chronische rinosinusitis met neuspoliepen (CRSwNP)
De veiligheid en werkzaamheid van omalizumab werden onderzocht in twee gerandomiseerde, dubbelblinde, placebo-gecontroleerde onderzoeken bij patiënten met CRSwNP (tabel 7). Patiënten kregen subcutaan elke 2 of 4 weken omalizumab of placebo (zie rubriek 4.2). Alle patiënten kregen gedurende de hele studie intranasale mometasontherapie. Eerdere sinonasale chirurgie of eerder gebruik van systemische corticosteroïden waren niet vereist voor inclusie in de onderzoeken. Patiënten kregen gedurende 24 weken omalizumab of placebo, gevolgd door een follow-upperiode van 4 weken. Demografische gegevens en baseline-kenmerken, inclusief allergische comorbiditeiten, worden beschreven in tabel 6.
Tabel 6 Demografische gegevens en baseline-kenmerken van onderzoeken bij neuspoliepen
| Parameter | Neuspolieponderzoek 1 N=138 | Neuspolieponderzoek 2 N=127 |
| Gemiddelde leeftijd (jaren) (SD) | 51,0 (13,2) | 50,1 (11,9) |
| % Man | 63,8 | 65,4 |
| Patiënten die het afgelopen jaar systemische corticosteroïden hebben gebruikt (%) | 18,8 | 26,0 |
| Bilaterale endoscopische neuspoliepscore (‘nasal polyp score’ NPS): gemiddelde (SD), bereik 0-8 | 6,2 (1,0) | 6,3 (0,9) |
| Neuscongestiescore (NCS): gemiddelde (SD), bereik 0-3 | 2,4 (0,6) | 2,3 (0,7) |
| Score van reukzin: gemiddelde (SD), bereik 0-3 | 2,7 (0,7) | 2,7 (0,7) |
SNOT-22 totale score: gemiddelde (SD) bereik 0-110 | 60,1 (17,7) | 59,5 (19,3) |
| Bloed-eosinofielen (cellen/µl): gemiddelde (SD) | 346,1 (284,1) | 334,6 (187,6) |
| Totaal IgE IE/ml: gemiddelde (SD) | 160,9 (139,6) | 190,2 (200,5) |
| Astma (%) | 53,6 | 60,6 |
| Mild (%) | 37,8 | 32,5 |
| Matig (%) | 58,1 | 58,4 |
| Ernstig (%) | 4,1 | 9,1 |
| Door aspirine verergerde respiratoire aandoening (AERD) (%) | 19,6 | 35,4 |
| Allergische rhinitis | 43,5 | 42,5 |
AERD = Aspirin Exacerbated Respiratory Disease; SD = standaarddeviatie; SNOT-22 = Sino-Nasal Outcome Test 22 Vragenlijst; IgE = Immunoglobuline E; IE = internationale eenheden. Voor NPS, NCS, en SNOT-22 duiden hogere scores op een grotere ernst van de ziekte.
De co-primaire eindpunten waren de bilaterale neuspoliepscore (NPS) en de gemiddelde dagelijkse score voor de neuscongestiescore (NCS) in week 24. In beide neuspolieponderzoeken 1 en 2 hadden patiënten die omalizumab kregen statisch significante grotere verbeteringen van de NPS in week 24 en wekelijkse gemiddelde NCS ten opzichte van baseline dan patiënten die placebo kregen. Resultaten van de neuspolieponderzoeken 1 en 2 zijn weergegeven in tabel 7.
Tabel 7 Verandering ten opzichte van baseline in week 24 in klinische scores van neuspolieponderzoek 1, neuspolieponderzoek 2 en gepoolde gegevens
Neuspoliep-
onderzoek 1
Neuspoliep- onderzoek 2
Neuspoliep gepoolde resultaten
Placebo Omalizumab Placebo Omalizumab Placebo Omalizumab
N 66 72 65 62 131 134 Neuspoliepscore Gemiddelde op baseline 6,32 6,19 6,09 6,44 6,21 6,31 Verandering van
kleinste-
kwadratengemiddelde
in week 24
0,06 -1,08 -0,31 -0,90 -0,13 -0,99
Verschil (95% BI) -1,14 (-1,59; -0,69) -0,59 (-1,05; -0,12) -0,86 (-1,18; -0,54) p-waarde <0,0001 0,0140 <0,0001 7-daags gemiddelde van
de dagelijkse
neuscongestiescore
Gemiddelde op baseline 2,46 2,40 2,29 2,26 2,38 2,34 Verandering van
kleinste-
kwadratengemiddelde
in week 24
-0,35 -0,89 -0,20 -0,70 -0,28 -0,80
Verschil (95% BI) -0,55 (-0,84; -0,25) -0,50 (-0,80; -0,19) -0,52 (-0,73; -0,31)
p-waarde 0,0004 0,0017 <0,0001 TNSS Gemiddelde op baseline 9,33 8,56 8,73 8,37 9,03 8,47 Verandering van
kleinste-
kwadratengemiddelde
in week 24
-1,06 -2,97 -0,44 -2,53 -0,77 -2,75
Verschil (95% BI) -1,91 (-2,85; -0,96) -2,09 (-3,00; -1,18) -1,98 (-2,63; -1,33) p-waarde 0,0001 <0,0001 <0,0001 SNOT-22 Gemiddelde op baseline 60,26 59,82 59,80 59,21 60,03 59,54 Verandering van
kleinste-
kwadratengemiddelde
in week 24
-8,58 -24,70 -6,55 -21,59 -7,73 -23,10
Verschil (95% BI) -16,12 (-21,86; -10,38) -15,04 (-21,26; -8,82) -15,36 (-19,57; -11,16) p-waarde <0,0001 <0,0001 <0,0001 (MID = 8.9) UPSIT Gemiddelde op baseline 13,56 12,78 13,27 12,87 13,41 12,82 Verandering van
kleinste-
kwadratengemiddelde
in week 24
0,63 4,44 0,44 4,31 0,54 4,38
Verschil (95% BI) 3.81 (1,38; 6,24) 3,86 (1,57; 6,15) 3,84 (2,17; 5,51) p-waarde 0,0024 0,0011 <0,0001 BI = betrouwbaarheidsinterval; TNSS = Totale nasale symptoomscore; SNOT-22 = Sino-Nasal Outcome Test 22 Vragenlijst; UPSIT = University of Pennsylvania Smell Identification Test; MID = minimaal belangrijk verschil ‘minimal important difference’.
Figuur 1 Gemiddelde verandering ten opzichte van baseline in neuscongestiescore en gemiddelde verandering ten opzichte van baseline in neuspoliepscore per behandelingsgroep in neuspolieponderzoek 1 en -onderzoek 2
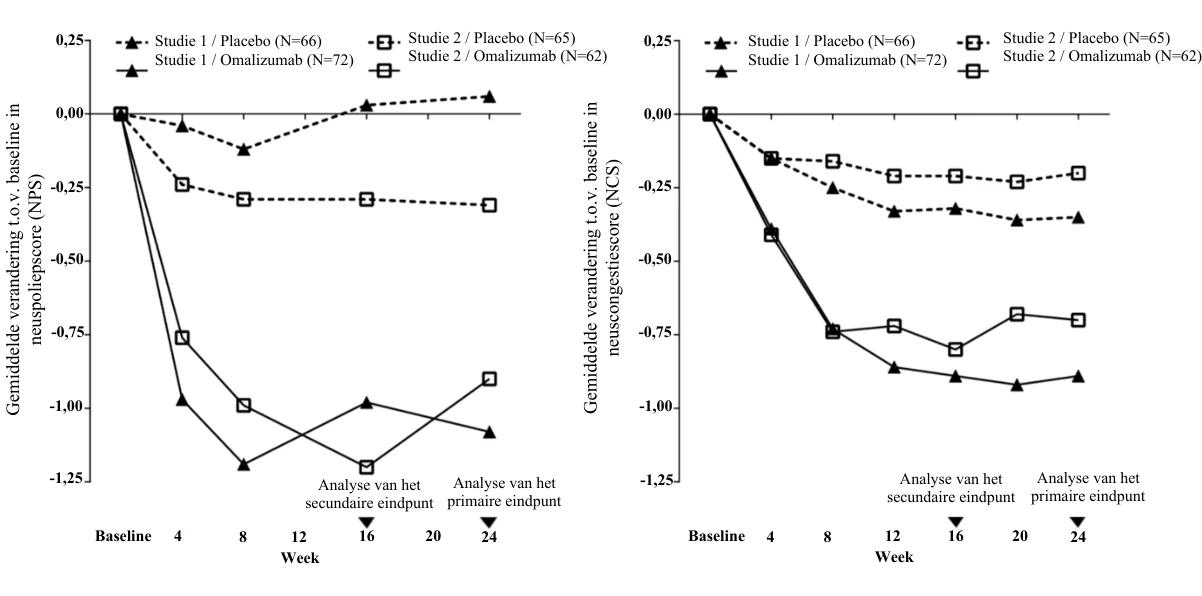
In een vooraf gespecificeerde gepoolde analyse van rescue-behandeling (systemische corticosteroïden gedurende ≥3 opeenvolgende dagen of nasale polypectomie) tijdens de behandelingsperiode van 24 weken, was het aantal patiënten dat een rescue-behandeling nodig had lager bij omalizumab vergeleken met placebo (2,3% versus 6,2% respectievelijk). De odds-ratio van een rescue-behandeling bij omalizumab in vergelijking met placebo was 0,38 (95% BI: 0,10; 1,49). In geen van beide onderzoeken werden sinonasale operaties gemeld.
De werkzaamheid en veiligheid op lange termijn van omalizumab bij patiënten met CRSwNP die hadden deelgenomen aan neuspoliepen-onderzoeken 1 en 2 werden beoordeeld in een open-label extensieonderzoek. Effectiviteitsdata uit dit onderzoek suggereren dat het klinische voordeel dat werd opgeleverd in week 24 aanhield tot week 52. Veiligheidsdata kwamen over het algemeen overeen met het bekende veiligheidsprofiel van omalizumab.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van omalizumab is onderzocht bij volwassen en adolescente patiënten met allergisch astma en ook bij volwassen patiënten met CRSwNP. De algemene farmacokinetische kenmerken van omalizumab zijn vergelijkbaar bij deze patiëntenpopulaties.
Absorptie
De gemiddelde absolute biologische beschikbaarheid van omalizumab na subcutane toediening is 62%. Na een enkelvoudige subcutane dosis aan volwassen en adolescente astmapatiënten werd omalizumab traag geabsorbeerd en werden piekconcentraties in het serum na gemiddeld 7-8 dagen bereikt. De farmacokinetiek van omalizumab neemt evenredig toe bij doses hoger dan 0,5 mg/kg. Na meervoudige doses omalizumab waren de oppervlaktes onder de serumconcentratie-versus-tijd-curve van dag 0 tot dag 14 bij steady state tot 6 maal groter dan die na de eerste dosis.
Toediening van Xolair geproduceerd als een gelyofiliseerde of vloeibare formulering resulteerde in vergelijkbare serumconcentratie-tijdsprofielen van omalizumab.
Distributie
In vitro vormt omalizumab complexen van beperkte omvang met IgE. Neerslaande complexen en complexen groter dan één miljoen Dalton in molecuulgewicht worden in vitro of in vivo niet
Studie 2 / Omalizumab (N=62) waargenomen. Het schijnbare distributievolume bij patiënten na subcutane toediening was 78 ± 32 ml/kg.
Eliminatie
Bij de klaring van omalizumab zijn zowel IgG-klaringsprocessen betrokken als klaring via specifieke binding en complexvorming met het target-ligand, IgE. Lever eliminatie van IgG omvat afbraak in het reticulo-endotheliaal systeem en endotheelcellen. Intact IgG wordt ook in gal uitgescheiden. Bij astmapatiënten was de gemiddelde eliminatiehalfwaardetijd van omalizumab in het serum 26 dagen waarbij de schijnbare klaring gemiddeld 2,4 ± 1,1 ml/kg/dag was. Daarnaast leverde verdubbeling van het lichaamsgewicht ongeveer een verdubbeling van de schijnbare klaring op.
Kenmerken van patiëntenpopulaties
Leeftijd, ras/etniciteit, geslacht, Body Mass Index
De populatie farmacokinetiek van omalizumab werd geanalyseerd om de effecten van demografische kenmerken te evalueren. Uit analyse van deze beperkte gegevens blijkt dat er geen dosisaanpassingen nodig zijn in relatie tot leeftijd (6-76 jaar voor patiënten met allergisch astma; 18 tot 75 jaar voor patiënten met CRSwNP), ras/etniciteit, geslacht of Body Mass Index (zie rubriek 4.2).
Nier- en leverinsufficiëntie
Er zijn geen farmacokinetische of farmacodynamische gegevens over patiënten met nier- of leverinsufficiëntie (zie rubrieken 4.2 en 4.4).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De veiligheid van omalizumab is bestudeerd in cynomolgus-apen, omdat omalizumab met dezelfde affiniteit bindt aan cynomolgus en menselijk IgE. Er zijn antilichamen voor omalizumab waargenomen bij sommige apen na herhaalde subcutane of intraveneuze toediening. Maar er werd geen duidelijke toxiciteit gezien zoals immuuncomplex-gemedieerde ziekten of complementafhankelijke cytotoxiciteit. Er waren geen aanwijzingen voor een anafylactische reactie als gevolg van mestceldegranulatie bij cynomolgus-apen.
Chronische toediening van omalizumab in doses van maximaal 250 mg/kg (ten minste 14 keer zoveel als de hoogste aanbevolen klinische dosis in mg/kg volgens de tabel met aanbevolen doseringen) werd goed verdragen door niet-humane primaten (zowel volwassen als onvolwassen dieren), met uitzondering van een dosisgerelateerde en leeftijdsafhankelijke afname in bloedplaatjes, waarbij jongere dieren gevoeliger bleken. De serumconcentratie die nodig is om een verlaging van 50% in bloedplaatjes te verkrijgen vanaf aanvangswaarde bij volwassen cynomolgus-apen, was ruwweg 4 tot 20 keer hoger dan de verwachte maximale klinische serumconcentraties. Daarnaast werden bij cynomolgus-apen acute bloedingen en ontstekingen waargenomen op de injectieplaatsen.
Er zijn geen formele carcinogeniciteitsstudies uitgevoerd met omalizumab.
Bij reproductiestudies bij cynomolgus-apen veroorzaakten subcutane doses tot maximaal 75 mg/kg per week (ten minste 8 keer zoveel als de hoogste aanbevolen klinische dosis in mg/kg gedurende een periode van 4 weken) geen maternale toxiciteit, embryotoxiciteit of teratogeniciteit bij toediening tijdens organogenese en hadden ook geen nadelige invloed op foetale of neonatale groei bij toediening tijdens late zwangerschap, bevalling en borstvoeding.
Omalizumab wordt uitgescheiden in de moedermelk van cynomolgus-apen. Omalizumabspiegels in melk vormden 0,15% van de maternale serumconcentratie.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
Sucrose
Histidine
Histidinehydrochloridemonohydraat
Polysorbaat 20
Oplosmiddel
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
4 jaar.
Na oplossen
De chemische en fysische stabiliteit van het gereconstitueerde geneesmiddel zijn aangetoond gedurende 8 uur bij een temperatuur van 2°C tot 8°C en gedurende 4 uur bij een temperatuur van 30°C.
Uit microbiologisch oogpunt dient het geneesmiddel direct na oplossen gebruikt te worden. Indien niet onmiddellijk gebruikt, vallen de opslagtijden en -voorwaarden vóór gebruik onder de verantwoordelijkheid van de gebruiker en dienen deze gewoonlijk niet langer te zijn dan 8 uur bij een temperatuur van 2°C tot 8°C of 2 uur bij 25°C.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Injectieflacon met poeder: Heldere, kleurloze type-I glazen injectieflacon met een butyl-rubberen stop en grijs flip-off kapje.
Ampul met oplosmiddel: Heldere, kleurloze type-I glazen ampul met 2 ml water voor injecties.
De verpakking bevat één injectieflacon met poeder voor oplossing voor injectie en één ampul met water voor injecties.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Xolair 75 mg poeder voor oplossing voor injectie wordt geleverd in een wegwerpinjectieflacon.
Uit microbiologisch oogpunt dient het geneesmiddel direct na reconstitutie gebruikt te worden (zie rubriek 6.3).
Het gelyofiliseerde geneesmiddel heeft 15-20 minuten nodig om op te lossen, hoewel het in sommige gevallen langer kan duren. Het volledig gereconstitueerde geneesmiddel zal er helder tot licht opalescent, kleurloos tot licht bruingeel uitzien en op de rand van de injectieflacon kunnen een paar kleine luchtbellen of schuim achterblijven. Vanwege de viscositeit van het gereconstitueerde geneesmiddel moet zorgvuldigheid worden betracht om al het geneesmiddel uit de injectieflacon te halen, voordat lucht of overtollige oplossing uit de naald wordt gehaald om 0,6 ml te verkrijgen.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/05/319/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 25 oktober 2005
Datum van laatste verlenging: 22 juni 2015
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.
Xolair 150 mg poeder en oplosmiddel voor oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
Xolair 150 mg poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén injectieflacon bevat 150 mg omalizumab*.
Na oplossen bevat één injectieflacon 125 mg/ml omalizumab (150 mg in 1,2 ml).
*Omalizumab is een gehumaniseerd monoklonaal antilichaam geproduceerd in een zoogdiercellijn van een Chinese hamsterovarium (CHO) met behulp van DNA-recombinatietechniek.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie
Poeder: wit tot gebroken wit lyofilisaat
Oplosmiddel: heldere en kleurloze oplossing
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Allergisch astma
Xolair is geïndiceerd voor gebruik bij volwassenen, adolescenten en kinderen (6 tot 12 jaar).
Xolair behandeling dient alleen te worden overwogen voor patiënten met overtuigend IgE (immunoglobuline E)-gemedieerd astma (zie rubriek 4.2).
Volwassenen en adolescenten (12 jaar en ouder)
Xolair is geïndiceerd als aanvullende behandeling om de astmacontrole te verbeteren bij patiënten met ernstig persistent allergisch astma, die een positieve huidtest hebben of in vitro reactiviteit vertonen tegen een permanent aanwezig aero-allergeen en die een verminderde longfunctie hebben (FEV1<80%) alsook overdag regelmatig symptomatisch zijn of ’s nachts wakker worden en die last hebben gehad van meerdere gedocumenteerde ernstige astma-exacerbaties ondanks de dagelijkse hoge dosis inhalatiecorticosteroïden, plus een geïnhaleerde langwerkende bèta-2-agonist.
Kinderen (6 tot 12 jaar)
Xolair is geïndiceerd als aanvullende behandeling om de astmacontrole te verbeteren bij patiënten met ernstig persistent allergisch astma, die een positieve huidtest hebben of in vitro reactiviteit vertonen tegen een permanent aanwezig aero-allergeen en overdag regelmatig symptomatisch zijn of ’s nachts wakker worden en die last hebben gehad van meerdere gedocumenteerde ernstige astma-exacerbaties ondanks de dagelijkse hoge dosis inhalatiecorticosteroïden, plus een geïnhaleerde langwerkende bèta-2-agonist.
Chronische rinosinusitis met neuspoliepen (‘Chronic rhinosinusitis with nasal polyps’ CRSwNP)
Xolair is geïndiceerd als aanvullende therapie met intranasale corticosteroïden (INC) voor de behandeling van volwassenen (18 jaar en ouder) met ernstige CRSwNP voor wie therapie met INC onvoldoende controle over de ziekte geeft.
Chronische spontane urticaria (CSU)
Xolair is geïndiceerd als aanvullende therapie voor de behandeling van chronische spontane urticaria bij volwassen en adolescente (12 jaar en ouder) patiënten die onvoldoende reageren op behandeling met H1-antihistaminica.
4.2 Dosering en wijze van toediening
Behandeling met omalizumab moet worden gestart door artsen die ervaring hebben in het stellen van de diagnose en de behandeling van ernstig persistent astma, ernstige chronische rinosinusitis met neuspoliepen (CRSwNP) of chronische spontane urticaria.
Dosering
Allergisch astma en chronische rinosinusitis met neuspoliepen (CRSwNP)
De dosering voor allergisch astma en CRSwNP volgt dezelfde doseringsprincipes. De geschikte dosis en frequentie van omalizumab voor deze aandoeningen wordt bepaald aan de hand van de aanvangswaarde van het IgE (IE/ml), die wordt gemeten vóór aanvang van de behandeling, en het lichaamsgewicht (kg). Vóór de toediening van de eerste dosis dient het IgE-gehalte van de patiënten te worden vastgesteld met behulp van een willekeurige commerciële test om het totaal serum-IgE te meten ter bepaling van de dosis. Op basis van deze metingen zou 75 tot 600 mg omalizumab in 1 tot 4 injecties nodig kunnen zijn voor elke toediening.
Bij patiënten met allergisch astma met een IgE op baseline lager dan 76 IE/ml is het minder waarschijnlijk dat zij voordeel ervaren (zie rubriek 5.1). Voorschrijvende artsen moeten zich ervan verzekeren dat volwassenen en adolescenten met een IgE lager dan 76 IE/ml en kinderen (6 tot 12 jaar) met een IgE lager dan 200 IE/ml een onmiskenbare in vitro reactiviteit (RAST) hebben op een permanent aanwezig allergeen voordat met de behandeling gestart wordt.
Zie tabel 1 voor een conversie-overzicht en tabellen 2 en 3 voor overzichten van de dosisbepaling.
Patiënten met aanvangswaarden van het IgE-gehalte of een lichaamsgewicht in kilogram, die buiten de limieten van de dosistabel vallen, mogen omalizumab niet krijgen.
De maximaal aanbevolen dosis is 600 mg omalizumab iedere twee weken.
Tabel 1 Conversie van dosis naar aantal injectieflacons, aantal injecties en totaal injectievolume voor iedere toediening
Dosis (mg) Aantal injectieflacons Aantal injecties Totaal injectievolume (ml) 75 mg a 150 mg b 75 1c 0 1 0,6 150 0 1 1 1,2 225 1c 1 2 1,8 300 0 2 2 2,4 375 1c 2 3 3,0 450 0 3 3 3,6 525 1c 3 4 4,2 600 0 4 4 4,8 a 0,6 ml = maximaal geleverd volume per injectieflacon (Xolair 75 mg).
b 1,2 ml = maximaal geleverd volume per injectieflacon (Xolair 150 mg).
c of gebruik 0,6 ml uit een injectieflacon van 150 mg.
Tabel 2 TOEDIENING IEDERE 4 WEKEN. Omalizumab-doses (milligrammen per dosis)
toegediend via subcutane injectie iedere 4 weken
| Lichaamsgewicht (kg) | |
Aanvang s-waarde IgE (IE/ml) | ≥20-25* >25- 30* >30- 40 >40- 50 >50- 60 >60- 70 >70- 80 >80- 90 >90- 125 >125-150 |
≥30-100 >100-200 >200-300 >300-400 >400-500 >500-600 >600-700 >700-800 >800-900 >900- 1.000 >1.000-1.100 | 75 75 75 150 150 150 150 150 300 300 150 150 150 300 300 300 300 300 450 600 150 150 225 300 300 450 450 450 600 225 225 300 450 450 450 600 600 225 300 450 450 600 600 300 300 450 600 600 300 450 600 TOEDIENING IEDERE 2 WEKEN: ZIE TABEL 3 |
* Lichaamsgewicht onder 30 kg is niet onderzocht in de hoofdstudies voor CRSwNP.
Tabel 3 TOEDIENING IEDERE 2 WEKEN. Omalizumab-doses (milligrammen per dosis)
toegediend via subcutane injectie iedere 2 weken
Lichaamsgewicht (kg)
Aanvang
s-waarde
IgE
(IE/ml)
≥20-
25*
>25-
30*
>30-
>40-
>50-
>60-
>70-
>80-
>90-
>125-
≥30-100 TOEDIENING IEDERE 4 WEKEN:
ZIE TABEL 2
>100-200
>200-300 375
>300-400 450 525
>400-500 375 375 525 600
>500-600 375 450 450 600
>600-700 225 375 450 450 525
>700-800 225 225 300 375 450 450 525 600
>800-900 225 225 300 375 450 525 600
>900-
1.000
225 300 375 450 525 600
>1.000-
1.100
225 300 375 450 600
>1.100-
1.200
300 300 450 525 600 Onvoldoende gegevens beschikbaar voor dosisaanbeveling
>1.200-
1.300
300 375 450 525
>1.300-
1.500
300 375 525 600
* Lichaamsgewicht onder 30 kg was niet onderzocht in de hoofdstudies voor CRSwNP.
Behandelduur, opvolging en dosisaanpassingen
Allergisch astma
Xolair is bedoeld voor een langetermijnbehandeling. Klinische onderzoeken hebben aangetoond dat het ten minste 12-16 weken duurt voordat de behandeling met doeltreffend is. 16 weken na starten van een behandeling met Xolair dienen patiënten te worden gecontroleerd door hun arts om de doeltreffendheid van de behandeling vast te stellen voordat volgende injecties worden toegediend. De beslissing om de behandeling voort te zetten, na week 16 of op een later tijdstip, dient te worden gebaseerd op het antwoord op de vraag of er een duidelijke verbetering in de totale astmacontrole te zien is (zie rubriek 5.1, Algemene evaluatie door de arts op doeltreffendheid van de behandeling).
Chronische rinosinusitis met neuspoliepen (CRSwNP)
In klinische onderzoeken naar CRSwNP werden na 4 weken veranderingen in de neuspoliepscore (NPS) en neuscongestiescore (NCS) waargenomen. De noodzaak om therapie voort te zetten moet periodiek worden herbeoordeeld op basis van de ernst van de ziekte van de patiënt en de mate van symptoomcontrole.
Allergisch astma en chronische rinosinusitis met neuspoliepen (CRSwNP)
Stopzetten van de behandeling zorgt doorgaans opnieuw voor verhoogde vrije IgE-gehaltes en daarmee geassocieerde symptomen tot gevolg. Totaal IgE-gehaltes zijn gedurende de behandeling verhoogd en blijven verhoogd tot een jaar na stopzetten van de behandeling. Daarom kan het opnieuw bepalen van IgE-gehaltes gedurende een behandeling met omalizumab niet worden gebruikt als richtlijn bij de dosisbepaling. De dosisbepaling na onderbrekingen van de behandeling gedurende minder dan een jaar dient te worden gebaseerd op serum-IgE-gehaltes, die zijn vastgesteld bij de initiële dosisbepaling. Totaal serum-IgE-gehaltes kunnen opnieuw worden bepaald ten behoeve van de dosisbepaling als een behandeling met omalizumab gedurende langer dan een jaar is onderbroken.
Doses dienen te worden aangepast bij significante veranderingen in lichaamsgewicht (zie tabellen 2 en 3).
Chronische spontane urticaria (CSU)
De aanbevolen dosis is 300 mg iedere 4 weken toegediend via subcutane injectie.
Voorschrijvers wordt een periodieke herbeoordeling van de noodzaak om de behandeling voort te zetten geadviseerd.
Klinische studie-ervaring met langetermijnbehandeling in deze indicatie wordt beschreven in rubriek 5.1.
Speciale populaties
Ouderen (65 jaar en ouder)
Er zijn slechts beperkte gegevens beschikbaar over het gebruik van omalizumab bij patiënten ouder dan 65 jaar, maar er zijn geen aanwijzingen dat oudere patiënten een andere dosis nodig hebben dan jongere volwassen patiënten.
Nier- of leverstoornis
Er zijn geen studies uitgevoerd waarbij het effect van een verminderde nier- of leverfunctie op de farmacokinetiek van omalizumab is bestudeerd. Aangezien het reticulo-endothelieel systeem (RES) de klaring van omalizumab bij klinische doses domineert, is het onwaarschijnlijk dat deze wordt gewijzigd door een nier- of leverstoornis. Hoewel geen specifieke dosisaanpassing wordt aanbevolen bij deze patiënten, dient omalizumab met voorzichtigheid te worden toegediend (zie rubriek 4.4).
Pediatrische patiënten
Bij allergisch astma zijn de veiligheid en werkzaamheid van omalizumab bij kinderen jonger dan 6 jaar niet vastgesteld. Er zijn geen gegevens beschikbaar.
Bij CRSwNP zijn de veiligheid en werkzaamheid van omalizumab bij patiënten jonger dan 18 jaar nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Bij CSU zijn de veiligheid en werkzaamheid van omalizumab bij kinderen jonger dan 12 jaar niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Uitsluitend voor subcutane toediening. Omalizumab mag niet intraveneus of intramusculair toegediend worden.
Doses van meer dan 150 mg (tabel 1) moeten worden verdeeld over twee of meer injectieplaatsen.
Het toedienen van Xolair poeder en oplosmiddel voor oplossing voor injectie is uitsluitend voorbehouden aan een beroepsbeoefenaar in de gezondheidszorg.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6 en tevens informatie voor beroepsbeoefenaren in de gezondheidszorg in de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Algemeen
Omalizumab is niet geïndiceerd voor de behandeling van acute astma-exacerbaties, acute bronchospasmen of status asthmaticus.
Omalizumab is niet onderzocht bij patiënten met hyper-ImmunoglobulineE-syndroom of allergische bronchopulmonaire aspergillose of voor de preventie van anafylactische reacties waaronder die reacties die worden veroorzaakt door voedselallergie, atopische dermatitis of allergische rhinitis. Omalizumab is niet geïndiceerd voor de behandeling van deze aandoeningen.
Behandeling met omalizumab is niet onderzocht bij patiënten met auto-immuunziekten, immuuncomplexafhankelijke aandoeningen of reeds bestaande nier- of leverinsufficiëntie (zie rubriek 4.2). Voorzichtigheid is geboden bij toediening van omalizumab aan deze patiëntenpopulaties.
Abrupte beëindiging van systemische of geïnhaleerde corticosteroïden na de start van de omalizumab behandeling bij allergisch astma of CRSwNP wordt niet aanbevolen. De vermindering van de corticosteroïden moet uitgevoerd worden onder het directe toezicht van een arts en het kan nodig zijn om deze geleidelijk uit te voeren.
Immuunsysteemaandoeningen
Allergische reacties type I
Type I lokale of systemische allergische reacties, waaronder anafylaxie en anafylactische shock, kunnen voorkomen als omalizumab wordt gebruikt, zelfs na langdurige behandeling. Echter, de meeste van deze reacties traden op binnen twee uur na de eerste en volgende omalizumab injecties, maar sommige begonnen twee uur en zelfs 24 uur na de injectie. De meerderheid van de anafylactische reacties trad op binnen de eerste 3 doses van omalizumab. Een voorgeschiedenis van anafylaxie die niet gerelateerd is aan omalizumab kan een risicofactor zijn voor het optreden van anafylaxie na toediening van omalizumab. Daarom dienen geneesmiddelen voor de behandeling van anafylactische reacties altijd voor onmiddellijk gebruik beschikbaar te zijn na toediening van omalizumab. Als er een anafylactische of andere ernstige allergische reactie optreedt, moet de toediening van omalizumab onmiddellijk worden gestaakt, en een passende behandeling worden gestart. Patiënten dienen te worden geïnformeerd dat dergelijke reacties mogelijk zijn en dat onmiddellijke medische hulp gezocht dient te worden indien zich allergische reacties voordoen
In klinische studies zijn antilichamen tegen omalizumab waargenomen bij een klein aantal patiënten (zie rubriek 4.8). De klinische relevantie van anti-omalizumab antilichamen is niet duidelijk.
Serumziekte
Serumziekte en serumziekte-achtige reacties, wat vertraagde allergische type III reacties zijn, zijn waargenomen bij patiënten, die worden behandeld met gehumaniseerde monoklonale antilichamen waaronder omalizumab. Het veronderstelde pathofysiologische mechanisme omvat immuuncomplexvorming en –depositie door de ontwikkeling van antilichamen tegen omalizumab. Kenmerkend verschenen de eerste symptomen 1-5 dagen na toediening van de eerste of daaropvolgende injecties, ook na langdurige behandeling. Symptomen, die wijzen op serumziekte omvatten artritis/artralgie, rash (urticaria of andere vormen), koorts en lymfadenopathie. Antihistaminica en corticosteroïden kunnen zinvol zijn bij voorkoming of behandeling van deze aandoening en patiënten dienen geadviseerd te worden ieder verdacht symptoom te melden.
Churg-Strauss syndroom en hypereosinofiel syndroom
Patiënten met ernstig astma vertonen zelden het systemisch hypereosinofiel syndroom of allergische eosinofiele granulomateuze vasculitis (Churg-Strauss syndroom), beide aandoeningen worden gewoonlijk behandeld met systemische corticosteroïden.
In zeldzame gevallen kunnen patiënten die met geneesmiddelen tegen astma, waaronder omalizumab, worden behandeld systemische eosinofilie en vasculitis vertonen of ontwikkelen. Deze gevallen hangen veelal samen met een reductie van orale corticosteroïd therapie.
Bij deze patiënten moeten de artsen alert zijn op het ontwikkelen van uitgesproken eosinofilie, vasculitische rash, verslechtering van pulmonale symptomen, paranasale sinusafwijkingen, cardiale complicaties en/of neuropathie.
Beëindiging van de omalizumab behandeling dient overwogen te worden bij alle ernstige gevallen met de bovengenoemde immuunsysteemafwijkingen.
Parasitaire (worm)infecties
Het is mogelijk dat IgE betrokken is bij de immunologische respons op sommige worminfecties. Bij patiënten met een chronisch hoog risico op worminfecties werd in een placebogecontroleerde studie bij allergische patiënten een geringe toename waargenomen in infectiefrequentie bij gebruik van omalizumab, hoewel het verloop, de ernst en de respons op de behandeling van de infectie ongewijzigd bleven. De worm-infectiefrequentie in het totale klinische programma, dat niet was opgezet om zulke infecties te detecteren, was minder dan 1 op de 1.000 patiënten. Desalniettemin is voorzichtigheid gerechtvaardigd bij patiënten met een hoog risico op worminfecties, vooral wanneer zij naar gebieden reizen waar worminfecties endemisch zijn. Als patiënten niet reageren op de aanbevolen behandeling met anthelminthica, dient stopzetten van omalizumab overwogen te worden.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Omdat IgE betrokken kan zijn bij de immunologische respons tegen sommige worminfecties, kan omalizumab indirect de werkzaamheid van geneesmiddelen voor de behandeling van worminfecties of andere parasitaire infecties verminderen (zie rubriek 4.4).
Cytochroom P450-enzymen, effluxpompen en eiwitbindingsmechanismen zijn niet betrokken bij de klaring van omalizumab; daarom is de kans op interacties gering. Geneesmiddel- of vaccininteractiestudies zijn niet uitgevoerd met omalizumab. Er is geen farmacologische reden om te verwachten dat de gewoonlijk voorgeschreven geneesmiddelen, die gebruikt worden bij de behandeling van astma, CRSwNP of CSU, interacties met omalizumab zullen opleveren.
Allergisch astma
In klinische studies werd omalizumab doorgaans gebruikt in combinatie met inhalatiecorticosteroïden en orale corticosteroïden, kortwerkende en langwerkende inhalatie bèta-agonisten, leukotriënenantagonisten, theofylline en orale antihistaminica. Er waren geen aanwijzingen dat de veiligheid van omalizumab veranderd werd door deze andere veelvuldig gebruikte anti-astma geneesmiddelen. Er zijn beperkte gegevens beschikbaar over het gebruik van omalizumab in combinatie met specifieke immunotherapie (hyposensibilisatietherapie). In een klinische studie waarin omaluzimab samen met immunotherapie was toegediend, waren de veiligheid en werkzaamheid van omalizumab in combinatie met specifieke immunotherapie niet verschillend van die van omalizumab alleen.
Chronische rinosinusitis met neuspoliepen (CRSwNP)
In klinische onderzoeken werd omalizumab volgens protocol gebruikt in combinatie met mometason-neusspray. Andere geneesmiddelen die vaak gelijktijdig werden gebruikt waren andere intranasale corticosteroïden, luchtwegverwijders, antihistaminica, leukotriënenreceptorantagonisten, adrenergica/sympathicomimetica en lokale nasale anesthetica. Er was geen indicatie dat de veiligheid van omalizumab veranderde door het gelijktijdige gebruik van deze veel gebruikte geneesmiddelen.
Chronische spontane urticaria (CSU)
In klinische studies bij CSU werd omalizumab gebruikt in combinatie met antihistaminica (anti-H1, anti-H2) en leukotriënenreceptorantagonisten (LTRA’s). Er waren geen aanwijzingen dat de veiligheid van omalizumab bij gebruik met deze geneesmiddelen was veranderd ten opzichte van het bekende veiligheidsprofiel bij allergisch astma. Bovendien was in een populatiefarmacokinetische analyse geen relevant effect van H2-antihistaminica en LTRA’s op de farmacokinetiek van omalizumab waargenomen (zie rubriek 5.2).
Pediatrische patiënten
In klinische studies bij CSU waren enkele patiënten geïncludeerd in de leeftijd van 12 tot en met 17 jaar die omalizumab gebruikten in combinatie met antihistaminica (anti-H1, anti-H2) en LTRA’s. Er zijn geen studies uitgevoerd bij kinderen jonger dan 12 jaar.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Een matige hoeveelheid gegevens over zwangere vrouwen (tussen 300 tot
1.000 zwangerschapsuitkomsten), gebaseerd op zwangerschapsregister- en spontane postmarketing meldingen, duidt niet op misvormende of foetale/neonatale toxiciteit. Een prospectief zwangerschapsregisteronderzoek (EXPECT) bij 250 zwangere vrouwen met astma die blootgesteld waren aan omalizumab liet een vergelijkbare prevalentie van ernstige aangeboren afwijkingen zien (8,1% vs. 8,9%) bij EXPECT-patiënten en patiënten met dezelfde aandoening (matige of ernstige astma). Interpretatie van de gegevens wordt bemoeilijkt door methodologische beperkingen van het onderzoek, waaronder het geringe aantal patiënten en de niet-gerandomiseerde opzet.
Omalizumab passeert de placentabarrière. De resultaten van dieronderzoek duiden echter niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
Omalizumab is in verband gebracht met leeftijdsgebonden vermindering in het aantal trombocyten bij niet-humane primaten, waarbij jongere dieren relatief gevoeliger bleken (zie rubriek 5.3).
Indien klinisch geïndiceerd, kan het gebruik van omalizumab tijdens de zwangerschap worden overwogen.
Borstvoeding
Immunoglobulinen G (IgG’s) worden gevonden in moedermelk en daarom wordt verwacht dat omalizumab in de moedermelk aanwezig zal zijn. Uit beschikbare gegevens bij niet-humane primaten blijkt dat omalizumab in melk wordt uitgescheiden (zie rubriek 5.3).
Het EXPECT-onderzoek liet geen nadelige effecten zien bij 154 zuigelingen die blootgesteld waren aan omalizumab tijdens de zwangerschap en via de borstvoeding. Interpretatie van de gegevens wordt bemoeilijkt door methodologische beperkingen van het onderzoek, waaronder het geringe aantal patiënten en de niet-gerandomiseerde opzet.
Na orale inname worden IgG’s gemetaboliseerd via proteolyse in de darmen en hebben ze een slechte beschikbaarheid. Er worden geen effecten op met moedermelk gevoede pasgeborene/zuigelingen verwacht. Daarom kan het gebruik van omalizumab tijdens borstvoeding worden overwogen, indien klinisch geïndiceerd.
Vruchtbaarheid
Er zijn geen gegevens over vruchtbaarheid bij de mens voor omalizumab. In speciaal ontworpen niet-klinische fertiliteitsstudies bij niet-humane primaten, waaronder studies naar het paren, werd er geen verminderde mannelijke of vrouwelijke vruchtbaarheid waargenomen na herhaalde doses met omalizumab bij dosisniveaus tot 75 mg/kg. Verder was er geen genotoxiciteit waargenomen in een afzonderlijke niet-klinische genotoxiciteitsstudie.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Omalizumab heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Allergisch astma en chronische rinosinusitis met neuspoliepen (CRSwNP)
Samenvatting van het veiligheidsprofiel
Tijdens klinische studies bij allergisch astma bij volwassen en adolescente patiënten van 12 jaar en ouder waren de meest frequent gemelde bijwerkingen hoofdpijn en reacties op de injectieplaats, waaronder pijn op de injectieplaats, zwelling, erytheem en pruritus. In klinische studies bij kinderen van 6 tot 12 jaar waren de meest frequent gemelde bijwerkingen hoofdpijn, koorts en pijn in de bovenbuik. De meeste reacties waren mild of matig qua ernst. In klinische onderzoeken bij patiënten van 18 jaar en ouder met CRSwNP waren de meest gemelde bijwerkingen hoofdpijn, duizeligheid, artralgie, pijn in de bovenbuik en reacties op de injectieplaats.
Samenvatting van de bijwerkingen in tabelvorm
Tabel 4 geeft de bijwerkingen weer, die gerapporteerd zijn in klinische studies, bij patiënten met allergisch astma en CRSwNP, die behandeld zijn met Xolair en van wie veiligheidsgegevens zijn verzameld, ingedeeld naar MedDRA systeem/orgaanklasse en naar frequentie. Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst. Frequenties zijn gedefinieerd als: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000) en zeer zelden (<1/10.000). Bijwerkingen die gemeld zijn in het postmarketing kader zijn vermeld met de frequentie “niet bekend” (kan met de beschikbare gegevens niet worden bepaald).
Tabel 4 Bijwerkingen bij allergisch astma en CRSwNP
| Infecties en parasitaire aandoeningen | |
| Soms Zelden | Faryngitis Parasitaire infectie |
| Bloed- en lymfestelselaandoeningen | |
| Niet bekend | Idiopathische trombocytopenie, waaronder ernstige gevallen |
| Immuunsysteemaandoeningen | |
Zelden Niet bekend | Anafylactische reactie, andere ernstige allergische aandoeningen, ontwikkeling van anti-omalizumab antilichamen Serumziekte, met mogelijk koorts en lymfadenopathie |
| Zenuwstelselaandoeningen | |
| Vaak Soms | Hoofdpijn* Syncope, paresthesie, slaperigheid, duizeligheid# |
| Bloedvataandoeningen | |
| Soms | Posturale hypotensie, flushing |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen
Soms Zelden Niet bekend | Allergische bronchospasme, hoesten Larynxoedeem Allergische granulomateuze vasculitis (d.w.z. Churg-Strauss syndroom) |
| Maagdarmstelselaandoeningen | |
| Vaak Soms | Pijn in bovenbuik**,# Dyspeptische tekenen en symptomen, diarree, misselijkheid |
| Huid- en onderhuidaandoeningen | |
Soms Zelden Niet bekend | Fotosensitiviteit, urticaria, rash, pruritus Angio-oedeem Alopecia |
| Skeletspierstelsel- en bindweefselaandoeningen | |
Vaak Zelden Niet bekend | Artralgie† Systemische lupus erythematodes (SLE) Myalgie, zwelling van gewricht |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
Zeer vaak Vaak Soms | Koorts** Reacties op de injectieplaats zoals zwelling, erytheem, pijn, pruritus Influenza-achtige ziekte, opgezwollen armen, gewichtstoename, vermoeidheid |
*: zeer vaak voorkomend bij kinderen van 6 tot 12 jaar
**: bij kinderen van 6 tot 12 jaar
#: Vaak bij onderzoeken bij neuspoliepen
†: Onbekend bij onderzoeken bij allergisch astma
Chronische spontane urticaria (CSU)
Samenvatting van het veiligheidsprofiel
De veiligheid en verdraagbaarheid van omalizumab zijn onderzocht met doses van 75 mg, 150 mg en 300 mg iedere vier weken bij 975 patiënten, van wie 242 patiënten placebo kregen. In totaal werden 733 patiënten behandeld met omalizumab tot maximaal 12 weken en 490 patiënten tot maximaal 24 weken. Van deze patiënten werden 412 patiënten behandeld tot maximaal 12 weken en 333 patiënten tot maximaal 24 weken met de 300 mg dosis.
Samenvatting van de bijwerkingen in tabelvorm
Een afzonderlijke tabel (Tabel 5) geeft de bijwerkingen voor de CSU-indicatie weer, voortvloeiend uit verschillen in dosis en behandelde populaties (met significant verschillende risicofactoren, comorbiditeiten, gelijktijdige geneesmiddelen en leeftijden [bijv. studies in astma omvatten kinderen in de leeftijd van 6-12 jaar]).
Tabel 5 geeft de bijwerkingen weer (bijwerkingen die voorkomen bij ≥1% van de patiënten in enige behandelingsgroep en bijwerkingen die ≥2% vaker voorkomen in enige behandelingsgroep met omalizumab dan met placebo (na medische beoordeling)) die gerapporteerd zijn bij 300 mg in de drie gepoolde fase III-studies. De weergegeven bijwerkingen zijn verdeeld in twee groepen: de bijwerkingen die zijn geïdentificeerd in de behandelingsperiode van 12 weken en die in de behandelingsperiode van 24 weken.
De bijwerkingen zijn ingedeeld naar MedDRA systeem/orgaanklasse. Binnen iedere systeem/orgaanklasse worden de bijwerkingen gerangschikt naar frequentie, beginnend met de meest voorkomende bijwerkingen. De overeenkomstige frequentiecategorie voor iedere bijwerking is gebaseerd op de volgende conventie: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 5 Bijwerkingen afkomstig van de gepoolde CSU veiligheidsdatabase (dag 1 tot week 24) bij 300 mg omalizumab
12 Weken Omalizumabstudies 1, 2 en 3 Gepoold Frequentiecategorie
Placebo N=242 300 mg N=412 Infecties en parasitaire aandoeningen
Sinusitis 5 (2,1%) 20 (4,9%) Vaak Zenuwstelselaandoeningen
Hoofdpijn 7 (2,9%) 25 (6,1%) Vaak Skeletspierstelsel- en bindweefselaandoeningen
Artralgie 1 (0,4%) 12 (2,9%) Vaak Algemene aandoeningen en toedieningsplaatsstoornissen
Reactie op de
injectieplaats* 2 (0,8%) 11 (2,7%) Vaak
24 Weken Omalizumabstudies 1 en 3 Gepoold Frequentiecategorie
Placebo N=163 300 mg N=333 Infecties en parasitaire aandoeningen
Bovenste
luchtweginfectie 5 (3,1%) 19 (5,7%) Vaak
* Alhoewel er geen verschil van 2% met placebo was aangetoond, zijn reacties op de injectieplaats wel opgenomen, aangezien alle gevallen zijn beoordeeld als causaal gerelateerd aan de studiebehandeling.
In een 48 weken durende studie ontvingen 81 patiënten met CSU omalizumab 300 mg elke 4 weken (zie rubriek 5.1). Het veiligheidsprofiel van langetermijngebruik was vergelijkbaar met het veiligheidsprofiel zoals waargenomen in 24 weken durende studies bij CSU.
Beschrijving van geselecteerde bijwerkingen
Immuunsysteemaandoeningen
Voor verdere informatie, zie rubriek 4.4.
Anafylaxie
Anafylactische reacties waren zeldzaam in klinische studies. Echter, na een cumulatieve zoekopdracht in de veiligheidsdatabank is in postmarketinggegevens een totaal van 898 anafylaxiegevallen gevonden. Gebaseerd op een geschatte blootstelling van 566.923 patiëntenbehandelingsjaren resulteert dit in een meldingspercentage van ongeveer 0,20%.
Arteriële trombo-embolie (ATE)
In gecontroleerde klinische studies en tijdens interimanalyses van een observationele studie werd er een numerieke onevenwichtigheid in gevallen van ATE waargenomen. Het samengestelde eindpunt ATE werd gedefinieerd als beroerte, transient ischaemic attack (TIA), myocardinfarct, instabiele angina pectoris en cardiovasculaire sterfte (waaronder dood door onbekende oorzaak). Bij de uiteindelijke analyse van de observationele studie was de incidentie van ATE per 1.000 patiëntjaren 7,52 (115/15.286 patiëntjaren) voor met Xolair behandelde patiënten en 5,12 (51/9.963 patiëntjaren) voor controlepatiënten. In een multivariate analyse corrigerend voor aanwezige baseline cardiovasculaire risicofactoren was de hazard ratio 1,32 (95% betrouwbaarheidsinterval 0,91-1,91). Bij een afzonderlijke analyse van samengevoegde klinische studies, die alle gerandomiseerde, dubbelblinde, placebogecontroleerde klinische studies die 8 weken of langer duurden omvatte, was de incidentie van ATE per 1.000 patiëntjaren 2,69 (5/1.856 patiëntjaren) voor met Xolair behandelde patiënten en 2,38 (4/1.680 patiëntjaren) voor placebo patiënten (rate ratio 1,13, 95% betrouwbaarheidsinterval 0,24-5,71).
Trombocyten
In klinische studies hadden enkele patiënten een bloedplaatjestelling onder de ondergrens van het normale laboratoriuminterval. Er zijn geïsoleerde gevallen gemeld van idiopathische trombocytopenie, waaronder ernstige gevallen, in het postmarketing kader.
Parasitaire infecties
Bij allergische patiënten met een chronisch hoog risico op worminfecties werd in een placebogecontroleerde studie een geringe toename waargenomen in infectiefrequentie bij gebruik van omalizumab, die statistisch niet significant was. Het verloop, de ernst en de reactie op behandeling van infecties bleven ongewijzigd (zie rubriek 4.4).
Systemische lupus erythematodes
In klinische studies en postmarketing zijn gevallen van systemische lupus erythematodes (SLE) gemeld bij patiënten met matige tot ernstige astma en CSU. De pathogenese van SLE is niet goed bekend.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen maximaal verdraagbare dosis van Xolair vastgesteld. Enkelvoudige intraveneuze doses tot maximaal 4.000 mg zijn toegediend aan patiënten zonder aanwijzingen voor dosisbeperkende toxiciteiten. De hoogste cumulatieve dosis aan patiënten toegediend, was 44.000 mg over een periode van 20 weken en deze dosis heeft niet geleid tot ongunstige acute effecten.
Als er vermoeden is van een overdosis, dient de patiënt te worden gecontroleerd op afwijkende tekenen of symptomen. Medische behandeling dient te worden gezocht en op geschikte wijze ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Geneesmiddelen tegen obstructieve luchtwegaandoeningen, andere systemische geneesmiddelen tegen obstructieve luchtwegaandoeningen, ATC-code: R03DX05
Allergisch astma en chronische rinosinusitis met neuspoliepen (CRSwNP)
Werkingsmechanisme
Omalizumab is een gehumaniseerd monoklonaal antilichaam vervaardigd met behulp van DNA-recombinatietechniek dat selectief bindt aan humaan immuunglobuline-E (IgE) en binding van IgE aan FcεRI (receptor met hoge affiniteit voor IgE) op basofielen en mestcellen voorkomt, waardoor de hoeveelheid vrij IgE, die beschikbaar is om een allergische cascade teweeg te brengen, vermindert. Het is een IgG1-kappa antilichaam dat humane raamwerkregio’s (framework regions) bevat met complementair-bepalende domeinen van een murien moederantilichaam dat bindt aan IgE.
Behandeling met omalizumab bij atopische proefpersonen leidde tot een duidelijke vermindering van het aantal FcεRI-receptoren op basofielen. Omalizumab remt de IgE-gemedieerde ontsteking, zoals blijkt uit een verminderd aantal bloed- en weefsel-eosinofielen en verminderde ontstekingsmediatoren, waaronder IL-4, IL-5 en IL-13 door aangeboren, adaptieve en niet-immuuncellen.
Farmacodynamische effecten
Allergisch astma
De in vitro afgifte van histamine uit basofielen, geïsoleerd uit met omalizumab behandelde proefpersonen, na stimulatie met een allergeen, verminderde met ongeveer 90% in vergelijking tot de waarden voorafgaand aan behandeling.
In klinische studies bij patiënten met allergisch astma werden vrije IgE-serumspiegels op dosisafhankelijke wijze binnen een uur na de eerste dosis verlaagd en tussen doses gehandhaafd. Een jaar na stopzetten van het toedienen van omalizumab zijn de IgE-spiegels teruggekeerd naar het niveau van voor de behandeling, zonder dat rebound in IgE-spiegels werd waargenomen na volledige klaring van het geneesmiddel.
Chronische rinosinusitis met neuspoliepen (CRSwNP)
In klinische onderzoeken bij patiënten met CRSwNP leidde de behandeling met omalizumab tot een verlaging van serumvrij IgE (ongeveer 95%) en een verhoging van totaal IgE in het serum, in dezelfde mate als waargenomen bij patiënten met allergisch astma. De totaal IgE-spiegels in serum stegen als gevolg van de vorming van omalizumab-IgE-complexen die een langzamere eliminatiesnelheid hebben in vergelijking met vrij IgE.
Chronische spontane urticaria (CSU)
Werkingsmechanisme
Omalizumab is een gehumaniseerd monoklonaal antilichaam vervaardigd met behulp van DNA-recombinatietechniek dat selectief bindt aan humaan immuunglobuline-E (IgE) en vrije IgE- spiegels verlaagt. Het is een IgG1-kappa antilichaam dat humane raamwerkregio’s (framework regions) bevat met complementair-bepalende domeinen van een murien moederantilichaam dat bindt aan IgE, gevolgd door downregulatie van IgE-receptoren (FcεRI) op cellen. Het is niet geheel duidelijk hoe dit leidt tot een verbetering van symptomen van CSU.
Farmacodynamische effecten
In klinische studies bij patiënten met CSU werd maximale onderdrukking van vrij IgE 3 dagen na de eerste subcutane dosis waargenomen. Na herhaalde dosering eens per 4 weken bleven de vrije IgE-serumspiegels vóór doseren stabiel in de periode tussen 12 en 24 weken behandeling. Na stopzetting van omalizumab stegen de vrije IgE-spiegels naar de spiegels van voor de behandeling gedurende een behandelingsvrije follow-upperiode van 16 weken.
Klinische werkzaamheid en veiligheid
Allergisch astma
Volwassenen en adolescenten van 12 jaar en ouder
De werkzaamheid en veiligheid van omalizumab werden aangetoond in een 28-weekse dubbelblinde, placebogecontroleerde studie (studie 1) met 419 personen van 12-79 jaar met ernstig allergisch astma, die een verminderde longfunctie hadden (FEV1 40-80% van de voorspelde waarde) en die hun astmasymptomen slecht onder controle hadden ondanks behandeling met hoge doses inhalatiecorticosteroïden en een langwerkende bèta-2-agonist. Patiënten die in aanmerking kwamen, hadden last gehad van meervoudige astma-exacerbaties, waarvoor behandeling met systemische corticosteroïden noodzakelijk was, of waren in het jaar ervoor in het ziekenhuis opgenomen of op de eerstehulpafdeling geweest als gevolg van een ernstige astma-exacerbatie ondanks ononderbroken behandeling met hoge doses corticosteroïden en een langwerkende bèta-2-agonist. Omalizumab of placebo werden subcutaan toegediend als aanvullende therapie naast >1.000 microgram beclometasondipropionaat (of gelijkwaardig) plus een langwerkende bèta-2-agonist. Onderhoudsbehandelingen met orale corticosteroïden, theofylline en leukotriënenantagonisten waren toegestaan (resp. 22%, 27% en 35% van de patiënten).
Het aantal astma-exacerbaties over de behandelingsperiode, waarvoor rescue-behandeling met systemische corticosteroïden noodzakelijk was, vormde het primaire eindpunt. Omalizumab reduceerde het aantal astma-exacerbaties met 19% (p = 0,153). Verdere evaluaties die statistische significantie (p<0,05) lieten zien in het voordeel van omalizumab omvatten reducties in ernstige exacerbaties (waarbij de longfunctie van de patiënt gereduceerd was tot minder dan 60% van de persoonlijke capaciteit en systemische corticosteroïden nodig waren) en aan astma gerelateerde spoedbezoeken (bestaande uit ziekenhuisopnamen, bezoeken aan eerstehulpafdelingen en niet-geplande doktersbezoeken), en verbeteringen in de algemene evaluatie door de arts op doeltreffendheid van de behandeling, astma gerelateerde kwaliteit van leven (AQL), astmasymptomen en longfunctie.
In een subgroepanalyse was het meer waarschijnlijk dat patiënten met een totaal IgE ≥76 IE/ml voor de behandeling een klinisch betekenisvol voordeel van omalizumab ervaarden. Bij deze patiënten in studie 1 reduceerde omalizumab het aantal astma-exacerbaties met 40% (p = 0,002). Daarnaast waren er meer patiënten die een klinische betekenisvolle respons hadden in de totaal IgE ≥76 IE/ml populatie door het omalizumab ernstig astma programma heen. Tabel 6 omvat de resultaten van de studie 1 populatie.
Tabel 6 Resultaten van studie 1
Totale studie 1 populatie
Omalizumab
N=209
Placebo N=210 Astma-exacerbaties
Aantal per patiënt per 28-weken
periode
0,74 0,92
% reductie, p-waarde voor ratio
van het aantal per patiënt
19,4%, p = 0,153
Ernstige astma-exacerbaties
Aantal per patiënt per 28-weken
periode
0,24 0,48
% reductie, p-waarde voor ratio
van het aantal per patiënt
50,1%, p = 0,002
Spoedbezoeken
Aantal per patiënt per 28-weken
periode
0,24 0,43
% reductie, p-waarde voor ratio
van het aantal per patiënt
43,9%, p = 0,038
Algemene evaluatie door de arts
% responders* 60,5% 42,8%
p-waarde** <0,001
AQL verbetering
% patiënten ≥0,5 verbetering 60,8% 47,8%
p-waarde 0,008
* duidelijke verbetering of complete controle
** p-waarde voor de totale verdeling van de beoordeling
In studie 2 werden de werkzaamheid en veiligheid van omalizumab onderzocht in een populatie met 312 personen met ernstig allergisch astma, die overeenkwam met de populatie in studie 1. Behandeling met omalizumab in deze open-label studie leidde tot een vermindering van 61% van het aantal klinisch significante astma-exacerbaties in vergelijking met de huidige astmabehandeling alleen.
In vier bijkomende grote placebogecontroleerde ondersteunende studies van 28 tot 52 weken met 1.722 volwassenen en adolescenten (studies 3, 4, 5 en 6) werden de werkzaamheid en veiligheid van omalizumab bij patiënten met ernstig persistent astma onderzocht. De meeste patiënten waren niet goed onder controle, maar kregen minder gelijktijdige astmamedicatie dan patiënten in studies 1 of 2. In studies 3-5 vormden exacerbaties het primaire eindpunt, terwijl in studie 6 hoofdzakelijk besparing van inhalatiecorticosteroïden werd onderzocht.
In studie 3, 4 en 5 hadden patiënten behandeld met omalizumab reducties van het aantal astma-exacerbaties van respectievelijk 37,5% (p=0,027), 40,3% (p<0,001) en 57,6% (p<0,001) in vergelijking met placebo.
In studie 6 waren significant meer ernstige allergische astmapatiënten op omalizumab in staat om hun fluticasondosis te verlagen tot ≤500 microgram per dag zonder verslechtering van de astmacontrole (60,3%) vergeleken met de placebogroep (45,8%, p<0,05).
Scores voor kwaliteit van leven werden gemeten met behulp van de Juniper’s astma gerelateerde kwaliteit van leven vragenlijst. Voor alle zes studies was er een statistisch significante verbetering in de scores voor kwaliteit van leven vanaf de aanvang voor de omalizumab patiënten in vergelijking met de placebo- of controlegroep.
Algemene evaluatie door de arts op doeltreffendheid van de behandeling:
In vijf van de hierboven beschreven studies werd de algemene evaluatie door de arts gemeten als een brede maat voor astmacontrole uitgevoerd door de behandelende arts. De arts kon rekening houden met PEF (expiratoire piekstroom), symptomen overdag en ’s nachts, gebruik van “rescue”- geneesmiddel, spirometrie en exacerbaties. In alle vijf studies oordeelde men dat een statistisch significant groter aantal van de patiënten op omalizumab ofwel een duidelijke verbetering van hun astma bereikt hadden of hun astma volledig onder controle hadden ten opzichte van placebo.
Kinderen van 6 tot 12 jaar
De primaire onderbouwing voor veiligheid en werkzaamheid van omalizumab in de leeftijdsgroep 6 tot 12 jaar is afkomstig van één gerandomiseerde, dubbelblinde, placebogecontroleerde, multicenter studie (studie 7).
Studie 7 was een placebogecontroleerde studie met een specifieke patiëntensubgroep (N=235), zoals gedefinieerd in de huidige indicatie, die werden behandeld met hoge dosis inhalatiecorticosteroïden (≥500 µg/dag fluticason-equivalent) plus langwerkend bèta-agonist.
Een klinisch significante exacerbatie werd gedefinieerd als een verslechtering van de astmasymptomen naar het klinische oordeel van de onderzoeker, waarvoor een verdubbeling van de uitgangsdosering van inhalatiecorticosteroïden voor ten minste 3 dagen en/of behandeling met systemische (oraal of intraveneus) “rescue”-corticosteroïden voor ten minste 3 dagen vereist is.
In de specifieke patiëntensubgroep op hoge dosis inhalatiecorticosteroïden, had de omalizumab-groep een statistisch significant lager aantal klinisch relevante astma-exacerbaties in vergelijking met de placebogroep. Na 24 weken gaf het verschil in aantal tussen de behandelgroepen een verlaging van 34% (ratio van het aantal 0,662, p = 0,047) weer voor omalizumab-patiënten ten opzichte van placebo. In de tweede dubbelblinde 28 weken durende behandelingsperiode gaf het verschil in aantal tussen de behandelgroepen een verlaging van 63% (ratio van het aantal 0,37, p<0,001) weer voor omalizumab-patiënten ten opzichte van placebo.
Tijdens de 52-weken durende dubbelblinde behandelingsperiode (met inbegrip van de 24 weken durende fase van corticosteroïden in vaste dosis en de 28 weken durende corticosteroïd aanpassingsfase) gaven de verschillen in aantallen tussen de behandelgroepen een relatieve verlaging van 50% (ratio van het aantal 0,504, p<0,001) in exacerbaties voor omalizumab-patiënten.
De omalizumab-groep had meer afnames in gebruik van bèta-agonist “rescue”-geneesmiddel in vergelijking met de placebogroep aan het einde van de 52 weken durende behandelingsperiode, hoewel het verschil tussen de behandelingsgroepen niet statistisch significant was. Voor de totale evaluatie van behandelingsdoeltreffendheid aan het einde van de 52 weken durende dubbelblinde behandelingsperiode in de subgroep van ernstige patiënten op hoge dosis inhalatiecorticosteroïden plus langwerkende bèta-agonisten, was het patiëntenaandeel met een “uitstekende” behandelingsdoeltreffendheid groter, en de patiëntenaandelen met “matige” of “slechte” behandelingsdoeltreffendheid waren kleiner in de omalizumab-groep dan in de placebogroep, het verschil tussen de groepen was statistisch significant (p<0,001), terwijl er geen verschillen waren in de subjectieve scores voor kwaliteit van leven tussen de omalizumab- en placebogroepen.
Chronische rinosinusitis met neuspoliepen (CRSwNP)
De veiligheid en werkzaamheid van omalizumab werden onderzocht in twee gerandomiseerde, dubbelblinde, placebo-gecontroleerde onderzoeken bij patiënten met CRSwNP (tabel 8). Patiënten kregen subcutaan elke 2 of 4 weken omalizumab of placebo (zie rubriek 4.2). Alle patiënten kregen gedurende de hele studie intranasale mometasontherapie. Eerdere sino-nasale chirurgie of eerder gebruik van systemische corticosteroïden waren niet vereist voor inclusie in de onderzoeken. Patiënten kregen gedurende 24 weken omalizumab of placebo, gevolgd door een follow-upperiode van 4 weken. Demografische gegevens en baseline-kenmerken, inclusief allergische comorbiditeiten, worden beschreven in tabel 7.
Tabel 7 Demografische gegevens en baseline-kenmerken van onderzoeken bij neuspoliepen
| Parameter | Neuspolieponderzoek 1 N=138 | Neuspolieponderzoek 2 N=127 |
| Gemiddelde leeftijd (jaren) (SD) | 51,0 (13,2) | 50,1 (11,9) |
| % Man | 63,8 | 65,4 |
| Patiënten die het afgelopen jaar systemische corticosteroïden hebben gebruikt (%) | 18,8 | 26,0 |
| Bilaterale endoscopische neuspoliepscore (‘nasal polyp score’ NPS): gemiddelde (SD), bereik 0-8 | 6,2 (1,0) | 6,3 (0,9) |
| Neuscongestiescore (NCS): gemiddelde (SD), bereik 0-3 | 2,4 (0,6) | 2,3 (0,7) |
| Score van reukzin: gemiddelde (SD), bereik 0-3 | 2,7 (0,7) | 2,7 (0,7) |
SNOT-22 totale score: gemiddelde (SD) bereik 0-110 | 60,1 (17,7) | 59,5 (19,3) |
| Bloed eosinofielen (cellen/µl): gemiddelde (SD) | 346,1 (284,1) | 334,6 (187,6) |
| Totaal IgE IE/ml: gemiddelde (SD) | 160,9 (139,6) | 190,2 (200,5) |
| Astma (%) | 53,6 | 60,6 |
| Mild (%) | 37,8 | 32,5 |
| Matig (%) | 58,1 | 58,4 |
| Ernstig (%) | 4,1 | 9,1 |
| Door aspirine verergerde respiratoire aandoening (AERD) (%) | 19,6 | 35,4 |
| Allergische rhinitis | 43,5 | 42,5 |
AERD = Aspirin Exacerbated Respiratory Disease; SD = standaarddeviatie; SNOT-22 = Sino-Nasal Outcome Test 22 Vragenlijst; IgE = Immunoglobuline E; IE = internationale eenheden. Voor NPS, NCS, en SNOT-22 duiden hogere scores op een grotere ernst van de ziekte.
De co-primaire eindpunten waren de bilaterale de neuspoliepscore (NPS) en de gemiddelde dagelijkse score voor de neuscongestiescore (NCS) in week 24. In beide neuspolieponderzoeken 1 en 2 hadden patiënten die omalizumab kregen statisch significante grotere verbeteringen van de NPS in week 24 en wekelijkse gemiddelde NCS ten opzichte van baseline dan patiënten die placebo kregen. Resultaten van de neuspolieponderzoeken 1 en 2 zijn weergegeven in tabel 8.
Tabel 8 Verandering ten opzichte van baseline in week 24 in klinische scores van neuspolieponderzoek 1, neuspolieponderzoek 2 en gepoolde gegevens
Neuspoliep-
onderzoek 1
Neuspoliep- onderzoek 2
Neuspoliep gepoolde resultaten
Placebo Omalizumab Placebo Omalizumab Placebo Omalizumab
N 66 72 65 62 131 134 Neuspoliepscore Gemiddelde op baseline 6,32 6,19 6,09 6,44 6,21 6,31 Verandering van
kleinste-
kwadratengemiddelde
in week 24
0,06 -1,08 -0,31 -0,90 -0,13 -0,99
Verschil (95% BI) -1,14 (-1,59; -0,69) -0,59 (-1,05; -0,12) -0,86 (-1,18; -0,54) p-waarde <0,0001 0,0140 <0,0001 7-daags gemiddelde
van de dagelijkse
neuscongestiescore
Gemiddelde op baseline 2,46 2,40 2,29 2,26 2,38 2,34 Verandering van
kleinste-
kwadratengemiddelde
in week 24
-0,35 -0,89 -0,20 -0,70 -0,28 -0,80
Verschil (95% BI) -0,55 (-0,84; -0,25) -0,50 (-0,80; -0,19) -0,52 (-0,73; -0,31)
p-waarde 0,0004 0,0017 <0,0001 TNSS Gemiddelde op baseline 9,33 8,56 8,73 8,37 9,03 8,47 Verandering van
kleinste-
kwadratengemiddelde
in week 24
-1,06 -2,97 -0,44 -2,53 -0,77 -2,75
Verschil (95% BI) -1,91 (-2,85; -0,96) -2,09 (-3,00; -1,18) -1,98 (-2,63; -1,33) p-waarde 0,0001 <0,0001 <0,0001 SNOT-22 Gemiddelde op baseline 60,26 59,82 59,80 59,21 60,03 59,54 Verandering van
kleinste-
kwadratengemiddelde
in week 24
-8,58 -24,70 -6,55 -21,59 -7,73 -23,10
Verschil (95% BI) -16,12 (-21,86; -10,38) -15,04 (-21,26; -8,82) -15,36 (-19,57; -11,16) p-waarde <0,0001 <0,0001 <0,0001 (MID = 8.9) UPSIT Gemiddelde op baseline 13,56 12,78 13,27 12,87 13,41 12,82 Verandering van
kleinste-
kwadratengemiddelde
in week 24
0,63 4,44 0,44 4,31 0,54 4,38
Verschil (95% BI) 3.81 (1,38; 6,24) 3,86 (1,57; 6,15) 3,84 (2,17; 5,51) p-waarde 0,0024 0,0011 <0,0001 BI = betrouwbaarheidsinterval; TNSS = Totale nasale symptoomscore; SNOT-22 = Sino-Nasal Outcome Test 22 Vragenlijst; UPSIT = University of Pennsylvania Smell Identification Test; MID = minimaal belangrijk verschil ‘minimal important difference’.
Figuur 1 Gemiddelde verandering ten opzichte van baseline in neuscongestiescore en gemiddelde verandering ten opzichte van baseline in neuspoliepscore per behandelingsgroep in neuspolieponderzoek 1 en onderzoek 2
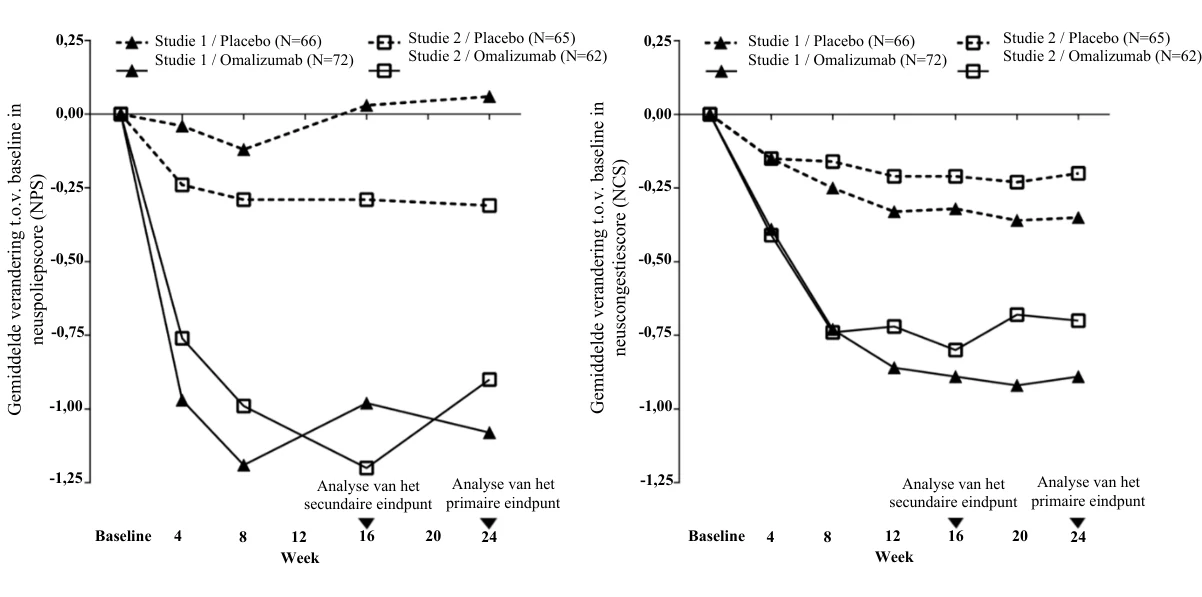
In een vooraf gespecificeerde gepoolde analyse van rescue-behandeling (systemische corticosteroïden gedurende ≥3 opeenvolgende dagen of nasale polypectomie) tijdens de behandelingsperiode van 24 weken, was het aantal patiënten dat een rescue-behandeling nodig had lager bij omalizumab vergeleken met placebo (2,3% versus 6,2% respectievelijk). De odds-ratio van een rescue-behandeling bij omalizumab in vergelijking met placebo was 0,38 (95% BI: 0,10; 1,49). In geen van beide onderzoeken werden sinonasale operaties gemeld.
De werkzaamheid en veiligheid op lange termijn van omalizumab bij patiënten met CRSwNP die hadden deelgenomen aan neuspoliepen-onderzoeken 1 en 2 werden beoordeeld in een open-label extensieonderzoek. Effectiviteitsdata uit dit onderzoek suggereren dat het klinische voordeel dat werd opgeleverd in week 24 aanhield tot week 52. Veiligheidsdata kwamen over het algemeen overeen met het bekende veiligheidsprofiel van omalizumab.
Chronische spontane urticaria (CSU)
De werkzaamheid en veiligheid van omalizumab werden aangetoond in twee gerandomiseerde, placebogecontroleerde fase III-studies (studie 1 en 2) bij patiënten met CSU die symptomatisch bleven ondanks behandeling met H1-antihistaminica met de goedgekeurde dosering. In een derde studie (studie 3) werd primair de veiligheid van omalizumab onderzocht bij patiënten met CSU die symptomatisch bleven ondanks behandeling met H1-antihistaminica tot maximaal vier maal de goedgekeurde dosering en H2-antihistaminica en/of behandeling met LTRA. De drie studies includeerden 975 patiënten in de leeftijd tussen 12 en 75 jaar (gemiddelde leeftijd 42,3 jaar; 39 patiënten 12-17 jaar, 54 patiënten ≥65 jaar; 259 mannen en 716 vrouwen). Bij alle patiënten moest de controle van de symptomen onvoldoende zijn, zoals vastgesteld middels een dagelijkse Urticaria Activiteit Score gedurende een week (UAS7, schaal 0-42) van ≥16 en een weekscore voor de ernst van de jeuk (wat een onderdeel is van de UAS7; schaal 0-21) van ≥8 in de 7 dagen voorafgaand aan randomisatie, ondanks het voorafgaand gebruik van een antihistaminicum gedurende ten minste 2 weken.
In studies 1 en 2 hadden de patiënten een gemiddelde weekscore voor de ernst van de jeuk tussen 13,7 en 14,5 als uitgangswaarde en een gemiddelde UAS7 score van respectievelijk 29,5 en 31,7. De patiënten in veiligheidsstudie 3 hadden een gemiddelde weekscore voor de ernst van de jeuk van 13,8 en een gemiddelde UAS7 score van 31,2 als uitgangswaarde. In alle drie de studies gebruikten de patiënten gemiddeld 4 tot 6 geneesmiddelen (waaronder H1-antihistaminica) voor symptomen van CSU voorafgaand aan studie-inclusie. Patiënten kregen 75 mg, 150 mg of 300 mg omalizumab of
Studie 2 / Omalizumab (N=62) placebo middels subcutane injectie iedere 4 weken gedurende 24 en 12 weken in respectievelijk studie 1 en studie 2 en 300 mg of placebo middels subcutane injectie iedere 4 weken gedurende 24 weken in studie 3. Alle studies hadden een behandelingsvrije follow-upperiode van 16 weken.
Het primaire eindpunt was het verschil tussen de uitgangswaarde en week 12 in de weekscore voor de ernst van de jeuk. Bij 300 mg omalizumab nam de weekscore voor de ernst van de jeuk af met 8,55 tot 9,77 (p <0.0001) vergeleken met een afname van 3,63 tot 5,14 bij placebo (zie Tabel 9). Statistisch significante resultaten werden verder gevonden in de responspercentages voor UAS7≤6 (op week 12), die hoger waren voor de 300 mg behandelingsgroepen, variërend van 52-66% (p<0,0001) vergeleken met 11-19% voor de placebogroepen, en een complete respons (UAS7=0) werd bereikt bij 34-44% (p<0,0001) van de patiënten behandeld met 300 mg vergeleken met 5-9% van de patiënten in de placebogroepen. Patiënten in de 300 mg behandelingsgroepen bereikten het hoogste gemiddelde percentage dagen zonder angio-oedeem van week 4 tot week 12 (91,0-96,1%; p<0.001) vergeleken met de placebogroepen (88,1-89,2%). Het gemiddelde verschil tussen de uitgangswaarde en week 12 in de totale DLQI was groter (p<0,001) voor de 300 mg behandelingsgroepen dan voor placebo, waarbij de verbetering varieerde van 9,7-10,3 punten vergeleken met 5,1-6,1 punten voor de bijbehorende placebogroepen.
Tabel 9 Verschil tussen de uitgangswaarde en week 12 in de weekscore voor de ernst van de jeuk, studies 1, 2 en 3 (mITT populatie*)
Placebo
Omalizumab
300 mg Studie 1
N 80 81
Gemiddelde (SD) -3,63 (5,22) -9,40 (5,73) Verschil in LS gemiddelden vs. placebo1 - -5,80 95% BI voor het verschil - -7,49, -4,10 P-waarde vs. placebo2 - <0,0001 Studie 2
N 79 79
Gemiddelde (SD) -5,14 (5,58) -9,77 (5,95) Verschil in LS gemiddelden vs. placebo1 - -4,81 95% BI voor het verschil - -6,49, -3,13 P-waarde vs. placebo2 - <0,0001 Studie 3
N 83 252
Gemiddelde (SD) -4,01 (5,87) -8,55 (6,01) Verschil in LS gemiddelden vs. placebo1 - -4,52 95% BI voor het verschil - -5,97, -3,08 P-waarde vs. placebo2 - <0,0001 *Gemodificeerde intent-to-treat (mITT) populatie: omvatte alle patiënten die waren gerandomiseerd en die ten minste één dosis studiegeneesmiddel kregen.
BOCF (Baseline Observation Carried Forward) werd gebruikt om ontbrekende gegevens aan te vullen. 1 Het kleinste kwadraten (LS) gemiddelde werd geschat middels een ANCOVA model. De strata waren de uitgangswaarde van de weekscore voor de ernst van de jeuk (<13 vs. ≥13) en het gewicht bij aanvang (<80 kg vs. ≥80 kg).
2 p-waarde is verkregen uit de ANCOVA t-test.
Figuur 2 geeft de gemiddelde weekscore voor de ernst van de jeuk in de tijd weer van studie 1. De gemiddelde weekscores voor de ernst van de jeuk waren significant afgenomen met een maximaal
| effect rond week 12 dat aanhield gedurende de behandelingsperiode van 24 wek |
en. De resultaten
waren vergelijkbaar in studie 3. In alle drie de studies nam de gemiddelde weekscore voor de ernst van de jeuk g |
eleidelijk toe tijdens
| de behandelingsvrije follow-upperiode van 16 weken, wat in overeenstemming |
was met het
| terugkomen van de symptomen. De gemiddelde waarden aan het eind van de fol |
low-upperiode waren
| gelijk aan de placebogroep, maar waren lager dan de respectievelijke gemiddeld |
e uitgangswaarden.
| Figuur 2 Gemiddelde weekscore voor de ernst van de jeuk in de tijd, stud |
ie 1 (mITT
| populatie) |
BOCF=baseline observation carried forward; mITT=gemodificeerde intention-to-treat populatie
De mate van werkzaamheid waargenomen na 24 weken behandeling was vergelijkbaar met die waargenomen na 12 weken:
In de studies 1 en 3 was bij 300 mg de gemiddelde afname van de weekscore voor de ernst van de jeuk ten opzichte van de uitgangswaarde respectievelijk 9,8 en 8,6, het percentage patiënten met UAS7≤6 respectievelijk 61,7% en 55,6%, en het percentage patiënten met een complete respons (UAS7=0) respectievelijk 48,1% en 42,5% (alle p<0,0001 vergeleken met placebo).
Gegevens uit klinische studies bij adolescenten (12 tot en met 17 jaar) omvatte in totaal 39 patiënten, van wie 11 patiënten de 300 mg dosis kregen. Resultaten met de 300 mg dosis zijn beschikbaar voor 9 patiënten op week 12 en 6 patiënten op week 24 en laten een vergelijkbare hoge mate van respons op de behandeling met omalizumab zien vergeleken met de volwassen populatie. Het gemiddelde verschil ten opzichte van de uitgangswaarde in de weekscore voor de ernst van de jeuk nam af met 8,25 op week 12 en met 8,95 op week 24. De responspercentages waren 33% op week 12 en 67% op week 24 voor UAS7=0, en 56% op week 12 en 67% op week 24 voor UAS7≤6.
In een 48 weken durende studie werden 206 patiënten tussen 12 en 75 jaar geïncludeerd in een 24 weken durende open-label behandelingsperiode van omalizumab 300 mg elke 4 weken. Patiënten die in deze open-label periode op de behandeling reageerden, werden vervolgens gerandomiseerd om aanvullend elke 4 weken omalizumab 300 mg (81 patiënten) of placebo (53 patiënten) te krijgen gedurende 24 weken.
Van de patiënten die de behandeling met omalizumab gedurende 48 weken bleven ontvangen, ervoer 21% klinische verslechtering (UAS7-score ≥12 gedurende ten minste 2 opeenvolgende weken na
0 4 8 12 16 20 24 28 32 36 40
| Week 12 Primair |
Eindpunt Omalizumab 300 mg
Gemid
deld
e
wee
k
s
core v
oo
r d
e
ernst van de jeuk
Week
Toediening omalizumab of placebo
Placebo randomisatie tussen week 24 en 48), versus 60,4% van degenen die in week 48 met placebo werden behandeld (verschil ˗39,4%, p<0,0001, 95% BI: -54,5%, -22,5%).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van omalizumab is onderzocht bij volwassen en adolescente patiënten met allergisch astma alsook bij volwassen patiënten met CRSwNP, en volwassen en adolescente patiënten met CSU. De algemene farmacokinetische kenmerken van omalizumab zijn vergelijkbaar in beide patiëntenpopulaties.
Absorptie
De gemiddelde absolute biologische beschikbaarheid van omalizumab na subcutane toediening is 62%. Na een enkelvoudige subcutane dosis aan volwassen en adolescente patiënten met astma of CSU werd omalizumab traag geabsorbeerd en werden piekconcentraties in het serum na gemiddeld 6-8 dagen bereikt. Na meervoudige doses omalizumab waren de oppervlaktes onder de serumconcentratie-versus-tijd-curve van dag 0 tot dag 14 bij steady state tot 6 maal groter dan die na de eerste dosis bij patiënten met astma.
De farmacokinetiek van omalizumab is lineair bij doses hoger dan 0,5 mg/kg. Na doses van 75 mg, 150 mg of 300 mg iedere 4 weken bij patiënten met CSU stegen de dalserumconcentraties van omalizumab evenredig met de hoogte van de dosis.
Toediening van Xolair geproduceerd als een gelyofiliseerde of vloeibare formulering resulteerde in vergelijkbare serumconcentratie-tijdsprofielen van omalizumab.
Distributie
In vitro vormt omalizumab complexen van beperkte omvang met IgE. Neerslaande complexen en complexen groter dan één miljoen Dalton in molecuulgewicht worden in vitro of in vivo niet waargenomen. Op basis van populatiefarmacokinetiek was de distributie van omalizumab vergelijkbaar bij patiënten met allergisch astma en patiënten met CSU. Het schijnbare distributievolume bij patiënten met astma na subcutane toediening was 78 ± 32 ml/kg.
Eliminatie
Bij de klaring van omalizumab zijn zowel IgG-klaringsprocessen betrokken als klaring via specifieke binding en complexvorming met het target-ligand, IgE. Lever eliminatie van IgG omvat afbraak in het reticulo-endotheliaal systeem en endotheelcellen. Intact IgG wordt ook in gal uitgescheiden. Bij astmapatiënten was de gemiddelde eliminatiehalfwaardetijd van omalizumab in het serum 26 dagen waarbij de schijnbare klaring gemiddeld 2,4 ± 1,1 ml/kg/dag was. Verdubbeling van het lichaamsgewicht leverde ongeveer een verdubbeling van de schijnbare klaring op. Gebaseerd op populatiefarmacokinetieksimulaties bij patiënten met CSU was de eliminatiehalfwaardetijd van omalizumab in het serum bij steady state gemiddeld 24 dagen en de schijnbare klaring bij steady state was 3,0 ml/kg/dag voor een patiënt met een gewicht van 80 kg.
Kenmerken van patiëntenpopulaties
Leeftijd, ras/etniciteit, geslacht, Body Mass Index
Patiënten met allergisch astma en chronische rinosinusitis met neuspoliepen (CRSwNP) De populatie farmacokinetiek van omalizumab werd geanalyseerd om de effecten van demografische kenmerken te evalueren. Uit analyse van deze beperkte gegevens blijkt dat er geen dosisaanpassingen nodig zijn in relatie tot leeftijd (6-76 jaar voor patiënten met allergisch astma; 18 tot 75 jaar voor patiënten met CRSwNP), ras/etniciteit, geslacht of body mass index (zie rubriek 4.2).
Patiënten met CSU
De effecten van demografische kenmerken en andere factoren op de blootstelling aan omalizumab werden onderzocht op basis van populatiefarmacokinetiek. Daarnaast werden covariabele effecten beoordeeld door de relatie te analyseren tussen omalizumabconcentraties en klinische responsen. Deze analyses suggereren dat er geen dosisaanpassingen nodig zijn bij patiënten met CSU in relatie tot leeftijd (12-75 jaar), ras/etniciteit, geslacht, lichaamsgewicht, body mass index, de IgE-uitgangswaarde, anti-FcεRI autoantilichamen of gelijktijdig gebruik van H2-antihistaminica of LTRA’s.
Nier- en leverinsufficiëntie
Er zijn geen farmacokinetische of farmacodynamische gegevens over patiënten met allergisch astma of CSU met nier- of leverinsufficiëntie (zie rubrieken 4.2 en 4.4).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De veiligheid van omalizumab is bestudeerd in cynomolgus-apen, omdat omalizumab met dezelfde affiniteit bindt aan cynomolgus en menselijk IgE. Er zijn antilichamen voor omalizumab waargenomen bij sommige apen na herhaalde subcutane of intraveneuze toediening. Maar er werd geen duidelijke toxiciteit gezien zoals immuuncomplex-gemedieerde ziekten of complementafhankelijke cytotoxiciteit. Er waren geen aanwijzingen voor een anafylactische reactie als gevolg van mestceldegranulatie bij cynomolgus-apen.
Chronische toediening van omalizumab in doses van maximaal 250 mg/kg (ten minste 14 keer zoveel als de hoogste aanbevolen klinische dosis in mg/kg volgens de tabel met aanbevolen doseringen) werd goed verdragen door niet-humane primaten (zowel volwassen als onvolwassen dieren), met uitzondering van een dosisgerelateerde en leeftijdsafhankelijke afname in bloedplaatjes, waarbij jongere dieren gevoeliger bleken. De serumconcentratie die nodig is om een verlaging van 50% in bloedplaatjes te verkrijgen vanaf aanvangswaarde bij volwassen cynomolgus-apen, was ruwweg 4 tot 20 keer hoger dan de verwachte maximale klinische serumconcentraties. Daarnaast werden bij cynomolgus-apen acute bloedingen en ontstekingen waargenomen op de injectieplaatsen.
Er zijn geen formele carcinogeniciteitsstudies uitgevoerd met omalizumab.
Bij reproductiestudies bij cynomolgus-apen veroorzaakten subcutane doses tot maximaal 75 mg/kg per week (ten minste 8 keer zoveel als de hoogste aanbevolen klinische dosis in mg/kg gedurende een periode van 4 weken) geen maternale toxiciteit, embryotoxiciteit of teratogeniciteit bij toediening tijdens organogenese en hadden ook geen nadelige invloed op foetale of neonatale groei bij toediening tijdens late zwangerschap, bevalling en borstvoeding.
Omalizumab wordt uitgescheiden in de moedermelk van cynomolgus-apen. Omalizumabspiegels in melk vormden 0,15% van de maternale serumconcentratie.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
Sucrose
Histidine
Histidinehydrochloridemonohydraat
Polysorbaat 20
Oplosmiddel
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
4 jaar.
Na oplossen
De chemische en fysische stabiliteit van het gereconstitueerde geneesmiddel zijn aangetoond gedurende 8 uur bij een temperatuur van 2°C tot 8°C en gedurende 4 uur bij een temperatuur van 30°C.
Uit microbiologisch oogpunt dient het geneesmiddel direct na oplossen gebruikt te worden. Indien niet onmiddellijk gebruikt, vallen de opslagtijden en -voorwaarden vóór gebruik onder de verantwoordelijkheid van de gebruiker en dienen deze gewoonlijk niet langer te zijn dan 8 uur bij een temperatuur van 2°C tot 8°C of 2 uur bij 25°C.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Injectieflacon met poeder: Heldere, kleurloze type-I glazen injectieflacon met een butyl-rubberen stop en blauw flip-off kapje.
Ampul met oplosmiddel: Heldere, kleurloze type-I glazen ampul met 2 ml water voor injecties.
Een verpakking bevat 1 injectieflacon met poeder en 1 ampul met water voor injecties, en multiverpakkingen bevatten 4 (4 x 1) injectieflacons met poeder en 4 (4 x 1) ampullen met water voor injecties of 10 (10 x 1) injectieflacons met poeder en 10 (10 x 1) ampullen met water voor injecties.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Xolair 150 mg poeder voor oplossing voor injectie wordt geleverd in een wegwerpinjectieflacon.
Uit microbiologisch oogpunt dient het geneesmiddel direct na reconstitutie gebruikt te worden (zie rubriek 6.3).
Het gelyofiliseerde geneesmiddel heeft 15-20 minuten nodig om op te lossen, hoewel het in sommige gevallen langer kan duren. Het volledig gereconstitueerde geneesmiddel zal er helder tot licht opalescent, kleurloos tot licht bruingeel uitzien en op de rand van de injectieflacon kunnen een paar kleine luchtbellen of schuim achterblijven. Vanwege de viscositeit van het gereconstitueerde geneesmiddel moet zorgvuldigheid worden betracht om al het geneesmiddel uit de injectieflacon te halen, voordat lucht of overtollige oplossing uit de naald wordt gehaald om 1,2 ml te verkrijgen.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/05/319/002
EU/1/05/319/003
EU/1/05/319/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 25 oktober 2005
Datum van laatste verlenging: 22 juni 2015
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.