


SmPC (samenvatting van de productkenmerken) - Everolimus Krka
1. NAAM VAN HET GENEESMIDDEL
Everolimus Krka 2,5 mg, tabletten
Everolimus Krka 5 mg, tabletten
Everolimus Krka 10 mg, tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Everolimus Krka 2,5 mg, tabletten
Elke tablet bevat 2,5 mg everolimus.
Hulpstof(fen) met bekend effect:
Elke tablet bevat 73,94 mg lactose.
Everolimus Krka 5 mg, tabletten
Elke tablet bevat 5 mg everolimus.
Hulpstof(fen) met bekend effect:
Elke tablet bevat 147,88 mg lactose.
Everolimus Krka 10 mg, tabletten
Elke tablet bevat 10 mg everolimus.
Hulpstof(fen) met bekend effect:
Elke tablet bevat 295,75 mg lactose.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Tablet
2,5 mg tablet: witte tot gebroken witte ovale biconvexe tabletten (ongeveer 10 x 5 mm), met E9VS gegraveerd aan de ene zijde en 2.5 aan de andere zijde.
5 mg tablet: witte tot gebroken witte ovale biconvexe tabletten (ongeveer 13 x 6 mm), met E9VS 5 gegraveerd aan één zijde.
10 mg tablet: witte tot gebroken witte ovale biconvexe tabletten (ongeveer 16 x 8 mm), met E9VS 10 gegraveerd aan één zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Hormoonreceptorpositieve gevorderde borstkanker
Everolimus Krka is geïndiceerd voor de behandeling van hormoonreceptorpositieve, HER2/neunegatieve gevorderde borstkanker, in combinatie met exemestaan, bij postmenopauzale vrouwen zonder symptomatische viscerale ziekte na recidief of progressie volgend op een niet-steroïde aromataseremmer.
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 2 of 28 |
Neuro-endocriene tumoren van gastro-intestinale oorsprong
Everolimus Krka is geïndiceerd voor de behandeling van inoperabele of gemetastaseerde, goed gedifferentieerde (Graad 1 of Graad 2) niet functionele neuro-endocriene tumoren van gastroïntestinale oorsprong bij volwassenen met progressieve ziekte (zie rubrieken 4.4 en 5.1).
Neuro-endocriene tumoren van gastro-intestinale of pulmonale oorsprong
Everolimus Krka is geïndiceerd voor de behandeling van inoperabele of gemetastaseerde, goed gedifferentieerde (graad 1 of graad 2), niet-functionele neuro-endocriene tumoren van gastro-intestinale of pulmonale oorsprong bij volwassenen met progressieve ziekte (zie rubrieken 4.4 en 5.1).
Niercelcarcinoom
Everolimus Krka is geïndiceerd voor de behandeling van patiënten met gevorderd niercelcarcinoom, bij wie de ziekte progressief is geworden tijdens of na anti-VEGF-therapie.
4.2 Dosering en wijze van toediening
Behandeling met Everolimus Krka dient te worden gestart door en onder toezicht te staan van een arts die ervaring heeft met het gebruik van behandelingen tegen kanker.
Dosering
Voor de verschillende doseringsschema’s is Everolimus Krka beschikbaar als 2,5 mg, 5 mg en 10 mg tabletten.
De aanbevolen dosis is eenmaal daags 10 mg everolimus. De behandeling dient te worden voortgezet zolang een klinisch voordeel wordt waargenomen of totdat onaanvaardbare toxiciteit optreedt.
Als een dosis wordt gemist, dient de patiënt geen aanvullende dosis te nemen, maar de volgende voorgeschreven dosis zoals gebruikelijk.
Dosisaanpassing als gevolg van bijwerkingen
Behandeling van ernstige en/of onverdraagbare vermoedelijke bijwerkingen kan dosisverlaging en/of tijdelijke onderbreking van de behandeling met Everolimus Krka noodzakelijk maken. Bij bijwerkingen van Graad 1 is een dosisaanpassing gewoonlijk niet nodig. Als dosisverlaging nodig is, is de aanbevolen dosis 5 mg per dag en dient deze niet lager dan 5 mg per dag te zijn.
Tabel 1 geeft een overzicht van de aanbevelingen voor dosisaanpassing bij specifieke bijwerkingen (zie ook rubriek 4.4).
Tabel 1 Aanbevelingen voor aanpassing van de dosis van Everolimus Krka
| Bijwerking | Ernst1 | Everolimus Krka dosisaanpassing |
| Niet- infectieuze pneumonitis | Graad 2 | Overweeg onderbreking van de behandeling totdat de klachten verbeteren tot Graad 1. Herstart de behandeling met 5 mg per dag. Zet de behandeling stop indien er binnen 4 weken geen herstel optreedt. |
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 3 of 28 |
| Graad 3 | Onderbreek de behandeling tot de symptomen verbeteren tot Graad 1. Overweeg herstart van de behandeling met 5 mg per dag. Als de toxiciteit Graad 3 terugkomt, overweeg dan te stoppen met de behandeling. | |
| Graad 4 | Stop de behandeling. | |
| Stomatitis | Graad 2 | Tijdelijke onderbreking van de toediening tot herstel tot Graad 1. Herstart de behandeling met dezelfde dosis. In geval van recidief van Graad 2-stomatitis, de toediening stopzetten tot herstel tot Graad 1. Herstart de behandeling met 5 mg per dag. |
| Graad 3 | Tijdelijke onderbreking van de toediening tot herstel tot Graad 1. Herstart de behandeling met 5 mg per dag. | |
| Graad 4 | Stop de behandeling. | |
Andere niet- hematologische toxiciteit (met uitsluiting van metabole voorvallen) | Graad 2 | Als de toxiciteit draaglijk is, is geen aanpassing van de dosis vereist. Als de toxiciteit ondraaglijk wordt, onderbreek de toediening dan tijdelijk tot herstel tot Graad 1. Herstart de behandeling met dezelfde dosis. In geval van recidief van Graad 2-toxiciteit, onderbreek de behandeling tot herstel tot Graad 1. Herstart de behandeling met 5 mg per dag. |
| Graad 3 | Tijdelijke onderbreking van de toediening tot herstel tot Graad 1. Overweeg herstart van de behandeling met 5 mg per dag. Als de toxiciteit terugkomt in Graad 3, overweeg dan het stoppen van de behandeling. | |
| Graad 4 | Stop de behandeling. | |
Metabole voorvallen (bijv. hyperglykemie, dyslipidemie) | Graad 2 | Aanpassing van de dosis is niet vereist. |
| Graad 3 | Tijdelijke dosisonderbreking. Herstart de behandeling met 5 mg per dag. | |
| Graad 4 | Stop de behandeling. | |
| Trombocytopenie | Graad 2 (<75, ≥50x109/l) | Tijdelijke onderbreking van de toediening tot herstel tot Graad 1 (≥75x109/l). Herstart de behandeling met dezelfde dosis. |
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 4 of 28 |
Graad 3 & 4 (<50x109/l) | Tijdelijke onderbreking van de toediening tot herstel tot Graad 1 (≥75x109/l). Herstart de behandeling met 5 mg per dag. | |
| Neutropenie | Graad 2 (≥1x10⁹/l) | Aanpassing van de dosis is niet vereist |
Graad 3 (<1,≥0,5x10⁹ /l) | Tijdelijke onderbreking van de toediening tot herstel tot Graad ≥2 (≥1x10⁹/l). Herstart de behandeling met dezelfde dosis. | |
Graad 4 (<0,5x10⁹/l) | Tijdelijke onderbreking van de toediening tot herstel tot Graad ≥2 (≥1x10⁹/l). Herstart de behandeling met 5 mg per dag. | |
Febriele neutropenie | Graad 3 | Tijdelijke onderbreking van de toediening tot herstel tot Graad ≥2 (≥1,25x10⁹/l) en geen koorts. Herstart de behandeling met 5 mg per dag. |
| Graad 4 | Stop de behandeling | |
1 Gradering op basis van de National Cancer Institute (NCI) Common Terminology Criteria for Adverse Events (CTCAE) v3.0 | ||
Speciale populaties Ouderen (≥65 jaar)
Dosisaanpassing is niet nodig (zie rubriek 5.2).
Nierfunctiestoornissen
Dosisaanpassing is niet nodig (zie rubriek 5.2).
Leverfunctiestoornissen
- Lichte leverinsufficiëntie (Child-Pugh A) – de aanbevolen dosis is 7,5 mg per dag.
- Matige leverinsufficiëntie (Child-Pugh B) – de aanbevolen dosis is 5 mg per dag.
- Ernstige leverinsufficiëntie (Child-Pugh C) – Everolimus Krka wordt alleen aanbevolen indien het gewenste voordeel opweegt tegen het risico. In dat geval mag een dosis van 2,5 mg per dag niet worden overschreden.
De dosis moet worden aangepast als de leverstatus (Child-Pugh) van een patiënt tijdens de behandeling verandert (zie ook rubrieken 4.4 en 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Everolimus Krka bij kinderen in de leeftijd van 0 tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Everolimus Krka dient eenmaal daags oraal te worden toegediend, elke dag op hetzelfde tijdstip, consequent met of zonder voedsel (zie rubriek 5.2). Everolimus Krka-tabletten dienen in hun geheel te worden doorgeslikt met een glas water. De tabletten mogen niet worden fijngekauwd of fijngemalen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof, voor andere rapamycinederivaten of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 5 of 28 |
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Niet-infectieuze pneumonitis
Niet-infectieuze pneumonitis is een klasse-effect van rapamycinederivaten, waaronder everolimus. Niet-infectieuze pneumonitis (waaronder interstitiële longziekte) is vaak gemeld bij patiënten die Everolimus Krka gebruiken (zie rubriek 4.8). Sommige gevallen waren ernstig en in zeldzame gevallen is een fatale afloop waargenomen. De diagnose niet-infectieuze pneumonitis moet worden overwogen bij patiënten met niet-specifieke respiratoire tekenen en symptomen zoals hypoxie, pleurale effusie, hoest of dyspneu, en bij wie infectieuze, neoplastische en andere niet-geneesmiddelgerelateerde oorzaken zijn uitgesloten door middel van daarvoor geschikt onderzoek. Opportunistische infecties zoals pneumocystis jirovecii (carinii) pneumonie (PJP, PCP) moeten worden uitgesloten in de differentiële diagnose van niet-infectieuze pneumonitis (zie “Infecties” hieronder). Patiënten moeten worden geadviseerd nieuwe respiratoire symptomen of verergering ervan onmiddellijk te melden.
Patiënten bij wie zich radiologische veranderingen ontwikkelen die duiden op niet-infectieuze pneumonitis en die weinig of geen symptomen hebben, mogen de Everolimus Krka-behandeling voortzetten zonder dosisaanpassingen. Als de symptomen matig zijn (Graad 2) of ernstig (Graad 3), kan het gebruik van corticosteroïden geïndiceerd zijn totdat de klinische symptomen verdwenen zijn.
Voor patiënten die corticosteroïden nodig hebben voor de behandeling van niet-infectieuze pneumonitis kan profylaxe voor pneumocystis jirovecii (carinii) pneumonie (PJP, PCP) overwogen worden.
Infecties
Everolimus heeft immunosuppressieve eigenschappen en kan de patiënt vatbaar maken voor bacteriële, fungale, virale of protozoale infecties, inclusief infecties met opportunistische ziekteverwekkers (zie rubriek 4.8). Lokale en systemische infecties, waaronder pneumonie, andere bacteriële infecties, invasieve schimmelinfecties, zoals aspergillose, candidiasis of pneumocystis jirovecii (carinii) pneumonie (PJP, PCP) en virale infecties, zoals reactivatie van het hepatitis B virus, zijn beschreven bij patiënten die everolimus gebruiken. Sommige van deze infecties waren ernstig (bijv. met sepsis, respiratoire of leverinsufficiëntie als gevolg) en soms fataal.
Artsen en patiënten dienen zich bewust te zijn van het verhoogde risico op infectie door toedoen van Everolimus Krka. Reeds bestaande infecties dienen adequaat te worden behandeld en volledig verdwenen te zijn vóór de start van de behandeling met Everolimus Krka. Wees alert op infectieverschijnselen tijdens het gebruik van Everolimus Krka; stel onmiddellijk een geschikte behandeling in als een infectieuze oorzaak is vastgesteld en overweeg onderbreking of beëindiging van de behandeling met Everolimus Krka.
Als een diagnose van een invasieve systemische schimmelinfectie is gesteld, dient de behandeling met Everolimus Krka onmiddellijk en blijvend te worden gestaakt en dient de patiënt te worden behandeld met een geschikte antischimmelbehandeling.
Gevallen van pneumocystis jirovecii (carinii) pneumonie (PJP, PCP), sommige met fatale afloop, werden gemeld bij patiënten die everolimus kregen. PJP/PCP kan geassocieerd zijn met het gelijktijdig gebruik van corticosteroïden of andere immunosuppressieve stoffen. Profylaxe voor PJP/PCP moet worden overwogen wanneer gelijktijdig gebruik van corticosteroïden of andere immunosuppressieve stoffen vereist zijn.
Overgevoeligheidsreacties
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 6 of 28 |
Overgevoeligheidsreacties die zich openbaarden in symptomen, waaronder onder andere anafylaxie, dyspneu, opvliegers, pijn op de borst of angio-oedeem (bijv. zwelling van de luchtwegen of tong, met of zonder longfunctiestoornissen) zijn waargenomen met everolimus (zie rubriek 4.3).
Gelijktijdig gebruik van angiotensineconverterend enzym (ACE)-remmers
Patiënten die gelijktijdig met een ACE-remmer (bijv. ramipril) worden behandeld, kunnen een verhoogd risico hebben op angio-oedeem (bijv. zwelling van de luchtwegen of tong, met of zonder ademhalingsstoornissen) (zie rubriek 4.5).
Stomatitis
Stomatitis, waaronder mondzweren en orale mucositis, is de bijwerking die het vaakst is gemeld bij patiënten die behandeld zijn met everolimus (zie rubriek 4.8). Stomatitis treedt meestal op tijdens de eerste 8 weken van de behandeling. Een studie met één behandelingsarm bij postmenopauzale borstkankerpatiënten die behandeld werden met everolimus en exemestaan doet vermoeden dat een alcoholvrije orale oplossing met een corticosteroïd, die als mondspoeling werd gebruikt tijdens de eerste 8 weken van de behandeling, de incidentie en ernst van stomatitis kan doen afnemen (zie rubriek 5.1). Het behandelen van stomatitis kan daarom profylactisch en/of therapeutisch gebruik van lokale behandelingen omvatten, zoals een alcoholvrije orale oplossing met een corticosteroïd als mondspoeling. Producten die alcohol, waterstofperoxide, jodium en tijmderivaten bevatten, dienen echter te worden vermeden omdat deze de aandoening kunnen verergeren. Controle op en behandeling van een schimmelinfectie wordt aanbevolen, vooral bij patiënten die behandeld worden met geneesmiddelen op basis van een steroïd. Antischimmelmiddelen mogen niet worden gebruikt tenzij een schimmelinfectie is gediagnosticeerd (zie rubriek 4.5).
Gevallen van nierfalen
Gevallen van nierfalen (waaronder acuut nierfalen), sommige met fatale afloop, zijn waargenomen bij patiënten behandeld met everolimus (zie rubriek 4.8). Vooral bij patiënten met bijkomende risicofactoren die de nierfunctie verder kunnen verslechteren, moet de nierfunctie worden gecontroleerd.
Laboratoriumtesten en controles
Nierfunctie
Serumcreatininestijgingen, die doorgaans mild zijn, en proteïnurie zijn gemeld (zie rubriek 4.8). Controle van de nierfunctie, waaronder meting van bloedureum (BUN), eiwit in de urine of serumcreatinine, wordt aanbevolen vóór de start van de behandeling met Everolimus Krka en daarna op regelmatige tijdstippen.
Bloedglucose
Hyperglykemie is gemeld (zie rubriek 4.8). Aanbevolen wordt om de nuchtere serumglucose vóór de start van de behandeling met Everolimus Krka en daarna regelmatig te controleren. Als everolimus gelijktijdig met andere geneesmiddelen die mogelijk hyperglykemie induceren wordt toegediend, wordt frequentere controle aanbevolen. Indien mogelijk dient optimale glykemische controle te worden bereikt voordat een patiënt op Everolimus Krka wordt ingesteld.
Bloedlipiden
Dislipidemie (waaronder hypercholesterolemie en hypertriglyceridemie) is gemeld. Controle van cholesterol en triglyceriden in het bloed vóór de start van de behandeling met Everolimus Krka en daarna periodiek, evenals een geschikte medische behandeling, wordt aanbevolen.
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 7 of 28 |
Hematologische parameters
Verlaagd hemoglobine en verlaagde aantallen lymfocyten, neutrofielen en bloedplaatjes zijn gemeld (zie rubriek 4.8). Aanbevolen wordt om het complete bloedbeeld vóór de start van de behandeling met Everolimus Krka en daarna regelmatig te controleren.
Functionele carcinoïd tumoren
In een gerandomiseerde, dubbelblinde, multicenter studie bij patiënten met functionele carcinoïd tumoren, werd everolimus plus depot octreotide vergeleken met placebo plus depot octreotide. De studie voldeed niet aan het primaire werkzaamheidseindpunt (progression free survival [PFS]) en de tussentijdse analyse van overall survival (OS) liet een numeriek voordeel van de placebo plus depot octreotide arm zien. Daarom zijn de veiligheid en werkzaamheid van everolimus bij patiënten met functionele carcinoïd tumoren niet vastgesteld.
Prognostische factoren bij neuro-endocriene tumoren van gastro-intestinale of pulmonale oorsprong
Bij patiënten met niet-functionele gastro-intestinale of neuro-endocriene longtumoren en goede prognostische baselinefactoren, bijv. een primaire tumor met oorsprong in het ileum en normale chromogranine A-waarden of zonder botaantasting, moet een individuele baten-risicoanalyse worden uitgevoerd voorafgaand aan de start van de behandeling met Everolimus Krka. In de subgroep van patiënten met primaire tumoroorsprong in het ileum werd beperkt bewijs voor PFS-voordeel gerapporteerd (zie rubriek 5.1).
Prognostische factoren bij neuro-endocriene tumoren van gastro-intestinale of long-oorsprong
Bij patiënten met niet-functionele gastro-intestinale of neuro-endocriene longtumoren en goede prognostische baselinefactoren, bijv. een primaire tumor met oorsprong in het ileum en normale chromogranine-A-waarden of zonder botaantasting, moet een individuele baten-risicoanalyse worden uitgevoerd voor de start van de behandeling met everolimus. In de subgroep van patiënten met het ileum als plaats van primaire tumoroorsprong werd beperkt bewijs met betrekking tot PFS voordeel gerapporteerd (zie rubriek 5.1).
Interacties
Gelijktijdige toediening met remmers en inductoren van CYP3A4 en/of de multidrug efflux pomp P-glycoproteïne (PgP) dient te worden vermeden. Indien gelijktijdige toediening van een matige CYP3A4- en/of PgP-remmer of -inductor niet kan worden vermeden, moet de klinische toestand van de patiënt nauwlettend worden gecontroleerd. Dosisaanpassingen van Everolimus Krka kunnen worden overwogen op basis van de voorspelde AUC (zie rubriek 4.5).
Gelijktijdige behandeling met sterke CYP3A4/PgP-remmers leidt tot drastisch verhoogde plasmaconcentraties van everolimus (zie rubriek 4.5). Er zijn momenteel onvoldoende gegevens om dosisaanbevelingen te doen in deze situatie. Daarom wordt gelijktijdige behandeling van Everolimus Krka en sterke remmers niet aanbevolen.
Men dient voorzichtig te zijn bij het gebruik van Everolimus Krka in combinatie met oraal toegediende CYP3A4-substraten met een smalle therapeutische index omwille van de kans op geneesmiddeleninteracties. Als Everolimus Krka wordt gebruikt met oraal toegediende CYP3A4-substraten met een smalle therapeutische index (zoals pimozide, terfenadine, astemizol, cisapride, kinidine of ergotalkaloïde afgeleiden), moet de patiënt worden gecontroleerd op bijwerkingen zoals beschreven in de productinformatie van het oraal toegediende CYP3A4-substraat (zie rubriek 4.5).
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 8 of 28 |
Leverfunctiestoornissen
Blootstelling aan everolimus was verhoogd bij patiënten met lichte (Child-Pugh A), matige (Child-Pugh B) en ernstige (Child-Pugh C) leverinsufficiëntie (zie rubriek 5.2).
Everolimus Krka wordt alleen aanbevolen voor gebruik bij patiënten met ernstige leverinsufficiëntie (Child-Pugh C) als het mogelijke voordeel opweegt tegen het risico (zie rubrieken 4.2 en 5.2).
Er zijn momenteel geen klinische veiligheids- en werkzaamheidsgegevens beschikbaar ter ondersteuning van de aanbevelingen voor dosisaanpassing voor de behandeling van bijwerkingen bij patiënten met leverinsufficiëntie.
Vaccinaties
Het gebruik van levende vaccins dient tijdens de behandeling met Everolimus Krka te worden vermeden (zie rubriek 4.5).
Complicaties bij wondgenezing
Verstoorde wondgenezing is een klasse-effect van rapamycinederivaten, waaronder everolimus. Daarom is voorzichtigheid geboden bij het gebruik van Everolimus Krka in de perioperatieve periode.
Complicaties bij bestralingstherapie
Ernstige en hevige stralingsreacties (zoals bestralingsoesofagitis, bestralingspneumonitis en bestralingshuidletsel) waaronder fatale gevallen, zijn gemeld wanneer everolimus werd ingenomen tijdens of kort na bestralingstherapie. Voorzichtigheid is daarom geboden bij het versterken van radiotherapie-toxiciteit bij patiënten die everolimus gebruiken in nauwe temporele relatie met bestralingstherapie.
Bovendien is het radiatie-recallfenomeen (radiation recall syndrome, RSS) gemeld bij patiënten die everolimus gebruikten en in het verleden bestralingstherapie hadden ondergaan. In geval van RRS dient het onderbreken of stopzetten van de behandeling met everolimus te worden overwogen.
Hulpstof gerelateerde waarschuwing
Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactose malabsorptie, dienen dit geneesmiddel niet te gebruiken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Everolimus is een CYP3A4-substraat en ook een substraat en matige remmer van PgP. Daarom kunnen de absorptie en daaropvolgende eliminatie van everolimus worden beïnvloed door producten die op CYP3A4 en/of PgP inwerken. Everolimus is in vitro een competitieve CYP3A4-remmer en een non-competitieve CYP2D6-remmer.
Bekende en theoretische interacties met geselecteerde remmers en inductoren van CYP3A4 en PgP zijn vermeld in onderstaande Tabel 2.
CYP3A4- en PgP-remmers die everolimusconcentraties verhogen
Stoffen die remmers zijn van CYP3A4 of PgP kunnen everolimus bloedconcentraties verhogen door verlaging van het metabolisme of de efflux van everolimus uit darmcellen.
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 9 of 28 |
CYP3A4- en PgP-inductoren die everolimusconcentraties verlagen
Stoffen die CYP3A4 of PgP induceren kunnen everolimus bloedconcentraties verlagen door verhoging van het metabolisme of door de efflux van everolimus uit darmcellen.
Tabel 2 Effecten van andere actieve stoffen op everolimus
| Actieve stof per interactie | Interactie – Verandering in everolimus AUC/Cmax Geome trische gemiddelde ratio (waargenomen bereik) | Aanbeveling met be trekking tot gelijktijdige toe diening |
| Sterke CYP3A4-/PgP-remmers | ||
| Ketoconazol | AUC ↑15,3-voud (bereik 11,2-22,5) Cmax ↑4,1-voud | Gelijktijdige behandeling van Everolimus Krka en sterke remmers wordt niet aanbevolen. |
| Itraconazol, posaconazol, | Niet onderzocht. Grote toename in everolimusconcentratie te verwachten. | |
| Telitromycine, claritromycine | ||
| Nefazodon | ||
Ritonavir, atazanavir, saquinavir, darunavir, indinavir, | ||
| Matige CYP3A4-/PgP-remmers | ||
| Erytromycine | AUC ↑4,4-voud (bereik 2,0- 12,6) Cmax ↑2,0-voud | Voorzichtigheid is geboden wanneer gelijktijdige toediening van matige CYP3A4- of PgP-remmers niet kan worden vermeden. Indien patiënten gelijktijdige toediening met een matige CYP3A4- of PgP- remmer nodig hebben, kan dosisreductie naar 5 mg per dag of 2,5 mg dagelijks worden overwogen. Er zijn echter geen klinische gegevens met deze dosisaanpassing. Als gevolg van de intersubjectvariabiliteit zijn de aanbevolen dosisaanpassingen mogelijk niet optimaal bij alle personen. Daarom wordt nauwlettende controle op bijwerkingen aanbevolen (zie rubriek 4.2 en 4.4). Als de matige remmer wordt gestaakt, overweeg dan een wash-outperiode van ten minste 2 tot 3 dagen (gemiddelde eliminatietijd voor de meest |
| Imatinib | AUC ↑3,7- voudig Cmax | |
| Verapamil | AUC ↑3,5- voud (bereik 2,2-6,3) Cmax ↑2,3-voud | |
| Ciclosporine oraal | AUC ↑2,7- voud (bereik 1,5-4,7) Cmax↑1,8-voud | |
| Cannabidiol (P-gp-remmer) | AUC ↑2,5-voudig Cmax ↑2,5-voudig | |
| Fluconazol | Niet onderzocht. Toegenomen | |
| Diltiazem | Blootstelling te verwachten. | |
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 10 of 28 |
| Dronedarone | Niet onderzocht. Toegenomen blootstelling te verwachten. | gangbare matige remmers) vóórdat de dosis Everolimus Krka wordt teruggebracht naar de dosis die werd gebruikt vóór de start van de gelijktijdige toediening. |
| Amprenavir, fosamprenavir | Niet onderzocht. Toegenomen blootstelling te verwachten. | |
Grapefruit-/pompelmoessap of ander voedsel dat CYP3A4/PgP beïnvloedt | Niet onderzocht. Toegenomen blootstelling te verwachten (effect varieert sterk). | Combinatie dient te worden vermeden. |
| Sterke en matige CYP3A4-inductoren | ||
| Rifampicine | AUC ↓63% (bereik 0-80%) Cmax ↓58% (bereik 10-70%) | Vermijd het gelijktijdig gebruik met sterke CYP3A4-inductoren. Als patiënten gelijktijdige toediening van een sterke CYP3A4-inductor nodig hebben, dient een dosisverhoging van Everolimus Krka van 10 mg/dag naar maximaal 20 mg/dag te worden o verwogen, met verhogingen van 5 mg of minder op dag 4 en dag 8 volgend op de start van de inductor. De verwachting is dat deze dosis Everolimus Krka de AUC aanpast aan het bereik dat is waargenomen zonder inductoren. Er zijn echter geen klinische gegevens met deze dosisaanpassing. Als behandeling met de inductor wordt gestaakt, overweeg dan een wash-outperiode van ten minste 3 tot 5 dagen (redelijke termijn voor significante enzym de-inductie), vóórdat de dosis Everolimus Krka wordt teruggebracht naar de dosis die is gebruikt vóór de start van de gelijktijdige toediening. |
| Dexame thason | Niet onderzocht. Verlaging in blootstelling te | |
| Carbamazepine, fenobarbital, | Niet onderzocht. Verlaging in blootstelling te | |
fenytoïne Efavirenz, nevirapine | Niet onderzocht. Verlaging in blootstelling te verwachten. | |
| Sint-janskruid (Hypericum Perforatum) | Niet onderzocht. Grote verlaging in blootstelling te verwachten. | Preparaten die sint-janskruid bevatten dienen niet te worden gebruikt tijdens behandeling met everolimus. |
Stoffen waarvan plasmaconcentratie kan worden veranderd door everolimus
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 11 of 28 |
Op basis van in vitro resultaten is het onwaarschijnlijk dat de systemische concentraties, die zijn verkregen na orale dagelijkse dosis van 10 mg, zorgen voor remming van PgP, CYP3A4 en CYP2D6. Remming van CYP3A4 en PgP in het darmkanaal kan echter niet worden uitgesloten. Een interactiestudie bij gezonde proefpersonen heeft aangetoond dat gelijktijdige toediening van een orale dosis van midazolam, een gevoelige CYP3A-substraatprobe, met everolimus resulteerde in een toename van 25% van de midazolam Cmax en een toename van 30% van de midazolam AUC(0- inf). Het effect is waarschijnlijk te wijten aan de remming van intestinale CYP3A4 door everolimus. Everolimus kan daardoor de biologische beschikbaarheid beïnvloeden van gelijktijdig oraal toegediende CYP3A4-substraten. Er is echter geen klinisch relevant effect op de blootstelling van systemisch toegediende CYP3A4-substraten te verwachten (zie rubriek 4.4).
Gelijktijdige toediening van everolimus en depot octreotide verhoogt octreotide Cmin met een geometrisch gemiddelde verhouding (everolimus/placebo) van 1,47. Een klinisch significant effect op de werkzaamheidsrespons van everolimus bij patiënten met gevorderde neuro-endocriene tumoren kon niet worden vastgesteld.
Gelijktijdige toediening van everolimus en exemestaan verhoogde de exemestaan Cmin en de C2h met respectievelijk 45% en 64%. Echter, de bijbehorende oestradiolspiegels bij steady state (4 weken) waren niet verschillend tussen de twee behandelingsgroepen. Bij patiënten met hormoonreceptor-positieve gevorderde borstkanker die behandeld werden met deze combinatie, werd geen toename van de bijwerkingen die verband houden met exemestaan waargenomen. De stijging van de exemestaanspiegels heeft waarschijnlijk geen invloed op de werkzaamheid of veiligheid.
Gelijktijdig gebruik van angiotensineconverterend enzym (ACE)-remmers
Patiënten die gelijktijdig met een ACE-remmer (bijv. ramipril) worden behandeld, kunnen een verhoogd risico hebben op angio-oedeem (zie rubriek 4.4).
Vaccinaties
De immuunrespons op vaccinaties kan worden beïnvloed en daarom kan vaccinatie minder werkzaam zijn tijdens de behandeling met Everolimus Krka. Het gebruik van levende vaccins dient te worden vermeden tijdens behandeling met Everolimus Krka (zie rubriek 4.4). Voorbeelden van levende vaccins zijn: intranasale influenza, mazelen, bof, rode hond, orale polio, BCG (Bacillus Calmette-Guérin), gele koorts, waterpokken en TY21a tyfusvaccins.
Stralingsbehandeling
Versterking van de toxiciteit van de bestralingsbehandeling is gemeld bij patiënten die everolimus kregen (zie rubriek 4.4 en 4.8).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie voor mannen en vrouwen
Vrouwen die zwanger kunnen worden, moeten zeer effectieve anticonceptie gebruiken (bijv. orale, geïnjecteerde of geïmplanteerde hormonale anticonceptie zonder oestrogenen, anticonceptiva op basis van progesteron, hysterectomie, afbinding van eileiders, volledige onthouding, barrièremethoden, intra-uteriene anticonceptie [IUD] en/of sterilisatie van de vrouw/man) terwijl ze everolimus krijgen en tot 8 weken na het beëindigen van de behandeling. Mannelijke patiënten moeten niet belet worden om kinderen te verwekken.
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 12 of 28 |
Zwangerschap
Er zijn geen adequate gegevens over het gebruik van everolimus bij zwangere vrouwen. Uit dieronderzoek zijn reproductieve toxiciteitseffecten gebleken, waaronder embryotoxiciteit en foetustoxiciteit (zie rubriek 5.3). Het potentiële risico voor mensen in onbekend.
Everolimus wordt niet aanbevolen tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie gebruiken.
Borstvoeding
Het is niet bekend of everolimus wordt uitgescheiden in de moedermelk bij de mens. Bij ratten gaan everolimus en/of zijn metabolieten echter gemakkelijk over in de melk (zie rubriek 5.3). Vrouwen die everolimus gebruiken dienen daarom geen borstvoeding te geven tijdens de behandeling en tot 2 weken na de laatste dosis.
Vruchtbaarheid
Het potentieel van everolimus om onvruchtbaarheid te veroorzaken bij mannelijke en vrouwelijke patiënten is onbekend, echter amenorroe (secundaire amenorroe en andere menstruele onregelmatigheden) en geassocieerde onevenwichtige verdeling van luteïniserend hormoon (LH)/follikelstimulerend hormoon (FSH) werd waargenomen bij vrouwelijke patiënten. Op basis van niet-klinische bevindingen kan de vruchtbaarheid bij mannen en vrouwen aangetast worden door behandeling met everolimus (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Everolimus Krka heeft geringe of matige invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten dient te worden geadviseerd voorzichtig te zijn bij het besturen van een voertuig of bij het bedienen van machines als zij vermoeidheid ervaren tijdens de behandeling met Everolimus Krka.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het veiligheidsprofiel is gebaseerd op gepoolde gegevens van 2.879 met everolimus behandelde patiënten in elf klinische studies, bestaande uit vijf gerandomiseerde, dubbelblinde, placebogecontroleerde fase III- studies en zes open-label fase I- en fase II-studies, met betrekking tot de toegelaten indicaties.
De meest voorkomende bijwerkingen (incidentie ≥1/10) uit de gepoolde veiligheidsgegevens waren (in afnemende volgorde): stomatitis, rash, vermoeidheid, diarree, infecties, misselijkheid, verminderde eetlust, bloedarmoede, dysgeusie, pneumonitis, perifeer oedeem, hyperglykemie, asthenie, pruritus, gewichtsafname, hypercholesterolemie, epistaxis, hoest en hoofdpijn.
De meest voorkomende Graad 3-4 bijwerkingen (incidentie ≥1/100 tot <1/10) waren stomatitis, anemie, hyperglykemie, infecties, vermoeidheid, diarree, pneumonitis, asthenie, trombocytopenie, neutropenie, dyspneu, proteïnuria, lymfopenie, bloeding, hypofosfatemie, rash, hypertensie, pneumonie, alanineaminotransferase (ALAT) verhoogd, aspartaataminotransferase (ASAT) verhoogd, en diabetes mellitus. De gradering is volgens CTCAE Versie 3.0 en 4.03.
Tabel met een overzicht van de bijwerkingen
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 13 of 28 |
Tabel 3 geeft de frequentiegroepen van bijwerkingen weer van meldingen in de gepoolde analyse beschouwd voor de veiligheidspoolings. Alle gebruikte termen zijn gebaseerd op de hoogste frequentie die werd gemeld in een sleutelstudie. Bijwerkingen zijn gerangschikt volgens de MedDRA systeem/orgaanclassificatie en frequentiecategorie. Frequentiegroepen zijn gedefinieerd aan de hand van de volgende afspraak: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 3 Bijwerkingen gemeld in klinische studies
| Infecties en parasitaire aandoeningen | |
| Zeer vaak | Infecties a, * |
| Bloed- en lymfeste lselaandoeningen | |
| Zeer vaak | Anemie |
| Vaak | Trombocytopenie, neutropenie, leukopenie, lymfopenie |
| Soms | Pancytopenie |
| Zelden | Zuivere rode bloedcelaplasie |
| Immuunsyste emaandoeningen | |
| Soms | Overgevoeligheid |
| Voedings- en stofwisselingsstoornissen | |
| Zeer vaak | Afgenomen eetlust, hyperglykemie, hypercholesterolemie |
| Vaak | Hypertriglyceridemie, hypofosfatemie, diabetes mellitus, hyperlipidemie, hypokaliëmie, dehydratie, hypocalciëmie |
| Psychische stoornissen | |
| Vaak | Insomnia |
| Zenuwstelselaandoeningen | |
| Zeer vaak | Dysgeusie, hoofdpijn |
| Soms | Ageusie |
| Oogaandoeningen | |
| Vaak | Ooglidoedeem |
| Soms | Conjunctivitis |
| Hartaandoeningen | |
| Soms | Congestief hartfalen |
| Bloedvataandoeningen | |
| Vaak | Bloeding b, hypertensie, lymfoedeem g |
| Soms | Opvliegers, diepe veneuze trombose |
| Ademhalingsstelsel-, borstkas - en mediastinumaandoeningen | |
| Zeer vaak | Pneumonitis c, bloedneus, hoest |
| Vaak | Dyspneu |
| Soms | Hemoptyse, longembolie |
| Zelden | Acute respiratory-distress syndrome |
| Maagdarmstelselaandoeningen | |
| Zeer vaak | Stomatitis d, diarree, nausea |
| Vaak | Braken, droge mond, buikpijn, slijmvliesontsteking, orale pijn, dyspepsie, dysfagie |
| Lever- en galaandoeningen | |
| Vaak | Aspartaataminotransferase verhoogd, alanineaminotransferase verhoogd |
| Huid- en onderhuidaandoeningen | |
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 14 of 28 |
| Zeer vaak | Rash, pruritus |
| Vaak | Droge huid, nagelafwijkingen, milde alopecia, acne, erytheem, onychoclasis, palmoplantair erytrodysesthesiesyndroom, huidexfoliatie, huidlaesies |
| Zelden | Angio-oedeem |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| Vaak | Artralgie |
| Nier- en urinewegaandoeningen | |
| Vaak | Proteïnurie*, bloedcreatinine verhoogd, nierfalen* |
| Soms | Vaker urineren overdag, acuut nierfalen* |
| Voortplantingsstelsel- en borstaandoeningen | |
| Vaak | Onregelmatige menstruatie e |
| Soms | Amenorroe e |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
| Zeer vaak | Vermoeidheid, asthenie, perifeer oedeem |
| Vaak | Pyrexie |
| Soms | Non-cardiale borstkaspijn, verstoorde wondgenezing |
| Onderzoeken | |
| Zeer vaak | Gewicht verlaagd |
| Letsels, intoxicaties en verrichtingscomplicaties | |
| Niet bekendf | Radiatie-recallfenomeen, versterking van de stralingsreactie |
* Zie ook paragraaf "Beschrijving van geselecteerde bijwerkingen" a Omvat alle bijwerkingen binnen de systeem/orgaanklasse “infecties en parasitaire aandoeningen” inclusief (vaak) pneumonie, urineweginfectie; (soms) bronchitis, herpes zoster, sepsis, abces en geïsoleerde gevallen van opportunistische infecties [bijv. aspergillose, candidiasis, pneumocystis jirovecii (carinii) pneumonie (PJP, PCP) en hepatitis B (zie ook rubriek 4.4)] en (zelden) virale myocarditis b Inclusief verscheidene niet individueel genoteerde gevallen van bloeding op verschillende plaatsen c Omvat (zeer vaak) pneumonitis, (vaak) interstitiële longziekte, longinfiltratie en (zelden) alveolaire bloeding, longvergiftiging en alveolitis d Omvat (zeer vaak) stomatitis, (vaak) afteuze stomatitis, mond- en tongulceratie en (soms) glossodynie, glossitis e Frequentie gebaseerd op aantal vrouwen van 10 tot 55 jaar in de gepoolde gegevens f Bijwerking vastgesteld in de postmarketingervaring g Bijwerking werd vastgesteld op basis van postmarketingmeldingen. De frequentie werd bepaald op basis van de veiligheidspool van oncologische onderzoeken. | |
Beschrijving van geselecteerde bijwerkingen
Everolimus werd in klinische studies en in spontane postmarketingmeldingen geassocieerd met ernstige gevallen van hepatitis B reactivatie, waaronder gevallen met fatale afloop. Reactivatie van een infectie is een te verwachten gebeurtenis gedurende periodes van immunosuppressie.
Op grond van klinische studies en spontane postmarketingmeldingen werd everolimus geassocieerd met gevallen van nierfalen (waaronder acuut nierfalen) en proteïnurie. Opvolging van de nierfunctie wordt aangeraden (zie rubriek 4.4).
Op grond van klinische studies en spontane postmarketingmeldingen werd everolimus geassocieerd met gevallen van amenorroe (secundaire amenorroe en andere menstruele onregelmatigheden).
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 15 of 28 |
In klinische studies en spontane postmarketingmeldingen werd everolimus geassocieerd met gevallen van pneumocystis jirovecii (carinii) pneumonie (PJP, PCP), sommige met fatale afloop (zie rubriek 4.4).
In klinische studies en spontane postmarketingmeldingen werd angio-oedeem gemeld met en zonder gelijktijdig gebruik van ACE-remmers (zie rubriek 4.4).
Oudere patiënten
In de veiligheidspooling waren 37% van de met everolimus behandelde patiënten ≥65 jaar oud. Het aantal patiënten met een bijwerking die tot stopzetting van het geneesmiddel leidde was hoger bij patiënten
≥65 jaar (20% versus 13%). De meest voorkomende bijwerkingen die tot stopzetting leidden waren pneumonitis (waaronder interstitiële longziekte), stomatitis, vermoeidheid en dyspneu.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via Nederlands Bijwerkingen Centrum Lareb, Website: www.lareb.nl
4.9 Overdosering
Gemelde ervaringen met overdosering bij de mens zijn zeer beperkt. Enkelvoudige doses van maximaal 70 mg werden gegeven met aanvaardbare acute verdraagbaarheid. Algemene ondersteunende maatregelen dienen te worden geïnitieerd in alle gevallen van overdosis.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Anti-neoplastische agentia, proteïnekinaseremmers, ATC-code: L01EG02
Werkingsmechanisme
Everolimus is een selectieve remmer van mTOR (“mammalian target of rapamycin”). mTOR is een belangrijke serine-threoninekinase, waarvan bekend is dat de activiteit wordt opgereguleerd in een aantal humane kankers. Everolimus bindt aan het intracellulaire eiwit FKBP-12, waarbij een complex gevormd wordt dat mTOR complex-1 (mTORC1) activiteit remt. Remming van de mTORC1 signaleringsroute interfereert met de translatie en synthese van eiwitten door het verlagen van de activiteit van S6 ribosomale proteïnekinase (S6K1) en eukaryotische elongatiefactor 4E-bindend eiwit dat eiwitten reguleert die betrokken zijn bij de celcyclus, angiogenese en glycolyse. Men neemt aan dat S6K1 het activatie functie domein 1 van de oestrogeenreceptor, die verantwoordelijk is voor de ligand-onafhankelijke receptoractivering, fosforyleert. Everolimus verlaagt het vasculaire endotheliale groeifactor (VEGF) gehalte, hetgeen de tumorangiogenese processen versterkt. Everolimus is een sterke remmer van de groei en proliferatie van tumorcellen, endotheelcellen, fibroblasten en bloedvatgeassocieerde gladde spiercellen en heeft in vitro en in vivo laten zien dat het glycolyse in solide tumoren verlaagt.
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 16 of 28 |
Klinische werkzaamheid en veiligheid
Hormoonreceptorpositieve gevorderde borstkanker
BOLERO-2 (onderzoek CRAD001Y2301), een gerandomiseerd, dubbelblind, multicentrisch fase III-onderzoek naar everolimus + exemestaan versus placebo + exemestaan, werd uitgevoerd bij postmenopauzale vrouwen met oestrogeenreceptorpositieve, HER2/neu-negatieve gevorderde borstkanker met recidief of progressie na eerdere behandeling met letrozol of anastrozol. Randomisatie was gestratificeerd op basis van gedocumenteerde gevoeligheid voor een voorafgaande hormonale therapie en op basis van de aanwezigheid van viscerale metastasering. Gevoeligheid voor eerdere hormonale therapie werd gedefinieerd als (1) gedocumenteerd klinisch voordeel (complete respons [CR], partiële respons [PR], stabiele ziekte ≥24 weken) van ten minste één voorafgaande hormonale therapie in de gevorderde setting of (2) ten minste 24 maanden van adjuvante hormonale therapie voorafgaand aan recidief.
Het primaire eindpunt voor het onderzoek was de progressievrije overleving (PFS) beoordeeld op basis van RECIST (Response Evaluation Criteria in Solid Tumors), naar oordeel van de onderzoeker (lokale radiologie). Ondersteunende analyses van PFS waren gebaseerd op onafhankelijke, centrale radiologische beoordeling.
Secundaire eindpunten omvatten totale overleving (OS), objectief responspercentage, mate van klinisch voordeel, veiligheid, verandering in de kwaliteit van leven (QoL) en tijd tot verslechtering op basis van de ECOG performance status (Eastern Cooperative Oncology Group performance status).
Er werden in totaal 724 patiënten in een verhouding van 2:1 gerandomiseerd naar de combinatie everolimus (10 mg per dag) + exemestaan (25 mg per dag) (n=485) of naar placebo + exemestaan (25 mg per dag) (n=239). Op het moment van de definitieve analyse van OS was de mediane duur van de behandeling met everolimus 24,0 weken (bereik 1,0-199,1 weken). De mediane duur van de behandeling met exemestaan was met 29,5 weken (1,0-199,1) langer in de groep onder behandeling met everolimus + exemestaan dan met 14,1 weken (1,0-156,0) voor de groep onder behandeling met placebo + exemestaan.
De werkzaamheidsresultaten voor het primaire eindpunt werden verkregen uit de definitieve PFS-analyse (zie Tabel 4 en Figuur 1). De patiënten in de placebo + exemestaan-arm stapten niet over naar everolimus op het moment van progressie.
Tabel 1 Werkzaamheidsresultaten van BOLERO-2
| Analyse | Everolimusa n=485 | Placeboa n=239 | Hazardratio | p-waarde |
| Mediane progressievrije overleving (maanden) (95% BI) | ||||
| Radiologische beoordeling door onderzoeker | 7,8 (6,9 tot 8,5) | 3,2 (2,8 tot 4,1) | 0.45 (0,38 tot 0,54) | <0,0001 |
| Onafhankelijke radiologische beoordeling | 11,0 (9,7 tot 15,0) | 4,1 (2,9 tot 5,6) | 0,38 (0,31 tot 0,48) | <0,0001 |
| Mediane totale overleving (maanden) (95% BI) | ||||
| Mediane totale overleving | 31,0 (28,0 - 34,6) | 26,6 (22,6 - 33,1) | 0,89 (0,73 - 1,10) | 0,1426 |
| Beste totale respons (%) (95% BI) | ||||
| Objectief responspercentageb | 12,6% (9,8 tot 15,9) | 1,7% (0,5 tot 4,2) | n.v.t.d | <0,0001e |
| Mate van klinisch voordeelc | 51,3% (46,8 tot 55,9) | 26,4% (20,9 tot 32,4) | n.v.t.d | <0,0001e |
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 17 of 28 |
a Plus exemestaan
b Objectief responspercentage = deel van de patiënten met een volledige of gedeeltelijke respons c Mate van klinisch voordeel = deel van de patiënten met een volledige of gedeeltelijke respons of stabiele ziekte ≥24 weken
d Niet van toepassing
e De p-waarde is verkregen uit de exacte Cochran-Mantel-Haenszel-toets met gebruikmaking van een gestratificeerde versie van de Cochran-Armitage-permutatietoets.
Figuur 1 BOLERO-2 Kaplan-eiercurves voor progressievrije overleving (radiologische beoordeling door onderzoeker)
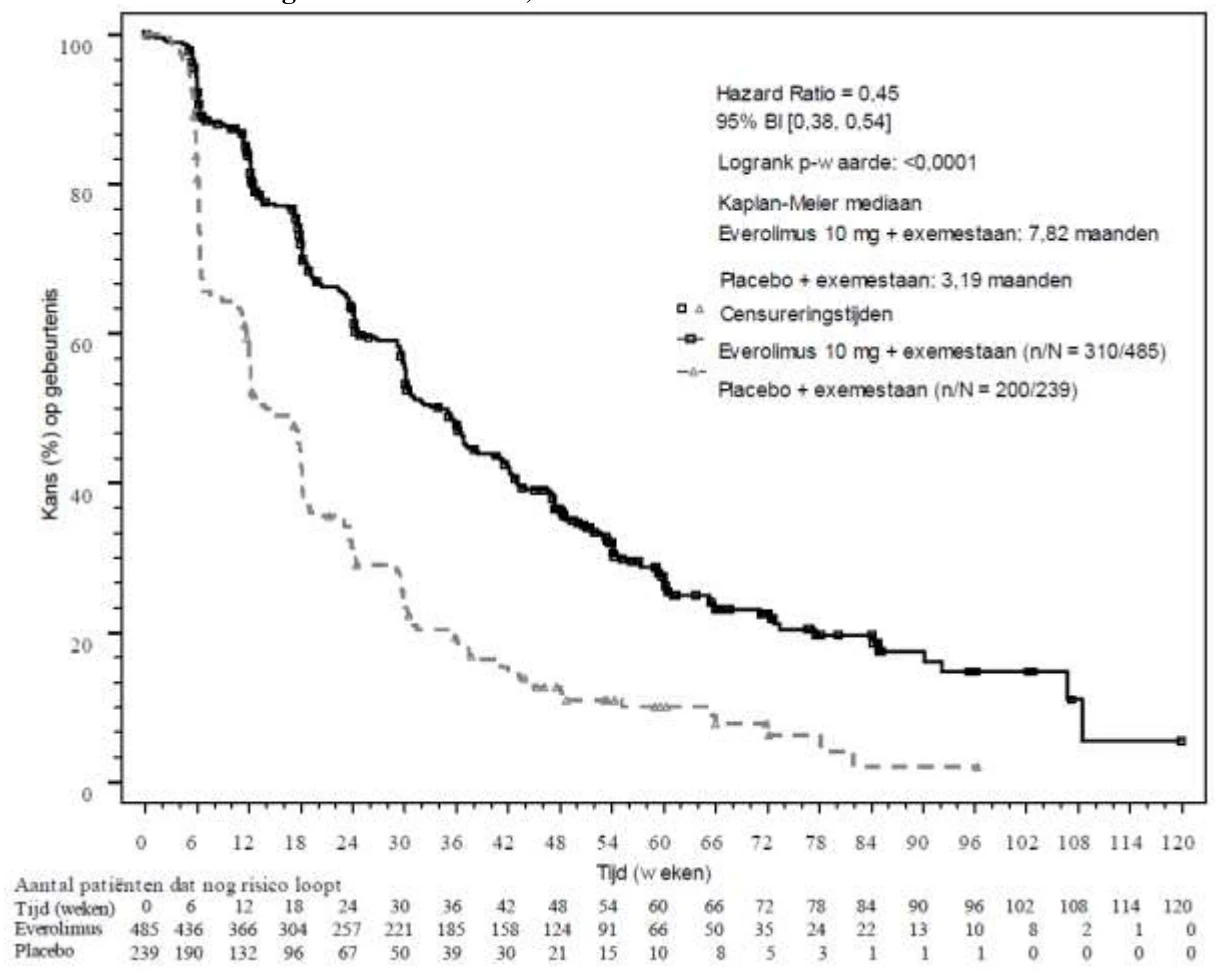
Het geschatte behandeleffect voor PFS werd ondersteund door de geplande subgroepanalyse van PFS op basis van de beoordeling door de onderzoeker. Voor alle geanalyseerde subgroepen (leeftijd, gevoeligheid voor een voorafgaande hormonale therapie, het aantal betrokken organen, status van alleen botgerelateerde laesies bij aanvang, de aanwezigheid van viscerale metastasen en in alle grote demografische en prognostische subgroepen) werd een positief effect van de behandeling met everolimus + exemestaan gezien, met een geschatte hazardratio (HR) ten opzichte van placebo + exemestaan van 0,25 tot 0,60.
Er werden geen verschillen waargenomen in de tijd tot ≥5% verslechtering van de algehele en de functionele domeinscores van QLQ-C30 in de twee armen.
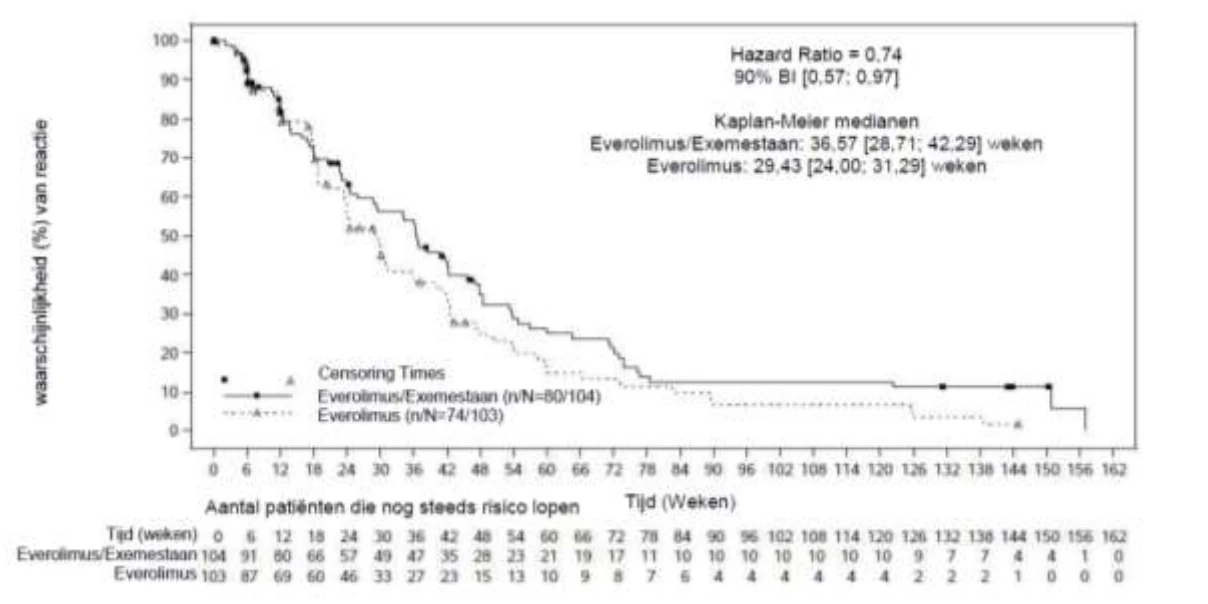
BOLERO-6 (Studie CRAD001Y2201), een drie-armige, gerandomiseerde, open-label, fase II studie van everolimus in combinatie met exemestaan versus everolimus alleen versus capecitabine bij de
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 18 of 28 |
behandeling van postmenopauzale vrouwen met oestrogeenreceptor-positief, HER2/neu-negatief, lokaal gevorderde, recidiverende of gemetastaseerde borstkanker na recidief of progressie op voorafgaande letrozol of anastrozol.
Het primaire doel van de studie was om de HR van PFS te schatten voor everolimus + exemestaan versus everolimus alleen. Het belangrijkste secundaire doel was het schatten van de HR van PFS voor everolimus + exemestaan versus capecitabine.
Andere secundaire doelstellingen omvatten de evaluatie van OS, objectief responspercentage, klinisch voordeel, veiligheid, verslechtering van de tijd tot ECOG-prestaties, verslechtering van de kwaliteit van leven en kwaliteit van de behandeling (TSQM). Er waren geen formele statistische vergelijkingen gepland.
In totaal werden 309 patiënten gerandomiseerd in een 1: 1: 1-verhouding tot de combinatie van everolimus (10 mg per dag) + exemestaan (25 mg per dag) (n = 104), everolimus alleen (10 mg per dag) (n = 103) of capecitabine (1250 mg/m2 dosis tweemaal daags gedurende 2 weken gevolgd door één week rust, cyclus van 3 weken) (n = 102). Op het moment van het afsluiten van de gegevens was de mediane duur van de behandeling 27,5 weken (bereik 2,0-165,7) in de everolimus + exemestane-arm, 20 weken (1,3-145,0) in de everolimus-arm en 26,7 weken (1,4-177,1) in de capecitabine-arm.
Het resultaat van de uiteindelijke PFS-analyse met 154 waargenomen PFS-gebeurtenissen op basis van beoordeling door de lokale onderzoeker toonde een geschatte HR van 0,74 (90% BI: 0,57, 0,97) ten gunste van de arm everolimus + exemestane ten opzichte van everolimus. De mediane PFS was 8,4 maanden (90% BI: 6,6, 9,7) en6,8 maanden (90% BI: 5,5, 7,2), respectievelijk.
Figuur 2 BOLERO-6 Kaplan-Meier progressievrije overlevingscurves (radiologisch onderzoek van de onderzoeker)
Voor het belangrijkste secundaire eindpunt PFS was de geschatte HR 1,26 (90% BI: 0,96, 1,66) in het voordeel van capecitabine ten opzichte van de everolimus + exemestaan combinatiearm op basis van in totaal 148 waargenomen PFS-voorvallen.
De resultaten van het secundaire eindpunt OS waren niet consistent met het primaire eindpunt PFS, met een waargenomen trend die de arm van everolimus alleen begunstigde. De geschatte HR was 1,27 (90% BI: 0,95, 1,70) voor de vergelijking van OS in de arm met everolimus alleen ten opzichte van de
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 19 of 28 |
arm met everolimus + exemestaan. De geschatte HR voor de vergelijking van OS in de everolimus + exemestaan combinatiearm ten opzichte van capecitabine-arm was 1,33 (90% BI: 0,99, 1,79).
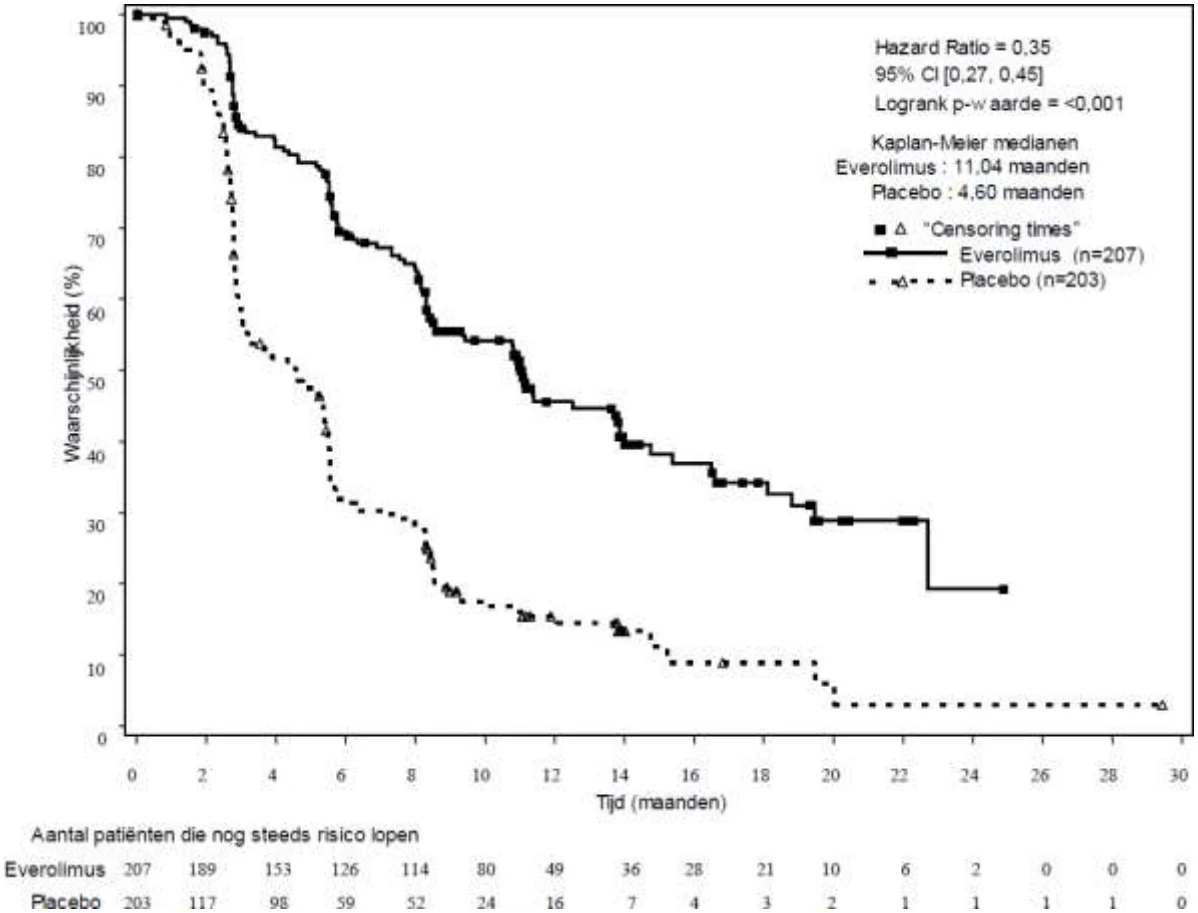
Gevorderde neuro-endocriene tumoren van pancreatische oorsprong (pNET) RADIANT-3 (studie CRAD001C2324), een fase III-, multicenter, gerandomiseerde, dubbelblinde studie van Everolimus plus de beste ondersteunende zorg (BSC) versus placebo plus BSC bij patiënten met gevorderde pNET, toonde een statistisch significant klinisch voordeel van Everolimus ten opzichte van placebo door een 2,4-voudige verlenging van de mediane progressievrije overleving (PFS) (11,04 maanden versus 4,6 maanden), (HR 0.35, 95% CI: 0,27, 0,45, p <0,0001) (zie tabel 5 en figuur 3).
RADIANT-3 werd uitgevoerd bij patiënten met goed en matig gedifferentieerde gevorderde pNET bij wie de ziekte was gevorderd in de voorafgaande 12 maanden. Behandeling met somatostatine analogen werd toegestaan als onderdeel van de BSC.
Het primaire eindpunt voor de studie was PFS, geëvalueerd door RECIST (Response Evaluation Criteria in Solid Tumors). Na gedocumenteerde radiologische progressie konden patiënten worden gedeblindeerd door de onderzoeker. Degenen die waren gerandomiseerd naar placebo konden dan open-label Everolimus ontvangen.
Secundaire eindpunten waren onder andere veiligheid, objectief responspercentage, duur van de respons en de totale overleving (OS).
In totaal werden 410 patiënten 1:1 gerandomiseerd om ofwel Everolimus 10 mg/dag te krijgen (n=207) of placebo (n=203). Demografische gegevens waren goed gebalanceerd (mediane leeftijd 58 jaar, 55% mannen, 78,5% Indo-Europese ras). Achtenvijftig procent van de patiënten in beide armen werd eerder behandeld met systemische therapie. De mediane duur van de geblindeerde onderzoeksbehandeling was 37,8 weken (bereik 1,1-129,9 weken) voor patiënten die everolimus kregen en 16,1 weken (bereik 0,4-147,0 weken) voor diegenen die placebo kregen.
Na progressie van de ziekte of na het deblinderen van het onderzoek, stapten 172 van de 203 patiënten (84,7%) die in eerste instantie gerandomiseerd waren naar placebo over naar open-label Everolimus. De mediane duur van de open-labelbehandeling was 47,7 weken bij alle patiënten; 67,1 weken bij de 53 patiënten gerandomiseerd naar everolimus die overstapten naar open-label everolimus en 44,1 weken bij de 172 patiënten gerandomiseerd naar placebo die overstapten naar open-label everolimus.
Tabel 5 RADIANT-3 – Werkzaamheidsresultaten
| Populatie | Everolimus n=207 | Placebo n=203 | Hazard ratio (95% CI) | p-waard e |
| Mediane progressievrije overleving (maande n) (95% CI) | ||||
| Onderzoekers radiologische beoordeling | 11,04 (8,41, 13,86) | 4,60 (3,06, 5,39) | 0,35 (0,27, 0,45) | <0,0001 |
| Onafhankelijke radiologische beoordeling | 13,67 (11,17, 18,79) | 5,68 (5,39, 8,31) | 0,38 (0,28, 0,51) | <0,0001 |
| Mediane totale overleving (maande n) (95% CI) | ||||
| Mediane totale overleving | 44,02 (35,61, 51,75) | 37,68 (29,14, | ||
45,77)
0,94 (0,73, 1,20) | 0,300 |
Figuur 3 RADIANT-3 – Kaplan-Meier progressievrije overlevingscurves (onde rzoeker radiologische beoordeling)
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 20 of 28 |
Gevorderde neuro-endocriene tumoren van gastro-intestinale of pulmonale oorsprong RADIANT-4 (studie CRAD001T2302), een gerandomiseerde, dubbelblinde, multicenter, fase III-studie van everolimus plus de beste ondersteunende zorg (BSC) versus placebo plus BSC werd gedaan bij patiënten met gevorderde, goed gedifferentieerde (Graad 1 of Graad 2) niet-functionele neuro-endocriene tumoren van gastro-intestinale of pulmonale oorsprong zonder voorgeschiedenis van of actieve symptomen gerelateerd aan carcinoid syndroom.
Het primaire eindpunt voor de studie was PFS, geëvalueerd door RECIST, gebaseerd op onafhankelijk radiologisch onderzoek. Ondersteunende PFS analyse was gebaseerd op beoordeling door de lokale onderzoeker. Secondaire eindpunten waren totale overleving (OS), totaal responspercentage, duur van de respons, veiligheid, kwaliteit van leven (FACT-G) en tijd tot World Health Organisation performance status (WHO PS) afname.
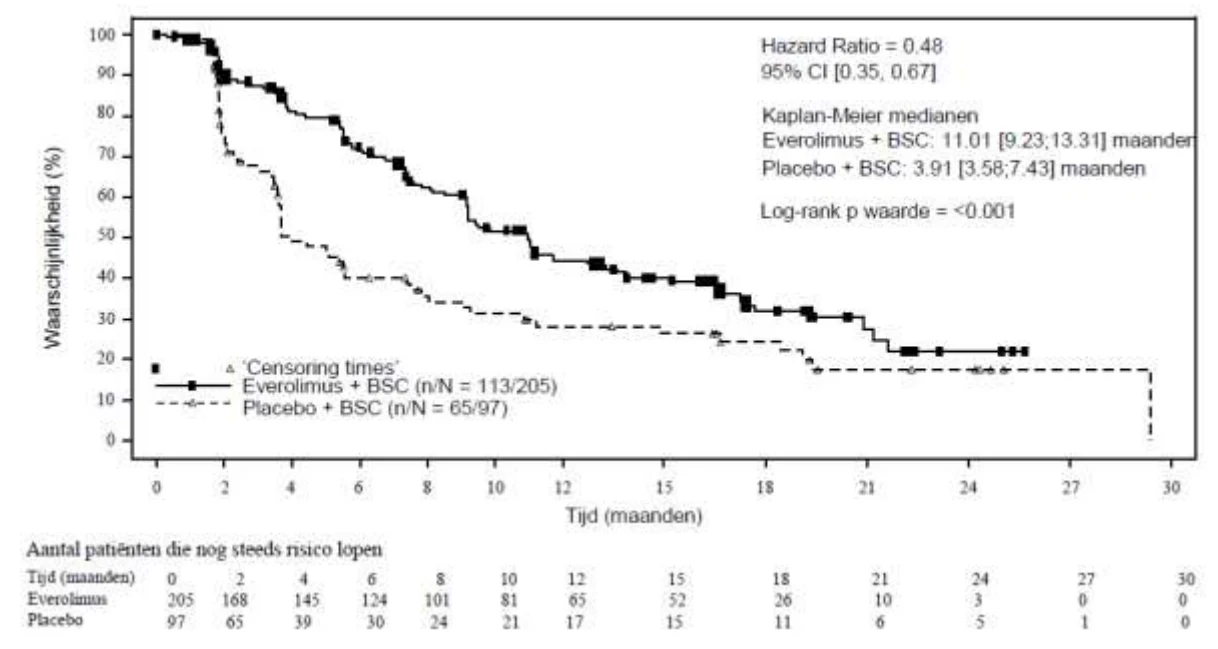
In totaal werden 302 patiënten 2:1 gerandomiseerd om ofwel everolimus 10 mg/dag te krijgen (n=205) ofwel placebo (n=97). De demografische en ziekte-eigenschappen waren over het algemeen gebalanceerd (mediane leeftijd 63 jaar [bereik 22 tot 86], 76% Kaukasisch, voorgeschiedenis van somatostatine analogen [SSA] gebruik. De mediane duur van de geblindeerde onderzoeksbehandeling was 40,4 weken voor patiënten die everolimus kregen en 19,6 weken voor diegenen die placebo kregen. Na primaire PFS-analyse stapten 6 patiënten uit de placebo-arm over op open-label everolimus.
De werkzaamheidsresultaten voor het primaire eindpunt PFS (onafhankelijke radiologische beoordeling) werden verkregen uit de finale PFS-analyse (zie Tabel 6 en Figuur 4). De werkzaamheidsresultaten voor PFS (onderzoeker radiologische beoordeling) werden verkregen uit de
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 21 of 28 |
definitieve OS-analyse (zie tabel 6).
Tabel 6 RADIANT-4 – Progressie-vrije overlevingresultate n
| Populatie | Everolimus n=205 | Placebo n=97 | Hazard ratio (95% CI) | p-waardea |
| Mediane progressie-vrije overleving (maande n) (95% CI) | ||||
Onafhankelijke radiologische beoordeling | 11,01 (9,2, 13,3) | 3,91 (3,6, 7,4) | 0,48 (0,35, 0,67) | <0,001 |
Onderzoekers radiologische beoordeling | 14,39 (11,24, 17,79) | 5,45 (3,71, 7,439) | 0,40 (0,29, 0,55) | <0,001 |
| a Eenzijdige p-waarde van een gestratifieerde log-rank test | ||||
Figuur 4 RADIANT-4 – Kaplan-Meier progressie-vrije overleving curves (onafhankelijke radiologische beoordeling)
In ondersteunende analyses werd een positief behandelingseffect waargenomen in alle subgroepen met uitzondering van de subgroep van patiënten met een primaire tumor met oorsprong in het ileum (Ileum: HR=1,22 [95% BI: 0,56 tot 2,65]; Niet-ileum: HR=0,34 [95% BI: 0,22 tot 0,54]; Long:HR=0,43 [95% BI: 0,24 tot 0,79]) (zieFiguur 5).
Figuur 5 RADIANT-4 – Progressie-vrije overleving resultate n per vooraf gespecificeerde patiëntensubgroep (onafhankelijke radiologische beoordeling)
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 22 of 28 |
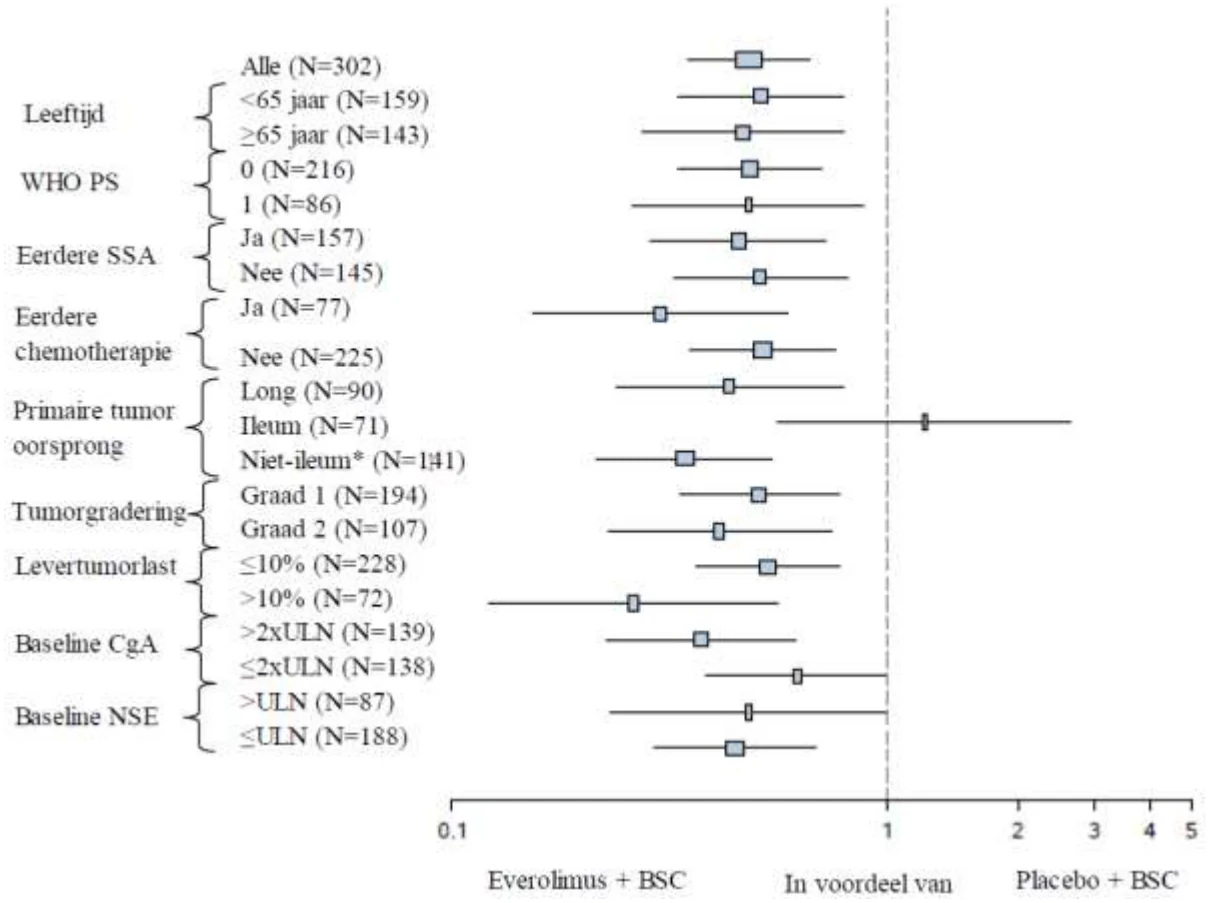
*Niet-ileum: maag, colon, rectum, appendix, caecum, duodenum, jejunum, carcinoom van onbekende primaire oorspring en overige gastrointestinale oosprong
ULN: Upper limit of normal
CgA: Chromogranine-A
NSE: Neuron-specific enolase
Hazard ratio (95% BI) volgens gestratificeerd Cox-model.
De uiteindelijke totale overlevingsanalyse (OS) liet geen statistisch significant verschil zien tussen de patiënten die everolimus of placebo kregen tijdens de geblindeerde behandelingsperiode van het onderzoek (HR=0,90 [95%-BI: 0,66 tot 1,22]).
Tussen de twee behandelgroepen werd geen verschil waargenomen voor tijd tot definitieve WHO PS- afname (HR=1,02 [95%-BI: 0,65; 1,61]) en voor tijd tot definitieve afname van de kwaliteit van leven (FACT-G totale score HR=0,74 [95%-BI: 0,50, 1,10]).
Gevorderd niercelcarcinoom
RECORD-1 (onderzoek CRAD001C2240), een internationaal, multicentrisch, gerandomiseerd, dubbelblind fase III-onderzoek waarin everolimus 10 mg/dag en placebo werden vergeleken, beide in combinatie met de beste ondersteunende zorg, werd uitgevoerd bij patiënten met gemetastaseerd niercelcarcinoom bij wie de ziekte progressief was geworden tijdens of na behandeling met VEGFR-TKI (tegen de vasculaire endotheliale groeifactorreceptor gerichte tyrosinekinaseremmer: sunitinib, sorafenib, of zowel sunitinib als sorafenib). Eerdere behandeling met bevacizumab en interferon-α was eveneens toegestaan. Patiënten werden gestratificeerd volgens de prognostische scores van het Memorial Sloan-Kettering Cancer Center (MSKCC, groepen met een gunstige versus intermediaire versus slechte prognose) en eerdere antikankerbehandeling (1 versus 2 eerdere VEGFR-TKI’s).
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 23 of 28 |
Het primaire eindpunt was progressievrije overleving, gedocumenteerd met behulp van RECIST (Response Evaluation Criteria in Solid Tumours) en beoordeeld via een geblindeerde, onafhankelijke centrale beoordeling. Secundaire eindpunten omvatten veiligheid, objectieve tumorresponspercentage, totale overleving, ziektegerelateerde symptomen en kwaliteit van leven. Na gedocumenteerde radiologische progressie konden patiënten worden gedeblindeerd door de onderzoeker: degenen die waren gerandomiseerd naar placebo konden dan ongeblindeerd met everolimus worden behandeld. De onafhankelijke datamonitoringcommissie (DMC) adviseerde beëindiging van dit onderzoek op het moment van de tweede interimanalyse, aangezien het primaire eindpunt was behaald.
In totaal werden 416 patiënten in een verhouding van 2:1 gerandomiseerd naar everolimus (n=277) of placebo (n=139). De demografische karakteristieken waren evenwichtig verdeeld (gepoolde mediane leeftijd [61 jaar; bereik 27-85], 78% mannelijk, 88% blank, aantal eerdere behandelingen met een VEGFR-TKI [1-74%, 2-26%]). De mediane duur van de geblindeerde onderzoeksbehandeling bedroeg 141 dagen (bereik 19-451 dagen) voor patiënten onder behandeling met everolimus en 60 dagen (bereik 21-295 dagen) voor diegenen op placebo.
Everolimus was superieur ten opzichte van placebo voor het primaire eindpunt van progressievrije overleving, met een statistisch significante daling van 67% in het risico op progressie of overlijden (see Tabel 2 en Figuur 66).
Tabel 2 RECORD-1 - Resultaten voor progressievrije overleving
| Populatie | n | Everolimus n=277 | Placebo n=139 | Hazardratio (95% BI) | p-waarde |
| Mediane progressievrije overleving (maanden) (95% BI) | |||||
| Primaire analyse | |||||
| Totaal (geblindeerde onafhankelijke centrale beoordeling) | 416 | 4,9 (4,0-5,5) | 1,9 (1,8-1,9) | 0,33 (0,25-0,43) | <0,0001a |
| Ondersteunende analyses en sensitiviteitsanalyses | |||||
| Totaal (beoordeling door lokale onderzoeker) | 416 | 5,5 (4,6-5,8) | 1,9 (1,8-2,2) | 0,32 (0,25-0,41) | <0,0001a |
| MSKCC prognostische score (geblindeerde onafhankelijke centrale beoordeling) | |||||
| Gunstige prognose | 120 | 5,8 (4,0-7,4) | 1,9 (1,9-2,8) | 0,31 (0,19-0,50) | <0,0001 |
| Intermediaire prognose | 235 | 4,5 (3,8-5,5) | 1,8 (1,8-1,9) | 0,32 (0,22-0,44) | <0,0001 |
| Slechte prognose | 61 | 3,6 (1,9-4,6) | 1,8 (1,8-3,6) | 0,44 (0,22-0,85) | 0,007 |
| a Gestratificeerde log-ranktoets | |||||
Figuur 6 RECORD-1 – Kaplan-meiercurves voor progressievrije overleving (onafhankelijke centrale beoordeling)
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 24 of 28 |
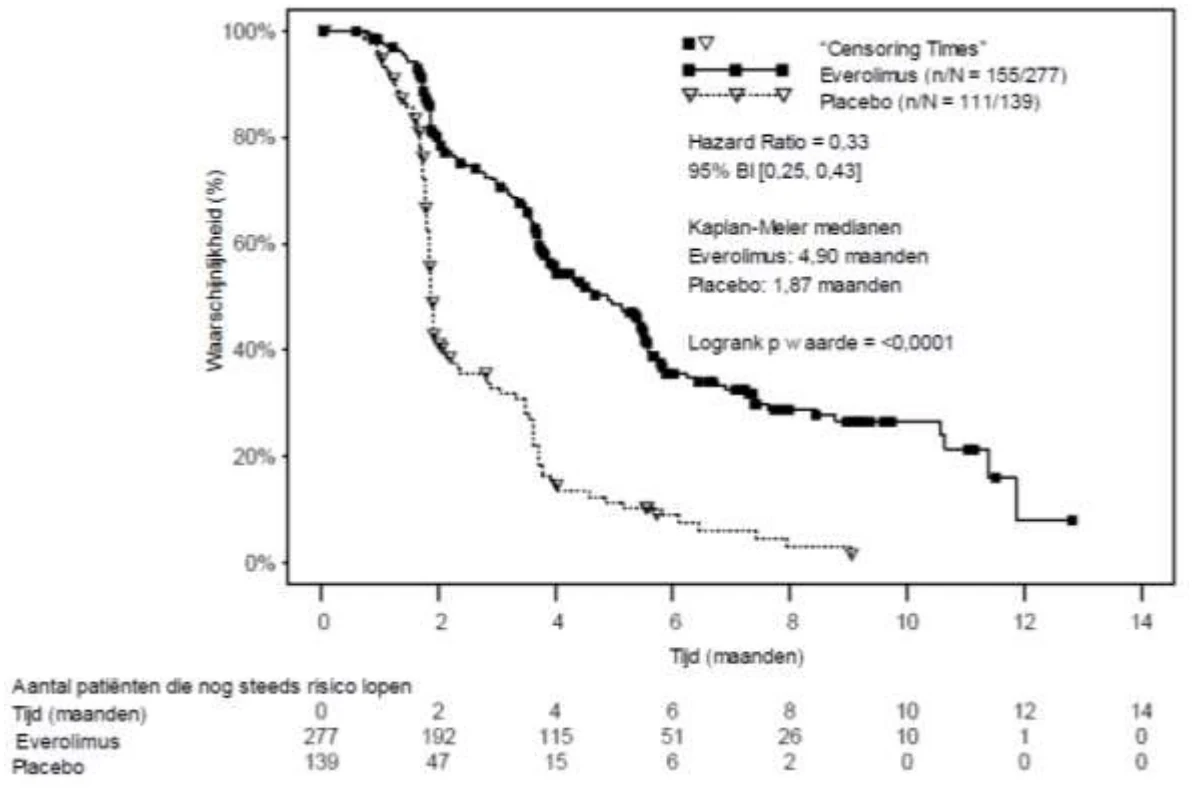
Progressievrije overleving op zes maanden bedroeg 36% voor de behandeling met everolimus, vergeleken met 9% voor placebo.
Er werd een bevestigde objectieve tumorrespons waargenomen bij 5 patiënten (2%) onder behandeling met everolimus, terwijl er geen respons werd waargenomen bij patiënten op placebo. Het voordeel in progressievrije overleving weerspiegelt derhalve hoofdzakelijk de populatie met ziektestabilisatie (overeenkomend met 67% van de groep onder behandeling met everolimus). Er werd geen statistisch significant behandelingsgerelateerd verschil in totale overleving waargenomen (hazardratio 0,87; betrouwbaarheidsinterval: 0,65-1,17; p=0,177). Door overstappen naar ongeblindeerde behandeling met everolimus na ziekteprogressie bij patiënten gerandomiseerd naar placebo was detectie van behandelingsgerelateerde verschillen in totale overleving verstoord.
Overige studies
Stomatitis is de bijwerking die het vaakst is gemeld bij patiënten die behandeld zijn met everolimus (zie rubrieken 4.4 en 4.8). In een postmarketingstudie met één behandelingsarm bij postmenopauzale vrouwen met gevorderde borstkanker (n=92) werd een lokale behandeling van een alcoholvrije orale oplossing met dexamethason 0,5 mg/5 ml toegediend. Deze mondspoeling (4 keer per dag gedurende de eerste 8 weken van de behandeling) werd toegediend aan patiënten vanaf de start van de behandeling met everolimus (10 mg/dag) en exemestaan (25 mg/dag) om de incidentie en de ernst van stomatitis te verminderen. De incidentie van stomatitis van Graad 2 of hoger na 8 weken was 2,4% (n=2/85 beoordeelde patiënten) wat lager is dan gemeld in het verleden. De incidentie van Graad 1 stomatitis was 18,8% (n=16/85) en er werden geen gevallen van Graad 3 of 4 stomatatis gemeld. Het algehele veiligheidsprofiel in deze studie was consistent met het profiel van everolimus dat is vastgesteld bij oncologie- en tubereuze sclerose complex (TSC)-toepassingen, met uitzondering van een licht verhoogde frequentie van orale candidiasis, dat gemeld werd bij 2,2% (n=2/92) van de patiënten.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met het referentie geneesmiddel dat everolimus bevat in
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 25 of 28 |
alle subgroepen van pediatrische patiënten met neuro-endocriene tumoren van pancreatische oorsprong, thoracale neuro-endocriene tumoren en met niercelcarcinoom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Bij patiënten met gevorderde solide tumoren, worden everolimus piekconcentraties (Cmax) bereikt op een mediane tijd van 1 uur na dagelijkse toediening van 5 en 10 mg everolimus in nuchtere toestand of met een kleine vetvrije versnapering. Cmax is dosisproportioneel tussen 5 en 10 mg. Everolimus is een substraat van PgP en een matige PgP-remmer.
Voedseleffecten
Bij gezonde personen verminderden vetrijke maaltijden de systemische blootstelling aan everolimus 10 mg (zoals gemeten door de AUC) met 22% en de plasma piekconcentratie Cmax met 54%. Vetarme maaltijden verminderden de AUC met 32% en de Cmax met 42%. Voedsel had echter geen duidelijk effect op het concentratie-tijdsprofiel in de postabsorptiefase.
Distributie
De bloed/plasma-ratio van everolimus, die concentratieafhankelijk is over het bereik van 5 tot 5.000 ng/ml, bedraagt 17% tot 73%. Ongeveer 20% van de everolimusconcentratie in vol bloed is te vinden in het plasma bij patiënten met kanker die everolimus 10 mg/dag kregen. De plasma-eiwitbinding bedraagt ongeveer 74% bij zowel gezonde personen als bij patiënten met matige leverfunctiestoornissen. In patiënten met gevorderde solide tumoren, bedroeg de Vd 191 l voor het schijnbare centrale compartiment en 517 l voor het schijnbare perifere compartiment.
Biotransformatie
Everolimus is een CYP3A4- en PgP-substraat. Na orale toediening is everolimus de belangrijkste component die in menselijk bloed circuleert. Zes hoofdmetabolieten van everolimus zijn waargenomen in menselijk bloed, waaronder drie monohydroxylmetabolieten, twee hydrolyse producten met geopende ring, en een fosfatidylcholine-conjugaat van everolimus. Deze metabolieten waren ook geïdentificeerd in diersoorten die gebruikt waren in toxiciteitsonderzoeken, en hadden ongeveer 100 keer minder activiteit dan everolimus. Daarom wordt verondersteld dat everolimus de grootste bijdrage levert aan de algehele farmacologische activiteit.
Eliminatie
Gemiddelde orale klaring (CL/F) van everolimus na 10 mg dagelijkse dosis bij patiënten met gevorderde solide tumoren was 24,5 l/uur. De gemiddelde eliminatiehalfwaardetijd van everolimus is ongeveer 30 uur.
Er is geen specifiek excretie onderzoek uitgevoerd bij patiënten met kanker; echter, er zijn gegevens beschikbaar uit onderzoek bij transplantatiepatiënten. Na toediening van een enkelvoudige dosis van radioactief-gemerkte everolimus in combinatie met ciclosporine, werd 80% van de radioactiviteit teruggevonden in de feces, terwijl 5% werd uitgescheiden in de urine. Het ongewijzigde geneesmiddel werd niet gevonden in urine of feces.
‘Steady-state’ farmacokinetiek
Na toediening van everolimus bij patiënten met gevorderde solide tumoren, was de ‘steady-state’ AUC0-τ dosisproportioneel over het bereik van 5 tot 10 mg dagelijkse dosis. ‘Steady-state’ werd bereikt binnen twee weken. De Cmax is dosisproportioneel tussen 5 en 10 mg. De tmax trad 1 tot 2 uur na de toediening op. Er was een significante correlatie tussen AUC0-τ en dalconcentraties vóór de dosis op ‘steady-state’.
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 26 of 28 |
Speciale populaties
Leverfunctiestoornissen
De veiligheid, verdraagbaarheid en farmacokinetiek van everolimus werden onderzocht in twee studies met een enkele orale dosis van everolimus tabletten bij 8 en 34 personen met een leverfunctiestoornis in vergelijking met personen met een normale leverfunctie.
In de eerste studie was de gemiddelde AUC van everolimus bij 8 personen met matige leverinsufficiëntie (Child-Pugh B) twee keer zo hoog als bij 8 personen met een normale leverfunctie.
In de tweede studie bij 34 personen met een verschillende mate van leverinsufficientie in vergelijking met normale personen, was er een 1,6-voudige, een 3,3-voudige en een 3,6-voudige toename van de blootstelling (i.e. AUC0-inf) bij personen met respectievelijk een lichte (Child-Pugh A), matige (Child-Pugh B) en ernstige (Child-Pugh C) leverfunctiestoornis.
Simulaties van de farmacokinetiek van meervoudige doses ondersteunen de dosisaanbevelingen bij personen met een leverfunctiestoornis op basis van hun Child-Pugh status.
Op basis van de resultaten van deze twee studies is dosisaanpassing aanbevolen voor patiënten met een leverfunctiestoornis (zie rubrieken 4.2 en 4.4).
Nierfunctiestoornissen
In een populatie farmacokinetiek analyse van 170 patiënten met gevorderde solide tumoren, is er geen significante invloed van creatinineklaring (25-178 ml/min) op CL/F van everolimus waargenomen. Posttransplantatie nierfunctiestoornissen (bereik van creatinineklaring 11-107 ml/min) hadden geen invloed op de farmacokinetiek van everolimus bij transplantatiepatiënten.
Ouderen
In een evaluatie naar de populatie farmacokinetiek bij patiënten met kanker, is er geen significante invloed van de leeftijd (27-85 jaar) op de orale klaring van everolimus waargenomen.
Etniciteit
Orale klaring (CL/F) is vergelijkbaar bij Japanse en blanke patiënten met kanker met een vergelijkbare leverfunctie. Op basis van populatie farmacokinetiek analyse, is de CL/F gemiddeld 20% hoger bij zwarte transplantatiepatiënten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Het preklinische veiligheidsprofiel van everolimus werd onderzocht bij muizen, ratten, minivarkens, apen en konijnen. De belangrijkste doelorganen waren mannelijke en vrouwelijke reproductiesystemen (testiculaire tubulaire degeneratie, verminderde sperma-inhoud in de epididymis en uteriene atrofie) bij diverse diersoorten; longen (toegenomen alveolaire macrofagen) bij ratten en muizen; pancreas (degranulatie en vacuolatie van exocriene cellen, bij respectievelijk apen en minivarkens, en degeneratie van eilandjescellen bij apen), en ogen (anterieure sutuur lijnopaciteiten van de ooglens) alleen bij ratten. Kleine nierveranderingen werden waargenomen bij de rat (exacerbatie van leeftijdgerelateerde lipofuscine in tubulair epitheel, toename in hydronefrose) en de muis (exacerbatie van onderliggende laesies). Er waren geen aanwijzingen voor niertoxiciteit bij de aap of het minivarken.
Everolimus bleek onderliggende ziekten spontaan te verergeren (chronische myocarditis bij ratten, coxsackie virusinfectie van plasma en hart bij apen, coccidiosis in het maagdarmkanaal bij minivarkens, huidlaesies bij muizen en apen). Deze bevindingen werden in het algemeen waargenomen bij systemische blootstellingsniveaus binnen of boven het bereik van de therapeutische blootstelling, met uitzondering van de bevindingen bij ratten, welke optraden onder de therapeutische
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 27 of 28 |
blootstelling als gevolg van een hoge distributie naar weefsel.
In een mannelijk vruchtbaarheidsonderzoek bij ratten werd de testiculaire morfologie beïnvloed bij 0,5 mg/kg en hoger en de beweeglijkheid van sperma, de hoeveelheid sperma en de testosteron plasmaconcentraties waren afgenomen bij 5 mg/kg, wat een afname van de mannelijke vruchtbaarheid veroorzaakte. Er was bewijs van reversibiliteit.
In reproductiestudies bij dieren werd de vrouwelijke vruchtbaarheid niet beïnvloed. Orale doses van everolimus van ≥0,1 mg/kg (ongeveer 4% van de AUC0-24u bij patiënten die de 10 mg dagelijkse dosis kregen) bij vrouwtjesratten resulteerde echter in een toename van pre-implantatieverlies.
Everolimus passeerde de placenta en was toxisch voor de foetus. Bij ratten veroorzaakte everolimus embryo/foetotoxiciteit bij systemische blootstelling onder het therapeutisch niveau. Dit manifesteerde zich als mortaliteit en afgenomen gewicht van de foetus. De incidentie van variaties en malformaties van het skelet (bijv. gespleten borstbeen) was toegenomen bij 0,3 en 0,9 mg/kg. Bij konijnen was de embryotoxiciteit duidelijk door een toename in late resorpties.
Genotoxiciteitsonderzoek naar relevante genotoxiciteitseindpunten liet geen bewijs van clastogene of mutagene activiteit zien. Toediening van everolimus gedurende een periode tot 2 jaar liet geen oncogeen potentieel zien bij muizen en ratten tot de hoogste doses, die overeenkwamen met respectievelijk 3,9 en 0,2 keer de geschatte klinische blootstelling.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Butylhydroxytolueen (E321)
Hypromellose (E464)
Lactose
Lactosemonohydraat
Crospovidon (E1202)
Magnesiumstearaat (E470b)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Dit geneesmiddel behoeft geen specifieke temperatuur bewaarcondities.
6.5 Aard en inhoud van de verpakking
OPA/Al/PVC/Al blisterverpakking
Everolimus Krka 2,5 mg, tabletten zijn verkrijgbaar in verpakkingen van 30 of 90 tabletten in
| Everolimus | |
| NL-Netherlands |
| PI_Text053543_1 |
| Page 28 of 28 |
blisterverpakkingen.
Everolimus Krka 5 mg, tabletten en Everolimus Krka 10 mg, tabletten zijn verkrijgbaar in verpakkingen van 10, 30 of 90 tabletten in blisterverpakkingen.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenkomstig met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
KRKA, d.d., Novo mesto
Šmarješka cesta 6
8501 Novo mesto
Slovenië
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 120874 Everolimus Krka 2,5 mg, tabletten
RVG 120875 Everolimus Krka 5 mg, tabletten
RVG 120876 Everolimus Krka 10 mg, tabletten
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 20 augustus 2018
Datum van laatste verlenging: 30 mei 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 9: 18 mei 2023