


SmPC (samenvatting van de productkenmerken) - Enzalutamide Qilu
1. NAAM VAN HET GENEESMIDDEL
Enzalutamide Qilu 40 mg, filmomhulde tabletten
Enzalutamide Qilu 80 mg, filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Enzalutamide Qilu 40 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 40 mg enzalutamide.
Enzalutamide Qilu 80 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 80 mg enzalutamide.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Enzalutamide Qilu 40 mg, filmomhulde tabletten
Lichtgele, ronde, filmomhulde tabletten, aan één zijde voorzien van de inscriptie "214”, met een diameter van ongeveer 10,1 mm.
Enzalutamide Qilu 80 mg, filmomhulde tabletten
Lichtgele, ovale, filmomhulde tabletten, met aan één zijde de inscriptie "221”, met een afmeting van ongeveer 17,3 mm x 9,2 mm
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Enzalutamide Qilu is geïndiceerd:
- als monotherapie of in combinatie met androgeendeprivatietherapie voor de behandeling van volwassen mannen met niet-gemetastaseerd, hormoongevoelig prostaatcarcinoom (nmHSPC) met een hoog risico biochemisch recidief (BCR) die niet in aanmerking komen voor salvage-radiotherapie (zie rubriek 5.1).
- in combinatie met androgeendeprivatietherapie voor de behandeling van volwassen mannen met gemetastaseerd, hormoongevoelig prostaatcarcinoom (mHSPC) (zie rubriek 5.1).
- voor de behandeling van volwassen mannen met niet-gemetastaseerd hoogrisico-CRPC (castratieresistent prostaatcarcinoom) (zie rubriek 5.1).
- voor de behandeling van volwassen mannen met gemetastaseerd CRPC die asymptomatisch of licht symptomatisch zijn na falen van androgeendeprivatietherapie voor wie behandeling met chemotherapie nog niet klinisch geïndiceerd is (zie rubriek 5.1).
- voor de behandeling van volwassen mannen met gemetastaseerd CRPC bij wie de ziekte progressief was tijdens of na behandeling met docetaxel.
4.2 Dosering en wijze van toediening
Behandeling met enzalutamide moet worden gestart en gemonitord door gespecialiseerde artsen die ervaring hebben met de medische behandeling van prostaatkanker.
Dosering
De aanbevolen dosis is 160 mg enzalutamide (vier filmomhulde tabletten van 40 mg of twee filmomhulde tabletten van 80 mg) als eenmaal daagse orale dosis.
Bij patiënten met CRPC of mHSPC die niet operatief zijn gecastreerd dient chemische castratie met een ‘Luteinising Hormone-Releasing Hormone’ (LHRH)-analoog tijdens de behandeling te worden voortgezet.
Patiënten met nmHSPC met een hoog risico BCR kunnen worden behandeld met enzalutamide met of zonder een LHRH-analoog. Bij patiënten die Enzalutamide Qilu ontvangen met of zonder een LHRH-analoog, kan de behandeling worden onderbroken indien de PSA niet-detecteerbaar (< 0,2 ng/ml) is na 36 weken therapie. De behandeling dient te worden hervat wanneer de PSA is toegenomen tot ≥ 2,0 ng/ml bij patiënten die eerder een radicale prostatectomie hebben ondergaan, of ≥ 5,0 ng/ml bij patiënten die eerder primaire radiotherapie hebben ondergaan. Indien de PSA na 36 weken therapie detecteerbaar is (≥ 0,2 ng/ml) dient de behandeling te worden voortgezet (zie rubriek 5.1).
Als een patiënt Enzalutamide Qilu niet op het gebruikelijke tijdstip inneemt, dient de voorgeschreven dosis zo dicht mogelijk op het gebruikelijke tijdstip te worden ingenomen. Als een patiënt een dosis van een hele dag mist, dient de behandeling de volgende dag met de gebruikelijke dagelijkse dosis te worden hervat.
Als een patiënt last krijgt van een ≥ graad 3 toxiciteit of een onverdraaglijke bijwerking, dient de behandeling gestopt te worden gedurende één week of tot de symptomen verbeteren tot ≤ graad 2. Vervolgens dient de behandeling, indien gerechtvaardigd, hervat te worden op dezelfde of een verlaagde dosis (120 mg of 80 mg).
Gelijktijdig gebruik met sterke CYP2C8-remmers
Het gelijktijdig gebruik van sterke CYP2C8-remmers dient, indien mogelijk, te worden vermeden. Als aan patiënten ook een sterke CYP2C8-remmer dient te worden toegediend, dient de dosis enzalutamide verlaagd te worden naar 80 mg eenmaal daags. Als het gelijktijdig toedienen van de sterke CYP2C8-remmer wordt stopgezet, dient de dosis enzalutamide weer teruggebracht te worden naar de dosis zoals deze was voorafgaand aan het toedienen van de sterke CYP2C8-remmer (zie rubriek 4.5).
Ouderen
Er is geen dosisaanpassing noodzakelijk voor oudere patiënten (zie rubrieken 5.1 en 5.2).
Leverinsufficiëntie
Er is geen dosisaanpassing noodzakelijk voor patiënten met lichte, matige of ernstige leverinsufficiëntie (respectievelijk Child-Pugh-klasse A, B of C). Een toegenomen halfwaardetijd van enzalutamide is echter waargenomen bij patiënten met ernstige leverinsufficiëntie (zie rubrieken 4.4 en 5.2).
Nierinsufficiëntie
Er is geen dosisaanpassing noodzakelijk voor patiënten met lichte of matige nierinsufficiëntie (zie rubriek 5.2). Voorzichtigheid is geboden bij patiënten met ernstige nierinsufficiëntie of terminale nierziekte (zie rubriek 4.4).
Pediatrische patiënten
Er is geen relevante toepassing van enzalutamide bij pediatrische patiënten voor de indicatie behandeling van volwassen mannen met CRPC, mHSPC of nmHSPC met een hoog risico BCR.
Wijze van toediening
Enzalutamide Qilu is voor oraal gebruik. De filmomhulde tabletten mogen niet worden versneden, verpulverd of gekauwd, maar moeten in hun geheel worden doorgeslikt met voldoende water en kunnen met of zonder voedsel worden ingenomen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Vrouwen die zwanger zijn of kunnen worden (zie rubrieken 4.6 en 6.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Risico op insult
Gebruik van enzalutamide is geassocieerd met insulten (zie rubriek 4.8). De beslissing over voortzetting van de behandeling bij patiënten die insulten ontwikkelen, dient per geval te worden genomen.
Posterieur reversibel encefalopathiesyndroom
Bij patiënten die enzalutamide kregen zijn zeldzame gevallen van het posterieure reversibele encefalopathiesyndroom (PRES) gemeld (zie rubriek 4.8). PRES is een zeldzame, reversibele, neurologische aandoening, die zich kan presenteren met snel ontwikkelende symptomen waaronder insulten, hoofdpijn, verwardheid, blindheid en andere visuele en neurologische stoornissen, met of zonder geassocieerde hypertensie. Een diagnose van PRES vereist een bevestiging door middel van beeldvorming van de hersenen, bij voorkeur door magnetic resonance imaging (MRI). Het wordt aanbevolen om de behandeling met enzalutamide te stoppen bij patiënten bij wie zich PRES ontwikkelt.
Tweede primaire maligniteiten Gevallen van tweede primaire maligniteiten zijn gemeld bij patiënten die in klinische studies met enzalutamide werden behandeld. In klinische fase 3-studies waren de meest frequent gemelde voorvallen bij met enzalutamide behandelde patiënten, en meer dan bij placebo, blaaskanker (0,3%), adenocarcinoom van het colon (0,2%), overgangscelcarcinoom (0,2%) en maligne melanoom (0,2%).
Patiënten moeten worden geadviseerd onmiddellijk contact op te nemen met hun arts als zij tekenen van gastro-intestinale bloeding, macroscopische hematurie, of andere symptomen zoals dysurie of urine-aandrang ontwikkelen tijdens de behandeling met enzalutamide.
Gelijktijdig gebruik met andere geneesmiddelen
Enzalutamide is een krachtige enzyminductor en kan leiden tot het verlies van werkzaamheid van veel vaak gebruikte geneesmiddelen (zie voorbeelden in rubriek 4.5). Daarom dient een evaluatie van gelijktijdig gebruikte geneesmiddelen uitgevoerd te worden bij het starten van de enzalutamide behandeling. Gelijktijdig gebruik van enzalutamide met geneesmiddelen die gevoelige substraten zijn van vele metaboliserende enzymen of transporters (zie rubriek 4.5) dienen over het algemeen vermeden te worden als het therapeutische effect van deze geneesmiddelen van groot belang is voor de patiënt en dosisaanpassingen niet makkelijk uitgevoerd kunnen worden op basis van monitoring van werkzaamheid of plasmaconcentraties.
Gelijktijdige toediening met warfarine en coumarine-achtige anticoagulantia dient te worden vermeden. Wanneer Enzalutamide Qilu gelijktijdig wordt toegediend met een anticoagulans dat wordt gemetaboliseerd door CYP2C9 (zoals warfarine of acenocoumarol) dient extra International Normalised Ratio (INR) monitoring te worden uitgevoerd (zie rubriek 4.5).
Nierinsufficiëntie
Voorzichtigheid is geboden bij patiënten met ernstige nierinsufficiëntie, omdat enzalutamide niet is onderzocht bij deze patiëntenpopulatie.
Ernstige leverinsufficiëntie
Een toegenomen halfwaardetijd van enzalutamide is waargenomen bij patiënten met een ernstige leverinsufficiëntie, waarschijnlijk gerelateerd aan een toegenomen weefseldistributie. De klinische relevantie van deze observatie blijft onbekend. Een langere tijd om de steady-state plasmaconcentraties te bereiken wordt echter verwacht, en zowel de tijd tot maximaal farmacologisch effect als de tijd tot start en afname van de enzyminductie (zie rubriek 4.5) kan worden verlengd.
Recente hartaandoeningen
In de fase 3-studies werden patiënten uitgesloten met een recent myocardinfarct (in de voorgaande 6 maanden) of onstabiele angina (in de voorgaande 3 maanden), hartfalen klasse III of IV van de New York Heart Association (NYHA) behalve bij een linkerventrikelejectiefractie (LVEF) ≥ 45%, bradycardie of ongecontroleerde hypertensie. Hier dient rekening mee gehouden te worden wanneer enzalutamide bij deze patiënten wordt voorgeschreven.
Androgeendeprivatietherapie kan het QT-interval verlengen
Bij patiënten met een voorgeschiedenis van of risico op QT-verlenging en bij patiënten die gelijktijdig geneesmiddelen gebruiken die mogelijk het QT-interval kunnen verlengen (zie rubriek 4.5), dient de arts de baten/risicoverhouding, inclusief de kans op torsade de pointes, te beoordelen voorafgaand aan de start van enzalutamide.
Gebruik in combinatie met chemotherapie
De veiligheid en werkzaamheid van gelijktijdig gebruik van enzalutamide met cytotoxische chemotherapie zijn niet vastgesteld. Gelijktijdige toediening van enzalutamide heeft geen klinisch relevant effect op de farmacokinetiek van intraveneuze docetaxel (zie rubriek 4.5); een toename in het optreden van docetaxel-geïnduceerde neutropenie kan echter niet worden uitgesloten.
Ernstige huidreacties
Ernstige cutane bijwerkingen (severe cutaneous adverse reactions, SCAR's), waaronder het Stevens-Johnson-syndroom, zijn gemeld met enzalutamide, die levensbedreigend of fataal kunnen zijn.
Patiënten moeten op het moment van voorschrijven worden geïnformeerd over de tekenen en symptomen en daarna nauwlettend worden gemonitord op huidreacties.
Indien zich tekenen en symptomen voordoen die wijzen op deze reactie, dient de inname van enzalutamide onmiddellijk te worden gestaakt en dient een andere passende behandeling te worden overwogen.
Overgevoeligheidsreacties
Overgevoeligheidsreacties zijn waargenomen met enzalutamide, zich manifesterend met symptomen als, maar niet beperkt tot, huiduitslag of gelaats-, tong-, lip- of farynxoedeem (zie rubriek 4.8).
Enzalutamide Qilu als monotherapie bij patiënten met nmHSPC met een hoog risico BCR
De resultaten van de EMBARK-studie suggereren dat enzalutamide als monotherapie en in combinatie met androgeendeprivatietherapie geen equivalente behandelingsopties zijn bij patiënten met nmHSPC met een hoog risico BCR (zie rubrieken 4.8 en 5.1). Enzalutamide Qilu in combinatie met androgeendeprivatietherapie wordt beschouwd als de voorkeursbehandeling, behalve in de gevallen waarin het toevoegen van androgeendeprivatietherapie zou kunnen leiden tot onaanvaardbare toxiciteiten of risico’s.
Dysfagie gerelateerd aan productformulering
Er zijn meldingen geweest van patiënten die moeite hadden met het doorslikken van enzalutamide, waaronder meldingen van verstikking. De slikproblemen en verstikkingsvoorvallen werden voornamelijk gemeld bij het innemen van het geneesmiddel in capsulevorm, wat verband zou kunnen houden met een grotere productgrootte. Patiënten moeten worden geadviseerd de tabletten in hun geheel door te slikken met voldoende water.
Hulpstoffen
Dit middel bevat minder dan 1 mmol natrium (minder dan 23 mg) per filmomhulde tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Potentieel van andere geneesmiddelen om blootstelling aan enzalutamide te beïnvloeden
CYP2C8-remmers
CYP2C8 speelt een belangrijke rol bij de eliminatie van enzalutamide en bij de vorming van de actieve metaboliet ervan. Na orale toediening van de sterke CYP2C8-remmer gemfibrozil (600 mg tweemaal daags) aan gezonde mannelijke proefpersonen nam de AUC van enzalutamide met 326% toe, terwijl de Cmax van enzalutamide afnam met 18%. Voor de som van ongebonden enzalutamide plus de ongebonden actieve metaboliet nam de AUC toe met 77%, terwijl de Cmax afnam met 19%. Sterke remmers (bijv. gemfibrozil) van CYP2C8 dienen vermeden te worden of met voorzichtigheid gebruikt te worden tijdens de behandeling met enzalutamide. Als aan patiënten ook een sterke CYP2C8-remmer dient te worden toegediend, dient de dosis van enzalutamide verlaagd te worden naar 80 mg eenmaal daags (zie rubriek 4.2).
CYP3A4-remmers
CYP3A4 speelt een kleine rol bij het metabolisme van enzalutamide. Na orale toediening van de sterke CYP3A4-remmer itraconazol (200 mg eenmaal daags) aan gezonde mannelijke proefpersonen, nam de AUC van enzalutamide toe met 41%, terwijl de Cmax onveranderd bleef. Voor de som van ongebonden enzalutamide plus de ongebonden actieve metaboliet nam de AUC met 27% toe, terwijl de Cmax wederom onveranderd bleef. Er is geen dosisaanpassing noodzakelijk wanneer enzalutamide gelijktijdig wordt toegediend met CYP3A4-remmers.
CYP2C8- en CYP3A4-inductoren
Na orale toediening van de matige CYP2C8 en sterke CYP3A4-inductor rifampicine (600 mg eenmaal daags) aan gezonde mannelijke proefpersonen nam de AUC van enzalutamide plus de actieve metaboliet met 37% af, terwijl de Cmax onveranderd bleef. Er is geen dosisaanpassing noodzakelijk wanneer enzalutamide gelijktijdig wordt toegediend met inductoren van CYP2C8 en CYP3A4.
Potentieel van enzalutamide om blootstelling aan andere geneesmiddelen te beïnvloeden
Enzyminductie
Enzalutamide is een sterke enzyminductor en verhoogt de synthese van vele enzymen en transporters. Daarom wordt interactie verwacht met veel gebruikelijke geneesmiddelen die substraten zijn van enzymen of transporters. De vermindering in plasmaconcentraties kan aanzienlijk zijn en kan leiden tot verlies of vermindering van klinisch effect. Er is ook een risico op toegenomen vorming van actieve metabolieten. Enzymen die geïnduceerd kunnen worden zijn CYP3A in de lever en darm, CYP2B6, CYP2C9, CYP2C19 en uridine-5’-difosfaat-glucuronosyltransferase (UGT’s – glucuronideconjugerende enzymen). Sommige transporters kunnen ook geïnduceerd worden, zoals ‘multidrug resistance-associated protein 2’ (MRP2) en de organische anion-transporterende polypeptide 1B1 (OAT1B1).
In-vivo-studies hebben aangetoond dat enzalutamide een sterke CYP3A4-inductor en een matige CYP2C9- en CYP2C19-inductor is. Gelijktijdige toediening van enzalutamide (160 mg eenmaal daags) met enkelvoudige orale doses van gevoelige CYP-substraten bij patiënten met prostaatkanker leidde tot een afname van 86% in de AUC van midazolam (CYP3A4-substraat), een afname van 56% in de AUC van S-warfarine (CYP2C9-substraat) en een afname van 70% in de AUC van omeprazol (CYP2C19-substraat). UGT1A1 wordt mogelijk ook geïnduceerd. In een klinische studie bij patiënten met gemetastaseerd CRPC had enzalutamide (160 mg eenmaal daags) geen klinisch relevant effect op de farmacokinetiek van intraveneus toegediende docetaxel (75 mg/m2 via infusie, elke 3 weken). De AUC van docetaxel daalde met 12% (geometrische gemiddelde ratio [GMR] = 0,882 [90%-BI: 0,767; 1,02]) terwijl de Cmax afnam met 4% (GMR = 0,963 [90%-BI: 0,834; 1,11]).
Interacties met bepaalde geneesmiddelen die geëlimineerd worden door metabolisme of actief transport, worden verwacht. Als het therapeutische effect van deze geneesmiddelen van groot belang is voor de patiënt en dosisaanpassingen niet gemakkelijk uitgevoerd kunnen worden op basis van monitoring van werkzaamheid of plasmaconcentraties dienen deze geneesmiddelen vermeden of met voorzichtigheid gebruikt te worden. Het risico op leverschade na toediening van paracetamol is vermoedelijk hoger bij patiënten die gelijktijdig worden behandeld met enzyminductoren.
De groepen van geneesmiddelen die beïnvloed kunnen worden zijn onder meer, maar niet beperkt tot:
- Analgetica (bijv. fentanyl, tramadol)
- Antibiotica (bijv. claritromycine, doxycycline)
- Middelen tegen kanker (bijv. cabazitaxel)
- Anti-epileptica (bijv. carbamazepine, clonazepam, fenytoïne, primidon, valproïnezuur)
- Antipsychotica (bijv. haloperidol)
- Antitrombotica (bijv. acenocoumarol, warfarine, clopidogrel)
- Bètablokkers (bijv. bisoprolol, propranolol)
- Calciumkanaalblokkers (bijv. diltiazem, felodipine, nicardipine, nifedipine, verapamil)
- Hartglycosiden (bijv. digoxine)
- Corticosteroïden (bijv. dexamethason, prednisolon)
- Antivirale middelen tegen HIV (bijv. indinavir, ritonavir)
- Hypnotica (bijv. diazepam, midazolam, zolpidem)
- Immunosuppressivum (bijv. tacrolimus)
- Protonpompremmer (bijv. omeprazol)
- Statines die worden gemetaboliseerd door CYP3A4 (bijv. atorvastatine, simvastatine)
- Schildkliermiddelen (bijv. levothyroxine)
Het volledige inductiepotentieel van enzalutamide treedt mogelijk pas op na ongeveer 1 maand na het begin van de behandeling, als de steady-state plasmaconcentraties van enzalutamide worden bereikt, hoewel een aantal inductie-effecten eerder aanwezig kunnen zijn. Patiënten die geneesmiddelen gebruiken die CYP2B6-, CYP3A4-, CYP2C9-, CYP2C19- of UGT1A1-substraten zijn, dienen geëvalueerd te worden op het mogelijke verlies van farmacologische effecten (of toename van de effecten in gevallen waarbij actieve metabolieten worden gevormd) tijdens de eerste maand van behandeling met enzalutamide. Indien nodig dient een dosisaanpassing overwogen te worden. Gezien de lange halfwaardetijd van enzalutamide (5,8 dagen, zie rubriek 5.2) kunnen effecten op enzymen gedurende één maand of langer na het stoppen met enzalutamide aanhouden. Een geleidelijke dosisverlaging van het gelijktijdig toegediende geneesmiddel kan noodzakelijk zijn wanneer er wordt gestopt met de enzalutamidebehandeling.
CYP1A2- en CYP2C8-substraten
Enzalutamide (160 mg eenmaal daags) veroorzaakte geen klinisch relevante verandering in de AUC of Cmax van cafeïne (CYP1A2-substraat) of pioglitazon (CYP2C8-substraat). De AUC van pioglitazon nam toe met 20% terwijl de Cmax afnam met 18%. De AUC en Cmax van cafeïne namen af met respectievelijk 11% en 4%. Er is geen dosisaanpassing geïndiceerd wanneer een CYP1A2- of CYP2C8-substraat gelijktijdig wordt toegediend met enzalutamide
P-gp-substraten
In-vitro-gegevens geven aan dat enzalutamide mogelijk een remmer is van de effluxtransporter P-gp. Bij steady state werd er een licht remmend effect van enzalutamide op P-gp waargenomen in een onderzoek bij patiënten met prostaatkanker die een enkelvoudige orale dosis van het P-gp-substraat digoxine kregen vóór en gelijktijdig met enzalutamide (gelijktijdige toediening volgde op ten minste 55 dagen na eenmaaldaagse toediening van 160 mg enzalutamide). De plasmaconcentraties van digoxine zijn gemeten met een gevalideerde vloeistofchromatografie-tandem-massaspectrometrietest. De AUC en Cmax van digoxine namen toe met respectievelijk 33% en 17%. Geneesmiddelen met een nauw therapeutisch bereik die substraten zijn voor P-gp (bijv. colchicine, dabigatranetexilaat, digoxine) dienen met voorzichtigheid te worden gebruikt wanneer ze gelijktijdig worden toegediend met enzalutamide en kunnen mogelijk dosisaanpassingen nodig hebben om optimale plasmaconcentraties te behouden.
Laboratoriumtestverstoring
Bij patiënten die met enzalutamide werden behandeld, zijn vals verhoogde plasmaconcentraties van digoxine vastgesteld bij gebruik van de chemiluminescent microparticle immunoassay (CMIA), ongeacht of de patiënt met digoxine werd behandeld of niet. Daarom moeten plasmaconcentraties van digoxine die met behulp van CMIA zijn gemeten, met voorzichtigheid worden geïnterpreteerd en door een ander type test worden bevestigd voordat wordt overgegaan tot aanpassing van digoxine-doses.
BCRP-substraten
Bij steady state veroorzaakte enzalutamide geen klinisch betekenisvolle verandering in blootstelling aan het borstkankerresistentie-eiwit (BCRP)-probe-substraat rosuvastatine bij patiënten met prostaatkanker die een enkelvoudige orale dosis rosuvastatine kregen vóór en gelijktijdig met enzalutamide (gelijktijdige toediening volgde op ten minste 55 dagen na eenmaaldaagse toediening van 160 mg enzalutamide). De AUC van rosuvastatine nam af met 14%, terwijl de Cmax toenam met 6%. Er is geen dosisaanpassing nodig wanneer een BCRP-substraat gelijktijdig met enzalutamide wordt toegediend.
MRP2-, OAT3- en OCT1-substraten
Op basis van in-vitro-gegevens kan niet worden uitgesloten dat zowel remming van MRP2 (in de darmen) als van organische aniontransporter 3 (OAT3) en organische kationtransporter 1 (OCT1) (systemisch) optreedt. Theoretisch is de inductie van deze transporters ook mogelijk, het netto-effect is op dit moment onbekend.
Geneesmiddelen die het QT-interval verlengen
Omdat androgeendeprivatietherapie het QT-interval kan verlengen, dient het gelijktijdig gebruik van enzalutamide met geneesmiddelen waarvan bekend is dat zij het QT-interval verlengen of geneesmiddelen die torsade de pointes kunnen induceren, zoals klasse IA- (bijv. kinidine, disopyramide) of klasse III- (bijv. amiodaron, sotalol, dofetilide, ibutilide) anti-aritmica, methadon, moxifloxacine, antipsychotica, etc. zorgvuldig afgewogen te worden (zie rubriek 4.4).
Effect van voedsel op enzalutamideblootstelling
Voedsel heeft geen klinisch significant effect op de mate van blootstelling aan enzalutamide. In klinische studies werd enzalutamide toegediend zonder rekening te houden met voedsel.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Er zijn geen humane gegevens over het gebruik van enzalutamide tijdens de zwangerschap en dit geneesmiddel is niet bestemd voor gebruik bij vrouwen die zwanger kunnen worden. Dit geneesmiddel kan schadelijk zijn voor het ongeboren kind of mogelijk leiden tot een miskraam indien ingenomen door zwangere vrouwen (zie rubrieken 4.3, 5.3 en 6.6).
Anticonceptie bij mannen en vrouwen
Het is niet bekend of enzalutamide of de metabolieten ervan aanwezig zijn in sperma. Een condoom is noodzakelijk tijdens en tot 3 maanden na behandeling met enzalutamide als de patiënt geslachtsgemeenschap heeft met een zwangere vrouw. Als de patiënt geslachtsgemeenschap heeft met een vrouw die zwanger kan worden moeten een condoom en een andere vorm van anticonceptie worden gebruikt tijdens en tot 3 maanden na behandeling. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Zwangerschap
Enzalutamide is niet bestemd voor gebruik bij vrouwen. Enzalutamide is gecontra-indiceerd bij vrouwen die zwanger zijn of kunnen worden (zie rubrieken 4.3, 5.3 en 6.6).
Borstvoeding
Enzalutamide is niet bestemd voor gebruik bij vrouwen. Het is niet bekend of enzalutamide aanwezig is in moedermelk. Enzalutamide en/of de metabolieten ervan worden uitgescheiden in melk van ratten (zie rubriek 5.3).
Vruchtbaarheid
Uit dieronderzoek is gebleken dat enzalutamide het voortplantingssysteem beïnvloedt bij mannelijke ratten en honden (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Enzalutamide Qilu kan matige invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen, omdat psychiatrische en neurologische voorvallen, waaronder insulten, zijn gemeld (zie rubriek 4.8). Patiënten dienen geadviseerd te worden over het potentiële risico op het doormaken van een psychiatrisch of neurologisch voorval tijdens het rijden of het bedienen van machines. Er zijn geen onderzoeken gedaan om de effecten van enzalutamide op de rijvaardigheid en op het vermogen om machines te bedienen te evalueren.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen zijn asthenie/vermoeidheid, opvliegers, hypertensie, fracturen, vallen en hoofdpijn. Tot andere belangrijke bijwerkingen behoren ischemische hartziekte en insulten.
Insulten traden op bij 0,6% van de met enzalutamide behandelde patiënten, bij 0,1% van de met placebo behandelde patiënten en bij 0,3% van de met bicalutamide behandelde patiënten.
Zeldzame gevallen van het posterieure reversibele encefalopathiesyndroom zijn gerapporteerd bij patiënten die zijn behandeld met enzalutamide (zie rubriek 4.4).
Het Stevens-Johnson-syndroom is gemeld bij behandeling met enzalutamide (zie rubriek 4.4).
Lijst met bijwerkingen in tabelvorm
De bijwerkingen waargenomen tijdens klinische studies worden hieronder per frequentiecategorie opgesomd. De frequentiecategorieën van bijwerkingen worden als volgt gedefinieerd: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep zijn de bijwerkingen gerangschikt op afnemende ernst.
Tabel 1: Bijwerkingen die zijn vastgesteld in de gecontroleerde klinische studies en post-marketing
| MedDRA Systeem/orgaanklasse | Zeer vaak | Vaak | Soms | Niet bekend* |
|---|---|---|---|---|
| Zenuwstelsel-aandoeningen | hoofdpijn | geheugenstoornis, amnesie, aandachtsstoornis, dysgeusie, restless legs syndroom, cognitieve aandoening | insult¥ | posterieur reversibel encefalopathie-syndroom |
| Hartaandoeningen | ischemische hartziekte† | QT-verlenging (zie rubrieken 4.4 en 4.5) | ||
| Bloedvataandoeningen | opvlieger, hypertensie | |||
| Maagdarmstelsel-aandoeningen | dysfagie∞, misselijkheid, braken, diarree | |||
| Lever- en galaandoeningen | verhoogde leverenzym-waarden | |||
| Huid- en onderhuidaandoeningen | droge huid, pruritus | erythema multiforme, Stevens-Johnson-syndroom, huiduitslag | ||
| Skeletspierstelsel- en bindweefselaandoeningen | fracturen‡ | *: myalgie, spierspasmen, spierzwakte, rugpijn | ||
| Voortplantingsstelsel- en borstaandoeningen | gynaecomastie, tepelpijn#, borstgevoeligheid# | |||
| Algemene aandoeningen en toedieningsplaats-stoornissen | asthenie, vermoeidheid | |||
| Letsels, intoxicaties en verrichtingscomplicaties | vallen | |||
| MedDRA Systeem/orgaanklasse | Zeer vaak | Vaak | Soms | Niet bekend* |
| Bloed- en lymfestelsel-aandoeningen | leukopenie, neutropenie | trombocytopenie | ||
| Immuunsysteem-aandoeningen | gelaatsoedeem, tongoedeem, lipoedeem, farynxoedeem | |||
| Voedings- en stofwisselingsstoornissen | verminderde eetlust | |||
| Psychische stoornissen | angst | visuele hallucinatie |
* Spontane meldingen afkomstig van post-marketingervaring.
¥ Geëvalueerd aan de hand van nauw begrensde zoekbewerkingen (narrow SMQ) van ‘Convulsies’ met inbegrip van convulsie, ‘grand mal’-convulsie, complexe partiële insulten, partiële insulten en status epilepticus. Dit omvat ook zeldzaam voorkomende insulten met complicaties die overlijden tot gevolg hebben.
† Geëvalueerd aan de hand van nauw begrensde zoekbewerkingen (narrow SMQ) van ‘Myocardinfarct’ en ‘Andere ischemische hartziekte’ met inbegrip van de volgende voorkeurstermen waargenomen bij ten minste twee patiënten in gerandomiseerde, placebogecontroleerde fase 3-onderzoeken: angina pectoris, kransslagaderaandoening, myocardinfarcten, acuut myocardinfarct, acuut coronairsyndroom, instabiele angina pectoris, myocardischemie en kransslagaderateriosclerose.
‡ Omvat alle voorkeurstermen met het woord ‘fractuur’ bij botten.
# Bijwerkingen bij enzalutamide als monotherapie
∞ Er zijn meldingen geweest van dysfagie, waaronder meldingen van verstikking. Beide voorvallen werden voornamelijk gemeld bij het innemen van het geneesmiddel in capsulevorm, wat verband zou kunnen houden met een grotere productgrootte (zie rubriek 4.4).
Beschrijving van geselecteerde bijwerkingen
Insult In gecontroleerde klinische studies kregen 31 patiënten (0,6%) van de 5.112 patiënten die behandeld werden met een dagelijkse dosis van 160 mg enzalutamide een insult, terwijl vier patiënten (0,1%) die behandeld werden met placebo en één patiënt (0,3%) die behandeld werd met bicalutamide een insult kregen. De dosis lijkt een belangrijke voorspeller van het risico op insult te zijn, zoals weergegeven in preklinische gegevens en gegevens uit een dosisescalatiestudie. In de gecontroleerde klinische studies werden patiënten met een eerder insult of risicofactoren voor het krijgen van een insult uitgesloten.
In de single-armstudie 9785-CL-0403 (UPWARD) om de incidentie van insulten te beoordelen bij patiënten met predisponerende factoren voor een insult (waarbij 1,6% een voorgeschiedenis van insulten had), kregen 8 (2,2%) van de 366 patiënten die met enzalutamide behandeld werden, een insult. De mediane duur van de behandeling was 9,3 maanden.
Het mechanisme waardoor enzalutamide de insultdrempel kan verlagen is niet bekend, maar kan te maken hebben met gegevens uit in-vitro-onderzoeken waaruit blijkt dat enzalutamide en de actieve metaboliet ervan zich binden aan en de activiteit kunnen remmen van het GABA-gereguleerde chloridekanaal.
Ischemische hartziekte
In gerandomiseerde, placebogecontroleerde klinische studies trad ischemische hartziekte op bij 3,5% van de patiënten die werden behandeld met enzalutamide plus androgeendeprivatietherapie (ADT) vergeleken met 2,1% van de patiënten die werden behandeld met placebo plus ADT. Vijftien (0,4%) patiënten die werden behandeld met enzalutamide plus ADT en 3 (0,1%) patiënten die werden behandeld met placebo plus ADT kregen een ischemische hartziektevoorval dat overlijden tot gevolg had.
In de EMBARK-studie trad ischemische hartziekte op bij 6,2% van de patiënten die werden behandeld met enzalutamide plus leuproreline, en bij 10,7% van de patiënten die werden behandeld met enzalutamide als monotherapie. Eén (0,3%) van de patiënten die werden behandeld met enzalutamide plus leuproreline, één (0,3%) van de patiënten die werden behandeld met placebo plus leuproreline en één (0,3%) van de patiënten die werden behandeld met enzalutamide als monotherapie had een ischemisch hartziektevoorval met overlijden tot gevolg.
Gynaecomastie
In de EMBARK-studie werd gynaecomastie (alle graden) gezien bij 31 van de 353 patiënten (8,8%) die werden behandeld met enzalutamide plus leuproreline, en bij 163 van de 354 patiënten (46%) die werden behandeld met enzalutamide als monotherapie. Er werd geen gynaecomastie van graad 3 of hoger gezien bij patiënten die werden behandeld met enzalutamide plus leuproreline; dit werd wel gezien bij 1 van de patiënten (0,3%) die werden behandeld met placebo plus leuproreline en 3 van de patiënten (0,8%) die werden behandeld met enzalutamide als monotherapie.
Tepelpijn
In de EMBARK-studie werd tepelpijn (alle graden) gezien bij 13 van de 353 patiënten (3,7%) die werden behandeld met enzalutamide plus leuproreline, en bij 54 van de 354 patiënten (15,3%) die werden behandeld met enzalutamide als monotherapie. Er werd geen tepelpijn van graad 3 of hoger gezien bij patiënten die werden behandeld met enzalutamide plus leuproreline of met enzalutamide als monotherapie.
Borstgevoeligheid
In de EMBARK-studie werd borstgevoeligheid (alle graden) gezien bij 4 van de 353 patiënten (1,1%) die werden behandeld met enzalutamide plus leuproreline, en bij 51 van de 354 patiënten (14,4%) die werden behandeld met enzalutamide als monotherapie. Er werd geen borstgevoeligheid van graad 3 of hoger gezien bij patiënten die werden behandeld met enzalutamide plus leuproreline of met enzalutamide als monotherapie.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb Website: www.lareb.nl.
4.9 Overdosering
Er bestaat geen antidotum voor enzalutamide. In het geval van een overdosis dient de behandeling met enzalutamide gestopt te worden en dienen algemene ondersteunende maatregelen gestart te worden, rekening houdend met de halfwaardetijd van 5,8 dagen. Na een overdosis kunnen patiënten een hoger risico lopen op insulten.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: hormoon-antagonisten en verwante middelen, anti-androgenen, ATC-code: L02BB04.
Werkingsmechanisme
Het is bekend dat prostaatkanker gevoelig is voor androgenen en reageert op de remming van androgeenreceptorsignalering. Ondanks lage of zelfs niet detecteerbare niveaus van androgeen in het serum blijft androgeenreceptorsignalering ziekteprogressie bevorderen. Voor stimulatie van de groei van de tumorcel via de androgeenreceptor is nucleaire lokalisatie en DNA-binding nodig. Enzalutamide is een krachtige remmer van androgeenreceptorsignalering die een aantal stappen in de androgeenreceptorsignalering blokkeert. Enzalutamide remt competitief de androgeenbinding aan androgeenreceptoren, en remt dientengevolge de nucleaire translocatie van geactiveerde receptoren en remt de verbinding van de geactiveerde androgeenreceptor met DNA, zelfs bij overexpressie van de androgeenreceptor en bij prostaatkankercellen die resistent zijn voor anti-androgenen. De behandeling met enzalutamide vermindert de groei van prostaatkankercellen en kan kankerceldood en tumorregressie induceren. In preklinische onderzoeken mist enzalutamide androgeenreceptoragonistische activiteit.
Farmacodynamische effecten
In een klinische fase 3-studie (AFFIRM) bij patiënten bij wie eerdere chemotherapie met docetaxel faalde, had 54% van de patiënten die behandeld werden met enzalutamide versus 1,5% van de patiënten die placebo kregen, ten minste een afname van 50% in PSA-spiegels ten opzichte van baseline.
In een andere klinische fase 3-studie (PREVAIL) bij chemotherapienaïeve patiënten vertoonden de patiënten die enzalutamide kregen een significant hogere totale PSA-respons (gedefinieerd als ≥ 50% afname ten opzichte van baseline) vergeleken met patiënten die placebo kregen; 78,0% versus 3,5% (verschil = 74,5%, p < 0,0001).
In een klinische fase 2-studie (TERRAIN) bij chemotherapienaïeve patiënten vertoonden de patiënten die enzalutamide kregen een significant hogere totale PSA-respons (gedefinieerd als ≥ 50% afname ten opzichte van baseline) vergeleken met patiënten die bicalutamide kregen; 82,1% versus 20,9% (verschil = 61,2%, p < 0,0001).
In een single-armstudie (9785-CL-0410) bij patiënten die eerder minstens 24 weken met abirateron (plus prednison) werden behandeld, had 22,4% een afname van ≥ 50% in de PSA-spiegels ten opzichte van baseline. Op basis van de voorafgaande chemotherapie geschiedenis, waren de resultaten van het aantal patiënten met een ≥ 50% afname in de PSA-spiegels 22,1% en 23,3%, voor respectievelijk de patiëntengroepen zonder eerdere chemotherapie en met eerdere chemotherapie.
In de klinische studie MDV3100-09 (STRIVE) voor niet-gemetastaseerd en gemetastaseerd CRPC, vertoonden de patiënten die enzalutamide kregen een significant hogere totale bevestigde PSA-respons (gedefinieerd als ≥ 50% afname ten opzichte van baseline) vergeleken met patiënten die bicalutamide kregen; 81,3% versus 31,3% (verschil = 50,0%, p < 0,0001).
In de klinische studie MDV3100-14 (PROSPER) voor niet-gemetastaseerd CRPC, vertoonden de patiënten die enzalutamide kregen een significant hogere bevestigde PSA-respons (gedefinieerd als ≥ 50% afname ten opzichte van baseline) vergeleken met patiënten die placebo kregen; 76,3% versus 2,4% (verschil = 73,9%, p < 0,0001).
Klinische werkzaamheid en veiligheid
De werkzaamheid van enzalutamide werd vastgesteld in drie gerandomiseerde placebogecontroleerde multicenter klinische fase 3-studies (MDV3100-14 [PROSPER], CRPC2 [AFFIRM], MDV3100-03 [PREVAIL]) bij patiënten met progressieve prostaatkanker die ziekteprogressie hadden tijdens androgeendeprivatietherapie (LHRH-analoog of na bilaterale orchidectomie). Aan de PREVAIL-studie namen chemotherapienaïeve patiënten met gemetastaseerd CRPC deel, terwijl aan de AFFIRM-studie patiënten met gemetastaseerd CRPC deelnamen die eerder docetaxel hadden gekregen; en aan PROSPER namen patiënten met niet-gemetastaseerd CRPC deel. De werkzaamheid is vastgesteld bij patiënten met mHSPC in een gerandomiseerde, placebogecontroleerde, multicenter klinische fase 3-studie (9785-CL-0335 [ARCHES]). In een andere gerandomiseerde, placebogecontroleerde, multicenter klinische fase 3-studie (MDV3100-13 [EMBARK]) werd de werkzaamheid vastgesteld bij patiënten met nmHSPC met een hoog risico BCR. Alle patiënten zijn behandeld met een LHRH-analoog of hadden bilaterale orchidectomie ondergaan, tenzij anders aangegeven.
In de actieve behandelingsarmen werd enzalutamide oraal toegediend in een dagelijkse dosis van 160 mg. In de vijf klinische studies (EMBARK, ARCHES, PROSPER, AFFIRM en PREVAIL) kregen de patiënten placebo in de controlearm en waren patiënten niet verplicht om prednison te gebruiken.
Uitsluitend veranderingen in de PSA-serumconcentratie voorspellen niet altijd klinisch voordeel. Daarom werd in de vijf studies aanbevolen om studiebehandelingen van de patiënten voort te zetten totdat werd voldaan aan de criteria voor onderbreking of beëindiging, zoals hieronder voor elke studie wordt gespecificeerd.
MDV3100-13 (EMBARK)-studie (patiënten met niet-gemetastaseerd HSPC met een hoog risico BCR)
In de EMBARK-studie werden 1.068 patiënten met nmHSPC met een hoog risico BCR geïncludeerd; zij werden 1:1:1 gerandomiseerd naar het ontvangen van een behandeling met orale enzalutamide in een dosis van 160 mg eenmaal daags plus ADT (N = 355), orale enzalutamide in een dosis van 160 mg eenmaal daags als open-label monotherapie (N = 355) of orale placebo eenmaal daags plus ADT (N = 358) (ADT gedefinieerd als leuproreline). Alle patiënten hadden eerder curatieve therapie ondergaan in de vorm van een radicale prostatectomie of radiotherapie (inclusief brachytherapie) of beide, met genezing tot doel. Patiënten moesten bevestiging via geblindeerde, onafhankelijke, centrale beoordeling (BICR) van niet-gemetastaseerde ziekte hebben, en een hoog risico biochemisch recidief (gedefinieerd als een PSA-verdubbelingstijd van ≤ 9 maanden). Daarnaast moesten patiënten een PSA-waarde ≥ 1 ng/ml hebben indien ze eerder een radicale prostatectomie (met of zonder radiotherapie) hadden ondergaan als primaire behandeling voor prostaatkanker, of een PSA-waarde van ten minste 2 ng/ml boven het nadir indien ze eerder alleen radiotherapie hadden ondergaan. Patiënten die eerder een prostatectomie hadden ondergaan en geschikte kandidaten waren voor salvage-radiotherapie zoals vastgesteld door de onderzoeker, werden uitgesloten van de studie.
De patiënten werden gestratificeerd op basis van PSA bij screening (≤ 10 ng/ml versus > 10 ng/ml), PSA-verdubbelingstijd (≤ 3 maanden versus > 3 maanden tot ≤ 9 maanden) en eerdere hormonale therapie (eerdere hormonale therapie versus geen eerdere hormonale therapie). Bij patiënten die in week 36 een niet-detecteerbare PSA-waarde (< 0,2 ng/ml) hadden, werd de behandeling in week 37 onderbroken en dan opnieuw opgestart wanneer de PSA-waarde steeg naar ≥ 2,0 ng/ml voor patiënten met een eerdere prostatectomie of naar ≥ 5,0 ng/ml voor patiënten zonder eerdere prostatectomie. Bij patiënten die in week 36 een detecteerbare PSA-waarde (≥ 0,2 ng/ml) hadden, werd de behandeling zonder onderbreking voortgezet totdat werd voldaan aan de criteria voor definitieve staking. De behandeling werd definitief gestaakt wanneer het optreden van radiologische progressie was bevestigd door centrale beoordeling na de aanvankelijke lokale vaststelling.
De demografische en baselinekarakteristieken waren evenwichtig verdeeld over de drie behandelgroepen. De algehele mediane leeftijd bij randomisatie was 69 jaar (bereik: 49,0 – 93,0). De meeste patiënten in de totale populatie waren blank (83,2%), 7,3% was Aziatisch en 4,4% was zwart. De mediane PSA-verdubbelingstijd bedroeg 4,9 maanden. Vierenzeventig procent van de patiënten had eerder een curatieve behandeling in de vorm van een radicale prostatectomie ondergaan, 75% van de patiënten had eerder radiotherapie (inclusief brachytherapie) ondergaan, en 49% van de patiënten had eerder beide therapieën ondergaan. Tweeëndertig procent van de patiënten had een Gleason-score ≥ 8. De Eastern Cooperative Oncology Group performance status (ECOG PS)-score was 0 voor 92% van de patiënten en 1 voor 8% van de patiënten bij aanvang van de studie.
De metastasevrije overleving (MFS) bij patiënten die waren gerandomiseerd naar het ontvangen van enzalutamide plus ADT, vergeleken met patiënten die waren gerandomiseerd naar het ontvangen van placebo plus ADT, vormde het primaire eindpunt. Metastasevrije overleving werd gedefinieerd als de tijd vanaf randomisatie tot radiologische progressie of, indien eerder optredend, overlijden tijdens de studie.
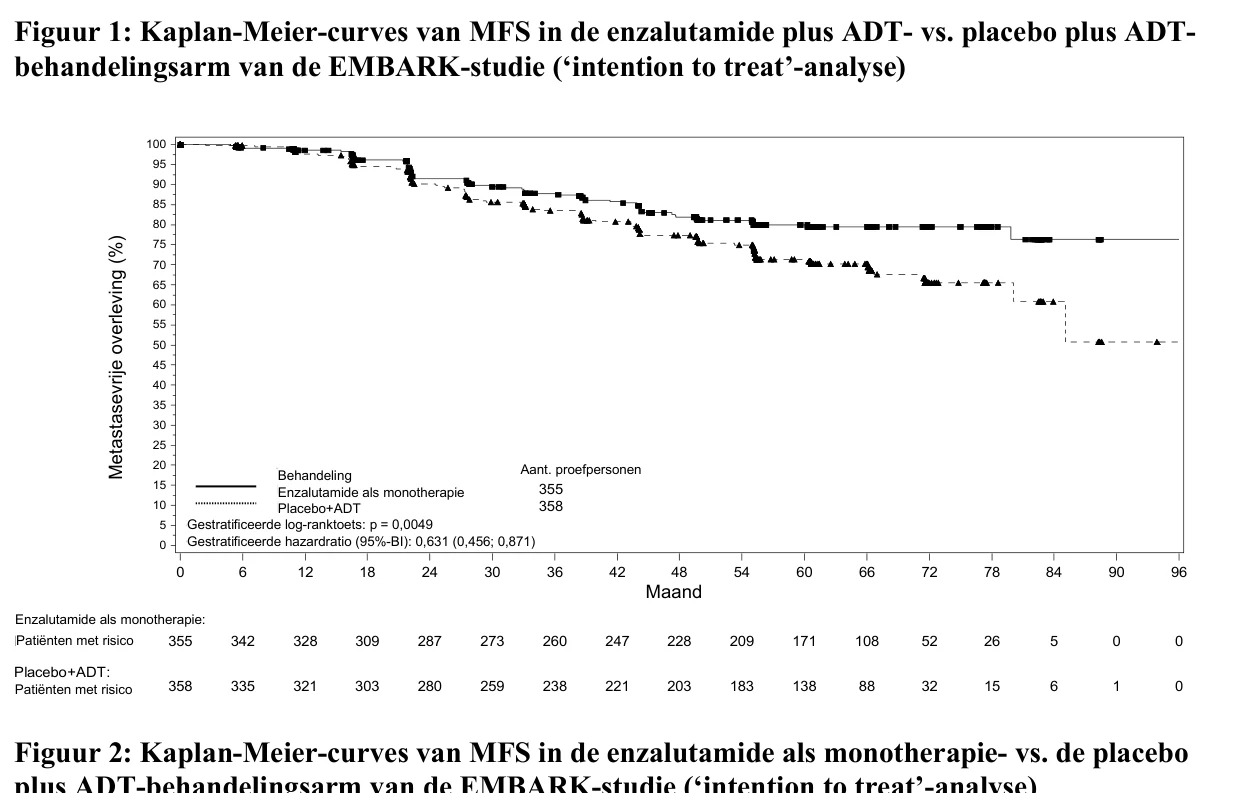
De op multipliciteit geteste secundaire eindpunten die werden beoordeeld, waren de tijd tot PSA-progressie, de tijd tot eerste gebruik van antineoplastische middelen, en algehele overleving. Een ander op multipliciteit getest secundair eindpunt was MFS bij patiënten die waren gerandomiseerd naar het ontvangen van enzalutamide als monotherapie, vergeleken met patiënten die waren gerandomiseerd naar het ontvangen van placebo plus ADT.
Enzalutamide plus ADT en als monotherapie toonde een statistisch significante verbetering van de MFS in vergelijking met placebo plus ADT. De belangrijkste werkzaamheidsresultaten worden weergegeven in tabel 2.
Tabel 2: Overzicht van werkzaamheidresultaten bij patiënten behandeld met enzalutamide plus ADT, placebo plus ADT of enzalutamide als monotherapie, in de EMBARK-studie (‘intention to treat’-analyse)
| Enzalutamide plus ADT (N = 355) | Placebo plus ADT (N = 358) | Enzalutamide als monotherapie (N = 355) | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Metastasevrije overleving1 | ||||||||||||
| Aantal voorvallen (%)2 | 45 (12,7) | 92 (25,7) | 63 (17,7) | |||||||||
| Mediaan, maanden (95%-BI)3 | NB (NB, NB) | NB (85,1; NB) | NB (NB, NB) | |||||||||
| Hazardratio ten opzichte van placebo plus ADT (95%-BI)4 | 0,42 (0,30; 0,61) | -- | 0,63 (0,46; 0,87) | |||||||||
| P-waarde voor vergelijking met placebo plus ADT5 | p < 0,0001 | -- | p = 0,0049 | |||||||||
| Enzalutamide plus ADT (N = 355) | Placebo plus ADT (N = 358) | Enzalutamide als monotherapie (N = 355) | ||||||||||
| Tijd tot PSA-progressie6 | ||||||||||||
| Aantal voorvallen (%)2 | 8 (2,3) | 93 (26,0) | 37 (10,4) | |||||||||
| Mediaan, maanden (95%-BI)3 | NB (NB, NB) | NB (NB, NB) | NB (NB, NB) | |||||||||
| Hazardratio ten opzichte van placebo plus ADT (95%-BI)4 | 0,07 (0,03; 0,14) | -- | 0,33 (0,23; 0,49) | |||||||||
| P-waarde voor vergelijking met placebo plus ADT5 | p < 0,0001 | -- | p < 0,0001 | |||||||||
| Tijd tot start van nieuwe antineoplastische therapie | ||||||||||||
| Aantal voorvallen (%)7 | 58 (16,3) | 140 (39,1) | 84 (23,7) | |||||||||
| Mediaan, maanden (95%-BI)3 | NB (NB, NB) | 76,2 (71,3; NB) | NB (NB, NB) | |||||||||
| Hazardratio ten opzichte van placebo plus ADT (95%-BI)4 | 0,36 (0,26; 0,49) | -- | 0,54 (0,41; 0,71) | |||||||||
| P-waarde voor vergelijking met placebo plus ADT5 | p < 0,0001 | -- | p < 0,0001 | |||||||||
NB = Niet bereikt.
- 1. Mediane follow-up-tijd van 61 maanden.
- 2. Op basis van het eerste bijdragende voorval (radiologische progressie of overlijden).
- 3. Op basis van Kaplan-Meier-schattingen.
- 4. Hazardratio is gebaseerd op een regressiemodel van Cox gestratificeerd op basis van PSA bij screening, PSA-verdubbelingstijd en eerdere hormonale therapie.
- 5. Tweezijdige P-waarde is gebaseerd op een gestratificeerde log-ranktoets op basis van PSA bij screening, PSA-verdubbelingstijd en eerdere hormonale therapie.
- 6. Gebaseerd op de PSA-progressie volgens de criteria van de Prostate Cancer Clinical Trials Working Group 2.
- 7. Gebaseerd op het eerste gebruik na baseline van antineoplastische therapie voor prostaatkanker.
Bij de eindanalyse (mediane follow-up van 94,0 maanden) vertoonde enzalutamide plus ADT een statistisch significante verbetering in de algehele overleving in vergelijking met placebo plus ADT [HR = 0,60, (95%-BI: 0,44; 0,80), p = 0,0006]. De mediane algehele overleving werd niet bereikt in de enzalutamide plus ADT-groep en bedroeg 117,5 maanden (95%-BI: 109,8, NR) in de placebo plus ADT-groep (figuur 3). Er werd geen statistisch significant verschil waargenomen bij enzalutamide als monotherapie in vergelijking met placebo plus ADT (HR = 0,83; 95%-BI: 0,63-1,10) (figuur 4).
Figuur 1: Kaplan-Meier-curves van MFS in de enzalutamide plus ADT- vs. placebo plus ADT-behandelingsarm van de EMBARK-studie (‘intention to treat’-analyse)
Figuur 2: Kaplan-Meier-curves van MFS in de enzalutamide als monotherapie- vs. de placebo plus ADT-behandelingsarm van de EMBARK-studie (‘intention to treat’-analyse)
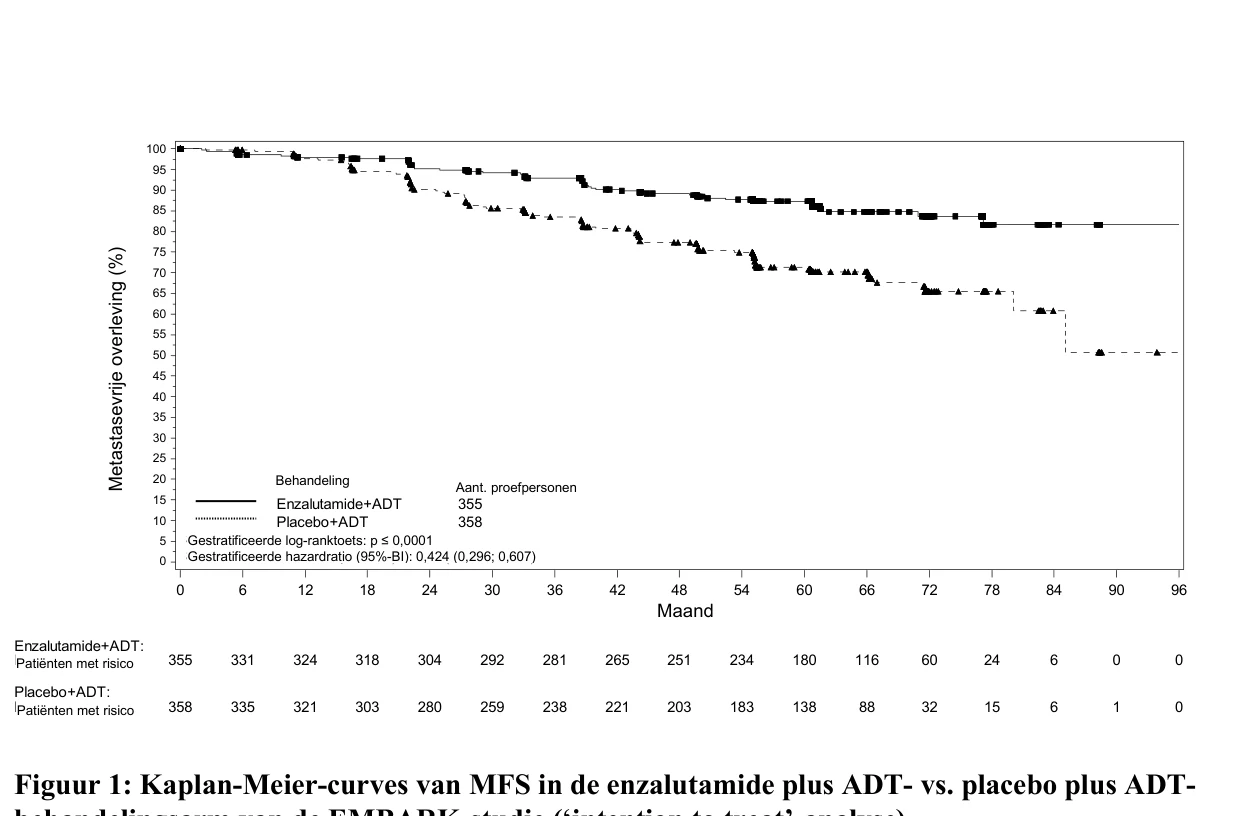
Gestratificeerde log-ranktoets: p ≤ 0,0001
Gestratificeerde log-ranktoets: p = 0,0049
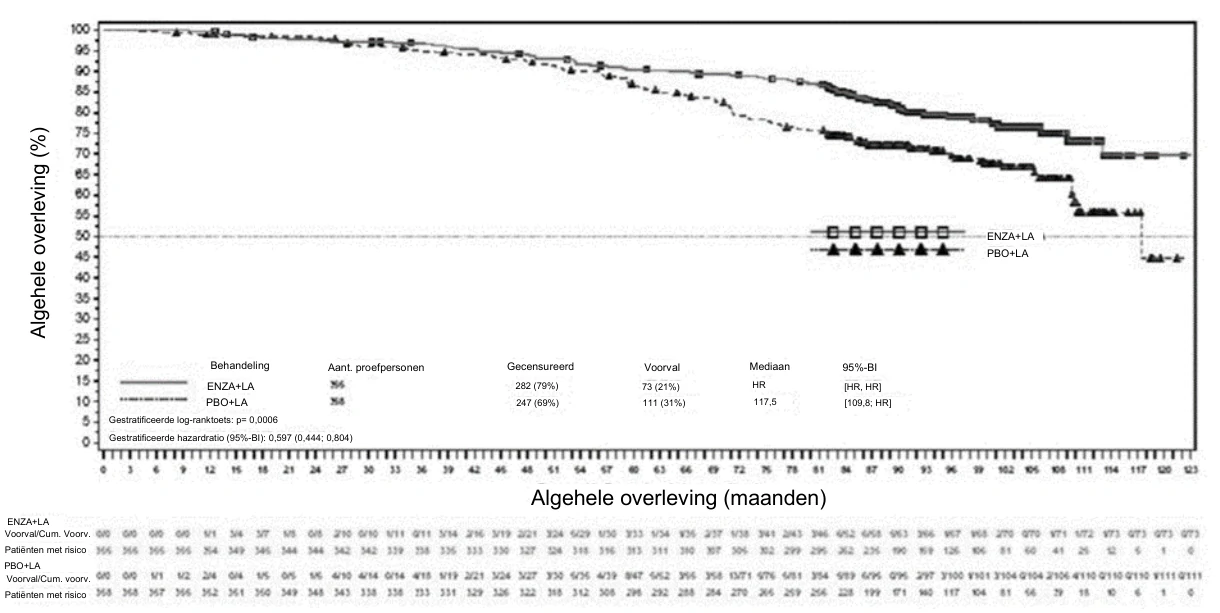
Figuur 3: Kaplan-Meier-curves van algehele overleving in de enzalutamide plus ADT- vs. de placebo plus ADT-behandelingsarm van de EMBARK-studie (‘intention to treat’-analyse)
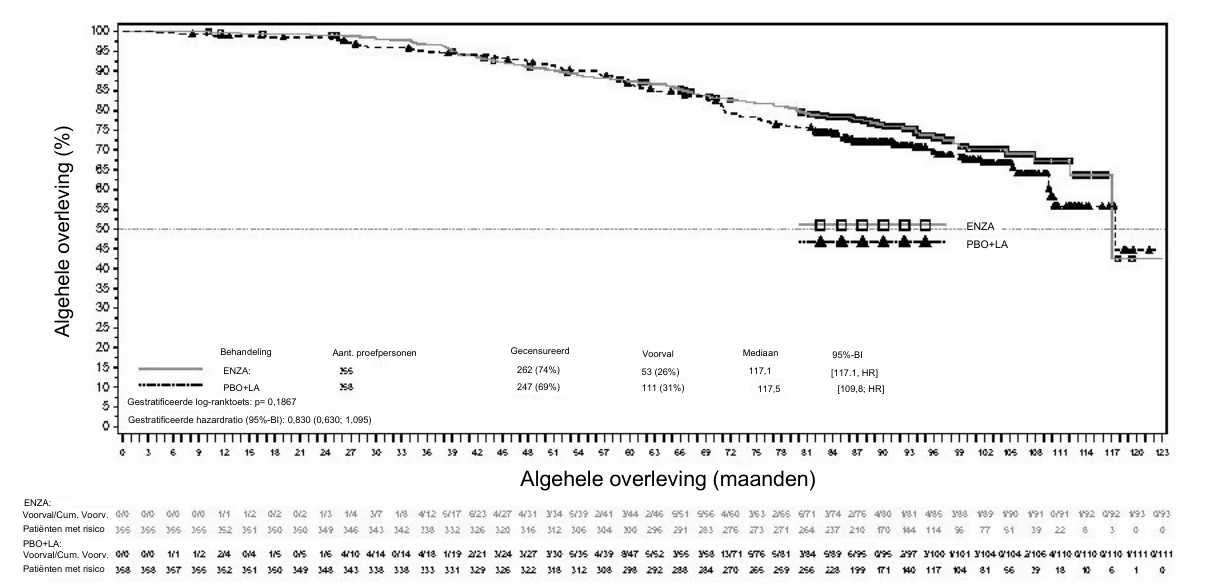
Figuur 4: Kaplan-Meier-curves van algehele overleving in de enzalutamide als monotherapie- vs. de placebo plus ADT-behandelingsarm van de EMBARK-studie (‘intention to treat’-analyse)
Na de toediening van ADT in vorm van enzalutamide plus ADT of placebo plus ADT daalde het testosteronniveau snel tot het castratieniveau en bleef het laag tot de onderbreking van de behandeling na 37 weken. Na de onderbreking steeg het testosteronniveau geleidelijk tot bijna de uitgangswaarde. Nadat opnieuw werd gestart met de behandeling, daalde het weer tot het castratieniveau. In de arm met enzalutamide als monotherapie steeg het testosteronniveau nadat werd gestart met de behandeling, en keerde het weer terug richting de uitgangswaarde na onderbreking van de behandeling. Nadat opnieuw werd gestart met de behandeling met enzalutamide, steeg het weer.
9785-CL-0335 (ARCHES-)studie (patiënten met gemetastaseerd HSPC)
De ARCHES-studie includeerde 1.150 patiënten met mHSPC die in een verhouding van 1:1 werden gerandomiseerd naar een behandeling met enzalutamide plus ADT of placebo plus ADT (ADT is gedefinieerd als LHRH-analoog of bilaterale orchidectomie). Patiënten kregen eenmaal daags 160 mg enzalutamide (N = 574) of placebo (N = 576).
Patiënten met gemetastaseerde prostaatkanker, geïdentificeerd door middel van een positieve botscan (voor botaandoening) of metastasen op een CT- of MRI-scan (voor weke delen) kwamen in aanmerking. Patiënten bij wie de ziekte zich niet verder had verspreid dan naar regionale bekkenlymfeklieren, kwamen niet in aanmerking. De patiënten mochten maximaal 6 cycli docetaxel krijgen, waarbij de laatste toediening van de behandeling binnen 2 maanden na dag 1 moest plaatsvinden en er geen bewijs mocht zijn van ziekteprogressie tijdens of na afloop van de behandeling met docetaxel. Uitgesloten werden patiënten die bekend waren met of bij wie een vermoeden bestond van hersenmetastasen of actieve leptomeningeale ziekte, of die een voorgeschiedenis van insulten hadden of bij wie sprake was van een factor die mogelijk bijdroeg aan bevattelijkheid voor insulten.
De demografische en baselinekarakteristieken waren evenwichtig verdeeld over de twee behandelgroepen. De mediane leeftijd bij randomisatie was in beide behandelgroepen 70 jaar. De meeste patiënten in de totale populatie waren blank (80,5%); 13,5% was Aziatisch en 1,4% was zwart. De score voor de Eastern Cooperative Oncology Group prestatiestatus (ECOG-PS) was 0 voor 78% van de patiënten en 1 voor 22% van de patiënten bij aanvang van het onderzoek. De patiënten werden gestratificeerd naar laag- versus hoog-volume-ziekte en voorafgaande docetaxeltherapie voor prostaatkanker. 37% van de patiënten had een laag-volume-ziekte en 63% van de patiënten had een hoog-volume-ziekte. 82% van de patiënten had geen eerdere behandeling met docetaxel ondergaan, 2% had 1-5 cycli ondergaan en 16% had 6 eerdere cycli ondergaan. Gelijktijdige behandeling met docetaxel was niet toegestaan.
Radiologisch progressievrije overleving (rPFS), gebaseerd op onafhankelijke, centrale beoordeling, was het primaire eindpunt, gedefinieerd als de tijd vanaf randomisatie tot het eerste objectieve bewijs van radiologische progressie, of overlijden (ongeacht de oorzaak vanaf het tijdstip van randomisatie tot 24 weken na stopzetting van de behandeling met het onderzoeksgeneesmiddel); welk voorval dan ook als eerste optrad.
Enzalutamide vertoonde een statistisch significante daling van 61% in het risico op een rPFS-event vergeleken met placebo (HR = 0,39 [95%-BI: 0,30; 0,50], p < 0,0001). Er werden consistente rPFS-resultaten waargenomen bij patiënten met een hoog- of laag-volume-ziekte en bij patiënten die wel en niet eerder met docetaxel behandeld waren. De mediane tijd tot een rPFS-event werd niet bereikt in de enzalutamide-arm en was 19,0 maanden (95%-BI: 16,6; 22,2) in de placebo-arm.
Tabel 3: Overzicht van werkzaamheidresultaten bij patiënten behandeld met enzalutamide of placebo in de ARCHES-studie (‘intention to treat’-analyse)
| Enzalutamide plus ADT (N = 574) | Placebo plus ADT (N = 576) | |||||||
|---|---|---|---|---|---|---|---|---|
| Radiologisch progressievrije overleving | ||||||||
| Aantal voorvallen (%) | 91 (15,9) | 201 (34,9) | ||||||
| Mediaan, maanden (95%-BI)1 | NB | 19,0 (16,6; 22,2) | ||||||
| Hazardratio (95%-BI)2 | 0,39 (0,30; 0,50) | |||||||
| P-waarde2 | p < 0,0001 | |||||||
NB = niet bereikt.
- 1. Berekend met de Brookmeyer-Crowley-methode.
- 2. Gestratificeerd op basis van het volume van de ziekte (laag vs. hoog) en eerder gebruik van docetaxel (ja of nee).
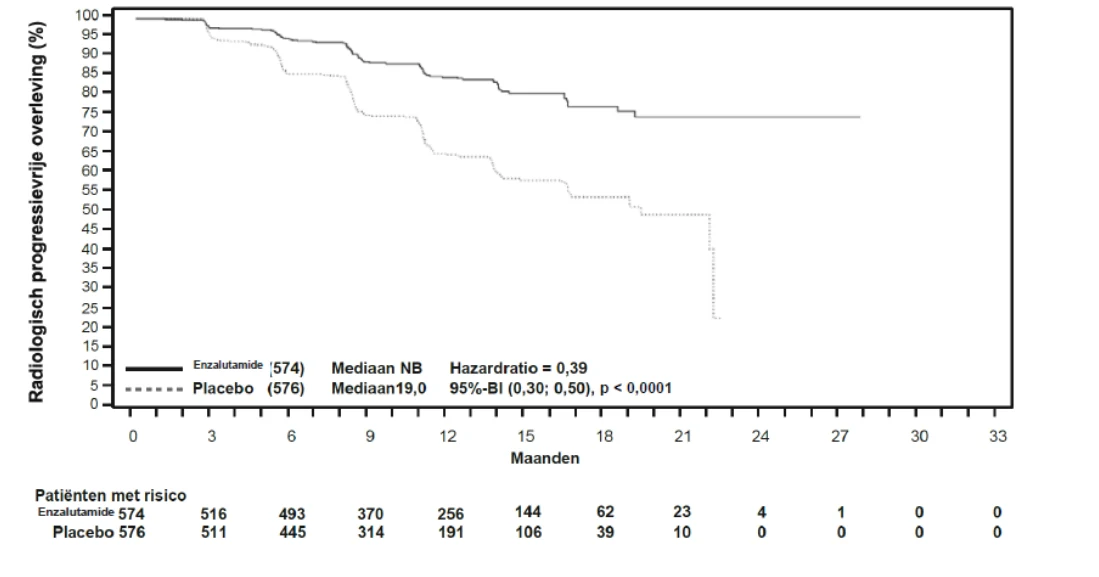
Figuur 5: Kaplan-Meijer-curve van rPFS in de ARCHES-studie (‘intention to treat’-analyse)
Tot de belangrijkste secundaire eindpunten van de studie behoorden: tijd tot PSA-progressie, tijd tot start van nieuwe antineoplastische therapie, niet-detecteerbaar niveau PSA (daling tot < 0,2 µg/l) en objectief responspercentage (RECIST 1.1 op basis van onafhankelijke beoordeling). Statistisch significante verbeteringen bij patiënten behandeld met enzalutamide in vergelijking met placebo werden aangetoond voor al deze secundaire eindpunten.
Een ander belangrijk secundair werkzaamheidseindpunt dat in de studie is beoordeeld was de algehele overleving. Bij de vooraf gespecificeerde eindanalyse voor algehele overleving, uitgevoerd wanneer er 356 sterfgevallen werden waargenomen, werd een statistisch significante daling van 34% van het risico op overlijden aangetoond bij patiënten die via randomisatie enzalutamide toegewezen hadden gekregen, vergeleken met de groep die via randomisatie placebo toegewezen had gekregen (HR = 0,66, [95%-BI: 0,53; 0,81], p < 0,0001). De mediane tijd voor algehele overleving werd in geen van beide behandelgroepen bereikt. De geschatte mediane follow-up-tijd voor alle patiënten was 44,6 maanden (zie Figuur 6).
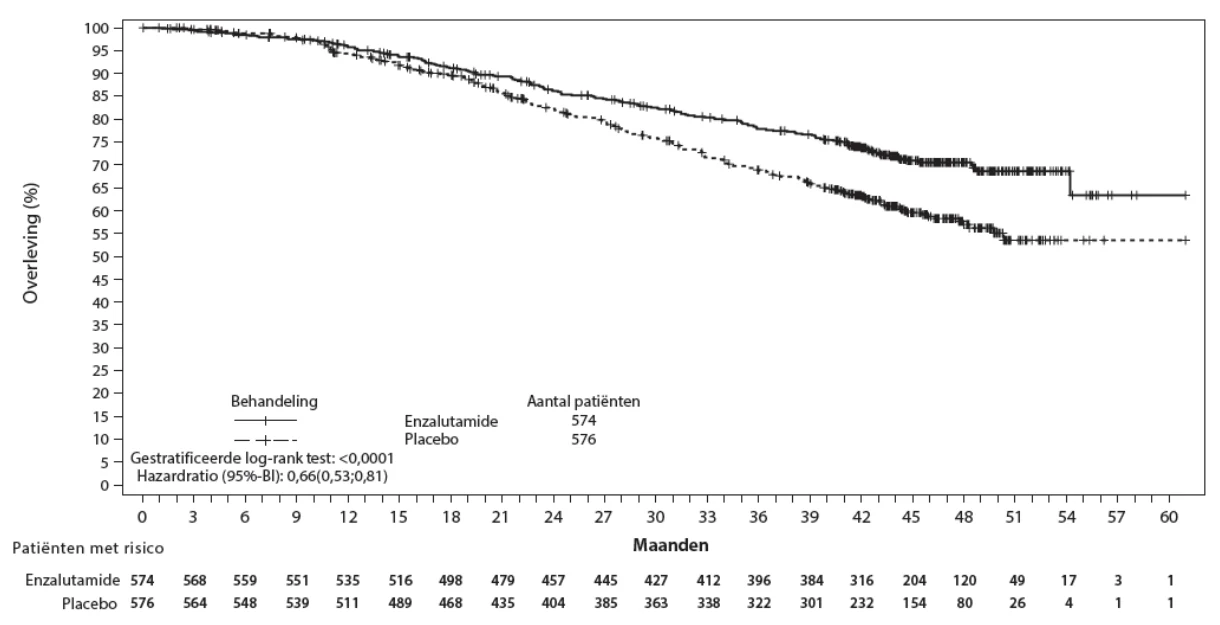
Figuur 6: Kaplan-Meier-curves van de algehele overleving in de ARCHES-studie (‘intention to treat’-analyse)
MDV3100-14 (PROSPER-)studie (patiënten met niet-gemetastaseerd CRPC)
De PROSPER-studie includeerde 1.401 patiënten met asymptomatisch, niet-gemetastaseerd hoogrisico-CRPC, die verder gingen met androgeendeprivatietherapie (ADT; gedefinieerd als LHRH-analoog of eerdere bilaterale orchidectomie). De patiënten moesten een PSA-verdubbelingstijd van ≤ 10 maanden en PSA ≥ 2 ng/ml hebben, plus bevestiging via geblindeerde, onafhankelijke, centrale beoordeling (BICR) van niet-gemetastaseerde ziekte.
Patiënten met licht tot matig hartfalen (NYHA klasse I of II) in de voorgeschiedenis, en patiënten die geneesmiddelen gebruikten die de insultdrempel verlagen, waren toegelaten. Patiënten met in de voorgeschiedenis insulten, een aandoening die ze vatbaarder voor insulten zou kunnen maken, of bepaalde eerdere behandelingen voor prostaatkanker (zoals chemotherapie, ketoconazol, abirateronacetaat, aminoglutethimide en/of enzalutamide) waren uitgesloten.
De patiënten werden gerandomiseerd in een verhouding van 2:1 voor ofwel enzalutamide in een dosis van 160 mg eenmaal daags (N = 933) ofwel placebo (N = 468). De patiënten werden gestratificeerd op basis van de PSA-verdubbelingstijd (< 6 maanden of ≥ 6 maanden) en het gebruik van botgerichte middelen (ja of nee).
De demografische en baselinekarakteristieken waren evenwichtig verdeeld over de twee behandelingsarmen. De mediane leeftijd bij randomisatie was 74 jaar in de enzalutamide-arm en 73 jaar in de placebo-arm. De meeste patiënten (ongeveer 71%) in het onderzoek waren blank; 16% was Aziatisch en 2% was zwart. Eenentachtig procent (81%) van de patiënten had een ‘ECOG performance status score’ van 0 en 19% van de patiënten had een ‘ECOG performance status’ van 1.
Metastasevrije overleving (MFS) was het primaire eindpunt, gedefinieerd als de tijd vanaf randomisatie tot radiologische progressie, of overlijden binnen 112 dagen na stopzetting van de behandeling zonder bewijs van radiologische progressie; welk voorval dan ook als eerste optrad. De belangrijkste secundaire eindpunten die in de studie werden beoordeeld, waren: tijd tot PSA-progressie, tijd tot eerste gebruik van nieuwe antineoplastische therapie (TTA) en algehele overleving (OS). Bijkomende secundaire eindpunten waren: tijd tot eerste gebruik van cytotoxische chemotherapie en chemotherapievrije overleving. Zie resultaten hieronder (tabel 4).
Enzalutamide vertoonde een statistisch significante daling van 71% in het relatieve risico van radiologische progressie of overlijden vergeleken met placebo (HR = 0,29 [95%-BI: 0,24; 0,35], p < 0,0001). Mediane MFS was 36,6 maanden (95%-BI: 33,1; NB) in de enzalutamide-arm versus 14,7 maanden (95%-BI: 14,2; 15,0) in de placebo-arm. Er werden ook consistente MFS-resultaten waargenomen bij alle vooraf gespecificeerde subgroepen van patiënten waaronder PSADT (< 6 maanden of ≥ 6 maanden), demografische regio (Noord-Amerika, Europa, rest van de wereld), leeftijd (< 75 of ≥ 75), gebruik van eerdere botgerichte middelen (ja of nee) (zie Figuur 7).
Tabel 4: Overzicht van de werkzaamheidresultaten in de PROSPER-studie (‘intention to treat’-analyse)
| Enzalutamide N = 933 | Placebo N = 468 | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Primair eindpunt | |||||||||||
| Metastasevrije overleving | |||||||||||
| Aantal voorvallen (%) | 219 (23,5) | 228 (48,7) | |||||||||
| Mediaan, maanden (95%-BI)1 | 36,6 (33,1; NB) | 14,7 (14,2; 15,0) | |||||||||
| Hazardratio (95%-BI)2 | 0,29 (0,24; 0,35) | ||||||||||
| P-waarde3 | p < 0,0001 | ||||||||||
| Belangrijkste secundaire werkzaamheidseindpunten | |||||||||||
| Algehele overleving4 | |||||||||||
| Aantal voorvallen (%) | 288 (30,9) | 178 (38,0) | |||||||||
| Mediaan, maanden (95%-BI)1 | 67,0 (64,0; NB) | 56,3 (54,4; 63,0) | |||||||||
| Hazardratio (95%-BI)2 | 0,734 (0,608; 0,885) | ||||||||||
| P-waarde3 | p = 0,0011 | ||||||||||
| Tijd tot PSA-progressie | |||||||||||
| Aantal voorvallen (%) | 208 (22,3) | 324 (69,2) | |||||||||
| Mediaan, maanden (95%-BI)1 | 37,2 (33,1; NB) | 3,9 (3,8; 4,0) | |||||||||
| Hazardratio (95%-BI)2 | 0,07 (0,05; 0,08) | ||||||||||
| P-waarde3 | p < 0,0001 | ||||||||||
| Tijd tot eerste gebruik van nieuwe antineoplastische therapie | |||||||||||
| Aantal voorvallen (%) | 142 (15,2) | 226 (48,3) | |||||||||
| Mediaan, maanden (95%-BI)1 | 39,6 (37,7; NB) | 17,7 (16,2; 19,7) | |||||||||
| Hazardratio (95%-BI)2 | 0,21 (0,17; 0,26) | ||||||||||
| P-waarde3 | p < 0,0001 | ||||||||||
NB = Niet bereikt.
- 1. Op basis van Kaplan-Meier-schattingen.
- 2. HR is gebaseerd op het regressiemodel van Cox (met behandeling als de enige covariabele), gestratificeerd op basis van PSA-verdubbelingstijd en eerder of gelijktijdig gebruik van een botgericht middel. De HR verhoudt zich tot placebo met < 1 ten gunste van enzalutamide.
- 3. P-waarde is gebaseerd op een gestratificeerde log-rank test op basis van PSA-verdubbelingstijd (< 6 maanden, ≥ 6 maanden) en eerder of gelijktijdig gebruik van een botgericht middel (ja, nee).
- 4. Op basis van een vooraf gespecificeerde interimanalyse met de cut-offdatum voor gegevens van 15 okt 2019.
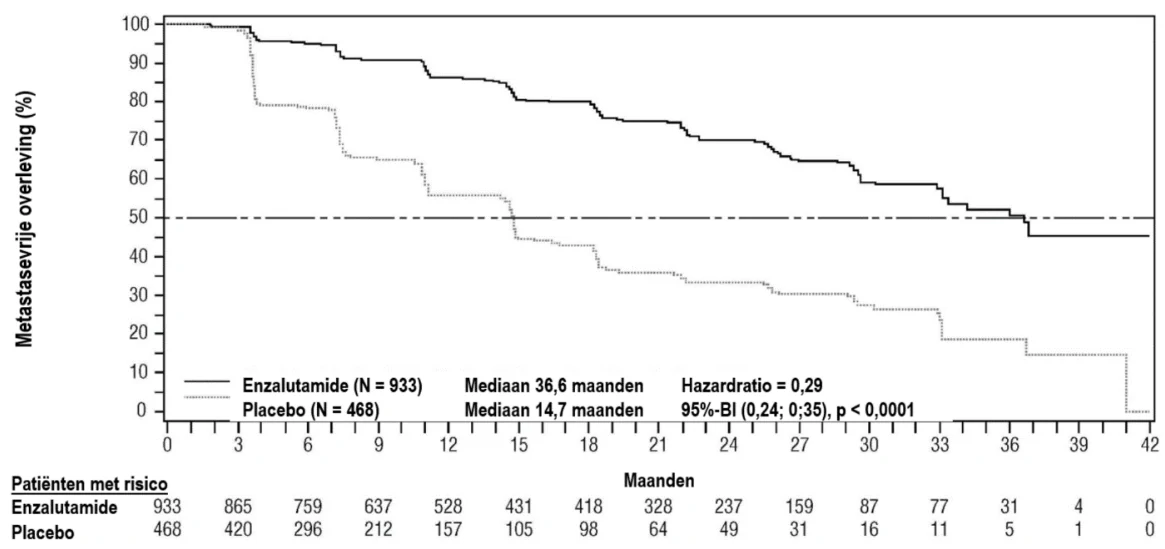
Figuur 7: Kaplan-Meier-curves van metastasevrije overleving in de PROSPER-studie (‘intention to treat’-analyse)
Bij de finale analyse voor algehele overleving, uitgevoerd wanneer er 466 sterfgevallen waren waargenomen, werd een statistisch significante verbetering in algehele overleving aangetoond bij patiënten die via randomisatie enzalutamide toegewezen hadden gekregen, ten opzichte van patiënten die via randomisatie placebo toegewezen hadden gekregen, met een 26,6% vermindering van het risico op overlijden (hazardratio [HR] = 0,734 [95%-BI: 0,608; 0,885], p = 0,0011) (zie Figuur 8). De mediane follow-uptijd was respectievelijk 48,6 en 47,2 maanden in de enzalutamide- en placebogroep. Drieëndertig procent van de met enzalutamide behandelde patiënten en 65% van de met placebo behandelde patiënten kreeg ten minste één antineoplastische vervolgbehandeling die de algehele overleving kan verlengen.
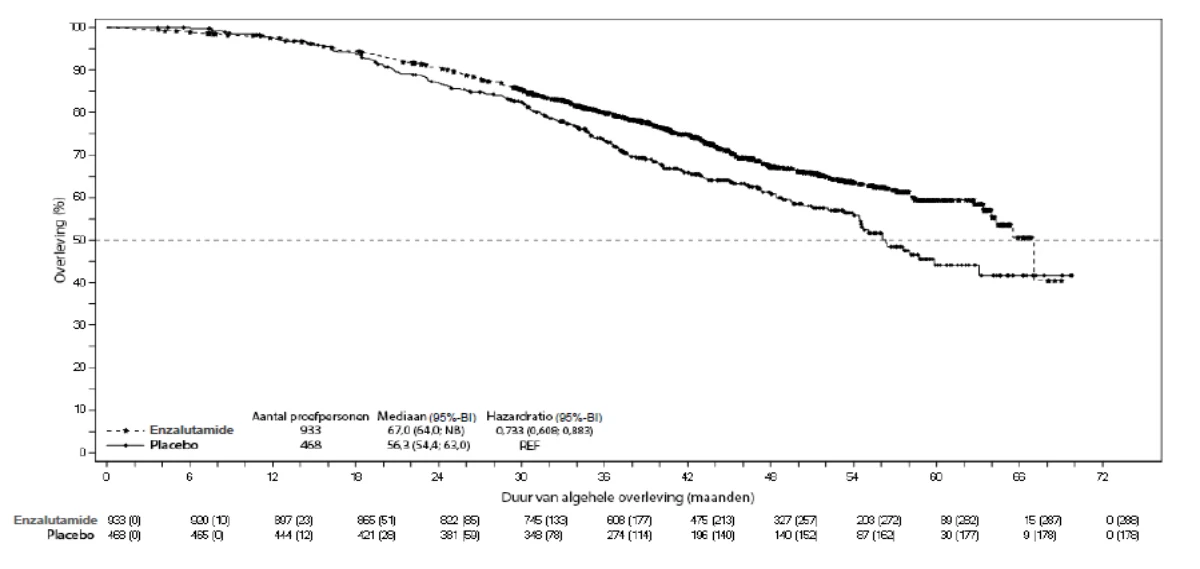
Figuur 8: Kaplan-Meier-curves van algehele overleving in de PROSPER-studie (‘intention to treat’-analyse)
Enzalutamide liet een statistisch significante daling zien van 93% in het relatieve risico op PSA-progressie vergeleken met placebo (HR = 0,07 [95%-BI: 0,05; 0,08], p < 0,0001). Mediane tijd tot PSA-progressie was 37,2 maanden (95%-BI: 33,1; NB) in de enzalutamide-arm versus 3,9 maanden (95%-BI: 3,8; 4,0) in de placebo-arm.
Enzalutamide liet een statistisch significante verlenging zien van de tijd tot eerste gebruik van nieuwe antineoplastische therapie vergeleken met placebo (HR = 0,21 [95%-BI: 0,17; 0,26], p < 0,0001). Mediane tijd tot eerste gebruik van nieuwe antineoplastische therapie was 39,6 maanden (95%-BI: 37,7; NB) in de enzalutamide-arm versus 17,7 maanden (95%-BI: 16,2; 19,7) in de placebo-arm (zie Figuur 9).
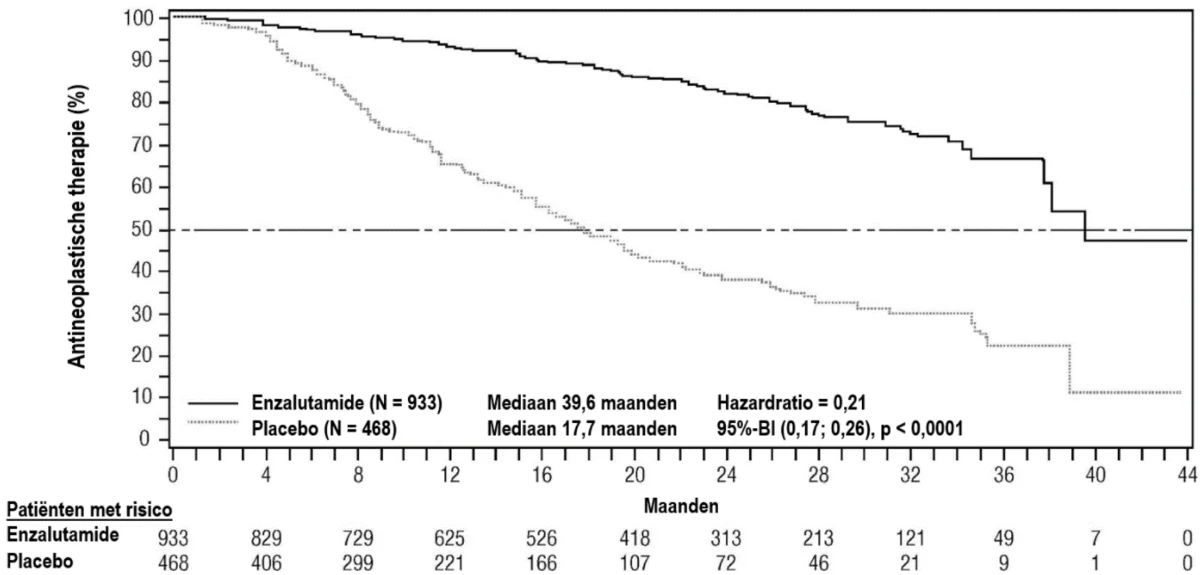
Figuur 9: Kaplan-Meier-curves van tijd tot eerste gebruik van nieuwe antineoplastische therapie in de PROSPER-studie (‘intention to treat’-analyse)
MDV3100-09 (STRIVE-)studie (chemotherapienaïeve patiënten met niet-gemetastaseerd/gemetastaseerd CRPC)
De STRIVE-studie includeerde 396 patiënten met niet-gemetastaseerd of gemetastaseerd CRPC die serologische of radiologische ziekteprogressie hadden ondanks primaire androgeendeprivatietherapie, die werden gerandomiseerd voor ofwel enzalutamide in een dosis van 160 mg eenmaal daags (N = 198) ofwel bicalutamide in een dosis van 50 mg eenmaal daags (N = 198). Progressievrije overleving (PFS) was het primaire eindpunt gedefinieerd als de tijd vanaf randomisatie tot het eerste objectieve bewijs van radiologische progressie, PSA-progressie of overlijden tijdens de studie. Mediane PFS was 19,4 maanden (95%-BI: 16,5; niet bereikt) in de enzalutamidegroep versus 5,7 maanden (95%-BI: 5,6; 8,1) in de bicalutamidegroep (HR = 0,24 [95%-BI: 0,18; 0,32], p < 0,0001). Er werd een consistent voordeel voor enzalutamide ten opzichte van bicalutamide betreffende PFS waargenomen bij alle vooraf gespecificeerde subgroepen van patiënten. In de niet-gemetastaseerde subgroep (N = 139) hadden in totaal 19 van de 70 (27,1%) patiënten die werden behandeld met enzalutamide en 49 van de 69 (71,0%) patiënten die werden behandeld met bicalutamide een PFS-event (in totaal 68 events). De hazardratio was 0,24 (95%-BI: 0,14; 0,42) en de mediane tijd tot een PFS-event werd niet bereikt in de enzalutamidegroep versus 8,6 maanden in de bicalutamidegroep (zie Figuur 10).
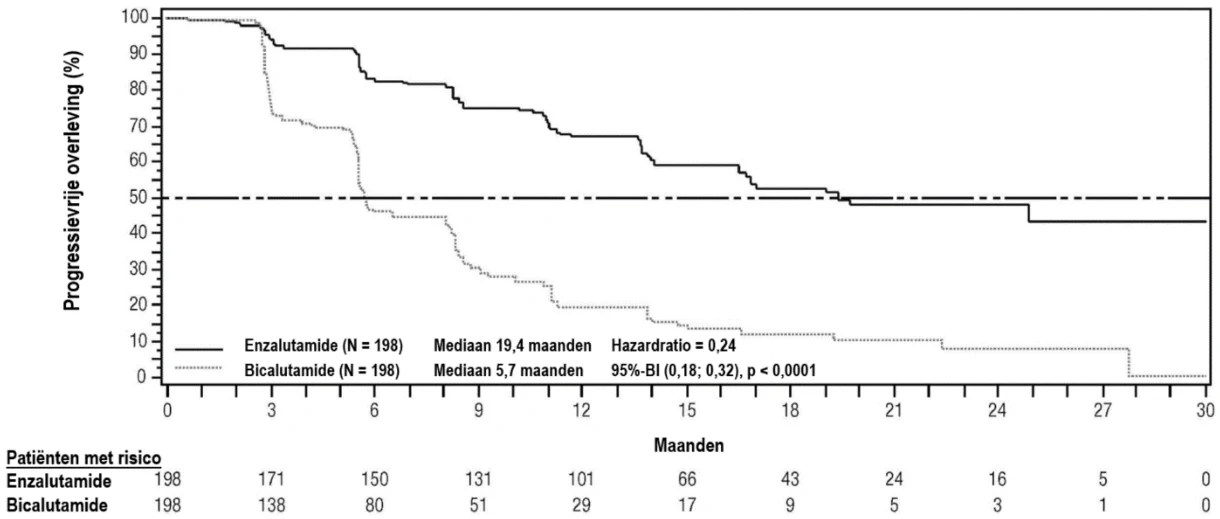
Figuur 10: Kaplan-Meier-curves van progressievrije overleving in de STRIVE-studie (‘intention to treat’-analyse)
9785-CL-0222 (TERRAIN-)studie (chemotherapienaïeve patiënten met gemetastaseerd CRPC)
De TERRAIN-studie includeerde 375 chemo- en antiandrogeentherapienaïeve patiënten met gemetastaseerd CRPC die werden gerandomiseerd voor ofwel enzalutamide in een dosis van 160 mg eenmaal daags (N = 184) ofwel bicalutamide in een dosis van 50 mg eenmaal daags (N = 191). Mediane PFS was 15,7 maanden voor patiënten op enzalutamide versus 5,8 maanden voor patiënten op bicalutamide (HR = 0,44 [95%-BI: 0,34; 0,57], p < 0,0001). Progressievrije overleving werd gedefinieerd als objectief bewijs van radiologische progressie van de ziekte door onafhankelijke centrale beoordeling, skeletgerelateerde events, start van nieuwe antineoplastische therapie of overlijden door welke oorzaak dan ook; welk voorval dan ook als eerste optrad. Er werd consistent PFS-voordeel waargenomen bij alle vooraf gespecificeerde subgroepen van patiënten.
MDV3100-03 (PREVAIL-)studie (chemotherapienaïeve patiënten met gemetastaseerd CRPC)
In totaal werden 1.717 asymptomatische of licht symptomatische chemotherapienaïeve patiënten in een verhouding van 1:1 gerandomiseerd naar ofwel oraal enzalutamide in een dosis van 160 mg eenmaal daags (N = 872) ofwel oraal placebo eenmaal daags (N = 845). Patiënten met viscerale ziekte, patiënten met een voorgeschiedenis van licht tot matig hartfalen (NYHA klasse I of II) en patiënten die geneesmiddelen gebruikten, die zijn geassocieerd met verlaging van de insultdrempel, werden toegestaan. Patiënten met een voorgeschiedenis van insulten of een aandoening die zou kunnen predisponeren voor een insult en patiënten met matig ernstige of ernstige pijn van prostaatkanker werden uitgesloten. De studiebehandeling duurde voort tot ziekteprogressie (bevestigde radiologische progressie, een skeletgerelateerd event of klinische progressie) en de start van ofwel een cytotoxische chemotherapie, een onderzoeksmiddel, of tot onacceptabele toxiciteit.
De demografische patiëntgegevens en de ziektekarakteristieken op baseline waren gelijk verdeeld over de behandelingsarmen. De mediane leeftijd was 71 jaar (bereik 42-93) en de etnische verdeling was 77% blank, 10% Aziatisch, 2% zwart en 11% andere of onbekende rassen. Achtenzestig procent (68%) van de patiënten had een ‘ECOG performance status score’ van 0 en 32% van de patiënten had een ‘ECOG performance status’ van 1. De baseline-pijnbeoordeling was 0-1 (asymptomatisch) bij 67% van de patiënten en 2-3 (licht symptomatisch) bij 32% van de patiënten zoals gedefinieerd door het ‘Brief Pain Inventory Short Form’ (ergste pijn gedurende de voorafgaande 24 uur op een schaal van 0 tot en met 10). Bij inclusie in de studie had ongeveer 45% van de patiënten een meetbare aandoening van de weke delen, en 12% van de patiënten had viscerale (long- en/of lever-) metastasen.
De co-primaire werkzaamheidseindpunten waren algehele overleving en radiologisch progressievrije overleving (rPFS). Naast de co-primaire eindpunten werd het voordeel ook beoordeeld op basis van de tijd tot start van cytotoxische chemotherapie, beste totale radiologische respons van de weke delen, tijd tot eerste skeletgerelateerde event, PSA-respons (≥ 50% daling ten opzichte van baseline), tijd tot PSA-progressie en tijd tot afname in de FACT-P totaalscore.
Radiologische progressie werd beoordeeld met het gebruik van sequentiële beeldvormende onderzoeken zoals gedefinieerd door de ‘Prostate Cancer Clinical Trials Working Group 2’ (PCWG2) criteria (voor botlaesies) en/of de ‘Response Evaluation Criteria in Solid Tumors’ (RECIST v 1.1) criteria (voor laesies in weke delen). Bij analyse van rPFS werd gebruik gemaakt van centraal geëvalueerde radiologische beoordeling van progressie.
Bij de vooraf gespecificeerde interimanalyse voor algehele overleving, wanneer er 540 sterfgevallen waren waargenomen, toonde behandeling met enzalutamide een statistisch significante verbetering in algehele overleving vergeleken met behandeling met placebo met een 29,4% vermindering van het risico op overlijden (HR = 0,706 [95%-BI: 0,60; 0,84], p < 0,0001). Een geüpdatete overlevingsanalyse werd uitgevoerd nadat er 784 sterfgevallen waren waargenomen. Resultaten van deze analyse waren consistent met de resultaten van de interimanalyse (Tabel 5). Ten tijde van de geüpdatete analyse had 52% van de met enzalutamide behandelde patiënten en 81% van de met placebo behandelde patiënten vervolgtherapieën gekregen voor gemetastaseerd CRPC die de algehele overleving kunnen verlengen.
Een finale analyse van de 5-jaars-resultaten in de PREVAIL-studie liet een statistisch significante toename zien in de algehele overlevingskansen van patiënten behandeld met enzalutamide vergeleken met patiënten behandeld met placebo (HR = 0,835, [95%-BI: 0,75; 0,93], p waarde = 0,0008) ondanks dat 28% van de patiënten die placebo kregen, zijn overgestapt naar de enzalutamidegroep. Het algehele overlevingspercentage na 5 jaar was 26% voor de enzalutamide-arm vergeleken met 21% voor de placebo-arm.
Tabel 5: Algehele overleving van patiënten behandeld met enzalutamide of met placebo in de PREVAIL-studie (‘intention to treat’-analyse)
| Enzalutamide (N = 872) | Placebo (N = 845) | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Vooraf gespecificeerde interimanalyse | ||||||||||
| Aantal sterfgevallen (%) | 241 (27,6%) | 299 (35,4%) | ||||||||
| Mediane overleving, maanden (95%-BI) | 32,4 (30,1; NB) | 30,2 (28,0; NB) | ||||||||
| P-waarde1 | p < 0,0001 | |||||||||
| Hazardratio (95%-BI)2 | 0,71 (0,60; 0,84) | |||||||||
| Geüpdatete overlevingsanalyse | ||||||||||
| Aantal sterfgevallen (%) | 368 (42,2%) | 416 (49,2%) | ||||||||
| Mediane overleving, maanden (95%-BI) | 35,3 (32,2; NB) | 31,3 (28,8; 34,2) | ||||||||
| P-waarde1 | p = 0,0002 | |||||||||
| Hazardratio (95%-BI)2 | 0,77 (0,67; 0,88) | |||||||||
| Overlevingsanalyse na 5 jaar | ||||||||||
| Aantal sterfgevallen (%) | 689 (79) | 693 (82) | ||||||||
| Mediane overleving, maanden (95%-BI) | 35,5 (33,5; 38,0) | 31,4 (28,9; 33,8) | ||||||||
| P-waarde1 | p = 0,0008 | |||||||||
| Hazardratio (95%-BI)2 | 0,835 (0,75; 0,93) | |||||||||
NB = Niet bereikt.
- 1. P-waarde is afgeleid van een ongestratificeerde log-ranktest.
- 2. Hazardratio is afgeleid van een ongestratificeerd proportioneel hazardmodel. Hazardratio < 1 betekent een voorkeur voor enzalutamide.
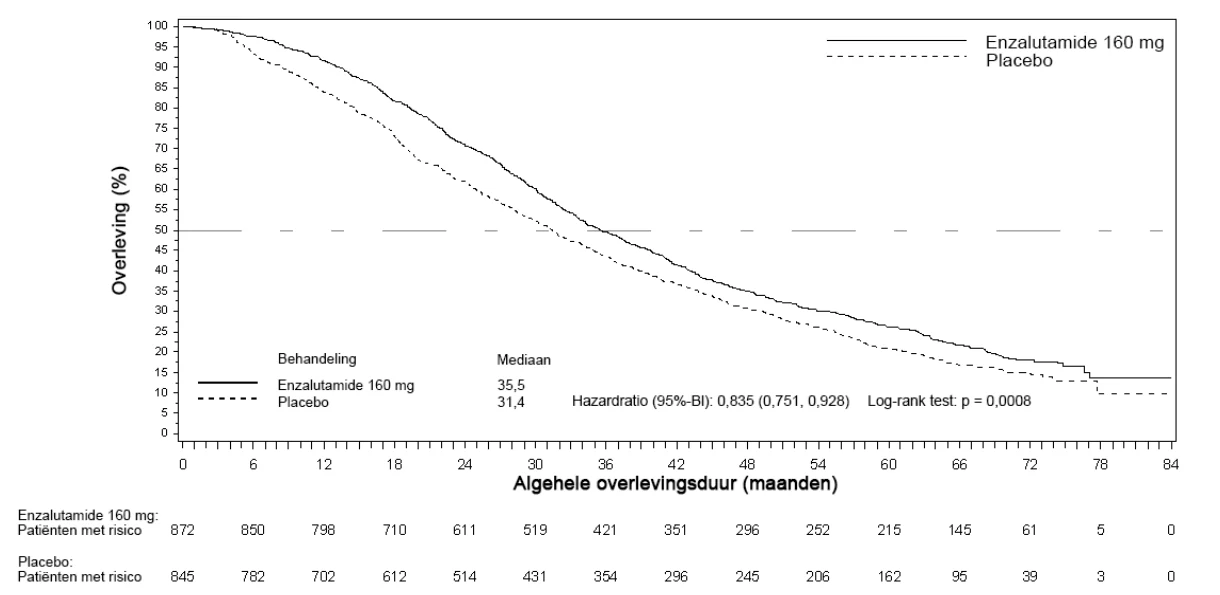
Figuur 11: Kaplan-Meier-curves van algehele overleving gebaseerd op de 5-jaarsoverlevingsanalyse van de PREVAIL-studie (‘intention to treat’-analyse)
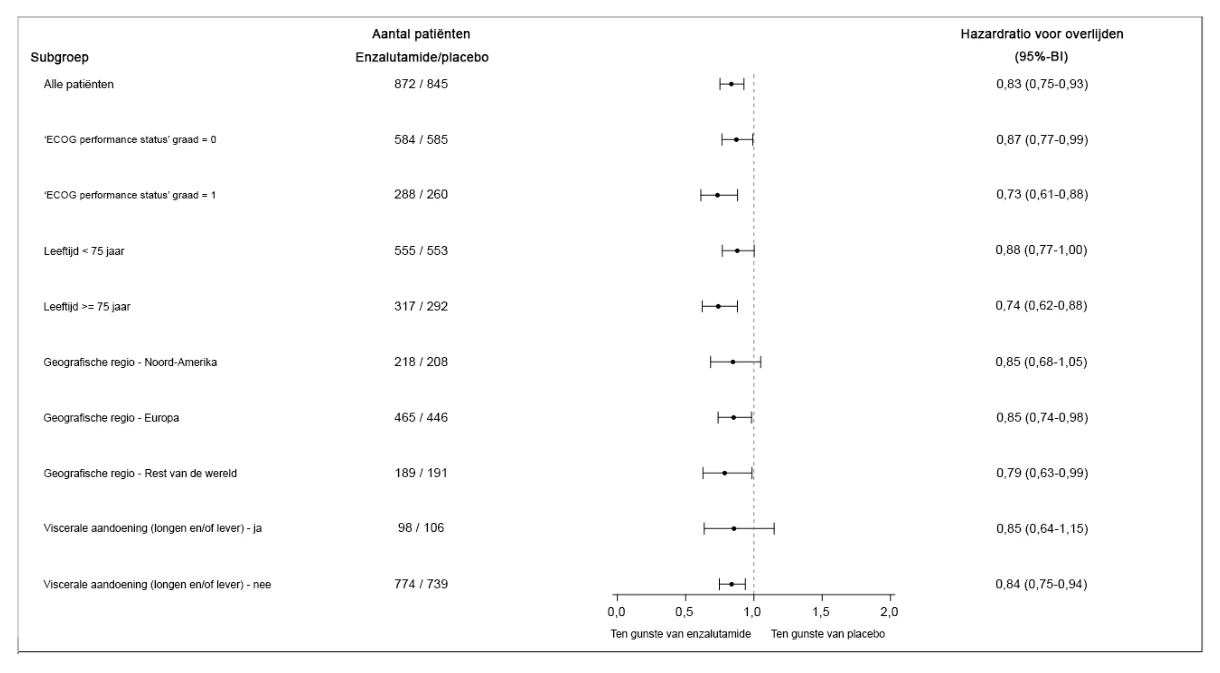
Figuur 12: Algehele overlevingsanalyse na 5 jaar per subgroep: hazardratio en 95%-betrouwbaarheidsinterval in de PREVAIL-studie (‘intention to treat’-analyse)
Bij de vooraf gespecificeerde rPFS-analyse werd een statistisch significante verbetering aangetoond tussen de behandelgroepen met een 81,4% vermindering in risico op radiologische progressie of overlijden (HR = 0,19 [95%-BI: 0,15; 0,23], p < 0,0001). Honderdachttien (14%) met enzalutamide behandelde patiënten en 321 (40%) van de met placebo behandelde patiënten hadden een ’event’. De mediane rPFS werd niet bereikt (95%-BI: 13,8, niet bereikt) in de met enzalutamide behandelde groep en was 3,9 maanden (95%-BI: 3,7; 5,4) in de met placebo behandelde groep (Figuur 13). Er werd consistent rPFS-voordeel waargenomen in alle vooraf gespecificeerde patiëntensubgroepen (bijv. leeftijd, baseline ‘ECOG-performance’, baseline van PSA en LDH, Gleason-score bij diagnose en viscerale aandoening bij de screening). Een vooraf gespecificeerde follow-up rPFS-analyse, op basis van de beoordeling van radiologische progressie door de onderzoeker, toonde een statistisch significante verbetering aan tussen de behandelgroepen met een 69,3% vermindering in risico op radiologische progressie of overlijden (HR = 0,31 [95%-BI: 0,27; 0,35], p < 0,0001). De mediane rPFS was 19,7 maanden in de enzalutamidegroep en 5,4 maanden in de placebogroep.
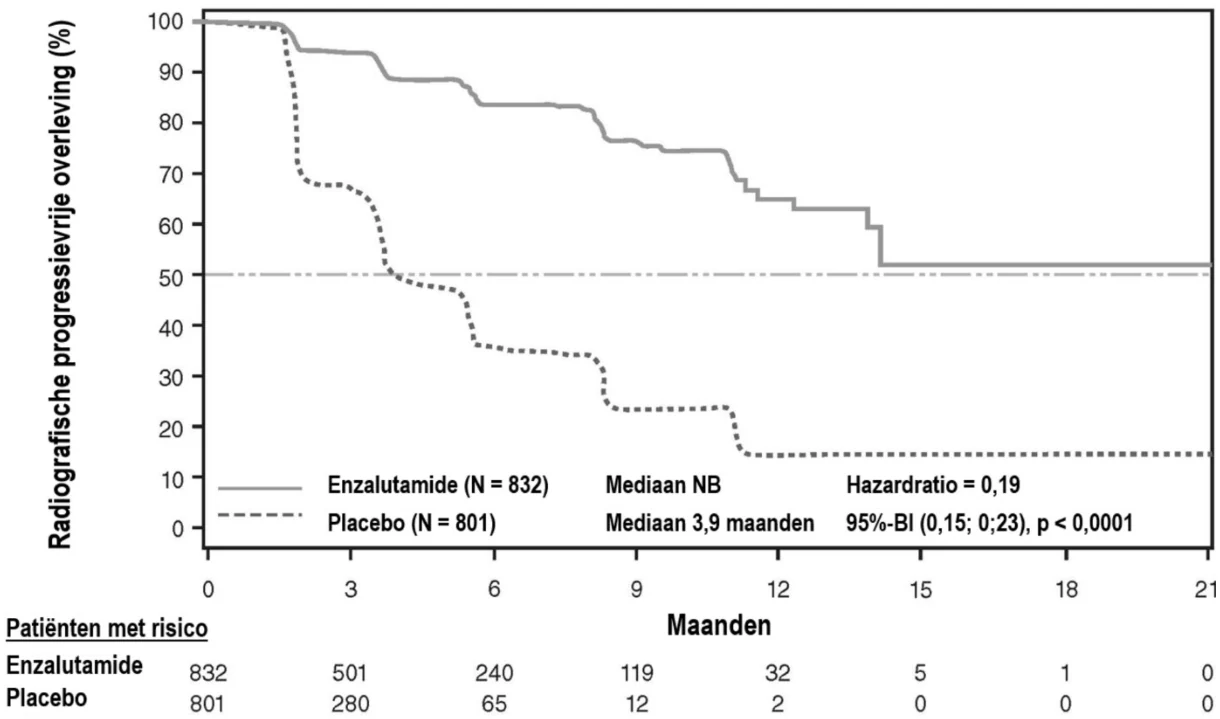
Ten tijde van de primaire analyse waren 1.633 patiënten gerandomiseerd.
Figuur 13: Kaplan-Meier-curves van radiologisch progressievrije overleving in de PREVAIL-studie (‘intention to treat’-analyse)
Naast de co-primaire werkzaamheidseindpunten werden statistisch significante verbeteringen ook aangetoond in de volgende prospectief gedefinieerde eindpunten.
De mediane tijd tot de start van cytotoxische chemotherapie was 28,0 maanden voor patiënten die enzalutamide kregen en 10,8 maanden voor patiënten die placebo kregen (HR = 0,35 [95%-BI: 0,30; 0,40], p < 0,0001).
Het percentage met enzalutamide behandelde patiënten met meetbare ziekte op baseline die een objectieve radiologische respons van de weke delen hadden, was 58,8% (95%-BI: 53,8; 63,7) vergeleken met 5,0% (95%-BI: 3,0; 7,7) van de patiënten die placebo kregen. Het absolute verschil in objectieve radiologische respons van de weke delen tussen de enzalutamide- en de placebo-arm was (53,9% [95%-BI: 48,5; 59,1], p < 0,0001). Complete respons werd gemeld bij 19,7% van de met enzalutamide behandelde patiënten vergeleken met 1,0% van de met placebo behandelde patiënten, en partiële respons werd gemeld bij 39,1% van de met enzalutamide behandelde patiënten vergeleken met 3,9% van de met placebo behandelde patiënten.
Enzalutamide verlaagde met 28% (HR = 0,718 [95%-BI: 0,61; 0,84] p < 0,0001) significant het risico op het eerste skeletgerelateerde event. Een skeletgerelateerd event werd gedefinieerd als bestralingstherapie of chirurgie van het bot voor prostaatkanker, pathologische botfractuur, ruggenmergcompressie of verandering van antineoplastische therapie voor de behandeling van botpijn. De analyse omvatte 587 skeletgerelateerde events, waarvan 389 gevallen (66,3%) bestraling van het bot, 79 gevallen (13,5%) ruggenmergcompressie, 70 gevallen (11,9%) pathologische botfractuur, 45 gevallen (7,6%) een verandering in antineoplastische therapie voor de behandeling van botpijn en 22 gevallen (3,7%) chirurgie van het bot betroffen.
Patiënten die enzalutamide kregen, toonden een significant hoger totaal PSA-responspercentage (gedefinieerd als een ≥ 50% vermindering ten opzichte van baseline), vergeleken met patiënten die placebo kregen, 78,0% versus 3,5% (verschil = 74,5%, p < 0,0001).
De mediane tijd tot PSA-progressie volgens de PCWG2-criteria was 11,2 maanden voor patiënten behandeld met enzalutamide en 2,8 maanden voor patiënten die placebo kregen (HR = 0,17 [95%-BI: 0,15; 0,20], p < 0,0001).
Behandeling met enzalutamide verlaagde het risico op afname van de FACT-P met 37,5% vergeleken met placebo (p < 0,0001). De mediane tijd tot afname van de FACT-P was 11,3 maanden in de enzalutamidegroep en 5,6 maanden in de placebogroep.
CRPC2 (AFFIRM-)studie (patiënten met gemetastaseerd CRPC die eerder chemotherapie kregen)
De werkzaamheid en veiligheid van enzalutamide bij patiënten met gemetastaseerd CRPC die docetaxel hadden gekregen en die een LHRH-analoog gebruikten of een orchidectomie hadden ondergaan werden beoordeeld in een gerandomiseerde, placebogecontroleerde, multicentrische klinische fase 3-studie. In totaal werden 1.199 patiënten gerandomiseerd in een verhouding van 2:1 naar ofwel enzalutamide oraal in een dosis van 160 mg eenmaal daags (N=800) ofwel placebo eenmaal daags (N = 399). Patiënten waren vrij, maar niet verplicht om prednison te gebruiken (maximale toegestane dagelijkse dosis was 10 mg prednison of equivalent). Patiënten die gerandomiseerd waren naar één van de armen dienden de behandeling voort te zetten totdat er sprake was van ziekteprogressie (gedefinieerd als bevestigde radiologische progressie of het optreden van een skeletgerelateerde event) en de start van een nieuwe systemische antineoplastische behandeling, onacceptabele toxiciteit of terugtrekking uit het onderzoek.
De volgende demografische patiëntgegevens en ziektekarakteristieken op baseline werden gelijk verdeeld over de behandelingsarmen. De mediane leeftijd was 69 jaar (bereik 41-92) en de etnische verdeling was 93% blank, 4% zwart, 1% Aziatisch en 2% overig. De ‘ECOG performance score’ was 0-1 bij 91,5% van de patiënten en 2 bij 8,5% van de patiënten; 28% had een gemiddelde ‘Brief Pain Inventory’-score van ≥ 4 (gemiddelde van de door de patiënt gemelde ergste pijn gedurende de voorgaande 24 uur berekend over zeven dagen vóór randomisatie). Het merendeel (91%) van de patiënten had botmetastasen en 23% had een viscerale aandoening van de longen en/of de lever. Bij opname in de studie had 41% van de gerandomiseerde patiënten alleen PSA-progressie, terwijl 59% van de patiënten radiologische progressie had. Eenenvijftig procent (51%) van de patiënten gebruikte op baseline bisfosfonaten.
In de AFFIRM-studie waren patiënten uitgesloten die medische aandoeningen hadden waardoor zij mogelijk gepredisponeerd waren voor insulten (zie rubriek 4.8) en die geneesmiddelen gebruikten waarvan bekend is dat ze de insultdrempel verlagen. Exclusie gold ook voor klinisch significante cardiovasculaire ziektes zoals ongecontroleerde hypertensie, recente voorgeschiedenis van myocardinfarct of onstabiele angina, hartfalen klasse III of IV van de ‘New York Heart Association’ (behalve bij een ejectiefractie van ≥ 45%), klinisch significante ventriculaire aritmieën of AV-blok (zonder permanente pacemaker).
De in het protocol vooraf gespecificeerde interimanalyse na 520 sterfgevallen toonde een statistisch significante superioriteit aan in de algehele overleving bij patiënten die werden behandeld met enzalutamide in vergelijking met placebo (tabel 6 en figuren 14 en 15).
Tabel 6: Algehele overleving van patiënten die ofwel met enzalutamide of met placebo zijn behandeld in de AFFIRM-studie (‘intention to treat’-analyse)
| Enzalutamide (N = 800) | Placebo (N = 399) | |||||||
| Sterfgevallen (%) | 308 (38,5%) | 212 (53,1%) | ||||||
| Mediane overleving (maanden) (95%-BI) | 18,4 (17,3; NB) | 13,6 (11,3; 15,8) | ||||||
| P-waarde1 | p < 0,0001 | |||||||
| Hazardratio (95%-BI)2 | 0,63 (0,53; 0,75) | |||||||
NB = Niet bereikt.
- 1. P-waarde is afgeleid van een log-rank test gestratificeerd op basis van de ‘ECOG performance status score’ (0-1 versus 2) en gemiddelde pijnscore (< 4 versus ≥ 4).
- 2. Hazardratio is afgeleid van een gestratificeerd proportioneel hazardmodel. Hazardratio < 1 betekent een voorkeur voor enzalutamide.
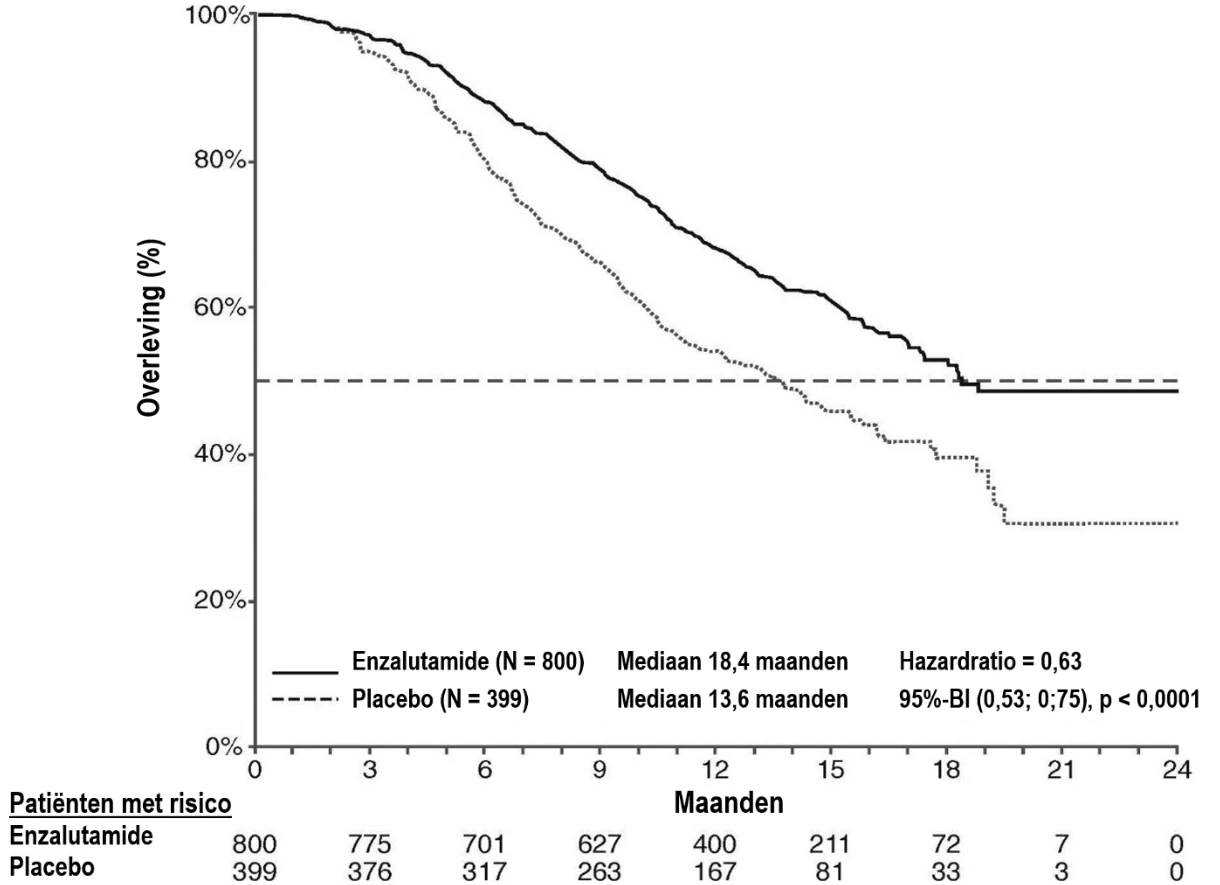
Figuur 14: Kaplan-Meier-curves van algehele overleving in de AFFIRM-studie (‘intention to treat’-analyse)
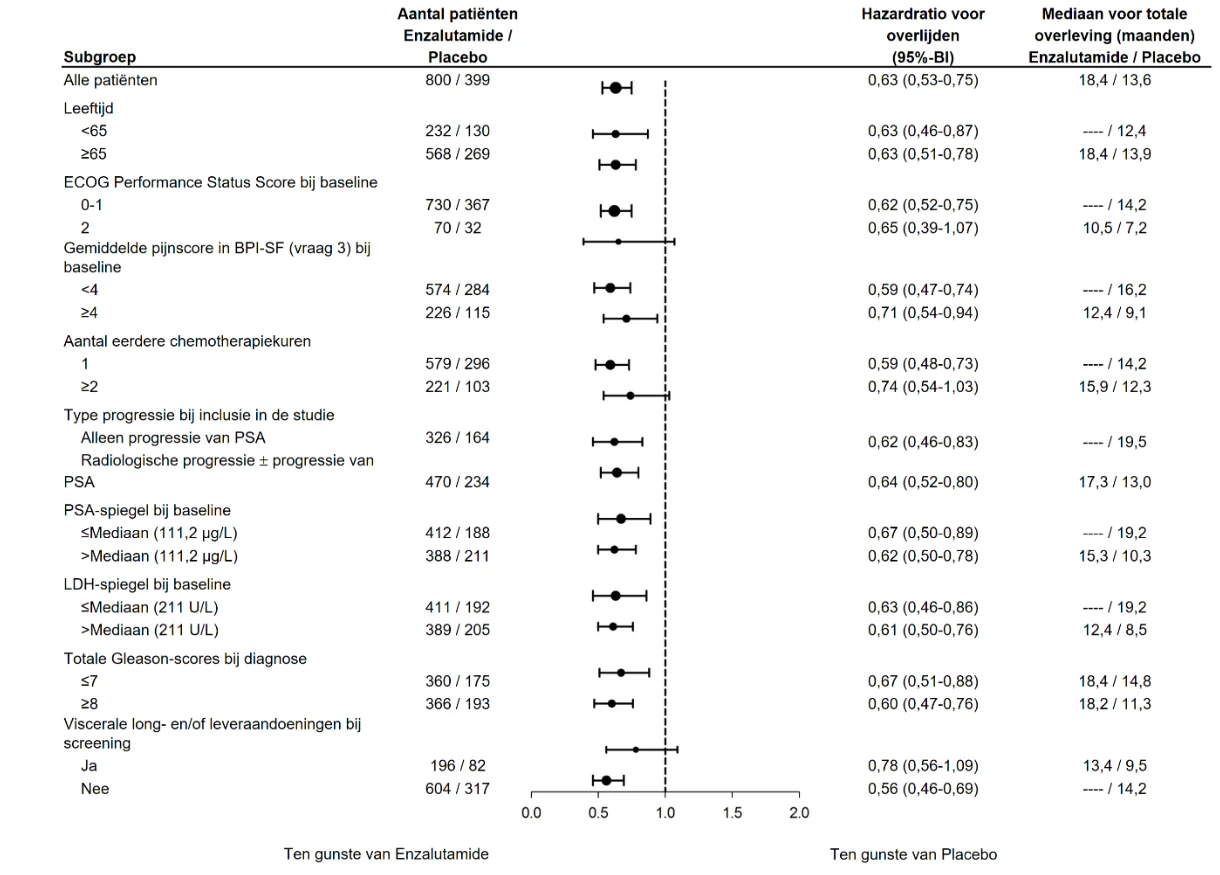
ECOG: ‘Eastern Cooperative Oncology Group’; BPI-SF: ‘Brief Pain Inventory-Short Form’; PSA: Prostaatspecifiek antigeen
Figuur 15: Algehele overleving per subgroep in de AFFIRM-studie – Hazardratio en 95% betrouwbaarheidsinterval
Naast de waargenomen verbetering van de algehele overleving waren belangrijke secundaire eindpunten (PSA-progressie, radiologisch progressievrije overleving en tijd tot de eerste skeletgerelateerde events) in het voordeel van enzalutamide en deze waren statistisch significant na correctie voor meervoudig testen.
Radiologisch progressievrije overleving als beoordeeld door de onderzoeker met RECIST v1.1 voor weke delen en het optreden van 2 of meer botlaesies tijdens een botscan was 8,3 maanden voor patiënten die behandeld werden met enzalutamide en 2,9 maanden voor patiënten die placebo kregen (HR = 0,40 [95%-BI: 0,35; 0,47], p < 0,0001). De analyse betrof 216 sterfgevallen zonder gedocumenteerde progressie en 645 gevallen met gedocumenteerde progressie waarvan 303 (47%) kwam door progressie in weke delen, 268 (42%) door progressie van botlaesies en 74 (11%) door zowel weke delen als botlaesies.
Bevestigde PSA-afname van 50% of 90% was respectievelijk 54,0% en 24,8% voor patiënten die behandeld werden met enzalutamide en respectievelijk 1,5% en 0,9% voor patiënten die placebo kregen (p < 0,0001). De mediane tijd tot PSA-progressie was 8,3 maanden voor patiënten die behandeld werden met enzalutamide en 3,0 maanden voor patiënten die placebo kregen (HR = 0,25 [95%-BI: 0,20; 0,30], p < 0,0001).
De mediane tijd tot het eerste skeletgerelateerde event was 16,7 maanden voor patiënten die behandeld werden met enzalutamide en 13,3 maanden voor patiënten die placebo kregen (HR = 0,69 [95%-BI: 0,57; 0,84], p < 0,0001). Een skeletgerelateerd event werd gedefinieerd als bestraling of operatie van het bot, pathologische botbreuk, compressie van het ruggenmerg of verandering van de antineoplastische behandeling voor de behandeling van botpijn. De analyse omvatte 448 skeletgerelateerde events waarvan 277 gevallen (62%) bestraling van het bot, 95 gevallen (21%)
ruggenmergcompressie, 47 gevallen (10%) een pathologische botfractuur, 36 gevallen (8%) verandering in antineoplastische behandeling voor de behandeling van botpijn en 7 gevallen (2%) operaties van het bot betroffen.
9785-CL-0410 studie (enzalutamide post abirateron bij patiënten met gemetastaseerd CRPC)
De studie was een single-armstudie bij 214 patiënten met progressieve gemetastaseerd CRPC die enzalutamide (160 mg eenmaal daags) kregen na minstens 24 weken behandeling met abirateronacetaat plus prednison. De mediane rPFS (radiologisch progressievrije overleving, het primaire eindpunt van de studie) was 8,1 maanden (95%-BI: 6,1; 8,3). De mediane OS werd niet bereikt. De PSA-respons (gedefinieerd als ≥ 50% afname ten opzichte van baseline) was 22,4% (95%-BI: 17,0; 28,6). Voor de 69 patiënten die eerder chemotherapie hadden gekregen, was de mediane rPFS 7,9 maanden (95%-BI: 5,5; 10,8). De PSA-respons was 23,2% (95%-BI: 13,9; 34,9). Voor de 145 patiënten die eerder geen chemotherapie hadden gekregen, was de mediane rPFS 8,1 maanden (95%-BI: 5,7; 8,3). De PSA-respons was 22,1% (95%-BI: 15,6; 29,7).
Alhoewel bij sommige patiënten er een beperkte respons was op behandeling met enzalutamide na abirateron, is de reden voor deze bevinding momenteel niet bekend. De studieopzet kon niet identificeren welke patiënten waarschijnlijk baat zouden hebben, noch de optimale volgorde bepalen waarin enzalutamide en abirateron gegeven moeten worden.
Ouderen
Van de 5.110 patiënten in de gecontroleerde klinische studies die enzalutamide kregen, waren 3.988 patiënten (78%) 65 jaar en ouder en 1.703 patiënten (33%) waren 75 jaar en ouder. Er werden geen algemene verschillen in veiligheid of werkzaamheid waargenomen tussen deze oudere patiënten en jongere patiënten.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoeken met enzalutamide in alle subgroepen van pediatrische patiënten met prostaatkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Enzalutamide is slecht wateroplosbaar. De oplosbaarheid van enzalutamide is vergroot door caprylocaproylmacrogolglyceriden als emulgator/surfactant. In preklinische studies was de absorptie van enzalutamide toegenomen wanneer opgelost in caprylocaproylmacrogolglyceriden.
De farmacokinetiek van enzalutamide is bestudeerd bij patiënten met prostaatkanker en bij gezonde mannelijke proefpersonen. De gemiddelde terminale halfwaardetijd (t1/2) voor enzalutamide bij patiënten na een enkelvoudige orale dosis is 5,8 dagen (bereik 2,8 -10,2 dagen) en de steady-state wordt na ongeveer een maand bereikt. Met een dagelijkse orale toediening hoopt enzalutamide zich ongeveer 8,3 keer meer op in vergelijking met een enkelvoudige dosis. Dagelijkse fluctuaties in plasmaconcentraties zijn klein (piek-tot-dalratio van 1,25). Klaring van enzalutamide treedt voornamelijk op via metabolisatie in de lever, waarbij een actieve metaboliet wordt geproduceerd die gelijkwaardig actief is aan enzalutamide en in ongeveer dezelfde plasmaconcentratie als enzalutamide circuleert.
Absorptie
De orale absorptie van enzalutamide filmomhulde tabletten werd bestudeerd bij gezonde mannelijke vrijwilligers na een enkele dosis van 160 mg enzalutamide – filmomhulde tabletten en farmacokinetische modellering en simulatie werden gebruikt om het farmacokinetische profiel bij steady-state te voorspellen. Op basis van deze voorspellingen en andere ondersteunende gegevens is de mediane tijd tot het bereiken van maximale enzalutamide plasmaconcentraties (Cmax) 2 uur (bereik 0,5 tot 6 uur) en zijn de farmacokinetische profielen bij steady-state van enzalutamide en de actieve metaboliet vergelijkbaar voor de filmomhulde tabletten en de enzalutamide zachte capsuleformulering. Na orale toediening van de zachte capsuleformulering (enzalutamide 160 mg dagelijks) bij patiënten met gemetastaseerd CRPC zijn bij steady-state in plasma de gemiddelde Cmax-waarden voor enzalutamide en de actieve metaboliet ervan respectievelijk 16,6 µg/ml (23% CV) en 12,7 µg/ml (30% CV).
Gebaseerd op een massa-balansstudie bij mensen wordt de orale absorptie van enzalutamide geschat op ten minste 84,2%. Enzalutamide is geen substraat van de effluxtransporters P-gp of BCRP.
Voedsel heeft geen klinisch significant effect op de mate van absorptie. In klinische studies werd enzalutamide toegediend zonder rekening te houden met voedsel.
Distributie
Het gemiddelde schijnbare distributievolume (V/F) van enzalutamide bij patiënten na een enkelvoudige orale dosis is 110 l (29% CV). Het distributievolume van enzalutamide is groter dan het totale watervolume in het lichaam, hetgeen de uitgebreide extravasculaire distributie aangeeft. Onderzoeken bij knaagdieren wijzen erop dat enzalutamide en de actieve metaboliet ervan de bloed-hersenbarrière kunnen passeren.
Enzalutamide wordt voor 97% tot 98% gebonden aan plasma-eiwitten, met name aan albumine. De actieve metaboliet wordt voor 95% gebonden aan plasma-eiwitten. Er was geen verplaatsing van eiwitbinding tussen enzalutamide en andere sterk gebonden geneesmiddelen (warfarine, ibuprofen en salicylzuur) in-vitro.
Biotransformatie
Enzalutamide wordt uitgebreid gemetaboliseerd. Er zijn twee belangrijke metabolieten in menselijk plasma: N-desmethyl-enzalutamide (actief) en een carboxylzuurderivaat (niet actief). Enzalutamide wordt door CYP2C8 en in mindere mate door CYP3A4/5 gemetaboliseerd (zie rubriek 4.5), beide spelen een rol bij de vorming van de actieve metaboliet. In-vitro wordt N-desmethyl-enzalutamide gemetaboliseerd tot de carboxylzuurmetaboliet door carboxylesterase 1, welke ook een kleine rol speelt bij het metabolisme van enzalutamide tot de carboxylzuurmetaboliet. N-desmethyl-enzalutamide werd in-vitro niet gemetaboliseerd door CYP's.
Bij klinisch gebruik is enzalutamide een sterke CYP3A4-inductor, een matige CYP2C9- en CYP2C19-inductor en heeft het geen klinisch relevant effect op CYP2C8 (zie rubriek 4.5).
Eliminatie
De gemiddelde schijnbare klaring (CL/F) van enzalutamide bij patiënten varieert van 0,520 tot 0,564 l/u.
Na orale toediening van 14C-enzalutamide wordt 84,6% van de radioactiviteit 77 dagen na toediening teruggevonden: 71,0% wordt teruggevonden in de urine (voornamelijk als de niet actieve metaboliet, met sporenhoeveelheden van enzalutamide en de actieve metaboliet) en 13,6% wordt teruggevonden in de feces (0,39% van de dosis als onveranderde enzalutamide).
In-vitro-gegevens wijzen erop dat enzalutamide geen substraat is voor OATP1B1, OATP1B3 of OCT1; en N-desmethyl-enzalutamide is geen substraat voor P-gp of BCRP.
In-vitro-gegevens wijzen erop dat enzalutamide en de belangrijkste metabolieten ervan de volgende transporters niet remmen bij klinisch relevante concentraties: OATP1B1, OATP1B3, OCT2 of OAT1.
Lineariteit
Er werden geen belangrijke afwijkingen van dosisproportionaliteit binnen het dosisbereik van 40 tot 160 mg opgemerkt. De Cmin-waarden bij ‘steady-state’ van enzalutamide en de actieve metaboliet bij individuele patiënten bleven constant gedurende meer dan een jaar van chronische behandeling, wat aangeeft dat de farmacokinetiek lineair in de tijd is wanneer steady-state bereikt is.
Nierinsufficiëntie
Er is geen formele nierinsufficiëntie-studie afgerond voor enzalutamide. Patiënten met serumcreatinine > 177 μmol/l (2 mg/dl) werden uitgesloten van klinische studies. Gebaseerd op een farmacokinetische populatieanalyse is geen dosisaanpassing nodig voor patiënten met berekende creatineklaringswaarden (CrCL-waarden) ≥ 30 ml/min (geschat met de Cockroft en Gault-formule). Enzalutamide is niet geëvalueerd bij patiënten met ernstige nierinsufficiëntie (CrCL < 30 ml/min) of terminale nierziekte en voorzichtigheid wordt aanbevolen bij de behandeling van deze patiënten. Het is niet waarschijnlijk dat enzalutamide significant wordt verwijderd door intermitterende hemodialyse of continue ambulante peritoneale dialyse.
Leverinsufficiëntie
Leverinsufficiëntie had geen uitgesproken effect op de totale blootstelling aan enzalutamide of de actieve metaboliet ervan. De halfwaardetijd van enzalutamide was echter verdubbeld bij patiënten met ernstige leverinsufficiëntie in vergelijking met gezonde controlepersonen (10,4 dagen vergeleken met 4,7 dagen), mogelijk gerelateerd aan een toegenomen weefseldistributie.
De farmacokinetiek van enzalutamide werd onderzocht bij proefpersonen met lichte (N = 6), matige (N = 8), of ernstige (N = 8) leverinsufficiëntie (respectievelijk Child-Pugh-klasse A, B en C) op baseline en bij 22 gematchte controlepersonen met een normale leverfunctie. Na een enkelvoudige orale dosis van 160 mg enzalutamide namen de AUC en Cmax voor enzalutamide bij proefpersonen met lichte insufficiëntie met respectievelijk 5% en 24% toe en namen de AUC en Cmax van enzalutamide bij proefpersonen met matige insufficiëntie met respectievelijk 29% toe en 11% af, en namen de AUC en Cmax bij proefpersonen met ernstige insufficiëntie met respectievelijk 5% toe en 41% af, in vergelijking met gezonde controlepersonen. Voor de som van ongebonden enzalutamide plus ongebonden actieve metaboliet namen de AUC en de Cmax bij proefpersonen met lichte insufficiëntie met respectievelijk 14% en 19% toe en namen de AUC en Cmax bij proefpersonen met matige insufficiëntie respectievelijk toe met 14% en af met 17%, en namen de AUC en Cmax bij proefpersonen met ernstige insufficiëntie met respectievelijk 34% toe en 27% af, in vergelijking met gezonde controlepersonen.
Ras
De meeste patiënten in de gecontroleerde klinische studies (> 75%) waren blank. Op basis van farmacokinetische gegevens uit studies bij Japanse en Chinese patiënten met prostaatkanker waren er geen klinisch relevante verschillen in blootstelling in de populaties. Er zijn onvoldoende gegevens om mogelijke verschillen in de farmacokinetiek van enzalutamide bij andere rassen te kunnen beoordelen.
Ouderen
Er werd geen klinisch relevant effect van leeftijd gezien op de farmacokinetiek van enzalutamide bij de farmacokinetische analyse van de oudere populatie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Enzalutamidebehandeling van zwangere muizen resulteerde in een toename van de incidentie van embryofoetale sterfgevallen en externe en skeletveranderingen. Vruchtbaarheidsstudies werden niet uitgevoerd met enzalutamide, maar in studies bij ratten (4 en 26 weken) en honden (4, 13 en 39 weken) werden atrofie, aspermie/hypospermie en hypertrofie/hyperplasie in het voortplantingsstelsel opgemerkt, in overeenstemming met de farmacologische activiteit van enzalutamide. In studies bij muizen (4 weken), ratten (4 en 26 weken) en honden (4, 13 en 39 weken) waren veranderingen in de voortplantingsorganen geassocieerd met enzalutamide; verminderingen van het orgaangewicht met atrofie van de prostaat en de epididymis. Leydig-celhypertrofie en/of -hyperplasie werd waargenomen bij muizen (4 weken) en honden (39 weken). Aanvullende veranderingen in voortplantingsweefsels waren hypertrofie/hyperplasie van de hypofyse en atrofie van de glandula vesiculosa bij ratten en testiculaire hypospermie en degeneratie van de tubuli seminiferi bij honden. Er werden verschillen tussen geslachten opgemerkt in de borstklieren bij ratten (atrofie bij mannetjes en lobulaire hyperplasie bij vrouwtjes). Veranderingen in de voortplantingsorganen bij beide soorten kwamen overeen met de farmacologische activiteit van enzalutamide en gingen over of namen gedeeltelijk af na een herstelperiode van 8 weken. Er waren in beide diersoorten geen andere belangrijke verschillen in de klinische pathologie of histopathologie in een van de andere orgaansystemen, waaronder de lever.
Studies bij zwangere ratten hebben aangetoond dat enzalutamide en/of de metabolieten ervan worden overgedragen aan foetussen. Na orale toediening van radioactief gelabeld 14C-enzalutamide aan ratten op dag 14 van de zwangerschap met een dosis van 30 mg/kg (~ 1,9 maal de maximale dosis geïndiceerd voor mensen), werd de maximale radioactiviteit in de foetus 4 uur na toediening bereikt en was deze lager dan in het plasma van de moeder met een weefsel/plasmaverhouding van 0,27. De radioactiviteit in de foetus nam af tot 0,08 maal de maximale concentratie op 72 uur na toediening.
Studies bij zogende ratten hebben aangetoond dat enzalutamide en/of de metabolieten ervan worden uitgescheiden in rattenmelk. Na orale toediening van radioactief gelabeld 14C-enzalutamide aan zogende ratten bij een dosis van 30 mg/kg (~ 1,9 maal de maximale dosis geïndiceerd voor mensen), werd de maximale radioactiviteit in de melk 4 uur na toediening bereikt en was deze 3,54 maal hoger dan in het plasma van de moeder. Onderzoeksresultaten hebben ook aangetoond dat enzalutamide en/of de metabolieten ervan via melk worden overgebracht naar babyratweefsels en vervolgens worden geëlimineerd.
Enzalutamide was negatief voor genotoxiciteit in een standaard batterij van in-vitro en in-vivo testen. In een 6 maanden durend onderzoek met transgene rasH2-muizen vertoonde enzalutamide geen carcinogeen potentieel (afwezigheid van neoplastische bevindingen) in doseringen tot 20 mg/kg per dag (AUC24h ~317 µg·u/ml), wat resulteerde in blootstellingsniveaus in plasma vergelijkbaar met de klinische blootstelling (AUC24h ~322 µg·u/ml) bij mCRPC-patiënten die 160 mg per dag kregen.
Dagelijkse toediening van enzalutamide aan ratten gedurende twee jaar leidde tot een verhoogde incidentie van neoplastische bevindingen. Deze omvatten goedaardig thymoom, fibroadenoom van de melkklieren, goedaardige Leydig-celtumoren in de testikels en urotheleelpapilloom en urineblaascarcinoom bij mannetjes; goedaardige tumoren in granulosacellen in de eierstokken bij vrouwtjes, en adenoom in de pars distalis van de hypofysevoorkwab bij beide seksen. De relevantie van thymomen, hypofyse-adenomen en fibroadenoom van de melkklieren, alsmede urotheelpapillomen en urineblaascarcinomen voor mensen kan niet worden uitgesloten.
Enzalutamide was in-vitro niet fototoxisch.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Hypromelloseacetaatsuccinaat
Microkristallijne cellulose
Gesilicificeerde microkristallijne cellulose
Croscarmellosenatrium
Watervrije colloïdale silica
Magnesiumstearaat
Copovidon.
Tabletomhulsel
Hypromellose (E464)
Titaandioxide (E171)
Macrogol (E1521)
Ijzeroxide geel (E172)
Ijzeroxide rood (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Enzalutamide Qilu 40 mg, filmomhulde tabletten
Elke doos bevat 112 filmomhulde tabletten in 8 PVC/PCTFE/aluminium blisters van elk 14 filmomhulde tabletten.
Enzalutamide Qilu 80 mg, filmomhulde tabletten
Elke doos bevat 56 filmomhulde tabletten in 4 PVC/PCTFE/aluminium blisters van elk 14 filmomhulde tabletten.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Enzalutamide Qilu mag niet worden gehanteerd door andere personen dan de patiënt of zijn verzorgers. Op basis van het werkingsmechanisme van het middel en de embryonale/foetale toxiciteit die is waargenomen bij muizen, kan Enzalutamide Qilu de ontwikkeling van de foetus schaden. Vrouwen die zwanger zijn of zwanger kunnen raken, mogen gebroken of beschadigde Enzalutamide Qilu-tabletten niet hanteren zonder beschermingsmiddelen, bijvoorbeeld handschoenen. Zie rubriek 5.3 ‘Gegevens uit het preklinisch veiligheidsonderzoek’. De filmomhulde tabletten mogen niet worden gekauwd, versneden of verpulverd.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
QILU PHARMA SPAIN S.L.
Paseo de la Castellana 40, planta 8,
28046 Madrid,
Spanje
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Enzalutamide Qilu 40 mg, filmomhulde tabletten: RVG 135673
Enzalutamide Qilu 840 mg, filmomhulde tabletten: RVG 135674
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 21 oktober 2026