


SmPC (samenvatting van de productkenmerken) - Nubeqa
1. NAAM VAN HET GENEESMIDDEL
NUBEQA 300 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 300 mg darolutamide.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 186 mg lactosemonohydraat (zie rubriek 4.4).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Witte tot gebroken witte, ovale tabletten met een lengte van 16 mm en een breedte van 8 mm, waarop aan één kant “300” en aan de andere kant “BAYER” is aangebracht.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
NUBEQA is geïndiceerd voor gebruik bij volwassen mannen voor de behandeling van
- niet-gemetastaseerde castratieresistente prostaatkanker (nmCRPC) met een hoog risico op het ontwikkelen van gemetastaseerde ziekte (zie rubriek 5.1).
- gemetastaseerde hormoongevoelige prostaatkanker (mHSPC) in combinatie met androgeendeprivatietherapie (zie rubriek 5.1).
- gemetastaseerde hormoongevoelige prostaatkanker (mHSPC) in combinatie met docetaxel en androgeendeprivatietherapie (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
De behandeling moet worden gestart en gemonitord door een gespecialiseerde arts die ervaring heeft met de behandeling van prostaatkanker.
Dosering
De aanbevolen dosis is 600 mg darolutamide (twee tabletten van 300 mg) die tweemaal daags moet worden ingenomen, wat overeenkomt met een totale dagelijkse dosis van 1200 mg (zie rubriek 5.2).
Darolutamide dient te worden voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit.
Bij patiënten die niet chirurgisch zijn gecastreerd, moet de chemische castratie tijdens de behandeling worden voorgezet met een luteinising hormone-releasing hormone (LHRH)-agonist of -antagonist (GnRH-analoog).
Gemetastaseerde hormoongevoelige prostaatkanker (mHSPC) – behandeling met darolutamide in combinatie met docetaxel
Patiënten met mHSPC dienen te starten met darolutamide in combinatie met docetaxel (zie rubriek 5.1). De eerste van 6 cycli docetaxel dient binnen 6 weken na de start van de behandeling met darolutamide te worden toegediend. De aanbeveling in de productinformatie van docetaxel dient te worden gevolgd. Behandeling met darolutamide dient te worden voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit optreedt, zelfs wanneer een cyclus docetaxel wordt uitgesteld, onderbroken of gestopt.
Vergeten dosis
Als er een dosis is vergeten, moet de dosis worden ingenomen zodra de patiënt eraan denkt vóór de volgende geplande dosis. De patiënt mag geen dubbele dosis nemen om een vergeten dosis in te halen.
Dosisaanpassing
Als een patiënt last krijgt van een ≥ graad 3 toxiciteit of een onverdraagbare bijwerking die gerelateerd is aan darolutamide (zie rubrieken 4.4 en 4.8), dient de toediening te worden onderbroken of dient de dosis te worden verlaagd tot 300 mg tweemaal daags tot de symptomen verbeteren. De behandeling kan vervolgens worden hervat met een dosis van 600 mg tweemaal daags.
Een dosisverlaging onder 300 mg tweemaal daags wordt niet aanbevolen, omdat de werkzaamheid hiervan niet is vastgesteld.
Speciale populaties
Ouderen
Er is geen dosisaanpassing nodig voor oudere patiënten (zie rubriek 5.2).
Nierinsufficiëntie
Er is geen dosisaanpassing noodzakelijk voor patiënten met lichte of matige nierinsufficiëntie. Bij patiënten met ernstige nierinsufficiëntie (eGFR 15-29 ml/min/1,73 m2) die geen hemodialyse krijgen, is de aanbevolen startdosering 300 mg tweemaal daags (zie rubriek 4.4 en 5.2).
Leverinsufficiëntie
Er is geen dosisaanpassing noodzakelijk voor patiënten met lichte leverinsufficiëntie. De beschikbare gegevens over de farmacokinetiek van darolutamide bij matige leverinsufficiëntie zijn beperkt. Darolutamide is niet onderzocht bij patiënten met ernstige leverinsufficiëntie. Bij patiënten met matige en ernstige leverinsufficiëntie (Child-Pugh-klasse B en C) is de aanbevolen startdosering 300 mg tweemaal daags (zie rubriek 4.4 en 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van darolutamide bij pediatrische patiënten.
Wijze van toediening
NUBEQA is voor oraal gebruik.
De tabletten dienen in hun geheel met voedsel te worden ingenomen (zie rubriek 5.2).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen. Vrouwen die zwanger zijn of kunnen worden (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Nierinsufficiëntie
De beschikbare gegevens over patiënten met ernstige nierinsufficiëntie zijn beperkt. Aangezien de blootstelling verhoogd kan zijn, dienen deze patiënten nauwlettend te worden gecontroleerd op bijwerkingen (zie rubriek 4.2 en 5.2).
Leverinsufficiëntie
De beschikbare gegevens over patiënten met matige leverinsufficiëntie zijn beperkt, en darolutamide is niet onderzocht bij patiënten met ernstige leverinsufficiëntie.
Aangezien de blootstelling verhoogd kan zijn, dienen deze patiënten nauwlettend te worden gecontroleerd op bijwerkingen (zie rubriek 4.2 en 5.2).
Recente cardiovasculaire ziekte
Patiënten met klinisch significante cardiovasculaire ziekte in de afgelopen 6 maanden, waaronder beroerte, myocardinfarct, ernstige/instabiele angina pectoris, coronaire/perifere arteriële bypass en symptomatisch congestief hartfalen werden van de klinische studies uitgesloten. Hierdoor is de veiligheid van darolutamide bij deze patiënten niet vastgesteld.
Als NUBEQA wordt voorgeschreven, dienen patiënten met klinisch significante cardiovasculaire ziekte te worden behandeld voor deze aandoeningen volgens de vastgestelde behandelrichtlijnen.
Levertoxiciteit
In geval van afwijkingen in leverfunctietesten die door het geneesmiddel geïnduceerde idiosyncratische leverschade suggereren, moet de behandeling met darolutamide definitief worden gestaakt (zie rubriek 4.8).
Gelijktijdig gebruik met andere geneesmiddelen
Het gebruik van sterke CYP3A4- en P-glycoproteïne (P-gp)-inductoren tijdens de behandeling met darolutamide kan de plasmaconcentratie van darolutamide verlagen en wordt niet aanbevolen, tenzij er geen therapeutisch alternatief is. De keuze voor een ander gelijktijdig te gebruiken geneesmiddel met minder potentieel om CYP3A4 of P-gp te induceren, dient te worden overwogen (zie rubriek 4.5).
Patiënten dienen te worden gecontroleerd op bijwerkingen van BCRP-, OATP1B1- en OATP1B3-substraten, aangezien gelijktijdige toediening met darolutamide de plasmaconcentraties van deze substraten kan verhogen.
Gelijktijdige toediening met rosuvastatine dient te worden vermeden, tenzij er geen therapeutisch alternatief is (zie rubriek 4.5).
Androgeendeprivatietherapie kan het QT-interval verlengen
Bij patiënten met een voorgeschiedenis van risicofactoren voor QT-verlenging en bij patiënten die gelijktijdig geneesmiddelen krijgen die het QT-interval zouden kunnen verlengen (zie rubriek 4.5), dienen artsen alvorens te beginnen met NUBEQA de verhouding tussen voordelen en risico’s te beoordelen, met inbegrip van de mogelijkheid van torsade de pointes.
Informatie over hulpstoffen
NUBEQA bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactose-malabsorptie, dienen dit geneesmiddel niet te gebruiken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van andere geneesmiddelen op darolutamide
CYP3A4- en P-gp-inductoren
Darolutamide is een substraat van CYP3A4 en P-glycoproteïne (P-gp).
Gebruik van sterke en matige CYP3A4-inductoren en P-gp-inductoren (bijv. carbamazepine, fenobarbital, sint-janskruid, fenytoïne en rifampicine) tijdens de behandeling met darolutamide wordt niet aanbevolen, tenzij er geen therapeutisch alternatief is. Er dient te worden gekeken of er een ander gelijktijdig toegediend geneesmiddel kan worden gekozen, met geen of een zwak potentieel om CYP3A4 of P-gp te induceren.
Herhaalde toediening van rifampicine (600 mg), een sterke CYP3A4- en P-gp-inductor, in combinatie met een enkelvoudige dosis darolutamide (600 mg) samen met voedsel, resulteerde in een afname van 72% in de gemiddelde blootstelling (AUC0-72) en een afname van 52% in de Cmax van darolutamide.
CYP3A4-, P-gp- en BCRP-remmers
Darolutamide is een substraat van CYP3A4, P-gp en borstkankerresistentie-eiwit (BCRP). Er wordt geen klinisch relevante geneesmiddelinteractie verwacht bij toediening van CYP3A4-, P-gp- of BCRP-remmers. Darolutamide mag gelijktijdig worden toegediend met CYP3A4-, P-gp- of BCRP-remmers.
Gelijktijdig gebruik van darolutamide met een gecombineerde P-gp en een sterke CYP3A4-remmer verhoogt de blootstelling aan darolutamide, wat het risico op bijwerkingen met darolutamide kan verhogen. Het wordt aanbevolen om patiënten vaker te controleren op bijwerkingen van darolutamide en indien nodig de dosis darolutamide aan te passen.
Toediening van itraconazol (200 mg tweemaal daags op dag 1 en eenmaal daags op de volgende 7 dagen), een sterke CYP3A4-, P-gp- en BCRP-remmer, in combinatie met een enkelvoudige dosis darolutamide (600 mg op dag 5 samen met voedsel) resulteerde in een 1,7-voudige toename in de gemiddelde blootstelling (AUC0-72) en een 1,4-voudige toename van de Cmax van darolutamide.
UGT1A9-remmers
Darolutamide is een substraat van UGT1A9.
Er wordt geen klinisch relevante geneesmiddelinteractie verwacht bij toediening van UGT1A9-remmers.
Darolutamide kan gelijktijdig worden toegediend met UGT1A9-remmers.
Een farmacokinetische populatieanalyse toonde aan dat de gelijktijdige toediening van UGT1A9-remmers met darolutamide resulteerde in een 1,2-voudige toename van de blootstelling (AUC0-72) van darolutamide.
Docetaxel
Toediening van darolutamide in combinatie met docetaxel resulteerde niet in klinisch relevante veranderingen in de farmacokinetiek van darolutamide bij patiënten met mHSPC (zie rubriek 5.1).
Effecten van darolutamide op andere geneesmiddelen
BCRP-, OATP1B1- en OATP1B3-substraten
Darolutamide is een remmer van het borstkankerresistentie-eiwit (BCRP) en de organisch-aniontransportpolypeptiden (OATP) 1B1 en 1B3.
Gelijktijdige toediening van rosuvastatine dient te worden vermeden, tenzij er geen therapeutisch alternatief is. De keuze voor een ander gelijktijdig te gebruiken geneesmiddel met minder potentieel om BCRP, OATP1B1 en OATP1B3 te remmen, dient te worden overwogen.
Toediening van darolutamide (600 mg tweemaal daags gedurende 5 dagen) voorafgaand aan gelijktijdige toediening van een enkelvoudige dosis rosuvastatine (5 mg) samen met voedsel resulteerde in een ongeveer 5-voudige toename in de gemiddelde blootstelling (AUC) en Cmax van rosuvastatine. Gelijktijdige toediening van darolutamide met andere BCRP-substraten dient waar mogelijk vermeden te worden.
Gelijktijdige toediening van darolutamide kan de plasmaconcentraties van andere gelijktijdig toegediende BCRP-, OATP1B1- en OATP1B3-substraten (bijv. methotrexaat, sulfasalazine, fluvastatine, atorvastatine, pitavastatine) verhogen. Om die reden wordt aanbevolen patiënten te controleren op bijwerkingen van BCRP-, OATP1B1- en OATP1B3-substraten. Daarnaast dient de daarmee verband houdende aanbeveling in de productinformatie van deze substraten gevolgd te worden wanneer ze gelijktijdig met darolutamide worden toegediend.
P-gp-substraten
Er wordt geen klinisch relevante geneesmiddelinteractie verwacht bij toediening van P-gp-substraten. Darolutamide mag gelijktijdig met P-gp-substraten (bijv. digoxine, verapamil of nifedipine) worden toegediend. Gelijktijdige toediening van darolutamide en het gevoelige P-gp-substraat dabigatranetexilaat liet geen verhoging in de blootstelling (AUC en Cmax) van dabigatran zien.
CYP3A4-substraten
Darolutamide is een lichte inductor van CYP3A4.
Er wordt geen klinisch relevante geneesmiddelinteractie verwacht bij toediening van CYP-substraten. Darolutamide mag gelijktijdig met CYP-substraten (bijv. warfarine, L-thyroxine, omeprazol) worden toegediend.
Toediening van darolutamide (600 mg tweemaal daags gedurende 9 dagen) vóór gelijktijdige toediening van een enkelvoudige dosis van het gevoelige CYP3A4-substraat midazolam (1 mg) samen met voedsel, verlaagde de gemiddelde blootstelling (AUC) en Cmax van midazolam met respectievelijk 29% en 32%. Darolutamide had in vitro geen remmende werking op het metabolisme van geselecteerde CYP-substraten bij klinisch relevante concentraties.
Docetaxel
Toediening van darolutamide in combinatie met docetaxel resulteerde niet in klinisch relevante veranderingen in de farmacokinetiek van docetaxel bij patiënten met mHSPC (zie rubriek 5.1).
Geneesmiddelen die het QT-interval verlengen
Aangezien androgeendeprivatietherapie het QT-interval kan verlengen, dient de gelijktijdige toediening met geneesmiddelen waarvan bekend is dat ze het QT-interval verlengen of geneesmiddelen die torsade de pointes kunnen induceren, zorgvuldig geëvalueerd te worden. Dit betreft geneesmiddelen als antiaritmica van klasse IA (bijv. kinidine, disopyramide) of klasse III (bijv. amiodaron, sotalol, dofetilide, ibutilide), methadon, moxifloxacine en antipsychotica (bijv. haloperidol).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Dit geneesmiddel is niet geïndiceerd voor gebruik bij vrouwen die zwanger kunnen worden. Het mag niet gebruikt worden bij vrouwen die zwanger zijn of kunnen zijn, of die borstvoeding geven (zie rubriek 4.1 en 4.3).
Vrouwen die zwanger kunnen worden/anticonceptie bij mannen en vrouwen
Het is niet bekend of darolutamide of de metabolieten ervan in sperma aanwezig zijn. Als de patiënt geslachtsgemeenschap heeft met een vrouw die zwanger kan worden, dient tijdens de behandeling met NUBEQA en gedurende 1 week na afloop van de behandeling met NUBEQA een zeer effectieve anticonceptiemethode (<1% faalpercentage per jaar) te worden gebruikt om zwangerschap te voorkomen.
Zwangerschap
Op basis van het werkingsmechanisme kan darolutamide schade aan de foetus veroorzaken. Er zijn geen niet-klinische onderzoeken naar reproductietoxiciteit uitgevoerd (zie rubriek 5.3). Het is niet bekend of darolutamide of de metabolieten ervan in sperma aanwezig zijn. Als de patiënt geslachtsgemeenschap heeft met een zwangere vrouw, dient tijdens de behandeling met NUBEQA en gedurende 1 week na afloop van de behandeling met NUBEQA een condoom te worden gebruikt. Blootstelling van de foetus aan een remmer van de androgeenreceptor via spermaoverdracht aan de zwangere vrouw dient te worden vermeden, aangezien dit de ontwikkeling van de foetus kan beïnvloeden.
Borstvoeding
Het is niet bekend of darolutamide of de metabolieten ervan in de moedermelk worden uitgescheiden. Er zijn geen dieronderzoeken uitgevoerd om de uitscheiding van darolutamide of de metabolieten ervan in melk te evalueren (zie rubriek 5.3). Risico voor de zuigeling kan niet worden uitgesloten.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van darolutamide op de vruchtbaarheid bij de mens. Gebaseerd op dieronderzoek kan NUBEQA de vruchtbaarheid bij mannen met reproductief potentieel aantasten (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
NUBEQA heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen bij patiënten met
- nmCRPC of mHSPC die darolutamide kregen, zijn vermoeidheid/asthenie-aandoeningen (13,7%)
mHSPC die darolutamide in combinatie met docetaxel kregen, zijn rash (16,6%) en hypertensie
(13,8%).
Raadpleeg voor aanvullende veiligheidsinformatie bij toediening van darolutamide in combinatie met andere geneesmiddelen de productinformatie van de afzonderlijke geneesmiddelen.
Lijst van bijwerkingen in tabelvorm
De bijwerkingen die zijn waargenomen bij patiënten met nmCRPC of mHSPC die werden behandeld met darolutamide staan vermeld in tabel 1. De bijwerkingen die zijn waargenomen bij patiënten met mHSPC die werden behandeld met darolutamide in combinatie met docetaxel staan vermeld in tabel 2. Bijwerkingen zijn ingedeeld volgens systeem/orgaanklasse. Ze zijn gegroepeerd op basis van hun frequentie. De frequentiecategorieën zijn gedefinieerd op basis van de volgende conventie: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiecategorie zijn de bijwerkingen gerangschikt op afnemende ernst.
Tabel 1: Bijwerkingen die in de ARAMIS- en ARANOTE-studiesa zijn gemeld bij nmCRPC- en mHSPC-patiënten die met darolutamide werden behandeld
| Systeem/orgaanklasse (MedDRA) | Zeer vaak | Vaak |
| Hartaandoeningen | Ischemische hartziekteb Hartfalenc | |
| Huid- en onderhuidaandoeningen | Rashd | |
| Skeletspierstelsel- en bindweefselaandoeningen | Pijn in de ledematen Fracturen | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid/asthenie-aandoeningene | |
| Onderzoekenf | Neutrofielentelling verlaagd Bloedbilirubine verhoogd ALAT verhoogd ASAT verhoogd |
a De mediane blootstellingsduur in de ARAMIS- en ARANOTE-studies bedroeg 18,2 maanden (spreiding:
0,0 tot 44,3 maanden) bij patiënten die werden behandeld met darolutamide en 11,6 maanden (spreiding: 0,0 tot 40,5 maanden) bij patiënten die werden behandeld met placebo.
b Inclusief kransslagaderarteriosclerose, kransslagaderaandoening, kransslagaderocclusie,
kransslagaderstenose, acuut coronair syndroom, acuut myocardinfarct, angina pectoris, angina instabiel, myocardinfarct, myocardischemie.
c Inclusief hartfalen, hartfalen acuut, hartfalen chronisch, hartfalen congestief, cardiogene shock, hartfalen met behouden ejectiefractie.
d Inclusief rash, rash vlekkerig, rash maculo-papulair, rash papulair, pustuleuze rash, erytheem, dermatitis. e Inclusief vermoeidheid en asthenie, lethargie en malaise.
f Common Terminology Criteria for Adverse Events (CTCAE) versie 5.0. De incidentie is gebaseerd op waarden die als afwijkende laboratoriumwaarden werden gemeld.
Tabel 2: Bijwerkingen die werden gemeld bij patiënten met mHSPC die in de ARASENS-studiea, b werden behandeld met darolutamide in combinatie met docetaxel
| Systeem/orgaanklasse (MedDRA) | Zeer vaak | Vaak |
| Bloedvataandoeningen | Hypertensiec | |
| Huid- en onderhuidaandoeningen | Rashd, e | |
| Skeletspierstelsel- en bindweefselaandoeningen | Fracturen | |
| Voortplantingsstelsel- en borstaandoeningen | Gynaecomastie | |
| Onderzoekenf | Neutrofielentelling verlaagd Bloedbilirubine verhoogd ALAT verhoogd ASAT verhoogd |
a De mediane blootstellingsduur bedroeg 41,0 maanden (spreiding: 0,1 tot 56,5 maanden) bij patiënten die werden behandeld met darolutamide + docetaxel, en 16,7 maanden (spreiding: 0,3 tot 55,8 maanden) bij patiënten die werden behandeld met placebo + docetaxel.
b Incidenties van bijwerkingen zijn mogelijk niet alleen aan darolutamide toe te schrijven. Andere geneesmiddelen die in combinatie met darolutamide werden gebruikt kunnen ook bijdragen aan de bijwerking.
c Inclusief hypertensie, verhoogde bloeddruk, hypertensief noodgeval.
d Inclusief rash, geneesmiddeleneruptie, rash erythemateus, rash folliculair, rash vlekkerig, rash maculo-papulair, rash papulair, rash pruritus, pustuleuze rash, rash vesiculair, erytheem, dermatitis. e De incidentie was het hoogst in de eerste 6 maanden van de behandeling.
f Common Terminology Criteria for Adverse Events (CTCAE) versie 4.03. De incidentie is gebaseerd op waarden die als afwijkende laboratoriumwaarden werden gemeld.
Beschrijving van geselecteerde bijwerkingen
Leverfunctietesten
Er zijn bij de behandeling met darolutamide gevallen gemeld van door het geneesmiddel geïnduceerde idiosyncratische leverschade van graad 3 en 4 met verhogingen van alanineaminotransferase (ALAT) en/of aspartaataminotransferase (ASAT) tot ≥ 5 en ≥ 20 x de bovengrens van het normale bereik (ULN, upper limit of normal), waaronder verhoogde transaminasen samen met een gelijktijdige toename van het totale bilirubine tot ≥ 2 x ULN. De tijd tot ontstaan varieerde van 1 maand tot 12 maanden na het instellen van darolutamide. In veel gevallen waren de ALAT- en ASAT-verhogingen omkeerbaar na het stoppen met darolutamide. Voor specifieke aanbevelingen, zie rubriek 4.4.
Niet-gemetastaseerde castratieresistente prostaatkanker (nmCRPC) en gemetastaseerde hormoongevoelige prostaatkanker (mHSPC) - behandeling met darolutamide Vermoeidheid
Vermoeidheid/asthenie-aandoeningen werden gemeld bij 13,7% van de patiënten die met darolutamide werden behandeld en bij 11,7% van de patiënten die met placebo werden behandeld. Voorvallen waarvan graad 3 de ergste graad was, werden gemeld bij 0,4% van de patiënten die met darolutamide werden behandeld en bij 0,9% van de patiënten die met placebo werden behandeld. Vermoeidheid (exclusief asthenie, lethargie of malaise) deed zich voor bij de meeste patiënten (10,0% van de patiënten behandeld met darolutamide en 8,5% van de patiënten behandeld met placebo).
Fracturen
Fracturen deden zich voor bij 4,1% van de patiënten die met darolutamide werden behandeld en bij 3,2% van de patiënten die met placebo werden behandeld.
Ischemische hartziekte en hartfalen
Ischemische hartziekte deed zich voor bij 3,4% van de patiënten die met darolutamide werden behandeld en bij 2,2% van de patiënten die met placebo werden behandeld. Graad 5-voorvallen deden zich voor bij 0,4% van de patiënten die met darolutamide werden behandeld en bij 0,4% van de patiënten die met placebo werden behandeld. Hartfalen deed zich voor bij 1,6% van de patiënten die met darolutamide werden behandeld en bij 0,9% van de patiënten die met placebo werden behandeld.
Neutrofielentelling verlaagd
Een verlaagde neutrofielentelling werd gemeld als laboratoriumafwijking bij 17,3% van de patiënten die met darolutamide werden behandeld en bij 7,4% van de patiënten die met placebo werden behandeld. De mediane tijd tot de nadir bedroeg 225 dagen. De afwijkende uitslagen in laboratoriumtests manifesteerden zich hoofdzakelijk met een intensiteit van graad 1 of 2. Een verlaagde neutrofielentelling van graad 3 en 4 werd gemeld bij respectievelijk 2,6% en 0,3% van de patiënten. Slechts één patiënt staakte de behandeling met darolutamide definitief vanwege neutropenie. Neutropenie was ofwel voorbijgaand ofwel reversibel (83% van de patiënten) en ging niet gepaard met klinisch relevante tekenen of symptomen.
Bloedbilirubine verhoogd
Een verhoogd bilirubinegehalte werd gemeld als laboratoriumafwijking bij 16,1% van de patiënten die met darolutamide werden behandeld en bij 6,1% van de patiënten die met placebo werden behandeld. De episodes waren hoofdzakelijk van een intensiteit van graad 1 of 2, gingen niet gepaard met klinisch relevante tekenen of symptomen en bleken reversibel nadat de behandeling met darolutamide werd gestaakt. Een verhoogd bilirubinegehalte van graad 3 en 4 werd gemeld bij 0,2% van de patiënten die met darolutamide werden behandeld en bij 0% van de patiënten die met placebo werden behandeld. In de darolutamide-arm was de gemiddelde tijd tot aanvang van verhoogd bilirubine 187 dagen en de gemiddelde duur van de eerste episode was 172 dagen. Er was één patiënt die de behandeling moest staken vanwege een verhoogd bilirubinegehalte.
ALAT en ASAT verhoogd
Een verhoogde ALAT-concentratie werd gemeld als laboratoriumafwijking bij 13,3% van de patiënten die met darolutamide werden behandeld en bij 9,7% van de patiënten die met placebo werden behandeld. Een verhoogde ASAT-concentratie werd gemeld als laboratoriumafwijking bij 22,0% van de patiënten die met darolutamide werden behandeld en bij 13,4% van de patiënten die met placebo werden behandeld. De episodes waren hoofdzakelijk van een intensiteit van graad 1 of 2, gingen niet gepaard met klinisch relevante tekenen of symptomen en bleken reversibel nadat de behandeling met darolutamide werd gestaakt. Een verhoogde ALAT-concentratie van graad 3 en 4 werd gemeld bij 0,9% van de patiënten die met darolutamide werden behandeld en bij 0,3% van de patiënten die met placebo werden behandeld. Een verhoogde ASAT-concentratie van graad 3 en 4 werd gemeld bij 1,2% van de patiënten die met darolutamide werden behandeld en bij 0,3% van de patiënten die met placebo werden behandeld. In de darolutamide-arm was de gemiddelde tijd tot aanvang van verhoogd ALAT 253 dagen en voor verhoogd ASAT 257 dagen. De gemiddelde duur van de eerste episode was 122 dagen voor ALAT-verhoging en 121 dagen voor ASAT-verhoging. Er waren respectievelijk twee en drie patiënten die de behandeling moesten staken vanwege een verhoogde ALAT- en ASAT-concentratie.
Gemetastaseerde hormoongevoelige prostaatkanker (mHSPC) - behandeling met darolutamide in combinatie met docetaxel
Hypertensie
In de ARASENS-studie werd hypertensie gemeld bij 13,8% van de patiënten die met darolutamide + docetaxel werden behandeld en bij 9,4% van de patiënten die met placebo + docetaxel werden behandeld.
Hypertensie graad 3 werd gemeld bij 6,4% van de patiënten die met darolutamide + docetaxel werden behandeld, vergeleken met 3,5% van de patiënten die met placebo + docetaxel werden behandeld. In elke behandelingsarm had één patiënt hypertensie graad 4.
In de darolutamide + docetaxel-arm werd één geval gemeld als hypertensie graad 5 met arteriosclerose graad 5. Deze patiënt had een lange voorgeschiedenis van hypertensie en roken, en het geval vond meer dan 3 jaar na het starten van de behandeling met darolutamide plaats. Voorvallen met hypertensie werden in beide behandelingsarmen vaker gemeld bij patiënten die geen medische voorgeschiedenis met hypertensie hadden.
Fracturen
Fracturen deden zich voor bij 7,5% van de patiënten die met darolutamide + docetaxel werden behandeld en bij 5,1% van de patiënten die met placebo + docetaxel werden behandeld.
Neutrofielentelling verlaagd
Een verlaagde neutrofielentelling werd gemeld als laboratoriumafwijking bij 50,6% van de patiënten die met darolutamide + docetaxel werden behandeld en bij 45,5% van de patiënten die met placebo + docetaxel werden behandeld. Een daling van het aantal neutrofielen van graad 3 en 4 werd gemeld bij 34,4% van de patiënten die werden behandeld met darolutamide + docetaxel en bij 31,4% van de patiënten die werden behandeld met placebo + docetaxel. In beide behandelarmen was de incidentie van een verlaagde neutrofielentelling en neutropenie het hoogst tijdens de eerste maanden van de behandeling, waarna de incidentie en ernst van de voorvallen afnamen.
Bloedbilirubine verhoogd
Een verhoogd bilirubinegehalte werd gemeld als laboratoriumafwijking bij 19,6% van de patiënten die met darolutamide + docetaxel werden behandeld en bij 10,0% van de patiënten die met placebo + docetaxel werden behandeld. De voorvallen waren hoofdzakelijk van een intensiteit van graad 1 of 2. Een verhoogd bilirubinegehalte van graad 3 en graad 4 werd gemeld bij 0,5% van de patiënten die met darolutamide + docetaxel werden behandeld en bij 0,3% van de patiënten die met placebo + docetaxel werden behandeld.
ALAT en ASAT verhoogd
Verhoogd alanineaminotransferase (ALAT) werd gemeld als een laboratoriumafwijking bij 42,3% van de patiënten die met darolutamide + docetaxel werden behandeld en bij 38,0% van de patiënten die met placebo + docetaxel werden behandeld. Verhoogd aspartaataminotransferase (ASAT) werd gemeld als een laboratoriumafwijking bij 43,9% van de patiënten die met darolutamide + docetaxel werden behandeld en bij 39,3% van de patiënten die met placebo + docetaxel werden behandeld. ALAT- en ASAT-verhogingen waren voornamelijk van graad 1 intensiteit. Graad 3 en 4 verhoogde ALAT werd gemeld bij 3,7% van de patiënten behandeld met darolutamide + docetaxel en bij 3,0% van de patiënten behandeld met placebo + docetaxel. Verhoogde ASAT graad 3 en 4 werd gemeld bij 3,6% van de patiënten behandeld met darolutamide + docetaxel en bij 2,3% van de patiënten behandeld met placebo + docetaxel.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De hoogste dosis darolutamide die klinisch werd onderzocht was 900 mg tweemaal daags, overeenkomend met een totale dagelijkse dosis van 1800 mg. Er werden bij deze dosis geen dosisbeperkende toxiciteiten waargenomen.
Gezien de verzadigbare absorptie (zie rubriek 5.2) en de afwezigheid van bewijs voor acute toxiciteit, wordt niet verwacht dat een hogere inname dan de aanbevolen dosis darolutamide tot toxiciteit leidt. In geval van een hogere inname dan de aanbevolen dosis kan de behandeling met darolutamide worden voortgezet en kan de volgende dosis worden ingenomen zoals gepland.
Er bestaat geen specifiek antidotum voor darolutamide en de symptomen van overdosering zijn niet vastgesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: endocriene therapie, antiandrogenen; ATC-code: L02BB06
Werkingsmechanisme
Darolutamide is een remmer van de androgeenreceptor (AR) met een flexibele polair gesubstitueerde pyrazoolstructuur die met een hoge affiniteit direct aan het ligandbindende domein van de AR bindt. Darolutamide remt competitief de androgeenbinding, de nucleaire translocatie van de AR en de door AR gemedieerde transcriptie. Een belangrijke metaboliet, ketodarolutamide, vertoonde vergelijkbare in-vitroactiviteit als darolutamide. Behandeling met darolutamide doet de proliferatie van prostaattumorcellen afnemen, wat leidt tot een krachtige antitumoractiviteit.
Farmacodynamische effecten
Er werd geen verlenging van het gemiddelde QTcF-interval (d.w.z. groter dan 10 ms) waargenomen na orale toediening van 600 mg darolutamide tweemaal daags in vergelijking met placebo.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid werden vastgesteld in drie gerandomiseerde, placebogecontroleerde, multicentrische fase III-studies bij patiënten met nmCRPC (ARAMIS) en mHSPC (ARANOTE en ARASENS). Alle patiënten kregen gelijktijdig een luteïniserend hormoon-‘releasing’ hormoonagonist of -antagonist (LHRH-agonist of -antagonist) of hadden een bilaterale orchidectomie ondergaan.
Niet-gemetastaseerde castratieresistente prostaatkanker (nmCRPC) - behandeling met darolutamide De werkzaamheid en veiligheid van darolutamide werden beoordeeld in een gerandomiseerde, dubbelblinde, placebogecontroleerde multicentrische fase III-studie (ARAMIS) bij patiënten met niet-gemetastaseerde (zoals beoordeeld door traditionele beeldvorming: CT, botscan, MRI) castratieresistente prostaatkanker met een verdubbelingstijd van prostaatspecifiek antigeen (PSADT) van ≤10 maanden.
Patiënten werden in de studie geïncludeerd als ze 3 stijgende prostaatspecifieke antigeenspiegels (PSA-spiegels) na de nadir hadden die ten minste 1 week na elkaar werden gemeten tijdens androgeendeprivatietherapie, een PSA ≥2 ng/ml bij screening en een castraatniveau van testosteron in serum <1,7 nmol/l.
Patiënten met een medische voorgeschiedenis van epileptische aanvallen (insulten) mochten aan de studie deelnemen. Er werden 12 patiënten (0,21%) in de darolutamide-arm opgenomen met een voorgeschiedenis van insulten.
Patiënten met ongecontroleerde hypertensie of recente (in de afgelopen 6 maanden) beroerte, myocardinfarct, ernstige/instabiele angina pectoris, coronaire/perifere arteriële bypass, congestief hartfalen NYHA-klasse (New York Heart Association) III of IV werden van de studie uitgesloten. Patiënten die eerder waren behandeld met AR-remmers van de tweede generatie, zoals enzalutamide, apalutamide en darolutamide, of CYP17-enzymremmers, zoals abirateronacetaat, alsook patiënten die systemische corticosteroïden kregen in hogere doses dan het equivalent van 10 mg prednison/dag binnen 28 dagen voor randomisatie, werden van de studie uitgesloten.
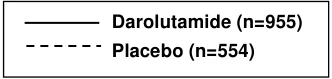
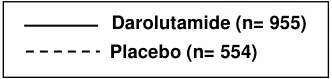
In totaal werden er 1509 patiënten gerandomiseerd in een verhouding van 2:1 naar ofwel 600 mg darolutamide oraal tweemaal daags (n=955) ofwel overeenkomend placebo (n=554). Patiënten met lymfeklieren in het bekken van <2 cm op de korte as onder de aortabifurcatie mochten tot de studie worden toegelaten. De afwezigheid of aanwezigheid van metastasen werd beoordeeld door een onafhankelijke centrale radiologische beoordeling. In deze analyses werden 89 patiënten opgenomen bij wie achteraf werd vastgesteld dat er sprake was van metastase bij baseline. De randomisatie werd gestratificeerd op grond van PSADT (≤6 maanden of >6 maanden) en gebruik van osteoclastgerichte therapie bij opname in de studie (ja of nee).
De volgende demografische gegevens en ziektekenmerken werden evenwichtig over de behandelingsarmen verdeeld. De mediane leeftijd was 74 jaar (spreiding 48-95) en 9% van de patiënten was 85 jaar of ouder. De raciale verdeling was 79% blank, 13% Aziatisch en 3% zwart. Een meerderheid van de patiënten had op het moment van de diagnose een Gleason-score van 7 of hoger (73%). De mediane PSADT was 4,5 maand. Negen procent (9%) van de patiënten had een eerdere orchidectomie ondergaan, 25% van de patiënten had een eerdere prostatectomie ondergaan en 50% van de patiënten had ten minste één eerdere bestraling ondergaan. Zesenzeventig procent (76%) van de patiënten had meer dan één eerdere antihormoonbehandeling gekregen. Bij opname in de studie hadden patiënten een Eastern Cooperative Oncology Group Performance Status (ECOG PS)-score van 0 (69%) of 1 (31%).
De behandeling met darolutamide werd voortgezet tot radiologische ziekteprogressie, zoals beoordeeld door traditionele beeldvorming (CT, botscan, MRI) door een geblindeerde centrale beoordeling, onaanvaardbare toxiciteit of terugtrekking.
Het primaire werkzaamheidseindpunt was metastasevrije overleving (MFS). Secundaire eindpunten waren totale overleving (OS), tijd tot pijnprogressie, tijd tot aanvang van eerste cytotoxische chemotherapie voor prostaatkanker en tijd tot eerste symptomatische skeletgerelateerde voorvallen (gedefinieerd als het optreden van een van de volgende zaken: uitwendige bestraling om skeletale symptomen te verlichten, nieuwe symptomatische pathologische botfractuur, ruggenmergcompressie of tumorgerelateerde orthopedische chirurgische ingreep).
Behandeling met darolutamide resulteerde in een verbetering in de MFS in vergelijking met placebo (zie tabel 3 en figuur 1).
De MFS-resultaten waren consistent in alle subgroepen van patiënten ongeacht PSADT, eerder gebruik van botgerichte middelen of locoregionale ziekte. Bijkomende subgroepen met consistente MFS-resultaten omvatten PSA bij baseline, Gleason-score bij diagnose, leeftijd, geografische regio, ECOG PS bij baseline, ras en aantal eerdere hormoonbehandelingen.
Na de primaire analyse van MFS, zodra het onderzoek was gedeblindeerd, kregen patiënten die placebo ontvingen een behandeling met open-label darolutamide (cross-over-optie) aangeboden. Van de 554 placebo gerandomiseerde patiënten zijn er 170 (31%) overgestapt om een behandeling met darolutamide te krijgen. De OS-analyse werd niet gecorrigeerd voor confounding (verstorende) effecten van cross-over.
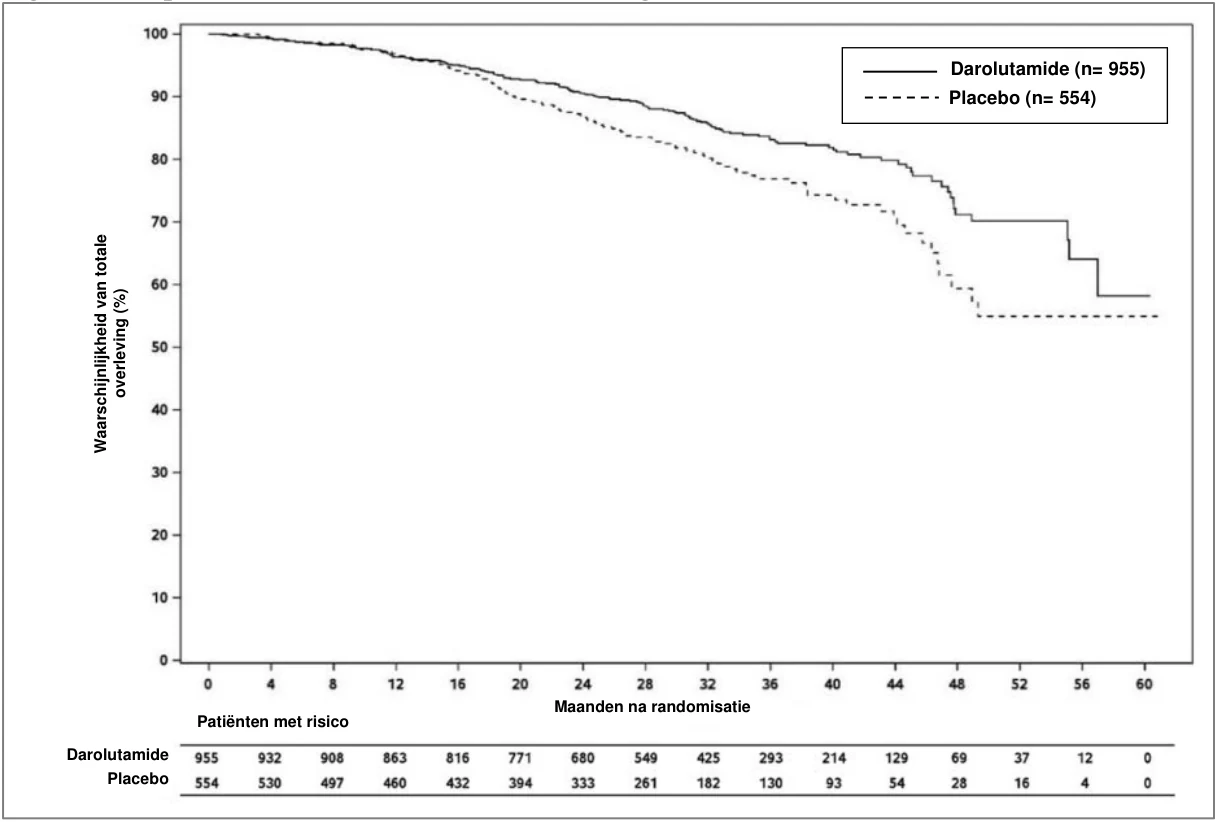
Op het moment van de eindanalyse resulteerde behandeling met darolutamide tot een statistisch significante verbetering in de totale overleving in vergelijking met placebo (de mediaan werd in geen van beide armen bereikt, zie tabel 3 en figuur 2).
Behandeling met darolutamide resulteerde ook tot statistisch significante vertraging in de tijd tot pijnprogressie), de tijd tot aanvang van de eerste cytotoxische chemotherapie en de tijd tot het eerste symptomatische skeletgerelateerde voorval in vergelijking met placebo (zie tabel 3).
Op het moment van de eindanalyse bedroeg de mediane behandelingsduur bij patiënten die met darolutamide werden behandeld 33,3 maanden (spreiding: 0,0 tot 74,0 maanden) in de gecombineerde dubbelblinde periode en open-labelperiode.
Alle analyses zijn uitgevoerd met de volledige analyse-set.
Tabel 3: Werkzaamheidsresultaten uit de ARAMIS-studie
| Werkzaamheids -parameterc | Aantal (%) patiënten met voorvallen | Mediaan (maanden) (95%-BI) | Hazardratiob (95%-betrouwbaarheidsinterval [BI]) p-waarde (tweezijdig) | ||
Darolutamide (N=955) | Placeboa (N=554) | Darolutamide (N=955) | Placeboa (N=554) | ||
| Metastasevrije overlevingc | 221 (23,1%) | 216 (39,0%) | 40,4 (34,3; NB) | 18,4 (15,5; 22,3) | 0,413 (0,341; 0,500) <0,000001 |
Totale overleving | 148 (15,5%) | 106 (19,1%) | NB (56,1; NB) | NB (46,9; NB) | 0,685 (0,533; 0,881) 0,003048 |
Tijd tot pijnprogressiec,d | 251 (26,3%) | 178 (32,1%) | 40,3 (33,2; 41,2) | 25,4 (19,1; 29,6) | 0,647 (0,533; 0,785) 0,000008 |
Tijd tot aanvang van eerste cytotoxische chemotherapie | 127 (13,3%) | 98 (17,7%) | NB (NB; NB) | NB (NB; NB) | 0,579 (0,444; 0,755) 0,000044 |
| Tijd tot eerste symptomatische skeletgerelateer-de voorval | 29 (3,0%) | 28 (5,1%) | NB (NB; NB) | NB (NB; NB) | 0,484 (0,287; 0,815) 0,005294b |
a Waaronder 170 patiënten die zijn overgestapt op open-label darolutamide
b Hazardratio <1 ten gunste van darolutamide
c Voor MFS en de tijd tot pijnprogressie wordt de uitgevoerde analyse op het moment van de primaire beëindiging beschouwd als de eindanalyse
d Door de patiënt gemelde resultaten, zoals beoordeeld aan de hand van de Brief Pain Inventory-Short Form-vragenlijst
NB: Niet bereikt.
Behandeling met darolutamide resulteerde in een langere progressievrije overleving (PFS, mediaan 36,8 vs. 14,8 maanden, HR = 0,380, nominale p <0,000001) en tijd tot PSA-progressie (mediaan 29,5 vs. 7,2 maanden, HR = 0,164, nominale p <0,000001). Consistentie van het effect werd waargenomen bij alle overlevingsmaten (MFS, OS en PFS).
Figuur 1: Kaplan-Meiercurves van metastasevrije overleving (ARAMIS)
Figuur 2: Kaplan-Meiercurves van totale overleving (ARAMIS)
Patiënten die darolutamide kregen in de ARAMIS-studie (dubbelblinde periode) vertoonden een significant hoger bevestigd PSA-responspercentage (gedefinieerd als een afname van ≥50% ten opzichte 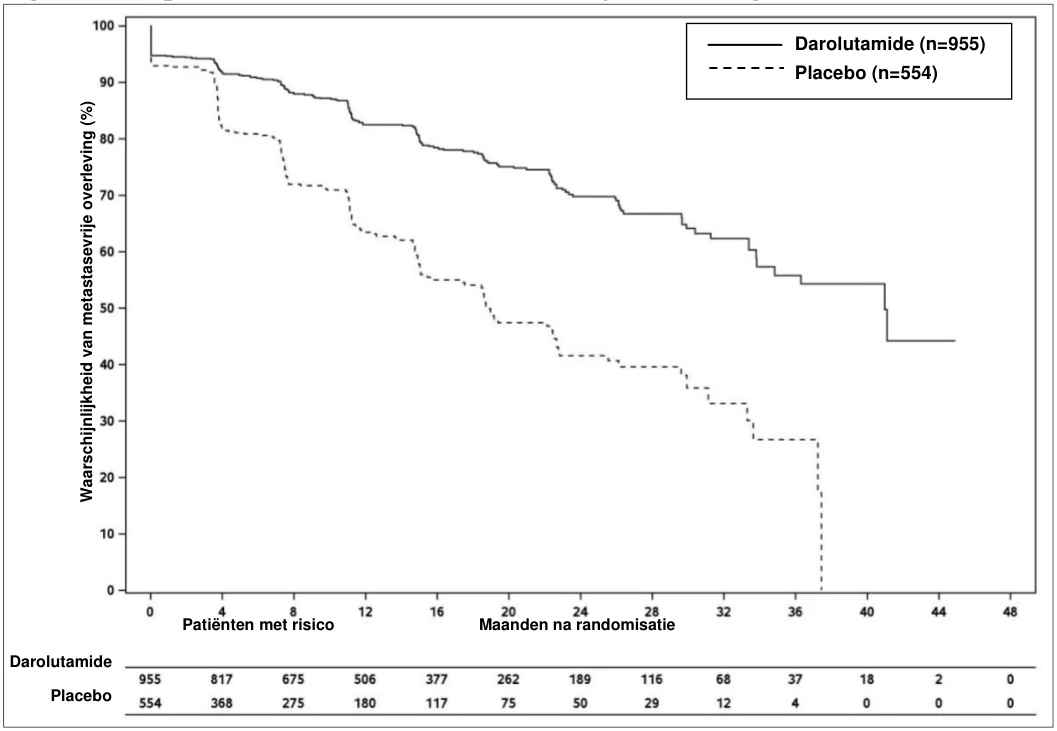
 van baseline), in vergelijking met patiënten die placebo kregen, zijnde 84,0% vs. 7,9% (verschil = 76.1%, p <0,000001 (nominale p-waarde, alleen ter informatie)).
Gemetastaseerde hormoongevoelige prostaatkanker (mHSPC) – behandeling met darolutamide De werkzaamheid en veiligheid van darolutamide werden beoordeeld in een multicentrische, dubbelblinde, placebogecontroleerde fase III-studie (ARANOTE) bij patiënten met mHSPC. In totaal werden er 669 patiënten gerandomiseerd in een verhouding van 2:1 naar ofwel 600 mg darolutamide oraal tweemaal daags (n=446) ofwel overeenkomend placebo (n=223). De behandeling met darolutamide of placebo werd voortgezet tot progressieve ziekte, verandering van antineoplastische therapie, onaanvaardbare toxiciteit, overlijden of terugtrekking uit de studie.
Aanwezigheid van metastasen werd bepaald door middel van een onafhankelijke centrale radiologische beoordeling. Patiënten bij wie alleen regionale lymfeklieren betrokken waren (M0), werden uitgesloten van de studie. De randomisatie werd gestratificeerd naar aanwezigheid van viscerale metastasen en het gebruik van eerdere lokale therapie.
Patiënten die eerder waren behandeld met AR-remmers van de tweede generatie, zoals enzalutamide, apalutamide en darolutamide, of CYP17-enzymremmers, zoals abirateronacetaat, of chemotherapie met inbegrip van docetaxel, werden van de studie uitgesloten.
De volgende demografische gegevens en ziektekenmerken van patiënten waren evenwichtig over de behandelingsarmen verdeeld. De mediane leeftijd was 70 jaar (spreiding 43-93) en 4,2% van de patiënten was 85 jaar of ouder. De raciale verdeling was 56,2% blank, 31,2% Aziatisch en 9,7% zwart of Afro-Amerikaans en 2,8% overig. Een meerderheid van de patiënten had op het moment van de diagnose een Gleason-score van 8 of hoger (68,3%). Bij opname in de studie had 49,8%, 47,2% en 3,0% een ECOG PS-score van respectievelijk 0, 1 en 2. 72,5% van de patiënten had de novo ziekte en 21,7% van de patiënten had recidiverende ziekte. Bij opname in de studie had 3,8% van de patiënten M1a (alleen metastasen in niet-regionale lymfeklieren), 77,1% had M1b (botmetastasen met of zonder metastasen in lymfeklieren) en 19,1% had M1c (viscerale metastasen met of zonder metastasen in lymfeklieren of met of zonder botmetastasen). De mediane PSA-waarde was bij aanvang 21,3 µg/l. 70,6% van de patiënten had een hoogvolumeziekte en 29,4% had een laagvolumeziekte. Hoogvolumeziekte werd gedefinieerd als de aanwezigheid van viscerale metastasen of 4 of meer botlaesies, met ten minste 1 metastase voorbij de wervelkolom en bekkenbeenderen. Patiënten met een medische voorgeschiedenis van insulten mochten aan de studie meedoen en 1 patiënt (0,2%) werd opgenomen in de darolutamide-arm.
Het primaire werkzaamheidseindpunt was radiologische progressievrije overleving (rPFS). Secundaire eindpunten waren totale overleving (OS), tijd tot aanvang van volgende antikankertherapie, tijd tot castratieresistente prostaatkanker, tijd tot PSA-progressie, percentage PSA niet detecteerbaar en tijd tot pijnprogressie. Pijnprogressie werd beoordeeld met behulp van de PRO (patient-reported outcome)-vragenlijst BPI-SF (Brief Pain Inventory-Short Form), en gedefinieerd als een verslechtering ten opzichte van nadir met ten minste 2 punten of start van gebruik van kort- of langwerkende opioïden voor maligne ziekte op ≥7 opeenvolgende dagen. De data cut-off voor de rPFS-analyse was 7 juni 2024. Na de primaire analyse van rPFS, zodra het onderzoek was gedeblindeerd, kregen patiënten die placebo ontvingen een behandeling met open-label darolutamide (cross-over-optie) aangeboden. Van de 63 patiënten die bij de data cut-off voor de primaire analyse nog steeds placebo kregen, stapten er 60 (95%) over om een behandeling met darolutamide te krijgen. De data cut-off voor de definitieve OS-analyse was 10 januari 2025. De OS-analyse werd niet gecorrigeerd voor confounding (verstorende) effecten van cross-over.
Tabel 4: Werkzaamheidsresultaten uit de ARANOTE-studie
| Werkzaamheids-parameter | Aantal patiënten (%) met voorvallen | Mediaan (maanden) (95%-BI) | Hazardratioa (95%-betrouwbaarheids-interval [BI]) p-waarde (eenzijdig)b | ||
Darolutamide (N=446) | Placebo (N=223) | Darolutamide (N=446) | Placebo (N=223) | ||
| Radiologische progressievrije overlevingc | 128 (28,7%) | 94 (42,2%) | A (A, A) | 25,0 (19,0, A) | 0,541 (0,413; 0,707) <0,0001 |
| Totale overlevingd | 115 (25,8%) | 70 (31,4%) | A (A, A) | A (A, A) | 0,776 (0,577; 1,045) |
a hazardratio < 1 ten gunste van darolutamide
b gebaseerd op gestratificeerde log-rank-toets
c de data cut-off voor de rPFS-analyse was 7 juni 2024
d de p-waarde voor OS bereikte op het moment van de definitieve OS-analyse niet de vooraf gedefinieerde drempel voor statistische significantie. De data cut-off was 10 januari 2025.
A: waarde kan niet worden geschat vanwege gecensureerde gegevens
Figuur 3: Kaplan-Meiercurves van radiologische progressievrije overleving; mHSPC-populatie (ARANOTE)a
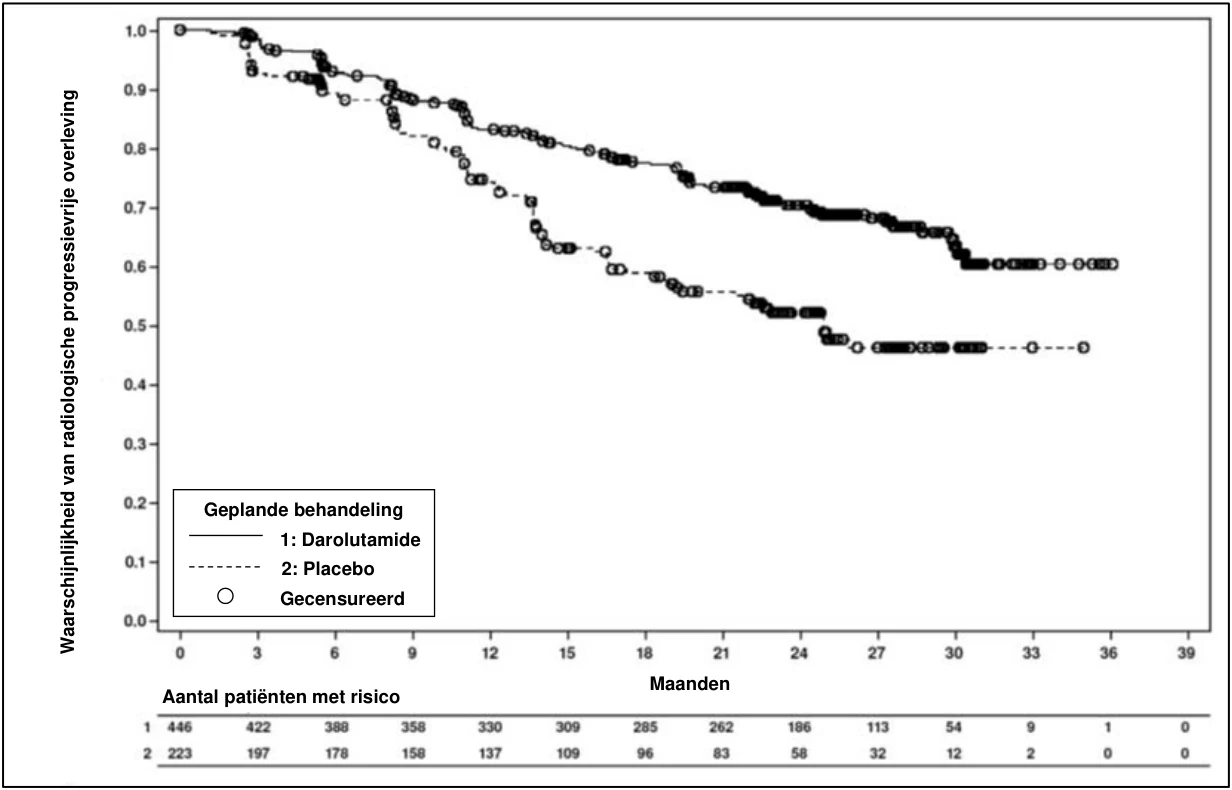
a Het percentage rPFS na 12 maanden was 83,1% (95%-BI: 79,5% tot 86,7%) in de darolutamide-arm vs. 74,1% (95%-BI: 68,0% tot 80,2%) in de placebo-arm. Het percentage rPFS na 24 maanden was 70,3% (95%-BI: 65,7% tot 74,9%) in de darolutamide-arm vs. 52,1% (95%-BI: 44,7% tot 59,5%) in de placebo-arm. De data cut-off was 7 juni 2024.
Figuur 4: Kaplan-Meiercurves van totale overleving; mHSPC-populatie (ARANOTE)a a Het percentage OS na 36 maanden was 71,4% (95%-BI: 66,8% tot 76,0%) in de darolutamide-arm vs. 64,4% (95%-BI: 57,3% tot 71,4%) in de placebo-arm. De data cut-off was 10 januari 2025.
Gemetastaseerde hormoongevoelige prostaatkanker (mHSPC) - behandeling met darolutamide in combinatie met docetaxel
De werkzaamheid en veiligheid van darolutamide in combinatie met docetaxel werden beoordeeld in een multicentrische, dubbelblinde, placebogecontroleerde fase III-studie (ARASENS) bij patiënten met mHSPC. In totaal werden er 1306 patiënten gerandomiseerd in een verhouding van 1:1 naar ofwel 600 mg darolutamide oraal tweemaal daags (n=651) ofwel overeenkomend placebo (n=655), gelijktijdig met 75 mg/m2 docetaxel gedurende 6 cycli. De behandeling met darolutamide of placebo werd voortgezet tot symptomatische progressieve ziekte, verandering van antineoplastische therapie, onaanvaardbare toxiciteit, overlijden of terugtrekking uit de studie.
Aanwezigheid van metastasen werd bepaald door middel van een onafhankelijke centrale radiologische beoordeling. Patiënten bij wie alleen regionale lymfeklieren betrokken waren (M0), werden uitgesloten van de studie. De randomisatie werd gestratificeerd naar ernst van de ziekte (alleen metastasen in niet-regionale lymfeklieren (M1a), botmetastasen met of zonder metastasen in lymfeklieren (M1b) of viscerale metastasen met of zonder metastasen in lymfeklieren of met of zonder botmetastasen (M1c)) en naar het gehalte alkalische fosfatase (< of ≥ de bovengrens van normaal) bij opname in de studie. Patiënten met hersenmetastasen mochten deelnemen aan de studie, maar er waren geen patiënten met hersenmetastasen geïncludeerd.
De volgende demografische gegevens en ziektekenmerken van patiënten waren evenwichtig over de behandelingsarmen verdeeld. De mediane leeftijd was 67 jaar (spreiding 41-89) en 0,5% van de patiënten was 85 jaar of ouder. De raciale verdeling was 52% blank, 36% Aziatisch en 4% zwart. Een meerderheid van de patiënten had op het moment van de diagnose een Gleason-score van 8 of hoger (78%). Eenenzeventig procent (71%) van de patiënten had een ECOG PS-score van 0 en 29% van de patiënten had een ECOG PS-score van 1. 86,1% van de patiënten had de novo ziekte en 12,9% van de patiënten had recidiverende ziekte. Bij opname in de studie had 3% van de patiënten M1a, 79,5% had M1b en 17,5% had M1c; het gehalte alkalische fosfatase was <ULN bij 44,5% van de patiënten en ≥ULN bij 55,5% van de patiënten; de mediane PSA-waarde was bij aanvang 30,3 µg/l en 24,2 µg/l voor respectievelijk de darolutamidegroep vs. de placebogroep. Patiënten met een medische voorgeschiedenis van insulten mochten aan de studie meedoen en 4 patiënten (0,6%) werden opgenomen in de 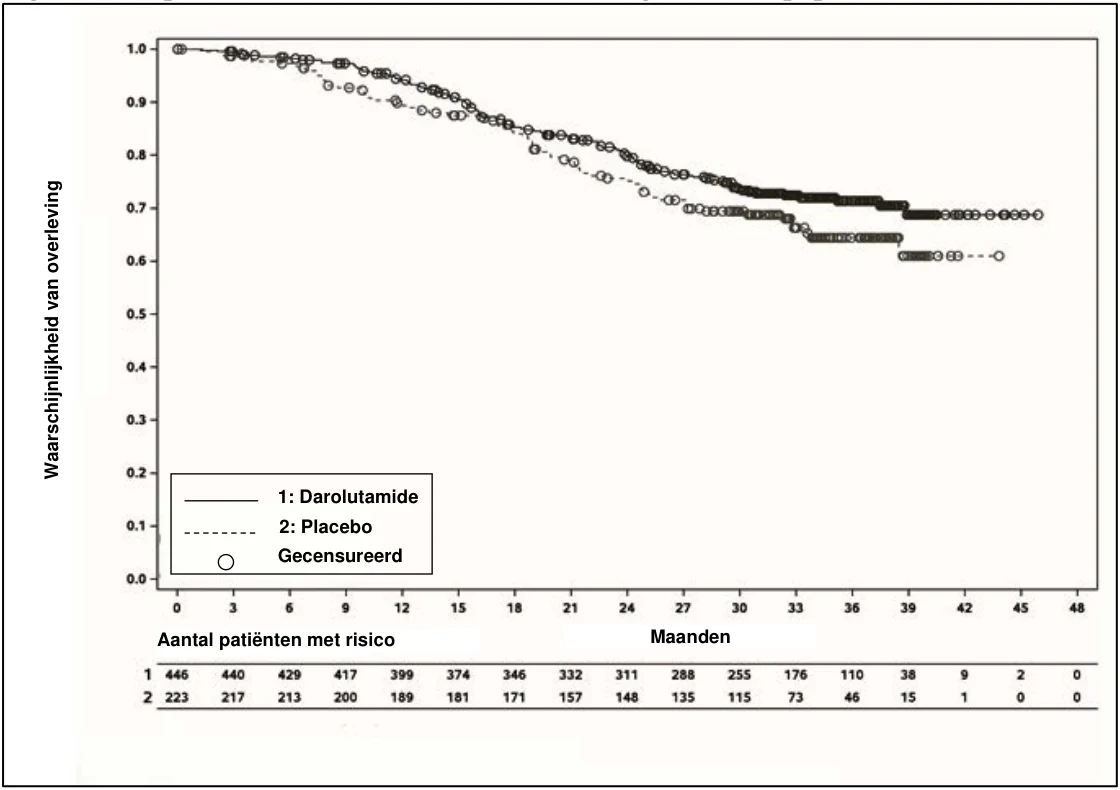
 darolutamide + docetaxel-arm.
Zevenzeventig procent (77,0%) van de patiënten had een hoogvolumeziekte en 23,0% had een laagvolumeziekte. Hoogvolumeziekte werd gedefinieerd als de aanwezigheid van viscerale metastasen of 4 of meer botlaesies, met ten minste 1 metastase voorbij de wervelkolom en bekkenbeenderen. Ongeveer 25% van de patiënten kreeg gelijktijdig een behandeling met bisfosfonaten of denosumab.
Het primaire werkzaamheidseindpunt was totale overleving (OS). Secundaire eindpunten waren tijd tot castratieresistente prostaatkanker, tijd tot pijnprogressie, symptomatische skeletgerelateerde voorvallen-vrije overleving (SSE-FS), tijd tot eerste symptomatische skeletgerelateerde voorval (SSE), tijd tot start van volgende antineoplastische therapie, tijd tot verslechtering van ziektegerelateerde lichamelijke symptomen en tijd tot start van gebruik van opioïden op ≥7 opeenvolgende dagen. Pijnprogressie werd beoordeeld met behulp van de PRO (patient-reported outcome)-vragenlijst BPI-SF (Brief Pain Inventory-Short Form), en gedefinieerd als een verslechtering ten opzichte van nadir met ten minste 2 punten of start van gebruik van kort- of langwerkende opioïden tegen pijn op ≥7 opeenvolgende dagen.
De mediane behandelingsduur bedroeg 41,0 maanden (spreiding: 0,1 tot 56,5 maanden) bij patiënten die werden behandeld met darolutamide + docetaxel, en 16,7 maanden (spreiding: 0,3 tot 55,8 maanden) bij patiënten die werden behandeld met placebo + docetaxel.
87,6% en 85,5% van de patiënten kregen de volledige 6 cycli docetaxel en 1,5% en 2,0% van de patiënten kregen geen docetaxel in respectievelijk de darolutamide + docetaxel-arm en de placebo + docetaxel-arm.
Tabel 5: Werkzaamheidsresultaten uit de ARASENS-studie
| Werkzaamheids-parameter | Aantal patiënten (%) met voorvallen | Mediaan (maanden) (95%-BI) | Hazardratiob (95%-betrouwbaarheids-interval [BI]) p-waarde (eenzijdig)c | ||
| Darolutamide + docetaxel (N=651) | Placebo + docetaxel (N=654)a | Darolutamide + docetaxel (N=651) | Placebo + docetaxel (N=654)a | ||
| Totale overlevingd | 229 (35,2%) | 304 (46,5%) | NB (NB; NB) | 48,9 (44,4; NB) | 0,675 (0,568; 0,801) <0,0001 |
a één patiënt in de placebo-arm werd uitgesloten van alle analyses
b hazard ratio <1 ten gunste van darolutamide
c gebaseerd op gestratificeerde log-rank-toets
d resultaten voor OS waren consistent binnen de subgroepen patiënten, inclusief de mate van uitgebreidheid van de ziekte en gehaltes alkalische fosfatase
NB: niet bereikt
De volgende secundaire werkzaamheidseindpunten lieten een statistisch significant voordeel zien in het voordeel van de patiënten in de darolutamide + docetaxel-arm in vergelijking met patiënten in de placebo + docetaxel-arm: tijd tot castratieresistente prostaatkanker (mediaan NB vs. 19,1 maanden; HR=0,357, p< 0,0001); tijd tot eerste symptomatische skeletgerelateerde voorval (mediaan NB versus NB maanden; HR=0,712, p=0,0081); tijd tot start van volgende antineoplastische therapie (mediaan NB vs. 25,3 maanden; HR=0,388, p<0,0001); tijd tot pijnprogressie (mediaan NB versus 27,5 maanden; HR=0,792, p=0,0058); symptomatische skeletgerelateerde voorvallen-vrije overleving (mediaan 51,2 versus 39,7 maanden; HR=0,609, p<0,0001).
Figuur 5: Kaplan-Meiercurves van totale overleving (ARASENS)a
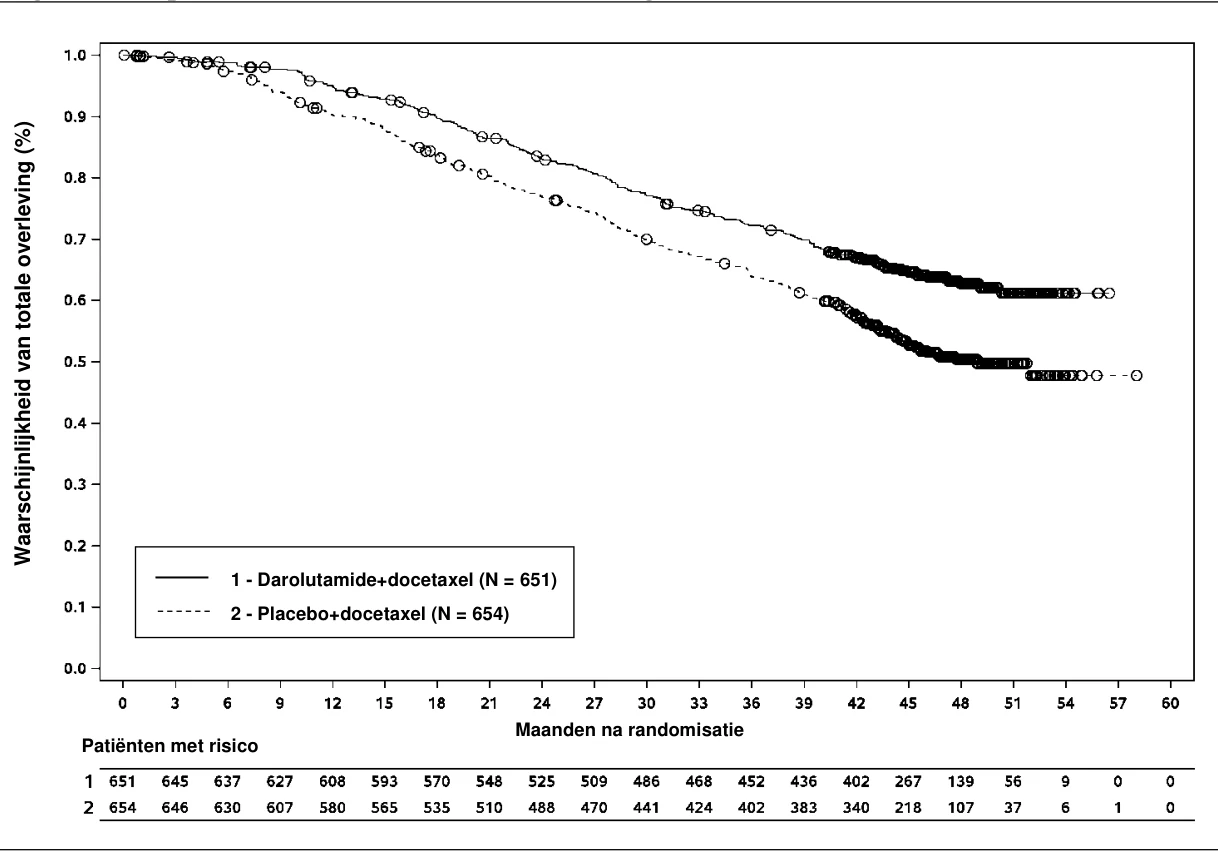
a Het percentage OS na 36 maanden was 72,3% (95%-BI: 68,8% tot 75,8%) in de darolutamide + docetaxel-arm vs. 63,8% (95%-BI: 60,1% tot 67,6%) in de placebo + docetaxel-arm.
Het percentage OS na 48 maanden was 62,7% (95%-BI: 58,7% tot 66,7%) in de darolutamide + docetaxel-arm vs. 50,4% (95%-BI: 46,3% tot 54,6%) in de placebo + docetaxel-arm.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met darolutamide in alle subgroepen van pediatrische patiënten met prostaatkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Algemene inleiding
Darolutamide bestaat uit twee diastereomeren [(S,R)-darolutamide en (S,S)-darolutamide] die onderling uitwisselbaar zijn via de belangrijkste circulerende metaboliet die ketodarolutamide wordt genoemd. In vitro vertonen alle drie de stoffen een vergelijkbare farmacologische activiteit. Darolutamide is slecht oplosbaar in waterige oplosmiddelen over een groot pH-bereik en is meestal beter oplosbaar in organische oplosmiddelen.
Absorptie
Na orale toediening van 600 mg (2 tabletten van 300 mg) tweemaal daags waren de piekplasmaconcentraties van darolutamide bij steady state 4,79 mg/l (variatiecoëfficiënt: 30,9%) bij nmCRPC-patiënten in het ARAMIS-studie en 3,84 mg/l (variatiecoëfficiënt: 35,6%) bij mHSPC-patiënten in de ARASENS-studie. De mediane tijd om piekplasmaconcentraties te bereiken was 3 tot 4 uur. De verhouding van de twee diastereomeren, (S,R)-darolutamide tot (S,S)-darolutamide, veranderde van een 1:1 verhouding in de tablet tot een verhouding van ongeveer 1:9 in het plasma gebaseerd op AUC0-12-gegevens bij steady state. Na orale toediening samen met voedsel wordt de steady state bereikt na 2-5 dagen herhaalde tweemaal daagse toediening.
De absolute biologische beschikbaarheid in vergelijking met een intraveneuze injectie is ongeveer 30% na orale toediening van een NUBEQA-tablet met 300 mg darolutamide onder nuchtere condities. De biologische beschikbaarheid van darolutamide werd 2,0 tot 2,5 keer versterkt wanneer het met voedsel werd ingenomen. Een vergelijkbare toename van de blootstelling werd waargenomen voor de belangrijkste metaboliet ketodarolutamide.
Distributie
Het schijnbare verdelingsvolume van darolutamide na intraveneuze toediening is 119 l, wat erop wijst dat darolutamide in hoge mate door het hele lichaam wordt gedistribueerd naar zowel de intracellulaire als de extracellulaire vloeistofruimten.
Darolutamide wordt matig (92%) gebonden aan menselijke plasma-eiwitten zonder enig verschil tussen de twee diastereomeren. De belangrijkste metaboliet van darolutamide, ketodarolutamide, wordt in hoge mate (99,8%) aan plasma-eiwitten gebonden.
Passage van darolutamide door de bloed-hersenbarrière is niet klinisch onderzocht. De blootstellingen van de hersenen aan darolutamide in termen van AUC 0-24 zijn echter zeer laag met 4,5% plasmablootstelling na een enkelvoudige dosis bij ratten en 1,9%-3,9% na herhaalde dosering bij muizen. Dit wijst op een lage passage van darolutamide door de intacte bloed-hersenbarrière bij ratten en muizen en een lage waarschijnlijkheid dat darolutamide de intacte bloed-hersenbarrière in klinisch relevante mate passeert bij mensen.
Biotransformatie
De diastereomeren (S,R)-darolutamide en (S,S)-darolutamide kunnen in elkaar worden omgezet via de metaboliet ketodarolutamide met een voorkeur voor (S,S)-darolutamide.
Na enkelvoudige orale toediening van 300 mg 14 C-darolutamide, toegediend als drank, is ketodarolutamide de enige belangrijke metaboliet met een ongeveer 2 keer zo hoge totale blootstelling in plasma als darolutamide. Darolutamide en ketodarolutamide waren samen goed voor 87,4% van de 14 C-radioactiviteit in het plasma, wat erop wijst dat alle andere metabolieten van minder groot belang zijn.
Darolutamide wordt primair gemetaboliseerd door het oxidatieve metabolisme dat hoofdzakelijk wordt gemedieerd door CYP3A4, alsook door directe glucuronidering die preferentieel wordt gemedieerd door UGT1A9 en UGT1A1. Daarnaast bleken hoofdzakelijk de AKR1C-isoformen als katalysator op te treden voor de reductie van ketodarolutamide tot de diastereomeren van het middel.
Eliminatie
De effectieve halfwaardetijd van darolutamide en ketodarolutamide in plasma van patiënten is ongeveer 18 tot 20 uur. Van de twee diastereomeren in darolutamide, heeft (S,R)-darolutamide een kortere effectieve halfwaardetijd van 9 uur vergeleken met (S,S)-darolutamide met een effectieve halfwaardetijd van 22 uur. De klaring van darolutamide na intraveneuze toediening was 116 ml/min (CV: 39,7%). In totaal wordt 63,4% van het middelgerelateerde materiaal uitgescheiden in de urine (ongeveer 7% onveranderd) en wordt 32,4% uitgescheiden in de feces. Meer dan 95% van de dosis werd binnen 7 dagen na toediening teruggevonden.
Lineariteit/non-lineariteit
Binnen het dosisbereik van 100 tot 700 mg (na enkelvoudige dosis en bij steady state), stijgt de blootstelling aan de twee diastereomeren en de belangrijkste metaboliet ketodarolutamide lineair op een nagenoeg dosisgerelateerde manier. Op basis van een verzadigde absorptie werd er geen verdere toename in de blootstelling aan darolutamide waargenomen bij tweemaal daags 900 mg.
Speciale populaties
Ouderen
Er werden geen klinisch relevante verschillen in de farmacokinetiek van darolutamide waargenomen (65-95 jaar).
Nierinsufficiëntie
In een klinische farmacokinetische studie waren de AUC en Cmax voor darolutamide 2,5 en 1,6 maal hoger bij patiënten met ernstige nierinsufficiëntie (geschatte glomerulaire filtratiesnelheid [estimated glomerular filtration rate: eGFR] van 15 tot 29 ml/min/1,73 m2) in vergelijking met gezonde vrijwilligers.
Uit een farmacokinetische populatieanalyse kwam een 1,1, 1,3 en een ongeveer 1,5 maal hogere blootstelling (AUC) van darolutamide naar voren bij patiënten met lichte, matige of ernstige nierinsufficiëntie (eGFR 15 tot 89 ml/min/1,73 m2) in vergelijking met patiënten met een normale nierfunctie.
De farmacokinetiek van darolutamide is niet onderzocht bij patiënten met terminale nierziekte die dialyse krijgen (eGFR <15 ml/min/1,73 m2).
Leverinsufficiëntie
In een klinische farmacokinetische studie waren de Cmax en AUC van darolutamide 1,5 en 1,9 maal hoger bij patiënten met matige leverinsufficiëntie (Child-Pugh B) in vergelijking met gezonde vrijwilligers. Er zijn geen gegevens beschikbaar met betrekking tot patiënten met ernstige leverinsufficiëntie (Child-Pugh C).
Etnische verschillen
Er zijn geen klinisch relevante verschillen in de farmacokinetiek van darolutamide waargenomen op basis van etniciteit (blank, Japans, niet-Japans Aziatisch, zwart of Afro-Amerikaans). Een farmacokinetische populatieanalyse gaf een geometrisch gemiddelde toename in blootstelling (AUC) aan van maximaal 1,56-voudig (90% BI: 1,43 tot 1,70) bij Japanse patiënten in vergelijking met patiënten uit alle andere regio's in zowel de ARAMIS- als de ARASENS-studie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Systemische toxiciteit
In onderzoeken op het gebied van toxiciteit bij herhaalde dosering bij ratten en honden waren de belangrijkste bevindingen veranderingen in de mannelijke voortplantingsorganen (afname in orgaangewicht met atrofie van de prostaat en epididymides). Deze effecten traden op bij systemische blootstellingen binnen het bereik van of onder de verwachte humane blootstelling (gebaseerd op AUC-vergelijking). Andere veranderingen aan weefsels van het voortplantingsstelsel omvatten een minimale toename van de vacuolisatie van de hypofyse, atrofie en secretoire reductie in zaadblaasjes en borstklieren bij ratten, alsook testiculaire hypospermie, dilatatie en degeneratie van de zaadbuisjes bij honden. De veranderingen in de mannelijke voortplantingsorganen bij beide soorten kwamen overeen met de farmacologische activiteit van darolutamide en gingen over of namen gedeeltelijk af na een herstelperiode van 4 tot 8 weken.
Embryotoxiciteit/teratogeniciteit
Er zijn geen onderzoeken naar ontwikkelingstoxiciteit uitgevoerd.
Reproductietoxiciteit
Er zijn geen onderzoeken naar reproductietoxiciteit uitgevoerd. De vruchtbaarheid van de man zal echter waarschijnlijk worden aangetast op basis van de bevindingen in onderzoeken op het gebied van toxiciteit bij herhaalde dosering bij ratten en honden, die overeenkomen met de farmacologische activiteit van darolutamide.
Genotoxiciteit en carcinogeniciteit
Darolutamide induceerde geen mutaties in de microbiële mutagenesetest (Ames-test). Bij hoge concentraties induceerde darolutamide in vitro wel structurele chromosoomafwijkingen in culturen van menselijke lymfocyten. In de in vivo gecombineerde beenmerg-micronucleustest en de Comet-test in de lever en het duodenum van de rat werd echter geen genotoxiciteit waargenomen bij blootstellingen boven de maximale menselijke blootstelling.
Orale toediening van darolutamide aan mannelijke transgene rasH2-muizen gedurende 6 maanden liet geen carcinogeen potentieel zien bij doses tot maximaal 1000 mg/kg/dag, hetgeen voor darolutamide 0,9-1,3 keer en voor keto-darolutamide 2,1-2,3 keer de klinische blootstelling (AUC) is bij de aanbevolen klinische dagelijkse dosis van 1200 mg/dag. Op basis van deze studie kan een carcinogeen risico van darolutamide niet volledig worden uitgesloten.
Veiligheidsfarmacologie
In vitro was darolutamide een zwakke remmer van de hERG-kaliumstroom en het L-type-calciumkanaal. In vivo deed darolutamide bij verdoofde honden de duur van het QT-interval iets afnemen, maar dit effect werd niet waargenomen bij honden die bij bewustzijn waren.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Calciumwaterstoffosfaat (E 341)
Croscarmellosenatrium
Lactosemonohydraat
Magnesiumstearaat (E 470b)
Povidon (E 1201)
Filmomhulling
Hypromellose
Lactosemonohydraat
Macrogol (E 1521)
Titaniumdioxide (E 171)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
PVC/aluminiumfolie blisterverpakkingen met daarin 16 filmomhulde tabletten. Elke verpakking bevat 112 filmomhulde tabletten.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Bayer AG
51368 Leverkusen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1432/001 112 filmomhulde tabletten
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 27 maart 2020
Datum van laatste verlenging: 24 oktober 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.