


SmPC (samenvatting van de productkenmerken) - Erleada
Erleada 60 mg filmomhulde tabletten
1. NAAM VAN HET GENEESMIDDEL
Erleada 60 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 60 mg apalutamide.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Enigszins gelig tot grijzig groene, langwerpige, filmomhulde tabletten (17 mm lang x 9 mm breed), waarop aan één kant “AR 60” is aangebracht.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Erleada is geïndiceerd voor gebruik:
- bij volwassen mannen voor de behandeling van niet-gemetastaseerde castratieresistente prostaatkanker (nmCRPC) met een hoog risico op het ontwikkelen van gemetastaseerde ziekte (zie rubriek 5.1);
- bij volwassen mannen voor de behandeling van gemetastaseerde hormoongevoelige prostaatkanker (mHSPC) in combinatie met androgeendeprivatietherapie (ADT) (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Behandeling met apalutamide moet worden gestart en gemonitord door gespecialiseerde artsen die ervaring hebben met de medische behandeling van prostaatkanker.
Dosering
De aanbevolen dosis is 240 mg (vier tabletten van 60 mg) als een eenmalige dagelijkse orale dosis.
Bij patiënten die niet chirurgisch zijn gecastreerd, moet chemische castratie met een gonadotropin-releasing hormone-analoog (GnRHa) tijdens de behandeling worden voortgezet.
Indien een dosis werd vergeten, moet deze zo snel mogelijk op dezelfde dag worden ingenomen, waarbij het normale schema de volgende dag wordt hervat. Er mogen geen extra tabletten worden ingenomen om de vergeten dosis in te halen.
Als door de patiënt een toxiciteit van ≥ graad 3 of een onverdraagbaar ongewenst effect wordt ervaren, dient de toediening te worden onderbroken - in plaats van de behandeling permanent te stoppen - tot de symptomen verbeteren tot ≤ graad 1 of de oorspronkelijke graad. Vervolgens dient de behandeling dan met dezelfde dosis of een verlaagde dosis (180 mg of 120 mg) te worden hervat, indien gerechtvaardigd. Zie rubriek 4.8 voor de meest voorkomende bijwerkingen. Speciale populaties
Ouderen
Er is geen dosisaanpassing nodig voor oudere patiënten (zie rubriek 5.1 en 5.2).
Nierinsufficiëntie
Er is geen dosisaanpassing nodig voor patiënten met lichte tot matige nierinsufficiëntie.
Voorzichtigheid is geboden bij patiënten met ernstige nierinsufficiëntie, omdat apalutamide niet bij deze patiëntenpopulatie is onderzocht (zie rubriek 5.2). Als de behandeling wordt geïnitieerd, dienen patiënten regelmatig te worden gecontroleerd op de bijwerkingen die vermeld staan in rubriek 4.8 en dient de dosis te worden verlaagd conform rubriek 4.2 Dosering en wijze van toediening.
Leverinsufficiëntie
Er is geen dosisaanpassing nodig voor patiënten met lichte tot matige leverinsufficiëntie (respectievelijk Child-Pugh-klasse A en B) op baseline.
Voor patiënten met ernstige leverinsufficiëntie (Child-Pugh-klasse C) is de aanbevolen dosis 120 mg (twee tabletten van 60 mg), eenmaal daags oraal toegediend (zie rubriek 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van apalutamide bij pediatrische patiënten.
Wijze van toediening
Oraal gebruik.
De tabletten dienen in hun geheel te worden doorgeslikt om er zeker van te zijn dat de volledige dosis wordt ingenomen. De tabletten mogen niet worden geplet of gebroken. De tabletten kunnen met of zonder voedsel worden ingenomen.
Erleada innemen met een drank zonder koolzuur of zacht voedsel
Voor patiënten die de tabletten niet in hun geheel kunnen doorslikken, kan Erleada worden gedispergeerd in water zonder koolzuur en dan als volgt worden gemengd met een van de volgende dranken zonder koolzuur of zacht voedsel: sinaasappelsap, groene thee, appelmoes, drinkyoghurt of extra water:
- 1. Doe de hele voorgeschreven dosis van Erleada in een beker. De tabletten niet fijnmaken of breken.
- 2. Voeg ongeveer 20 ml (4 theelepels) water zonder koolzuur toe om ervoor te zorgen dat de tabletten helemaal onder water staan.
- 3. Wacht 2 minuten tot de tabletten uiteen zijn gevallen en zijn verspreid, daarna roeren. 4. Voeg 30 ml (6 theelepels of 2 eetlepels) toe van een van de volgende dranken zonder koolzuur of zacht voedsel: sinaasappelsap, groene thee, appelmoes, drinkyoghurt of extra water en roer het mengsel.
- 5. Slik het mengsel onmiddellijk door.
- 6. Spoel de beker met genoeg water om ervoor te zorgen dat de hele dosis wordt ingenomen en drink het onmiddellijk op.
- 7. Bewaar het geneesmiddel-voedselmengsel niet om het later te gebruiken. Toediening via nasogastrische voedingssonde
Erleada kan ook worden toegediend via een nasogastrische voedingssonde (NG-sonde) van 8 French of groter. Dit gaat als volgt:
- 1. Doe de hele voorgeschreven dosis Erleada in de cilinder van een injectiespuit (gebruik een injectiespuit van minimaal 50 ml) en trek 20 ml water zonder koolzuur op in de spuit. 2. Wacht 10 minuten en schud dan stevig om de inhoud goed te verdelen. 3. Dien onmiddellijk toe via de NG-voedingssonde.
- 4. Vul de spuit dan opnieuw met water zonder koolzuur en dien dit toe. Herhaal dit tot er geen tabletresidu meer is achtergebleven in de spuit of de voedsingssonde.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
Vrouwen die zwanger zijn of zwanger kunnen worden (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Epileptisch insult
Erleada wordt niet aanbevolen bij patiënten met een voorgeschiedenis van epileptische insulten of andere predisponerende factoren waaronder - maar niet uitsluitend - onderliggende hersenschade, recente beroerte (binnen één jaar), primaire hersentumoren of hersenmetastases. Als tijdens behandeling met Erleada een insult optreedt, dient de behandeling permanent gestopt te worden. Het risico op een epileptisch insult kan verhoogd zijn bij patiënten die gelijktijdig geneesmiddelen krijgen die de insultdrempel verlagen.
In twee gerandomiseerde studies (SPARTAN en TITAN) kwamen epileptische insulten voor bij 0,6% van de patiënten die apalutamide kregen en bij 0,2% van de patiënten die placebo kregen. In deze studies werden patiënten met een voorgeschiedenis van een epileptisch insult of predisponerende factoren voor insult uitgesloten.
Er is geen klinische ervaring met het opnieuw toedienen van Erleada aan patiënten bij wie zich een epileptisch insult heeft voorgedaan.
Vallen en botbreuken
Er traden vallen en botbreuken op bij patiënten die apalutamide ontvingen (zie rubriek 4.8). Patiënten dienen op het risico op botbreuk en vallen te worden geëvalueerd voordat met Erleada wordt begonnen en regelmatige controle en behandeling dient te worden voortgezet volgens de vastgestelde behandelrichtlijnen en gebruik van botbeschermende middelen dient te worden overwogen.
Ischemische hartziekte en ischemische cerebrovasculaire aandoeningen
Ischemische hartziekte en ischemische cerebrovasculaire aandoeningen, inclusief voorvallen met overlijden tot gevolg, kwamen voor bij patiënten die met apalutamide werden behandeld (zie rubriek 4.8). De meeste patiënten hadden cardiale risicofactoren/risicofactoren voor cerebrovasculaire ischemische aandoeningen. Patiënten dienen te worden gecontroleerd op klachten en symptomen van ischemische hartziekte en ischemische cerebrovasculaire aandoeningen. De behandeling van risicofactoren, zoals hypertensie, diabetes of dyslipidemie dient te worden geoptimaliseerd conform de standaardzorg.
Gelijktijdig gebruik met andere geneesmiddelen
Apalutamide is een krachtige enzyminductor en kan leiden tot verminderde werkzaamheid van veel algemeen gebruikte geneesmiddelen (zie rubriek 4.5). Daarom moet bij het instellen van een behandeling met apalutamide worden nagegaan welke geneesmiddelen gelijktijdig worden gebruikt. Gelijktijdig gebruik van apalutamide met geneesmiddelen die gevoelige substraten zijn voor veel metaboliseringsenzymen of transporteiwitten (zie rubriek 4.5) dient over het algemeen vermeden te worden als het therapeutisch effect ervan van groot belang voor de patiënt is, en als dosisaanpassingen niet gemakkelijk uitgevoerd kunnen worden op basis van regelmatige controle van werkzaamheid of plasmaconcentraties.
Gelijktijdige toediening van apalutamide met warfarine en coumarinederivaten dient vermeden te worden. Als Erleada gelijktijdig wordt toegediend met een antistollingsmiddel dat door CYP2C9 gemetaboliseerd wordt (zoals warfarine of acenocoumarol), dient aanvullend regelmatige controle van de International Normalised Ratio (INR) uitgevoerd te worden (zie rubriek 4.5).
Recente cardiovasculaire ziekte
Patiënten met klinisch significante cardiovasculaire ziekte in de afgelopen 6 maanden, waaronder ernstige/instabiele angina pectoris, myocardinfarct, symptomatisch congestief hartfalen, arteriële of veneuze trombo-embolische voorvallen (bijv. longembolie, cerebrovasculair accident, waaronder transiënte ischemische aanvallen), of klinisch significante ventrikelaritmieën, werden van de klinische studies uitgesloten. Hierdoor is de veiligheid van apalutamide bij deze patiënten niet vastgesteld. Als Erleada wordt voorgeschreven, dienen patiënten met klinisch significante cardiovasculaire ziekte regelmatig te worden gecontroleerd op risicofactoren als hypercholesterolemie, hypertriglyceridemie of andere cardiometabole aandoeningen (zie rubriek 4.8). Patiënten dienen te worden behandeld voor deze aandoeningen, indien van toepassing, na het beginnen met Erleada volgens de vastgestelde behandelrichtlijnen.
Androgeendeprivatietherapie kan het QT-interval verlengen
Bij patiënten met een voorgeschiedenis van of risicofactoren voor verlenging van het QT-interval en bij patiënten die gelijktijdig geneesmiddelen krijgen die het QT-interval zouden kunnen verlengen (zie rubriek 4.5), dienen artsen alvorens te beginnen met Erleada de verhouding tussen voordelen en risico’s te beoordelen, met inbegrip van de mogelijkheid van torsade de pointes.
Ernstige cutaneuze bijwerkingen (Severe Cutaneous Adverse Reactions; SCAR’s)
Postmarketing zijn gevallen waargenomen van SCAR’s, waaronder geneesmiddelenreactie met eosinofilie en systemische symptomen (drug reaction with eosinophilia and systemic symptoms; DRESS) en Stevens-Johnson-syndroom/toxische epidermale necrolyse (SJS/TEN), die levensbedreigend of fataal kunnen zijn in samenhang met behandeling met Erleada (zie rubriek 4.8).
Patiënten moeten worden geattendeerd op tekenen en symptomen die wijzen op DRESS of SJS/TEN. Indien deze symptomen worden waargenomen dient behandeling met Erleada onmiddellijk te worden gestaakt en patiënten moeten onmiddellijk medische hulp inroepen.
Bij patiënten die DRESS of SJS/TEN hebben doorgemaakt terwijl ze Erleada innamen, mag behandeling met Erleada niet worden hervat, maar moet een alternatieve behandeling worden overwogen.
Interstitiële longziekte (Interstitial Lung Disease, ILD)
Meldingen van ILD zijn waargenomen bij patiënten behandeld met apalutamide, inclusief fatale gevallen. In geval van acuut optreden en/of onverklaarbare verergering van longsymptomen moet de behandeling met apalutamide worden onderbroken in afwachting van verder onderzoek van deze symptomen. Als ILD wordt gediagnosticeerd, moet apalutamide worden gestaakt en moet indien nodig een passende behandeling worden gestart (zie rubriek 4.8).
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis van 240 mg (4 tabletten), dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
De eliminatie van apalutamide en de vorming van de actieve metaboliet ervan, N-desmethylapalutamide, worden in de steady state in vergelijkbare mate gemedieerd door zowel CYP2C8 als CYP3A4. Er worden geen klinisch betekenisvolle veranderingen verwacht in de algehele blootstelling als gevolg van geneesmiddelinteracties met remmers of inductoren van CYP2C8 of CYP3A4. Apalutamide is een inductor van enzymen en transporteiwitten en kan leiden tot een toename van de eliminatie van veel algemeen gebruikte geneesmiddelen.
Vermogen van andere geneesmiddelen om de blootstelling aan apalutamide te beïnvloeden
Geneesmiddelen die CYP2C8 remmen
CYP2C8 speelt een rol bij de eliminatie van apalutamide en bij de vorming van de actieve metaboliet ervan. In een geneesmiddelinteractiestudie nam de Cmax van apalutamide met 21% af, terwijl de AUC met 68% toenam, na gelijktijdige toediening van een eenmalige dosis van 240 mg apalutamide met gemfibrozil (sterke CYP2C8-remmer). Voor de actieve delen (som van apalutamide plus de voor potentie gecorrigeerde actieve metaboliet) nam de Cmax met 21% af, terwijl de AUC met 45% toenam. Er is geen initiële dosisaanpassing nodig wanneer Erleada gelijktijdig wordt toegediend met een sterke remmer van CYP2C8 (bijv. gemfibrozil, clopidogrel). Dosisverlaging van Erleada op basis van verdraagbaarheid dient echter te worden overwogen (zie rubriek 4.2). Zwakke of matige remmers van CYP2C8 hebben naar verwachting geen invloed op de blootstelling aan apalutamide.
Geneesmiddelen die CYP3A4 remmen
CYP3A4 speelt een rol bij de eliminatie van apalutamide en bij de vorming van de actieve metaboliet ervan. In een geneesmiddelinteractiestudie nam de Cmax van apalutamide met 22% af, terwijl de AUC vergelijkbaar was na gelijktijdige toediening van Erleada als een eenmalige dosis van 240 mg met itraconazol (sterke CYP3A4-remmer). Voor de actieve delen (som van apalutamide plus de voor potentie gecorrigeerde actieve metaboliet) nam de Cmax met 22% af, terwijl de AUC opnieuw vergelijkbaar was. Er is geen initiële dosisaanpassing nodig wanneer Erleada gelijktijdig wordt toegediend met een sterke remmer van CYP3A4 (bijv. ketoconazol, ritonavir, claritromycine). Dosisverlaging van Erleada dient echter te worden overwogen op basis van verdraagbaarheid (zie rubriek 4.2). Zwakke of matige remmers van CYP3A4 hebben naar verwachting geen invloed op de blootstelling aan apalutamide.
Geneesmiddelen die CYP3A4 of CYP2C8 induceren
De effecten van CYP3A4- of CYP2C8-inductoren op de farmacokinetiek van apalutamide zijn niet in vivo geëvalueerd. Op basis van de resultaten van de geneesmiddelinteractiestudie met een sterke CYP3A4-remmer of een sterke CYP2C8-remmer zullen inductoren van CYP3A4 of CYP2C8 naar verwachting geen klinisch relevante effecten hebben op de farmacokinetiek van apalutamide en de actieve delen. Daarom is er geen aanpassing van de dosis nodig als Erleada gelijktijdig wordt toegediend met inductoren van CYP3A4 of CYP2C8.
Vermogen van apalutamide om de blootstelling aan andere geneesmiddelen te beïnvloeden
Apalutamide is een krachtige enzyminductor en verhoogt de synthese van veel enzymen en transporteiwitten. Daarom wordt interactie verwacht met veel algemeen gebruikte geneesmiddelen die substraten zijn voor enzymen of transporteiwitten. De verlaging in plasmaconcentraties kan aanzienlijk zijn en leiden tot verlies of vermindering van klinisch effect. Er is ook een risico van verhoogde vorming van actieve metabolieten.
Enzymen die geneesmiddelen metaboliseren
In-vitro-onderzoeken toonden aan dat apalutamide en N-desmethylapalutamide matige tot sterke CYP3A4- en CYP2B6-inductoren zijn, evenals matige remmers van CYP2B6 en CYP2C8, en zwakke remmers van CYP2C9, CYP2C19 en CYP3A4. Apalutamide en N-desmethylapalutamide hebben bij therapeutisch relevante concentraties geen invloed op CYP1A2 en CYP2D6. Het effect van apalutamide op CYP2B6-substraten is niet in vivo geëvalueerd en het netto effect is op dit moment niet bekend. Als substraten van CYP2B6 (bijv. efavirenz) met Erleada worden toegediend, dient regelmatig gecontroleerd te worden op bijwerkingen en dient verlies van werkzaamheid van het substraat te worden geëvalueerd. Dosisaanpassing van het substraat kan nodig zijn om optimale plasmaspiegels te behouden.
Bij de mens is apalutamide een sterke inductor van CYP3A4 en CYP2C19 en een zwakke inductor van CYP2C9. In een geneesmiddelinteractieonderzoek met gebruikmaking van een cocktailbenadering leidde gelijktijdige toediening van apalutamide met eenmalige orale doses van gevoelige CYP-substraten tot een afname in de AUC van 92% voor midazolam (CYP3A4-substraat), een afname in de AUC van 85% voor omeprazol (CYP2C19-substraat) en een afname in de AUC van 46% voor S-warfarine (CYP2C9-substraat). Apalutamide veroorzaakte geen klinisch betekenisvolle veranderingen in de blootstelling aan het CYP2C8-substraat. Gelijktijdig gebruik van Erleada met geneesmiddelen die voornamelijk gemetaboliseerd worden door CYP3A4 (bijv. darunavir, felodipine, midazolam, simvastatine), CYP2C19 (bijv. diazepam, omeprazol) of CYP2C9 (bijv. warfarine, fenytoïne) kan leiden tot lagere blootstelling aan deze geneesmiddelen. Substitutie van deze geneesmiddelen, waar mogelijk, wordt aanbevolen of verlies aan werkzaamheid dient te worden geëvalueerd als het gebruik van het geneesmiddel wordt voortgezet. Bij gebruik samen met warfarine dient de INR tijdens behandeling met Erleada regelmatig gecontroleerd te worden.
Inductie van CYP3A4 door apalutamide duidt erop dat UDP-glucuronosyltransferase (UGT) ook geïnduceerd kan worden via activering van de nucleaire pregnaan-X-receptor (PXR). Gelijktijdige toediening van Erleada met geneesmiddelen die substraten zijn voor UGT (bijv. levothyroxine, valproïnezuur), kan leiden tot lagere blootstelling aan deze geneesmiddelen. Als substraten voor UGT tegelijk met Erleada worden toegediend, dient verlies van werkzaamheid van het substraat te worden geëvalueerd. Dosisaanpassing van het substraat kan nodig zijn om optimale plasmaspiegels te behouden.
Geneesmiddeltransporteiwitten
Apalutamide bleek in de kliniek een zwakke inductor van P-glycoproteïne (P-gp), borstkankerresistentie-eiwit (BCRP) en organisch-aniontransportpolypeptide 1B1 (OATP1B1) te zijn. Een geneesmiddelinteractieonderzoek met gebruikmaking van een cocktailbenadering toonde aan dat gelijktijdige toediening van apalutamide met eenmalige orale doses van gevoelige transporteiwitsubstraten leidde tot een afname in de AUC van 30% voor fexofenadine (P-gp-substraat) en een afname in de AUC van 41% voor rosuvastatine (BCRP/OATP1B1-substraat), maar geen invloed had op de Cmax. Gelijktijdig gebruik van Erleada met geneesmiddelen die substraten zijn voor P-gp (bijv. colchicine, dabigatranetexilaat, digoxine), BCRP of OATP1B1 (bijv. lapatinib, methotrexaat, rosuvastatine, repaglinide) kan leiden tot lagere blootstelling aan deze geneesmiddelen. Als substraten voor P-gp, BCRP of OATP1B1 tegelijk met Erleada worden toegediend, dient verlies van werkzaamheid van het substraat te worden geëvalueerd. Dosisaanpassing kan nodig zijn om een optimale plasmaspiegel te behouden.
Op basis van in-vitro-gegevens kan remming van organisch-kationtransporteiwit 2 (OCT2), organisch-aniontransporteiwit 3 (OAT3) en multidrug and toxin extrusions (MATE's) door apalutamide en de N-desmethylmetaboliet niet worden uitgesloten. Er werd in vitro geen remming van organisch-aniontransporteiwit 1 (OAT1) waargenomen.
GnRH-analoog
Bij proefpersonen met mHSPC die leuprolide-acetaat ontvingen (een GnRH-analoog), had gelijktijdige toediening met apalutamide geen aanwijsbaar effect op de steady-state-blootstelling aan leuprolide.
Interferentie met laboratoriumtests
Bij patiënten die behandeld werden met apalutamide, zijn vals-verhoogde plasmaspiegels van digoxine vastgesteld met de chemiluminescente microdeeltjes-immunoassay (CMIA), onafhankelijk van behandeling met digoxine. Daarom moeten de resultaten van digoxine-plasmaspiegels die door CMIA worden verkregen met voorzichtigheid worden geïnterpreteerd en met een ander type test worden bevestigd voordat er actie wordt ondernomen met digoxine-doses.
Geneesmiddelen die het QT-interval verlengen
Aangezien androgeendeprivatietherapie het QT-interval kan verlengen, dient het gelijktijdige gebruik van Erleada met geneesmiddelen waarvan bekend is dat ze het QT-interval verlengen of geneesmiddelen die torsade de pointes kunnen induceren, zoals antiaritmica van klasse IA (bijv. kinidine, disopyramide) of klasse III (bijv. amiodaron, sotalol, dofetilide, ibutilide), methadon, moxifloxacine, antipsychotica (bijv. haloperidol) enz., zorgvuldig geëvalueerd te worden (zie rubriek 4.4).
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Anticonceptie bij mannen en vrouwen
Het is niet bekend of apalutamide, dan wel metabolieten ervan, in sperma aanwezig zijn. Erleada kan schadelijk zijn voor een zich ontwikkelende foetus. Bij patiënten die geslachtsgemeenschap hebben met vrouwelijke partners die zwanger kunnen worden, dient tijdens de behandeling met Erleada en gedurende 3 maanden na de laatste dosis Erleada een condoom te worden gebruikt samen met een ander zeer doeltreffend anticonceptiemiddel.
Zwangerschap
Erleada is gecontra-indiceerd bij vrouwen die zwanger zijn of zwanger kunnen worden (zie rubriek 4.3). Op grond van een reproductieonderzoek bij dieren en het werkingsmechanisme kan Erleada bij toediening aan een zwangere vrouw schade aan de foetus en het verlies van zwangerschap veroorzaken. Er zijn geen gegevens beschikbaar over het gebruik van Erleada bij zwangere vrouwen.
Borstvoeding
Het is niet bekend of apalutamide/metabolieten in de moedermelk worden uitgescheiden. Risico voor zuigelingen kan niet worden uitgesloten. Erleada mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
Op basis van dieronderzoek blijkt dat Erleada de vruchtbaarheid kan verminderen bij vruchtbare mannen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Erleada heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Er zijn echter insulten gemeld bij patiënten die Erleada gebruikten. Patiënten dienen geïnformeerd te worden over dit risico met betrekking tot het besturen van voertuigen of het bedienen van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen zijn vermoeidheid (26%), huiduitslag (26% alle graden samen en 6% graad 3 of 4), hypertensie (22%), opvlieger (18%), artralgie (17%), diarree (16%), val (13%) en gewicht verlaagd (13%). Andere belangrijke bijwerkingen zijn onder meer fracturen (11%), verminderde eetlust (11%) en hypothyroïdie (8%).
Lijst van bijwerkingen in tabelvorm
Bijwerkingen die tijdens klinische studies en/of tijdens postmarketingervaring zijn waargenomen, zijn hieronder vermeld naar frequentiecategorie. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen elke frequentiegroep zijn de bijwerkingen aangegeven in volgorde van afnemende ernst.
Tabel 1: Bijwerkingen
| Systeem/orgaanklasse | Bijwerking en frequentie |
| Endocriene aandoeningen | vaak: hypothyroïdiea |
| Bloed- en lymfestelselaandoeningen | vaak: neutropenie niet bekend: agranulocytose |
| Voedings- en stofwisselingsstoornissen | zeer vaak: verminderde eetlust |
| vaak: hypercholesterolemie, hypertriglyceridemie | |
| Zenuwstelselaandoeningen | vaak: dysgeusie, ischemische cerebrovasculaire aandoeningenb |
| soms: insultc (zie rubriek 4.4), restless legs-syndroom | |
| Hartaandoeningen | vaak: ischemische hartziekted |
| niet bekend: QT-verlenging (zie de rubrieken 4.4 en 4.5) | |
| Bloedvataandoeningen | zeer vaak: opvlieger, hypertensie |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | niet bekend: interstitiële longziektee |
| Maagdarmstelselaandoeningen | zeer vaak: diarree |
| Huid- en onderhuidaandoeningen | zeer vaak: huiduitslagf |
| vaak: pruritus, alopecia | |
| soms: lichenoïde eruptie | |
| niet bekend: geneesmiddelenreactie met eosinofilie en systemische symptomen (DRESS)e, Stevens-Johnson-syndroom/toxische epidermale necrolyse (SJS/TEN)e | |
| Skeletspierstelsel- en bindweefselaandoeningen | zeer vaak: breukg, artralgie |
| vaak: spierspasme | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | zeer vaak: vermoeidheid |
| Onderzoeken | zeer vaak: gewicht verlaagd |
Letsels, intoxicaties en
verrichtingscomplicaties
zeer vaak: val
a Omvat hypothyroïdie, thyroïdstimulerend hormoon in bloed verhoogd, thyroxine verlaagd, auto-immuunthyroïditis, vrij thyroxine verlaagd, tri-jodothyronine verlaagd
b Omvat transiënte ischemische aanval, cerebrovasculair accident, cerebrovasculaire aandoening, ischemische beroerte, carotis arteriosclerose, arteria carotis stenose, hemiparese, lacunair infarct, lacunaire beroerte, trombotisch herseninfarct, vasculaire encefalopathie, cerebellair infarct, cerebraal infarct en cerebrale ischemie c Omvat tongbeet
d Omvat angina pectoris, angina instabiel, myocardinfarct, acuut myocardinfarct, kransslagaderocclusie, kransslagaderstenose, acuut coronairsyndroom, kransslagaderarteriosclerose, hartstresstest abnormaal, troponine verhoogd, myocardischemie
e Zie rubriek 4.4
f Zie ‘Huiduitslag’ onder ‘Beschrijving van bepaalde bijwerkingen’.
g Omvat ribfractuur, lendenwervelbreuk, ruggenmergcompressiebreuk, wervelkolomfractuur, voetbreuk, heupbreuk, opperarmbeenbreuk, borstwervelbreuk, bovenste ledemaatbreuk, gebroken heiligbeen, handbreuk, os pubis fractuur, heupkombreuk, enkelbreuk, compressiebreuk, ribkraakbeenfractuur, aangezichtsbotbreuk, onderste ledemaatbreuk, osteoporotische fractuur, polsbreuk, avulsiefractuur, kuitbeenbreuk, gebroken staartbeen, gebroken bekken, spaakbeenbreuk, borstbeenbreuk, stressfractuur, traumatische breuk, halswervelbreuk, femurhalsfractuur, scheenbeenbreuk. Zie hieronder.
Beschrijving van bepaalde bijwerkingen
Huiduitslag
Met apalutamide geassocieerde huiduitslag werd het vaakst beschreven als maculair of maculopapulair. Huiduitslag omvatte rash, rash maculo-papulair, rash gegeneraliseerd, urticaria, rash pruritus, rash vlekkerig, conjunctivitis, erythema multiforme, rash papulair, huidexfoliatie, genitale rash, rash erythemateus, stomatitis, geneesmiddeleneruptie, mondulceratie, pustuleuze rash, blaar, papel, pemfigoïd, huiderosie, dermatitis en rash vesiculair. Bijwerkingen met huiduitslag werden gemeld bij 26% van de met apalutamide behandelde patiënten. Huiduitslag van graad 3 (gedefinieerd als > 30% van het lichaamsoppervlak [BSA] bedekkend) werd bij behandeling met apalutamide gemeld bij 6% van de patiënten.
Het mediane aantal dagen tot de eerste manifestatie van huiduitslag was 83 dagen. Bij 78% van de patiënten verdween de rash na een mediane periode van 78 dagen. Gebruikte geneesmiddelen waren onder meer topische corticosteroïden, orale antihistaminica, en 19% van de patiënten ontving systemische corticosteroïden. Bij patiënten met huiduitslag vond dosisonderbreking plaats bij 28% en dosisverlaging bij 14% (zie rubriek 4.2). Huiduitslag trad opnieuw op bij 59% van de patiënten bij wie de toediening werd onderbroken. Huiduitslag leidde tot stopzetting van de behandeling met apalutamide bij 7% van de patiënten met huiduitslag.
Vallen en breuken
In studie ARN-509-003 werden breuken gemeld bij 11,7% van de met apalutamide behandelde patiënten en bij 6,5% van de met placebo behandelde patiënten. In beide behandelingsgroepen had zich bij de helft van de patiënten een val voorgedaan binnen 7 dagen vóór de breuk. Vallen werden gemeld bij 15,6% van de met apalutamide behandelde patiënten tegenover 9,0% van de met placebo behandelde patiënten (zie rubriek 4.4).
Ischemische hartziekte en ischemische cerebrovasculaire aandoeningen
In een gerandomiseerde studie (SPARTAN) bij patiënten met nmCRPC kwam ischemische hartziekte voor bij 4% van de patiënten behandeld met apalutamide en bij 3% van de patiënten behandeld met placebo. In een gerandomiseerde studie (TITAN) bij patiënten met mHSPC kwam ischemische hartziekte voor bij 4% van de patiënten behandeld met apalutamide en bij 2% van de patiënten behandeld met placebo. In de SPARTAN- en de TITAN-studie samen overleden 6 patiënten (0,5%) behandeld met apalutamide en 2 patiënten (0,2%) behandeld met placebo aan ischemische hartziekte (zie rubriek 4.4).
In de SPARTAN-studie, bij een mediane blootstelling van 32,9 maanden aan apalutamide en 11,5 maanden aan placebo, traden ischemische cerebrovasculaire aandoeningen op bij 4% van de patiënten behandeld met apalutamide en bij 1% van de patiënten behandeld met placebo (zie hierboven). In de TITAN-studie traden ischemische cerebrovasculaire aandoeningen op bij een vergelijkbaar percentage van de patiënten in de groepen met apalutamide (1,5%) en met placebo (1,5%). In de SPARTAN- en de TITAN-studie samen overleden 2 patiënten (0,2%) behandeld met apalutamide en geen patiënten behandeld met placebo aan een ischemische cerebrovasculaire aandoening (zie rubriek 4.4).
Hypothyroïdie
Hypothyroïdie werd gemeld bij 8% van de met apalutamide behandelde patiënten en bij 2% van de patiënten behandeld met placebo, gebaseerd op bepalingen van thyroïdstimulerend hormoon (TSH) om de 4 maanden. Er waren geen bijwerkingen van graad 3 of 4. Hypothyroïdie trad op bij 30% van de patiënten die reeds schildklierhormoonvervangingstherapie kregen in de apalutamidegroep en bij 3% van die patiënten in de placebogroep. Bij patiënten die geen
schildklierhormoonvervangingstherapie kregen, trad hypothyroïdie op bij 7% van de met apalutamide behandelde patiënten en bij 2% van de met placebo behandelde patiënten. Wanneer klinisch aangewezen, dient schildklierhormoonvervangingstherapie ingesteld te worden of moet de dosis worden aangepast (zie rubriek 4.5).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifiek antidotum bekend voor een overdosering van apalutamide. In geval van een overdosering dient de toediening van Erleada te worden gestopt en dienen algemene ondersteunende maatregelen te worden uitgevoerd totdat de klinische toxiciteit is afgenomen of verdwenen. Bijwerkingen in het geval van overdosering zijn nog niet waargenomen, maar naar verwachting zullen dergelijke reacties lijken op de in rubriek 4.8 vermelde bijwerkingen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Endocriene therapie, antiandrogenen, ATC-code: L02BB05
Werkingsmechanisme
Apalutamide is een oraal toegediende, selectieve remmer van de androgeenreceptor (AR) die direct aan het ligandbindende domein van de AR bindt. Apalutamide voorkomt nucleaire translocatie van de AR, remt DNA-binding, verhindert de door de AR gemedieerde transcriptie en heeft geen agonistische werking op de androgeenreceptor. Behandeling met apalutamide verlaagt de tumorcelproliferatie en verhoogt de apoptose, wat leidt tot krachtige antitumoractiviteit. Een belangrijke metaboliet, N-desmethylapalutamide, vertoonde een derde van de activiteit in vitro van apalutamide.
Verlaging van prostaatspecifiek antigeen (PSA)
Bij patiënten met mHSPC (in de TITAN-studie) verminderde apalutamide 240 mg per dag in combinatie met ADT op elk moment het PSA tot ondetecteerbare niveaus (<0,2 ng/ml) bij 68% van de patiënten vergeleken met 32% van de patiënten die alleen ADT kregen. De mediane tijd tot ondetecteerbaar PSA was 1,9 maanden voor patiënten die apalutamide kregen in combinatie met ADT. Apalutamide in combinatie met ADT leidde op elk moment tot een PSA-reductie van ≥ 50% ten opzichte van baseline bij 90% van de patiënten, in vergelijking met 55% van de patiënten die alleen ADT kregen.
Bij patiënten met nmCRPC (in de SPARTAN-studie) verminderde apalutamide 240 mg per dag in combinatie met ADT op elk moment het PSA tot ondetecteerbare niveaus (<0,2 ng/ml) bij 38% van de patiënten in vergelijking met geen patiënten (0%) die alleen ADT kregen. De mediane tijd tot ondetecteerbaar PSA was 2,8 maanden voor patiënten die apalutamide kregen in combinatie met ADT. Apalutamide in combinatie met ADT leidde op elk moment tot een PSA-reductie van ≥ 50% ten opzichte van baseline bij 90% van de patiënten, in vergelijking met 2,2% van de patiënten die alleen ADT kregen.
Cardiale elektrofysiologie
Het effect van 240 mg apalutamide eenmaal daags op het QTc-interval werd beoordeeld in een open-label, ongecontroleerde, multicentrische, eenarmige, op QT gerichte studie bij 45 patiënten met CRPC. In de steady state was de maximale gemiddelde verandering in QTcF t.o.v. baseline 12,4 ms (tweezijdige 90% bovenste BI: 16,0 ms). Een analyse van de relatie tussen blootstelling en QT wees op een concentratieafhankelijke toename van de QTcF voor apalutamide en de actieve metaboliet ervan.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van apalutamide zijn vastgesteld in twee gerandomiseerde, placebogecontroleerde fase III-studies: studie ARN-509-003 (nmCRPC) en studie 56021927PCR3002 (mHSPC).
TITAN: gemetastaseerde hormoongevoelige prostaatkanker (mHSPC)
TITAN was een gerandomiseerde, dubbelblinde, placebogecontroleerde, multinationale, multicentrische klinische studie waarin 1.052 patiënten met mHSPC werden gerandomiseerd (1:1) om ofwel oraal apalutamide te ontvangen in een dosis van 240 mg eenmaal daags (N = 525) ofwel placebo eenmaal daags (N = 527). Alle patiënten moesten minimaal één botmetastase hebben op een Technetium99m-botscan. Patiënten werden uitgesloten van deelname als de metastases alleen voorkwamen in de lymfeklieren en/of de viscera (bijv. lever of long). Alle patiënten in de TITAN-studie ontvingen tegelijkertijd een GnRH-analoog of hadden eerder bilaterale orchidectomie ondergaan. Ongeveer 11% van de patiënten ontving eerder behandeling met docetaxel (maximaal 6 cycli, laatste dosis ≤ 2 maanden voor de randomisatie en respons behouden voorafgaand aan de randomisatie). De exclusiecriteria waren bekende hersenmetastasen, eerdere behandeling met andere anti-androgenen van de volgende generatie (bijv. enzalutamide), CYP17-remmers (bijv. abirateronacetaat), immunotherapie (bijv. sipuleucel-T), radiofarmaca of andere behandelingen voor prostaatkanker, of een voorgeschiedenis van insulten of aandoeningen die predisponeren voor een insult. Patiënten werden gestratificeerd op basis van de Gleason-score ten tijde van de diagnose, eerder gebruik van docetaxel en de regio in de wereld. Voor deze studie kwamen zowel patiënten met hoog-als met laag-volume-mHSPC in aanmerking. Hoog-volume-ziekte was gedefinieerd als ofwel viscerale metastases en minstens 1 botlaesie, ofwel minstens 4 botlaesies waarvan minstens 1 botlaesie buiten de wervelkolom of het bekken. Laag-volume-ziekte was gedefinieerd als de aanwezigheid van een of meer botlaesies die niet voldeden aan de definitie voor hoog-volume-ziekte.
De volgende demografische kenmerken en ziektekenmerken op baseline waren in evenwicht tussen de behandelarmen. De mediane leeftijd was 68 jaar (spreiding 43-94) en 23% van de patiënten was 75 jaar of ouder. De rasverdeling was 68% Kaukasisch, 22% Aziatisch en 2% zwart. 63% van de patiënten had hoog-volume-ziekte en 37% had laag-volume-ziekte. 16% van de patiënten had eerder een operatie, radiotherapie van de prostaat of beide ondergaan. Een meerderheid van de patiënten had een Gleason-score van 7 of hoger (92%). 68% van de patiënten ontving eerder - nog zonder metastasen - behandeling met een anti-androgeen van de eerste generatie. Hoewel er geen criteria voor castratieresistentie op baseline waren vastgesteld, toonde 94% van de patiënten een afname in prostaatspecifiek antigeen (PSA) vanaf het begin van de androgeendeprivatietherapie (ADT) tot de eerste dosis van apalutamide of placebo. In de placebogroep hadden alle patiënten op één na bij het begin van de studie een Eastern Cooperative Oncology Group Performance Status (ECOG PS)-score van 0 of 1. Onder de patiënten die met de studiebehandeling stopten (N = 271 voor placebo en N = 170 voor Erleada), was ziekteprogressie in beide armen de meest voorkomende reden voor het stoppen. Van de patiënten behandeld met placebo ontving een groter deel (73%) vervolgens anti-kankertherapie vergeleken met de patiënten behandeld met Erleada (54%).
De belangrijkste uitkomstmaten voor de werkzaamheid in de studie waren algehele overleving (overall survival, OS) en radiologisch bepaalde progressievrije overleving (rPFS). De resultaten betreffende de werkzaamheid van TITAN zijn samengevat in tabel 2 en de figuren 1 en 2.
Tabel 2: Samenvatting van de werkzaamheidsresultaten – Intent-to-treat mHSPC-populatie
(TITAN)
| Eindpunt | Erleada N=525 | Placebo N=527 |
| Primaire algehele overlevinga | ||
| Overlijdens (%) | 83 (16%) | 117 (22%) |
| Mediaan, maanden (95%-BI) | NS (NS; NS) | NS (NS; NS) |
| Hazard ratio (95%-BI)b | 0,671 (0,507; 0,890) | |
| p-waardec | 0,0053 | |
| Bijgewerkte algehele overlevingd | ||
| Overlijdens (%) | 170 (32%) | 235 (45%) |
| Mediaan, maanden (95%-BI) | NS (NS; NS) | 52 (42; NS) |
| Hazard ratio (95%-BI)b | 0,651 (0,534, 0,793) | |
| p-waardec,e | < 0,0001 | |
| Radiologisch bepaalde progressievrije overleving | ||
| Ziekteprogressie of overlijden (%) | 134 (26%) | 231 (44%) |
| Mediaan, maanden (95%-BI) | NS (NS; NS) | 22,08 (18,46; 32,92) |
| Hazard ratio (95%-BI)b | 0,484 (0,391; 0,600) | |
| p-waardec | < 0,0001 | |
a Dit is gebaseerd op de vooraf gespecificeerde interimanalyse met een mediane follow-up-tijd van 22 maanden. b De hazard ratio is afkomstig van het stratified proportional hazards-model. Hazard ratio < 1 is gunstig voor actieve behandeling.
c De p-waarde is afkomstig van een log-ranktest gestratificeerd op de Gleason-score bij diagnose (≤ 7 vs. > 7), regio
(NA/EU vs. andere landen) en eerder gebruik van docetaxel (ja vs. nee).
d Mediane follow-up-tijd van 44 maanden.
e Deze p-waarde is nominaal en is niet gebruikt voor formele statistische toetsing.
NS=Niet Schatbaar
In de primaire analyse werd een statistisch significante verbetering in OS en rPFS aangetoond bij patiënten die na randomisatie Erleada ontvingen in vergelijking met patiënten die na randomisatie placebo ontvingen. Ten tijde van de definitieve analyse van de studie, toen er 405 overlijdens waren waargenomen met een mediane follow-up van 44 maanden, werd een bijgewerkte analyse van de OS uitgevoerd. De resultaten van deze bijgewerkte analyse waren consistent met die van de vooraf gespecificeerde interimanalyse. De verbetering van de OS werd aangetoond ondanks dat 39% van de patiënten in de placebo-arm overstapte op het gebruik van Erleada, met een mediane behandeling van 15 maanden op Erleada na de crossover.
In subgroepen van patiënten werd een consistente verbetering in rPFS waargenomen. Dit betrof subgroepen met hoog-volume- of laag-volume-ziekte, verschil in stadium van metastasering ten tijde van de diagnose (M0 of M1), eerder gebruik van docetaxel (ja of nee), leeftijd (< 65, ≥ 65, of ≥ 75 jaar oud), baseline-PSA boven de mediaan (ja of nee) en het aantal botlaesies (≤ 10 of > 10). In subgroepen van patiënten werd een consistente verbetering in OS waargenomen. Dit betrof subgroepen met hoog-volume- of laag-volume-ziekte, verschil in stadium van metastasering ten tijde van de diagnose (M0 of M1) en verschil in de Gleason-score ten tijde van de diagnose (≤ 7 vs. > 7).
Figuur 1: Kaplan-Meier-curve van de bijgewerkte algehele overleving;
Intent-to-treat-mHSPC-populatie (TITAN) Figuur 2: Kaplan-Meier-curve van de radiologisch bepaalde progressievrije overleving
(rPFS); Intent-to-treat-mHSPC-populatie (TITAN)
De behandeling met Erleada zorgde voor statistisch significante vertraging van de aanvang van cytotoxische chemotherapie (HR = 0,391, BI = 0,274; 0,558; p < 0,0001), resulterend in een vermindering van het risico van 61% voor proefpersonen in de behandelarm ten opzichte van de placebo-arm.
SPARTAN: niet- gemetastaseerde castratieresistente prostaatkanker (nmCRPC)
In een multicentrische, dubbelblinde klinische studie (onderzoek ARN-509 003) werden in totaal 1.207 proefpersonen met NM CRPC 2:1 gerandomiseerd naar orale behandeling met apalutamide in een dosis van 240 mg eenmaal daags in combinatie met androgeendeprivatietherapie (ADT) (chemische castratie of eerdere chirurgische castratie) of placebo met ADT. Geïncludeerde proefpersonen hadden een verdubbelingstijd van prostaatspecifiek antigeen (PSADT) van ≤ 10 maanden, wat werd beschouwd als een hoog risico op dreigende gemetastaseerde ziekte en prostaatkankerspecifiek overlijden. Alle proefpersonen die niet chirurgisch gecastreerd waren, kregen gedurende het onderzoek continu ADT. De PSA-resultaten werden geblindeerd en werden niet gebruikt voor stopzetting van de behandeling. Beide groepen gerandomiseerde proefpersonen dienden de behandeling voort te zetten tot ziekteprogressie, bepaald door geblindeerde centrale beoordeling van beeldvormend onderzoek (blinded central imaging review, BICR), instelling van een nieuwe behandeling, onaanvaardbare toxiciteit of terugtrekking.
De volgende demografische gegevens van patiënten en ziektekenmerken op baseline waren tussen de behandelingsgroepen in evenwicht. De mediane leeftijd was 74 jaar (spreiding 48-97) en 26% van de proefpersonen was 80 jaar of ouder. De raciale verdeling was 66% blank, 5,6% zwart, 12% Aziatisch en 0,2% overig. 77% van de proefpersonen in beide behandelingsgroepen had eerdere chirurgie of radiotherapie van de prostaat ondergaan. De meeste proefpersonen hadden een Gleason-score van 7 of hoger (81%). 15% van de proefpersonen had bekkenlymfeklieren van < 2 cm tijdens inclusie. 73% van de proefpersonen kreeg eerder een behandeling met een antiandrogeen van de eerste generatie; 69% van de proefpersonen kreeg bicalutamide en 10% van de proefpersonen kreeg flutamide. Van alle geïncludeerde proefpersonen werd door middel van geblindeerde centrale beoordeling van beeldvormend onderzoek bevestigd dat ze niet-gemetastaseerde ziekte hadden en dat ze bij opname in het onderzoek een Eastern Cooperative Oncology Group Performance Status (ECOG PS) performance status score van 0 of 1 hadden.
Metastasevrije overleving (metastasis-free survival: MFS) was het primaire eindpunt, gedefinieerd als de tijd vanaf randomisatie tot de tijd van het eerste bewijs door middel van BICR bevestigde metastasen op afstand in bot of weke delen of overlijden ongeacht de oorzaak, afhankelijk van wat zich het eerst voordeed. Behandeling met Erleada verbeterde de MFS significant. Erleada verlaagde het relatieve risico van metastasen op afstand of overlijden met 70% in vergelijking met placebo (HR = 0,30; 95%-BI: 0,24; 0,36; p < 0,0001). De mediane MFS was 41 maanden voor Erleada en 16 maanden voor placebo (zie figuur 3). Er werd een consistente verbetering in de MFS waargenomen met Erleada in alle van tevoren gespecificeerde subgroepen betreffende leeftijd, ras, werelddeel, nodale status, eerder aantal hormonale behandelingen, PSA op baseline, PSA-verdubbelingstijd, ECOG-status op baseline en gebruik van botbeschermende middelen.
Figuur 3: Kaplan-Meier-curve voor metastasevrije overleving (MFS) in onderzoek
ARN-509-003
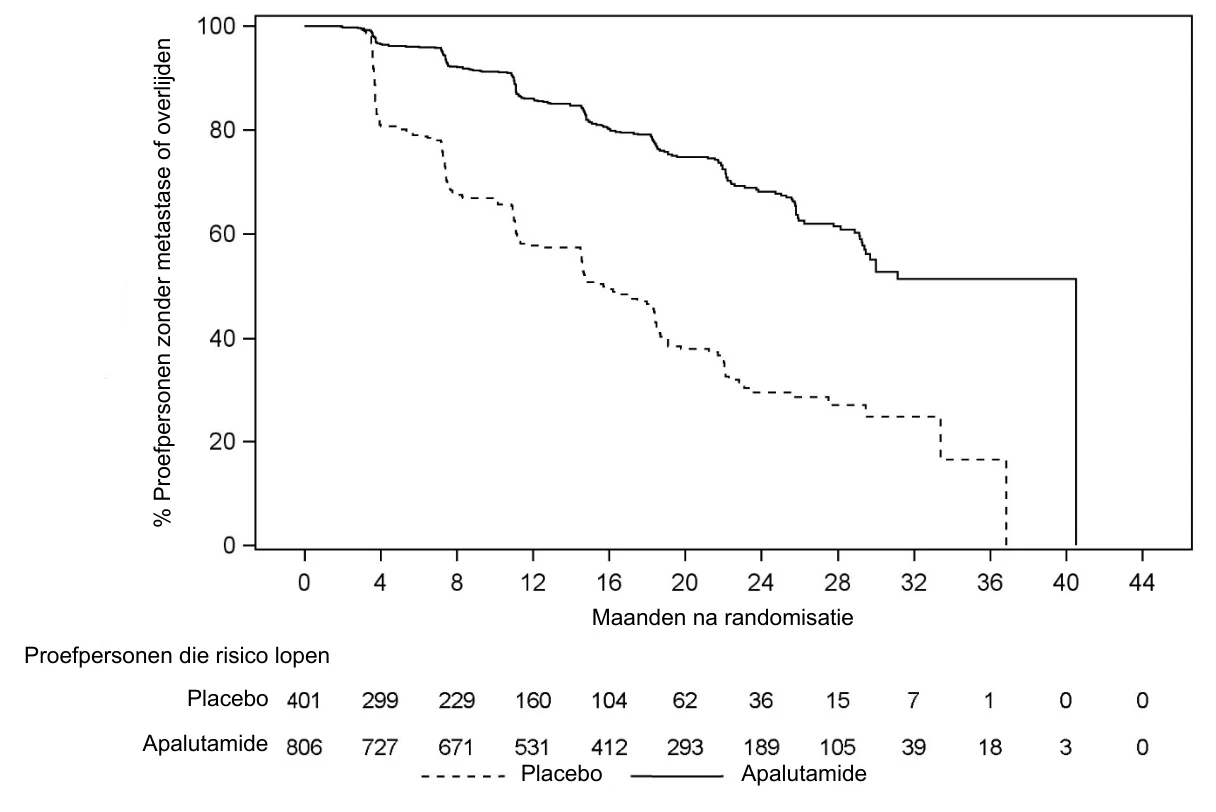
Wanneer alle gegevens in aanmerking worden genomen, vertoonden de met Erleada en ADT behandelde proefpersonen een significante verbetering ten opzichte van degenen die alleen met ADT werden behandeld voor de volgende secundaire eindpunten: tijd tot metastasering (HR = 0,28; 95-BI: 0,23; 0,34; p < 0,0001), progressievrije overleving (progression-free survival: PFS) (HR = 0,30; 95%-BI: 0,25; 0,36; p < 0,0001); tijd tot symptomatische progressie (HR = 0,57; 95%-BI: 0,44; 0,73; p < 0,0001); totale overleving (overall survival: OS) (HR = 0,78; 95%-BI: 0,64; 0,96; p = 0,0161) en tijd tot instelling van cytotoxische chemotherapie (HR = 0,63; 95%-BI: 0,49; 0,81; p = 0,0002).
Proefpersonen die risico lopen
Tijd tot symptomatische progressie was gedefinieerd als de tijd vanaf randomisatie tot de ontwikkeling van een botgerelateerd event, pijn of symptomen waarvoor instelling van een nieuwe systemische antitumortherapie nodig was, of locoregionale progressie van de tumor waarvoor radiatie of chirurgie nodig was. Hoewel het totale aantal events klein was, was het verschil tussen de twee armen groot genoeg om statistische significantie te bereiken. De behandeling met Erleada verlaagde het risico van symptomatische progressie met 43% vergeleken met placebo (HR = 0,567; 95%-BI: 0,443; 0,725; p < 0,0001). De mediane tijd tot symptomatische progressie werd in geen van de behandelgroepen bereikt.
Bij een mediane follow-up van 52,0 maanden lieten de resultaten zien dat behandeling met Erleada significant het risico van overlijden met 22% verlaagde vergeleken met placebo (HR = 0,784; 95%-BI: 0,643; 0,956; tweezijdige p = 0,0161). De mediane OS was 73,9 maanden voor de Erleada-groep en 59,9 maanden voor de placebogroep. De vooraf gespecificeerde alfagrens (p ≤ 0,046) werd overschreden en statistische significantie werd bereikt. Deze verbetering werd aangetoond ook al kreeg 19% van de patiënten in de placebogroep Erleada als eerstvolgende therapie.
Figuur 4: Kaplan-Meiercurve van de algehele overleving (OS) in studie ARN-509-003 bij definitieve analyse
De behandeling met Erleada verlaagde significant het risico van instelling van cytotoxische chemotherapie met 37% vergeleken met placebo (HR = 0,629; 95%-BI: 0,489; 0,808; p = 0,0002), wat een statistisch significante verbetering aantoonde voor Erleada ten opzichte van placebo. De mediane tijd tot de instelling van cytotoxische chemotherapie werd in geen van de behandelgroepen bereikt.
PFS-2, gedefinieerd als de tijd tot overlijden of ziekteprogressie op grond van PSA, radiografische of symptomatische progressie tijdens of na de eerstvolgende therapie was langer voor proefpersonen die met Erleada werden behandeld in vergelijking met degenen die placebo kregen. De resultaten toonden een afname van 44% van het risico op PFS-2 met Erleada ten opzichte van placebo (HR = 0,565, 95%-BI: 0,471; 0,677; p < 0,0001).
Er werden geen nadelige effecten op de algehele gezondheidsgerelateerde kwaliteit van leven door de toevoeging van Erleada aan ADT en een klein maar niet klinisch betekenisvol verschil in verandering ten opzichte van baseline ten gunste van Erleada waargenomen in de analyse van de Functional Assessment of Cancer Therapy-Prostate (FACT-P) totale score en subschalen.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Erleada in alle subgroepen van pediatrische patiënten met gevorderde prostaatkanker. Zie rubriek 4.2 voor informatie over pediatrisch gebruik.
5.2 Farmacokinetische eigenschappen
Na herhaalde eenmaaldaagse dosering nam de blootstelling aan apalutamide (Cmax en oppervlak onder de concentratiecurve [area under the concentration curve: AUC]) op dosisevenredige wijze toe binnen het dosisbereik van 30 tot 480 mg. Na toediening van 240 mg eenmaal daags werd na 4 weken een steady state van apalutamide bereikt en was de gemiddelde acculumatieverhouding ongeveer 5-voudig ten opzichte van een eenmalige dosis. In de steady state waren de gemiddelde (CV%) waarden van Cmax en AUC voor apalutamide respectievelijk 6 µg/ml (28%) en 100 µg.u/ml (32%). Dagelijkse schommelingen in plasmaconcentraties van apalutamide waren laag, met een gemiddelde piek-dalverhouding van 1,63. Bij herhaalde dosering werd een toename van de schijnbare klaring (CL/F) waargenomen, waarschijnlijk als gevolg van inductie van het eigen metabolisme van apalutamide.
In de steady state waren de gemiddelde (CV%) waarden van Cmax en AUC voor de belangrijkste actieve metaboliet, N-desmethylapalutamide, respectievelijk 5,9 µg/ml (18%) en 124 µg.u/ml (19%). N-desmethylapalutamide wordt gekenmerkt door een vlak concentratie-tijdprofiel in de steady state, met een gemiddelde piek-dalverhouding van 1,27. De gemiddelde (CV%) verhouding tussen de AUC’s van de metaboliet en het oorspronkelijke geneesmiddel voor N-desmethylapalutamide was na herhaalde dosering ongeveer 1,3 (21%). Op basis van systemische blootstelling, relatieve potentie en farmacokinetische eigenschappen droeg N-desmethylapalutamide waarschijnlijk bij aan de klinische activiteit van apalutamide.
Absorptie
Na orale toediening was de mediane tijd tot het bereiken van de piekplasmaconcentratie (tmax) 2 uur (spreiding: 1 tot 5 uur). De gemiddelde absolute orale biologische beschikbaarheid is ongeveer 100%, wat aangeeft dat apalutamide na orale toediening volledig wordt geabsorbeerd.
Toediening van apalutamide aan gezonde proefpersonen in nuchtere toestand en met een vetrijke maaltijd leidde niet tot klinisch relevante veranderingen in de Cmax en AUC. De mediane tijd tot het bereiken van tmax werd met voedsel ongeveer 2 uur vertraagd (zie rubriek 4.2).
Apalutamide is onder relevante fysiologische pH-omstandigheden niet ioniseerbaar en daarom hebben zuurverlagende middelen (bijv. protonpompremmers, H2-receptorantagonisten, antacida) naar verwachting geen invloed op de oplosbaarheid en biologische beschikbaarheid van apalutamide.
In vitro zijn apalutamide en de N-desmethylmetaboliet ervan substraten voor P-gp. Omdat apalutamide na orale toediening volledig wordt geabsorbeerd, beperkt P-gp de absorptie van apalutamide niet en heeft de remming of inductie van P-gp naar verwachting derhalve geen invloed op de biologische beschikbaarheid van apalutamide.
Distributie
Het gemiddelde schijnbare distributievolume van apalutamide in de steady state is ongeveer 276 l. Het distributievolume van apalutamide is groter dan het totale volume aan lichaamswater, wat duidt op uitgebreide extravasculaire distributie.
Apalutamide en N-desmethylapalutamide worden voor respectievelijk 96% en 95% gebonden aan plasma-eiwitten en binden voornamelijk aan serumalbumine, zonder concentratieafhankelijkheid.
Biotransformatie
Na eenmalige orale toediening van 240 mg 14C-gelabeld apalutamide waren apalutamide, de actieve metaboliet N-desmethylapalutamide en een inactieve carbonzuurmetaboliet verantwoordelijk voor het merendeel van de 14C-radioactiviteit in plasma, waarbij ze respectievelijk 45%, 44% en 3% van de totale 14C-AUC uitmaakten.
Metabolisering is de voornaamste eliminatieroute van apalutamide. Het wordt hoofdzakelijk gemetaboliseerd door CYP2C8 en CYP3A4, waarbij N-desmethylapalutamide wordt gevormd. Apalutamide en N-desmethylapalutamide worden verder door carboxylesterase gemetaboliseerd tot de inactieve carbonzuurmetaboliet. De bijdrage van CYP2C8 en CYP3A4 aan het metabolisme van apalutamide wordt geschat op respectievelijk 58% en 13% na een eenmalige dosis, maar de bijdrage zal naar verwachting veranderen in de steady state als gevolg van inductie van CYP3A4 door apalutamide na herhaalde dosering.
Eliminatie
Apalutamide, voornamelijk in de vorm van metabolieten, wordt hoofdzakelijk via de urine geëlimineerd. Na een eenmalige orale toediening van radioactief gelabeld apalutamide werd 89% van de radioactiviteit teruggevonden tot 70 dagen na toediening: 65% werd aangetroffen in de urine (1,2% van de dosis als onveranderd apalutamide en 2,7% als N-desmethylapalutamide) en 24% werd aangetroffen in de ontlasting (1,5% van de dosis als onveranderd apalutamide en 2% als N-desmethylapalutamide).
De schijnbare orale klaring (CL/F) van apalutamide is 1,3 l/u na eenmalige dosering en neemt na eenmaaldaagse dosering toe tot 2,0 l/u in de steady state. De gemiddelde effectieve halfwaardetijd van apalutamide bij patiënten is in de steady state ongeveer 3 dagen.
In-vitro-gegevens geven aan dat apalutamide en de N-desmethylmetaboliet geen substraten zijn voor BCRP, OATP1B1 of OATP1B3.
Speciale populaties
De effecten van nierinsufficiëntie, leverinsufficiëntie, leeftijd, ras en andere extrinsieke factoren op de farmacokinetiek van apalutamide worden hieronder samengevat.
Nierinsufficiëntie
Er is geen specifiek onderzoek naar apalutamide bij nierinsufficiëntie uitgevoerd. Op basis van een farmacokinetische populatieanalyse met gebruikmaking van gegevens uit klinische studies bij proefpersonen met castratieresistente prostaatkanker (CRPC) en gezonde proefpersonen werd geen significant verschil in systemische blootstelling aan apalutamide waargenomen bij proefpersonen met reeds bestaande lichte tot matige nierinsufficiëntie (geschatte glomerulaire filtratiesnelheid [estimated glomerular filtration rate: eGFR] tussen 30 en 89 ml/min/1,73 m2; N = 585) in vergelijking met proefpersonen met normale nierfunctie op baseline (eGFR ≥ 90 ml/min/1,73 m2; N = 372). Het potentiële effect van ernstige nierinsufficiëntie of terminale nierziekte (eGFR ≤29 ml/min/1,73 m2) is niet vastgesteld vanwege onvoldoende gegevens.
Leverinsufficiëntie
In een specifiek onderzoek naar leverinsufficiëntie werd de systemische blootstelling aan apalutamide en N-desmethylapalutamide vergeleken tussen proefpersonen met lichte leverinsufficiëntie op baseline (N = 8, Child-Pugh-klasse A, gemiddelde score = 5,3) of matige leverinsufficiëntie (N = 8, Child-Pugh-klasse B, gemiddelde score = 7,6) en gezonde controles met een normale leverfunctie (N = 8). Na een eenmalige orale dosis van 240 mg apalutamide was de geometrische-gemiddelde-verhouding (geometric mean ratio: GMR) in vergelijking met gezonde controleproefpersonen 95% voor de AUC en 102% voor de Cmax van apalutamide bij proefpersonen met een lichte insufficiëntie, en was de GMR 113% voor de AUC en 104% voor de Cmax van apalutamide bij proefpersonen met een matige insufficiëntie.
In een ander specifiek onderzoek naar leverinsufficiëntie werd de systemische blootstelling aan apalutamide en N-desmethylapalutamide vergeleken tussen proefpersonen met ernstige leverinsufficiëntie op baseline (N = 10, Child-Pugh-klasse C, gemiddelde score = 10,9) en gezonde controles met een normale leverfunctie (N = 8). Na een eenmalige orale dosis van 120 mg of 240 mg apalutamide voor respectievelijk ernstige leverinsufficiëntie of normale leverfunctie, was de dosis-genormaliseerde geometrische-gemiddelde-verhouding (GMR) 206% voor de AUC en 156% voor de Cmax voor ongebonden apalutamide bij proefpersonen met ernstige insufficiëntie (zie rubriek 4.2).
Etniciteit en ras
Op basis van een farmacokinetische populatieanalyse waren er geen klinisch relevante verschillen in de farmacokinetiek van apalutamide tussen blanke (van Kaukasische of Spaanse of Latijns-Amerikaanse afkomst; N = 761), zwarte (van Afrikaanse of Afro-Amerikaanse afkomst; N = 71), Aziatische (niet-Japans; N = 58) en Japanse (N = 58) personen.
Leeftijd
Farmacokinetische populatieanalyses lieten zien dat leeftijd (spreiding: 18 tot 94 jaar) geen klinisch betekenisvolle invloed op de farmacokinetiek van apalutamide heeft.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Apalutamide was negatief voor genotoxiciteit in een standaardset van in-vitro- en in-vivo-testen. Apalutamide was niet carcinogeen in een 6 maanden durende studie bij mannelijke transgene (Tg.rasH2) muizen met doseringen tot 30 mg/kg per dag. Deze dosis komt overeen met 1,2 maal de klinische blootstelling (AUC) voor apalutamide en 0,5 maal de klinische blootstelling (AUC) voor N-desmethyl-apalutamide bij de aanbevolen klinische dosis van 240 mg/dag.
In een 2 jaar durende carcinogeniteitsstudie bij mannelijke Sprague-Dawley ratten werd apalutamide toegediend door middel van een orale maagsonde in doses van 5, 15 en 50 mg/kg/dag (respectievelijk 0,2, 0,7 en 2,5 maal de AUC bij patiënten (humane blootstelling bij de aanbevolen dosis van 240 mg)). Neoplastische bevindingen werden geconstateerd, waaronder een verhoogde incidentie van testiculair Leydigceladenoom en -carcinoom bij doses van 5 mg/kg/dag of hoger, mammacarcinoom en fibroadenoom bij 15 mg/kg/dag of 50 mg/kg/dag, en folliculair celadenoom van de schildklier bij 50 mg/kg/dag. Deze bevindingen werden specifiek geacht voor ratten en derhalve van beperkte relevantie voor de mens.
De vruchtbaarheid bij mannen wordt waarschijnlijk verminderd door behandeling met apalutamide, op basis van bevindingen van toxicologische studies met herhaalde toediening die overeenkwamen met de farmacologische activiteit van apalutamide. In toxicologische studies met herhaalde toediening bij mannelijke ratten en honden werden atrofie, aspermie/hypospermie, degeneratie en/of hyperplasie of hypertrofie in het voortplantingsstelsel waargenomen bij doses die overeenkomen met blootstellingen die ongeveer gelijk zijn aan blootstelling bij de mens op basis van de AUC.
In een vruchtbaarheidsstudie bij mannelijke ratten werden een afname waargenomen in spermaconcentratie en -motiliteit, copulatie- en fertiliteitscijfers (na paring met onbehandelde vrouwtjes) samen met verlaagde gewichten van de secundaire geslachtsklieren en de epididymis na 4 weken van toediening in doses overeenkomend met blootstellingen die ongeveer gelijk zijn aan blootstelling bij de mens op basis van de AUC. De effecten op mannelijke ratten waren 8 weken na de laatste toediening van apalutamide omkeerbaar.
In een preliminaire toxiciteitsstudie bij ratten naar de gevolgen voor de embryofoetale ontwikkeling had apalutamide toxische gevolgen voor de ontwikkeling bij toediening in orale doses van 25, 50 of 100 mg/kg/dag tijdens de periode van de organogenese (dag 6-20 van de draagtijd). Deze doses resulteerden in een systemische blootstelling van respectievelijk ongeveer 2, 4 en 6 maal de blootstelling – gemeten als de AUC – bij de mens bij de dosis van 240 mg/dag. De bevindingen omvatten niet-zwangere vrouwtjes bij 100 mg/kg/dag en embryofoetale letaliteit (resorpties) bij doses ≥ 50 mg/kg/dag, verminderde foetale anogenitale afstand en een misvormde hypofyse (rondere vorm) bij ≥ 25 mg/kg/dag. Variaties in de skeletvorming (niet-geossificeerde falangen, boventallige korte thoracolumbale rib(ben) en/of afwijkingen aan het hyoïd) werden ook opgemerkt bij doses van ≥ 25 mg/kg/dag, zonder dat dit leidde tot een effect op het gemiddelde foetale gewicht.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Colloïdaal watervrij silica
Croscarmellosenatrium
Hypromellose-acetaatsuccinaat
Magnesiumstearaat
Microkristallijne cellulose
Microkristallijne cellulose (gesilicifieerd)
Filmomhulling
IJzeroxide zwart (E172)
IJzeroxide geel (E172)
Macrogol
Polyvinylalcohol (gedeeltelijk gehydrolyseerd)
Talk
Titaandioxide (E171)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur.
6.5 Aard en inhoud van de verpakking
Witte, ondoorzichtige hogedichtheidpolyethyleen (HDPE) fles met een kindveilige polypropyleen (PP) sluiting. Elke fles bevat 120 filmomhulde tabletten en in totaal 6 g silicagel droogmiddel.
Blisterverpakking van PVC-PCTFE-folie met een aluminium doordrukfolie verzegeld in een kindveilige wallet.
Elke doos voor 28 dagen bevat 112 filmomhulde tabletten in 4 kartonnen wallets met elk
28 filmomhulde tabletten.
Elke doos voor 30 dagen bevat 120 filmomhulde tabletten in 5 kartonnen wallets met elk
24 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/18/1342/001
EU/1/18/1342/002
EU/1/18/1342/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 14 januari 2019
Datum van laatste verlenging: 22 september 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Erleada 240 mg filmomhulde tabletten
1. NAAM VAN HET GENEESMIDDEL
Erleada 240 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 240 mg apalutamide.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Blauwgrijze tot grijze, ovale, filmomhulde tabletten (21 mm lang x 10 mm breed), waarop aan één kant “E240” is aangebracht.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Erleada is geïndiceerd voor gebruik:
- bij volwassen mannen voor de behandeling van niet-gemetastaseerde castratieresistente prostaatkanker (nmCRPC) met een hoog risico op het ontwikkelen van gemetastaseerde ziekte (zie rubriek 5.1);
- bij volwassen mannen voor de behandeling van gemetastaseerde hormoongevoelige prostaatkanker (mHSPC) in combinatie met androgeendeprivatietherapie (ADT) (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Behandeling met apalutamide moet worden gestart en gemonitord door gespecialiseerde artsen die ervaring hebben met de medische behandeling van prostaatkanker.
Dosering
De aanbevolen dosis is 240 mg (één tablet van 240 mg) als een eenmalige dagelijkse orale dosis.
Bij patiënten die niet chirurgisch zijn gecastreerd, moet chemische castratie met een gonadotropin-releasing hormone-analoog (GnRHa) tijdens de behandeling worden voortgezet.
Indien een dosis werd vergeten, moet deze zo snel mogelijk op dezelfde dag worden ingenomen, waarbij het normale schema de volgende dag wordt hervat. Er mogen geen extra tabletten worden ingenomen om de vergeten dosis in te halen.
Als door de patiënt een toxiciteit van ≥ graad 3 of een onverdraagbaar ongewenst effect wordt ervaren, dient de toediening te worden onderbroken - in plaats van de behandeling permanent te stoppen - tot de symptomen verbeteren tot ≤ graad 1 of de oorspronkelijke graad. Vervolgens dient de behandeling dan met dezelfde dosis of een verlaagde dosis (180 mg of 120 mg) te worden hervat, indien gerechtvaardigd. Zie rubriek 4.8 voor de meest voorkomende bijwerkingen. Speciale populaties
Ouderen
Er is geen dosisaanpassing nodig voor oudere patiënten (zie rubriek 5.1 en 5.2).
Nierinsufficiëntie
Er is geen dosisaanpassing nodig voor patiënten met lichte tot matige nierinsufficiëntie.
Voorzichtigheid is geboden bij patiënten met ernstige nierinsufficiëntie, omdat apalutamide niet bij deze patiëntenpopulatie is onderzocht (zie rubriek 5.2). Als de behandeling wordt geïnitieerd, dienen patiënten regelmatig te worden gecontroleerd op de bijwerkingen die vermeld staan in rubriek 4.8 en dient de dosis te worden verlaagd conform rubriek 4.2 Dosering en wijze van toediening.
Leverinsufficiëntie
Er is geen dosisaanpassing nodig voor patiënten met lichte tot matige leverinsufficiëntie (respectievelijk Child-Pugh-klasse A en B) op baseline.
Voor patiënten met ernstige leverinsufficiëntie (Child-Pugh-klasse C) is de aanbevolen dosis 120 mg (twee tabletten van 60 mg), eenmaal daags oraal toegediend (zie rubriek 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van apalutamide bij pediatrische patiënten.
Wijze van toediening
Oraal gebruik.
De tablet dient in zijn geheel te worden doorgeslikt om er zeker van te zijn dat de volledige dosis wordt ingenomen. De tablet mag niet worden geplet of gebroken. De tablet kan met of zonder voedsel worden ingenomen.
Erleada innemen met een drank zonder koolzuur of zacht voedsel
Voor patiënten die de tablet niet in zijn geheel kunnen doorslikken, kan Erleada worden gedispergeerd in water zonder koolzuur en dan als volgt worden gemengd met een van de volgende dranken zonder koolzuur of zacht voedsel: sinaasappelsap, groene thee, appelmoes, drinkyoghurt of extra water: 1. Doe de hele Erleada 240 mg-tablet in een beker. De tablet niet fijnmaken of breken. 2. Voeg ongeveer 10 ml (2 theelepels) water zonder koolzuur toe om ervoor te zorgen dat de tablet helemaal onder water staat.
- 3. Wacht 2 minuten tot de tablet uiteen is gevallen en is verspreid, daarna roeren. 4. Voeg 30 ml (6 theelepels of 2 eetlepels) toe van een van de volgende dranken zonder koolzuur of zacht voedsel: sinaasappelsap, groene thee, appelmoes, drinkyoghurt of extra water en roer het mengsel.
- 5. Slik het mengsel onmiddellijk door.
- 6. Spoel de beker met genoeg water om ervoor te zorgen dat de hele dosis wordt ingenomen en drink het onmiddellijk op.
- 7. Bewaar het geneesmiddel-voedselmengsel niet om het later te gebruiken.
Toediening via nasogastrische voedingssonde
De Erleada 240-mg tablet kan ook worden toegediend via een nasogastrische voedingssonde (NG-sonde) van 8 French of groter. Dit gaat als volgt:
- 1. Doe de hele Erleada 240 mg-tablet in de cilinder van een injectiespuit (gebruik een injectiespuit van minimaal 20 ml) en trek 10 ml water zonder koolzuur op in de spuit. 2. Wacht 10 minuten en schud dan stevig om de inhoud goed te verdelen. 3. Dien onmiddellijk toe via de NG-voedingssonde.
- 4. Vul de spuit dan opnieuw met water zonder koolzuur en dien dit toe. Herhaal dit tot er geen tabletresidu meer is achtergebleven in de spuit of de voedsingssonde.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
Vrouwen die zwanger zijn of zwanger kunnen worden (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Epileptisch insult
Erleada wordt niet aanbevolen bij patiënten met een voorgeschiedenis van epileptische insulten of andere predisponerende factoren waaronder - maar niet uitsluitend - onderliggende hersenschade, recente beroerte (binnen één jaar), primaire hersentumoren of hersenmetastases. Als tijdens behandeling met Erleada een insult optreedt, dient de behandeling permanent gestopt te worden. Het risico op een epileptisch insult kan verhoogd zijn bij patiënten die gelijktijdig geneesmiddelen krijgen die de insultdrempel verlagen.
In twee gerandomiseerde studies (SPARTAN en TITAN) kwamen epileptische insulten voor bij 0,6% van de patiënten die apalutamide kregen en bij 0,2% van de patiënten die placebo kregen. In deze studies werden patiënten met een voorgeschiedenis van een epileptisch insult of predisponerende factoren voor insult uitgesloten.
Er is geen klinische ervaring met het opnieuw toedienen van Erleada aan patiënten bij wie zich een epileptisch insult heeft voorgedaan.
Vallen en botbreuken
Er traden vallen en botbreuken op bij patiënten die apalutamide ontvingen (zie rubriek 4.8). Patiënten dienen op het risico op botbreuk en vallen te worden geëvalueerd voordat met Erleada wordt begonnen en regelmatige controle en behandeling dient te worden voortgezet volgens de vastgestelde behandelrichtlijnen en gebruik van botbeschermende middelen dient te worden overwogen.
Ischemische hartziekte en ischemische cerebrovasculaire aandoeningen
Ischemische hartziekte en ischemische cerebrovasculaire aandoeningen, inclusief voorvallen met overlijden tot gevolg, kwamen voor bij patiënten die met apalutamide werden behandeld (zie rubriek 4.8). De meeste patiënten hadden cardiale risicofactoren/risicofactoren voor cerebrovasculaire ischemische aandoeningen. Patiënten dienen te worden gecontroleerd op klachten en symptomen van ischemische hartziekte en ischemische cerebrovasculaire aandoeningen. De behandeling van risicofactoren, zoals hypertensie, diabetes of dyslipidemie dient te worden geoptimaliseerd conform de standaardzorg.
Gelijktijdig gebruik met andere geneesmiddelen
Apalutamide is een krachtige enzyminductor en kan leiden tot verminderde werkzaamheid van veel algemeen gebruikte geneesmiddelen (zie rubriek 4.5). Daarom moet bij het instellen van een behandeling met apalutamide worden nagegaan welke geneesmiddelen gelijktijdig worden gebruikt. Gelijktijdig gebruik van apalutamide met geneesmiddelen die gevoelige substraten zijn voor veel metaboliseringsenzymen of transporteiwitten (zie rubriek 4.5) dient over het algemeen vermeden te worden als het therapeutisch effect ervan van groot belang voor de patiënt is, en als dosisaanpassingen niet gemakkelijk uitgevoerd kunnen worden op basis van regelmatige controle van werkzaamheid of plasmaconcentraties.
Gelijktijdige toediening van apalutamide met warfarine en coumarinederivaten dient vermeden te worden. Als Erleada gelijktijdig wordt toegediend met een antistollingsmiddel dat door CYP2C9 gemetaboliseerd wordt (zoals warfarine of acenocoumarol), dient aanvullend regelmatige controle van de International Normalised Ratio (INR) uitgevoerd te worden (zie rubriek 4.5).
Recente cardiovasculaire ziekte
Patiënten met klinisch significante cardiovasculaire ziekte in de afgelopen 6 maanden, waaronder ernstige/instabiele angina pectoris, myocardinfarct, symptomatisch congestief hartfalen, arteriële of veneuze trombo-embolische voorvallen (bijv. longembolie, cerebrovasculair accident, waaronder transiënte ischemische aanvallen), of klinisch significante ventrikelaritmieën, werden van de klinische studies uitgesloten. Hierdoor is de veiligheid van apalutamide bij deze patiënten niet vastgesteld. Als Erleada wordt voorgeschreven, dienen patiënten met klinisch significante cardiovasculaire ziekte regelmatig te worden gecontroleerd op risicofactoren als hypercholesterolemie, hypertriglyceridemie of andere cardiometabole aandoeningen (zie rubriek 4.8). Patiënten dienen te worden behandeld voor deze aandoeningen, indien van toepassing, na het beginnen met Erleada volgens de vastgestelde behandelrichtlijnen.
Androgeendeprivatietherapie kan het QT-interval verlengen
Bij patiënten met een voorgeschiedenis van of risicofactoren voor verlenging van het QT-interval en bij patiënten die gelijktijdig geneesmiddelen krijgen die het QT-interval zouden kunnen verlengen (zie rubriek 4.5), dienen artsen alvorens te beginnen met Erleada de verhouding tussen voordelen en risico’s te beoordelen, met inbegrip van de mogelijkheid van torsade de pointes.
Ernstige cutaneuze bijwerkingen (Severe Cutaneous Adverse Reactions; SCAR’s)
Postmarketing zijn gevallen waargenomen van SCAR’s, waaronder geneesmiddelenreactie met eosinofilie en systemische symptomen (drug reaction with eosinophilia and systemic symptoms; DRESS) en Stevens-Johnson-syndroom/toxische epidermale necrolyse (SJS/TEN), die levensbedreigend of fataal kunnen zijn in samenhang met behandeling met Erleada (zie rubriek 4.8).
Patiënten moeten worden geattendeerd op tekenen en symptomen die wijzen op DRESS of SJS/TEN. Indien deze symptomen worden waargenomen dient behandeling met Erleada onmiddellijk te worden gestaakt en patiënten moeten onmiddellijk medische hulp inroepen.
Bij patiënten die DRESS of SJS/TEN hebben doorgemaakt terwijl ze Erleada innamen, mag behandeling met Erleada niet worden hervat, maar moet een alternatieve behandeling worden overwogen.
Interstitiële longziekte (Interstitial Lung Disease, ILD)
Meldingen van ILD zijn waargenomen bij patiënten behandeld met apalutamide, inclusief fatale gevallen. In geval van acuut optreden en/of onverklaarbare verergering van longsymptomen moet de behandeling met apalutamide worden onderbroken in afwachting van verder onderzoek van deze symptomen. Als ILD wordt gediagnosticeerd, moet apalutamide worden gestaakt en moet indien nodig een passende behandeling worden gestart (zie rubriek 4.8).
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis van 240 mg (1 tablet), dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
De eliminatie van apalutamide en de vorming van de actieve metaboliet ervan, N-desmethylapalutamide, worden in de steady state in vergelijkbare mate gemedieerd door zowel CYP2C8 als CYP3A4. Er worden geen klinisch betekenisvolle veranderingen verwacht in de algehele blootstelling als gevolg van geneesmiddelinteracties met remmers of inductoren van CYP2C8 of CYP3A4. Apalutamide is een inductor van enzymen en transporteiwitten en kan leiden tot een toename van de eliminatie van veel algemeen gebruikte geneesmiddelen.
Vermogen van andere geneesmiddelen om de blootstelling aan apalutamide te beïnvloeden
Geneesmiddelen die CYP2C8 remmen
CYP2C8 speelt een rol bij de eliminatie van apalutamide en bij de vorming van de actieve metaboliet ervan. In een geneesmiddelinteractiestudie nam de Cmax van apalutamide met 21% af, terwijl de AUC met 68% toenam, na gelijktijdige toediening van een eenmalige dosis van 240 mg apalutamide met gemfibrozil (sterke CYP2C8-remmer). Voor de actieve delen (som van apalutamide plus de voor potentie gecorrigeerde actieve metaboliet) nam de Cmax met 21% af, terwijl de AUC met 45% toenam. Er is geen initiële dosisaanpassing nodig wanneer Erleada gelijktijdig wordt toegediend met een sterke remmer van CYP2C8 (bijv. gemfibrozil, clopidogrel). Dosisverlaging van Erleada op basis van verdraagbaarheid dient echter te worden overwogen (zie rubriek 4.2). Zwakke of matige remmers van CYP2C8 hebben naar verwachting geen invloed op de blootstelling aan apalutamide.
Geneesmiddelen die CYP3A4 remmen
CYP3A4 speelt een rol bij de eliminatie van apalutamide en bij de vorming van de actieve metaboliet ervan. In een geneesmiddelinteractiestudie nam de Cmax van apalutamide met 22% af, terwijl de AUC vergelijkbaar was na gelijktijdige toediening van Erleada als een eenmalige dosis van 240 mg met itraconazol (sterke CYP3A4-remmer). Voor de actieve delen (som van apalutamide plus de voor potentie gecorrigeerde actieve metaboliet) nam de Cmax met 22% af, terwijl de AUC opnieuw vergelijkbaar was. Er is geen initiële dosisaanpassing nodig wanneer Erleada gelijktijdig wordt toegediend met een sterke remmer van CYP3A4 (bijv. ketoconazol, ritonavir, claritromycine). Dosisverlaging van Erleada dient echter te worden overwogen op basis van verdraagbaarheid (zie rubriek 4.2). Zwakke of matige remmers van CYP3A4 hebben naar verwachting geen invloed op de blootstelling aan apalutamide.
Geneesmiddelen die CYP3A4 of CYP2C8 induceren
De effecten van CYP3A4- of CYP2C8-inductoren op de farmacokinetiek van apalutamide zijn niet in vivo geëvalueerd. Op basis van de resultaten van de geneesmiddelinteractiestudie met een sterke CYP3A4-remmer of een sterke CYP2C8-remmer zullen inductoren van CYP3A4 of CYP2C8 naar verwachting geen klinisch relevante effecten hebben op de farmacokinetiek van apalutamide en de actieve delen. Daarom is er geen aanpassing van de dosis nodig als Erleada gelijktijdig wordt toegediend met inductoren van CYP3A4 of CYP2C8.
Vermogen van apalutamide om de blootstelling aan andere geneesmiddelen te beïnvloeden
Apalutamide is een krachtige enzyminductor en verhoogt de synthese van veel enzymen en transporteiwitten. Daarom wordt interactie verwacht met veel algemeen gebruikte geneesmiddelen die substraten zijn voor enzymen of transporteiwitten. De verlaging in plasmaconcentraties kan aanzienlijk zijn en leiden tot verlies of vermindering van klinisch effect. Er is ook een risico van verhoogde vorming van actieve metabolieten.
Enzymen die geneesmiddelen metaboliseren
In-vitro-onderzoeken toonden aan dat apalutamide en N-desmethylapalutamide matige tot sterke CYP3A4- en CYP2B6-inductoren zijn, evenals matige remmers van CYP2B6 en CYP2C8, en zwakke remmers van CYP2C9, CYP2C19 en CYP3A4. Apalutamide en N-desmethylapalutamide hebben bij therapeutisch relevante concentraties geen invloed op CYP1A2 en CYP2D6. Het effect van apalutamide op CYP2B6-substraten is niet in vivo geëvalueerd en het netto effect is op dit moment niet bekend. Als substraten van CYP2B6 (bijv. efavirenz) met Erleada worden toegediend, dient regelmatig gecontroleerd te worden op bijwerkingen en dient verlies van werkzaamheid van het substraat te worden geëvalueerd. Dosisaanpassing van het substraat kan nodig zijn om optimale plasmaspiegels te behouden.
Bij de mens is apalutamide een sterke inductor van CYP3A4 en CYP2C19 en een zwakke inductor van CYP2C9. In een geneesmiddelinteractieonderzoek met gebruikmaking van een cocktailbenadering leidde gelijktijdige toediening van apalutamide met eenmalige orale doses van gevoelige CYP-substraten tot een afname in de AUC van 92% voor midazolam (CYP3A4-substraat), een afname in de AUC van 85% voor omeprazol (CYP2C19-substraat) en een afname in de AUC van 46% voor S-warfarine (CYP2C9-substraat). Apalutamide veroorzaakte geen klinisch betekenisvolle veranderingen in de blootstelling aan het CYP2C8-substraat. Gelijktijdig gebruik van Erleada met geneesmiddelen die voornamelijk gemetaboliseerd worden door CYP3A4 (bijv. darunavir, felodipine, midazolam, simvastatine), CYP2C19 (bijv. diazepam, omeprazol) of CYP2C9 (bijv. warfarine, fenytoïne) kan leiden tot lagere blootstelling aan deze geneesmiddelen. Substitutie van deze geneesmiddelen, waar mogelijk, wordt aanbevolen of verlies aan werkzaamheid dient te worden geëvalueerd als het gebruik van het geneesmiddel wordt voortgezet. Bij gebruik samen met warfarine dient de INR tijdens behandeling met Erleada regelmatig gecontroleerd te worden.
Inductie van CYP3A4 door apalutamide duidt erop dat UDP-glucuronosyltransferase (UGT) ook geïnduceerd kan worden via activering van de nucleaire pregnaan-X-receptor (PXR). Gelijktijdige toediening van Erleada met geneesmiddelen die substraten zijn voor UGT (bijv. levothyroxine, valproïnezuur), kan leiden tot lagere blootstelling aan deze geneesmiddelen. Als substraten voor UGT tegelijk met Erleada worden toegediend, dient verlies van werkzaamheid van het substraat te worden geëvalueerd. Dosisaanpassing van het substraat kan nodig zijn om optimale plasmaspiegels te behouden.
Geneesmiddeltransporteiwitten
Apalutamide bleek in de kliniek een zwakke inductor van P-glycoproteïne (P-gp), borstkankerresistentie-eiwit (BCRP) en organisch-aniontransportpolypeptide 1B1 (OATP1B1) te zijn. Een geneesmiddelinteractieonderzoek met gebruikmaking van een cocktailbenadering toonde aan dat gelijktijdige toediening van apalutamide met eenmalige orale doses van gevoelige transporteiwitsubstraten leidde tot een afname in de AUC van 30% voor fexofenadine (P-gp-substraat) en een afname in de AUC van 41% voor rosuvastatine (BCRP/OATP1B1-substraat), maar geen invloed had op de Cmax. Gelijktijdig gebruik van Erleada met geneesmiddelen die substraten zijn voor P-gp (bijv. colchicine, dabigatranetexilaat, digoxine), BCRP of OATP1B1 (bijv. lapatinib, methotrexaat, rosuvastatine, repaglinide) kan leiden tot lagere blootstelling aan deze geneesmiddelen. Als substraten voor P-gp, BCRP of OATP1B1 tegelijk met Erleada worden toegediend, dient verlies van werkzaamheid van het substraat te worden geëvalueerd. Dosisaanpassing kan nodig zijn om een optimale plasmaspiegel te behouden.
Op basis van in-vitro-gegevens kan remming van organisch-kationtransporteiwit 2 (OCT2), organisch-aniontransporteiwit 3 (OAT3) en multidrug and toxin extrusions (MATE's) door apalutamide en de N-desmethylmetaboliet niet worden uitgesloten. Er werd in vitro geen remming van organisch-aniontransporteiwit 1 (OAT1) waargenomen.
GnRH-analoog
Bij proefpersonen met mHSPC die leuprolide-acetaat ontvingen (een GnRH-analoog), had gelijktijdige toediening met apalutamide geen aanwijsbaar effect op de steady-state-blootstelling aan leuprolide.
Interferentie met laboratoriumtests
Bij patiënten die behandeld werden met apalutamide, zijn vals-verhoogde plasmaspiegels van digoxine vastgesteld met de chemiluminescente microdeeltjes-immunoassay (CMIA), onafhankelijk van behandeling met digoxine. Daarom moeten de resultaten van digoxine-plasmaspiegels die door CMIA worden verkregen met voorzichtigheid worden geïnterpreteerd en met een ander type test worden bevestigd voordat er actie wordt ondernomen met digoxine-doses.
Geneesmiddelen die het QT-interval verlengen
Aangezien androgeendeprivatietherapie het QT-interval kan verlengen, dient het gelijktijdige gebruik van Erleada met geneesmiddelen waarvan bekend is dat ze het QT-interval verlengen of geneesmiddelen die torsade de pointes kunnen induceren, zoals antiaritmica van klasse IA (bijv. kinidine, disopyramide) of klasse III (bijv. amiodaron, sotalol, dofetilide, ibutilide), methadon, moxifloxacine, antipsychotica (bijv. haloperidol) enz., zorgvuldig geëvalueerd te worden (zie rubriek 4.4).
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Anticonceptie bij mannen en vrouwen
Het is niet bekend of apalutamide, dan wel metabolieten ervan, in sperma aanwezig zijn. Erleada kan schadelijk zijn voor een zich ontwikkelende foetus. Bij patiënten die geslachtsgemeenschap hebben met vrouwelijke partners die zwanger kunnen worden, dient tijdens de behandeling met Erleada en gedurende 3 maanden na de laatste dosis Erleada een condoom te worden gebruikt samen met een ander zeer doeltreffend anticonceptiemiddel.
Zwangerschap
Erleada is gecontra-indiceerd bij vrouwen die zwanger zijn of zwanger kunnen worden (zie rubriek 4.3). Op grond van een reproductieonderzoek bij dieren en het werkingsmechanisme kan Erleada bij toediening aan een zwangere vrouw schade aan de foetus en het verlies van zwangerschap veroorzaken. Er zijn geen gegevens beschikbaar over het gebruik van Erleada bij zwangere vrouwen.
Borstvoeding
Het is niet bekend of apalutamide/metabolieten in de moedermelk worden uitgescheiden. Risico voor zuigelingen kan niet worden uitgesloten. Erleada mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
Op basis van dieronderzoek blijkt dat Erleada de vruchtbaarheid kan verminderen bij vruchtbare mannen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Erleada heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Er zijn echter insulten gemeld bij patiënten die Erleada gebruikten. Patiënten dienen geïnformeerd te worden over dit risico met betrekking tot het besturen van voertuigen of het bedienen van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen zijn vermoeidheid (26%), huiduitslag (26% alle graden samen en 6% graad 3 of 4), hypertensie (22%), opvlieger (18%), artralgie (17%), diarree (16%), val (13%) en gewicht verlaagd (13%). Andere belangrijke bijwerkingen zijn onder meer fracturen (11%), verminderde eetlust (11%) en hypothyroïdie (8%).
Lijst van bijwerkingen in tabelvorm
Bijwerkingen die tijdens klinische studies en/of tijdens postmarketingervaring zijn waargenomen, zijn hieronder vermeld naar frequentiecategorie. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen elke frequentiegroep zijn de bijwerkingen aangegeven in volgorde van afnemende ernst.
Tabel 1: Bijwerkingen
| Systeem/orgaanklasse | Bijwerking en frequentie |
| Endocriene aandoeningen | vaak: hypothyroïdiea |
| Bloed- en lymfestelselaandoeningen | vaak: neutropenie niet bekend: agranulocytose |
| Voedings- en stofwisselingsstoornissen | zeer vaak: verminderde eetlust |
| vaak: hypercholesterolemie, hypertriglyceridemie | |
| Zenuwstelselaandoeningen | vaak: dysgeusie, ischemische cerebrovasculaire aandoeningenb |
| soms: insultc (zie rubriek 4.4), restless legs-syndroom | |
| Hartaandoeningen | vaak: ischemische hartziekted |
| niet bekend: QT-verlenging (zie de rubrieken 4.4 en 4.5) | |
| Bloedvataandoeningen | zeer vaak: opvlieger, hypertensie |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | niet bekend: interstitiële longziektee |
| Maagdarmstelselaandoeningen | zeer vaak: diarree |
| Huid- en onderhuidaandoeningen | zeer vaak: huiduitslagf |
| vaak: pruritus, alopecia | |
| soms: lichenoïde eruptie | |
| niet bekend: geneesmiddelenreactie met eosinofilie en systemische symptomen (DRESS)e, Stevens-Johnson-syndroom/toxische epidermale necrolyse (SJS/TEN)e | |
| Skeletspierstelsel- en bindweefselaandoeningen | zeer vaak: breukg, artralgie |
| vaak: spierspasme | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | zeer vaak: vermoeidheid |
| Onderzoeken | zeer vaak: gewicht verlaagd |
| Letsels, intoxicaties en verrichtingscomplicaties | zeer vaak: val |
a Omvat hypothyroïdie, thyroïdstimulerend hormoon in bloed verhoogd, thyroxine verlaagd, auto-immuunthyroïditis, vrij thyroxine verlaagd, tri-jodothyronine verlaagd
b Omvat transiënte ischemische aanval, cerebrovasculair accident, cerebrovasculaire aandoening, ischemische beroerte, carotis arteriosclerose, arteria carotis stenose, hemiparese, lacunair infarct, lacunaire beroerte, trombotisch herseninfarct, vasculaire encefalopathie, cerebellair infarct, cerebraal infarct en cerebrale ischemie c Omvat tongbeet
d Omvat angina pectoris, angina instabiel, myocardinfarct, acuut myocardinfarct, kransslagaderocclusie, kransslagaderstenose, acuut coronairsyndroom, kransslagaderarteriosclerose, hartstresstest abnormaal, troponine verhoogd, myocardischemie
e Zie rubriek 4.4
f Zie ‘Huiduitslag’ onder ‘Beschrijving van bepaalde bijwerkingen’.
g Omvat ribfractuur, lendenwervelbreuk, ruggenmergcompressiebreuk, wervelkolomfractuur, voetbreuk, heupbreuk, opperarmbeenbreuk, borstwervelbreuk, bovenste ledemaatbreuk, gebroken heiligbeen, handbreuk, os pubis fractuur, heupkombreuk, enkelbreuk, compressiebreuk, ribkraakbeenfractuur, aangezichtsbotbreuk, onderste ledemaatbreuk, osteoporotische fractuur, polsbreuk, avulsiefractuur, kuitbeenbreuk, gebroken staartbeen, gebroken bekken, spaakbeenbreuk, borstbeenbreuk, stressfractuur, traumatische breuk, halswervelbreuk, femurhalsfractuur, scheenbeenbreuk. Zie hieronder.
Beschrijving van bepaalde bijwerkingen
Huiduitslag
Met apalutamide geassocieerde huiduitslag werd het vaakst beschreven als maculair of maculopapulair. Huiduitslag omvatte rash, rash maculo-papulair, rash gegeneraliseerd, urticaria, rash pruritus, rash vlekkerig, conjunctivitis, erythema multiforme, rash papulair, huidexfoliatie, genitale rash, rash erythemateus, stomatitis, geneesmiddeleneruptie, mondulceratie, pustuleuze rash, blaar, papel, pemfigoïd, huiderosie, dermatitis en rash vesiculair. Bijwerkingen met huiduitslag werden gemeld bij 26% van de met apalutamide behandelde patiënten. Huiduitslag van graad 3 (gedefinieerd als > 30% van het lichaamsoppervlak [BSA] bedekkend) werd bij behandeling met apalutamide gemeld bij 6% van de patiënten.
Het mediane aantal dagen tot de eerste manifestatie van huiduitslag was 83 dagen. Bij 78% van de patiënten verdween de rash na een mediane periode van 78 dagen. Gebruikte geneesmiddelen waren onder meer topische corticosteroïden, orale antihistaminica, en 19% van de patiënten ontving systemische corticosteroïden. Bij patiënten met huiduitslag vond dosisonderbreking plaats bij 28% en dosisverlaging bij 14% (zie rubriek 4.2). Huiduitslag trad opnieuw op bij 59% van de patiënten bij wie de toediening werd onderbroken. Huiduitslag leidde tot stopzetting van de behandeling met apalutamide bij 7% van de patiënten met huiduitslag.
Vallen en breuken
In studie ARN-509-003 werden breuken gemeld bij 11,7% van de met apalutamide behandelde patiënten en bij 6,5% van de met placebo behandelde patiënten. In beide behandelingsgroepen had zich bij de helft van de patiënten een val voorgedaan binnen 7 dagen vóór de breuk. Vallen werden gemeld bij 15,6% van de met apalutamide behandelde patiënten tegenover 9,0% van de met placebo behandelde patiënten (zie rubriek 4.4).
Ischemische hartziekte en ischemische cerebrovasculaire aandoeningen
In een gerandomiseerde studie (SPARTAN) bij patiënten met nmCRPC kwam ischemische hartziekte voor bij 4% van de patiënten behandeld met apalutamide en bij 3% van de patiënten behandeld met placebo. In een gerandomiseerde studie (TITAN) bij patiënten met mHSPC kwam ischemische hartziekte voor bij 4% van de patiënten behandeld met apalutamide en bij 2% van de patiënten behandeld met placebo. In de SPARTAN- en de TITAN-studie samen overleden 6 patiënten (0,5%) behandeld met apalutamide en 2 patiënten (0,2%) behandeld met placebo aan ischemische hartziekte (zie rubriek 4.4).
In de SPARTAN-studie, bij een mediane blootstelling van 32,9 maanden aan apalutamide en 11,5 maanden aan placebo, traden ischemische cerebrovasculaire aandoeningen op bij 4% van de patiënten behandeld met apalutamide en bij 1% van de patiënten behandeld met placebo (zie hierboven). In de TITAN-studie traden ischemische cerebrovasculaire aandoeningen op bij een vergelijkbaar percentage van de patiënten in de groepen met apalutamide (1,5%) en met placebo (1,5%). In de SPARTAN- en de TITAN-studie samen overleden 2 patiënten (0,2%) behandeld met apalutamide en geen patiënten behandeld met placebo aan een ischemische cerebrovasculaire aandoening (zie rubriek 4.4).
Hypothyroïdie
Hypothyroïdie werd gemeld bij 8% van de met apalutamide behandelde patiënten en bij 2% van de patiënten behandeld met placebo, gebaseerd op bepalingen van thyroïdstimulerend hormoon (TSH) om de 4 maanden. Er waren geen bijwerkingen van graad 3 of 4. Hypothyroïdie trad op bij 30% van de patiënten die reeds schildklierhormoonvervangingstherapie kregen in de apalutamidegroep en bij 3% van die patiënten in de placebogroep. Bij patiënten die geen
schildklierhormoonvervangingstherapie kregen, trad hypothyroïdie op bij 7% van de met apalutamide behandelde patiënten en bij 2% van de met placebo behandelde patiënten. Wanneer klinisch aangewezen, dient schildklierhormoonvervangingstherapie ingesteld te worden of moet de dosis worden aangepast (zie rubriek 4.5).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifiek antidotum bekend voor een overdosering van apalutamide. In geval van een overdosering dient de toediening van Erleada te worden gestopt en dienen algemene ondersteunende maatregelen te worden uitgevoerd totdat de klinische toxiciteit is afgenomen of verdwenen. Bijwerkingen in het geval van overdosering zijn nog niet waargenomen, maar naar verwachting zullen dergelijke reacties lijken op de in rubriek 4.8 vermelde bijwerkingen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Endocriene therapie, antiandrogenen, ATC-code: L02BB05
Werkingsmechanisme
Apalutamide is een oraal toegediende, selectieve remmer van de androgeenreceptor (AR) die direct aan het ligandbindende domein van de AR bindt. Apalutamide voorkomt nucleaire translocatie van de AR, remt DNA-binding, verhindert de door de AR gemedieerde transcriptie en heeft geen agonistische werking op de androgeenreceptor. Behandeling met apalutamide verlaagt de tumorcelproliferatie en verhoogt de apoptose, wat leidt tot krachtige antitumoractiviteit. Een belangrijke metaboliet, N-desmethylapalutamide, vertoonde een derde van de activiteit in vitro van apalutamide.
Verlaging van prostaatspecifiek antigeen (PSA)
Bij patiënten met mHSPC (in de TITAN-studie) verminderde apalutamide 240 mg per dag in combinatie met ADT op elk moment het PSA tot ondetecteerbare niveaus (<0,2 ng/ml) bij 68% van de patiënten vergeleken met 32% van de patiënten die alleen ADT kregen. De mediane tijd tot ondetecteerbaar PSA was 1,9 maanden voor patiënten die apalutamide kregen in combinatie met ADT. Apalutamide in combinatie met ADT leidde op elk moment tot een PSA-reductie van ≥ 50% ten opzichte van baseline bij 90% van de patiënten, in vergelijking met 55% van de patiënten die alleen ADT kregen.
Bij patiënten met nmCRPC (in de SPARTAN-studie) verminderde apalutamide 240 mg per dag in combinatie met ADT op elk moment het PSA tot ondetecteerbare niveaus (<0,2 ng/ml) bij 38% van de patiënten in vergelijking met geen patiënten (0%) die alleen ADT kregen. De mediane tijd tot ondetecteerbaar PSA was 2,8 maanden voor patiënten die apalutamide kregen in combinatie met ADT. Apalutamide in combinatie met ADT leidde op elk moment tot een PSA-reductie van ≥ 50% ten opzichte van baseline bij 90% van de patiënten, in vergelijking met 2,2% van de patiënten die alleen ADT kregen.
Cardiale elektrofysiologie
Het effect van 240 mg apalutamide eenmaal daags op het QTc-interval werd beoordeeld in een open-label, ongecontroleerde, multicentrische, eenarmige, op QT gerichte studie bij 45 patiënten met CRPC. In de steady state was de maximale gemiddelde verandering in QTcF t.o.v. baseline 12,4 ms (tweezijdige 90% bovenste BI: 16,0 ms). Een analyse van de relatie tussen blootstelling en QT wees op een concentratieafhankelijke toename van de QTcF voor apalutamide en de actieve metaboliet ervan.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van apalutamide zijn vastgesteld in twee gerandomiseerde, placebogecontroleerde fase III-studies: studie ARN-509-003 (nmCRPC) en studie 56021927PCR3002 (mHSPC).
TITAN: gemetastaseerde hormoongevoelige prostaatkanker (mHSPC)
TITAN was een gerandomiseerde, dubbelblinde, placebogecontroleerde, multinationale, multicentrische klinische studie waarin 1.052 patiënten met mHSPC werden gerandomiseerd (1:1) om ofwel oraal apalutamide te ontvangen in een dosis van 240 mg eenmaal daags (N = 525) ofwel placebo eenmaal daags (N = 527). Alle patiënten moesten minimaal één botmetastase hebben op een Technetium99m-botscan. Patiënten werden uitgesloten van deelname als de metastases alleen voorkwamen in de lymfeklieren en/of de viscera (bijv. lever of long). Alle patiënten in de TITAN-studie ontvingen tegelijkertijd een GnRH-analoog of hadden eerder bilaterale orchidectomie ondergaan. Ongeveer 11% van de patiënten ontving eerder behandeling met docetaxel (maximaal 6 cycli, laatste dosis ≤ 2 maanden voor de randomisatie en respons behouden voorafgaand aan de randomisatie). De exclusiecriteria waren bekende hersenmetastasen, eerdere behandeling met andere anti-androgenen van de volgende generatie (bijv. enzalutamide), CYP17-remmers (bijv. abirateronacetaat), immunotherapie (bijv. sipuleucel-T), radiofarmaca of andere behandelingen voor prostaatkanker, of een voorgeschiedenis van insulten of aandoeningen die predisponeren voor een insult. Patiënten werden gestratificeerd op basis van de Gleason-score ten tijde van de diagnose, eerder gebruik van docetaxel en de regio in de wereld. Voor deze studie kwamen zowel patiënten met hoog-als met laag-volume-mHSPC in aanmerking. Hoog-volume-ziekte was gedefinieerd als ofwel viscerale metastases en minstens 1 botlaesie, ofwel minstens 4 botlaesies waarvan minstens 1 botlaesie buiten de wervelkolom of het bekken. Laag-volume-ziekte was gedefinieerd als de aanwezigheid van een of meer botlaesies die niet voldeden aan de definitie voor hoog-volume-ziekte.
De volgende demografische kenmerken en ziektekenmerken op baseline waren in evenwicht tussen de behandelarmen. De mediane leeftijd was 68 jaar (spreiding 43-94) en 23% van de patiënten was 75 jaar of ouder. De rasverdeling was 68% Kaukasisch, 22% Aziatisch en 2% zwart. 63% van de patiënten had hoog-volume-ziekte en 37% had laag-volume-ziekte. 16% van de patiënten had eerder een operatie, radiotherapie van de prostaat of beide ondergaan. Een meerderheid van de patiënten had een Gleason-score van 7 of hoger (92%). 68% van de patiënten ontving eerder - nog zonder metastasen - behandeling met een anti-androgeen van de eerste generatie. Hoewel er geen criteria voor castratieresistentie op baseline waren vastgesteld, toonde 94% van de patiënten een afname in prostaatspecifiek antigeen (PSA) vanaf het begin van de androgeendeprivatietherapie (ADT) tot de eerste dosis van apalutamide of placebo. In de placebogroep hadden alle patiënten op één na bij het begin van de studie een Eastern Cooperative Oncology Group Performance Status (ECOG PS)-score van 0 of 1. Onder de patiënten die met de studiebehandeling stopten (N = 271 voor placebo en N = 170 voor Erleada), was ziekteprogressie in beide armen de meest voorkomende reden voor het stoppen. Van de patiënten behandeld met placebo ontving een groter deel (73%) vervolgens anti-kankertherapie vergeleken met de patiënten behandeld met Erleada (54%).
De belangrijkste uitkomstmaten voor de werkzaamheid in de studie waren algehele overleving (overall survival, OS) en radiologisch bepaalde progressievrije overleving (rPFS). De resultaten betreffende de werkzaamheid van TITAN zijn samengevat in tabel 2 en de figuren 1 en 2.
Tabel 2: Samenvatting van de werkzaamheidsresultaten – Intent-to-treat mHSPC-populatie
(TITAN)
| Eindpunt | Erleada N=525 | Placebo N=527 |
| Primaire algehele overlevinga | ||
| Overlijdens (%) | 83 (16%) | 117 (22%) |
| Mediaan, maanden (95%-BI) | NS (NS; NS) | NS (NS; NS) |
| Hazard ratio (95%-BI)b | 0,671 (0,507; 0,890) | |
| p-waardec | 0,0053 | |
| Bijgewerkte algehele overlevingd | ||
| Overlijdens (%) | 170 (32%) | 235 (45%) |
| Mediaan, maanden (95%-BI) | NS (NS; NS) | 52 (42; NS) |
| Hazard ratio (95%-BI)b | 0,651 (0,534, 0,793) | |
| p-waardec,e | < 0,0001 | |
| Radiologisch bepaalde progressievrije overleving | ||
| Ziekteprogressie of overlijden (%) | 134 (26%) | 231 (44%) |
| Mediaan, maanden (95%-BI) | NS (NS; NS) | 22,08 (18,46; 32,92) |
| Hazard ratio (95%-BI)b | 0,484 (0,391; 0,600) | |
| p-waardec | < 0,0001 | |
a Dit is gebaseerd op de vooraf gespecificeerde interimanalyse met een mediane follow-up-tijd van 22 maanden. b De hazard ratio is afkomstig van het stratified proportional hazards-model. Hazard ratio < 1 is gunstig voor actieve behandeling.
c De p-waarde is afkomstig van een log-ranktest gestratificeerd op de Gleason-score bij diagnose (≤ 7 vs. > 7), regio
(NA/EU vs. andere landen) en eerder gebruik van docetaxel (ja vs. nee).
d Mediane follow-up-tijd van 44 maanden.
e Deze p-waarde is nominaal en is niet gebruikt voor formele statistische toetsing.
NS=Niet Schatbaar
In de primaire analyse werd een statistisch significante verbetering in OS en rPFS aangetoond bij patiënten die na randomisatie Erleada ontvingen in vergelijking met patiënten die na randomisatie placebo ontvingen. Ten tijde van de definitieve analyse van de studie, toen er 405 overlijdens waren waargenomen met een mediane follow-up van 44 maanden, werd een bijgewerkte analyse van de OS uitgevoerd. De resultaten van deze bijgewerkte analyse waren consistent met die van de vooraf gespecificeerde interimanalyse. De verbetering van de OS werd aangetoond ondanks dat 39% van de patiënten in de placebo-arm overstapte op het gebruik van Erleada, met een mediane behandeling van 15 maanden op Erleada na de crossover.
In subgroepen van patiënten werd een consistente verbetering in rPFS waargenomen. Dit betrof subgroepen met hoog-volume- of laag-volume-ziekte, verschil in stadium van metastasering ten tijde van de diagnose (M0 of M1), eerder gebruik van docetaxel (ja of nee), leeftijd (< 65, ≥ 65, of ≥ 75 jaar oud), baseline-PSA boven de mediaan (ja of nee) en het aantal botlaesies (≤ 10 of > 10).
In subgroepen van patiënten werd een consistente verbetering in OS waargenomen. Dit betrof subgroepen met hoog-volume- of laag-volume-ziekte, verschil in stadium van metastasering ten tijde van de diagnose (M0 of M1) en verschil in de Gleason-score ten tijde van de diagnose (≤ 7 vs. > 7). Figuur 1: Kaplan-Meier-curve van de bijgewerkte algehele overleving;
Intent-to-treat-mHSPC-populatie (TITAN) Figuur 2: Kaplan-Meier-curve van de radiologisch bepaalde progressievrije overleving
(rPFS); Intent-to-treat-mHSPC-populatie (TITAN)
De behandeling met Erleada zorgde voor statistisch significante vertraging van de aanvang van cytotoxische chemotherapie (HR = 0,391, BI = 0,274; 0,558; p < 0,0001), resulterend in een vermindering van het risico van 61% voor proefpersonen in de behandelarm ten opzichte van de placebo-arm.
SPARTAN: niet- gemetastaseerde castratieresistente prostaatkanker (nmCRPC)
In een multicentrische, dubbelblinde klinische studie (onderzoek ARN-509 003) werden in totaal 1.207 proefpersonen met NM CRPC 2:1 gerandomiseerd naar orale behandeling met apalutamide in een dosis van 240 mg eenmaal daags in combinatie met androgeendeprivatietherapie (ADT) (chemische castratie of eerdere chirurgische castratie) of placebo met ADT. Geïncludeerde proefpersonen hadden een verdubbelingstijd van prostaatspecifiek antigeen (PSADT) van ≤ 10 maanden, wat werd beschouwd als een hoog risico op dreigende gemetastaseerde ziekte en prostaatkankerspecifiek overlijden. Alle proefpersonen die niet chirurgisch gecastreerd waren, kregen gedurende het onderzoek continu ADT. De PSA-resultaten werden geblindeerd en werden niet gebruikt voor stopzetting van de behandeling. Beide groepen gerandomiseerde proefpersonen dienden de behandeling voort te zetten tot ziekteprogressie, bepaald door geblindeerde centrale beoordeling van beeldvormend onderzoek (blinded central imaging review, BICR), instelling van een nieuwe behandeling, onaanvaardbare toxiciteit of terugtrekking.
De volgende demografische gegevens van patiënten en ziektekenmerken op baseline waren tussen de behandelingsgroepen in evenwicht. De mediane leeftijd was 74 jaar (spreiding 48-97) en 26% van de proefpersonen was 80 jaar of ouder. De raciale verdeling was 66% blank, 5,6% zwart, 12% Aziatisch en 0,2% overig. 77% van de proefpersonen in beide behandelingsgroepen had eerdere chirurgie of radiotherapie van de prostaat ondergaan. De meeste proefpersonen hadden een Gleason-score van 7 of hoger (81%). 15% van de proefpersonen had bekkenlymfeklieren van < 2 cm tijdens inclusie. 73% van de proefpersonen kreeg eerder een behandeling met een antiandrogeen van de eerste generatie; 69% van de proefpersonen kreeg bicalutamide en 10% van de proefpersonen kreeg flutamide. Van alle geïncludeerde proefpersonen werd door middel van geblindeerde centrale beoordeling van beeldvormend onderzoek bevestigd dat ze niet-gemetastaseerde ziekte hadden en dat ze bij opname in het onderzoek een Eastern Cooperative Oncology Group Performance Status (ECOG PS) performance status score van 0 of 1 hadden.
Metastasevrije overleving (metastasis-free survival: MFS) was het primaire eindpunt, gedefinieerd als de tijd vanaf randomisatie tot de tijd van het eerste bewijs door middel van BICR bevestigde metastasen op afstand in bot of weke delen of overlijden ongeacht de oorzaak, afhankelijk van wat zich het eerst voordeed. Behandeling met Erleada verbeterde de MFS significant. Erleada verlaagde het relatieve risico van metastasen op afstand of overlijden met 70% in vergelijking met placebo (HR = 0,30; 95%-BI: 0,24; 0,36; p < 0,0001). De mediane MFS was 41 maanden voor Erleada en 16 maanden voor placebo (zie figuur 3). Er werd een consistente verbetering in de MFS waargenomen met Erleada in alle van tevoren gespecificeerde subgroepen betreffende leeftijd, ras, werelddeel, nodale status, eerder aantal hormonale behandelingen, PSA op baseline, PSA-verdubbelingstijd, ECOG-status op baseline en gebruik van botbeschermende middelen.
Figuur 3: Kaplan-Meier-curve voor metastasevrije overleving (MFS) in onderzoek
ARN-509-003
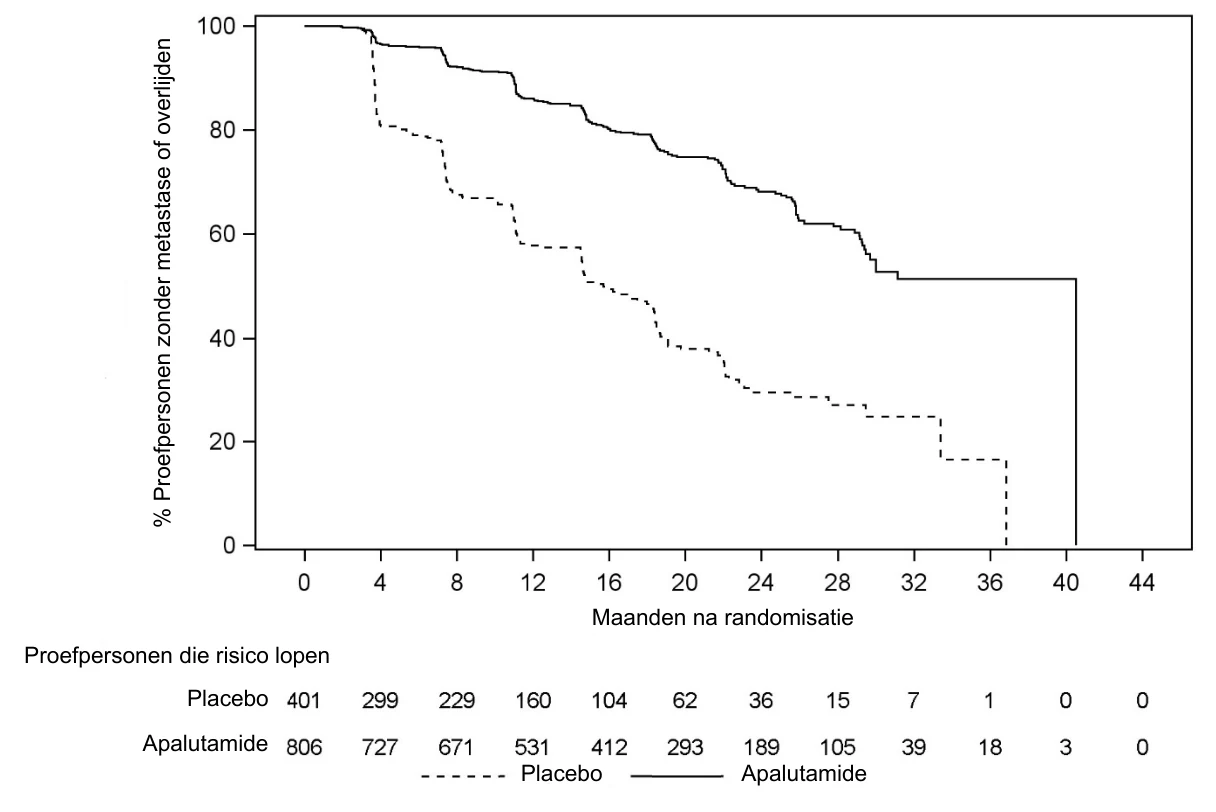
Wanneer alle gegevens in aanmerking worden genomen, vertoonden de met Erleada en ADT behandelde proefpersonen een significante verbetering ten opzichte van degenen die alleen met ADT werden behandeld voor de volgende secundaire eindpunten: tijd tot metastasering (HR = 0,28; 95-BI: 0,23; 0,34; p < 0,0001), progressievrije overleving (progression-free survival: PFS) (HR = 0,30; 95%-BI: 0,25; 0,36; p < 0,0001); tijd tot symptomatische progressie (HR = 0,57; 95%-BI: 0,44; 0,73; p < 0,0001); totale overleving (overall survival: OS) (HR = 0,78; 95%-BI: 0,64; 0,96; p = 0,0161) en tijd tot instelling van cytotoxische chemotherapie (HR = 0,63; 95%-BI: 0,49; 0,81; p = 0,0002).
Proefpersonen die risico lopen
Tijd tot symptomatische progressie was gedefinieerd als de tijd vanaf randomisatie tot de ontwikkeling van een botgerelateerd event, pijn of symptomen waarvoor instelling van een nieuwe systemische antitumortherapie nodig was, of locoregionale progressie van de tumor waarvoor radiatie of chirurgie nodig was. Hoewel het totale aantal events klein was, was het verschil tussen de twee armen groot genoeg om statistische significantie te bereiken. De behandeling met Erleada verlaagde het risico van symptomatische progressie met 43% vergeleken met placebo (HR = 0,567; 95%-BI: 0,443; 0,725; p < 0,0001). De mediane tijd tot symptomatische progressie werd in geen van de behandelgroepen bereikt.
Bij een mediane follow-up van 52,0 maanden lieten de resultaten zien dat behandeling met Erleada significant het risico van overlijden met 22% verlaagde vergeleken met placebo (HR = 0,784; 95%-BI: 0,643; 0,956; tweezijdige p = 0,0161). De mediane OS was 73,9 maanden voor de Erleada-groep en 59,9 maanden voor de placebogroep. De vooraf gespecificeerde alfagrens (p ≤ 0,046) werd overschreden en statistische significantie werd bereikt. Deze verbetering werd aangetoond ook al kreeg 19% van de patiënten in de placebogroep Erleada als eerstvolgende therapie.
Figuur 4: Kaplan-Meiercurve van de algehele overleving (OS) in studie ARN-509-003 bij definitieve analyse
De behandeling met Erleada verlaagde significant het risico van instelling van cytotoxische chemotherapie met 37% vergeleken met placebo (HR = 0,629; 95%-BI: 0,489; 0,808; p = 0,0002), wat een statistisch significante verbetering aantoonde voor Erleada ten opzichte van placebo. De mediane tijd tot de instelling van cytotoxische chemotherapie werd in geen van de behandelgroepen bereikt.
PFS-2, gedefinieerd als de tijd tot overlijden of ziekteprogressie op grond van PSA, radiografische of symptomatische progressie tijdens of na de eerstvolgende therapie was langer voor proefpersonen die met Erleada werden behandeld in vergelijking met degenen die placebo kregen. De resultaten toonden een afname van 44% van het risico op PFS-2 met Erleada ten opzichte van placebo (HR = 0,565, 95%-BI: 0,471; 0,677; p < 0,0001).
Er werden geen nadelige effecten op de algehele gezondheidsgerelateerde kwaliteit van leven door de toevoeging van Erleada aan ADT en een klein maar niet klinisch betekenisvol verschil in verandering ten opzichte van baseline ten gunste van Erleada waargenomen in de analyse van de Functional Assessment of Cancer Therapy-Prostate (FACT-P) totale score en subschalen.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Erleada in alle subgroepen van pediatrische patiënten met gevorderde prostaatkanker. Zie rubriek 4.2 voor informatie over pediatrisch gebruik.
5.2 Farmacokinetische eigenschappen
Na herhaalde eenmaaldaagse dosering nam de blootstelling aan apalutamide (Cmax en oppervlak onder de concentratiecurve [area under the concentration curve: AUC]) op dosisevenredige wijze toe binnen het dosisbereik van 30 tot 480 mg. Na toediening van 240 mg eenmaal daags werd na 4 weken een steady state van apalutamide bereikt en was de gemiddelde acculumatieverhouding ongeveer 5-voudig ten opzichte van een eenmalige dosis. In de steady state waren de gemiddelde (CV%) waarden van Cmax en AUC voor apalutamide respectievelijk 6 µg/ml (28%) en 100 µg.u/ml (32%). Dagelijkse schommelingen in plasmaconcentraties van apalutamide waren laag, met een gemiddelde piek-dalverhouding van 1,63. Bij herhaalde dosering werd een toename van de schijnbare klaring (CL/F) waargenomen, waarschijnlijk als gevolg van inductie van het eigen metabolisme van apalutamide.
In de steady state waren de gemiddelde (CV%) waarden van Cmax en AUC voor de belangrijkste actieve metaboliet, N-desmethylapalutamide, respectievelijk 5,9 µg/ml (18%) en 124 µg.u/ml (19%). N-desmethylapalutamide wordt gekenmerkt door een vlak concentratie-tijdprofiel in de steady state, met een gemiddelde piek-dalverhouding van 1,27. De gemiddelde (CV%) verhouding tussen de AUC’s van de metaboliet en het oorspronkelijke geneesmiddel voor N-desmethylapalutamide was na herhaalde dosering ongeveer 1,3 (21%). Op basis van systemische blootstelling, relatieve potentie en farmacokinetische eigenschappen droeg N-desmethylapalutamide waarschijnlijk bij aan de klinische activiteit van apalutamide.
Absorptie
Na orale toediening was de mediane tijd tot het bereiken van de piekplasmaconcentratie (tmax) 2 uur (spreiding: 1 tot 5 uur). De gemiddelde absolute orale biologische beschikbaarheid is ongeveer 100%, wat aangeeft dat apalutamide na orale toediening volledig wordt geabsorbeerd.
Toediening van apalutamide aan gezonde proefpersonen in nuchtere toestand en met een vetrijke maaltijd leidde niet tot klinisch relevante veranderingen in de Cmax en AUC. De mediane tijd tot het bereiken van tmax werd met voedsel ongeveer 2 uur vertraagd (zie rubriek 4.2).
Apalutamide is onder relevante fysiologische pH-omstandigheden niet ioniseerbaar en daarom hebben zuurverlagende middelen (bijv. protonpompremmers, H2-receptorantagonisten, antacida) naar verwachting geen invloed op de oplosbaarheid en biologische beschikbaarheid van apalutamide.
In vitro zijn apalutamide en de N-desmethylmetaboliet ervan substraten voor P-gp. Omdat apalutamide na orale toediening volledig wordt geabsorbeerd, beperkt P-gp de absorptie van apalutamide niet en heeft de remming of inductie van P-gp naar verwachting derhalve geen invloed op de biologische beschikbaarheid van apalutamide.
Distributie
Het gemiddelde schijnbare distributievolume van apalutamide in de steady state is ongeveer 276 l. Het distributievolume van apalutamide is groter dan het totale volume aan lichaamswater, wat duidt op uitgebreide extravasculaire distributie.
Apalutamide en N-desmethylapalutamide worden voor respectievelijk 96% en 95% gebonden aan plasma-eiwitten en binden voornamelijk aan serumalbumine, zonder concentratieafhankelijkheid.
Biotransformatie
Na eenmalige orale toediening van 240 mg 14C-gelabeld apalutamide waren apalutamide, de actieve metaboliet N-desmethylapalutamide en een inactieve carbonzuurmetaboliet verantwoordelijk voor het merendeel van de 14C-radioactiviteit in plasma, waarbij ze respectievelijk 45%, 44% en 3% van de totale 14C-AUC uitmaakten.
Metabolisering is de voornaamste eliminatieroute van apalutamide. Het wordt hoofdzakelijk gemetaboliseerd door CYP2C8 en CYP3A4, waarbij N-desmethylapalutamide wordt gevormd. Apalutamide en N-desmethylapalutamide worden verder door carboxylesterase gemetaboliseerd tot de inactieve carbonzuurmetaboliet. De bijdrage van CYP2C8 en CYP3A4 aan het metabolisme van apalutamide wordt geschat op respectievelijk 58% en 13% na een eenmalige dosis, maar de bijdrage zal naar verwachting veranderen in de steady state als gevolg van inductie van CYP3A4 door apalutamide na herhaalde dosering.
Eliminatie
Apalutamide, voornamelijk in de vorm van metabolieten, wordt hoofdzakelijk via de urine geëlimineerd. Na een eenmalige orale toediening van radioactief gelabeld apalutamide werd 89% van de radioactiviteit teruggevonden tot 70 dagen na toediening: 65% werd aangetroffen in de urine (1,2% van de dosis als onveranderd apalutamide en 2,7% als N-desmethylapalutamide) en 24% werd aangetroffen in de ontlasting (1,5% van de dosis als onveranderd apalutamide en 2% als N-desmethylapalutamide).
De schijnbare orale klaring (CL/F) van apalutamide is 1,3 l/u na eenmalige dosering en neemt na eenmaaldaagse dosering toe tot 2,0 l/u in de steady state. De gemiddelde effectieve halfwaardetijd van apalutamide bij patiënten is in de steady state ongeveer 3 dagen.
In-vitro-gegevens geven aan dat apalutamide en de N-desmethylmetaboliet geen substraten zijn voor BCRP, OATP1B1 of OATP1B3.
Speciale populaties
De effecten van nierinsufficiëntie, leverinsufficiëntie, leeftijd, ras en andere extrinsieke factoren op de farmacokinetiek van apalutamide worden hieronder samengevat.
Nierinsufficiëntie
Er is geen specifiek onderzoek naar apalutamide bij nierinsufficiëntie uitgevoerd. Op basis van een farmacokinetische populatieanalyse met gebruikmaking van gegevens uit klinische studies bij proefpersonen met castratieresistente prostaatkanker (CRPC) en gezonde proefpersonen werd geen significant verschil in systemische blootstelling aan apalutamide waargenomen bij proefpersonen met reeds bestaande lichte tot matige nierinsufficiëntie (geschatte glomerulaire filtratiesnelheid [estimated glomerular filtration rate: eGFR] tussen 30 en 89 ml/min/1,73 m2; N = 585) in vergelijking met proefpersonen met normale nierfunctie op baseline (eGFR ≥ 90 ml/min/1,73 m2; N = 372). Het potentiële effect van ernstige nierinsufficiëntie of terminale nierziekte (eGFR ≤29 ml/min/1,73 m2) is niet vastgesteld vanwege onvoldoende gegevens.
Leverinsufficiëntie
In een specifiek onderzoek naar leverinsufficiëntie werd de systemische blootstelling aan apalutamide en N-desmethylapalutamide vergeleken tussen proefpersonen met lichte leverinsufficiëntie op baseline (N = 8, Child-Pugh-klasse A, gemiddelde score = 5,3) of matige leverinsufficiëntie (N = 8, Child-Pugh-klasse B, gemiddelde score = 7,6) en gezonde controles met een normale leverfunctie (N = 8). Na een eenmalige orale dosis van 240 mg apalutamide was de geometrische-gemiddelde-verhouding (geometric mean ratio: GMR) in vergelijking met gezonde controleproefpersonen 95% voor de AUC en 102% voor de Cmax van apalutamide bij proefpersonen met een lichte insufficiëntie, en was de GMR 113% voor de AUC en 104% voor de Cmax van apalutamide bij proefpersonen met een matige insufficiëntie.
In een ander specifiek onderzoek naar leverinsufficiëntie werd de systemische blootstelling aan apalutamide en N-desmethylapalutamide vergeleken tussen proefpersonen met ernstige leverinsufficiëntie op baseline (N = 10, Child-Pugh-klasse C, gemiddelde score = 10,9) en gezonde controles met een normale leverfunctie (N = 8). Na een eenmalige orale dosis van 120 mg of 240 mg apalutamide voor respectievelijk ernstige leverinsufficiëntie of normale leverfunctie, was de dosis-genormaliseerde geometrische-gemiddelde-verhouding (GMR) 206% voor de AUC en 156% voor de Cmax voor ongebonden apalutamide bij proefpersonen met ernstige insufficiëntie (zie rubriek 4.2).
Etniciteit en ras
Op basis van een farmacokinetische populatieanalyse waren er geen klinisch relevante verschillen in de farmacokinetiek van apalutamide tussen blanke (van Kaukasische of Spaanse of Latijns-Amerikaanse afkomst; N = 761), zwarte (van Afrikaanse of Afro-Amerikaanse afkomst; N = 71), Aziatische (niet-Japans; N = 58) en Japanse (N = 58) personen.
Leeftijd
Farmacokinetische populatieanalyses lieten zien dat leeftijd (spreiding: 18 tot 94 jaar) geen klinisch betekenisvolle invloed op de farmacokinetiek van apalutamide heeft.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Apalutamide was negatief voor genotoxiciteit in een standaardset van in-vitro- en in-vivo-testen. Apalutamide was niet carcinogeen in een 6 maanden durende studie bij mannelijke transgene (Tg.rasH2) muizen met doseringen tot 30 mg/kg per dag. Deze dosis komt overeen met 1,2 maal de klinische blootstelling (AUC) voor apalutamide en 0,5 maal de klinische blootstelling (AUC) voor N-desmethyl-apalutamide bij de aanbevolen klinische dosis van 240 mg/dag.
In een 2 jaar durende carcinogeniteitsstudie bij mannelijke Sprague-Dawley ratten werd apalutamide toegediend door middel van een orale maagsonde in doses van 5, 15 en 50 mg/kg/dag (respectievelijk 0,2, 0,7 en 2,5 maal de AUC bij patiënten (humane blootstelling bij de aanbevolen dosis van 240 mg)). Neoplastische bevindingen werden geconstateerd, waaronder een verhoogde incidentie van testiculair Leydigceladenoom en -carcinoom bij doses van 5 mg/kg/dag of hoger, mammacarcinoom en fibroadenoom bij 15 mg/kg/dag of 50 mg/kg/dag, en folliculair celadenoom van de schildklier bij 50 mg/kg/dag. Deze bevindingen werden specifiek geacht voor ratten en derhalve van beperkte relevantie voor de mens.
De vruchtbaarheid bij mannen wordt waarschijnlijk verminderd door behandeling met apalutamide, op basis van bevindingen van toxicologische studies met herhaalde toediening die overeenkwamen met de farmacologische activiteit van apalutamide. In toxicologische studies met herhaalde toediening bij mannelijke ratten en honden werden atrofie, aspermie/hypospermie, degeneratie en/of hyperplasie of hypertrofie in het voortplantingsstelsel waargenomen bij doses die overeenkomen met blootstellingen die ongeveer gelijk zijn aan blootstelling bij de mens op basis van de AUC.
In een vruchtbaarheidsstudie bij mannelijke ratten werden een afname waargenomen in spermaconcentratie en -motiliteit, copulatie- en fertiliteitscijfers (na paring met onbehandelde vrouwtjes) samen met verlaagde gewichten van de secundaire geslachtsklieren en de epididymis na 4 weken van toediening in doses overeenkomend met blootstellingen die ongeveer gelijk zijn aan blootstelling bij de mens op basis van de AUC. De effecten op mannelijke ratten waren 8 weken na de laatste toediening van apalutamide omkeerbaar.
In een preliminaire toxiciteitsstudie bij ratten naar de gevolgen voor de embryofoetale ontwikkeling had apalutamide toxische gevolgen voor de ontwikkeling bij toediening in orale doses van 25, 50 of 100 mg/kg/dag tijdens de periode van de organogenese (dag 6-20 van de draagtijd). Deze doses resulteerden in een systemische blootstelling van respectievelijk ongeveer 2, 4 en 6 maal de blootstelling – gemeten als de AUC – bij de mens bij de dosis van 240 mg/dag. De bevindingen omvatten niet-zwangere vrouwtjes bij 100 mg/kg/dag en embryofoetale letaliteit (resorpties) bij doses ≥ 50 mg/kg/dag, verminderde foetale anogenitale afstand en een misvormde hypofyse (rondere vorm) bij ≥ 25 mg/kg/dag. Variaties in de skeletvorming (niet-geossificeerde falangen, boventallige korte thoracolumbale rib(ben) en/of afwijkingen aan het hyoïd) werden ook opgemerkt bij doses van ≥ 25 mg/kg/dag, zonder dat dit leidde tot een effect op het gemiddelde foetale gewicht.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Colloïdaal watervrij silica
Croscarmellosenatrium
Hypromellose-acetaatsuccinaat
Magnesiumstearaat
Microkristallijne cellulose (gesilicifieerd)
Filmomhulling
Glycerol-monocaprylocapraat
IJzeroxide zwart (E172)
Poly (vinylalcohol)
Talk
Titaandioxide (E171)
Macrogol poly (vinylalcohol) geënt copolymeer
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur.
6.5 Aard en inhoud van de verpakking
Witte, hogedichtheidpolyethyleen (HDPE) fles met een kindveilige polypropyleen (PP) sluiting. Elke fles bevat 30 filmomhulde tabletten en in totaal 2 g silicagel droogmiddel.
Blisterverpakking van transparante PVC-PCTFE-film met een aluminium doordrukfolie verzegeld in een kindveilige wallet.
Elke doos voor 28 dagen bevat 28 filmomhulde tabletten in 2 kartonnen wallets met elk
14 filmomhulde tabletten.
Elke doos voor 30 dagen bevat 30 filmomhulde tabletten in 3 kartonnen wallets met elk
10 filmomhulde tabletten.
- Elke doos voor 84 dagen (3 x 28 dagen) bevat 84 filmomhulde tabletten in 6 kartonnen wallets met elk 14 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/18/1342/004
EU/1/18/1342/005
EU/1/18/1342/006
EU/1/18/1342/007
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 14 januari 2019
Datum van laatste verlenging: 22 september 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.