


SmPC (samenvatting van de productkenmerken) - Apremilast Devatis
1. NAAM VAN HET GENEESMIDDEL
Apremilast Devatis 10 mg, 20 mg en 30 mg filmomhulde tabletten
Apremilast Devatis 30 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Apremilast Devatis 10 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 10 mg apremilast.
Hulpstof met bekend effect
Elke 10 mg filmomhulde tablet bevat 57,18 mg lactose (als lactosemonohydraat).
Apremilast Devatis 20 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 20 mg apremilast.
Hulpstof met bekend effect
Elke 20 mg filmomhulde tablet bevat 114,36 mg lactose (als lactosemonohydraat).
Apremilast Devatis 30 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 30 mg apremilast.
Hulpstof met bekend effect
Elke 30 mg filmomhulde tablet bevat 171,54 mg lactose (als lactosemonohydraat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Apremilast Devatis 10 mg filmomhulde tabletten
Roze, diamantvormige filmomhulde tablet met op één zijde “10” gegraveerd (8,3 mm lang x 4,5 mm breed).
Apremilast Devatis 20 mg filmomhulde tabletten
Oranje, diamantvormige filmomhulde tablet met op één zijde “20” gegraveerd (10,5 mm lang x 5,7 mm breed).
Apremilast Devatis 30 mg filmomhulde tabletten
Beige, diamantvormige filmomhulde tablet met op één zijde “30” gegraveerd (12,1 mm lang x 6,6 mm breed).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Arthritis psoriatica
Apremilast Devatis, alleen of in combinatie met DMARD’s (Disease-Modifying Antirheumatic Drugs), is geïndiceerd voor de behandeling van actieve arthritis psoriatica (PsA) bij volwassen patiënten die een onvoldoende respons hebben vertoond op of intolerant waren voor een eerdere DMARD-therapie (zie rubriek 5.1).
Psoriasis
Apremilast Devatis is geïndiceerd voor de behandeling van matige tot ernstige chronische plaque-psoriasis (PSOR) bij volwassen patiënten die geen respons hebben vertoond op of die een contra-indicatie hebben voor, of die intolerant zijn voor een andere systemische behandeling, zoals cyclosporine, methotrexaat of PUVA (psoraleen en ultraviolet-A-licht).
Pediatrische psoriasis
Apremilast Devatis is geïndiceerd voor de behandeling van matige tot ernstige plaque-psoriasis bij kinderen en jongeren vanaf 6 jaar met een gewicht van ten minste 20 kg die in aanmerking komen voor systemische behandeling.
Ziekte van Behçet
Apremilast Devatis is geïndiceerd voor de behandeling van volwassen patiënten met mondzweren die verband houden met de ziekte van Behçet (BD), die in aanmerking komen voor systemische therapie.
4.2 Dosering en wijze van toediening
De behandeling met Apremilast Devatis moet ingesteld worden door een arts met ervaring in het diagnosticeren en behandelen van psoriasis, psoriatische artritis of de ziekte van Behçet.
Dosering
Volwassen patiënten met arthritis psoriatica, psoriasis of de ziekte van Behçet
De aanbevolen dosis apremilast voor volwassen patiënten is 30 mg tweemaal daags oraal ingenomen. Een schema voor initiële titratie, zoals weergegeven in tabel 1, is vereist.
Tabel 1: Schema voor dosistitratie voor volwassen patiënten
| Dag 1 | Dag 2 | Dag 3 | Dag 4 | Dag 5 | Dag 6 & daarna | |||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| VM | VM | NM | VM | NM | VM | NM | VM | NM | VM | NM | ||||||||||||||||
| 10 mg | 10 mg | 10 mg | 10 mg | 20 mg | 20 mg | 20 mg | 20 mg | 30 mg | 30 mg | 30 mg | ||||||||||||||||
Pediatrische patiënten met matige tot ernstige plaque-psoriasis
De aanbevolen dosis apremilast voor pediatrische patiënten van 6 jaar en ouder met matige tot ernstige plaque-psoriasis is gebaseerd op lichaamsgewicht. De aanbevolen dosis apremilast is 20 mg tweemaal daags oraal ingenomen voor pediatrische patiënten met een gewicht van 20 kg tot minder dan 50 kg en 30 mg tweemaal daags oraal ingenomen voor pediatrische patiënten met een gewicht van ten minste 50 kg, volgens het titratieschema hieronder in tabel 2.
Apremilast Devatis is niet geschikt voor pediatrische patiënten met een gewicht van 20 kg tot minder dan 50 kg. Voor deze patiënten dient een ander geneesmiddel te worden gebruikt dat apremilast in de juiste dosering bevat.
Tabel 1: Schema voor dosistitratie voor pediatrische patiënten
| Lichaamsgewicht | Dag 1 | Dag 2 | Dag 3 | Dag 4 | Dag 5 | Dag 6 & daarna | |||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| VM | VM | NM | VM | NM | VM | NM | VM | NM | VM | NM | |
| 20 kg tot minder dan 50 kg | 10 mg | 10 mg | 10 mg | 10 mg | 20 mg | 20 mg | 20 mg | 20 mg | 20 mg | 20 mg | 20 mg |
50 kg of meer | 10 mg | 10 mg | 10 mg | 10 mg | 20 mg | 20 mg | 20 mg | 20 mg | 30 mg | 30 mg | 30 mg |
Alle indicaties (psoriasis bij volwassenen en kinderen, arthritis psoriatica, ziekte van Behçet)
Na initiële titratie is hertitratie niet noodzakelijk.
De aanbevolen dosis apremilast tweemaal daags moet worden ingenomen met een tussentijd van ongeveer 12 uur (’s ochtends en ’s avonds), zonder voedselrestricties.
Als de patiënt een dosis is vergeten, moet de volgende dosis zo snel mogelijk worden ingenomen. Als het bijna tijd is voor de volgende dosis, mag de vergeten dosis niet worden ingenomen en moet de volgende dosis op het normale tijdstip worden ingenomen.
Tijdens de beslissende onderzoeken werd de grootste verbetering waargenomen in de eerste 24 weken van de behandeling van PsA en PSOR en in de eerste 12 weken van de behandeling van BD. Als een patiënt na deze tijdsperiode geen teken van therapeutisch voordeel vertoont, moet de behandeling opnieuw beoordeeld worden. De respons van de patiënt op de behandeling moet op regelmatige basis geëvalueerd worden.
Speciale populaties
Oudere patiënten
Voor deze patiëntenpopulatie is geen dosisaanpassing vereist (zie rubriek 4.8 en 5.2).
Patiënten met een verminderde nierfunctie
Volwassen patiënten met arthritis psoriatica, psoriasis of de ziekte van Behçet
Er is geen dosisaanpassing vereist bij volwassen patiënten met een licht en matig verminderde nierfunctie. De dosis apremilast moet verlaagd worden tot 30 mg eenmaal daags bij volwassen patiënten met een ernstig verminderde nierfunctie (creatinineklaring van minder dan 30 ml per minuut, bepaald op basis van de Cockcroft-Gaultformule). Voor initiële dosistitratie in deze groep wordt aanbevolen om apremilast enkel voor de middag (VM) in tabel 1 te titreren en de namiddagdoses (NM) over te slaan (zie rubriek 5.2).
Pediatrische patiënten met matige tot ernstige psoriasis
Er is geen dosisaanpassing vereist bij pediatrische patiënten van 6 jaar en ouder met een licht of matig verminderde nierfunctie. Bij pediatrische patiënten van 6 jaar en ouder met een ernstig verminderde nierfunctie (creatinineklaring van minder dan 30 ml per minuut, bepaald op basis van de Cockcroft-Gaultformule) wordt een dosisaanpassing aanbevolen. De dosis apremilast moet verlaagd worden tot 30 mg eenmaal daags bij pediatrische patiënten met een gewicht van ten minste 50 kg en tot 20 mg eenmaal daags bij pediatrische patiënten met een gewicht van 20 kg tot minder dan 50 kg. Voor initiële dosistitratie in deze groepen wordt aanbevolen om apremilast enkel voor de middag (VM) in tabel 2 te titreren volgens de passende gewichtscategorie en de namiddagdoses (NM) over te slaan.
Patiënten met een verminderde leverfunctie
Er is geen dosisaanpassing vereist voor patiënten met een verminderde leverfunctie (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van apremilast zijn niet vastgesteld bij kinderen met matige tot ernstige plaque-psoriasis jonger dan 6 jaar of met een lichaamsgewicht van minder dan 20 kg, of bij andere pediatrische indicaties. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Apremilast Devatis is bestemd voor oraal gebruik. De filmomhulde tabletten moeten in hun geheel worden doorgeslikt en kunnen met of zonder voedsel worden ingenomen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Zwangerschap (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Diarree, misselijkheid en braken
Na het in de handel brengen zijn ernstige diarree, misselijkheid en braken gemeld, wat in verband werd gebracht met het gebruik van apremilast. De meeste voorvallen vonden plaats in de eerste paar weken van de behandeling. In sommige gevallen werden patiënten in het ziekenhuis opgenomen. Patiënten van 65 jaar of ouder kunnen een groter risico op complicaties lopen. Indien patiënten last krijgen van ernstige diarree, misselijkheid of braken, kan stopzetting van de behandeling met apremilast nodig zijn.
Psychische stoornissen
Apremilast is geassocieerd met een verhoogd risico op psychische stoornissen zoals slapeloosheid en depressie. Na het in de handel brengen zijn er gevallen gezien van zelfmoordgedachten en -gedrag, waaronder zelfmoord, bij patiënten met of zonder voorgeschiedenis van depressie (zie rubriek 4.8). De risico’s en baten van het starten of continueren van de behandeling met apremilast dienen zorgvuldig te worden beoordeeld, indien patiënten eerdere of bestaande psychische klachten melden of indien er plannen bestaan voor gelijktijdige behandeling met andere geneesmiddelen die een grote kans op psychische gebeurtenis kunnen hebben. Patiënten en zorgverleners dienen te worden geïnstrueerd om de voorschrijver te informeren over eventuele veranderingen in gedrag of stemming en eventuele zelfmoordgedachten. Indien patiënten nieuwe of verergerende psychische klachten hebben, of indien zelfmoordgedachten of een zelfmoordpoging worden vastgesteld, wordt aangeraden om de behandeling met apremilast te stoppen.
Ernstig verminderde nierfunctie
De dosis Apremilast Devatis moet verlaagd worden tot 30 mg eenmaal daags bij volwassen patiënten met een ernstig verminderde nierfunctie (zie rubriek 4.2 en 5.2).
Bij pediatrische patiënten van 6 jaar en ouder met een ernstig verminderde nierfunctie, moet de dosis verlaagd worden tot 30 mg eenmaal daags bij pediatrische patiënten met een gewicht van ten minste 50 kg, en tot 20 mg eenmaal daags bij pediatrische patiënten met een gewicht van 20 kg tot minder dan 50 kg (zie rubriek 4.2 en 5.2).
Patiënten met ondergewicht
Patiënten met ondergewicht en pediatrische patiënten met een body mass index die laag is of op de grens ligt bij het begin van de behandeling moeten hun lichaamsgewicht regelmatig laten controleren. Bij onverklaarbaar en klinisch significant gewichtsverlies moeten deze patiënten door een arts worden onderzocht en moet stopzetting van de behandeling overwogen worden.
Lactose
Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per filmomhulde tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Gelijktijdige toediening van de sterke inductor van het cytochroom-P450-enzym 3A4 (CYP3A4), rifampicine, resulteerde in een daling van de systemische blootstelling van apremilast, wat tot een verlies van werkzaamheid van apremilast kan leiden. Daarom is het gebruik van sterke inductoren van het CYP3A4enzym (bijv. rifampicine, fenobarbital, carbamazepine, fenytoïne en sint-janskruid) in combinatie met apremilast niet aanbevolen. Gelijktijdige toediening van apremilast met meervoudige doses rifampicine resulteerde in een daling van het gebied onder de concentratie-versus-tijd-curve (AUC) van apremilast met ongeveer 72% en een daling van de maximale serumconcentratie (Cmax) met ongeveer 43%. De blootstelling van apremilast daalt bij gelijktijdige toediening met sterke inductoren van CYP3A4 (bijv. rifampicine) en kan tot een verminderde klinische respons leiden.
In klinische onderzoeken werd apremilast gelijktijdig toegediend met een lokale behandeling (waaronder corticosteroïden, koolteershampoo en salicylzuurpreparaten voor de hoofdhuid) en UVB-fototherapie.
Er was geen klinisch betekenisvolle interactie tussen ketoconazol en apremilast. Apremilast kan gelijktijdig met een krachtige CYP3A4-remmer, zoals ketoconazol, worden toegediend.
Er was geen farmacokinetische interactie tussen apremilast en methotrexaat bij patiënten met psoriatische artritis. Apremilast kan gelijktijdig met methotrexaat worden toegediend.
Er was geen farmacokinetische interactie tussen apremilast en orale anticonceptiva die ethinylestradiol en norgestimaat bevatten. Apremilast kan gelijktijdig met orale anticonceptiva worden toegediend.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Zwangerschap moet worden uitgesloten alvorens de behandeling kan worden gestart. Vrouwen die zwanger kunnen worden, dienen een effectieve anticonceptiemethode gebruiken om zwangerschap te vermijden tijdens de behandeling.
Zwangerschap
Er zijn beperkte gegevens over het gebruik van apremilast bij zwangere vrouwen.
Apremilast is gecontra-indiceerd tijdens de zwangerschap (zie rubriek 4.3). Effecten van apremilast op de zwangerschap waren onder meer embryofoetale sterfte bij muizen en apen, en een verminderd foetaal gewicht en vertraagde ossificatie bij muizen met doses die hoger waren dan de momenteel aanbevolen hoogste humane dosis. Dergelijke effecten werden niet waargenomen wanneer de blootstelling bij dieren 1,3 maal de klinische blootstelling was (zie rubriek 5.3).
Borstvoeding
Apremilast is gevonden in de melk van zogende muizen (zie rubriek 5.3). Het is niet bekend of apremilast of zijn metabolieten in de moedermelk worden uitgescheiden. Risico voor met moedermelk gevoede kinderen tot 1 jaar kan niet worden uitgesloten en daarom mag apremilast niet worden gebruikt in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar met betrekking tot de vruchtbaarheid bij de mens. In dieronderzoek bij muizen werden geen nadelige effecten op de vruchtbaarheid waargenomen bij mannelijke muizen bij blootstellingsniveaus die 3 maal de klinische blootstelling waren en bij vrouwelijke muizen bij blootstellingsniveaus die even hoog waren als de klinische blootstelling. Voor preklinische gegevens over vruchtbaarheid, zie rubriek 5.3.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Apremilast heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen bij gebruik van apremilast bij volwassenen met PsA en PSOR zijn maagdarmstelselaandoeningen waaronder diarree (15,7%) en misselijkheid (13,9%). De andere meest gemelde bijwerkingen zijn onder meer bovensteluchtweginfecties (8,4%), hoofdpijn (7,9%) en spanningshoofdpijn (7,2%) en zijn doorgaans licht tot matig van ernst.
De meest gemelde bijwerkingen bij gebruik van apremilast bij volwassenen met BD zijn diarree (41,3%), misselijkheid (19,2%), hoofdpijn (14,4%), infectie van de bovenste luchtwegen (11,5%), pijn in de bovenbuik (8,7%), braken (8,7%) en rugpijn (7,7%) en zijn doorgaans mild tot matig van ernst.
De bijwerkingen in het maagdarmstelsel traden over het algemeen op binnen de eerste 2 weken van de behandeling en verdwenen meestal binnen 4 weken.
Overgevoeligheidsreacties worden soms waargenomen (zie rubriek 4.3).
Lijst van bijwerkingen in tabelvorm
De bijwerkingen die waargenomen werden bij volwassen patiënten die met apremilast behandeld waren, worden hieronder weergegeven volgens systeem/orgaanklasse (SOC) en frequentie per bijwerking. Binnen iedere systeem/orgaanklasse en frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
De bijwerkingen werden vastgesteld op basis van gegevens afkomstig van het klinisch ontwikkelingsprogramma voor apremilast en ervaringen bij volwassen patiënten na het in de handel brengen. De frequenties van de bijwerkingen zijn de frequenties die gerapporteerd werden in de apremilastgroepen van de vier fase III-onderzoeken bij PsA (n = 1.945), de twee fase III-onderzoeken bij PSOR (n = 1.184) en het fase III-onderzoek bij BD (n = 207). De hoogste frequentie van elke datapool wordt weergegeven in tabel 3.
De frequenties worden gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 3: Samenvatting van de bijwerkingen bij psoriatische artritis (PsA), psoriasis (PSOR) en de ziekte van Behçet (BD)
| Systeem/orgaanklasse | Frequentie | Bijwerking |
|---|---|---|
| Infecties en parasitaire aandoeningen | Zeer vaak | Bovensteluchtweginfectiea |
| Vaak | Bronchitis | |
| Nasofaryngitis* | ||
| Immuunsysteemaandoeningen | Soms | Overgevoeligheid |
Voedings- en stofwisselingsstoornissen | Vaak | Verminderde eetlust* |
| Psychische stoornissen | Vaak | Slapeloosheid |
| Depressie | ||
| Soms | Zelfmoordgedachten en -gedrag | |
| Zenuwstelselaandoeningen | Zeer vaak | Hoofdpijn*, a |
| Vaak | Migraine* | |
| Spanningshoofdpijn* | ||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Vaak | Hoesten |
| Maagdarmstelselaandoeningen | Zeer vaak | Diarree* |
| Misselijkheid* | ||
| Vaak | Braken* | |
| Dyspepsie | ||
| Frequente stoelgang | ||
| Bovenbuikpijn* | ||
| Gastro-oesofageale refluxziekte | ||
| Soms | Gastro-intestinale bloeding | |
| Huid- en onderhuidaandoeningen | Soms | Huiduitslag |
| Urticaria | ||
| Niet bekend | Angio-oedeem | |
| Skeletspierstelsel- en bindweefselaandoeningen | Vaak | Rugpijn* |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Vermoeidheid |
| Onderzoeken | Soms | Gewichtsvermindering |
* Ten minste één van deze bijwerkingen werd als ernstig gemeld
a De frequentie werd gemeld als vaak bij PsA en PSOR
Beschrijving van geselecteerde bijwerkingen
Psychische stoornissen
In klinische onderzoeken en bij ervaringen na het in de handel brengen, werden er soms gevallen gemeld van zelfmoordgedachten en -gedrag en na het in de handel brengen werd er geslaagde zelfmoord gemeld. Patiënten en zorgverleners dienen te worden geïnstrueerd om de voorschrijver te informeren over eventuele zelfmoordgedachten (zie rubriek 4.4).
Gewichtsverlies
Het gewicht van de patiënten werd regelmatig gemeten tijdens de klinische onderzoeken. Het gemiddelde gewichtsverlies dat werd waargenomen bij volwassen patiënten met PsA en PSOR die tot 52 weken met apremilast werden behandeld, bedroeg 1,99 kg. In totaal werd bij 14,3% van de patiënten die apremilast kregen een gewichtsverlies van 5 - 10% waargenomen, terwijl bij 5,7% van de patiënten die apremilast kregen een gewichtsverlies van meer dan 10% werd waargenomen. Geen van deze patiënten ondervond manifeste klinische gevolgen van dit gewichtsverlies. In totaal werd bij 0,1% van de patiënten die apremilast kregen de behandeling stopgezet omwille van verlaagd gewicht als bijwerking. Het gemiddelde waargenomen gewichtsverlies bij volwassen patiënten met BD die gedurende 52 weken behandeld werden met apremilast, was 0,52 kg. In totaal werd bij 11,8% van de patiënten die apremilast kregen een gewichtsverlies van 5-10% waargenomen, terwijl bij 3,8% van de patiënten die apremilast kregen, een gewichtsverlies van meer dan 10% werd waargenomen. Geen van deze patiënten ondervond manifeste klinische gevolgen van dit gewichtsverlies. Geen van de patiënten stopte met het onderzoek vanwege de bijwerking verlaagd gewicht.
Zie de aanvullende waarschuwing in rubriek 4.4 voor patiënten met ondergewicht aan het begin van de behandeling.
Speciale populaties
Oudere patiënten
Uit ervaringen na het in de handel brengen is gebleken dat oudere patiënten ≥ 65 jaar een groter risico op de complicaties ernstige diarree, misselijkheid en braken kunnen lopen (zie rubriek 4.4).
Patiënten met een verminderde leverfunctie
De veiligheid van apremilast werd niet onderzocht bij patiënten met PsA, PSOR of BD met een verminderde leverfunctie.
Patiënten met een verminderde nierfunctie
In de klinische onderzoeken naar PsA, PSOR of BD was het veiligheidsprofiel dat werd waargenomen bij patiënten met een licht verminderde nierfunctie vergelijkbaar met dat van patiënten met een normale nierfunctie. In de klinische onderzoeken werd de veiligheid van apremilast niet onderzocht bij patiënten met PsA, PSOR of BD die een matig of ernstig verminderde nierfunctie hebben.
Pediatrische patiënten
De veiligheid van apremilast werd beoordeeld in een 52 weken durend klinisch onderzoek bij pediatrische patiënten van 6 tot en met 17 jaar met matige tot ernstige plaque-psoriasis (SPROUT-onderzoek). Het veiligheidsprofiel van apremilast dat werd waargenomen tijdens het onderzoek kwam overeen met het veiligheidsprofiel dat eerder werd vastgesteld bij volwassen patiënten met matig tot ernstige plaque-psoriasis.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb. Website: www.lareb.nl.
4.9 Overdosering
Apremilast werd onderzocht bij gezonde proefpersonen met een maximale dagdosis van 100 mg (gegeven als 50 mg tweemaal daags) gedurende 4,5 dagen zonder aanwijzingen van dosisbeperkende toxiciteit. Bij overdosering wordt aangeraden de patiënt te controleren op verschijnselen of symptomen van bijwerkingen en een geschikte symptomatische behandeling in te stellen. In geval van overdosering wordt symptomatische en ondersteunende behandeling aanbevolen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressiva, selectieve immunosuppressiva, ATC-code: L04AA32
Werkingsmechanisme
Apremilast, een orale, kleinmoleculaire remmer van fosfodi-esterase-4 (PDE4), heeft een intracellulaire werking waarbij het een netwerk van pro-inflammatoire en anti-inflammatoire mediatoren moduleert. PDE4 is een cyclisch adenosinemonofosfaat (cAMP)-specifiek PDE en het dominante PDE in inflammatoire cellen. De remming van PDE4 veroorzaakt een stijging van de intracellulaire cAMP-concentratie, wat op zijn beurt voor een downregulatie van de inflammatoire respons zorgt door de expressie van TNF-α, IL-23, IL-17 en andere inflammatoire cytokines te moduleren. Cyclisch AMP moduleert ook de concentratie van antiinflammatoire cytokines zoals IL-10. Deze pro- en anti-inflammatoire mediatoren zijn betrokken gebleken bij arthritis psoriatica en psoriasis.
Farmacodynamische effecten
In klinisch onderzoek bij patiënten met arthritis psoriatica veroorzaakte apremilast een significante modulatie van de plasma-eiwitconcentratie van IL-1α, IL-6, IL-8, MCP-1, MIP-1β, MMP-3 en TNF-α, maar geen volledige remming. Na 40 weken behandeling met apremilast was er een daling in de plasmaeiwitconcentratie van IL-17 en IL-23, en een stijging van IL-10. In klinisch onderzoek bij patiënten met psoriasis, verminderde apremilast de epidermale dikte van de aangedane huid, de inflammatoire celinfiltratie en de expressie van pro-inflammatoire genen, waaronder die voor induceerbare stikstofmonoxidesynthase (iNOS), IL-12/IL-23p40, IL-17A, IL-22 en IL-8. In klinisch onderzoek bij patiënten met de ziekte van Behçet die behandeld werden met apremilast, was er een significante positieve relatie tussen de verandering in plasma TNF-alfa en de klinische werkzaamheid zoals gemeten aan de hand van het aantal mondzweren.
Bij gezonde proefpersonen veroorzaakte apremilast, toegediend met doses tot 50 mg tweemaal daags, geen verlenging van de QT-tijd.
Klinische werkzaamheid en veiligheid
Arthritis psoriatica
De veiligheid en werkzaamheid van apremilast werden onderzocht in 3 multicenter, gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken (PALACE 1, PALACE 2 en PALACE 3) met een vergelijkbare opzet bij volwassen patiënten met actieve PsA (≥ 3 gezwollen gewrichten en ≥ 3 gevoelige gewrichten) ondanks eerdere behandeling met kleinmoleculaire of biologische DMARD’s. In totaal werden 1.493 patiënten gerandomiseerd en behandeld met ofwel een placebo ofwel apremilast 20 mg ofwel apremilast 30 mg, tweemaal daags oraal toegediend.
De patiënten in deze onderzoeken hadden minstens 6 maanden een diagnose PsA. In het PALACE 3 onderzoek was tevens één kwalificerende psoriatische huidlaesie (minstens 2 cm in diameter) vereist. Apremilast werd als monotherapie (34,8%) of in combinatie met stabiele doses kleinmoleculaire DMARD’s (65,2%) gebruikt. De patiënten kregen apremilast in combinatie met één of meer van de volgende middelen: methotrexaat (MTX, ≤25 mg/week, 54,5%), sulfasalazine (SSZ, ≤2 g/dag, 9,0%) en leflunomide (LEF; ≤20 mg/dag, 7,4%). Gelijktijdige behandeling met biologische DMARD’s, waaronder TNF-blokkers, was niet toegestaan. Patiënten met elk subtype PsA, waaronder symmetrische polyartritis (62,0%), asymmetrische oligoartritis (26,9%), distale interfalangeale (DIP) gewrichtsartritis (6,2%), arthritis mutilans (2,7%) en predominante spondylitis (2,1%), werden in de 3 onderzoeken opgenomen. Patiënten met reeds bestaande enthesopathie (63%) of reeds bestaande dactylitis (42%) werden ook toegelaten. In totaal had 76,4% van de patiënten een eerdere behandeling gekregen met alleen kleinmoleculaire DMARD’s en 22,4% van de patiënten met biologische DMARD’s. Bij 7,8% van de patiënten die eerder behandeld waren met een biologische DMARD was de behandeling gefaald. De mediane duur van de ziekte PsA was 5 jaar.
Op basis van de onderzoeksopzet werden patiënten bij wie het aantal gevoelige en gezwollen gewrichten niet met minstens 20% verbeterd was in week 16 als non-respondenten beschouwd. Placebopatiënten die als non-respondent werden beschouwd, werden in een verhouding van 1:1 en op geblindeerde wijze vervolgens naar tweemaal daags 20 mg apremilast ofwel naar tweemaal daags 30 mg gerandomiseerd. In week 24 werden alle overblijvende patiënten die een placebo kregen, overgezet op tweemaal daags 20 mg of 30 mg apremilast. Na 52 weken behandeling konden de patiënten hun behandeling met 20 mg of 30 mg apremilast open-label voortzetten in een langetermijnextensie van de PALACE 1-, PALACE 2- en PALACE 3-onderzoeken met een totale behandelingsduur van maximaal 5 jaar (260 weken).
Het primaire eindpunt was het percentage patiënten dat de ACR-20-respons (ACR - American College of Rheumatology) had bereikt in week 16.
De behandeling met apremilast resulteerde in significante verbeteringen in de klachten en symptomen van PsA, beoordeeld op basis van de ACR-20-responscriteria vergeleken met placebo in week 16. Tabel 4 toont het aantal patiënten met ACR-20/50/70 (responsen in PALACE 1, PALACE 2 en PALACE 3 en de gepoolde gegevens voor PALACE 1, PALACE 2 en PALACE 3) voor apremilast 30 mg tweemaal daags in week 16. De ACR-20/50/70-responsen bleven gehandhaafd tot en met week 24.
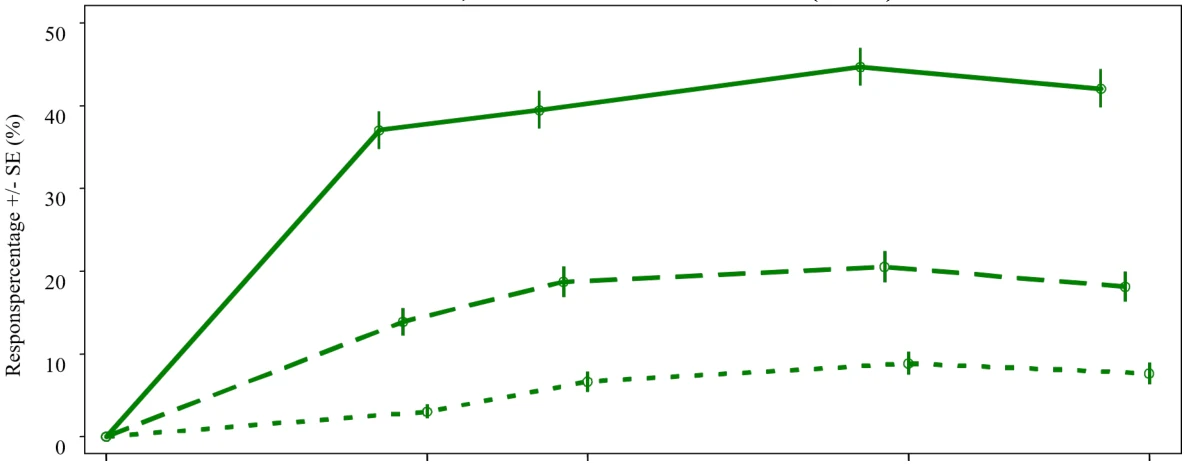
Bij de patiënten die initieel gerandomiseerd werden naar de tweemaal daagse behandeling met apremilast 30 mg in de gepoolde PALACE 1, PALACE 2 en PALACE 3 onderzoeken bleven de ACR-20/50/70 responspercentages gehandhaafd tot en met week 52 (figuur 1).
Tabel 4: Aantal patiënten met een ACR-respons in PALACE 1, PALACE 2 en PALACE 3 en de gepoolde onderzoeken in week 16
| PALACE 1 | PALACE 2 | PALACE 3 | GEPOOLD | ||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Na | Placebo +/- DMARD’s N = 168 | Apremilast 30 mg tweemaal daags +/- DMARD’s N = 168 | Placebo +/- DMARD’s N = 159 | Apremilast 30 mg tweemaal daags +/- DMARD’s N = 162 | Placebo +/- DMARD’s N = 169 | Apremilast 30 mg tweemaal daags +/- DMARD’s N = 167 | Placebo +/- DMARD’s N = 496 | Apremilast 30 mg tweemaal daags +/- DMARD’s N = 497 | |||||||||||||||||
| ACR 20a | |||||||||||||||||||||||||
| Week 16 | 19,0% | 38,1%** | 18,9% | 32,1%* | 18,3% | 40,7%** | 18,8% | 37,0%** | |||||||||||||||||
| ACR 50 | |||||||||||||||||||||||||
| Week 16 | 6,0% | 16,1%* | 5,0% | 10,5% | 8,3% | 15,0% | 6,5% | 13,9%** | |||||||||||||||||
| ACR 70 | |||||||||||||||||||||||||
| Week 16 | 1,2% | 4,2% | 0,6% | 1,2% | 2,4% | 3,6% | 1,4% | 3,0% | |||||||||||||||||
* p ≤0,01 voor apremilast vs. placebo.
** p ≤0,001 voor apremilast vs. placebo.
a N is het aantal gerandomiseerde en behandelde patiënten.
Figuur 1 Aantal ACR-20/50/70-respondenten tot en met week 52 in de gepoolde analyse van de onderzoeken PALACE 1, PALACE 2 en PALACE 3 (NRI*)
0 16 24 40 52
Onderzoeksweek
Eindpunt n/m (%) n/m (%) n/m (%) n/m (%)
ACR 20 184/497 (37,0) 196/497 (39,4) 222/497 (44,7) 209/497 (42,1)
ACR 50 69/497 (13,9) 93/497 (18,7) 102/497 (20,5) 90/497 (18,1)
ACR 70 15/497 (3,0) 33/497 (6,6) 44/497 (8,9) 38/497 (7,6)
| Eindpunt ACR 20 ACR 50 ACR 70 |
|---|
*NRI: Non-respondent imputatie. Proefpersonen die het onderzoek vroegtijdig verlieten vóór het meetpunt en proefpersonen die onvoldoende gegevens hadden voor een definitieve bepaling van de responsstatus op het meetpunt worden als non-respondenten geteld.
Van de 497 patiënten die initieel gerandomiseerd werden naar tweemaal daags 30 mg apremilast, kregen 375 (75%) patiënten nog steeds deze behandeling in week 52. Bij deze patiënten waren de ACR-20/50/70 responspercentages in week 52 respectievelijk 57%, 25%, en 11%. Van de 497 patiënten die initieel gerandomiseerd werden naar tweemaal daags 30 mg apremilast, namen 375 (75%) patiënten deel aan de langetermijnextensieonderzoeken, en 221 van deze patiënten (59%) kregen nog steeds deze behandeling in week 260. De ACR-responspercentages werden gedurende maximaal 5 jaar behouden in de langetermijn- open-label extensieonderzoeken.
De responsen van de groep die met apremilast behandeld werd, waren vergelijkbaar bij patiënten die gelijktijdig DMARD’s, waaronder MTX, kregen en diegenen die geen DMARD’s kregen. Patiënten die eerder met DMARD’s of biologische geneesmiddelen behandeld waren en apremilast kregen, bereikten in week 16 een hogere ACR-20-respons dan patiënten die een placebo kregen.
Bij patiënten met verschillende subtypes PsA, waaronder DIP, werden vergelijkbare ACR-responsen waargenomen. Het aantal patiënten met de subtypes arthritis mutilans en predominante spondylitis was te gering om een betekenisvolle beoordeling te kunnen maken.
In PALACE 1, PALACE 2 en PALACE 3 waren in week 16 verbeteringen in de DAS28 (Disease Activity Score), de waarde van C-reactief proteïne (CRP) en in het deel van de patiënten dat aangepaste responscriteria voor PsA (PsARC) bereikte, groter in de groep met apremilast ten opzichte van placebo (respectievelijk nominale p-waarde p ≤ 0,0004, p-waarde ≤ 0,0017). Deze verbeteringen werden in week 24 gehandhaafd. Bij patiënten die bij het begin van het onderzoek naar apremilast waren gerandomiseerd en deze behandeling bleven volgen, bleven de DAS28 (CRP)-score en de PsARC-respons tot en met week 52 gehandhaafd.
In week 16 en week 24 werden bij de patiënten die apremilast kregen verbeteringen gezien in de parameters van perifere activiteit kenmerkend voor arthritis psoriatica (bijvoorbeeld aantal gezwollen gewrichten, aantal pijnlijke/gevoelige gewrichten, dactylitis en enthesitis) en bij de huidmanifestaties van psoriasis. Deze verbeteringen bleven tot en met week 52 gehandhaafd bij de patiënten die bij het begin van het onderzoek naar apremilast waren gerandomiseerd en deze behandeling bleven ontvangen.
In de open-label extensieonderzoeken werden de klinische responsen in dezelfde parameters van perifere activiteit en bij de huidmanifestaties van psoriasis gedurende maximaal 5 jaar behandeling gehandhaafd.
Lichamelijk functioneren en gezondheidsgerelateerde kwaliteit van leven
Patiënten die met apremilast werden behandeld, vertoonden een statistisch significante verbetering in het lichamelijk functioneren, beoordeeld op basis van de verandering in de HAQ-DI (Health Assessment
Questionnaire-Disability Index) ten opzichte van baseline, vergeleken met placebo in week 16 van PALACE 1, PALACE 2 en PALACE 3 en de gepoolde onderzoeken. De verbetering in de HAQ-DI-scores bleef op week 24 gehandhaafd.
Bij de patiënten die initieel gerandomiseerd waren naar tweemaal daagse behandeling met 30 mg apremilast was de verandering in HAQ-DI-score in week 52 ten opzicht van baseline -0,333 in de groep met tweemaal daags 30 mg apremilast in een gepoolde analyse van de open-label fase van onderzoeken PALACE 1, PALACE 2 en PALACE 3.
In week 16 en 24 van PALACE 1, PALACE 2 en PALACE 3 werden significante verbeteringen in gezondheidsgerelateerde kwaliteit van leven aangetoond, gemeten op basis van de verandering ten opzichte van baseline op het gebied van lichamelijk functioneren (PF) op de ‘Short Form Health Survey’, versie 2 (SF-36v2), en in de FACIT-F-scores (Functional Assessment of Chronic Illness Therapy – Fatigue) bij patiënten die met apremilast werden behandeld in vergelijking met placebo. Bij de patiënten die bij het begin van het onderzoek naar de behandeling met apremilast waren gerandomiseerd en die deze behandeling bleven volgen, bleef de verbetering in het lichamelijk functioneren en de FACIT-fatigue-score tot en met week 52 gehandhaafd.
In de open-label extensieonderzoeken werden het verbeterd lichamelijk functioneren, beoordeeld op het gebied van HAQ-DI en SF36v2PF, en de FACIT-fatigue-scores gedurende maximaal 5 jaar behandeling gehandhaafd.
Psoriasis bij volwassenen
De veiligheid en werkzaamheid van apremilast werden onderzocht in twee multicenter, gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken (ESTEEM 1 en ESTEEM 2) waaraan in totaal
1.257 patiënten met matige tot ernstige plaquepsoriasis deelnamen. Deze patiënten hadden een aangedane lichaamsoppervlakte (BSA) van ≥ 10%, een PASI-score (Psoriasis Area and Severity Index - PASI) van ≥ 12, een sPGA (static Physician Global Assessment) van ≥ 3 (matig tot ernstig) en kwamen in aanmerking voor fototherapie of systemische behandeling.
Deze onderzoeken hadden tot en met week 32 een vergelijkbare opzet. In beide onderzoeken werden de patiënten gedurende 16 weken in een verhouding van 2:1 gerandomiseerd naar 30 mg apremilast tweemaal daags of placebo (placebogecontroleerde fase). Vanaf week 16 tot week 32 kregen alle patiënten 30 mg apremilast tweemaal daags (onderhoudsfase). Tijdens de fase van gerandomiseerd stoppen van de behandeling (week 32 - 52) werden de patiënten die oorspronkelijk naar apremilast waren gerandomiseerd en bij wie de PASI-score (PASI-75) (ESTEEM 1) met ten minste 75% was afgenomen of de PASI-score (PASI-50) (ESTEEM 2) 50% was afgenomen, in week 32 vervolgens gerandomiseerd naar placebo of tweemaal daags 30 mg apremilast gerandomiseerd. De patiënten die bij deze vervolgrandomisatie naar placebo werden gerandomiseerd en die aan PASI-75-respons (ESTEEM 1) verloren of bij wie de PASI-verbetering in week 32 met 50% was afgenomen ten opzichte van de uitgangssituatie (ESTEEM 2) werden opnieuw met 30 mg apremilast tweemaal daags behandeld. De patiënten die de vooropgestelde PASI-respons niet bereikt hadden in week 32 of die initieel naar placebo waren gerandomiseerd, bleven apremilast toegediend krijgen tot week 52. Het gebruik van zwak werkende lokale corticosteroïden op het gezicht, in de okselholten en de lies, koolteershampoo en/of salicylzuurpreparaten op de hoofdhuid was tijdens de onderzoeken toegestaan. Daarnaast mochten proefpersonen die in week 32 geen PASI-75-respons in ESTEEM 1, of PASI-50-respons in ESTEEM 2 hadden bereikt, een lokale psoriasisbehandeling en/of fototherapie gebruiken naast de tweemaaldaagse behandeling met 30 mg apremilast.
Na 52 weken behandeling konden de patiënten hun behandeling met 30 mg apremilast voortzetten in een langetermijnextensie van de ESTEEM 1- en ESTEEM 2-onderzoeken met een totale behandelingsduur van maximaal 5 jaar (260 weken).
In beide onderzoeken bestond het primaire eindpunt uit het percentage patiënten dat PASI-75 bereikte in week 16. Het belangrijkste secundaire eindpunt was het percentage patiënten dat een sPGA-score van
‘schoon’ (0) of ‘bijna schoon’ (1) bereikte in week 16.
De gemiddelde PASI-score bij baseline was 19,07 (mediaan: 16,80) en het deel patiënten met een sPGAscore van 3 (matig) en 4 (ernstig) respectievelijk 70,0% en 29,8%, met een gemiddelde BSA-aantasting van 25,19% (mediaan: 21,0%). Ongeveer 30% van alle patiënten had eerder fototherapie gekregen en 54% had eerder een conventionele systemische en/of biologische psoriasisbehandeling gekregen (inclusief gefaalde behandelingen), waarvan 37% eerdere conventionele systemische behandeling had gekregen en 30% eerdere biologische behandeling. Ongeveer een derde van de patiënten had geen eerdere fototherapie, conventionele systemische of biologische behandeling gekregen. In totaal had 18% van de patiënten een voorgeschiedenis van psoriatische artritis.
In tabel 5 hieronder wordt het aantal patiënten weergegeven dat PASI-50-, PASI-75- en PASI-90-responsen en een sPGA-score van ‘schoon’ (0) of ‘bijna schoon’ (1) bereikte. De behandeling met apremilast leidde tot een significante verbetering van matige tot ernstige plaquepsoriasis, zoals blijkt uit het aantal patiënten met een PASI-75-respons in week 16, vergeleken met placebo. In week 16 werd ook een klinische verbetering aangetoond op basis van sPGA, PASI-50- en PASI-90-responsen. Daarnaast bleek apremilast een behandelingsvoordeel op te leveren bij verschillende manifestaties van psoriasis, waaronder pruritus, nagelziekte, aantasting van de hoofdhuid en de kwaliteit van leven.
Tabel 5: Klinische respons in week 16 van ESTEEM 1 en ESTEEM 2 (FAS a, LOCFb)
| ESTEEM 1 | ESTEEM 2 | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | 30 mg tweemaal daags APR* | Placebo | 30 mg tweemaal daags APR* | |||||||||||||
| N | 282 | 562 | 137 | 274 | ||||||||||||
| PASIc 75, n (%) | 15 (5,3) | 186 (33,1) | 8 (5,8) | 79 (28,8) | ||||||||||||
| sPGAd van ‘schoon’ of ‘bijna schoon’, n (%) | 11 (3,9) | 122 (21,7) | 6 (4,4) | 56 (20,4) | ||||||||||||
| PASI 50, n (%) | 48 (17,0) | 330 (58,7) | 27 (19,7) | 152 (55,5) | ||||||||||||
| PASI 90, n (%) | 1 (0,4) | 55 (9,8) | 2 (1,5) | 24 (8,8) | ||||||||||||
| Percentage verandering in BSAe (%), gemiddelde ± SD | -6,9± 38,95 | -47,8 ± 38,48 | -6,1 ± 47,57 | -48,4 ± 40,78 | ||||||||||||
| Verandering in pruritus VASf (mm), gemiddelde ± SD | -7,3 ± 27,08 | -31,5 ± 32,43 | -12,2 ± 30,94 | -33,5 ± 35,46 | ||||||||||||
| Verandering in DLQIg, gemiddelde ± SD | -2,1 ± 5,69 | -6,6 ± 6,66 | -2,8 ± 7,22 | -6,7 ± 6,95 | ||||||||||||
| Verandering in SF-36 MCS h, gemiddelde ± SD | -1,02 ± 9,161 | 2,39 ± 9,504 | 0,00 ± 10,498 | 2,58 ± 10,129 | ||||||||||||
* p < 0,0001 voor apremilast vs. placebo, behalve voor ‘ESTEEM 2 PASI-90’ en ‘Verandering in SF-36 MCS’, waar respectievelijk p = 0,0042 en p = 0,0078.
a FAS = Full Analysis Set
b LOCF = Last Observation Carried Forward
c PASI = Psoriasis Area and Severity Index
d sPGA = Static Physician Global Assessment
e BSA = Body Surface Area
f VAS = Visual Analog Scale; 0 = beste, 100 = slechtste
g DLQI = Dermatology Life Quality Index; 0 = beste, 30 = slechtste
h SF-36 MCS = Medical Outcome Study Short Form 36-Item Health Survey, Mental Component Summary
Het klinisch voordeel van apremilast werd aangetoond bij verschillende subgroepen die gedefinieerd werden volgens demografische eigenschappen en kenmerken van de klinische aandoening (waaronder duur van de psoriasisaandoening en patiënten met een voorgeschiedenis van arthritis psoriatica) in de uitgangssituatie. Het klinisch voordeel van apremilast werd ook aangetoond ongeacht eerder gebruik van medicatie voor psoriasis en ongeacht de respons op eerdere behandeling voor psoriasis. De responspercentages waren vergelijkbaar bij alle gewichtscategorieën.
De respons op apremilast trad snel op, met significant grotere verbeteringen in de klachten en symptomen van psoriasis, waaronder PASI, onprettig aanvoelende huid/pijn en pruritus, in vergelijking met placebo in week 2. Over het algemeen werden PASI-responsen bereikt rond week 16 en behouden tot en met week 32.
In beide onderzoeken bleef het gemiddelde percentage verbetering in PASI ten opzichte van baseline stabiel tijdens de fase van gerandomiseerd stoppen van de behandeling voor patiënten die in week 32 bij een tweede randomisatie toegewezen werden aan apremilast (tabel 6).
Tabel 6: Behoud van het effect bij proefpersonen die in week 0 gerandomiseerd werden naar APR 30 tweemaal daags en in week 32 opnieuw gerandomiseerd werden naar APR 30 tweemaal daags tot en met week 52
| Meetpunt | ESTEEM 1 | ESTEEM 2 | |||||
|---|---|---|---|---|---|---|---|
Patiënten die PASI-75 bereikten in week 32 | Patiënten die PASI-50 bereikten in week 32 | ||||||
| Percentage verandering in PASI t.o.v. baseline, gemiddelde (%) ± SDa | Week 16 | -77,7 ± 20,30 | -69,7 ± 24,23 | ||||
| Week 32 | -88 ± 8,30 | -76,7 ± 13,42 | |||||
| Week 52 | -80,5 ± 12,60 | -74,4 ± 18,91 | |||||
| Verandering in DLQI t.o.v. baseline, gemiddelde ± SDa | Week 16 | -8,3 ± 6,26 | -7,8 ± 6,41 | ||||
| Week 32 | -8,9 ± 6,68 | -7,7 ± 5,92 | |||||
| Week 52 | -7,8 ± 5,75 | -7,5 ± 6,27 | |||||
Aantal proefpersonen met ‘Scalp Psoriasis PGA’ (ScPGA) 0 of 1, n/N (%)b | Week 16 | 40/48 (83,3) | 21/37 (56,8) | ||||
| Week 32 | 39/48 (81,3) | 27/37 (73,0) | |||||
| Week 52 | 35/48 (72,9) | 20/37 (54,1) | |||||
a Omvat proefpersonen die in week 32 bij een tweede randomisatie naar APR 30 tweemaal daags werden gerandomiseerd en waarvoor zowel een baselinewaarde als een waarde in de geëvalueerde onderzoeksweek was genoteerd.
b N is gebaseerd op de proefpersonen met matige of ernstigere psoriasis van de hoofdhuid bij baseline als uitgangssituatie die in week 32 bij een tweede randomisatie naar APR 30 tweemaal daags werden gerandomiseerd. Proefpersonen met ontbrekende gegevens werden als non-respondenten geteld.
In het ESTEEM 1-onderzoek had ongeveer 61% van de patiënten die in week 32 bij een tweede randomisatie naar apremilast gerandomiseerd waren, een PASI-75-respons in week 52. Van de patiënten met ten minste een PASI-75-respons die in week 32 tijdens een fase van gerandomiseerd stoppen van de behandeling bij een tweede randomisatie naar placebo gerandomiseerd waren, was 11,7% een PASI-75-respondent in week 52. Bij de patiënten die bij een tweede randomisatie naar placebo werden gerandomiseerd, bedroeg de mediane tijd tot verlies van de PASI-75-respons 5,1 weken.
In het ESTEEM 2-onderzoek had ongeveer 80,3% van de patiënten die in week 32 bij een tweede randomisatie naar apremilast waren gerandomiseerd, een PASI-50-respons in week 52. Van de patiënten met ten minste een PASI-50-respons die in week 32 bij een tweede randomisatie naar placebo werden gerandomiseerd, was 24,2% een PASI-50-respondent in week 52. De mediane tijd tot verlies van 50% van hun PASI-verbetering in week 32 bedroeg 12,4 weken.
Na gerandomiseerd stoppen van de behandeling in week 32 bereikte ongeveer 70% van de patiënten in
ESTEEM 1, en 65,6% van de patiënten in ESTEEM 2 een PASI-75-respons (ESTEEM 1) of
PASI-50-respons (ESTEEM 2) na het heropstarten van de behandeling met apremilast. Omwille van de onderzoeksopzet varieerde de duur van de heropgestarte behandeling tussen 2,6 en 22,1 weken.
In ESTEEM 1 mochten patiënten die bij het begin van het onderzoek naar apremilast gerandomiseerd waren en die in week 32 geen PASI-75-respons bereikten, een gelijktijdige lokale behandeling en/of UVB fototherapie gebruiken van week 32 tot week 52. Van deze patiënten bereikte 12% een PASI-75-respons in week 52 met apremilast in combinatie met een lokale behandeling en/of fototherapie.
In ESTEEM 1 en ESTEEM 2 werden in week 16 significante verbeteringen (reducties) in nagelpsoriasis waargenomen, beoordeeld op basis van het gemiddeld percentage verandering in de NAPSI (Nail Psoriasis Severity Index) ten opzichte van baseline bij patiënten die apremilast kregen, vergeleken met diegenen die een placebo kregen (respectievelijk p < 0,0001 en p = 0,0052). Verdere verbeteringen in nagelpsoriasis werden waargenomen in week 32 bij patiënten die voortdurend behandeld waren met apremilast.
In ESTEEM 1 en ESTEEM 2 werden significante verbeteringen in psoriasis van de hoofdhuid van ten minste matige ernst (≥ 3) waargenomen bij patiënten die apremilast kregen in vergelijking met diegenen die een placebo kregen (p < 0,0001 voor beide onderzoeken). Dit werd beoordeeld op basis van het aandeel patiënten dat in week 16 op de ‘Scalp Psoriasis Physician’s Global Assessment’ (ScPGA) ‘schoon’ (0) of ‘bijna schoon’ (1) scoorde. De verbeteringen bleven over het algemeen gehandhaafd bij proefpersonen die bij een tweede randomisatie in week 32 naar apremilast gerandomiseerd werden tot week 52 (tabel 6).
In ESTEEM 1 en ESTEEM 2 werden significante verbeteringen in de kwaliteit van leven opgemerkt bij patiënten die apremilast kregen ten opzichte van diegenen die met een placebo werden behandeld (tabel 5). Dit werd beoordeeld op basis van de DLQI (Dermatology Life Quality Index) en de SF-36v2MCS. De verbeteringen in DLQI werden tot en met week 52 gehandhaafd bij proefpersonen die bij een tweede randomisatie in week 32 naar apremilast werden gerandomiseerd (tabel 6). Daarnaast werd in het
ESTEEM 1-onderzoek een significante verbetering in de WLQ-25 (Work Limitations Questionnaire Index) bereikt bij patiënten die apremilast kregen ten opzichte van placebo.
Van de 832 patiënten die initieel gerandomiseerd werden naar tweemaal daags 30 mg apremilast, namen 443 patiënten (53%) deel aan de open-label extensieonderzoeken van ESTEEM 1 en ESTEEM 2, en 115 van deze patiënten (26%) kregen nog steeds deze behandeling in week 260. Voor patiënten die apremilast bleven ontvangen in de open-label extensie van de ESTEEM 1- en ESTEEM 2-onderzoeken, werden de verbeteringen op het vlak van PASI-score, BSA-aantasting, jeuk, nagel en kwaliteit van leven over het algemeen gedurende maximaal 5 jaar gehandhaafd.
De veiligheid op lange termijn van tweemaal daags 30 mg apremilast bij patiënten met psoriatische artritis en psoriasis werd beoordeeld voor een totale behandelingsduur van maximaal 5 jaar. De langetermijnervaring in open-label extensieonderzoeken met apremilast was over het algemeen vergelijkbaar met de 52 weken durende onderzoeken.
Pediatrische psoriasis
Er werd een multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek (SPROUT) uitgevoerd met 245 pediatrische proefpersonen van 6 tot en met 17 jaar met matige tot ernstige plaque-psoriasis die in aanmerking kwamen voor fototherapie of systemische behandeling. Geïncludeerde proefpersonen hadden een sPGA-score van ≥ 3 (matige of ernstige ziekte), een BSA-aantasting van ≥ 10% en een PASI-score van ≥ 12, met psoriasis die onvoldoende onder controle was met of niet geschikt was voor lokale behandeling. 17
Proefpersonen werden in een verhouding van 2:1 gerandomiseerd naar apremilast (n = 163) of placebo (n = 82) gedurende 16 weken. Proefpersonen met een gewicht van 20 kg tot < 50 kg bij baseline kregen tweemaal daags 20 mg apremilast of tweemaal daags placebo en proefpersonen met een gewicht van ≥ 50 kg bij baseline kregen tweemaal daags 30 mg apremilast of tweemaal daags placebo. In week 16 werd de groep die een placebo kreeg overgezet op apremilast (met een dosis op basis van het lichaamsgewicht bij baseline) en bleef de groep die apremilast kreeg het geneesmiddel ontvangen (in de oorspronkelijk toegewezen dosering) tot en met week 52. Proefpersonen mochten zwak werkende lokale corticosteroïden gebruiken op het gezicht, in de okselholten en de lies en uitsluitend hydraterende middelen zonder geneesmiddel op laesies op de rest van het lichaam.
Het primaire eindpunt was het percentage proefpersonen dat een sPGA-respons bereikte (gedefinieerd als een score van 'schoon' [0] of 'bijna schoon' [1] met een vermindering van ten minste 2 punten ten opzichte van baseline) in week 16. Het belangrijkste secundaire eindpunt was het percentage proefpersonen dat een PASI-75-respons bereikte (ten minste 75% afname van de PASI-score ten opzichte van baseline) in week 16. Andere eindpunten in week 16 waren onder andere het percentage proefpersonen dat een PASI-50-respons bereikte (ten minste 50% afname van de PASI-score ten opzichte van baseline), dat een PASI-90-respons bereikte (ten minste 90% afname van de PASI-score ten opzichte van baseline) en met een respons op de CDLQI (Children’s Dermatology Life Quality Index) (totale CDLQI-score van 0 of 1), procentuele verandering van BSA-aantasting ten opzichte van baseline, verandering van PASI-score ten opzichte van baseline, en verandering van de totale CDLQI-score ten opzichte van baseline.
Geïncludeerde proefpersonen varieerden in leeftijd van 6 tot en met 17 jaar met een mediane leeftijd van 13 jaar; 41,2% van de proefpersonen was 6 tot en met 11 jaar oud en 58,8% van de proefpersonen was 12 tot en met 17 jaar oud. De gemiddelde BSA-aantasting bij baseline was 31,5% (mediaan 26,0%), de gemiddelde PASI-score bij baseline was 19,8 (mediaan 17,2) en het percentage proefpersonen met een sPGA-score van 3 (matig) en 4 (ernstig) bij baseline was respectievelijk 75,5% en 24,5%. Van de geïncludeerde proefpersonen had 82,9% niet eerder conventionele systemische behandeling gekregen, had 82,4% niet eerder fototherapie gekregen en was 94,3% niet eerder behandeld met een biologisch geneesmiddel.
De werkzaamheidsresultaten in week 16 worden weergegeven in tabel 7.
Table 2: Werkzaamheidsresultaten in week 16 bij pediatrische proefpersonen met matige tot ernstige plaque-psoriasis (ITT-populatie)
| SPROUT | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Eindpunta | Placebo | Apremilast | ||||||||
| Aantal gerandomiseerde proefpersonen | N = 82 | N = 163 | ||||||||
| sPGA responsb | 11,5% | 33,1% | ||||||||
| PASI-75 responsb | 16,1% | 45,4% | ||||||||
| PASI-50 responsb | 32,1% | 70,5% | ||||||||
| PASI-90 responsb | 4,9% | 25,2% | ||||||||
| Procentuele verandering van BSA-aantasting ten opzichte van baselinec | -21,82 ± 5,104 | -56,59 ± 3,558 | ||||||||
| Verandering van CDLQI-score ten opzichte van baselinec, d | -3,2 ± 0,45 | -5,1 ± 0,31 | ||||||||
| Aantal proefpersonen met een CDLQI-score ≥ 2 bij baseline | N=76 | N=148 | ||||||||
| CDLQI-responsb | 31,3% | 35,4% | ||||||||
BSA = body surface area; CDLQI = Children’s Dermatology Life Quality Index; ITT = intent to treat (intentie tot behandeling); PASI = Psoriasis Area and Severity Index; sPGA = Static Physician Global Assessment;
a Apremilast 20 of 30 mg tweemaal daags vs placebo in week 16; p-waarde < 0,0001 voor sPGA respons en PASI-75 respons, nominale p-waarde < 0,01 voor alle andere eindpunten met uitzondering van CDLQI-respons (nominale p-waarde 0,5616)
b Percentage proefpersonen dat de respons bereikte
c Least squares gemiddelde +/- standaardafwijking
d 0 = beste score, 30 = slechtste score
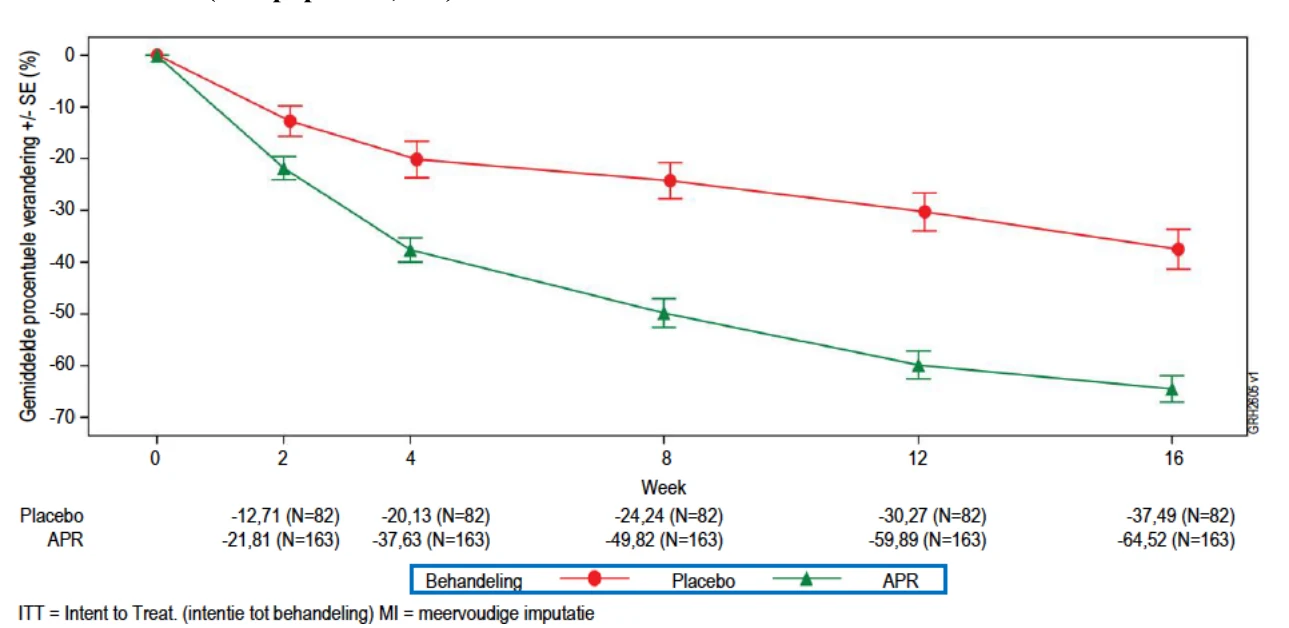
De gemiddelde procentuele verandering ten opzichte van baseline in de totale PASI-score bij proefpersonen die met apremilast werden behandeld en die met placebo werden behandeld tijdens de placebogecontroleerde fase, wordt weergegeven in figuur 2.
Figuur 1: Procentuele verandering ten opzichte van baseline in de totale PASI-score tot en met week 16 (ITT populatie; MI)
Bij patiënten die oorspronkelijk waren gerandomiseerd naar apremilast, bleven de sPGA-respons, PASI-75-respons en de andere eindpunten die waren bereikt in week 16 gehandhaafd tot en met week 52.
Ziekte van Behçet
De veiligheid en werkzaamheid van apremilast werden beoordeeld in een multicenter, gerandomiseerd, placebogecontroleerd fase III-onderzoek (RELIEF) bij volwassen patiënten met actieve ziekte van Behçet (BD) met mondzweren. Patiënten werden eerder behandeld met ten minste één niet-biologisch BD-geneesmiddel voor mondzweren en kwamen in aanmerking voor systemische therapie. Gelijktijdige behandeling voor BD was niet toegestaan. De onderzochte populatie voldeed aan de International Study Group (ISG)-criteria voor BD, met een voorgeschiedenis van huidlaesies (98,6%), genitale zweren (90,3%), musculoskeletale symptomen (72,5%), oculaire symptomen (17,4%), symptomen van het centraal zenuwstelsel (9,7%) of gastro-intestinale symptomen (9,2%), epididymitis (2,4%) en vasculaire betrokkenheid (1,4%). Patiënten met ernstige BD, gedefinieerd als diegenen met actieve betrokkenheid van belangrijke organen (bijv. meningo-encefalitis of pulmonair arterieel aneurysma), werden uitgesloten.
In totaal werden 207 BD patiënten 1:1 gerandomiseerd naar apremilast 30 mg tweemaal daags (n = 104) of placebo (n = 103) voor 12 weken (placebogecontroleerde fase) en van week 12 tot 64 kregen alle patiënten apremilast 30 mg tweemaal daags (actieve behandelingsfase). De leeftijd van patiënten varieerde van 19 tot 72 jaar, met een gemiddelde leeftijd van 40 jaar. De gemiddelde duur van BD was 6,84 jaar. Alle patiënten hadden een voorgeschiedenis van terugkerende mondzweren , met minimaal 2 mondzweren bij screening en randomisatie: de gemiddelde telling van mondzweren bij de uitgangssituatie was respectievelijk 4,2 en 3,9 in de apremilast- en de placebogroep.
Het primaire eindpunt was het gebied onder de curve (AUC) voor het aantal mondzweren vanaf de uitgangssituatie tot en met week 12. Secundaire eindpunten omvatten andere metingen van mondzweren: visueel analoge schaal (VAS) voor pijn door mondzweren, percentage patiënten die mondzweervrij waren (complete respons), tijd tot het begin van resolutie van mondzweren, en percentage patiënten dat resolutie van mondzweren had na week 6, en die mondzweervrij bleven bij elk bezoek gedurende ten minste 6 extra weken in de 12 weken durende placebogecontroleerde behandelingsfase. Andere eindpunten waren Behçet’s Syndrome Activity Score (BSAS), BD huidige activiteitformulier (BDCAF), inclusief de BD huidige activiteit index (BDCAI)-score, de perceptie van ziekteactiviteit door de patiënt, de algemene perceptie van de ziekteactiviteit door de arts en de BD kwaliteit van leven vragenlijst (BD QoL).
Meting van mondzweren
Apremilast 30 mg tweemaal daags resulteerde in significante verbetering van mondzweren zoals aangetoond door de AUC voor het aantal zweren in de mond vanaf de uitgangssituatie tot en met week 12 (p < 0,0001), vergeleken met placebo.
Significante verbeteringen van de andere metingen van mondzweren werden aangetoond in week 12.
Tabel 8: Klinische respons van mondzweren in week 12 in RELIEF (ITT-populatie)
| Eindpunta | Placebo N = 103 | Apremilast 30 mg BID N = 104 |
|---|---|---|
| AUCb voor het aantal mondzweren ten opzichte van de uitgangssituatie tot en met week 12 (MI) | LS-gemiddelde 222,14 | LS-gemiddelde 129,54 |
Verandering ten opzichte van de uitgangssituatie in de pijn door mondzweren zoals gemeten aan de hand van VASc in week 12 (MMRM) | LS-gemiddelde -18,7 | LS-gemiddelde -42,7 |
| Percentage proefpersonen dat resolutie bereikte van mondzweren (mondzweervrij) in week 6, en die bij elk bezoek mondzweervrij waren gedurende ten minste 6 extra weken in de 12 weken durende placebogecontroleerde behandelingsfase | 4,9% | 29,8% |
| Mediane tijd (weken) tot resolutie van mondzweren tijdens de placebogecontroleerde behandelingsfase | 8,1 weken | 2,1 weken |
| Aandeel proefpersonen met volledige mondzweerrespons in week 12 (NRI) | 22,3% | 52,9% |
| Aandeel proefpersonen met gedeeltelijke mondzweerresponsd in week 12 (NRI) | 47,6% | 76,0% |
ITT = Intent To Treat (intentie tot behandeling); LS = least squares; MI = meervoudige imputatie; MMRM = mixedeffects model voor herhaalde metingen; NRI = non-responder imputatie; BID = tweemaal daags.
a p-waarde < 0,0001 voor alle apremilast vs. placebo
b AUC = gebied onder de curve.
c VAS = visueel analoge schaal; 0 = geen pijn, 100 = ergst mogelijke pijn.
d Gedeeltelijke mondzweerrespons = aantal mondzweren verminderd met ≥ 50% na de uitgangssituatie (verkennende analyse); nominale p-waarde – < 0,0001
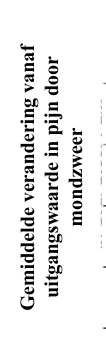
Van de 104 patiënten die oorspronkelijk waren gerandomiseerd naar tweemaal daags 30 mg apremilast, kregen nog 75 patiënten (ongeveer 72%) deze behandeling in week 64. Er werd bij elk bezoek een significante vermindering waargenomen in het gemiddelde aantal mondzweren en pijn door mondzweren in de behandelingsgroep met apremilast 30 mg tweemaal daags vergeleken met de behandelingsgroep met placebo, al vanaf week 1, tot en met week 12 voor aantal mondzweren (p ≤ 0,0015) en voor pijn door mondzweren (p ≤ 0,0035). Van de patiënten die continu werden behandeld met apremilast en in het onderzoek bleven, werden verbetering van mondzweren en vermindering van pijn door mondzweren gehandhaafd tot en met week 64 (figuur 3 en figuur 4).
Van de patiënten die oorspronkelijk waren gerandomiseerd naar apremilast 30 mg tweemaal daags die nog steeds aan het onderzoek meededen, werd het aandeel patiënten met een complete respons en gedeeltelijke respons van mondzweren gehandhaafd tot en met week 64 (respectievelijk 53,3% en 76,0%).
Figuur 3: Gemiddeld aantal mondzweren per tijdspunt tot en met week 64 (ITT-populatie; DAO)
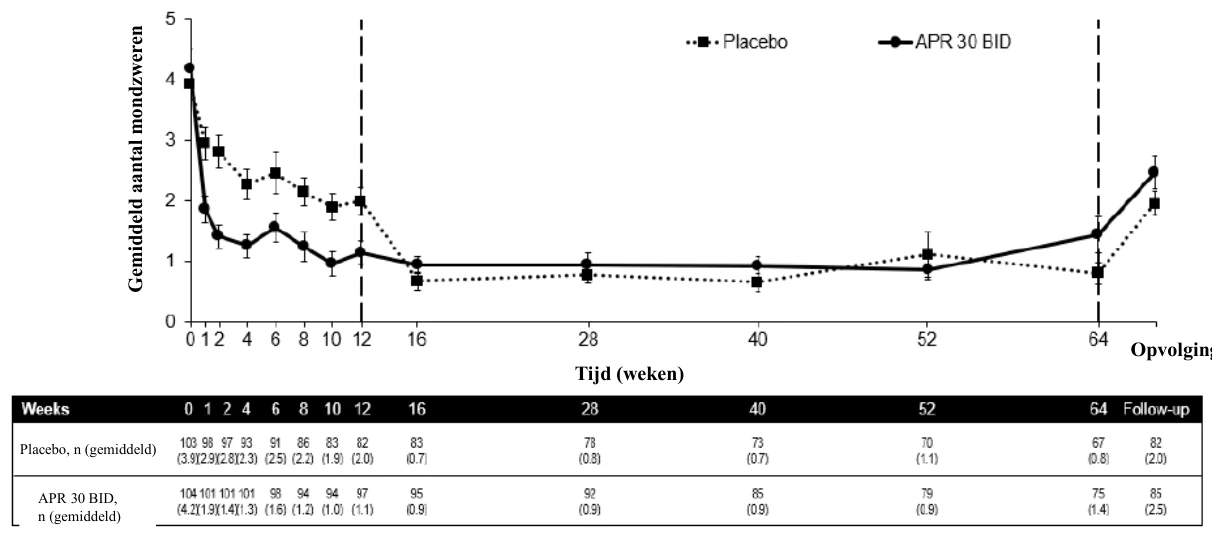
ITT = Intent To Treat (intentie tot behandeling); DAO = Data As observed (gegevens zoals waargenomen).
APR 30 BID = apremilast 30 mg tweemaal daags.
Opmerking: placebo of APR 30 mg BID geeft de behandelingsgroep weer waarnaar patiënten werden gerandomiseerd. Patiënten in de placebo behandelingsgroep werden in week 12 overgezet naar 30 APR BID.
Het tijdspunt voor opvolging was 4 weken nadat de patiënten week 64 hadden voltooid of 4 weken nadat de patiënten stopten met de behandeling vóór week 64.
Figuur 4: Gemiddelde verandering ten opzichte van de uitgangssituatie in pijn door mondzweren op een visueel analoge schaal op basis van tijdstippen tot en met week 64 (ITT-populatie; DAO)
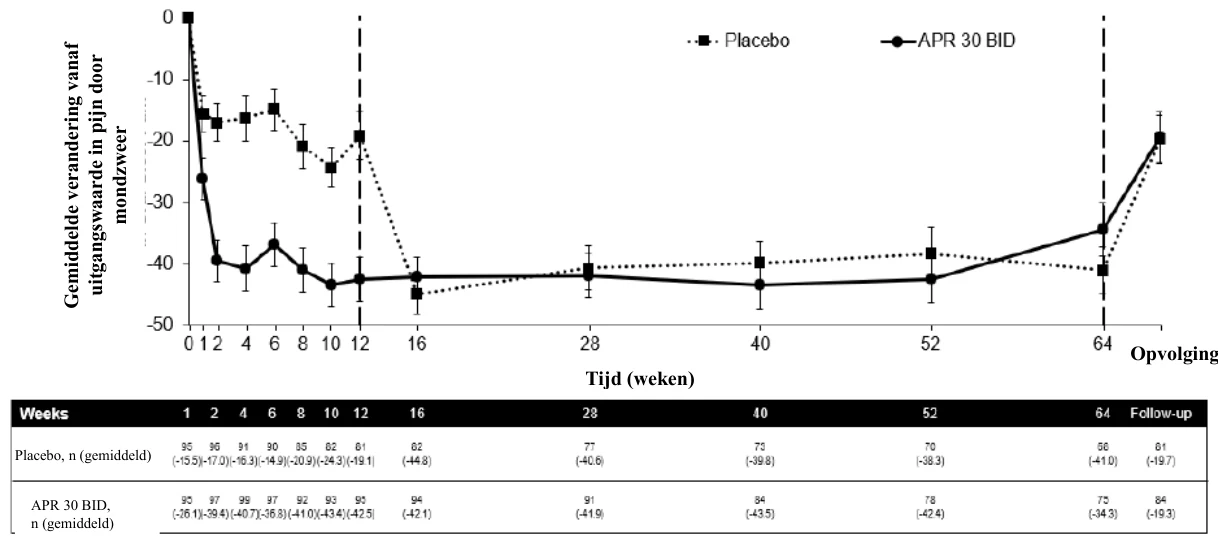
APR 30 BID = apremilast tweemaal daags; ITT = Intent-To-Treat; DAO =Data As Observed (gegevens zoals waargenomen)
Opmerking: placebo of APR 30 mg BID geeft de behandelingsgroep weer waarnaar patiënten werden gerandomiseerd. Patiënten in de placebo behandelingsgroep werden in week 12 overgezet naar 30 APR BID.
Het tijdspunt voor opvolging was 4 weken nadat de patiënten week 64 hadden voltooid of 4 weken nadat de patiënten stopten met de behandeling vóór week 64.
Verbeteringen in algemene activiteit van de ziekte van Behçet
Apremilast 30 mg tweemaal daags leidde vergeleken met placebo tot significante afname van de totale ziekteactiviteit, zoals aangetoond door de gemiddelde verandering vanaf de uitgangssituatie in week 12 in de BSAS (p < 0,0001) en de BDCAF (BDCAI, perceptie van ziekteactiviteit door de patiënt, en de totale perceptie van de ziekteactiviteit door de arts; p-waarden ≤ 0,0335 voor alle drie de onderdelen).
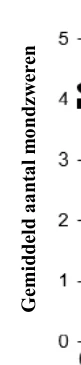
Tijd (weken)
Opvolging
Placebo, n (gemiddeld)
APR 30 BID,
n (gemiddeld)
Tijd (weken)
Opvolging
Placebo, n (gemiddeld)
APR 30 BID,
n (gemiddeld)
Van de patiënten die oorspronkelijk waren gerandomiseerd naar apremilast 30 mg tweemaal daags die nog steeds aan het onderzoek meededen, bleven verbeteringen (gemiddelde verandering ten opzichte van de uitgangssituatie) in zowel de BSAS en de BDCAF gehandhaafd tot week 64.
Verbeteringen in kwaliteit van leven
Apremilast 30 mg tweemaal daags resulteerde, vergeleken met placebo, in een aanzienlijk grotere verbetering van de kwaliteit van leven (QoL) in week 12, zoals aangetoond door de BD kwaliteit van leven vragenlijst (p = 0,0003).
Van de patiënten die oorspronkelijk waren gerandomiseerd naar apremilast 30 mg tweemaal daags die nog steeds aan het onderzoek meededen, bleef verbetering in BD kwaliteit van leven gehandhaafd tot week 64.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met apremilast in een of meerdere subgroepen van pediatrische patiënten met de ziekte van Behçet en arthritis psoriatica (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Apremilast wordt goed geabsorbeerd, met een absolute orale biologische beschikbaarheid van ongeveer 73% en piekplasmaconcentraties (Cmax) die na een mediane tijd (tmax) van ongeveer 2,5 uur worden bereikt. De farmacokinetiek van apremilast is lineair, met een dosisproportionele stijging van de systemische blootstelling binnen het dosisbereik van 10 tot 100 mg per dag. De accumulatie is minimaal wanneer apremilast eenmaal daags wordt toegediend en bedraagt ongeveer 53% bij gezonde proefpersonen en 68% bij patiënten met psoriasis wanneer het tweemaal daags wordt toegediend. Gelijktijdige inname van voedsel verandert de biologische beschikbaarheid niet en daarom kan apremilast met of zonder voedsel worden toegediend.
Distributie
De binding van apremilast aan humane plasma-eiwitten bedraagt ongeveer 68%. Het gemiddelde schijnbare verdelingsvolume (Vd) is 87 l, wat op extravasculaire distributie wijst.
Biotransformatie
Apremilast wordt in grote mate gemetaboliseerd door zowel CYP- en niet-CYP-gemedieerde wegen, waaronder oxidatie, hydrolyse en conjugatie, wat erop wijst dat een remming van één enkele klaringsweg waarschijnlijk geen uitgesproken geneesmiddelinteractie zal veroorzaken. Het oxidatief metabolisme van apremilast wordt voornamelijk gemedieerd door CYP3A4, met een geringe bijdrage van CYP1A2 en CYP2A6. Na orale toediening is apremilast het belangrijkste circulerende bestanddeel. Apremilast ondergaat een uitgebreide metabolisatie, waarbij respectievelijk slechts 3% en 7% van de toegediende onveranderde stof in de urine en feces wordt aangetroffen. De belangrijkste circulerende inactieve metaboliet is het glucuronideconjugaat van O-gedemethyleerde apremilast (M12). Aangezien apremilast een substraat is van CYP3A4 neemt de blootstelling aan apremilast af wanneer het gelijktijdig wordt toegediend met rifampicine, een sterke inductor van CYP3A4.
In vitro is apremilast geen remmer of inductor van cytochroom-P450-enzymen. Daarom is het onwaarschijnlijk dat gelijktijdige toediening van apremilast met substraten van CYP-enzymen invloed zal hebben op de klaring en blootstelling van werkzame stoffen die door CYP-enzymen worden gemetaboliseerd.
In vitro is apremilast een substraat en een zwakke remmer van P-glycoproteïne (IC50 > 50 µM), hoewel er naar verwachting geen klinisch relevante door P-gp gemedieerde geneesmiddelinteracties zullen optreden.
In vitro heeft apremilast weinig tot geen remmend effect (IC50 > 10 µM) op organisch anion-transporteiwit
(OAT)1 en OAT3, organisch kation-transporteiwit (OCT)2, organisch anion-transporterend polypeptide (OATP)1B1 en OATP1B3, of borstkankerresistentie-eiwit (BCRP) en is het geen substraat voor deze transporteiwitten. Daarom zijn klinisch relevante geneesmiddelinteracties onwaarschijnlijk wanneer apremilast gelijktijdig wordt toegediend met geneesmiddelen die een substraat of remmer zijn van deze transporteiwitten.
Eliminatie
Bij gezonde proefpersonen is de plasmaklaring van apremilast gemiddeld ongeveer 10 l/uur, met een terminale eliminatiehalfwaardetijd van ongeveer 9 uur. Na orale toediening van radioactief gemerkte apremilast wordt respectievelijk ongeveer 58% en 39% van de radioactiviteit aangetroffen in de urine en feces, waarbij respectievelijk ongeveer 3% en 7% van de radioactieve dosis als apremilast in de urine en feces wordt aangetroffen.
Oudere patiënten
Apremilast werd onderzocht bij jonge en oudere gezonde proefpersonen. Bij oudere proefpersonen (65 tot 85 jaar) is de blootstelling aan apremilast ongeveer 13% hoger in AUC en ongeveer 6% hoger in Cmax dan die bij jonge proefpersonen (18 tot 55 jaar). Er zijn beperkte farmacokinetische gegevens over proefpersonen ouder dan 75 jaar in klinisch onderzoek. Er zijn geen dosisaanpassingen vereist voor oudere patiënten.
Pediatrische patiënten
De farmacokinetiek van apremilast werd beoordeeld in een klinisch onderzoek met proefpersonen van 6 tot en met 17 jaar met matige tot ernstige plaque-psoriasis volgens het aanbevolen pediatrisch doseringsschema (zie rubriek 5.1). De farmacokinetische populatieanalyse wees uit dat de steady-state-blootstelling (AUC en Cmax) van apremilast bij pediatrische patiënten die het pediatrische doseringsschema kregen (20 mg of 30 mg tweemaal daags, gebaseerd op lichaamsgewicht) vergelijkbaar was met de steady-state-blootstelling bij volwassen patiënten bij een dosis van 30 mg tweemaal daags.
Verminderde nierfunctie
Er is geen betekenisvol verschil in de farmacokinetiek van apremilast tussen volwassen patiënten met een licht of matig verminderde nierfunctie en vergelijkbare gezonde proefpersonen (N = 8 voor beide groepen). De resultaten ondersteunen het feit dat er geen dosisaanpassingen nodig zijn bij patiënten met een licht en matig verminderde nierfunctie.
Bij 8 volwassen proefpersonen met een ernstig verminderde nierfunctie die een enkelvoudige dosis apremilast van 30 mg toegediend kregen, stegen de AUC en Cmax van apremilast respectievelijk met ongeveer 89% en 42%. Bij volwassen patiënten met een ernstig verminderde nierfunctie (eGFR lager dan 30 ml/min/1,73 m2 of creatinineklaring < 30 ml/min) moet de dosis apremilast verlaagd worden naar eenmaal daags 30 mg. Bij pediatrische patiënten van 6 jaar en ouder met een ernstig verminderde nierfunctie moet de dosis apremilast verlaagd worden tot 30 mg eenmaal daags bij kinderen met een gewicht van ten minste 50 kg en tot 20 mg eenmaal daags bij kinderen met een gewicht van 20 kg tot minder dan 50 kg (zie rubriek 4.2).
Verminderde leverfunctie
De farmacokinetiek van apremilast en zijn belangrijkste metaboliet, M12, wordt niet beïnvloed door een matig of ernstig verminderde leverfunctie. Er zijn geen dosisaanpassingen vereist voor patiënten met een verminderde leverfunctie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie en toxiciteit bij herhaalde dosering. Er zijn geen aanwijzingen voor immunotoxiciteit, dermale irritatie of fototoxisch potentieel.
Vruchtbaarheid en vroege embryonale ontwikkeling
In een vruchtbaarheidsonderzoek bij mannelijke muizen veroorzaakte apremilast in orale doses van 1,
10, 25 en 50 mg/kg/dag geen effecten op de mannelijke vruchtbaarheid. NOAEL (No Observed Adverse Effect Level) voor de mannelijke vruchtbaarheid was hoger dan 50 mg/kg/dag (3 maal de klinische blootstelling).
In een gecombineerd onderzoek naar de vruchtbaarheid bij vrouwelijke muizen en de embryo-foetale ontwikkelingstoxiciteit met orale doses van 10, 20, 40 en 80 mg/kg/dag werden een verlenging van de paarcyclus en een toegenomen tijd tot paren waargenomen bij 20 mg/kg/dag en meer. Ondanks dit feit vond bij alle muizen paring plaats en was er geen invloed op het aantal zwangerschappen. NOEL (No Observed Effect Level) voor de vrouwelijke vruchtbaarheid was 10 mg/kg/dag (1,0 maal de klinische blootstelling).
Embryofoetale ontwikkeling
In een gecombineerd onderzoek naar de vruchtbaarheid bij vrouwelijke muizen en de embryo-foetale ontwikkelingstoxiciteit met orale doses van 10, 20, 40 en 80 mg/kg/dag nam het absolute en/of relatieve gewicht van het hart van de moederdieren toe bij 20, 40 en 80 mg/kg/dag. Er werden meer gevallen van vroege resorptie en minder gevallen met ossificatie van de voetwortelbeenderen waargenomen bij 20, 40 en 80 mg/kg/dag. Bij doseringen van 40 en 80 mg/kg/dag werden een verminderd foetaal gewicht en een vertraagde ossificatie van het supraoccipitale schedelbot waargenomen. Het maternale en ontwikkelingsgerelateerde NOEL bij de muis was 10 mg/kg/dag (1,3 maal de klinische blootstelling).
In een onderzoek naar de embryo-foetale ontwikkelingstoxiciteit bij apen resulteerden orale doses van 20, 50, 200 en 1.000 mg/kg/dag in een dosisgerelateerde toename van de prenatale sterfte (abortussen) bij doseringen van 50 mg/kg/dag en meer. Bij een dosering van 20 mg/kg/dag (1,4 maal de klinische blootstelling) werd geen geneesmiddelgerelateerd effect op de prenatale sterfte waargenomen.
Pre- en postnatale ontwikkeling
In een pre- en postnataal onderzoek werd apremilast oraal toegediend aan vrouwelijke, drachtige muizen met doses van 10, 80 en 300 mg/kg/dag vanaf dag 6 van de dracht (dag gestatie, GD) tot dag 20 van de zoogperiode. Bij 300 mg/kg/dag werden dalingen in het lichaamsgewicht van de moederdieren en in de gewichtstoename waargenomen, en één sterfgeval dat geassocieerd werd met problemen bij de bevalling. Bij dosering van 80 en 300 mg/kg/dag werden bij elke dosering bij één muis fysieke verschijnselen van maternale toxiciteit waargenomen die geassocieerd werden met de bevalling. Bij doseringen van
≥ 80 mg/kg/dag (≥ 4,0 maal de klinische blootstelling) werden een toename in de peri- en postnatale sterfte van de jongen en een daling in het lichaamsgewicht van de jongen tijdens de eerste week van de zoogperiode waargenomen. Er waren geen apremilast-gerelateerde effecten op de duur van de dracht, het aantal drachtige muizen op het einde van de drachtperiode, het aantal muizen dat nakomelingen voortbracht of effecten op de ontwikkeling van de jongen na dag 7 na de bevalling. Waarschijnlijk waren de effecten op de ontwikkeling van de jongen die tijdens de eerste week van de postnatale periode werden waargenomen, gerelateerd aan de apremilast-gerelateerde toxiciteit voor de nakomelingen (daling van het gewicht en levensvatbaarheid) en/of een gebrek aan verzorging door de moeder (hogere incidentie van jongen zonder melk in de maag). Alle effecten op de ontwikkeling werden waargenomen tijdens de eerste week van de postnatale periode. Er werden geen apremilast-gerelateerde effecten gezien tijdens de rest van de periodes voor en na het spenen, inclusief seksuele rijping en parameters met betrekking tot gedrag, paring, vruchtbaarheid en baarmoeder. Bij muizen was het NOEL voor maternale toxiciteit en de F1-generatie 10 mg/kg/dag (1,3 maal de klinische AUC).
Onderzoek naar carcinogeniteit
Onderzoek naar carcinogeniteit bij muizen en ratten gaf geen aanwijzingen voor carcinogeniteit gerelateerd aan de behandeling met apremilast.
Onderzoek naar genotoxiciteit
Apremilast is niet genotoxisch. Apremilast veroorzaakte geen mutaties in een Ames-test of chromosoomafwijkingen in gecultiveerde humane lymfocyten uit perifeer bloed in de aan- of afwezigheid van metabole activatie. Apremilast was niet clastogeen in een in-vivo-test van de microkern bij muizen met doses tot 2.000 mg/kg/dag.
Andere onderzoeken
Er zijn geen aanwijzingen voor immunotoxiciteit, dermale irritatie of fototoxisch potentieel.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose
Lactosemonohydraat
Croscarmellose natrium
Magnesiumstearaat
Filmomhulling
Hypromellose
Titaandioxide (E171)
Macrogol 400
Rood ijzeroxide (E172)
Geel ijzeroxide (E172)
Talk (alleen 30 mg tabletten)
Zwart ijzeroxide (E172) (alleen 30 mg tabletten)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Apremilast Devatis 10 mg, 20 mg en 30 mg filmomhulde tabletten (startverpakking)
Transparante blisterverpakkingen van PVC/PVdC-aluminium in een vouwmapje met 27 filmomhulde tabletten (4x10 mg, 4x20 mg, 19x30 mg).
Apremilast Devatis 30 mg filmomhulde tabletten
Transparante blisterverpakkingen van PVC/PVdC-aluminium in kartonnen verpakkingen met 56 tabletten of 168 filmomhulde tabletten.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Devatis GmbH
Spitalstrasse 22
79539 Loerrach
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Apremilast Devatis 10 mg, 20 mg en 30 mg filmomhulde tabletten (startverpakking)
RVG 131349
Apremilast Devatis 30 mg filmomhulde tabletten
RVG 131350
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 augustus 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubrieken 4.1, 4.2, 4.4, 4.8, 5.1 en 5.2: 29 mei 2025