


SmPC (samenvatting van de productkenmerken) - Zolgensma
1. NAAM VAN HET GENEESMIDDEL
Zolgensma 2 × 10¹³ vectorgenomen/ml oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
2.1 Algemene beschrijving
Onasemnogene abeparvovec is een geneesmiddel voor gentherapie dat het humane 'survival motor neuron'-eiwit (SMN-eiwit) tot expressie brengt. Het is een niet-replicerende, recombinante, adenogeassocieerde, op virus serotype 9 (AAV9) gebaseerde vector die het cDNA van het humane SMN-gen bevat onder controle van de cytomegalovirusversterker/kippen-β-actine-hybride promotor.
Onasemnogene abeparvovec wordt bereid in humane embryonale niercellen door middel van recombinant-DNA-techniek.
2.
2 Kwalitatieve en kwantitatieve samenstelling
Elke ml bevat onasemnogene abeparvovec met een nominale concentratie van 2 × 10¹³ vectorgenomen (vg). De injectieflacons bevatten een extraheerbaar volume van niet minder dan 5,5 ml of 8,3 ml. Het totale aantal injectieflacons en de combinatie van vulvolumes in elke eindverpakking worden aangepast aan de dosisvereisten voor individuele patiënten, afhankelijk van hun lichaamsgewicht (zie rubriek 4.2 en 6.5).
Hulpstof(fen) met bekend effect
Dit geneesmiddel bevat 0,2 mmol natrium per ml.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor infusie.
Een heldere tot licht ondoorzichtige en kleurloze tot witachtige oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Zolgensma is geïndiceerd voor de behandeling van:
- patiënten met 5q spinale spieratrofie (SMA) met een bi-allelische mutatie in het SMN1-gen en een klinische diagnose van SMA-type 1 of
- patiënten met 5q SMA met een bi-allelische mutatie in het SMN1-gen en maximaal 3 kopieën van het SMN2-gen.
4.2 Dosering en wijze van toediening
De behandeling moet worden geïnitieerd en toegediend in een klinisch centrum onder toezicht van een arts die ervaren is in het behandelen van patiënten met SMA.
Vóór toediening van onasemnogene abeparvovec dienen in de uitgangssituatie laboratoriumtesten te worden uitgevoerd, waaronder, maar niet beperkt tot:
- testen op AAV9-antistoffen met behulp van een op de juiste wijze gevalideerde test,
- leverfunctie: alanine-aminotransferase (ALAT), aspartaataminotransferase (ASAT), totaal bilirubine, albumine, protrombinetijd, partiële tromboplastinetijd (PTT), en internationale genormaliseerde ratio (INR),
- creatinine,
- volledig bloedbeeld (waaronder hemoglobine en aantal bloedplaatjes), en
- troponine-I.
De noodzaak van nauwlettende monitoring van de leverfunctie en het aantal bloedplaatjes na toediening en de noodzaak van een corticosteroïdenbehandeling moeten worden overwogen bij het vaststellen van de timing van de behandeling met onasemnogene abeparvovec (zie rubriek 4.4).
Vanwege het verhoogde risico op ernstige systemische immuunrespons wordt aanbevolen dat patiënten klinisch stabiel zijn in hun algemene gezondheidstoestand (bijv. hydratatie en voedingstoestand, afwezigheid van infectie) voorafgaand aan de infusie met onasemnogene abeparvovec. In geval van acute of chronische ongecontroleerde actieve infecties moet behandeling worden uitgesteld tot de infectie is verdwenen en de patiënt klinisch stabiel is (zie subrubriek 4.2 ‘Immunomodulerend behandelingsschema’ en 4.4 ‘Systemische immuunrespons’).
Dosering
Alleen voor intraveneuze toediening van een enkelvoudige dosis.
Patiënten krijgen een dosis van nominaal 1,1 × 10¹⁴ vg/kg onasemnogene abeparvovec. Het totale volume wordt bepaald op basis van het lichaamsgewicht van de patiënt.
Tabel 1 vermeldt de aanbevolen dosering voor patiënten met een lichaamsgewicht van 2,6 kg tot 21,0 kg.
Tabel 1 Aanbevolen dosering op basis van het lichaamsgewicht van de patiënt
| Lichaamsgewicht patiënt (kg) | Dosis (vg) | Totaal dosisvolumea (ml) |
| 2,6 - 3,0 | 3,3 × 10¹⁴ | 16,5 |
| 3,1 - 3,5 | 3,9 × 10¹⁴ | 19,3 |
| 3,6 - 4,0 | 4,4 × 10¹⁴ | 22,0 |
| 4,1 - 4,5 | 5,0 × 10¹⁴ | 24,8 |
| 4,6 - 5,0 | 5,5 × 10¹⁴ | 27,5 |
| 5,1 - 5,5 | 6,1 × 10¹⁴ | 30,3 |
| 5,6 - 6,0 | 6,6 × 10¹⁴ | 33,0 |
| 6,1 - 6,5 | 7,2 × 10¹⁴ | 35,8 |
| 6,6 - 7,0 | 7,7 × 10¹⁴ | 38,5 |
| 7,1 - 7,5 | 8,3 × 10¹⁴ | 41,3 |
| 7,6 - 8,0 | 8,8 × 10¹⁴ | 44,0 |
| 8,1 - 8,5 | 9,4 × 10¹⁴ | 46,8 |
| 8,6 - 9,0 | 9,9 × 10¹⁴ | 49,5 |
| 9,1 - 9,5 | 1,05 × 10¹⁵ | 52,3 |
| 9,6 - 10,0 | 1,10 × 10¹⁵ | 55,0 |
| 10,1 - 10,5 | 1,16 × 10¹⁵ | 57,8 |
| 10,6 - 11,0 | 1,21 × 10¹⁵ | 60,5 |
| 11,1 - 11,5 | 1,27 × 10¹⁵ | 63,3 |
| 11,6 - 12,0 | 1,32 × 10¹⁵ | 66,0 |
| 12,1 - 12,5 | 1,38 × 10¹⁵ | 68,8 |
| 12,6 - 13,0 | 1,43 × 10¹⁵ | 71,5 |
| 13,1 - 13,5 | 1,49 × 10¹⁵ | 74,3 |
| 13,6 - 14,0 | 1,54 × 10¹⁵ | 77,0 |
| Lichaamsgewicht patiënt (kg) | Dosis (vg) | Totaal dosisvolumea (ml) |
| 14,1 - 14,5 | 1,60 × 10¹⁵ | 79,8 |
| 14,6 - 15,0 | 1,65 × 10¹⁵ | 82,5 |
| 15,1 - 15,5 | 1,71 × 10¹⁵ | 85,3 |
| 15,6 - 16,0 | 1,76 × 10¹⁵ | 88,0 |
| 16,1 - 16,5 | 1,82 × 10¹⁵ | 90,8 |
| 16,6 - 17,0 | 1,87 × 10¹⁵ | 93,5 |
| 17,1 - 17,5 | 1,93 × 10¹⁵ | 96,3 |
| 17,6 - 18,0 | 1,98 × 10¹⁵ | 99,0 |
| 18,1 - 18,5 | 2,04 × 10¹⁵ | 101,8 |
| 18,6 - 19,0 | 2,09 × 10¹⁵ | 104,5 |
| 19,1 - 19,5 | 2,15 × 10¹⁵ | 107,3 |
| 19,6 - 20,0 | 2,20 × 10¹⁵ | 110,0 |
| 20,1 - 20,5 | 2,26 × 10¹⁵ | 112,8 |
| 20,6 - 21,0 | 2,31 × 10¹⁵ | 115,5 |
a OPMERKING: Het aantal injectieflacons per kit en het benodigde aantal kits is afhankelijk van het gewicht. Het dosisvolume wordt berekend op basis van de bovengrens van de gewichtscategorie van het lichaamsgewicht van de patiënt.
Immunomodulerend behandelingsschema
Na toediening van onasemnogene abeparvovec ontstaat er een immuunrespons op de capside van de AAV9 (zie rubriek 4.4). Dit kan leiden tot verhoogde concentraties van leveraminotransferasen, verhoogde concentraties van troponine-I of verlaagde aantallen bloedplaatjes (zie rubriek 4.4 en 4.8). Om de immuunrespons te temperen wordt immunomodulatie met corticosteroïden aanbevolen. Waar mogelijk moet het vaccinatieschema van de patiënt worden aangepast aan de gelijktijdige toediening van corticosteroïden voorafgaand aan en na de infusie met onasemnogene abeparvovec (zie rubriek 4.5).
Voorafgaand aan de start van het immunomodulerende behandelingsschema en voorafgaand aan de toediening van onasemnogene abeparvovec dient de patiënt te worden gecontroleerd op klachten en symptomen van een actieve infectieziekte van welke aard dan ook.
Het wordt aanbevolen om vanaf 24 uur voorafgaand aan de infusie van onasemnogene abeparvovec een immunomodulerend behandelingsschema te starten volgens het onderstaande schema (zie tabel 2). Indien patiënten op enig moment niet adequaat reageren op het equivalent van 1 mg/kg/dag oraal prednisolon, op basis van het klinisch beloop van de patiënt, dient onmiddellijk overleg met een kindergastroenteroloog of -hepatoloog en aanpassing van het aanbevolen immunomodulerend behandelingsschema, waaronder verhoging van de dosis, langere duur of verlenging van de corticosteroïd-afbouw, te worden overwogen (zie rubriek 4.4). Indien behandeling met orale corticosteroïden niet wordt verdragen, kunnen intraveneuze corticosteroïden worden overwogen zoals klinisch geïndiceerd.
Tabel 2 Immunomodulerend behandelingsschema vóór en na infusie
| Vóór infusie | 24 uur voorafgaand aan onasemnogene abeparvovec | Prednisolon oraal 1 mg/kg/dag (of equivalent als een ander corticosteroïd wordt gebruikt) |
| Na infusie | 30 dagen (inclusief de dag waarop onasemnogene abeparvovec wordt toegediend) | Prednisolon oraal 1 mg/kg/dag (of equivalent als een ander corticosteroïd wordt gebruikt) |
Gevolgd door 28 dagen: Voor patiënten met niet-afwijkende resultaten (normaal klinisch onderzoek, normaal totaal bilirubine, en wier ALAT- en ASAT-waarden beide lager zijn dan 2 × bovengrens van de normaalwaarde (upper limit of normal, ULN)) aan het einde van de periode van 30 dagen: of Voor patiënten met een afwijkende leverfunctie aan het eind van de periode van 30 dagen: voortzetten totdat de ASAT- en de ALAT-waarden lager zijn dan 2 × ULN en alle andere beoordelingen (bijv. totaal bilirubine) zich weer binnen het normale bereik bevinden, gevolgd door afbouwen gedurende 28 dagen of langer indien nodig. | Systemische corticosteroïden moeten geleidelijk afgebouwd worden. Afbouwen van prednisolon (of equivalent als een ander corticosteroïd wordt gebruikt), bijv. 2 weken 0,5 mg/kg/dag en vervolgens 2 weken 0,25 mg/kg/dag oraal prednisolon Systemische corticosteroïden (overeenkomend met orale prednisolon 1 mg/kg/dag) Systemische corticosteroïden moeten geleidelijk afgebouwd worden. |
De leverfunctie (ALAT, ASAT, totaal bilirubine) moet regelmatig worden gecontroleerd gedurende ten minste 3 maanden na de infusie van onasemnogene abeparvovec (wekelijks in de eerste maand en gedurende de gehele afbouwperiode van de corticosteroïden, gevolgd door om de twee weken gedurende nog een maand), en op andere tijdstippen zoals klinisch geïndiceerd. Patiënten met verslechterende leverfunctietestresultaten en/of klachten of symptomen van acute ziekte moeten onmiddellijk klinisch worden beoordeeld en nauwlettend worden gevolgd (zie rubriek 4.4).
Indien door de arts in plaats van prednisolon een ander corticosteroïd wordt gebruikt, dienen - in voorkomend geval - dezelfde overwegingen en dezelfde werkwijze te worden gevolgd om de dosis na 30 dagen af te bouwen.
Speciale patiëntencategorieën
Nierfunctiestoornis
De veiligheid en werkzaamheid van onasemnogene abeparvovec zijn niet vastgesteld bij patiënten met een nierfunctiestoornis en behandeling met onasemnogene abeparvovec moet zorgvuldig worden overwogen. Een aanpassing van de dosis moet niet worden overwogen.
Leverfunctiestoornis
Patiënten met ALAT-, ASAT-, totale bilirubinewaarden (behalve omwille van neonatale geelzucht) >2 × ULN of positieve serologie voor hepatitis B of hepatitis C werden niet bestudeerd in de klinische onderzoeken met onasemnogene abeparvovec. Behandeling met onasemnogene abeparvovec moet zorgvuldig worden overwogen bij patiënten met een leverfunctiestoornis (zie rubriek 4.4 en 4.8). Een aanpassing van de dosis moet niet worden overwogen.
0SMN1/1SMN2 genotype
Bij patiënten met een bi-allelische mutatie in het SMN1-gen en slechts één kopie van SMN2 dient aanpassing van de dosis niet te worden overwogen (zie rubriek 5.1).
Antistoffen tegen AAV9
Bij patiënten met AAV9-antistoftiters boven 1:50 in de uitgangssituatie, dient aanpassing van de dosis niet te worden overwogen (zie rubriek 4.4).
Pediatrische patiënten
De veiligheid en werkzaamheid van onasemnogene abeparvovec bij premature pasgeborenen die de a terme gestatieleeftijd nog niet hebben bereikt, zijn niet vastgesteld. Er zijn geen gegevens beschikbaar. Toediening van onasemnogene abeparvovec moet zorgvuldig worden overwogen omdat gelijktijdige behandeling met corticosteroïden een negatief effect kan hebben op de neurologische ontwikkeling.
Er is beperkte ervaring bij patiënten van 2 jaar en ouder of met een lichaamsgewicht boven de 13,5 kg. De veiligheid en werkzaamheid van onasemnogene abeparvovec bij deze patiënten zijn niet vastgesteld. De data die op dit moment beschikbaar zijn, worden beschreven in rubriek 5.1. Een aanpassing van de dosis moet niet worden overwogen (zie tabel 1).
Wijze van toediening
Voor intraveneus gebruik.
Onasemnogene abeparvovec wordt toegediend als een éénmalige intraveneuze infusie. Het moet met een spuitpomp worden toegediend als een eenmalige intraveneuze infusie met een langzame infusie gedurende ongeveer 60 minuten. Het mag niet worden toegediend als een intraveneuze injectie of bolus.
Het is raadzaam een tweede katheter (back-upkatheter) in te brengen voor het geval de eerste katheter geblokkeerd raakt. Na afloop van de infusie moet de lijn met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie worden gespoeld.
Te nemen voorzorgen voorafgaand aan hantering of toediening van het geneesmiddel Dit geneesmiddel bevat een genetisch gemodificeerd organisme. Beroepsbeoefenaren in de gezondheidszorg moeten daarom gepaste voorzorgsmaatregelen nemen (handschoenen, veiligheidsbril, laboratoriumjas en armbeschermers moeten worden gebruikt) bij het hanteren of toedienen van het geneesmiddel (zie rubriek 6.6).
Voor gedetailleerde instructies over bereiding, hantering, accidentele blootstelling en verwijdering (inclusief de juiste hantering van lichaamsafval) van onasemnogene abeparvovec, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Vooraf bestaande immuniteit voor AAV9
Vorming van antistoffen tegen AAV9 kan plaatsvinden na natuurlijke blootstelling. Er zijn verschillende onderzoeken naar de prevalentie van antistoffen tegen AAV9 in de algemene populatie uitgevoerd die lage niveaus van eerdere blootstelling aan AAV9 aantonen bij pediatrische patiënten. Voorafgaand aan de infusie met onasemnogene abeparvovec moeten patiënten getest worden op de aanwezigheid van antistoffen tegen AAV9. Bij AAV9-antistoftiters boven 1:50 kan de test herhaald worden. Het is nog niet bekend of, en zo ja onder welke omstandigheden, onasemnogene abeparvovec veilig en effectief kan worden toegediend indien er sprake is van AAV9-antistoffen boven 1:50 (zie rubriek 4.2 en 5.1).
Gevorderde SMA
Aangezien SMA leidt tot progressieve en niet-reversibele beschadiging van motorische neuronen, is het voordeel van onasemnogene abeparvovec bij symptomatische patiënten afhankelijk van de graad van de ziektelast op het moment van de behandeling, waarbij vroegere behandeling resulteert in een mogelijk groter voordeel. Hoewel patiënten met gevorderde symptomatische SMA niet dezelfde ontwikkeling van de grove motoriek als niet-aangedane gezonde leeftijdgenoten zullen bereiken, kunnen ze klinisch baat hebben bij de genvervangingstherapie, afhankelijk van de mate waarin de ziekte is gevorderd op het moment van de behandeling (zie rubriek 5.1).
De behandelend arts moet rekening houden met het feit dat het voordeel veel kleiner is bij patiënten met ernstige spierzwakte en ademhalingsinsufficiëntie, patiënten die continu beademd worden en patiënten die niet kunnen slikken.
Het voordeel/risicoprofiel van onasemnogene abeparvovec is niet vastgesteld bij patiënten met gevorderde SMA die in leven worden gehouden door middel van continue beademing en bij wie geen verbetering meer kan optreden.
Infusiegerelateerde reacties en anafylactische reacties
Tijdens en/of kort na de infusie van onasemnogene abeparvovec traden infusiegerelateerde reacties op, waaronder anafylactische reacties (zie rubriek 4.8). Patiënten dienen nauwlettend te worden gecontroleerd op klinische tekenen en symptomen van infusiegerelateerde reacties. Indien een reactie optreedt, moet de infusie worden onderbroken en moet, indien nodig, een behandeling worden opgestart. Op basis van klinische evaluatie en standaardpraktijken kan de toediening voorzichtig worden hervat.
Immunogeniciteit
Na de infusie met onasemnogene abeparvovec ontstaat er een immuunrespons op de capside van de AAV9, inclusief de vorming van antistoffen tegen de AAV9-capside en T-cel gemedieerde immuunrespons, ondanks het immunomodulerend behandelingsschema dat wordt aanbevolen in rubriek 4.2 (zie ook onderstaande subrubriek ‘Systemische immuunrespons’).
Levertoxiciteit
Immuungemedieerde levertoxiciteit uit zich over het algemeen in verhoogde ALAT- en/of ASAT-waarden. Acute, ernstige leverschade en acuut leverfalen, waaronder fatale gevallen, zijn gemeld bij gebruik van onasemnogene abeparvovec, meestal binnen 2 maanden na infusie en ondanks het ontvangen van corticosteroïden vóór en na infusie. Immuungemedieerde levertoxiciteit kan een aanpassing van het immunomodulerende behandelingsschema, inclusief langere duur, verhoogde dosering of verlenging van de afbouw van corticosteroïden noodzakelijk maken (zie rubriek 4.8).
- De risico's en voordelen van behandeling met onasemnogene abeparvovec moeten zorgvuldig worden afgewogen bij patiënten met een vooraf bestaande leverfunctiestoornis.
- Patiënten met een vooraf bestaande leverfunctiestoornis of een acute levervirusinfectie kunnen een hoger risico lopen op acute, ernstige leverschade (zie rubriek 4.2).
- De gegevens van een kleine studie bij kinderen met een gewicht van ≥ 8,5 kg tot ≤ 21 kg (in de leeftijd van ongeveer 1,5 tot 9 jaar) wijzen op een hogere frequentie van ASAT- of ALAT-verhogingen (bij 23 van de 24 patiënten) in vergelijking met de frequenties van ASAT/ALAT-verhogingen die zijn waargenomen in andere studies bij patiënten met een gewicht van < 8,5 kg (bij 31 van de 99 patiënten) (zie rubriek 4.8).
- Toediening van een AAV-vector leidt vaak tot aminotransferaseverhogingen.
- Acute, ernstige leverschade en acuut leverfalen zijn opgetreden met onasemnogene abeparvovec. Gevallen van acuut leverfalen met fatale afloop werden gemeld (zie rubriek 4.8).
- Vóór de infusie moet bij elke patiënt de leverfunctie worden beoordeeld door middel van klinisch onderzoek en laboratoriumonderzoek (zie rubriek 4.2).
- Om mogelijke aminotransferaseverhogingen te beperken, moet bij elke patiënt vóór en na de infusie met onasemnogene abeparvovec een systemisch corticosteroïd worden toegediend (zie rubriek 4.2).
- De leverfunctie moet gedurende ten minste 3 maanden na de infusie regelmatig worden gecontroleerd, en op andere tijdstippen zoals klinisch geïndiceerd (zie rubriek 4.2).
- Patiënten met verslechterende leverfunctietestresultaten en/of klachten of symptomen van acute ziekte moeten onmiddellijk klinisch worden beoordeeld en nauwlettend worden gevolgd.
- Indien leverschade wordt vermoed, wordt onmiddellijk overleg met een kindergastroenteroloog of -hepatoloog, aanpassing van het aanbevolen immunomodulerende behandelingsschema en verdere onderzoeken aanbevolen (bijv. albumine, protrombinetijd, PTT en INR).
ASAT/ALAT/totaal bilirubine moeten wekelijks beoordeeld worden gedurende de eerste maand na de infusie van onasemnogene abeparvovec en gedurende de gehele periode van afbouw van de corticosteroïden. Afbouw van prednisolon mag niet worden overwogen totdat de ASAT/ALAT-spiegel lager is dan 2 × ULN en alle andere beoordelingen (bijv. totaal bilirubine) weer binnen het normale bereik komen (zie rubriek 4.2). Als de patiënt aan het eind van de afbouwperiode van het corticosteroïd klinisch stabiel is met onbeduidende bevindingen, moet de leverfunctie nog een maand om de twee weken worden gecontroleerd.
Trombocytopenie
In klinisch onderzoek met onasemnogene abeparvovec zijn voorbijgaande afnames van het aantal bloedplaatjes waargenomen, waarvan sommige de criteria voor trombocytopenie bereikten. In de meeste gevallen trad de laagste bloedplaatjeswaarde op in de eerste week na de infusie met onasemnogene abeparvovec.
Postmarketing-gevallen van bloedplaatjes < 25 x 109/l werden gemeld binnen drie weken na toediening.
Het aantal bloedplaatjes moet vóór de infusie met onasemnogene abeparvovec worden gemeten en moet nauwkeurig worden gecontroleerd gedurende de eerste drie weken na de infusie en vervolgens met regelmaat, ten minste wekelijks gedurende de eerste maand en om de twee weken gedurende de tweede en de derde maand totdat het aantal bloedplaatjes genormaliseerd is tot de waarde in de uitgangssituatie.
De gegevens van een kleine studie bij kinderen met een gewicht van ≥ 8,5 kg tot ≤ 21 kg (in de leeftijd van ongeveer 1,5 tot 9 jaar) wijzen op een hogere frequentie van trombocytopenie (bij 20 van de 24 patiënten) in vergelijking met de frequenties van trombocytopenie waargenomen in andere studies bij patiënten met een gewicht van < 8,5 kg (bij 22 van de 99 patiënten) (zie rubriek 4.8).
Verhoogd troponine-I
Na de infusie met onasemnogene abeparvovec zijn verhogingen van cardiale troponine-I-concentraties waargenomen (zie rubriek 4.8). Verhoogde troponine-I-concentraties die bij sommige patiënten worden waargenomen, kunnen wijzen op mogelijke myocardweefselschade. Op basis van deze bevindingen en de waargenomen cardiale toxiciteit bij muizen moeten de troponine-I-concentraties worden gemeten vóór de infusie met onasemnogene abeparvovec en worden gecontroleerd zoals klinisch geïndiceerd. Overweeg, indien nodig, om een hartspecialist te raadplegen.
Trombotische microangiopathie
Verscheidene gevallen van trombotische microangiopathie (TMA) werden gemeld met onasemnogene abeparvovec (zie rubriek 4.8). Gevallen traden over het algemeen op binnen de eerste twee weken na de infusie met onasemnogene abeparvovec. TMA is een acute en levensbedreigende aandoening die wordt gekenmerkt door trombocytopenie en microangiopathische hemolytische anemie. Gevallen met fatale afloop werden gemeld. Acuut nierfalen werd tevens geobserveerd. In sommige gevallen werd de gelijktijdige activering van het immuunsysteem (zoals bij infecties en vaccinaties) gemeld (zie rubriek 4.2 en 4.5 voor informatie over de toediening van vaccinaties).
Trombocytopenie is een belangrijk kenmerk van TMA. Daarom moet het aantal bloedplaatjes nauwkeurig worden gecontroleerd gedurende de eerste drie weken na de infusie en vervolgens met regelmaat (zie subrubriek Trombocytopenie). In het geval van trombocytopenie moet verdere evaluatie onmiddellijk worden uitgevoerd, inclusief diagnostische tests voor hemolytische anemie en nierfunctiestoornissen. Als patiënten klachten, verschijnselen of laboratoriumresultaten vertonen die wijzen op TMA, dient direct gespecialiseerd advies te worden ingewonnen, en dient TMA onmiddellijk behandeld te worden zoals klinisch geïndiceerd. Zorgverleners moeten worden geïnformeerd over klachten en verschijnselen van TMA en moeten worden geadviseerd om dringende medische hulp in te roepen als dergelijke verschijnselen optreden.
Systemische immuunrespons
Vanwege het verhoogde risico op ernstige systemische immuunrespons wordt aanbevolen dat patiënten klinisch stabiel zijn in hun algemene gezondheidstoestand (bijv. hydratatie en voedingstoestand, afwezigheid van infectie) voorafgaand aan de infusie met onasemnogene abeparvovec. Behandeling moet niet tegelijk worden gestart met actieve infecties, hetzij acute (zoals acute luchtweginfecties of acute hepatitis) hetzij ongecontroleerde chronische infecties (zoals chronische actieve hepatitis B), totdat de infectie is verdwenen en de patiënt klinisch stabiel is (zie rubriek 4.2 en 4.4).
Het immunomodulerend behandelingsschema (zie rubriek 4.2) kan ook effect hebben op de immuunrespons op infecties (bijv. luchtweginfecties), wat mogelijk leidt tot een ernstiger klinisch beloop van de infectie. Patiënten met een infectie werden uitgesloten van deelname aan de klinische onderzoeken met onasemnogene abeparvovec. Verhoogde waakzaamheid vóór en na de infusie met onasemnogene abeparvovec is geboden bij de preventie, controle, en behandeling van een infectie. Seizoensgebonden profylactische behandelingen, ter voorkoming van infecties met respiratoir syncytieel virus (RSV), worden aanbevolen en dienen up-to-date te zijn. Waar mogelijk moet het vaccinatieschema van de patiënt worden aangepast aan de gelijktijdige toediening van corticosteroïden voorafgaand aan en na de infusie met onasemnogene abeparvovec (zie rubriek 4.5).
Als de duur van de behandeling met corticosteroïden wordt verlengd of de dosis wordt verhoogd, moet de behandelend arts bekend zijn met de mogelijkheid van bijnierinsufficiëntie.
Risico op tumorgeniciteit als gevolg van vectorintegratie
Er bestaat een theoretisch risico op tumorgeniciteit als gevolg van integratie van het DNA van de AAV-vector in het genoom.
Onasemnogene abeparvovec bestaat uit een niet-replicerend AAV9 vector waarvan het DNA grotendeels in episomale vorm blijft bestaan. Zeldzame gevallen van willekeurige vectorintegratie in het menselijk DNA zijn mogelijk met recombinante AAV. De klinische relevantie van individuele integratiegebeurtenissen is onbekend, maar er wordt erkend dat individuele integratiegebeurtenissen mogelijk kunnen bijdragen tot een risico op tumorgeniciteit.
Tot nu toe zijn er geen gevallen gemeld van maligniteiten geassocieerd met een behandeling met onasemnogene abeparvovec. In het geval van een tumor, moet er contact worden opgenomen met de vergunninghouder om advies te verkrijgen over het verzamelen van monsters voor onderzoek.
Uitscheiding
Onasemnogene abeparvovec wordt tijdelijk uitgescheiden, voornamelijk via afvalproducten van het lichaam. Verzorgers en gezinsleden van de patiënt moeten geadviseerd worden over de volgende instructies met betrekking tot een correcte hantering van ontlasting van de patiënt:
- een goede handhygiëne is vereist bij direct contact met lichaamsafval van de patiënt gedurende minimaal 1 maand na behandeling met onasemnogene abeparvovec.
- wegwerpluiers moeten in afgesloten dubbele plastic zakken worden geplaatst en kunnen met het huishoudelijk afval worden verwijderd (zie rubriek 5.2).
Bloed-, orgaan-, weefsel- en celdonatie
Patiënten behandeld met Zolgensma mogen geen bloed, organen, weefsels of cellen voor transplantatie doneren.
Natriumgehalte
Dit geneesmiddel bevat 4,6 mg natrium per ml, overeenkomend met 0,23% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene. Elke injectieflacon van 5,5 ml bevat 25,3 mg natrium en elke injectieflacon van 8,3 ml bevat 38,2 mg natrium.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
De ervaring met het gebruik van onasemnogene abeparvovec bij patiënten die hepatotoxische geneesmiddelen krijgen of hepatotoxische stoffen gebruiken, is beperkt. De veiligheid van onasemnogene abeparvovec bij deze patiënten is niet vastgesteld.
De ervaring met het gebruik van gelijktijdige op 5q SMA gerichte middelen, is beperkt.
Vaccinaties
Waar mogelijk moet het vaccinatieschema van de patiënt worden aangepast aan de gelijktijdige toediening van corticosteroïden voorafgaand aan en na de infusie met onasemnogene abeparvovec (zie rubriek 4.2 en 4.4). Seizoensgebonden RSV-profylaxe wordt aanbevolen (zie rubriek 4.4). Levende vaccins, zoals het BMR- en het varicellavaccin, mogen niet worden toegediend aan patiënten die behandeld worden met een immunosuppressieve dosis steroïden (d.w.z. ≥ 2 weken dagelijkse behandeling met 20 mg of 2 mg/kg lichaamsgewicht prednisolon of een equivalent).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van onasemnogene abeparvovec bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Het is niet bekend of onasemnogene abeparvovec bij mensen kan worden overgedragen op de foetus. Zolgensma is niet bedoeld voor toediening aan vrouwen die zwanger kunnen worden.
Borstvoeding
Er is geen informatie voorhanden over de aanwezigheid van onasemnogene abeparvovec in humane moedermelk, de effecten op een zuigeling die borstvoeding krijgt of over de effecten op de melkproductie. Zolgensma is niet bedoeld voor toediening aan vrouwen die zwanger kunnen worden.
Vruchtbaarheid
Er zijn geen gegevens over het effect van onasemnogene abeparvovec op de vruchtbaarheid bij de mens. In vruchtbaarheidsonderzoek bij dieren had onasemnogene abeparvovec geen invloed op de vruchtbaarheid bij mannelijke of vrouwelijke muizen bij doses tot 1,1 × 10¹⁴ vg/kg intraveneus toegediend (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Onasemnogene abeparvovec heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van onasemnogene abeparvovec werd onderzocht bij 99 patiënten die onasemnogene abeparvovec kregen aan de aanbevolen dosis (1,1 x 10¹⁴ vg/kg) in 5 open-label klinische onderzoeken. De meest frequent gemelde bijwerkingen na toediening waren verhoogd leverenzymen (24,2%), hepatotoxiciteit (9,1%), braken (8,1%), trombocytopenie (6,1%), troponine verhoogd (5,1%) en pyrexie (5,1%) (zie rubriek 4.4).
Lijst van bijwerkingen in tabelvorm
In tabel 3 zijn de bijwerkingen weergegeven die met onasemnogene abeparvovec zijn waargenomen bij alle patiënten die behandeld werden met een intraveneuze infusie met de aanbevolen dosis en waarbij een oorzakelijk verband met de behandeling is vastgesteld. De bijwerkingen zijn gerangschikt volgens MedDRA-systeem/orgaanklasse en frequentie. De frequentiecategorieën zijn als volgt ingedeeld: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep zijn bijwerkingen gerangschikt naar afnemende ernst.
Tabel 3 Lijst van bijwerkingen van onasemnogene abeparvovec
| Bijwerkingen volgens MedDRA-systeem/orgaanklasse, -voorkeursterm en frequentie | |
| Bloed- en lymfestelselaandoeningen | |
| Vaak | Trombocytopenie1) |
| Soms | Trombotische microangiopathie2)3) |
| Immuunsysteemaandoeningen | |
| Zelden | Anafylactische reacties |
| Maagdarmstelselaandoeningen | |
| Vaak | Braken |
| Lever- en galaandoeningen | |
| Vaak | Hepatotoxiciteit4) |
| Soms | Acuut leverfalen2)3) |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
| Vaak | Pyrexie |
| Soms | Infusiegerelateerde reacties |
| Onderzoeken | |
| Zeer vaak | Leverenzymen verhoogd5) |
| Vaak | Troponine verhoogd6) |
1)Trombocytopenie waaronder trombocytopenie en plaatjestelling verlaagd. 2)Behandelingsgerelateerde bijwerkingen gemeld buiten de premarketing klinische onderzoeken, waaronder in de postmarketingsetting.
4)Hepatotoxiciteit waaronder hepatische steatose en hypertransaminasemie. 5)Leverenzymen verhoogd waaronder alanine-aminotransferase verhoogd, ammonium verhoogd, aspartaataminotransferase verhoogd, gamma-glutamyltransferase verhoogd, leverenzymen verhoogd, leverfunctietest verhoogd en transaminasen verhoogd. 6)Troponine verhoogd waaronder troponine verhoogd, troponine-T verhoogd, en troponine-I verhoogd (gemeld buiten de klinische onderzoeken, waaronder in de postmarketingsetting). | |
Beschrijving van geselecteerde bijwerkingen
Lever- en galaandoeningen
In het klinische ontwikkelingsprogramma (zie rubriek 5.1) zijn verhoogde transaminasen > 2 × ULN (en in sommige gevallen > 20 × ULN) waargenomen bij 31% van de patiënten die behandeld werden met de aanbevolen dosis. Deze patiënten waren klinisch asymptomatisch en geen van hen had klinisch significante verhogingen van bilirubine. Verhogingen van serumtransaminasen losten gewoonlijk op met behandeling met prednisolon en patiënten herstelden zonder klinische gevolgen (zie rubriek 4.2 en 4.4).
In de postmarketingsetting, waren er meldingen van kinderen die klachten en verschijnselen ontwikkelden van acuut leverfalen (bijv. geelzucht, coagulopathie, encefalopathie) meestal binnen 2 maanden na de behandeling met onasemnogene abeparvovec, ondanks het krijgen van corticosteroïden voor en na de infusie. Gevallen van acuut leverfalen met fatale afloop werden gemeld.
In een onderzoek (COAV101A12306) met 24 kinderen met een gewicht van ≥ 8,5 kg tot ≤ 21 kg (in de leeftijd van ongeveer 1,5 tot 9 jaar; 21 stopten met eerdere SMA-behandeling) werden verhoogde transaminasen waargenomen bij 23 van de 24 patiënten. De patiënten waren asymptomatisch en er waren geen verhogingen van bilirubine. De ASAT- en ALAT-verhogingen werden behandeld door corticosteroïden te gebruiken, meestal met een verlengde duur (in week 26 kregen 17 patiënten nog prednisolon, in week 52 kregen 6 patiënten nog steeds prednisolon) en/of een hogere dosis.
Voorbijgaande trombocytopenie
In het klinische ontwikkelingsprogramma (zie rubriek 5.1) werd voorbijgaande trombocytopenie op verschillende tijdstippen na de toediening waargenomen die doorgaans binnen twee weken verdween. De afnames van het aantal bloedplaatjes waren meer uitgesproken gedurende de eerste week van de behandeling. Postmarketing-gevallen van bloedplaatjes < 25 x 109/l werden gemeld binnen drie weken na toediening (zie rubriek 4.4).
In een onderzoek (COAV101A12306) met 24 kinderen met een gewicht van ≥ 8,5 kg tot ≤ 21 kg (in de leeftijd van ongeveer 1,5 tot 9 jaar) werd trombocytopenie waargenomen bij 20 van de 24 patiënten.
Verhogingen in troponine-I-concentraties
Na de infusie met onasemnogene abeparvovec zijn verhogingen van cardiale troponine-I-concentraties tot 0,2 mcg/l waargenomen. In het klinische studieprogramma werden er geen klinisch duidelijke cardiale bevindingen waargenomen na toediening van onasemnogene abeparvovec (zie rubriek 4.4).
Immunogeniciteit
In de klinische onderzoeken werden vóór en na de gentherapie antistoffen tegen AAV9 gemeten (zie rubriek 4.4). Alle patiënten die onasemnogene abeparvovec ontvingen, hadden een AAV9-antistoftiter van 1:50 of lager vóór de behandeling. Gemiddelde verhogingen van de AAV9-antistoftiter ten opzichte van de uitgangssituatie werden bij alle patiënten waargenomen op elk van de meetpunten behalve 1 voor antistoftiters tegen AAV9-peptide, wat wijst op een normale respons op niet-eigen viraal antigeen. Sommige patiënten hadden AAV9-antistoftiters die hoger waren dan het kwantificatieniveau, maar de meeste van deze patiënten hadden geen potentieel klinisch significante bijwerkingen. Er is dus geen verband vastgesteld tussen hoge AAV9-antistoftiters en de kans op bijwerkingen of werkzaamheidsparameters.
In het klinisch onderzoek AVXS-101-CL-101 werden 16 patiënten gescreend op AAV9-antistoftiters: 13 patiënten hadden titers beneden 1:50 en werden in het onderzoek opgenomen; drie patiënten hadden titers boven 1:50, van wie twee opnieuw getest werden na stopzetting van de borstvoeding. Bij hen werden vervolgens titers beneden 1:50 gemeten en beide patiënten werden alsnog opgenomen in het onderzoek. Er is geen informatie over het feit of borstvoeding moet worden beperkt bij moeders die mogelijk seropositief zijn voor antistoffen tegen AAV9. Vóór de behandeling met onasemnogene abeparvovec hadden alle patiënten een AAV9-antistoftiter van minder dan of gelijk aan 1:50 en vervolgens vertoonden zij een verhoging van de AAV9-antistoftiter tot minimaal 1:102.400 en maximaal 1:819.200.
De detectie van antistofvorming is sterk afhankelijk van de gevoeligheid en de specificiteit van de test. Bovendien kan de waargenomen incidentie van positiviteit voor antistoffen (waaronder neutraliserende antistoffen) in een test door verschillende factoren beïnvloed worden, waaronder de methodologie van de test, de hantering van het monster, het tijdstip van monstername, gelijktijdige medicatie en een onderliggende ziekte.
Geen enkele patiënt die met onasemnogene abeparvovec behandeld werd, vertoonde een immuunrespons op het transgen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen gegevens van klinisch onderzoek beschikbaar met betrekking tot overdosering van onasemnogene abeparvovec. Het is raadzaam de dosis prednisolon aan te passen en een zorgvuldige klinische observatie en controle van de laboratoriumparameters uit te voeren (inclusief klinische chemie en hematologie) voor een systemische immuunrespons (zie rubriek 4.4).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: andere geneesmiddelen voor aandoeningen van het skeletspierstelsel, ATC-code: M09AX09
Werkingsmechanisme
Onasemnogene abeparvovec is een gentherapie die ontwikkeld is om een functionele kopie van het 'survival motor neuron'-gen (SMN1-gen) in te brengen in de getransduceerde cellen om de monogene grondoorzaak van de ziekte aan te pakken. Door in een alternatieve bron van SMN-eiwitexpressie in motorische neuronen te voorzien, verwacht men dat dit de overleving en de werking van getransduceerde motorische neuronen bevordert.
Onasemnogene abeparvovec is een niet-replicerende, recombinante AAV9-vector die gebruik maakt van AAV9-capside om een stabiel, volledig functionerend, humaan SMN-transgen af te leveren. Er is aangetoond dat de AAV9-capside de bloed-hersenbarrière passeert en motorische neuronen transduceert. Het SMN1-gen dat aanwezig is in onasemnogene abeparvovec is ontwikkeld om als een DNA-episoom in de kern van getransduceerde cellen te verblijven en wordt naar verwachting gedurende langere tijd stabiel tot expressie gebracht in post-mitotische cellen. Van het AAV9-virus is niet bekend dat het aandoeningen zou veroorzaken bij de mens. Het transgen wordt ingebracht in doelcellen als een zelf-complementair, dubbelstrengs molecuul. De expressie van het transgen wordt aangestuurd door een constitutieve promotor (door het cytomegalovirus versterkt kippen-β-actine hybride), wat tot een continue en duurzame expressie van het SMN-eiwit leidt. Bewijs van het werkingsmechanisme is ondersteund door niet-klinisch onderzoek en gegevens met betrekking tot de biologische distributie bij de mens.
Klinische werkzaamheid en veiligheid
Fase 3-onderzoek AVXS-101-CL-303 bij patiënten met SMA-type 1
AVXS-101-CL-303 (onderzoek CL-303) is een open-label fase 3-onderzoek met één enkele groep en een enkelvoudige dosis ter beoordeling van intraveneuze toediening van een therapeutische dosis onasemnogene abeparvovec (1,1 × 10¹⁴ vg/kg). In dit onderzoek werden 22 patiënten met type 1 SMA en 2 kopieën van SMN2 opgenomen. Voor de behandeling met onasemnogene abeparvovec had geen van de 22 patiënten niet-invasieve ventilatie (NIV)-ondersteuning nodig, en alle patiënten konden uitsluitend oraal eten (d.w.z. niet-orale voeding was niet nodig). De gemiddelde Children’s Hospital of Philadelphia Infant Test of Neuromuscular Disorders (CHOP-INTEND)-score bij baseline bedroeg 32,0 (spreiding: 18 tot 52). De gemiddelde leeftijd van de 22 patiënten op het moment van de toediening was 3,7 maanden (0,5 tot 5,9 maanden).
Van de 22 opgenomen patiënten overleefden 21 patiënten zonder permanente ventilatie (d.w.z. voorvalvrije overleving) tot een leeftijd van ≥10,5 maanden, 20 patiënten overleefden tot een leeftijd van ≥14 maanden (co-primair werkzaamheidseindpunt), en 20 patiënten overleefden voorvalvrij tot een leeftijd van ≥18 maanden.
Drie patiënten maakten het onderzoek niet af en bij 2 van deze 3 patiënten deed zich een voorval (overlijden of continue beademing) voor, waardoor de voorvalvrije overleving (in leven zonder continue beademing) op een leeftijd van 14 maanden 90,9% (95%-BI: 79,7%; 100.0%) bedroeg, zie Figuur 1.
Figuur 1 Tijd (maanden) tot overlijden of continue beademing in samengevoegde onderzoeken naar onasemnogene abeparvovec IV (CL-101, CL-302, CL-303, CL-304-2 kopie cohort)
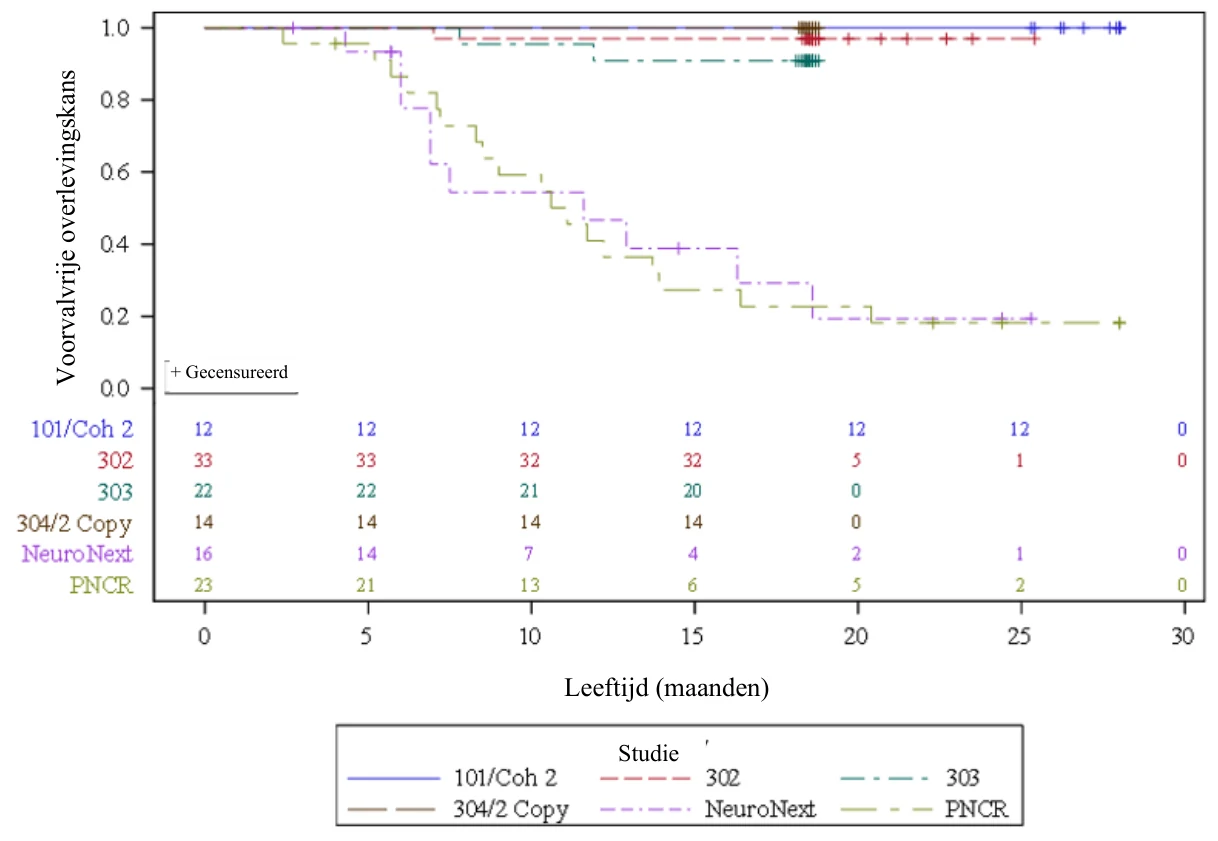
PNCR = cohort met een natuurlijk beloop in pediatrisch neuromusculair klinisch onderzoek (Pediatric Neuromuscular Clinical Research).
NeuroNext = Network for Excellence in Neuroscience Clinical Trials, cohort met een natuurlijk beloop
Voor de 14 patiënten die in onderzoek CL-303 de mijlpaal van zelfstandig zitten gedurende ten minste 30 seconden bij eender welk bezoek tijdens het onderzoek bereikten, bedroeg de mediane leeftijd op het moment dat deze mijlpaal voor het eerst werd aangetoond 12,6 maanden (spreiding: 9,2 en 18,6 maanden). Dertien patiënten (59,1%) bevestigden de mijlpaal van zelfstandig zitten gedurende ten minste 30 seconden tijdens het bezoek op 18 maanden (coprimair eindpunt, p< 0,0001). Eén patiënt bereikte de mijlpaal van zelfstandig zitten gedurende 30 seconden op een leeftijd van 16 maanden, maar deze mijlpaal werd niet bevestigd tijdens het bezoek op 18 maanden. De met videobeelden bevestigde mijlpalen voor ontwikkeling bij patiënten in onderzoek CL-303 zijn samengevat in tabel 4. Drie patiënten bereikten geen enkele motorische mijlpaal (13,6%) en nog 3 andere patiënten (13,6%) bereikten hoofdcontrole als maximale motorische mijlpaal vóór het laatste onderzoeksbezoek op de leeftijd van 18 maanden.
Met aantal proefpersonen die risico lopen  Tabel 4 Mediane tijd tot het bereiken van met videobeelden gedocumenteerde motorische
mijlpalen in onderzoek CL-303
Met videobeelden
gedocumenteerde mijlpaal
Aantal patiënten die de
mijlpaal bereiken
n/N (%)
Mediane leeftijd tot het bereiken van de mijlpaal (maanden)
95%-betrouwbaarheidsinterval
Hoofdcontrole 17/20* (85,0) 6,8 (4,77; 7,57) Rollen van rug naar zij 13/22 (59,1) 11,5 (7,77; 14,53) Zitten zonder steun
gedurende 30 seconden
(Bayley)
14/22 (63,6) 12,5 (10,17; 15,20)
Zitten zonder steun
gedurende ten minste
10 seconden (WHO)
14/22 (63,6) 13,9 (11,00; 16,17)
* Op basis van een klinisch beoordeling werd van 2 patiënten gemeld dat zij hoofdcontrole hadden in de uitgangssituatie.
Eén patiënt (4,5%) kon ook met hulp lopen op een leeftijd van 12,9 maanden. Op basis van het natuurlijke beloop van de ziekte werd verwacht dat patiënten die aan de inclusiecriteria van het onderzoek voldeden er niet in zouden slagen om zonder steun te zitten. Daarnaast waren 18 van de 22 patiënten onafhankelijk van beademingsondersteuning op de leeftijd van 18 maanden.
Verbeteringen in de motoriek werden ook waargenomen in metingen op basis van de CHOP-INTEND, zie figuur 2. Eenentwintig patiënten (95,5%) bereikten een CHOP-INTEND-score ≥ 40, 14 patiënten (63,6%) bereikten een CHOP-INTEND-score ≥ 50, en 9 patiënten (40,9%) bereikten een CHOP-INTEND-score ≥ 58. Patiënten met onbehandelde SMA-type 1 bereiken bijna nooit een CHOP-INTEND-score ≥ 40. Het bereiken van een motorische mijlpaal werd waargenomen bij sommige patiënten ondanks de zich stabiliserende scores van CHOP-INTEND. Er werd geen duidelijke correlatie waargenomen tussen de CHOP-INTEND-scores en het bereiken van een motorische mijlpaal.
Figuur 2 CHOP-INTEND-scores voor motoriek in onderzoek CL-303 (N=22) 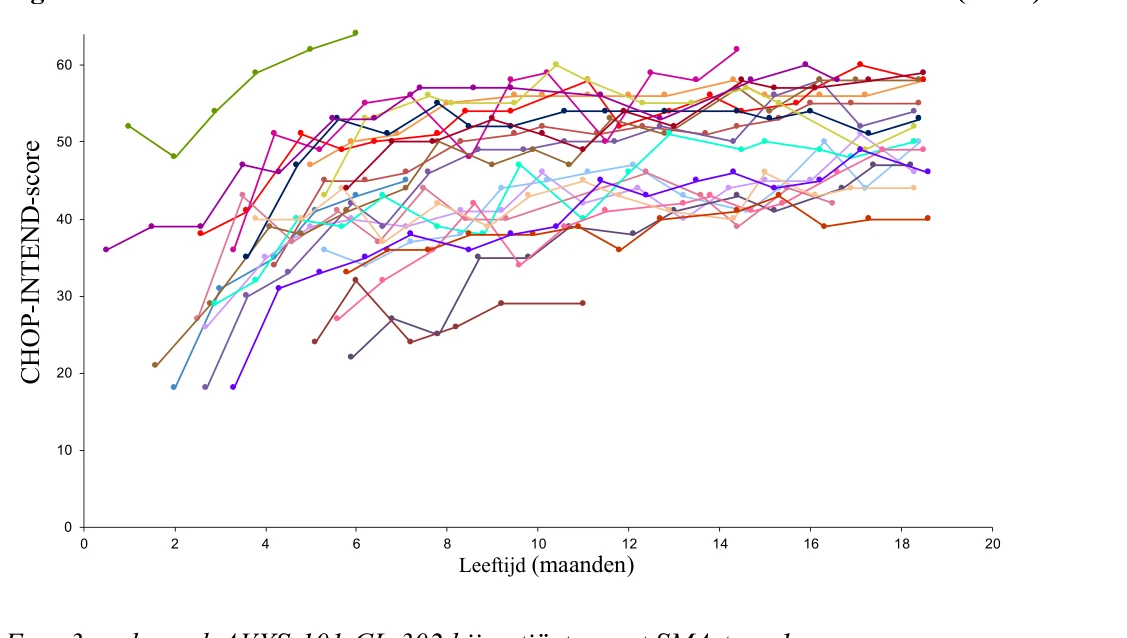
Fase 3-onderzoek AVXS-101-CL-302 bij patiënten met SMA-type 1
AVXS-101-CL-302 (onderzoek CL-302) is een fase 3, open-label, enkelarmig, enkele dosis onderzoek waarin onasemnogene abeparvovec werd toegediend als een intraveneuze infusie aan de therapeutische dosis (1,1 x 10¹⁴ vg/kg). Drieëndertig patiënten werden opgenomen met SMA-type 1 en 2 kopieën van SMN2. Vóór de behandeling met onasemnogene abeparvovec meldden 9 patiënten (27,3%) beademing en 9 patiënten (27,3%) voedingsondersteuning. De gemiddelde CHOP-INTEND-score van de 33 patiënten bij baseline bedroeg 27,9 (spreiding: 14 tot 55). De gemiddelde leeftijd van de 33 patiënten op het moment van de behandeling bedroeg 4,1 maanden (spreiding: 1,8 tot 6 maanden).
Van de 33 opgenomen patiënten (Efficacy Completers-populatie) was één patiënt (3%) gedoseerd buiten het leeftijdsbereik in het protocol en daarom niet opgenomen in de ‘intent to treat’ (ITT)-populatie. Van de 32 patiënten in de ITT-populatie overleed één patiënt tijdens het onderzoek door ziekteprogressie.
Van de 32 patiënten in de ITT-populatie bereikten 14 patiënten (43,8%) de mijlpaal van zitten zonder ondersteuning gedurende minstens 10 seconden bij elk bezoek tot en met het bezoek op 18 maanden (primair werkzaamheidseindpunt). De mediane leeftijd wanneer deze mijlpaal eerst bereikt werd, bedroeg 15,9 maanden (spreiding: 7,7 tot 18,6 maanden. Eenendertig patiënten (96,9%) in de ITT-populatie overleefden zonder permanente beademing (i.e. voorvalvrije overleving) tot de leeftijd van ≥ 14 maanden (secundair werkzaamheidseindpunt).
De bijkomende op video bevestigde ontwikkelingsmijlpalen voor patiënten in de Efficacy Completers populatie in onderzoek CL-302 bij elk bezoek tot en met het bezoek op 18 maanden worden weergegeven in tabel 5.
Tabel 5 Mediane tijd tot bereiken van op video bevestigde motorische mijlpalen in onderzoek CL-302 (Efficacy Completers populatie)
| Op video bevestigde mijlpaal | Aantal patiënten die de mijlpaal bereiken n/N (%) | Mediane leeftijd tot het bereiken van de mijlpaal (maanden) | 95%- betrouwbaarheidsinterval |
| Controle van het hoofd | 23/30* (76,7) | 8,0 | (5,8-9,2) |
| Rolt van rug op zijkanten | 19/33 (57,6) | 15,3 | (12,5-17,4) |
| Zit zonder steun gedurende minstens 30 seconden | 16/33 (48,5) | 14,3 | (8,3-18,3) |
* over 3 patiënten werd gemeld dat ze controle over het hoofd hadden, zoals beoordeeld door de arts bij baseline.
Eén patiënt (3%) bereikte de motorische mijlpalen van kruipen, rechtop staan met ondersteuning, alleen staan, lopen met ondersteuning en alleen lopen allemaal op de leeftijd van 18 maanden.
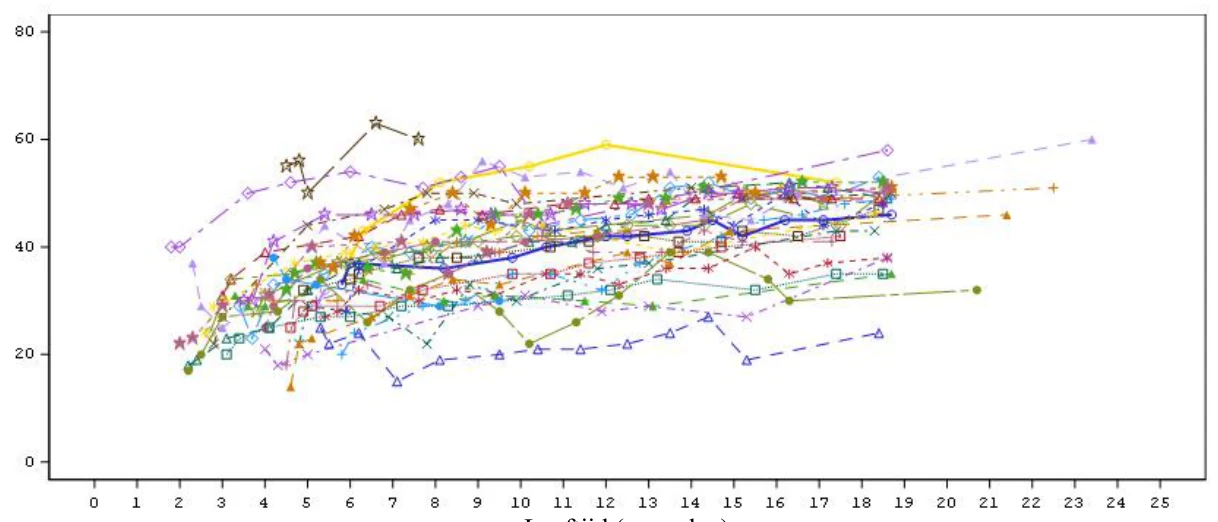
Van de 33 opgenomen patiënten, bereikten 24 patiënten (72,7%) een CHOP-INTEND-score van ≥ 40, 14 patiënten (42,4%) een CHOP-INTEND-score van ≥ 50 en 3 patiënten (9,1%) een CHOP-INTEND-score van ≥ 58 (zie figuur 3). Patiënten met onbehandelde SMA-type 1 bereiken bijna nooit een CHOP-INTEND-score van ≥ 40.
Figuur 3 CHOP-INTEND-scores voor motoriek in onderzoek CL-302 (Efficacy Completers populatie; N=33)*
*Opmerking: De voor één patiënt programmatisch berekende totale score ( ) op maand 7 (totale score=3) wordt als ongeldig beschouwd. Niet alle items hadden een score gekregen en de totale score had op “ontbrekend” (d.w.z. niet berekend) gezet moeten worden.
Fase 1-onderzoek AVXS-101-CL-101 bij patiënten met SMA-type 1
De resultaten van onderzoek CL-303 worden ondersteund door onderzoek AVXS-101-CL-101 (onderzoek CL-101), een fase 1-onderzoek bij patiënten met SMA-type 1 waarin onasemnogene abeparvovec werd toegediend als een éénmalige, intraveneuze infusie aan 12 patiënten tussen 3,6 kg en 8,4 kg (in de leeftijd van 0,9 tot 7,9 maanden). Op een leeftijd van 14 maanden waren alle behandelde patiënten vrij van voorvallen, d.w.z. dat zij zonder continue beademing overleefden, in vergelijking met 25% in het cohort met een natuurlijk beloop. Aan het einde van het onderzoek (24 maanden na toediening) waren alle behandelde patiënten vrij van voorvallen, in vergelijking met minder dan 8% bij een natuurlijk beloop, zie figuur 1.
In het vervolg van 24 maanden na de toediening waren 10 van de 12 patiënten in staat om gedurende ≥ 10 seconden zonder steun te zitten, waren 9 patiënten in staat om gedurende ≥ 30 seconden zonder steun te zitten en waren 2 patiënten in staat om zonder hulp te staan en te lopen. Eén van de 12 patiënten bereikte geen hoofdcontrole als maximale motorische mijlpaal op de leeftijd van 24 maanden. Tien van de 12 patiënten in onderzoek CL-101 worden verder gevolgd in een langetermijnonderzoek (gedurende maximaal 6,6 jaar na de toediening) en alle 10 patiënten waren in leven en vrij van continue beademing op 23 mei 2021. Alle patiënten hebben ofwel eerder bereikte mijlpalen behouden ofwel nieuwe mijlpalen bereikt, zoals zitten met steun, staan met hulp en alleen lopen. Vijf van de 10 patiënten kregen een gelijktijdige behandeling met nusinersen of risdiplam op een bepaald moment tijdens het langdurige onderzoek. Het behoud van de werkzaamheid en het bereiken van mijlpalen kunnen daarom niet bij alle patiënten uitsluitend aan onasemnogene abeparvovec worden toegeschreven. Voor het eerst werd de mijlpaal van staan met hulp bereikt door 2 patiënten die op geen enkel moment nusinersen of risdiplam hadden gekregen voordat deze mijlpaal werd bereikt.
Fase 3-onderzoek AVXS-101-CL-304 bij patiënten met presymptomatische SMA
Onderzoek CL-304 is een wereldwijd, open-label, fase 3-onderzoek met één enkele groep en een enkelvoudige dosis ter beoordeling van intraveneus toegediende onasemnogene abeparvovec bij presymptomatische, pasgeboren patiënten met een maximale leeftijd van 6 weken met 2 (cohort 1, n=14) of 3 (cohort 2, n=15) kopieën van SMN2.
CHOP-
INTEND
-
score
Leeftijd (maanden) Cohort 1
De 14 behandelde patiënten met 2 kopieën van SMN2 werden opgevolgd tot de leeftijd van 18 maanden. Alle patiënten overleefden voorvalvrij tot de leeftijd ≥ 14 maanden zonder permanente beademing.
Alle 14 patiënten bereikten dat zij zonder steun konden zitten gedurende ten minste 30 seconden bij een bezoek tot het bezoek van de leeftijd van 18 maanden (primair werkzaamheidseindpunt), op een leeftijd tussen 5,7 en 11,8 maanden, waarbij 11 van de 14 patiënten in staat waren om zelfstandig te zitten bij of vóór een leeftijd van 279 dagen, het 99ste percentiel voor ontwikkeling van deze mijlpaal. Negen patiënten bereikten de mijlpaal van het alleen lopen (64,3%). Alle 14 patiënten hebben een CHOP-INTEND-score ≥ 58 bereikt op een bezoek tot het bezoek van de leeftijd van 18 maanden. Geen enkele patiënt had beademing of voedingsondersteuning nodig gedurende het onderzoek.
Cohort 2
De 15 behandelde patiënten met 3 kopieën van SMN2 werden opgevolgd tot de leeftijd van 24 maanden. Alle patiënten overleefden voorvalvrij tot de leeftijd van 24 maanden zonder permanente beademing.
Alle 15 patiënten waren in staat om gedurende ten minste 3 seconden alleen te staan zonder steun (primair werkzaamheidseindpunt), bij leeftijden van 9,5 tot 18,3 maanden, met 14 van de 15 patiënten die onafhankelijk konden staan op of voor de leeftijd van 514 dagen, het 99ste percentiel voor ontwikkeling van deze mijlpaal. Veertien patiënten (93,3%) waren in staat om ten minste vijf stappen zelfstandig te lopen. Alle 15 patiënten bereikten een geschaalde score van ≥ 4 op Bayley-III Gross en Fine Motor Subtests binnen 2 standaarddeviaties van de gemiddelde leeftijd op een bezoek na baseline tot de leeftijd van 24 maanden. Geen enkele patiënt had beademing of voedingsondersteuning nodig tijdens het onderzoek.
Fase 3-onderzoek COAV101A12306 bij patiënten met SMA met een gewicht van ≥ 8,5 kg tot ≤ 21 kg
Onderzoek COAV101A12306 is een voltooid, open-label, fase 3-onderzoek met één enkele groep en een enkelvoudige dosis die in meerdere centra werd uitgevoerd ter beoordeling van een intraveneuze toediening van een therapeutische dosis onasemnogene abeparvovec (1,1 × 10¹⁴ vg/kg) bij 24 pediatrische patiënten met SMA met een gewicht van ≥ 8,5 kg tot ≤ 21 kg (mediaan gewicht: 15,8 kg). Op het moment van toediening varieerde de leeftijd van de patiënten van 1,5 tot 9 jaar. De patiënten hadden 2 tot 4 kopieën van SMN2 (twee [n=5], drie [n=18], vier [n=1] kopieën). Vóór de behandeling met onasemnogene abeparvovec hadden 19 van de 24 patiënten eerder nusinersen ontvangen voor een mediane duur van 2,1 jaar (spreiding 0,17 tot 4,81 jaar), 2 van de 24 patiënten hadden eerder risdiplam ontvangen voor een mediane duur van 0,48 jaar (spreiding 0,11 tot 0,85 jaar). In de uitgangssituatie hadden de patiënten een gemiddelde Hammersmith Functional Motor Scale - Expanded (HFMSE)-score van 28,3 en een gemiddelde Revised Upper Limb Module (RULM)-score van 22,0. Daarnaast vertoonden alle patiënten de mijlpalen van hoofdcontrole en zitten met ondersteuning, 21 konden zitten zonder ondersteuning en 6 toonden de hoogst haalbare mijlpalen, namelijk zelfstandig rechtop staan en zelfstandig lopen.
In week 52 bedroeg de gemiddelde verandering ten opzichte van de uitgangssituatie in de HFMSE-totaalscore 3,7 (18 van de 24 patiënten). De gemiddelde toename in de totale RULM-totaalscore in week 52 was 2,0 (17 van de 24 patiënten). Vier patiënten bereikten nieuwe mijlpalen in hun ontwikkeling. Mijlpalen die tijdens een bezoek na baseline werden waargenomen, werden bij de meerderheid van de patiënten gehandhaafd tot week 52. Twee patiënten die geen eerder bereikte ontwikkelingsmijlpalen lieten zien, vertoonden verbetering in de HFMSE-score van de uitgangssituatie tot week 52.
Onasemnogene abeparvovec is niet in klinische studies onderzocht bij patiënten met een bi-allelische mutatie in het SMN1-gen en slechts één kopie van SMN2.
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met onasemnogene abeparvovec in een of meerdere subgroepen van pediatrische patiënten met spinale spieratrofie bij de toegekende indicatie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Er is onderzoek uitgevoerd naar de uitscheiding van de onasemnogene abeparvovec vector, waarin de hoeveelheid vector die via speeksel, urine, feces en neussecreties door het lichaam wordt uitgescheiden, beoordeeld werd.
Onasemnogene abeparvovec vector-DNA was detecteerbaar in uitscheidingsmonsters die na de infusie werden afgenomen. Onasemnogene abeparvovec uitscheiding vond voornamelijk plaats via de feces. Bij de meeste patiënten werd een piek in de uitscheiding in de feces waargenomen binnen 7 dagen na toediening, voor speeksel, urine en neussecreties werd een piek waargenomen binnen 2 dagen na toediening. Het merendeel van de vector werd binnen 30 dagen na toediening van de dosis geklaard.
De biologische distributie is beoordeeld bij 2 patiënten die respectievelijk 5,7 maanden en 1,7 maanden na infusie met onasemnogene abeparvovec in een dosering van 1,1 x 10¹⁴ vg/kg waren overleden. Uit beide gevallen bleek dat de hoogste concentratie vector-DNA in de lever werd gevonden. Er werd ook vector-DNA gedetecteerd in milt, hart, pancreas, lymfeklier in de liesstreek, skeletspieren, perifere zenuwen, nieren, longen, darmen, gonaden, ruggenmerg, hersenen en thymus. Immunokleuring voor SMN-eiwit toonde een gegeneraliseerde SMN-expressie in motorische neuronen in het ruggenmerg, neuronale en gliacellen van de hersenen, en in hart, lever, skeletspieren en andere weefsels die onderzocht werden.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Biodistributie
Na intraveneuze toediening aan neonatale muizen, werd de vector uitgebreid verdeeld, waarbij de hoogste concentraties vector-DNA over het algemeen werden waargenomen in het hart, de lever, de longen en de skeletspieren. De expressie van transgeen mRNA vertoonde gelijkaardige patronen. Na intraveneuze toediening aan niet-humane primaten werd de vector uitgebreid verdeeld met daaropvolgende expressie van transgeen mRNA, met de neiging van hoogste concentraties vector-DNA en transgeen mRNA in de lever, de spieren en het hart. Vector-DNA en transgeen mRNA in beide soorten werd waargenomen in het ruggenmerg, de hersenen en de gonaden.
Algemene toxiciteit
In toxicologische hoofdonderzoeken met muizen gedurende 3 maanden waren het hart en de lever de belangrijkste doelorganen voor toxiciteit. Aan onasemnogene abeparvovec gerelateerde bevindingen in de ventrikels van het hart bestonden uit dosisgerelateerd(e) ontsteking, oedeem en fibrose. In de atria van het hart werden ontsteking, trombose, myocardiale degeneratie/necrose en fibroplasie waargenomen. Een niveau waarop geen bijwerkingen worden waargenomen (no adverse effect level, NOAEL) werd voor onasemnogene abeparvovec niet waargenomen in onderzoek met muizen, aangezien de laagste geteste dosis (1,5 × 10¹⁴ vg/kg) gepaard ging met ontsteking/oedeem/fibrose van het ventriculair myocard en ontsteking van het atrium. Deze dosis wordt beschouwd als de maximaal verdraagbare dosis en komt overeen met ongeveer 1,4 maal de aanbevolen klinische dosis onasemnogene abeparvovec. De aan onasemnogene abeparvovec gerelateerde mortaliteit was bij de meeste muizen gerelateerd aan atriale trombose en werd waargenomen bij een dosis van 2,4 × 10¹⁴ vg/kg. Bij de overige dieren was de oorzaak van de mortaliteit onbepaald, hoewel in het hart van deze dieren microscopische degeneratie/regeneratie werd vastgesteld.
Bevindingen in de lever bij muizen bestonden uit hepatocellulaire hypertrofie, Kupffercelactivatie en verspreide hepatocellulaire necrose. In langetermijntoxiciteitsstudies met intraveneuze en intrathecale toediening (niet aangewezen voor gebruik) van onasemnogene abeparvovec bij juveniele niet-humane primaten toonden bevindingen in de lever, waaronder enkelvoudige celnecrose van hepatocyten en ovale celhyperplasie, gedeeltelijke (IV) of volledige (IT) omkeerbaarheid.
In een toxicologisch onderzoek van 6 maanden met juveniele niet-humane primaten (NHP) resulteerde toediening van een enkelvoudige dosis onasemnogene abeparvovec aan de klinisch geïndiceerde intraveneuze dosis, met of zonder corticosteroïdenbehandeling, in acute, minimale tot milde ontsteking en neuronale degeneratie van mononucleaire cellen in de dorsale wortelganglia (DRG) en trigeminale ganglia (TG), evenals axonale degeneratie en/of gliose in het ruggenmerg. Op 6 maanden resulteerden deze niet-progressieve bevindingen in volledige resolutie in de TG en gedeeltelijke resolutie (verminderd voorkomen en/of ernst) in de DRG en het ruggenmerg. Na intrathecale toediening (niet aangewezen voor gebruik), werden deze acute, niet-progressieve bevindingen waargenomen met minimale tot matige ernst in niet-humane primaten met een gedeeltelijke of volledige resolutie op 12 maanden. Deze bevindingen in niet-humane primaten hadden geen correlatieve klinische observaties, daardoor is de klinische relevantie bij mensen niet bekend.
Genotoxiciteit en carcinogeniteit
Er is geen onderzoek naar genotoxiciteit en carcinogeniteit uitgevoerd met onasemnogene abeparvovec.
Reproductie- en ontwikkelingstoxiciteit
In onderzoek naar de vruchtbaarheid en de vroege embryonale ontwikkeling (FEED; fertility and early embryonic development) bij muizen werden geen nadelige effecten op de mannelijke of vrouwelijke vruchtbaarheid waargenomen met onasemnogene abeparvovec in doses van 1,1 × 10¹³ of 1,1 × 10¹⁴ vg/kg, intraveneus toegediend.
In een onderzoek naar de embryofoetale ontwikkeling (EFD; embryofoetal development) bij muizen kregen drachtige dieren een intraveneuze dosis van 1,1 × 10¹³ vg/kg of 1,1 × 10¹⁴ vg/kg onasemnogene abeparvovec op GD6 (dag 6 van de dracht). Er waren geen aanwijzingen voor maternale toxiciteit, embryofoetale toxiciteit, teratogeniteit of verminderde levensvatbaarheid. In geen enkel foetaal weefsel werd onasemnogene abeparvovec‑DNA gedetecteerd op GD18, ondanks de aanwezigheid van vector‑DNA in de placenta, eierstokken en baarmoeder.
Het NOAEL voor het FEED-onderzoek en de EFD-onderzoeken is 1,1 × 10¹⁴ vg/kg, wat overeenkomt met de aanbevolen klinische intraveneuze dosis op basis van het lichaamsgewicht.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tromethamine
Magnesiumchloride
Natriumchloride
Poloxameer 188
Zoutzuur (voor pH-aanpassing)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
2 jaar
Na ontdooien
Na ontdooien mag het geneesmiddel niet opnieuw worden ingevroren en kan het gedurende 14 dagen in de koelkast worden bewaard bij 2°C tot 8°C in de oorspronkelijke doos.
Zodra het dosisvolume is opgetrokken in de spuit, moet het binnen 8 uur worden geïnfundeerd. Werp de spuit met vector weg indien de infusie niet binnen deze periode van 8 uur heeft plaatsgevonden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de vriezer en bevroren transporteren (≤ -60°C).
Bewaren in de koelkast (2°C - 8°C) onmiddellijk na ontvangst.
Bewaren in de oorspronkelijke doos.
Voor de bewaarcondities van het geneesmiddel na ontdooien, zie rubriek 6.3. De datum van ontvangst moet op de originele doos worden vermeld voordat het product in de koelkast wordt bewaard.
6.5 Aard en inhoud van de verpakking
Onasemnogene abeparvovec wordt afgeleverd in een injectieflacon (10 ml, Crystal Zenith-polymeer) met stop (20 mm, chloorbutylrubber) en sluitzegel (aluminium, flip-off) met een gekleurde dop (plastic), in twee injectieflacons met een verschillend vulvolume, namelijk 5,5 ml of 8,3 ml.
De dosis onasemnogene abeparvovec en het precieze aantal injectieflacons dat voor iedere patiënt vereist is, worden berekend op basis van het lichaamsgewicht van de patiënt (zie rubriek 4.2 en tabel 6 hieronder).
Tabel 6: Configuraties van de doos/kit
Lichaamsgewicht patiënt (kg) | Injectieflacon van 5,5 mla | Injectieflacon van 8,3 mlb | Totale aantal injectieflacons per doos |
| 2,6 - 3,0 | 0 | 2 | 2 |
| 3,1 - 3,5 | 2 | 1 | 3 |
| 3,6 - 4,0 | 1 | 2 | 3 |
| 4,1 - 4,5 | 0 | 3 | 3 |
| 4,6 - 5,0 | 2 | 2 | 4 |
| 5,1 - 5,5 | 1 | 3 | 4 |
| 5,6 - 6,0 | 0 | 4 | 4 |
| 6,1 - 6,5 | 2 | 3 | 5 |
| 6,6 - 7,0 | 1 | 4 | 5 |
| 7,1 - 7,5 | 0 | 5 | 5 |
| 7,6 - 8,0 | 2 | 4 | 6 |
| 8,1 - 8,5 | 1 | 5 | 6 |
| 8,6 - 9,0 | 0 | 6 | 6 |
| 9,1 - 9,5 | 2 | 5 | 7 |
| 9,6 - 10,0 | 1 | 6 | 7 |
| 10,1 - 10,5 | 0 | 7 | 7 |
| 10,6 - 11,0 | 2 | 6 | 8 |
Lichaamsgewicht patiënt (kg) | Injectieflacon van 5,5 mla | Injectieflacon van 8,3 mlb | Totale aantal injectieflacons per doos |
| 11,1 - 11,5 | 1 | 7 | 8 |
| 11,6 - 12,0 | 0 | 8 | 8 |
| 12,1 - 12,5 | 2 | 7 | 9 |
| 12,6 - 13,0 | 1 | 8 | 9 |
| 13,1 - 13,5 | 0 | 9 | 9 |
| 13,6 - 14,0 | 2 | 8 | 10 |
| 14,1 - 14,5 | 1 | 9 | 10 |
| 14,6 - 15,0 | 0 | 10 | 10 |
| 15,1 - 15,5 | 2 | 9 | 11 |
| 15,6 - 16,0 | 1 | 10 | 11 |
| 16,1 - 16,5 | 0 | 11 | 11 |
| 16,6 - 17,0 | 2 | 10 | 12 |
| 17,1 - 17,5 | 1 | 11 | 12 |
| 17,6 - 18,0 | 0 | 12 | 12 |
| 18,1 - 18,5 | 2 | 11 | 13 |
| 18,6 - 19,0 | 1 | 12 | 13 |
| 19,1 - 19,5 | 0 | 13 | 13 |
| 19,6 - 20,0 | 2 | 12 | 14 |
| 20,1 - 20,5 | 1 | 13 | 14 |
| 20,6 - 21,0 | 0 | 14 | 14 |
a De injectieflacon bevat een nominale concentratie van 2 × 10¹³ vg/ml en bevat een extraheerbaar volume van niet minder dan 5,5 ml.
b De injectieflacon bevat een nominale concentratie van 2 × 10¹³ vg/ml en bevat een extraheerbaar volume van niet minder dan 8,3 ml.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Ontvangst en ontdooien van injectieflacons
- De injectieflacons worden bevroren getransporteerd (≤ -60°C). Na ontvangst moeten de injectieflacons onmiddellijk in de koelkast worden bewaard bij 2°C tot 8°C in de oorspronkelijke doos. De behandeling met onasemnogene abeparvovec moet binnen 14 dagen na ontvangst van de injectieflacons worden opgestart.
- De injectieflacons moeten vóór gebruik worden ontdooid. Gebruik onasemnogene abeparvovec alleen nadat het is ontdooid.
- Voor verpakkingsvormen die maximaal 9 injectieflacons bevatten, is het product ontdooid na ongeveer 12 uur in de koelkast. Voor verpakkingsvormen die maximaal 14 injectieflacons bevatten, is het product ontdooid na ongeveer 16 uur in de koelkast. Voor onmiddellijk gebruik kan het product ook op kamertemperatuur worden ontdooid.
- Voor verpakkingsvormen die maximaal 9 injectieflacons bevatten, vindt ontdooiing uit bevroren toestand plaats na ongeveer 4 uur op kamertemperatuur (20°C tot 25°C).
- Voor verpakkingsvormen die maximaal 14 injectieflacons bevatten, vindt ontdooiing uit bevroren toestand plaats na ongeveer 6 uur op kamertemperatuur (20°C tot 25°C).
- Zwenk het ontdooide product voorzichtig voordat het dosisvolume in de spuit wordt opgetrokken. NIET schudden.
- Gebruik dit geneesmiddel niet als u deeltjes of verkleuring opmerkt nadat het bevroren product is ontdooid en voorafgaand aan de toediening.
- Eens ontdooid mag het geneesmiddel niet meer opnieuw worden ingevroren.
Na het is ontdooid, moet onasemnogene abeparvovec zo snel mogelijk worden toegediend.
Zodra het dosisvolume is opgetrokken in de spuit, moet het binnen 8 uur worden geïnfundeerd. Werp de spuit met vector weg indien de infusie niet binnen deze periode van 8 uur heeft plaatsgevonden.
Toediening van onasemnogene abeparvovec aan de patiënt
Om onasemnogene abeparvovec toe te dienen, trekt u het volledige dosisvolume op in de spuit. Verwijder eventuele lucht uit de spuit alvorens de intraveneuze infusie uit te voeren via een veneuze katheter.
Te nemen voorzorgsmaatregelen voor de hantering, verwijdering en accidentele blootstelling aan het geneesmiddel
Dit geneesmiddel bevat genetisch gemodificeerde organismen. Er moeten gepaste voorzorgsmaatregelen worden genomen voor de hantering en verwijdering van of accidentele blootstelling aan onasemnogene abeparvovec:
- De spuit met onasemnogene abeparvovec moet aseptisch worden gehanteerd onder steriele omstandigheden.
- Tijdens de hantering en de toediening van onasemnogene abeparvovec moeten persoonlijke beschermingsmiddelen (met name handschoenen, veiligheidsbril, laboratoriumjas en armbeschermers) worden gedragen. Onasemnogene abeparvovec mag niet worden gehanteerd door personeel met een snijwond of geschramde huid.
- Als er onasemnogene abeparvovec wordt gemorst, moet dit worden weggeveegd met een absorberend gaasje en moet het gebied waar is gemorst ontsmet worden met een bleekmiddeloplossing en vervolgens met alcoholdoekjes. Al het schoonmaakmateriaal moet in een dubbele zak geplaatst en vernietigd worden overeenkomstig de lokale voorschriften voor het hanteren van biologisch afval.
- Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale richtlijnen voor het hanteren van biologisch afval.
- Al het materiaal dat mogelijk in contact is gekomen met onasemnogene abeparvovec (bijv. de injectieflacon, al het materiaal dat gebruikt is voor de injectie, waaronder steriel afdekmateriaal en naalden) moet worden vernietigd overeenkomstig de lokale voorschriften voor het hanteren van biologisch afval.
- Accidentele blootstelling aan onasemnogene abeparvovec moet worden vermeden. Bij blootstelling van de huid moet het desbetreffende gebied gedurende ten minste 15 minuten grondig worden gereinigd met water en zeep. Bij blootstelling van de ogen moet het desbetreffende gebied gedurende ten minste 15 minuten grondig worden gespoeld met water.
Uitscheiding
Onasemnogene abeparvovec kan tijdelijk worden uitgescheiden, voornamelijk via afvalproducten van het lichaam. Verzorgers en gezinsleden van de patiënt moeten geadviseerd worden over de volgende instructies met betrekking tot een correcte hantering van lichaamsvocht en lichaamsafval van de patiënt:
- Een goede handhygiëne (beschermende handschoenen dragen en de handen nadien zorgvuldig wassen met zeep en warm stromend water, of een handreiniger op basis van alcohol) is vereist bij direct contact met lichaamsvocht en lichaamsafval van de patiënt gedurende minimaal 1 maand na behandeling met onasemnogene abeparvovec.
- Wegwerpluiers moeten in afgesloten dubbele plastic zakken worden geplaatst en kunnen met het huishoudelijk afval worden verwijderd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novartis Europharm Limited Vista Building
Elm Park, Merrion Road Dublin 4
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1443/001 EU/1/20/1443/002 EU/1/20/1443/003 EU/1/20/1443/004 EU/1/20/1443/005 EU/1/20/1443/006 EU/1/20/1443/007 EU/1/20/1443/008 EU/1/20/1443/009 EU/1/20/1443/010 EU/1/20/1443/011 EU/1/20/1443/012 EU/1/20/1443/013 EU/1/20/1443/014 EU/1/20/1443/015 EU/1/20/1443/016 EU/1/20/1443/017 EU/1/20/1443/018 EU/1/20/1443/019 EU/1/20/1443/020 EU/1/20/1443/021 EU/1/20/1443/022 EU/1/20/1443/023 EU/1/20/1443/024 EU/1/20/1443/025 EU/1/20/1443/026 EU/1/20/1443/027 EU/1/20/1443/028 EU/1/20/1443/029 EU/1/20/1443/030 EU/1/20/1443/031 EU/1/20/1443/032 EU/1/20/1443/033 EU/1/20/1443/034 EU/1/20/1443/035 EU/1/20/1443/036 EU/1/20/1443/037
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 18 mei 2020
Datum van laatste verlenging: 17 mei 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.