


SmPC (samenvatting van de productkenmerken) - Itvisma
1. NAAM VAN HET GENEESMIDDEL
Itvisma 1,2 × 10¹⁴ vectorgenomen oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
2.1 Algemene beschrijving
Onasemnogene abeparvovec is een geneesmiddel voor gentherapie dat het humane ‘survival motor neuron’‑eiwit (SMN‑eiwit) tot expressie brengt. Het is een niet‑replicerende, recombinante, adenogeassocieerde, op virusserotype 9 (AAV9) gebaseerde vector, die het cDNA van het humane SMN‑gen bevat, onder controle van de cytomegalovirusversterker/kippen‑β‑actinehybride promotor.
Onasemnogene abeparvovec wordt bereid in humane embryonale niercellen door middel van recombinant‑DNA‑techniek.
2.
2 Kwalitatieve en kwantitatieve samenstelling
Elke injectieflacon met een eenmalige dosis bevat 1,2 × 10¹⁴ vectorgenomen (vg) van onasemnogene abeparvovec in 3 ml oplossing. Onasemnogene abeparvovec voor intrathecale injectie heeft een nominale concentratie van 4 × 10¹³ vg/ml, en elke injectieflacon bevat een extraheerbaar volume van niet minder dan 3 ml.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie.
Een heldere tot licht ondoorzichtige, kleurloze tot witachtige oplossing met een pH van 7,7 tot 9,3 en een osmolaliteit van 390 tot 430 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Itvisma is geïndiceerd voor de behandeling van 5q spinale spieratrofie (spinal muscular atrophy, SMA) met een bi-allelische mutatie in het SMN1‑gen bij patiënten van 2 jaar en ouder.
4.2 Dosering en wijze van toediening
De behandeling moet worden geïnitieerd en toegediend in een klinisch centrum onder toezicht van een arts die ervaren is in het behandelen van patiënten met SMA.
Vóór toediening van Itvisma dienen in de uitgangssituatie laboratoriumtests te worden uitgevoerd, waaronder, maar niet beperkt tot:
- tests op AAV9-antilichamen met behulp van een op de juiste wijze gevalideerde test (zie rubriek 4.4),
- leverfunctie: alanine-aminotransferase (ALAT), aspartaataminotransferase (ASAT) en totaal
bilirubine (zie rubriek 4.4),
- creatinine, en
- volledig bloedbeeld (waaronder hemoglobine en aantal bloedplaatjes) (zie rubriek 4.4).
Het wordt aanbevolen dat patiënten klinisch stabiel zijn in hun algemene gezondheidstoestand voorafgaand aan de injectie (zie rubriek 4.4). Het voordeel-risicoprofiel van Itvisma bij patiënten met ademhalingsinsufficiëntie die permanent worden beademd en/of niet kunnen slikken, is niet vastgesteld.
Omdat de behandeling aanhoudt in niet-delende cellen, mogen patiënten die eerder behandeld zijn met onasemnogene abeparvovec (ongeacht de toedieningsweg) niet behandeld worden met Itvisma (zie rubriek 5.1).
Dosering
Itvisma wordt toegediend als een éénmalige dosis van 1,2 × 10¹⁴ vg.
Immunomodulerend behandelingsschema
Om een immuunrespons te temperen wordt immunomodulatie met corticosteroïden aanbevolen. Verhogingen in leveraminotransferasen of verlaging in het aantal bloedplaatjes kunnen optreden na behandeling (zie rubriek 4.4 en 4.8). Waar mogelijk moet het vaccinatieschema van de patiënt worden aangepast om gelijktijdige toediening van corticosteroïden vóór en na de injectie met Itvisma mogelijk te maken (zie rubriek 4.5).
Tabel 1 toont het aanbevolen immunomodulerend behandelingsschema voorafgaand aan en na de injectie.
Tabel 1 Aanbevolen immunomodulerend behandelingsschema voor en na injectie
| Voor de injectie | 24 uur voorafgaand aan Itvisma‑injectie | Prednisolon oraal 1 mg/kg/dag (of equivalent) |
| Na de injectie | 30 dagen (inclusief de dag waarop Itvisma wordt toegediend) | Prednisolon oraal 1 mg/kg/dag (of equivalent) |
Gevolgd door 28 dagen: Voor patiënten met niet-afwijkende resultaten (normaal klinisch onderzoek, normaal totaal bilirubine en ALAT‑ en ASAT‑waarde beide lager dan 2 × bovengrens van de normaalwaarde [upper limit of normal, ULN]) aan het einde van de periode van 30 dagen: of Voor patiënten met een afwijkende leverfunctie aan het eind van de periode van 30 dagen: voortzetten tot de ASAT‑ en de ALAT‑waarden lager zijn dan 2 × ULN en alle andere beoordelingen (bijvoorbeeld totaal bilirubine) zich weer binnen het normale bereik bevinden, gevolgd door afbouwen gedurende 28 dagen of langer indien nodig. | Systemische corticosteroïden moeten geleidelijk afgebouwd worden. Afbouwen van prednisolon (of equivalent als een ander corticosteroïd wordt gebruikt), bijvoorbeeld door verminderingen van orale prednisolon met 0,20 mg/kg/dag per week gedurende ten minste 4 weken. Systemische corticosteroïden (overeenkomend met orale prednisolon 1 mg/kg/dag) Systemische corticosteroïden moeten geleidelijk afgebouwd worden. |
Indien patiënten op enig moment niet adequaat reageren op het equivalent van 1 mg/kg/dag oraal prednisolon, op basis van het klinische beeld van de patiënt, kan onmiddellijk overleg met een gastro-enteroloog of hepatoloog en aanpassing van het aanbevolen immunomodulerend behandelingsschema worden overwogen, waaronder verhoging van de dosis, langere duur of verlenging van de corticosteroïd-afbouw (zie rubriek 4.4). Indien behandeling met orale corticosteroïden niet wordt verdragen of niet werkzaam is, kunnen intraveneuze corticosteroïden worden overwogen zoals klinisch geïndiceerd.
Indien door de arts in plaats van prednisolon een ander corticosteroïd wordt gebruikt, dienen – in voorkomend geval – dezelfde overwegingen en dezelfde werkwijze te worden gevolgd om de dosis corticosteroïd na 30 dagen af te bouwen.
Speciale patiëntencategorieën
Nierfunctiestoornis
De veiligheid en werkzaamheid van Itvisma zijn niet vastgesteld bij patiënten met een nierfunctiestoornis. Een aanpassing van de dosis moet niet worden overwogen.
Leverfunctiestoornis
Behandeling met Itvisma moet zorgvuldig worden overwogen bij patiënten met een leverfunctiestoornis (zie rubriek 4.4). Een aanpassing van de dosis moet niet worden overwogen.
Pediatrische patiënten
De veiligheid en werkzaamheid van Itvisma bij kinderen jonger dan 2 jaar zijn niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8 en 5.1, maar er kan geen doseringsadvies worden gegeven voor kinderen van 6 maanden tot < 2 jaar. Er zijn geen gegevens beschikbaar voor kinderen jonger dan 6 maanden.
Volwassenen
Er zijn geen klinische onderzoeksgegevens beschikbaar voor patiënten van 18 jaar en ouder.
Wijze van toediening
Voor intrathecaal gebruik. De behandeling moet intrathecaal worden toegediend via een lumbaalpunctie door beroepsbeoefenaren in de gezondheidszorg die ervaring hebben met het uitvoeren van lumbaalpuncties.
- Trek de inhoud van de injectieflacon vlak voor de dosering op in de spuit, verwijder de lucht uit de spuit, controleer of het doseringsvolume in de spuit 3 ml is, sluit de spuit af en lever hem af op de locatie waar de patiënt wordt geïnjecteerd.
- Indien geïndiceerd op basis van de klinische toestand van de patiënt moet sedatie worden overwogen.
- Beeldvormingstechnieken om de intrathecale injectie te geleiden kunnen worden overwogen.
- De patiënt moet vóór en na de intrathecale injectie worden onderzocht op de aanwezigheid van mogelijke aandoeningen die kunnen interageren met of het gevolg kunnen zijn van de lumbaalpunctie, om ernstige complicaties van de procedure te voorkomen.
- Verwijder vóór toediening 3 ml cerebrospinaal vocht (CSF) met een lumbaalpunctienaald.
Itvisma wordt toegediend als een enkelvoudige intrathecale bolusinjectie in ongeveer 1 tot
2 minuten.
- Na de intrathecale injectie wordt plaatsing in de Trendelenburgpositie (afhankelijk van de klinische status van de patiënt) aanbevolen.
Voor uitgebreide instructies over bereiding, verwerking, te nemen maatregelen in geval van onbedoelde blootstelling en verwijdering van het geneesmiddel, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Redenen om de behandeling uit te stellen
Vanwege het risico op een ernstige immuunrespons wordt aanbevolen dat patiënten klinisch stabiel zijn in hun algemene gezondheidstoestand (bijvoorbeeld hydratatie en voedingstoestand, afwezigheid van infectie, respiratoire toestand) voorafgaand aan de injectie. Itvisma moet worden uitgesteld bij patiënten met een infectie, zowel acuut (bijvoorbeeld luchtweginfectie) als chronisch en niet onder controle, tot de infectie is verdwenen en de patiënt klinisch stabiel is. Er mogen geen duidelijke klinische klachten of symptomen van een infectie zijn op het moment van injectie.
Vooraf bestaande immuniteit tegen AAV9
In de klinische onderzoeken met Itvisma moesten de patiënten bij de baseline serum-anti-AAV9‑antilichaamtiters < 1:50 hebben. De veiligheid en werkzaamheid van Itvisma bij patiënten met verhoogde anti-AAV9‑antilichaamtiters zijn niet geëvalueerd bij mensen.
Levertoxiciteit
Levertoxiciteit, die zich over het algemeen uit in verhoogde ALAT- en/of ASAT-waarden, is opgetreden met onasemnogene abeparvovec als intrathecale injectie (zie rubriek 4.8). Om mogelijke aminotransferaseverhogingen te beperken, moet aan alle patiënten vóór en na de intrathecale injectie een systemisch corticosteroïd worden toegediend. Immuungemedieerde levertoxiciteit kan een aanpassing van het immunomodulerende behandelingsschema noodzakelijk maken, waaronder een langere duur, verhoogde dosering of verlenging van de afbouw van corticosteroïden (zie rubriek 4.2).
Patiënten met een vooraf bestaande leverfunctiestoornis of een acute levervirusinfectie kunnen een hoger risico lopen op leverschade. Patiënten met verhoogde leverfunctietests zijn niet onderzocht in klinische onderzoeken met onasemnogene abeparvovec als intrathecale injectie.
Vóór de intrathecale injectie van onasemnogene abeparvovec moet bij elke patiënt de leverfunctie worden beoordeeld door middel van klinisch onderzoek en laboratoriumonderzoek. De leverfunctie moet gedurende ten minste 3 maanden na de intrathecale injectie van onasemnogene abeparvovec regelmatig worden gecontroleerd, en op andere tijdstippen zoals klinisch geïndiceerd. ASAT, ALAT en totaal bilirubine moeten wekelijks beoordeeld worden gedurende de eerste maand na de intrathecale injectie van onasemnogene abeparvovec en gedurende de periode van afbouw van de corticosteroïden. Als de patiënt aan het eind van de afbouwperiode van het corticosteroïd klinisch stabiel is met onbeduidende bevindingen, moet de leverfunctie nog een maand om de twee weken worden gecontroleerd. Afbouw van systemische corticosteroïden mag niet worden overwogen totdat de ASAT/ALAT-spiegel lager is dan 2 × ULN (zie rubriek 4.2).
Patiënten met verslechterende leverfunctietestresultaten en/of klachten of symptomen van acute ziekte moeten onmiddellijk klinisch worden beoordeeld en nauwlettend worden gevolgd. Indien leverschade wordt vermoed, worden verdere onderzoeken aanbevolen (bijvoorbeeld albumine, protrombinetijd [PTT] en INR). Onmiddellijk overleg met een gastro-enteroloog of hepatoloog wordt aanbevolen, indien nodig.
Trombocytopenie
Voorbijgaande afnames van het aantal bloedplaatjes werden meestal waargenomen binnen de eerste week na toediening van onasemnogene abeparvovec als intrathecale injectie. In de meeste gevallen was het aantal bloedplaatjes ˃ 75 × 109/l en keerden ze twee weken na de intrathecale injectie van onasemnogene abeparvovec terug naar de uitgangssituatie.
Het aantal bloedplaatjes moet worden gemeten vóór intrathecale injectie van onasemnogene abeparvovec en moet daarna regelmatig worden gecontroleerd, ten minste wekelijks gedurende de eerste maand en totdat het aantal bloedplaatjes naar de uitgangssituatie terugkeert, zoals klinisch geïndiceerd.
Trombotische microangiopathie
Trombotische microangiopathie (TMA) kan optreden. TMA wordt gekenmerkt door trombocytopenie, microangiopathische hemolytische anemie en acuut nierfalen. Gelijktijdige activering van het immuunsysteem (zoals bij infecties en vaccinaties) kan een bijdragende factor zijn.
Er wordt geadviseerd om onmiddellijk aandacht te besteden aan klachten en symptomen van TMA, omdat TMA kan leiden tot levensbedreigende of fatale gevolgen.
Trombocytopenie is een belangrijk kenmerk van TMA. Daarom moet het aantal bloedplaatjes regelmatig worden gecontroleerd na intrathecale injectie van onasemnogene abeparvovec, en moet worden gemonitord op klachten en symptomen van TMA, zoals hypertensie, gemakkelijk blauwe plekken krijgen, insulten of een verminderde urineproductie. Als deze klachten en symptomen optreden in aanwezigheid van trombocytopenie, moet onmiddellijk verder diagnostisch onderzoek naar hemolytische anemie en nierfunctiestoornis worden uitgevoerd. Als er sprake is van klinische klachten, symptomen en/of laboratoriumresultaten die duiden op TMA, dient direct een hematoloog en/of nefroloog te worden geraadpleegd, en dient TMA onmiddellijk behandeld te worden zoals klinisch geïndiceerd. Patiënten en verzorgers moeten worden geïnformeerd over klachten en symptomen van TMA en moeten worden geadviseerd om dringende medische hulp in te roepen als dergelijke symptomen optreden.
Perifere sensorische neuropathie
Perifere sensorische neuropathie is opgetreden met intrathecale injectie van onasemnogene abeparvovec. Toediening van een intrathecale injectie van onasemnogene abeparvovec kan resulteren in sensorische symptomen (bijvoorbeeld gevoelloosheid, tintelingen, prikkelingen of pijn in de armen, handen, benen en/of voeten), met een begin vanaf ongeveer drie weken na de injectie in klinische onderzoeken. Symptomen die behandeling met aanvullende therapieën vereisen kunnen aanhouden, maar kunnen na verloop van tijd ook geleidelijk verbeteren (zie rubriek 4.8). Sensorische symptomen die wijzen op perifere sensorische neuropathie kunnen ook optreden als onderdeel van het natuurlijke verloop van SMA.
Volledige neurologische evaluatie en andere tests en/of behandeling van symptomen moeten worden overwogen op basis van de klinische presentatie van de patiënt. Patiënten en verzorgers moeten worden geïnformeerd over de klachten en symptomen van perifere sensorische neuropathie en moeten worden geadviseerd om hun arts onmiddellijk op de hoogte te stellen als dergelijke symptomen optreden.
Risico op tumorgeniciteit als gevolg van vectorintegratie
Er bestaat een theoretisch risico op tumorgeniciteit door mogelijke integratie van het DNA van de AAV-vector van onasemnogene abeparvovec in het genoom van de gastheer.
Onasemnogene abeparvovec via intrathecale injectie bestaat uit een niet-replicerende AAV9-vector waarvan het DNA grotendeels in episomale vorm blijft bestaan. Willekeurige integratie van recombinant AAV-vector-DNA in menselijk DNA is gemeld met AAV-gentherapieën. De klinische relevantie van individuele integratiegebeurtenissen is onbekend, maar er wordt erkend dat individuele integratiegebeurtenissen mogelijk kunnen bijdragen tot een risico op tumorgeniciteit.
Tot nu toe zijn er geen gevallen gemeld van maligniteiten geassocieerd met een behandeling met onasemnogene abeparvovec via intrathecale injectie. In het geval van een tumor moet er contact worden opgenomen met de vergunninghouder om advies te verkrijgen over het verzamelen van monsters voor onderzoek.
Bloed-, orgaan-, weefsel- en celdonatie
Patiënten die met onasemnogene abeparvovec via intrathecale injectie zijn behandeld, mogen geen bloed, organen, weefsels of cellen doneren voor transplantatie.
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis van 3 ml, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Vaccinaties
Waar mogelijk moet het vaccinatieschema van de patiënt worden aangepast, om gelijktijdige toediening van corticosteroïden vóór en na de intrathecale injectie met onasemnogene abeparvovec mogelijk te maken. Seizoensgebonden profylaxe tegen respiratoir syncytieel virus (RSV) wordt aanbevolen. Levende vaccins, zoals tegen mazelen, bof en rubella (BMR) en het varicellavaccin, mogen niet worden toegediend aan patiënten die behandeld worden met een immunosuppressieve dosis steroïden (d.w.z. ≥ 2 weken dagelijkse behandeling met 20 mg of 2 mg/kg lichaamsgewicht prednisolon of een equivalent).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van onasemnogene abeparvovec bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Het is niet bekend of onasemnogene abeparvovec bij mensen kan worden overgedragen op de foetus. Daarom mogen vrouwen die zwanger zijn of die zwanger kunnen worden, uitsluitend met Itvisma worden behandeld na een grondige voordeel-risicobeoordeling.
Borstvoeding
Er is geen informatie voorhanden over de aanwezigheid van onasemnogene abeparvovec in humane moedermelk, de effecten op een zuigeling die borstvoeding krijgt of over de effecten op de melkproductie. Er moet worden besloten of borstvoeding moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over het effect van onasemnogene abeparvovec op de vruchtbaarheid bij de mens. In vruchtbaarheidsonderzoek bij dieren had onasemnogene abeparvovec geen invloed op de vruchtbaarheid bij mannelijke of vrouwelijke muizen bij doses tot 1,1 × 10¹⁴ vg/kg intraveneus toegediend (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Onasemnogene abeparvovec intrathecale injectie kan een geringe invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten die last hebben van duizeligheid (zie rubriek 4.8) moeten rijden en het bedienen van machines vermijden.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De in deze rubriek beschreven veiligheidsgegevens zijn afkomstig van 127 patiënten uit de onderzoeken COAV101B12301, COAV101B12302 en COAV101A12102 gedurende een 52 weken durende follow-upperiode (zie rubriek 5.1). De vaakst gemelde bijwerkingen na toediening van Itvisma waren infectie van de bovenste luchtwegen (41,7%), pyrexie (36,2%), braken (28,3%), hoofdpijn (13,4%) en verhoogd leverenzym (9,4%). De vaakst gemelde ernstige bijwerkingen waren braken (2,4%), verhoogd leverenzym (1,6%), hoofdpijn (1,6%) en pyrexie (1,6%). De gemelde bijwerkingen waren vergelijkbaar tussen de onderzoeken.
Lijst van bijwerkingen in tabelvorm
In tabel 2 zijn de bijwerkingen weergegeven die met Itvisma zijn waargenomen bij patiënten die behandeld werden met een intrathecale injectie met de aanbevolen dosis. De bijwerkingen zijn gerangschikt volgens MedDRA‑systeem/orgaanklasse en frequentie. De frequentiecategorieën zijn als volgt ingedeeld: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (frequentie kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep zijn bijwerkingen gerangschikt naar afnemende ernst.
Tabel 2 Lijst van bijwerkingen van Itvisma in tabelvorm
| Bijwerkingen naar MedDRA-SOC/PT en frequentie | |
| Infecties en parasitaire aandoeningen | |
| Zeer vaak | Bovenste luchtweginfectiea) |
| Bloed- en lymfestelselaandoeningen | |
| Vaak | Trombocytopenieb) |
| Zenuwstelselaandoeningen | |
| Zeer vaak | Hoofdpijnc) |
| Vaak | Duizeligheidc) |
| Vaak | Perifere sensorische neuropathied) |
| Vaak | Hypo-esthesie |
| Vaak | Paresthesie |
| Maagdarmstelselaandoeningen | |
| Zeer vaak | Braken |
| Lever- en galaandoeningen | |
| Vaak | Leverenzymen verhoogde) |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
| Zeer vaak | Pyrexie |
| |
Beschrijving van geselecteerde bijwerkingen
Perifere sensorische neuropathie
In klinische onderzoeken zijn gevallen van perifere sensorische neuropathie (1,6%) waargenomen binnen ongeveer drie weken na toediening van Itvisma. Patiënten vertoonden hypo-esthesie en paresthesie. Deze gevallen vereisten langdurige behandeling van symptomen en sommige symptomen waren aan het einde van het onderzoek nog niet volledig verdwenen (zie rubriek 4.4).
Hepatische laboratoriumafwijkingen
In klinische onderzoeken kregen alle patiënten profylaxe met corticosteroïden. De meerderheid van de patiënten kreeg het aanbevolen immunomodulerend behandelingsschema met een mediane duur van ongeveer 60 dagen (zie rubriek 4.2). ASAT- of ALAT-verhogingen > 3 × ULN werden waargenomen bij 4,7% van de patiënten na toediening van Itvisma. Verhogingen van serumtransaminasen verdwenen met behandeling met prednisolon en de patiënten herstelden zonder klinische gevolgen.
Immunogeniciteit
In de klinische onderzoeken COAV101B12301 en COAV101B12302 was er na een eenmalige injectie met Itvisma bij alle patiënten sprake van een toename van de serum-anti-AAV9‑antilichaamtiters ten opzichte van de uitgangssituatie. De mediane serum-anti-AAV9‑antilichaamtiters waren 12 maanden na injectie met Itvisma > 1:800.000 in beide onderzoeken. Er werd in de bestudeerde populatie geen duidelijk verband gezien tussen het niveau van anti-AAV9-antilichamen na toediening en veiligheidsbevindingen of verlies van werkzaamheid gedurende de follow-upperiode van 12 maanden na de dosis.
Tijdens de periode van 12 maanden na de injectie van Itvisma in de onderzoeken COAV101B12301 en COAV101B12302 werden positieve anti-SMN-antilichamen waargenomen bij respectievelijk 5/75 (6,7%) en 2/27 (7,4%) met Itvisma behandelde patiënten. Er kan geen duidelijk verband worden gelegd tussen een positieve anti-SMN-antilichaamrespons en de veiligheid of werkzaamheid van Itvisma tijdens de follow-upperiode van 12 maanden na de dosis.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen gegevens uit klinische onderzoeken beschikbaar met betrekking tot overdosering van Itvisma. De dosis Itvisma is een enkelvoudige, vaste dosis en wordt slechts eenmaal toegediend; overdosering wordt daarom onwaarschijnlijk geacht.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: andere geneesmiddelen voor aandoeningen van het skeletspierstelsel, ATC-code: M09AX09
Werkingsmechanisme
Onasemnogene abeparvovec is een gentherapie die ontwikkeld is om een functionele kopie van het ‘survival motor neuron’‑gen (SMN1‑gen) in te brengen in de getransduceerde cellen om de monogene grondoorzaak van spinale spieratrofie (spinal muscular atrophy, SMA) aan te pakken. Door in een alternatieve bron van SMN‑eiwitexpressie in motorische neuronen te voorzien, worden naar verwachting de overleving en de werking van getransduceerde motorische neuronen bevorderd.
Onasemnogene abeparvovec is een niet‑replicerende, recombinante AAV9‑vector die gebruik maakt van AAV9‑capside om een stabiel, volledig functionerend, humaan SMN‑transgen af te leveren. Het SMN1‑gen dat aanwezig is in onasemnogene abeparvovec, is ontwikkeld om als een DNA‑episoom in de kern van getransduceerde cellen te verblijven en wordt stabiel tot expressie gebracht in postmitotische cellen. Het transgen wordt ingebracht in doelcellen als een zelfcomplementair, dubbelstrengs molecuul. De expressie van het transgen wordt aangestuurd door een constitutieve promotor (door het cytomegalovirus versterkt kippen‑β‑actinehybride), wat tot een continue en aanhoudende expressie van SMN leidt. Bewijs van het werkingsmechanisme is hoofdzakelijk afgeleid uit niet‑klinisch onderzoek.
Klinische werkzaamheid en veiligheid
COAV101B12301 (STEER): fase III-onderzoek bij patiënten met SMA
Dit was een 52 weken durend, gerandomiseerd, dubbelblind, sham-gecontroleerd, multicentrisch onderzoek.
De werkzaamheid werd beoordeeld bij 126 patiënten met SMA in de leeftijd van 2 tot < 18 jaar die nog geen behandeling hadden gehad en in staat waren om te zitten, maar nooit zelfstandig hadden kunnen lopen. De patiënten werden 3:2 gerandomiseerd en kregen Itvisma (1,2 × 10¹⁴ vg) via lumbale intrathecale injectie (n=75) of de sham-procedure (n=51). De randomisatie werd gestratificeerd op basis van leeftijd en HFMSE‑score (Hammersmith Functional Motor Scale – Expanded) vóór behandeling bij screening. Patiënten met een verhoogde (referentie tot ˃ 1:50) serum‑anti-AAV9‑antilichaamtiter bij de baseline werden uitgesloten.
Het primaire eindpunt was de verandering ten opzichte van de baseline in de HFMSE-totaalscore aan het einde van de follow-up, gedefinieerd als het gemiddelde van de beoordeling in week 48 en week 52, in de gehele onderzoekspopulatie (leeftijdsgroep 2 tot < 18 jaar) met Itvisma in vergelijking met de sham-behandeling. Een secundair eindpunt was het percentage patiënten met een verbetering van minimaal 3 punten ten opzichte van de baseline in de HFMSE-totaalscore aan het einde van de follow-up. De HFMSE evalueert de motorische functie bij patiënten met SMA die beperkt mobiel zijn en bestaat uit 33 gegradeerde items die bewegingen beoordelen, variërend van zitten tot traplopen. Elk item krijgt een score van 0 tot 2, met een maximale totaalscore van 66. Hogere scores duiden op een betere motorische functie. Een ander secundair eindpunt was de verandering ten opzichte van de baseline in de Revised Upper Limb Module (RULM) aan het einde van de follow-up. De RULM is een SMA-specifieke beoordeling die wordt gebruikt om de motorische functie van de bovenste ledematen (proximaal en distaal) te beoordelen. De RULM bevat 19 gegradeerde items (18 met een score van 0 tot 2 en 1 met een score van 0 tot 1) en er is een maximaal haalbare score van 37, waarbij hogere scores duiden op een grotere motorische functie.
De mediane leeftijd bij screening was 4,54 jaar (spreiding: 2,0 tot 16,5 jaar) en de mediane gerapporteerde leeftijd bij het begin van de klinische klachten en symptomen van SMA was 11 maanden (spreiding: 6 tot 33 maanden). De hoogste motorische mijlpaal die de patiënten ooit bereikten was zitten, staan met of zonder ondersteuning, of lopen met ondersteuning. Bij de baseline was de gemiddelde HFMSE-score 17,97 en 18,17 in respectievelijk de met Itvisma behandelde groep en de sham-controlegroep. De gemiddelde baseline RULM-score was 16,52 in de met Itvisma behandelde groep en 17,42 in de sham-controlegroep. De demografische kenmerken bij baseline waren in evenwicht tussen de Itvisma- en de sham-groep.
De analyse van het primaire eindpunt toonde een statistisch significante en klinisch betekenisvolle verbetering van de HFMSE-scores ten opzichte van de baseline aan het einde van de follow-up in de met Itvisma behandelde groep vergeleken met de sham-controlegroep (tabel 3 en figuur 1).
Tabel 3 Primair eindpunt in onderzoek COAV101B12301
| Eindpunt | Met Itvisma behandelde patiënten (N=75) | Sham-controlepatiënten (N=51) |
| Gemiddelde HFMSE-totaalscore bij baseline (SD) | 17,97 (10,110) | 18,17 (9,756) |
| Gemiddelde HFMSE-totaalscore aan het einde van de follow-up1 (SD) | 20,49 (11,356) | 19,05 (10,132) |
Verandering ten opzichte van baseline in de HFMSE-totaalscore2 aan het einde van de follow-up in de gehele onderzoekspopulatie (leeftijdsgroep 2 tot < 18 jaar)1,2,3,4 | 2,39 (0,439) | 0,51 (0,532) |
| Verschil met sham-behandeling Schatting (95%‑BI) | 1,88 (0,51 – 3,25) | |
SD = standaardafwijking 1 Het einde van de follow-up werd gedefinieerd als het gemiddelde van de beoordeling in week 48 en week 52 2 Beoordeeld met behulp van de Full Analysis Set (FAS)-populatie, die alle deelnemers omvatte die een dosis Itvisma kregen of een sham-behandeling ondergingen 3 Gemiddelde van de kleinste kwadraten (LS) (standaardfout van het gemiddelde [SEM]) 4 De Mixed Model Repeated Measure (MMRM)-analyse met vaste effecten omvatte behandeling, gepland bezoek, interactie tussen behandeling en bezoek, de strata en de baseline-HFMSE-totaalscore als covariabele. | ||
Figuur 1 Verandering in HFMSE ten opzichte van de baseline bij patiënten van 2 tot
˂ 18 jaar in onderzoek COAV101B12301
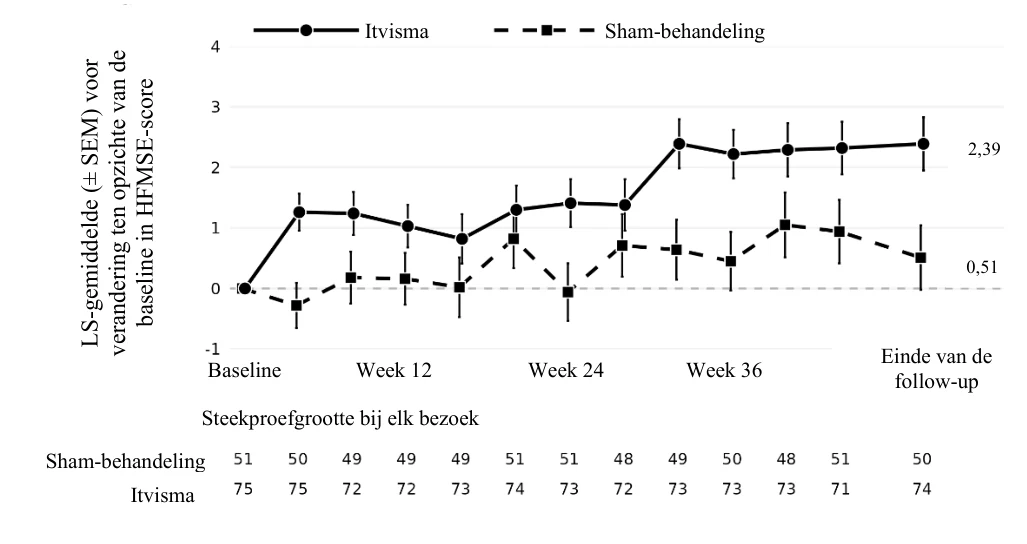
Opmerking: De gegevens geven het LS-gemiddelde ± SEM weer; tussenliggende tijdstippen zijn alleen beschrijvend en niet gecontroleerd op multipliciteit.
De verandering ten opzichte van de baseline in RULM aan het einde van de follow-up werd beoordeeld in de met Itvisma behandelde en de sham-controlegroep. De toename van de gemiddelde van de kleinste kwadraten in RULM-totaalscore vanaf de baseline tot het einde van de follow-up was 2,44 punten in de met Itvisma behandelde groep en 0,92 punten in de sham-controlegroep. Het verschil tussen behandelingen van 1,52 punten in het voordeel van de met Itvisma behandelde groep was niet statistisch significant (95%‑BI: 0,34; 2,71) onder een alfa‑niveau van 0,0025 volgens de vooraf geplande meervoudige teststrategie.
Sham-behandeling 


Het percentage patiënten met een verbetering van minimaal 3 punten in de HFMSE-totaalscore vanaf de baseline tot het einde van de follow-up was numeriek hoger in de met Itvisma behandelde groep (39,2%) dan in de sham-controlegroep (26,0%), hoewel het verschil geen statistische significantie had (odds-ratio [OR]: 2,03; 95%‑BI: 0,9; 4,57).
67 van de 75 patiënten uit COAV101B12301 die Itvisma kregen toegediend, werden nog gedurende 3 maanden na het einde van de follow-up opgevolgd. Gedurende de gecombineerde follow-upperiode van maximaal 15 maanden na toediening van Itvisma bleven de gemiddelde HFMSE-scores stijgen, wat een aanhoudende verbetering van de motorische functie aantoonde.
COAV101B12302 (STRENGTH): fase III‑onderzoek bij SMA‑patiënten die eerder werden behandeld met andere SMA‑modificerende therapieën
Dit was een open-label, eenarmig, multicentrisch fase III‑onderzoek naar intrathecale toediening van Itvisma (1,2 × 10¹⁴ vg) aan 27 patiënten met SMA in de leeftijd van 2 tot < 18 jaar (mediane leeftijd bij screening: 7,0 jaar; spreiding: 2,3 tot 17,6 jaar) die stopten met eerdere SMA‑behandeling (nusinersen, n=21; risdiplam, n=4; nusinersen en risdiplam [niet gelijktijdig], n=2). Voorafgaand aan de behandeling met Itvisma hadden de patiënten eerder nusinersen ontvangen voor een gemiddelde duur van 4,3 jaar (spreiding: 1,86 tot 6,18 jaar), en risdiplam voor een gemiddelde duur van 3,0 jaar (spreiding: 0,39 tot 6,28 jaar). Alle patiënten konden zitten maar hadden nooit zelfstandig kunnen lopen. De motorische functie van de patiënten bij baseline omvatte zitten, staan met of zonder ondersteuning en/of lopen met ondersteuning. Patiënten met een verhoogde (referentie tot ˃ 1:50) serum‑anti-AAV9‑antilichaamtiter bij baseline werden uitgesloten.
In week 52 toonden patiënten algehele stabilisatie in motorische functie zoals gemeten met HFMSE (n=21), met een gemiddelde verandering (SD) ten opzichte van de baseline van 0,17 (2,88), en RULM (n=21), met een gemiddelde verandering (SD) ten opzichte van de baseline van 0,29 (2,85). Na correctie voor leeftijdsstratum bij baseline was de gecorrigeerde gemiddelde (LS-gemiddelde) verandering in de HFMSE- en RULM-totaalscore van de baseline tot week 52 respectievelijk 1,05 en 0,59. De meerderheid van de patiënten vertoonde in week 52 behoud van de motorische mijlpalen bij de baseline of hogere motorische mijlpalen.
COAV101A12102 (STRONG): fase I/II‑onderzoek bij patiënten met SMA
Dit was een open‑label fase I/II‑onderzoek waarin Itvisma (1,2 × 10¹⁴ vg) werd toegediend als een eenmalige intrathecale injectie aan 25 patiënten van 6 maanden tot < 5 jaar oud op het moment van toediening. Alle patiënten hadden nog geen behandeling gekregen en konden bij baseline zitten, maar hadden nooit zelfstandig kunnen staan of lopen. Patiënten met een verhoogde (referentie tot > 1:50) serum‑anti-AAV9‑antilichaamtiter bij baseline werden uitgesloten. Patiënten werden gestratificeerd in twee groepen op basis van leeftijd bij toediening (6 maanden tot < 2 jaar [N=13]; 2 tot < 5 jaar [N=12]). De mediane leeftijd bij toediening was 17,7 maanden (spreiding: 7 tot 23 maanden) in de leeftijdsgroep van 6 maanden tot < 2 jaar, en 33,7 maanden (spreiding: 26 tot 55 maanden) in de leeftijdsgroep van 2 tot < 5 jaar. De mediane leeftijd van het begin van de klinische klachten en symptomen van SMA was 8,0 maanden en 8,5 maanden in respectievelijk de groep van 6 maanden tot < 2 jaar en de groep van 2 tot < 5 jaar.
Het primaire werkzaamheidseindpunt voor patiënten van 2 tot < 5 jaar was de verandering ten opzichte van de baseline in HFMSE 12 maanden na de injectie met Itvisma. De gemiddelde HFMSE-score (SD) was 14,8 (9,98) bij baseline en 21,3 (11,94) in maand 12. De primaire analyse in deze leeftijdsgroep toonde een LS-gemiddelde verandering (95%‑BI) in HFMSE van baseline tot maand 12 van 6,0 (3,7; 8,3) punten.
Het primaire werkzaamheidseindpunt voor patiënten van 6 maanden tot < 2 jaar was het vermogen om ten minste 3 seconden zelfstandig te staan (Bayley Scales of Infant and Toddler Development [Bayley-III] – Gross Motor [GM] Subtest Item #40), bij elk postbaselinebezoek tot 12 maanden na de injectie met Itvisma. Aan het primaire eindpunt werd niet voldaan; 1 van de 13 patiënten vertoonde deze mijlpaal in maand 12.
Verkennende analyses bij patiënten van 6 maanden tot < 2 jaar lieten verbeteringen zien ten opzichte van de baseline in grove en fijne motorische vaardigheden, zoals gemeten met de Bayley‑III Gross and Fine Motor Subtests. Alle 13 patiënten lieten vanaf de baseline tot maand 12 verbetering zien in de totaalscores van de subtest voor grove en/of fijne motoriek, met een gemiddelde verandering (SD) vanaf de baseline van respectievelijk 6,7 (6,46) en 12,7 (3,71). Verder vertoonden alle patiënten in een subset van patiënten die tijdens het onderzoek 2 jaar oud werden en minimaal zeven maanden aan postbaseline-HFMSE-gegevens hadden (n=6), een toename in HFMSE-score variërend van 1 tot 14 punten (gemiddelde verandering ± SD: 6,7 ± 4,72) vanaf de eerste beoordeling van HFMSE tot het einde van maand 7. De werkzaamheid is niet vastgesteld in de leeftijdsgroep van 6 maanden tot < 2 jaar.
12 van de 25 patiënten uit COAV101A12102 namen deel aan een langetermijnonderzoek tot 7,2 jaar. Vanaf 30 juni 2025 hadden de meeste patiënten hun motorische functie behouden of verder verbeterd. 9 van de 12 patiënten kregen op enig moment tijdens het langetermijnonderzoek een gelijktijdige behandeling met nusinersen of risdiplam. De reden voor gelijktijdige nusinersen of risdiplam is onbekend en er kan geen conclusie worden getrokken over het behandeleffect bij die patiënten.
5.2 Farmacokinetische eigenschappen
Er is onderzoek uitgevoerd naar de uitscheiding van de onasemnogene-abeparvovec-vector, waarin de hoeveelheid vector-DNA die na intrathecale toediening via speeksel, urine, feces en neussecreties door het lichaam werd uitgescheiden, beoordeeld werd.
Vector‑DNA was detecteerbaar in uitscheidingsmonsters die na de intrathecale injectie van onasemnogene abeparvovec werden afgenomen. Uitscheiding (excretie) van onasemnogene abeparvovec vond voornamelijk plaats via de feces. Het grootste deel van het vector‑DNA (˃ 90%) wordt binnen 2 weken na toediening van de dosis uitgescheiden. De piek in de uitscheiding in de feces werd geschat op 0,005% tot 0,03% van de totale dosis. De maximale, uitgescheiden concentratie in de feces was ~70 keer lager na intrathecale toediening van 1,2 × 10¹⁴ vg in COAV101B12301 vergeleken met intraveneuze toediening van 1,1 × 10¹⁴ vg/kg (onderzoeken AVXS-101-CL-302 en AVXS-101-CL-303).
Bij proefpersonen van 6 maanden tot ˂ 2 jaar neemt het CSF-volume tussen 1,0 tot 1,6 keer toe. Op basis hiervan kan de blootstelling aan onasemnogene abeparvovec in het CSF bij pediatrische patiënten van 6 maanden tot ˂ 2 jaar tot 1,6 keer hoger zijn dan die van patiënten ≥ 2 jaar.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Biodistributie
Na intrathecale toediening aan niet‑humane primaten werd de vector uitgebreid verdeeld met daaropvolgende expressie van transgeen mRNA. De hoogste concentratie vector‑DNA werd aangetroffen in de lever, gevolgd door de ganglia van de dorsale wortels (DRG) en het ruggenmerg, met de laagste concentratie in de gonaden. De hoogste concentratie transgeen mRNA kwam voor in het hart, de lever en de spieren.
Bij muizen die een dosis onasemnogene abeparvovec kregen via intraveneuze of intracerebroventriculaire toediening op PND1 (postnatale dag 1), werd de virale vector niet gedetecteerd in kiembaancellen van mannetjes en vrouwtjes in week 3, 8 of 24 na toediening. Bij jonge niet‑humane primaten die behandeld werden met een scAAV9-virusvector, die gebruikt wordt in onasemnogene abeparvovec maar hier groen fluorescerend eiwit (GFP) of mCherry als transgeen bevatte, werd aangetoond dat deze na intrathecale, intracisternamagna- en intraveneuze toediening wel werden overgebracht in oöcyten van vrouwtjes van 13‑17 maanden met een cyclus, maar niet in de zaadbuisjes of kiemcellen van geslachtsrijpe mannetjes.
Bij niet‑humane primaten werd niet aangetoond dat hoge, reeds bestaande serum-anti-AAV9‑antilichaamtiters (overeenkomend met menselijke titers tot ongeveer 1:25.000) de DNA-distributie van scAAV9‑vector (gebruikt in onasemnogene abeparvovec) in het ruggenmerg na intrathecale toediening beïnvloedden.
Algemene toxiciteit
In een toxiciteitsonderzoek van 12 maanden met jonge, niet‑humane primaten resulteerde intrathecale toediening van een eenmalige dosis onasemnogene abeparvovec van 1,20 × 10¹³, 3,0 × 10¹³ of 6,0 × 10¹³ vg/dier 6 weken na de toediening in acute, minimale tot matige ontsteking van mononucleaire cellen en neuronale degeneratie in de ganglia van de dorsale wortels (DRG) en de trigeminale ganglia (TG), evenals in axonale degeneratie en/of gliose in het ruggenmerg. Na 12 maanden waren deze niet-progressieve bevindingen gedeeltelijk tot volledig hersteld. Deze bevindingen in niet‑humane primaten hadden geen correlatieve klinische observaties, daardoor is de klinische relevantie bij mensen niet bekend. Leverbevindingen in jonge, niet‑humane primaten, waaronder verhoogde transaminasespiegels en necrose van individuele hepatocyten, vertoonden volledige reversibiliteit na 12 maanden. Een NOAEL (no observed adverse effect level) kon niet worden vastgesteld vanwege de ontsteking en degeneratie in het CZS / de DRG/TG al bij de laagste dosis.
Genotoxiciteit en carcinogeniteit
Er is geen onderzoek naar genotoxiciteit en carcinogeniteit uitgevoerd met onasemnogene abeparvovec.
Reproductie- en ontwikkelingstoxiciteit
In onderzoek naar de vruchtbaarheid en de vroege embryonale ontwikkeling (FEED; fertility and early embryonic development) bij muizen werden geen nadelige effecten op de mannelijke of vrouwelijke vruchtbaarheid waargenomen met onasemnogene abeparvovec in doses van 1,1 × 10¹³ of 1,1 × 10¹⁴ vg/kg, intraveneus toegediend.
In een onderzoek naar de embryofoetale ontwikkeling (EFD; embryofoetal development) bij muizen kregen drachtige dieren een intraveneuze dosis van 1,1 × 10¹³ vg/kg of 1,1 × 10¹⁴ vg/kg onasemnogene abeparvovec op GD6 (dag 6 van de dracht). Er waren geen aanwijzingen voor maternale toxiciteit, embryofoetale toxiciteit, teratogeniteit of verminderde levensvatbaarheid. In geen enkel foetaal weefsel werd onasemnogene abeparvovec‑DNA gedetecteerd op GD18, ondanks de aanwezigheid van vector‑DNA in de placenta, eierstokken en baarmoeder.
Het NOAEL voor het FEED-onderzoek en de EFD-onderzoeken is 1,1 × 10¹⁴ vg/kg, wat overeenkomt met ten minste 7 maal de aanbevolen klinische intrathecale dosis op basis van lichaamsgewicht.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tromethamine
Magnesiumchloride
Natriumchloride
Poloxameer 188
Zoutzuur (voor pH-aanpassing)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
Contact van het geneesmiddel met medische hulpmiddelen gemaakt van polyvinylchloride (PVC), bisfenol-A (BPA), bis(2-ethylhexyl)ftalaat (DEHP) of latex moet worden vermeden.
6.3 Houdbaarheid
2 jaar
Na ontdooien
Na ontdooien mag het geneesmiddel niet opnieuw worden ingevroren.
Kan gedurende 14 dagen in de koelkast worden bewaard bij 2 °C tot 8 °C in de oorspronkelijke doos. De datum van ontvangst moet op de originele doos worden vermeld voordat het geneesmiddel in de koelkast wordt bewaard.
Zodra de dosis is opgetrokken in de spuit, mag deze maximaal 24 uur bij 2 °C tot 8 °C worden bewaard, inclusief een maximale tijd buiten de koelkast van 5 uur binnen de periode van 24 uur. De vectorbevattende spuit moet worden weggegooid als deze niet binnen die periode wordt gebruikt.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de vriezer en bevroren transporteren (≤ ‑60 °C).
Bewaren in de koelkast (2 °C ‑ 8 °C) onmiddellijk na ontvangst.
Bewaren in de oorspronkelijke doos.
Voor de bewaarcondities van het geneesmiddel na ontdooiing, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Itvisma wordt geleverd in een heldere injectieflacon met een enkelvoudige dosis (5 ml cyclisch olefinepolymeer) met stop (20 mm, chloorbutylrubber) en sluitzegel (aluminium, flip‑off) met een gekleurde dop (plastic). Elke injectieflacon heeft een vulvolume van 3 ml.
Elke doos bevat 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Ontdooien
Ontdooi Itvisma in de koelkast (2 °C tot 8 °C) gedurende ongeveer 4 uur, of op
kamertemperatuur (20 °C tot 25 °C) gedurende ongeveer 1 uur.
- Voorafgaand aan de intrathecale injectie moet Itvisma op kamertemperatuur worden gebracht.
- Itvisma is een heldere tot licht ondoorzichtige, kleurloze tot witachtige oplossing. Gebruik dit geneesmiddel niet als u deeltjes, troebelheid of verkleuring opmerkt nadat het bevroren product is ontdooid en voorafgaand aan de toediening.
- Niet schudden.
- Eenmaal ontdooid mag het geneesmiddel niet meer opnieuw worden ingevroren.
- Na het ontdooien, moet Itvisma zo snel mogelijk worden toegediend. Zodra het dosisvolume is opgetrokken in de spuit, mag deze maximaal 24 uur in de koelkast (2 °C tot 8 °C) worden bewaard, inclusief een maximale tijd buiten de koelkast van 5 uur binnen de periode van 24 uur. Werp de spuit met vector weg indien deze niet binnen die periode wordt gebruikt.
Te nemen voorzorgsmaatregelen voorafgaand aan de verwerking of toediening van het geneesmiddel
- Itvisma moet aseptisch worden verwerkt onder steriele omstandigheden.
- Dit geneesmiddel bevat genetisch gemodificeerde organismen (GGO’s).
- Persoonlijke beschermingsmiddelen (inclusief handschoenen, veiligheidsbril, laboratoriumjas en armbeschermers) moeten worden gedragen bij het verwerken of toedienen van Itvisma.
- De injectieflacon moet voor gebruik worden ontdooid. Gebruik Itvisma alleen nadat het is ontdooid.
- Trek de inhoud van de injectieflacon vlak voor de dosering op in de spuit, verwijder de lucht uit de spuit, controleer of het doseringsvolume in de spuit 3 ml is, sluit de spuit af en lever hem af op de locatie waar de patiënt wordt geïnjecteerd.
- Bij het klaarmaken van de injectie moet ervoor worden gezorgd dat het oppervlak van de onderdelen die in contact komen met de Itvisma‑oplossing, bestaat uit de compatibele materialen die worden vermeld in tabel 4. De onderdelen van hulpmiddelen moeten geïndiceerd zijn voor intrathecaal of neuraxiaal gebruik.
Tabel 4 Materiaalonderdelen die compatibel zijn met Itvisma
| Onderdeel | Materiaal |
| Naald van 18 tot 19 G voor optrekken, maximaal 40 mm lang | Roestvrij staal |
| 5 tot 10 ml spuita | Polypropyleen |
| Spuitdopa | Polypropyleen, polyethyleen of methacrylaat-acrylonitril-butadieen-styreen |
| Lumbaalnaald van 22 tot 27 G, maximaal 156 mm lang | Roestvrij staal |
a Mag niet vervaardigd zijn met polyvinylchloride (PVC), bisfenol‑A (BPA), bis(2‑ethylhexyl)ftalaat (DEHP) of latex | |
Te nemen voorzorgsmaatregelen voor de verwijdering van en de onbedoelde blootstelling aan het geneesmiddel
- Als er Itvisma wordt gemorst, moet dit worden weggeveegd met een absorberend gaasje en moet het gebied waar is gemorst ontsmet worden met een bleekmiddeloplossing en vervolgens met alcoholdoekjes. Al het schoonmaakmateriaal moet in een dubbele zak geplaatst en vernietigd worden overeenkomstig de lokale voorschriften voor de verwerking van biologisch afval.
- Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale richtlijnen voor de verwerking van biologisch afval.
- Al het materiaal dat (mogelijk) in contact is gekomen met Itvisma (bijvoorbeeld de injectieflacon, al het materiaal dat gebruikt is voor de injectie, waaronder steriel afdekmateriaal en naalden) moet worden vernietigd overeenkomstig de lokale voorschriften voor de verwerking van biologisch afval.
- Onbedoelde blootstelling aan Itvisma moet worden vermeden. Bij onbedoelde blootstelling van de huid moet het desbetreffende gebied gedurende ten minste 15 minuten grondig worden gereinigd met water en zeep. Bij onbedoelde blootstelling van de ogen moet het desbetreffende gebied gedurende ten minste 15 minuten grondig worden gespoeld met water.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/26/2038/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.