


SmPC (samenvatting van de productkenmerken) - Evrysdi
Evrysdi 0,75 mg/ml poeder voor drank
1. NAAM VAN HET GENEESMIDDEL
Evrysdi 0,75 mg/ml poeder voor drank
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke fles bevat 60 mg risdiplam in 2 g poeder voor drank.
Elke milliliter van de klaargemaakte oplossing bevat 0,75 mg risdiplam.
Hulpstoffen met bekend effect
Elke milliliter bevat 0,38 mg natriumbenzoaat (E 211) en 2,97 mg isomalt (E 953).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor drank.
Lichtgeel, geel, grijsgeel, groengeel of lichtgroen poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Evrysdi is geïndiceerd voor de behandeling van 5q spinale spieratrofie (SMA) bij patiënten met een klinische diagnose van SMA type 1, type 2 of type 3, of met één tot en met vier kopieën van het SMN2-gen.
4.2 Dosering en wijze van toediening
De behandeling met risdiplam dient geïnitieerd te worden door een arts met ervaring in de behandeling van SMA.
Dosering
De aanbevolen eenmaal daagse dosis risdiplam wordt bepaald aan de hand van leeftijd en lichaamsgewicht (zie tabel 1).
Tabel 1. Evrysdi poeder voor drank dosering op basis van leeftijd en lichaamsgewicht
| Leeftijd* en lichaamsgewicht | Aanbevolen dagelijkse dosis |
| < 2 maanden oud | 0,15 mg/kg |
| 2 maanden tot < 2 jaar oud | 0,20 mg/kg |
| ≥ 2 jaar oud (< 20 kg) | 0,25 mg/kg |
| ≥ 2 jaar oud (≥ 20 kg) | 5 mg |
* gebaseerd op gecorrigeerde leeftijd voor prematuren Er is als alternatieve doseringsvorm een filmomhulde tablet beschikbaar voor patiënten ≥ 2 jaar met een lichaamsgewicht van ≥ 20 kg. Raadpleeg de Samenvatting van de productkenmerken (SmPC) van Evrysdi filmomhulde tabletten.
De arts moet de gepaste farmaceutische vorm voorschrijven volgens de benodigde dosis en de behoeften van de patiënt, waaronder het vermogen van de patiënt om te kunnen slikken. Voor patiënten die moeite hebben met het doorslikken van een hele tablet of bij wie toediening via een neus-maagsonde of maagsonde nodig is, kan de filmomhulde tablet worden gedispergeerd in water of kan het poeder voor drank worden voorgeschreven.
Behandeling met een dagelijkse dosis hoger dan 5 mg is niet onderzocht.
Uitgestelde of gemiste doses
Als een geplande dosis wordt gemist, moet deze zo snel mogelijk worden toegediend als dit nog binnen 6 uur is van het geplande tijdstip van de dosis. Anders moet de gemiste dosis worden overgeslagen en moet de volgende dosis de volgende dag worden toegediend op het reguliere geplande tijdstip.
Als een dosis niet volledig wordt doorgeslikt of in geval van braken na het innemen van een dosis risdiplam, mag er geen extra dosis worden toegediend om de onvolledige dosis in te halen. De volgende dosis moet worden toegediend op het reguliere geplande tijdstip.
Ouderen
Op basis van beperkte gegevens bij proefpersonen van 65 jaar en ouder is er geen dosisaanpassing nodig bij ouderen (zie rubriek 5.2).
Verminderde nierfunctie
Risdiplam is niet onderzocht bij deze populatie. Het wordt niet verwacht dat een dosisaanpassing nodig is bij patiënten met een verminderde nierfunctie (zie rubriek 5.2).
Verminderde leverfunctie
Er is geen dosisaanpassing nodig bij patiënten met een licht of matig verminderde leverfunctie. Patiënten met een ernstig verminderde leverfunctie zijn niet onderzocht en zouden een verhoogde blootstelling aan risdiplam kunnen hebben (zie rubriek 5.1 en 5.2).
Pediatrische patiënten
Er zijn geen gegevens beschikbaar over de farmacokinetiek van risdiplam bij patiënten jonger dan 16 dagen.
Wijze van toediening
Oraal gebruik.
Evrysdi poeder voor drank moet worden klaargemaakt door een beroepsbeoefenaar in de gezondheidszorg (bijv. een apotheker), voordat het wordt verstrekt. Het wordt aanbevolen dat een beroepsbeoefenaar in de gezondheidszorg met de patiënt of verzorger bespreekt hoe de voorgeschreven dagelijkse dosis bereid moet worden voorafgaand aan de toediening van de eerste dosis.
Evrysdi wordt eenmaal per dag met of zonder voedsel oraal ingenomen, telkens op ongeveer hetzelfde tijdstip, met gebruik van de meegeleverde herbruikbare doseerspuit voor orale toediening. Evrysdi mag niet worden gemengd met melk of flesvoeding.
Evrysdi moet direct nadat het in de doseerspuit is opgetrokken worden ingenomen. Als het niet binnen 5 minuten wordt ingenomen moet de inhoud worden verwijderd uit de spuit en moet een nieuwe dosis worden klaargemaakt. Bij knoeien of contact met de huid moet het betrokken gebied met water en zeep worden gewassen.
De patiënt moet water drinken nadat Evrysdi is ingenomen om zeker te zijn dat het geneesmiddel volledig is ingeslikt. Als de patiënt niet kan slikken en een neussonde of maagsonde heeft, kan Evrysdi poeder voor drank via de sonde worden toegediend. Na toediening van Evrysdi moet de sonde worden doorgespoeld met water.
Keuze van de doseerspuit voor orale toediening bij de voorgeschreven dagelijkse dosis:
| Grootte van de doseerspuit | Toedieningsvolume | Maatverdeling op de doseerspuit |
| 1 ml | 0,3 ml tot 1 ml | 0,01 ml |
| 6 ml | 1 ml tot 6 ml | 0,1 ml |
| 12 ml | 6,2 ml tot 6,6 ml | 0,2 ml |
Voor de berekening van het toe te dienen volume moet rekening worden gehouden met de maatverdeling op de doseerspuit. Het dosisvolume moet worden afgerond naar de dichtstbijzijnde maatstreep op de geselecteerde doseerspuit voor orale toediening.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Mogelijke embryo-foetale toxiciteit
Embryo-foetale toxiciteit is waargenomen tijdens dieronderzoeken (zie rubriek 5.3). Patiënten die zwanger kunnen worden/kinderen kunnen verwekken dienen geïnformeerd te worden over de risico’s en moeten een zeer effectieve anticonceptiemethode gebruiken tijdens de behandeling en tot ten minste 1 maand na de laatste dosis bij vrouwelijke patiënten en 4 maanden na de laatste dosis bij mannelijke patiënten. De zwangerschapsstatus van vrouwelijke patiënten die zwanger kunnen worden, moet worden gecontroleerd voordat gestart wordt met de behandeling met risdiplam (zie rubriek 4.6).
Mogelijke effecten op de vruchtbaarheid van de man
Op basis van waarnemingen tijdens dieronderzoek, mogen mannelijke patiënten geen sperma doneren tijdens de behandeling en gedurende 4 maanden na de laatste dosis risdiplam. Voorafgaand aan de start van de behandeling moeten strategieën ter behoud van de vruchtbaarheid worden besproken met mannelijke patiënten die kinderen kunnen verwekken (zie rubriek 4.6 en 5.3). De effecten van risdiplam op de vruchtbaarheid van de man zijn niet onderzocht.
Hulpstoffen
Isomalt
Evrysdi bevat isomalt (2,97 mg/ml). Patiënten met zeldzame erfelijke aandoeningen als fructose-intolerantie dienen dit geneesmiddel niet te gebruiken.
Natrium
Evrysdi bevat 0,375 mg natriumbenzoaat per ml. Natriumbenzoaat kan geelzucht (gele verkleuring van de huid en ogen) bij pasgeborenen (jonger dan 4 weken) verergeren.
Evrysdi bevat minder dan 1 mmol natrium (23 mg) per dosis van 5 mg, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van andere geneesmiddelen op risdiplam
Gelijktijdige toediening van 200 mg itraconazol tweemaal daags, een krachtige CYP3A-remmer, met een enkelvoudige orale dosis van 6 mg risdiplam had geen klinisch relevant effect op de farmacokinetische parameters van risdiplam (toename van AUC 11%, afname van Cmax 9%). Er zijn geen dosisaanpassingen nodig als risdiplam gelijktijdig met een CYP3A-remmer wordt toegediend.
Er worden geen geneesmiddelinteracties verwacht via de FMO1- en FMO3-route.
Effecten van risdiplam op andere geneesmiddelen
Risdiplam is een zwakke CYP3A-remmer. Bij gezonde volwassen proefpersonen verhoogde de eenmaal daagse orale toediening van risdiplam gedurende 2 weken enigszins de blootstelling aan midazolam, een gevoelig CYP3A-substraat (11% toename van AUC; 16% toename van Cmax). De mate van interactie wordt niet als klinisch relevant beschouwd. Daarom is er geen dosisaanpassing nodig voor CYP3A-substraten.
In-vitro-onderzoeken hebben aangetoond dat risdiplam en zijn belangrijkste humane metaboliet M1 geen significante remmers zijn van humaan MDR1, organisch anion-transporterend polypeptide (OATP)1B1, OATP1B3, organische anion-transporters 1 en 3 (OAT 1 en 3). Risdiplam en zijn metaboliet zijn echter in vitro wel remmers van de humane organische kation-transporter 2 (OCT2) en de multidrug- en extrusie-toxine (MATE)1- en MATE2-K-transporters. Bij therapeutische geneesmiddelconcentraties wordt geen interactie verwacht met OCT2-substraten. Het effect van gelijktijdige toediening van risdiplam op de farmacokinetiek van MATE1- en MATE2-K-substraten bij de mens is niet bekend. Op basis van in-vitro-gegevens kan risdiplam de plasmaconcentraties verhogen van geneesmiddelen die worden geëlimineerd via MATE1 of MATE2-K, zoals metformine. Indien gelijktijdige toediening niet kan worden vermeden, moet er worden gecontroleerd op geneesmiddelgerelateerde toxiciteit en moet verlaging van de dosering van het gelijktijdig toegediende geneesmiddel worden overwogen indien nodig.
Er zijn geen werkzaamheids- of veiligheidsgegevens ter ondersteuning van gelijktijdig gebruik van risdiplam en nusinersen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Patiënten die kinderen kunnen verwekken/zwanger kunnen worden
Anticonceptie bij mannelijke en vrouwelijke patiënten
Mannelijke en vrouwelijke patiënten die kinderen kunnen verwekken/zwanger kunnen worden moeten zich houden aan de volgende vereisten op het gebied van anticonceptie:
- Vrouwelijke patiënten die zwanger kunnen worden, moeten zeer effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste 1 maand na de laatste dosis.
- Mannelijke patiënten en hun vrouwelijke partners die zwanger kunnen worden, moeten beiden ervoor zorgen dat zeer effectieve anticonceptie wordt gebruikt tijdens de behandeling en gedurende ten minste 4 maanden na de laatste dosis.
Zwangerschapstests
De zwangerschapsstatus van vrouwelijke patiënten die zwanger kunnen worden, moet worden gecontroleerd voordat gestart wordt met de behandeling met risdiplam. Vrouwelijke patiënten moeten duidelijk worden voorgelicht over het mogelijke risico voor de foetus.
Zwangerschap
Er zijn geen gegevens over het gebruik van risdiplam bij zwangere vrouwen. Dieronderzoek heeft reproductietoxiciteit aangetoond (zie rubriek 5.3).
Risdiplam wordt niet aanbevolen tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en die geen anticonceptie gebruiken (zie rubriek 4.4).
Borstvoeding
Het is niet bekend of risdiplam bij de mens in de moedermelk wordt uitgescheiden. Uit onderzoek met ratten blijkt dat risdiplam wordt uitgescheiden in de moedermelk (zie rubriek 5.3). Omdat de mogelijke schade voor kinderen die borstvoeding krijgen niet bekend is, wordt aanbevolen tijdens de behandeling geen borstvoeding te geven.
Vruchtbaarheid
Mannelijke patiënten
Uit niet-klinische gegevens blijkt dat de vruchtbaarheid van de man tijdens de behandeling kan zijn aangetast. In voortplantingsorganen van ratten en apen werden spermadegeneratie en een verminderd aantal spermatozoïden gezien (zie rubriek 5.3). Op basis van waarnemingen in dieronderzoek wordt verwacht dat de effecten op spermacellen omkeerbaar zullen zijn bij staking van risdiplam.
Mannelijke patiënten kunnen overwegen hun sperma te laten invriezen voordat zij beginnen met de behandeling of na een behandelvrije periode van ten minste 4 maanden. Mannelijke patiënten die een kind willen verwekken, moeten gedurende minimaal 4 maanden stoppen met de behandeling. Na de conceptie kan de behandeling opnieuw worden gestart.
Vrouwelijke patiënten
Op basis van niet-klinische gegevens (zie rubriek 5.3) wordt niet verwacht dat risdiplam de vruchtbaarheid van de vrouw beïnvloedt.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Risdiplam heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Bij patiënten met eerste SMA-symptomen op zuigelingenleeftijd waren pyrexie (54,8%), huiduitslag (29,0%) en diarree (19,4%) de vaakst voorkomende bijwerkingen tijdens klinische onderzoeken met risdiplam.
Bij patiënten die SMA op latere leeftijd kregen waren pyrexie (21,7%), hoofdpijn (20,0%), diarree (16,7%) en huiduitslag (16,7%) de vaakst voorkomende bijwerkingen tijdens klinische onderzoeken met risdiplam.
De bovengenoemde bijwerkingen traden op zonder identificeerbaar klinisch of tijdspatroon en herstelden over het algemeen ondanks dat de behandeling werd voortgezet bij zowel patiënten met eerste SMA-symptomen op zuigelingenleeftijd als patiënten die SMA op latere leeftijd kregen.
Lijst van bijwerkingen in tabelvorm
Bij elke bijwerking is de indeling in frequentiecategorieën gebaseerd op de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Bijwerkingen uit klinische onderzoeken in tabel 2 zijn weergegeven per systeem/orgaanklasse volgens MedDRA.
Tabel 2. Bijwerkingen waargenomen in klinische onderzoeken met risdiplam en ervaring na het in de handel brengen bij patiënten met eerste SMA-symptomen op zuigelingenleeftijd en SMA op latere leeftijd
| Systeem/orgaanklasse | Eerste SMA-symptomen op zuigelingenleeftijd (type 1) | SMA op latere leeftijd (type 2 en 3) |
| Infecties en parasitaire aandoeningen | ||
| Urineweginfectie (waaronder cystitis) | Vaak | Vaak |
| Zenuwstelselaandoeningen | ||
| Hoofdpijn | Niet van toepassing | Zeer vaak |
| Maagdarmstelselaandoeningen | ||
| Diarree | Zeer vaak | Zeer vaak |
| Misselijkheid | Niet van toepassing | Vaak |
| Mondulceraties en aften | Vaak | Vaak |
| Huid- en onderhuidaandoeningen | ||
| Huiduitslag* | Zeer vaak | Zeer vaak |
| Cutane vasculitis** | Niet bekend | |
| Skeletspierstelsel- en bindweefselaandoeningen | ||
| Artralgie | Niet van toepassing | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Pyrexie (waaronder hyperpyrexie) | Zeer vaak | Zeer vaak |
*Omvat dermatitis, acneïforme dermatitis, allergische dermatitis, erytheem, folliculitis, huiduitslag, erythemateuze uitslag, maculopapuleuze uitslag, papuleuze uitslag
**Cutane vasculitis werd gemeld na het in de handel brengen. De symptomen herstelden na permanente stopzetting van risdiplam. De frequentie kan niet worden bepaald op basis van de beschikbare gegevens.
Veiligheidsprofiel bij presymptomatische patiënten
Op basis van de primaire analyse van RAINBOWFISH komt het veiligheidsprofiel van Evrysdi bij presymptomatische patiënten overeen met het veiligheidsprofiel dat werd waargenomen bij symptomatische patiënten die SMA op zuigelingenleeftijd en op latere leeftijd kregen. In het RAINBOWFISH-onderzoek waren 26 patiënten met presymptomatische SMA geïncludeerd, die tussen 16 en 41 dagen oud waren op het moment van de eerste dosis (spreiding van gewicht: 3,1 tot 5,7 kg). De mediane blootstellingsduur was 20,4 maanden (spreiding: 10,6 tot 41,9 maanden). Er zijn beperkte gegevens van na het in de handel brengen beschikbaar van neonaten < 20 dagen oud.
Veiligheidsprofiel bij patiënten die eerder werden behandeld met andere SMA-modificerende therapieën
Het veiligheidsprofiel van risdiplam bij patiënten die eerder werden behandeld voor SMA (waaronder eerdere behandeling met nusinersen of met onasemnogeen abeparvovec) komt overeen met het veiligheidsprofiel van patiënten die niet eerder behandeld waren voor SMA en die risdiplam kregen in de klinische onderzoeken FIREFISH, SUNFISH en RAINBOWFISH (zie rubriek 5.1).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen antidotum voor een overdosering van risdiplam bekend. In geval van een overdosering moet de patiënt nauwlettend in de gaten worden gehouden en ondersteunende zorg worden geïnitieerd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Andere geneesmiddelen voor aandoeningen van het skeletspierstelsel, ATC-code: M09AX10
Werkingsmechanisme
Risdiplam is een pre-mRNA-splitsingsmodificator van survival motor neuron 2 (SMN2). Het is ontwikkeld voor de behandeling van SMA waarbij mutaties van het SMN1-gen in chromosoom 5q leiden tot SMN-eiwitdeficiëntie. Deficiëntie van functioneel SMN-eiwit houdt rechtstreeks verband met de pathofysiologie van SMA, met onder meer toenemend verlies van motorneuronen en spierzwakte. Risdiplam corrigeert de splitsing van SMN2 om de balans te verschuiven van exon 7-exclusie naar exon 7-inclusie in het mRNA-transcript, wat leidt tot een verhoogde aanmaak van functioneel en stabiel SMN-eiwit. De behandeling van SMA door risdiplam werkt dus door het verhogen en behouden van de hoeveelheid functioneel SMN-eiwit.
Farmacodynamische effecten
In de onderzoeken FIREFISH (patiënten van 2-7 maanden bij inclusie), SUNFISH (patiënten van 2-25 jaar bij inclusie) en JEWELFISH (patiënten van 1-60 jaar bij inclusie) met patiënten die SMA op zuigelingenleeftijd en latere leeftijd kregen, leidde risdiplam bij alle onderzochte SMA-types tot een verhoging van het SMN-eiwit in het bloed, met een meer dan tweevoudige mediane verandering ten opzichte van baseline binnen 4 weken na het begin van de behandeling. Deze verhoging hield aan tijdens de gehele behandelperiode (van ten minste 24 maanden).
Cardiale elektrofysiologie
Het effect van risdiplam op het QTc-interval werd beoordeeld in een onderzoek met 47 gezonde volwassen proefpersonen. Bij de therapeutische blootstelling verlengde risdiplam het QTc-interval niet.
Klinische werkzaamheid en veiligheid
De werkzaamheid van risdiplam bij de behandeling van patiënten die de eerste SMA-symptomen op zuigelingenleeftijd (SMA type 1) of SMA op latere leeftijd (SMA type 2 en 3) kregen, werd beoordeeld in 2 klinische registratieonderzoeken, FIREFISH en SUNFISH. In het klinisch onderzoek RAINBOWFISH werden werkzaamheidsgegevens van risdiplam bij de behandeling van patiënten met presymptomatische SMA beoordeeld. Patiënten met een klinische diagnose van SMA type 4 zijn niet onderzocht in klinische onderzoeken.
Eerste SMA-symptomen op zuigelingenleeftijd
Onderzoek BP39056 (FIREFISH) is een open-label onderzoek met 2 delen waarin de werkzaamheid, veiligheid, farmacokinetiek en farmacodynamiek van risdiplam werden onderzocht bij symptomatische patiënten met SMA type 1 (alle patiënten hadden genetisch bevestigde ziekte met 2 kopieën van het SMN2-gen). Deel 1 van FIREFISH werd opgezet als het dosisbepalende deel van het onderzoek. Het bevestigende deel 2 van het FIREFISH-onderzoek evalueerde de werkzaamheid van risdiplam. Patiënten uit deel 1 deden niet mee aan deel 2.
Het belangrijkste werkzaamheidseindpunt was het vermogen om ten minste 5 seconden zonder ondersteuning te kunnen zitten, zoals gemeten aan de hand van onderdeel 22 van de grove-motoriekschaal van de Bayley Scales of Infant and Toddler Development – Third edition (BSID-III), na 12 maanden behandeling.
FIREFISH deel 2
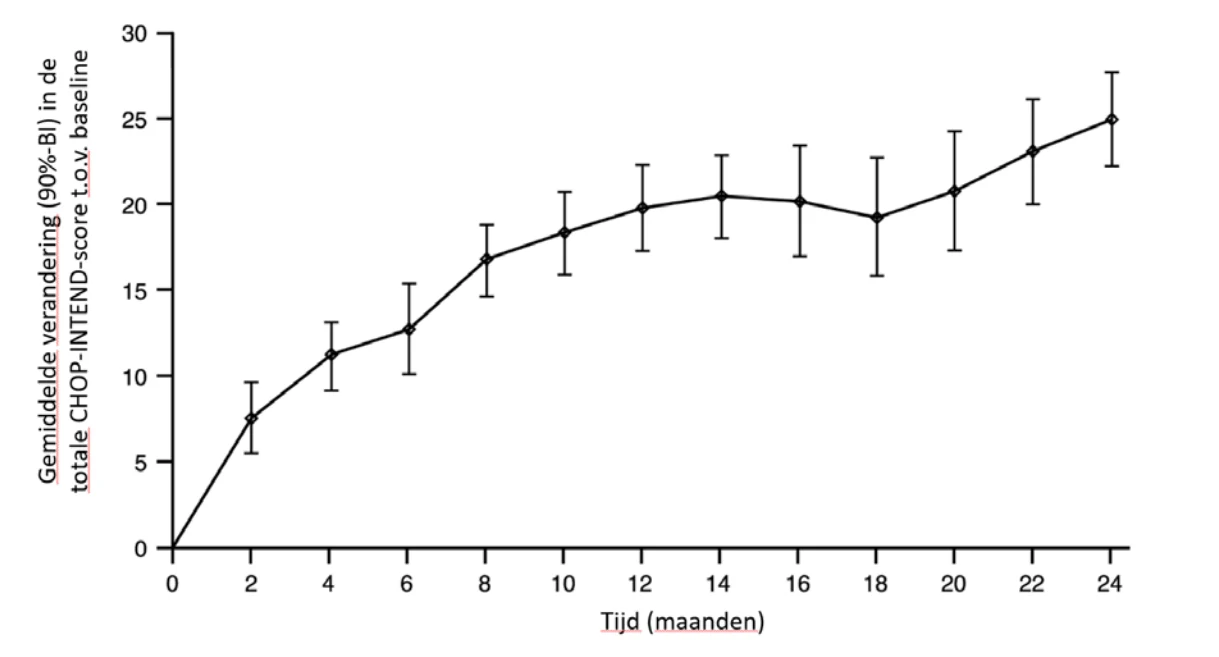
Aan deel 2 van FIREFISH deden 41 patiënten met SMA type 1 mee. De mediane leeftijd bij het optreden van de eerste klinische verschijnselen van SMA type 1 was 1,5 maand (spreiding: 1,0-3,0 maanden), 54% was vrouw, 54% Kaukasisch en 34% Aziatisch. De mediane leeftijd bij inclusie was 5,3 maanden (spreiding: 2,2-6,9 maanden) en de mediane tijd tussen eerste optreden van de symptomen en de eerste dosis was 3,4 maanden (spreiding: 1,0-6,0 maanden). Op baseline was de mediane Children's Hospital of Philadelphia Infant Test for Neuromuscular Disease (CHOP-INTEND)-score 22,0 punten (spreiding: 8,0-37,0) en was de mediane Hammersmith Infant Neurological Examination Module 2 (HINE-2)-score 1,0 (spreiding: 0,0-5,0).
Het primaire eindpunt was het percentage patiënten dat na 12 maanden behandeling ten minste 5 seconden zonder ondersteuning kon zitten (grove-motoriekschaal van BSID-III, onderdeel 22). De belangrijkste werkzaamheidseindpunten van patiënten die met risdiplam werden behandeld zijn weergegeven in tabel 3.
Tabel 3. Overzicht van belangrijkste werkzaamheidsresultaten na 12 maanden en 24 maanden
(FIREFISH deel 2)
| Werkzaamheidseindpunten | Percentage patiënten N = 41 (90%-BI) | |
| 12 maanden | 24 maanden | |
| Mijlpalen met betrekking tot motoriek en ontwikkeling | ||
| BSID-III: ten minste 5 seconden zitten zonder ondersteuning | 29,3% (17,8%, 43,1%) p <0,0001a | 61,0% (46,9%, 73,8%) |
| CHOP-INTEND: score van 40 of hoger | 56,1% (42,1%, 69,4%) | 75,6% (62,2%, 86,1%) |
| CHOP-INTEND: toename van ≥4 punten ten opzichte van baseline | 90,2% (79,1%, 96,6%) | 90,2% (79,1%, 96,6%) |
| HINE-2: responders voor een motorische mijlpaalb | 78,0% (64,8%, 88,0%) | 85,4% (73,2%, 93,4%) |
| HINE-2: zitten zonder ondersteuningc | 24,4% (13,9%, 37,9%) | 53,7% (39,8%, 67,1%) |
| Overleving en voorvalvrije overleving | ||
| Voorvalvrije overlevingd | 85,4% (73,4%, 92,2%) | 82,9% (70.5%, 90.4%) |
| In leven | 92,7% (82,2%, 97,1%) | 92,7% (82,2%, 97,1%) |
| Slikken en eten | ||
| In staat om orale voeding te krijgene | 82,9% (70,3%, 91,7%) | 85,4% (73,2%, 93,4%) |
Afkortingen: CHOP-INTEND=Children’s Hospital of Philadelphia Infant Test of Neuromuscular Disorders; HINE-2=Module 2 van de Hammersmith Infant Neurological Examination.
a p-waarde is gebaseerd op een eenzijdige exacte binomiale test. Het resultaat is vergeleken met een drempelwaarde van
5%.
b Volgens HINE-2: toename van ≥2 punten [of maximale score] in het vermogen om te schoppen OF toename van ≥1 punt van de motorische mijlpalen controle over het hoofd, rollen, zitten, kruipen, staan of lopen EN verbetering in meer categorieën van motorische mijlpalen dan verslechtering wordt gedefinieerd als een responder voor deze analyse. c Zitten zonder ondersteuning omvat patiënten die “stable sit” (24%, 10/41) en “pivots (rotates)” (29%, 12/41) bereikten, beoordeeld aan de hand van HINE-2 na 24 maanden.
d Een voorval voldoet aan het eindpunt van permanente beademing gedefinieerd als een tracheostoma of ≥16 uur niet-invasieve beademing per dag of intubatie gedurende >21 opeenvolgende dagen bij afwezigheid of na overgaan van een acuut omkeerbaar voorval. Drie patiënten overleden binnen de eerste 3 maanden na inclusie in het onderzoek en 4 patiënten voldeden aan het eindpunt van permanente beademing vóór maand 24. Deze 4 patiënten behaalden een toename van ten minste 4 punten in hun CHOP-INTEND-score ten opzichte van baseline. e Omvat patiënten die uitsluitend oraal voeding kregen (in totaal 29 patiënten) en degenen die oraal voeding kregen in combinatie met een voedingssonde (in totaal 6 patiënten) na 24 maanden.
Na 24 maanden, kon 44% van de patiënten 30 seconden zitten zonder ondersteuning (BSID-III, onderdeel 26). Patiënten bleven na 24 maanden aanvullende motorische mijlpalen bereiken, zoals gemeten volgens HINE-2. Van de patiënten was 80,5% in staat te rollen en behaalden 27% een meetpunt voor staan (12% met ondersteunend gewicht en 15% kon staan met ondersteuning).
Onbehandelde patiënten met eerste SMA-symptomen op zuigelingenleeftijd zouden nooit kunnen zitten zonder ondersteuning en de verwachting is dat maar 25% boven de leeftijd van 14 maanden zou kunnen overleven zonder permanente beademing.
Figuur 1. Kaplan-Meier-curve van voorvalvrije overleving (FIREFISH deel 1 en 2)
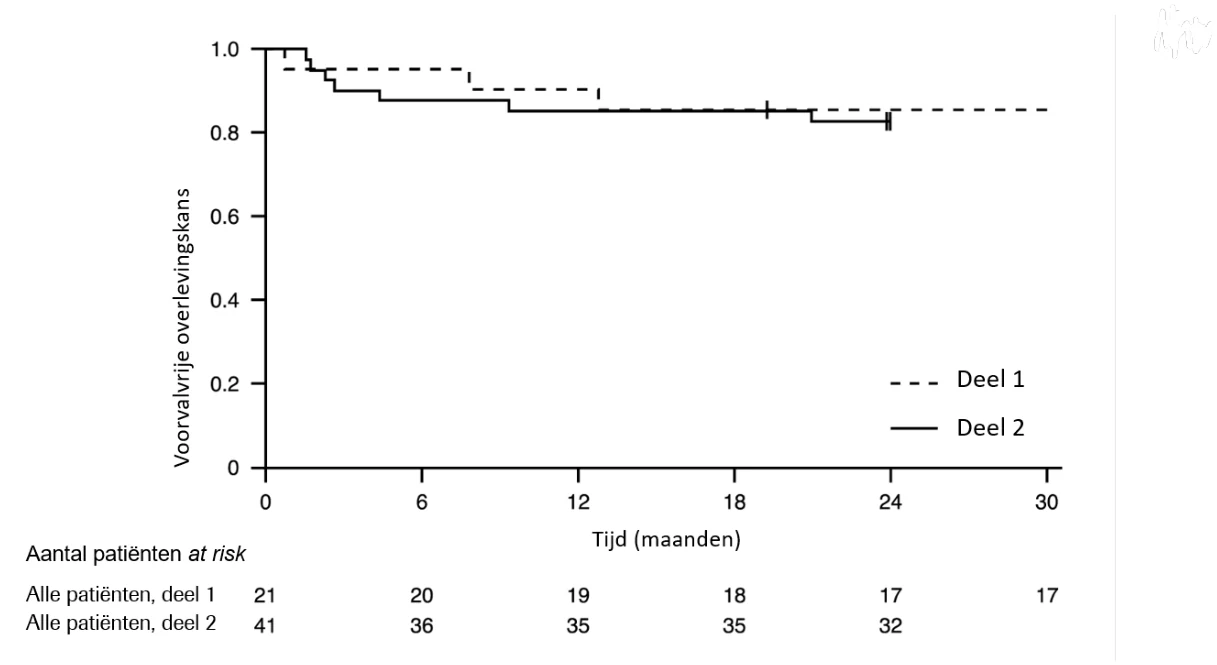
+ Gecensureerd: twee patiënten in deel 2 werden gecensureerd omdat de patiënten het bezoek van maand 24 voortijdig aflegde; één patiënt in deel 1 werd gecensureerd na het staken van de behandeling en overleed 3,5 maand later
Figuur 2. Gemiddelde verandering in totale CHOP-INTEND-score ten opzichte van baseline (FIREFISH deel 2)
FIREFISH deel 1
De werkzaamheid van risdiplam bij patiënten met SMA type 1 wordt ook ondersteund door resultaten uit FIREFISH deel 1. De kenmerken op baseline van de 21 patiënten uit deel 1 kwamen overeen met die van symptomatische patiënten met SMA type 1. De mediane leeftijd bij inclusie was 6,7 maanden (spreiding: 3,3-6,9 maanden) en de mediane tijd tussen eerste optreden van de symptomen en de eerste dosis was 4,0 maanden (spreiding: 2,0-5,8 maanden).
In totaal kregen 17 patiënten de therapeutische dosis risdiplam (dosis geselecteerd voor deel 2). Na 12 maanden behandeling kon 41% (7/17) van deze patiënten ten minste 5 seconden zonder ondersteuning zitten (BSID-III, onderdeel 22). Na 24 maanden behandeling konden nog eens 3 patiënten die de therapeutische dosis kregen ten minste 5 seconden zonder ondersteuning zitten, waarmee in totaal 10 patiënten (59%) deze motorische mijlpaal hadden bereikt.
Na 12 maanden behandeling was 90% (19/21) van de patiënten in leven en voorvalvrij (zonder permanente beademing) en had de leeftijd van 15 maanden of ouder bereikt. Na ten minste 33 maanden behandeling was 81% (17/21) van de patiënten in leven en voorvalvrij en had de leeftijd van 37 maanden of ouder (mediaan 41 maanden; spreiding 37-53 maanden) bereikt, zie figuur 1. Drie patiënten overleden tijdens de behandeling en één patiënt overleed 3,5 maand na het stoppen met de behandeling.
SMA op latere leeftijd
Onderzoek BP39055 (SUNFISH) is een multicenter onderzoek met 2 delen om de werkzaamheid, veiligheid, farmacokinetiek en farmacodynamiek van risdiplam bij patiënten met SMA type 2 of type 3 van 2-25 jaar oud te onderzoeken. Deel 1 was het verkennende dosisbepalende deel en deel 2 was het gerandomiseerde, dubbelblinde, placebogecontroleerde bevestigende deel. Patiënten uit deel 1 deden niet mee aan deel 2.
Het primaire eindpunt was de verandering ten opzichte van de baselinescore na 12 maanden van de Motor Function Measure-32 (MFM32). Met de MFM32 kan een groot aantal motorische functies bij een diverse groep SMA-patiënten beoordeeld worden. De totale MFM32-score wordt uitgedrukt als percentage (spreiding: 0-100) van de maximaal mogelijke score, waarbij hogere scores wijzen op een betere motoriek.
SUNFISH deel 2
SUNFISH deel 2 is het gerandomiseerde, dubbelblinde, placebogecontroleerde deel van het SUNFISH-onderzoek bij 180 niet-ambulante patiënten met SMA type 2 (71%) of type 3 (29%). Patiënten werden in een verhouding van 2:1 gerandomiseerd naar de therapeutische dosis risdiplam (zie rubriek 4.2) of placebo. Randomisatie werd gestratificeerd naar leeftijdsgroep (2 tot 5, 6 tot 11, 12 tot 17, 18 tot 25 jaar).
De mediane leeftijd van patiënten aan het begin van de behandeling was 9,0 jaar (spreiding: 2-25 jaar), de mediane tijd tussen optreden van eerste SMA-symptomen tot de eerste behandeling was 102,6 (1-275) maanden. Bij inclusie in het onderzoek was 30% 2-5 jaar oud, 32% 6-11 jaar, 26% 12-17 jaar en 12% 18-25 jaar. Van de 180 patiënten die aan het onderzoek meededen was 51% vrouw, 67% Kaukasisch en 19% Aziatisch. Op baseline had 67% van de patiënten scoliose (32% van de patiënten had ernstige scoliose). Patiënten hadden een gemiddelde MFM32-score op baseline van 46,1 en een Revised Upper Limb Module (RULM)-score van 20,1. De demografische kenmerken op baseline waren vergelijkbaar tussen de risdiplam- en placebogroep, met uitzondering van scoliose (63% van de patiënten in de risdiplam-groep en 73% van de patiënten in de placebogroep).
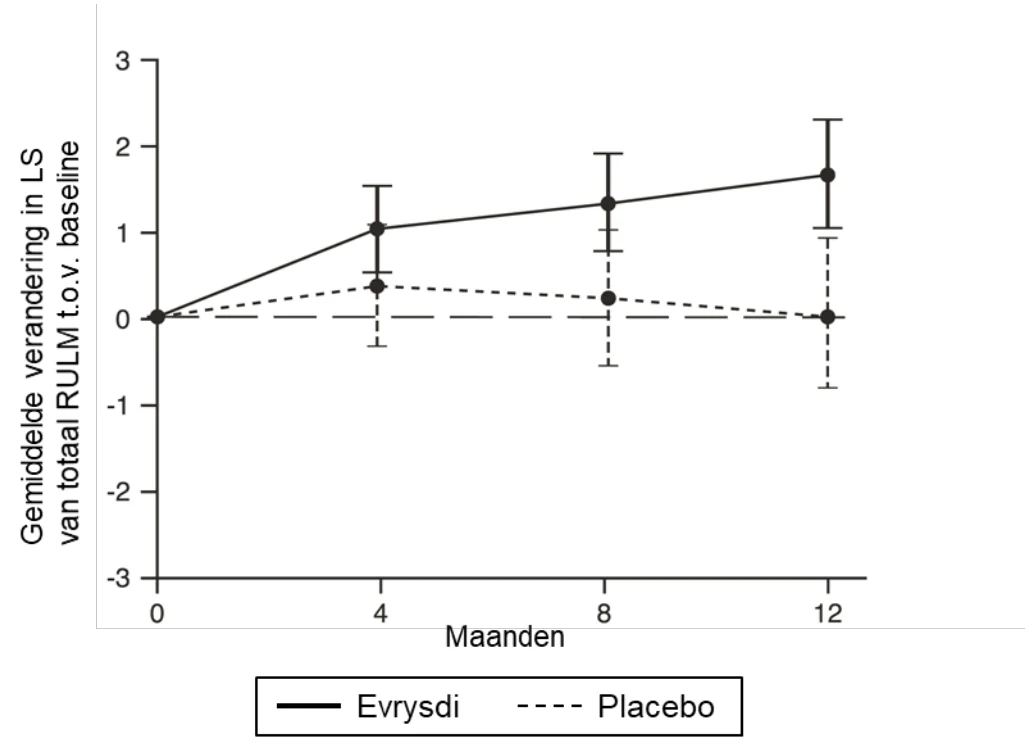
De primaire analyse van SUNFISH deel 2, de verandering ten opzichte van baseline van de totale MFM32-score na 12 maanden, toonde een klinisch betekenisvol en statistisch significant verschil tussen patiënten die werden behandeld met risdiplam en placebo. De resultaten van de primaire analyse en belangrijke secundaire eindpunten worden weergegeven in tabel 4, figuur 3 en figuur 4.
Tabel 4. Samenvatting van de werkzaamheid na 12 maanden behandeling bij patiënten die
SMA op latere leeftijd kregen (SUNFISH deel 2)
| Eindpunt | Risdiplam (N = 120) | Placebo (N = 60) |
| Primair eindpunt | ||
Verandering ten opzichte van baseline van de totale MFM32-score1 na 12 maanden LS-gemiddelde (95%-BI) | 1,36 (0,61; 2,11) | -0,19 (-1,22; 0,84) |
Verschil ten opzichte van placebo Schatting (95%-BI) p-waarde2 | 1,55 (0,30; 2,81) 0,0156 | |
| Secundaire eindpunten | ||
| Percentage patiënten met een verandering ten opzichte van baseline van de totale MFM32-score1 van 3 of hoger na 12 maanden (95%-BI)1 | 38,3% (28,9; 47,6) | 23,7% (12,0; 35,4) |
| Odds ratio voor totale respons (95%-BI) Aangepaste (niet aangepaste) p-waarde3,4 | 2,35 (1,01; 5,44) 0,0469 (0,0469) | |
Verandering ten opzichte van baseline van de totale RULM-score5 na 12 maanden LS-gemiddelde (95%-BI) | 1,61 (1,00; 2,22) | 0,02 (-0,83; 0,87) |
| Schatting verschil ten opzichte van placebo (95%-BI) Aangepaste (niet aangepaste) p-waarde2,4 | 1,59 (0,55; 2,62) 0,0469 (0,0028) | |
LS=kleinste kwadraten
- 1. Op basis van de regel voor ontbrekende gegevens voor MFM32 werden 6 patiënten uitgesloten van de analyse (risdiplam n = 115; placebocontrole n = 59).
- 2. Gegevens die zijn geanalyseerd aan de hand van een mixed model repeated measure met totale baselinescore, behandeling, bezoek, leeftijdsgroep, behandeling per bezoek en baseline per bezoek.
- 3. Gegevens die zijn geanalyseerd aan de hand van logistische regressie met totale baselinescore, behandeling en leeftijdsgroep.
- 4. De aangepaste p-waarde werd verkregen voor de eindpunten die zijn opgenomen in de hiërarchische analyse en was bepaald op basis van alle p-waarden van eindpunten in volgorde van hiërarchie tot aan het huidig eindpunt.
- 5. Op basis van de regel voor ontbrekende gegevens voor RULM werden 3 patiënten uitgesloten van de analyse (risdiplam n = 119; placebocontrole n = 58).
Na voltooiing van 12 maanden behandeling werden 117 patiënten doorbehandeld met risdiplam. Bij de analyse na 24 maanden, bleef de verbetering in motorische functie aanhouden tussen maand 12 en maand 24 bij die patiënten die met risdiplam gedurende een totaal van 24 maanden waren behandeld. De gemiddelde verandering van de MFM32- en RULM-score ten opzichte van baseline was respectievelijk 1,83 (95%-BI: 0,74; 2,92) en 2,79 (95%-BI: 1,94; 3,64).
Figuur 3. Gemiddelde verandering van de totale MFM32-score ten opzichte van baseline gedurende 12 maanden in SUNFISH deel 21
1 De gemiddelde verandering in kleinste kwadraten (LS) van de MFM32-score [95%-BI] ten opzichte van baseline
Figuur 4. Gemiddelde verandering van de totale RULM-score ten opzichte van baseline gedurende 12 maanden in SUNFISH deel 21
1 De gemiddelde verandering in kleinste kwadraten (LS) van de RULM-score [95%-BI] ten opzichte van baseline 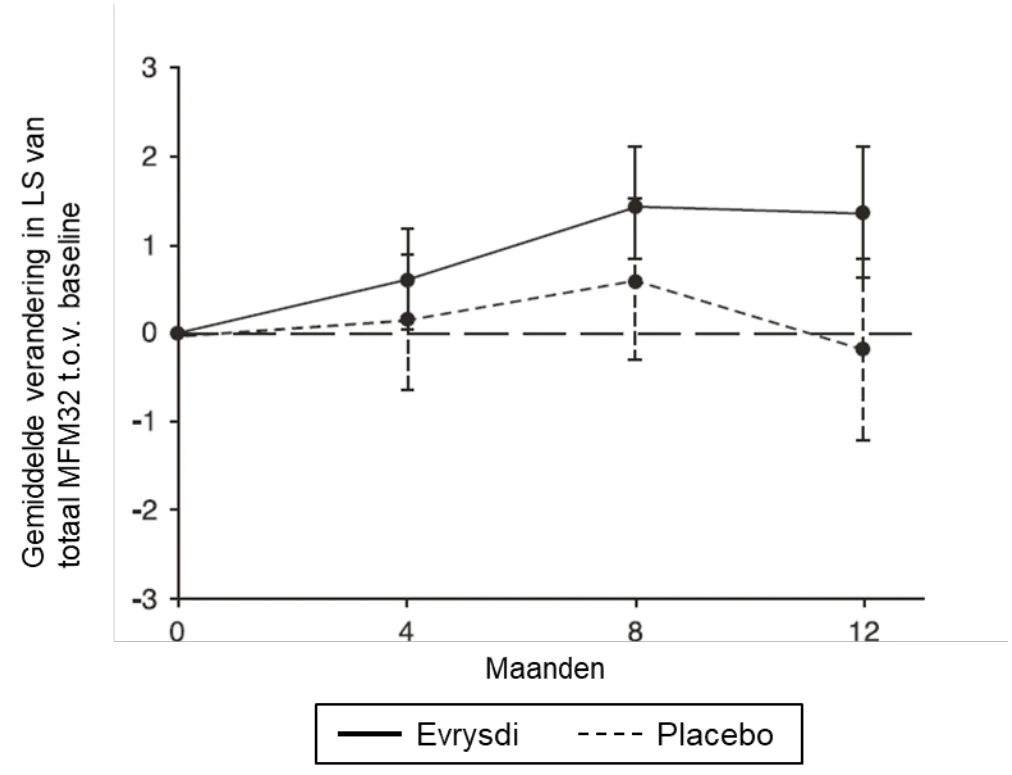
SUNFISH deel 1
De werkzaamheid bij patiënten die SMA op latere leeftijd kregen, werd ook ondersteund door resultaten uit deel 1, het dosisbepalende deel van SUNFISH. Aan deel 1 deden 51 patiënten van 2 tot 25 jaar met SMA type 2 en 3 mee (waaronder 7 poliklinische patiënten). Na 1 jaar behandeling was er een klinisch betekenisvolle verbetering in de motoriek, zoals gemeten aan de hand van MFM32, met een gemiddelde verandering ten opzichte van baseline van 2,7 punten (95%-BI: 1,5; 3,8). De verbetering in MFM32 hield aan bij een behandelduur van 2 jaar (gemiddelde verandering van 2,7 punten [95%-BI: 1,2; 4,2]).
Gebruik bij patiënten die eerder werden behandeld met andere SMA-modificerende therapieën (JEWELFISH)
Onderzoek BP39054 (JEWELFISH, n = 174) is een eenarmig, open-label onderzoek om de veiligheid, verdraagbaarheid, farmacokinetiek en farmacodynamiek van risdiplam te onderzoeken bij patiënten met eerste SMA-symptomen op zuigelingenleeftijd en patiënten met SMA op latere leeftijd (mediane leeftijd 14 jaar [bereik 1-60 jaar]) die eerder werden behandeld met andere goedgekeurde (nusinersen n = 76, onasemnogeen abeparvovec n = 14) of experimentele SMA-modificerende therapieën. Van de 168 patiënten die 2-60 jaar oud waren bij baseline, had 83% van de patiënten scoliose en 63% een Hammersmith Functional Motor Scale Expanded (HFMSE)-score < 10 punten.
Bij de analyse na 24 maanden behandeling lieten patiënten van 2 - 60 jaar oud een algehele stabilisatie zien van de motorische functie in MFM-32 en RULM (respectievelijk n = 137 en n = 133). Patiënten jonger dan 2 jaar (n = 6) behielden of bereikten motorische eindpunten, zoals controle over het hoofd, zelfstandig rollen en zitten. Alle ambulante patiënten (5 - 46 jaar, n = 15) behielden hun vermogen om te lopen.
Presymptomatische SMA (RAINBOWFISH)
Onderzoek BN40703 (RAINBOWFISH) is een open-label, multicentrisch klinisch onderzoek met één behandelarm om de werkzaamheid, veiligheid, farmacokinetiek en farmacodynamiek van risdiplam te onderzoeken bij zuigelingen vanaf de geboorte tot 6 weken oud (bij de eerste dosis) die genetisch gediagnosticeerd zijn met SMA maar nog geen symptomen vertonen.
De werkzaamheidsgegevens bij patiënten met presymptomatische SMA werden onderzocht in maand 12 bij 26 patiënten [intent-to-treat (ITT) populatie] die met risdiplam waren behandeld: 8 patiënten, 13 patiënten en 5 patiënten hadden respectievelijk 2, 3 en ≥ 4 kopieën van het SMN2-gen. De mediane leeftijd van deze patiënten bij de eerste dosis was 25 dagen (spreiding: 16 tot 41 dagen), 62% was vrouw, 85% had een witte huidskleur. Bij baseline was de mediane CHOP-INTEND-score 51,5 (spreiding: 35,0-62,0), de mediane HINE-2-score was 2,5 (spreiding: 0-6,0) en de mediane compound muscle action potential (CMAP) amplitude van de nervus ulnaris was 3,6 mV (spreiding: 0,5-6,7 mV).
De populatie voor primaire werkzaamheid (N = 5) omvatte patiënten met 2 SMN2-kopieën en een baseline CMAP-amplitude ≥ 1,5 mV. Bij deze patiënten was de mediane CHOP-INTEND-score 48,0 (spreiding: 36,0-52,0), de mediane HINE-2-score was 2,0 (spreiding: 1,0-3,0) en de mediane CMAP-amplitude was 2,6 mV (spreiding: 1,6-3,8 mV) bij baseline.
Het primaire eindpunt was het percentage patiënten in de populatie voor primaire werkzaamheid dat na 12 maanden ten minste 5 seconden zonder ondersteuning kon zitten (grove-motoriekschaal van BSID-III, onderdeel 22); een statistisch significant en klinisch relevant aandeel patiënten bereikte deze mijlpaal in vergelijking met het vooraf gedefinieerde prestatiecriterium van 5%.
De belangrijkste werkzaamheidseindpunten van patiënten die met risdiplam werden behandeld zijn weergegeven in tabel 5 en 6 en in figuur 5.
Tabel 5. Het vermogen om te zitten zoals gedefinieerd door BSID-III onderdeel 22 voor pre-symptomatische patiënten in maand 12
| Werkzaamheidseindpunt | Populatie | ||
Primaire werkzaamheid (N = 5) | Patiënten met 2 SMN2 kopieëna (N = 8) | ITT (N = 26) | |
| Percentage patiënten dat tenminste 5 seconden kan zitten zonder ondersteuning (BSID-III, onderdeel 22); (90%-BI) | 80% (34,3%; 99,0%) p < 0.0001b | 87,5% (52,9%; 99,4%) | 96,2% (83,0%; 99,8%) |
Afkortingen: BSID-III=Bayley Scales of Infant and Toddler Development – Third edition; BI=Betrouwbaarheidsinterval; ITT=Intent-to-treat.
a Patiënten met 2 kopieën van het SMN2-gen hadden een mediane CMAP-amplitude van 2,0 (spreiding 0.5-3,8) bij baseline.
b p-waarde is gebaseerd op een eenzijdige exacte binomiale test. Het resultaat is vergeleken met een drempelwaarde van
5%.
Bovendien kon 80% (4/5) van de populatie voor primaire werkzaamheid, 87,5% (7/8) van de patiënten met 2 SMN2-kopieën en 80,8% (21/26) van de patiënten in de ITT-populatie, 30 seconden zitten zonder ondersteuning (BSID-III, onderdeel 26).
Patiënten in de ITT-populatie bereikten ook motorische mijlpalen zoals gemeten door de HINE-2 in maand 12 (N = 25). In deze populatie kon 96,0% van de patiënten zitten [1 patiënt (1/8 patiënten met 2 SMN2-kopieën) kon stabiel zitten en 23 patiënten (6/8, 13/13, 4/4 van de patiënten met respectievelijk 2, 3 en ≥ 4 SMN2-kopieën) konden draaien/roteren]. Daarnaast kon 84% van de patiënten staan; 32% (N = 8) van de patiënten kon staan met ondersteuning (respectievelijk 3/8, 3/13 en 2/4 patiënten met 2, 3 en ≥ 4 SMN2-kopieën) en 52% (N = 13) van de patiënten kon staan zonder hulp (respectievelijk 1/8, 10/13 en 2/4 van de patiënten met 2, 3 en ≥ 4 SMN2-kopieën). Bovendien kon 72% van de patiënten stuiteren (bounce), lopen met ondersteuning (cruisen) of lopen; 8% (N = 2) van de patiënten kon stuiteren (bounce) (2/8 patiënten met 2 SMN2-kopieën), 16% (N = 4) kon lopen met ondersteuning (cruisen) (3/13 en 1/4 patiënten met respectievelijk 3 en ≥ 4 SMN2-kopieën) en 48% (N = 12) kon zelfstandig lopen (1/8, 9/13 en 2/4 patiënten met respectievelijk 2, 3 en ≥ 4 SMN2-kopieën). Zeven patiënten werden niet getest op lopen in maand 12.
Tabel 6. Samenvatting van belangrijke werkzaamheidseindpunten voor presymptomatische patiënten in maand 12
| Werkzaamheidseindpunten | ITT-populatie (N = 26) |
| Motorfunctie | |
| Percentage van patiënten dat een totaalscore van 50 of hoger behaalt in de CHOP-INTEND (90%-BI) | 92%a (76,9%; 98,6%) |
| Percentage van patiënten dat een totaalscore van 60 of hoger behaalt in de CHOP-INTEND (90%-BI) | 80%a (62,5%; 91,8%) |
| Voeding | |
| Percentage patiënten dat in staat is om oraal voeding tot zich te nemen (90%-BI) | 96,2%b (83,0%; 99,8%) |
| Gebruik van gezondheidszorg | |
| Percentage van patiënten zonder ziekenhuisopnamesc (90%-BI) | 92,3% (77,7%; 98,6%) |
| Event-Free Survivald | |
| Percentage van patiënten met Event-Free Survival (90%-BI) | 100% (100%; 100%) |
Afkortingen: CHOP-INTEND=Children’s Hospital of Philadelphia Infant Test of Neuromuscular Disorders; BI=betrouwbaarheidsinterval
a Gebaseerd op N = 25
b Eén patiënt was niet beoordeeld.
c Ziekenhuisopnames omvatten alle ziekenhuisopnames van tenminste 2 dagen, die niet toe te schrijven zijn aan de onderzoeksvereisten.
d Een event verwijst naar overlijden of permanente beademing; permanente beademing is gedefinieerd als tracheostoma of ≥ 16 uur non-invasieve beademing per dag of intubatie voor > 21 aaneengesloten dagen, bij afwezigheid of na overgaan van een acuut omkeerbaar event.
Figuur 5. Mediane totale CHOP-INTEND scores per bezoek en aantal SMN2-kopieën (ITT-populatie)
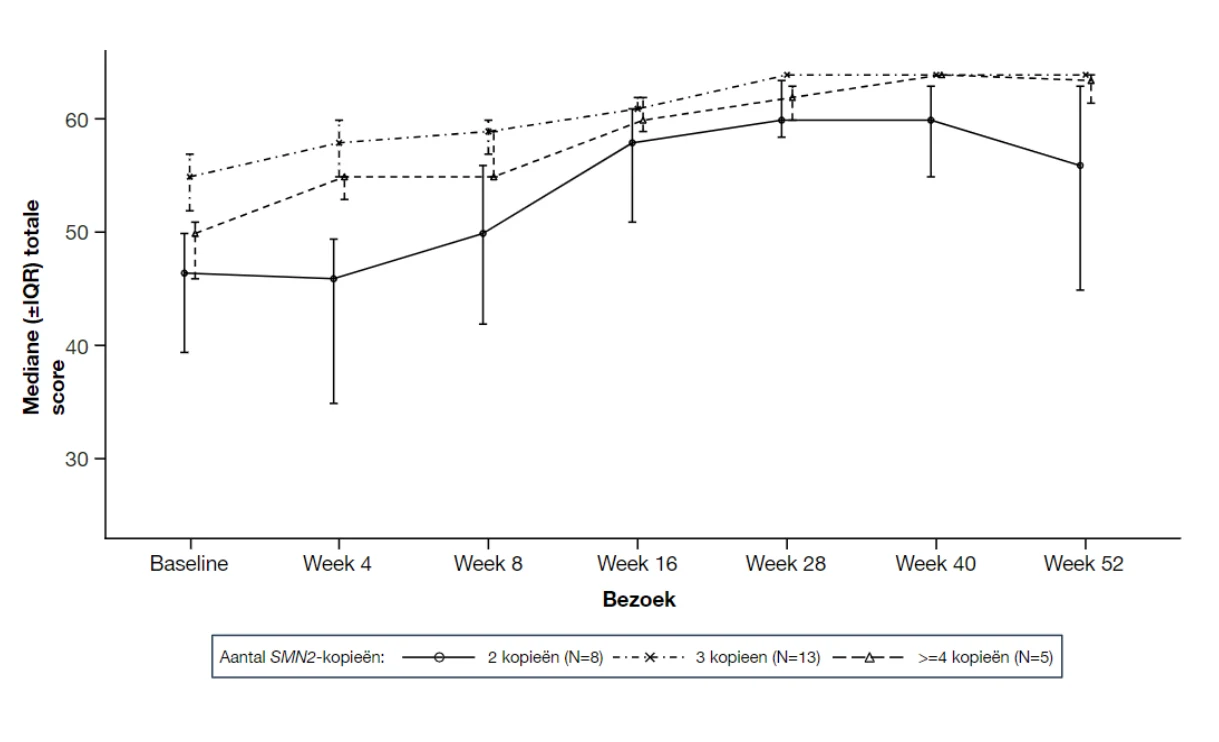
Afkortingen: IQR = Interkwartielbereik; SMN2 = Survival of Motor Neuron 2.
5.2 Farmacokinetische eigenschappen
De farmacokinetische parameters zijn bepaald voor gezonde volwassen proefpersonen en patiënten met SMA.
Na toediening van de behandeling als drank was de farmacokinetiek van risdiplam ongeveer lineair tussen 0,6 en 18 mg. De farmacokinetiek van risdiplam kon het best worden beschreven aan de hand van een populatiefarmacokinetisch model met absorptie via drie transitiecompartimenten, verdeling over twee compartimenten en een eerste-orde eliminatiekinetiek. Lichaamsgewicht en leeftijd bleken een significant effect op de farmacokinetiek te hebben.
De geschatte blootstelling (gemiddelde AUC0-24u) bij patiënten met eerste SMA-symptomen op zuigelingenleeftijd (leeftijd 2-7 maanden bij inclusie in het onderzoek) bij de therapeutische dosis van 0,2 mg/kg eenmaal daags was 1.930 ng.u/ml. De geschatte gemiddelde blootstelling bij presymptomatische zuigelingen (16 dagen tot < 2 maanden oud) in het RAINBOWFISH-onderzoek na 2 weken toediening van 0,15 mg/kg eenmaal daags was 2.020 ng.u/ml. De geschatte blootstelling bij patiënten die SMA op latere leeftijd kregen (2-25 jaar bij inclusie) in het SUNFISH-onderzoek (deel 2) bij de therapeutische dosis (0,25 mg/kg eenmaal daags voor patiënten met een lichaamsgewicht van < 20 kg; 5 mg eenmaal daags voor patiënten met een lichaamsgewicht van ≥ 20 kg) was 2.070 ng.u/ml na 1 jaar behandeling en 1.940 ng.u/ml na 5 jaar behandeling. De geschatte blootstelling (gemiddelde AUC0-24u) bij patiënten die eerder werden behandeld voor SMA (leeftijd 1-60 jaar bij inclusie) bij de therapeutische dosis van 0,25 mg/kg of 5 mg was 1.700 ng.u/ml. De waargenomen maximale concentratie (gemiddelde Cmax) was 194 ng/ml bij 0,2 mg/kg in FIREFISH, 140 ng/ml in SUNFISH deel 2, 129 ng/ml in JEWELFISH en de geschatte maximale concentratie was 111 ng/ml bij 0,15 mg/kg in RAINBOWFISH.
Absorptie
Risdiplam werd snel opgenomen in nuchtere toestand met een tmax in plasma variërend van 1 tot 5 uur na toediening van het klaargemaakte poeder voor drank. Op basis van beperkte gegevens bij 47 gezonde proefpersonen, had voedsel (een vetrijk, calorierijk ontbijt) geen relevant effect op de blootstelling aan risdiplam. In de klinische onderzoeken, werd risdiplam toegediend bij de ochtendmaaltijd of na de borstvoeding.
Distributie
Risdiplam wordt gelijkmatig gedistribueerd naar alle delen van het lichaam, waaronder het centrale zenuwstelsel (CZS) doordat het de bloed-hersenbarrière passeert, waardoor het leidt tot een verhoging van SMN-eiwit in het CZS en het hele lichaam. Concentraties risdiplam in plasma en SMN-eiwit in bloed geven de distributie en de farmacodynamische effecten ervan weer in weefsels zoals de hersenen en spieren.
De geschatte populatiefarmacokinetische parameters waren 98 l voor het schijnbare centrale verdelingsvolume, 93 l voor het perifere volume en 0,68 l/uur voor de intercompartimentele klaring.
Risdiplam wordt voornamelijk gebonden aan serumalbumine, zonder binding aan alfa-1-glycoproteïnezuur, met een vrije fractie van 11%.
Biotransformatie
Risdiplam wordt voornamelijk gemetaboliseerd door FMO1 en FMO3 en ook door CYP 1A1, 2J2, 3A4 en 3A7.
Gelijktijdige toediening van 200 mg itraconazol tweemaal daags, een krachtige CYP3A-remmer, met een enkelvoudige orale dosis van 6 mg risdiplam had geen klinisch relevant effect op de farmacokinetiek van risdiplam (11% toename van AUC, 9% afname van Cmax).
Eliminatie
In populatiefarmacokinetische analyses werd de schijnbare klaring (CL/F) geschat op 2,6 l/uur voor risdiplam.
De effectieve halfwaardetijd van risdiplam was ongeveer 50 uur bij patiënten met SMA.
Risdiplam is geen substraat van het humane multidrug-resistance-eiwit 1 (MDR1).
Ongeveer 53% van de dosis (14% onveranderd risdiplam) werd uitgescheiden in feces en 28% in urine (8% onveranderd risdiplam). Het onveranderde geneesmiddel was de belangrijkste component die werd aangetroffen in plasma, goed voor 83% van het geneesmiddelgerelateerde materiaal in de bloedsomloop. De farmacologisch inactieve metaboliet M1 werd geïdentificeerd als belangrijkste circulerende metaboliet.
Farmacokinetiek bij speciale populaties
Pediatrische patiënten
Lichaamsgewicht en leeftijd werden geïdentificeerd als covarianten in de populatiefarmacokinetische analyse. Op basis van zo’n model wordt de dosis aangepast op basis van leeftijd (jonger en ouder dan 2 maanden en 2 jaar) en lichaamsgewicht (tot 20 kg) om een vergelijkbare blootstelling te behalen in het leeftijds- en lichaamsgewichtbereik. Er zijn beperkte farmacokinetische gegevens beschikbaar van patiënten die jonger zijn dan 20 dagen, aangezien slechts één neonaat van 16 dagen oud in klinische onderzoeken risdiplam ontving in een lagere dosis (0,04 mg/kg).
Ouderen
Er zijn geen specifieke onderzoeken uitgevoerd naar de farmacokinetiek bij patiënten van 60 jaar en ouder met SMA. Proefpersonen tot 69 jaar zonder SMA deden mee aan farmacokinetische klinische onderzoeken, die lieten zien dat er geen dosisaanpassing nodig is voor patiënten tot 69 jaar oud.
Verminderde nierfunctie
Er is geen onderzoek uitgevoerd naar de farmacokinetiek van risdiplam bij patiënten met een verminderde nierfunctie. Eliminatie van risdiplam als onveranderde entiteit via renale uitscheiding is minder belangrijk (8%).
Verminderde leverfunctie
Een licht en matig verminderde leverfunctie had geen significante invloed op de farmacokinetiek van risdiplam. Na toediening van een enkelvoudige orale dosis van 5 mg risdiplam waren de gemiddelde ratio’s van de Cmax en AUC 0,95 en 0,80 bij proefpersonen met een licht verminderde leverfunctie (n = 8) en 1,20 en 1,08 bij proefpersonen met een matig verminderde leverfunctie (n = 8) versus gematchte gezonde controlepersonen (n = 10). De veiligheid en farmacokinetiek bij patiënten met een ernstig verminderde leverfunctie zijn niet onderzocht.
Etniciteit
De farmacokinetiek van risdiplam verschilt niet tussen Japanse en Kaukasische proefpersonen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Verminderde vruchtbaarheid
De behandeling met risdiplam werd geassocieerd met stopzetting van de spermatogenese bij ratten en apen, zonder veiligheidsmarges op basis van systemische blootstellingen bij het no observed adverse effect level (NOAEL). Deze effecten leidden tot gedegenereerde spermatocyten, degeneratie/necrose van het seminifere epitheel en oligo-/aspermie van de epididymis. De effecten van risdiplam op spermacellen houden waarschijnlijk verband met een interferentie van risdiplam met de celcyclus van delende cellen, die stadiumspecifiek is en naar verwachting omkeerbaar. Er werden geen effecten gezien op de vrouwelijke geslachtsorganen van ratten en apen na behandeling met risdiplam.
Er werd geen onderzoek naar fertiliteit en vroege embryonale ontwikkeling uitgevoerd met risdiplam omdat stopzetting van de spermatogenese en embryotoxisch potentieel al gesignaleerd waren bij ratten en apen in andere toxiciteitsonderzoeken. Er werd geen vermindering van de mannelijke of vrouwelijke vruchtbaarheid gezien in twee onderzoeken waarbij ratten werden bevrucht ofwel na een behandelduur van 13 weken vanaf het moment van spenen ofwel 8 weken na een behandelduur van 4 weken vanaf de leeftijd van 4 dagen.
Effect op netvliesstructuur
Langdurige behandeling van apen met risdiplam leverde bewijs op voor een effect op de retina met betrekking tot fotoreceptordegeneratie die begint in de periferie van het netvlies. Bij staking van de behandeling waren de effecten op het retinogram gedeeltelijk omkeerbaar, maar fotoreceptordegeneratie herstelde zich niet. De effecten werden gecontroleerd met optische coherentietomografie (OCT) en elektroretinografie (ERG). De effecten werden gezien bij blootstellingen die hoger waren dan 2 keer de blootstelling bij mensen bij de therapeutische dosis zonder veiligheidsmarge op basis van systemische blootstellingen bij het NOAEL. Dergelijke bevindingen werden niet gezien bij albino- of gepigmenteerde ratten wanneer die langdurig risdiplam kregen toegediend met blootstellingen die hoger waren dan die bij apen. Dergelijke bevindingen zijn niet waargenomen in klinische onderzoeken bij SMA-patiënten met regelmatige oftalmologische controle (waaronder SD OCT en beoordeling van de visuele functie).
Effect op epitheelweefsels
Er was duidelijk sprake van effecten op de histologie van huid, strottenhoofd en ooglid en het spijsverteringskanaal bij ratten en apen die behandeld werden met risdiplam. Veranderingen werden voor het eerst waargenomen bij hoge doses met een behandeling van 2 weken of langer. Bij een langdurige behandeling van 39 weken bij apen lag het NOAEL bij een blootstelling die meer dan 2 keer hoger was dan de gemiddelde blootstelling bij mensen bij de therapeutische dosis.
Effect op hematologische parameters
In de acute micronucleustest met rattenbeenmerg werd bij het hoogste dosisniveau met een blootstelling die meer dan 15 keer hoger was dan de gemiddelde blootstellingen bij mensen bij de therapeutische dosis een verlaging van meer dan 50% gezien in de ratio van polychromatische (jonge) ten opzichte van normochromatische (volwassen) erytrocyten, wat wijst op aanzienlijke beenmergtoxiciteit. Wanneer ratten 26 weken lang behandeld werden, waren de blootstellingsmarges bij het NOAEL ongeveer 4 keer de gemiddelde blootstelling bij mensen bij de therapeutische dosis.
Genotoxiciteit
Risdiplam is niet mutageen in een bacteriële terugmutatietest. In zoogdiercellen in vitro en in het beenmerg van ratten verhoogt risdiplam de frequentie van micronucleaire cellen. Micronucleusinductie in beenmerg werd waargenomen tijdens verschillende toxiciteitsonderzoeken bij ratten (volwassen en jonge dieren). Het NOAEL in alle onderzoeken gaat gepaard met een blootstelling van ongeveer 1,5 keer de blootstelling bij mensen bij de therapeutische dosis. Uit gegevens bleek dat dit effect indirect is en secundair aan een interferentie van risdiplam met de celcyclus van zich delende cellen. Risdiplam kan het DNA niet direct beschadigen.
Reproductietoxiciteit
In onderzoeken met drachtige ratten die behandeld werden met risdiplam was duidelijk sprake van embryo-foetale toxiciteit met een lager foetaal gewicht en vertraagde ontwikkeling. Het NOAEL voor dit effect lag ongeveer 2 keer hoger dan de blootstellingsniveaus die bereikt werden bij de therapeutische dosis risdiplam bij patiënten. Tijdens onderzoeken met drachtige konijnen werden dysmorfogene effecten gezien bij blootstellingen die ook gepaard gaan met maternale toxiciteit. Dit waren vier foetussen (4%) uit 4 worpen (22%) met hydrocefalie. Het NOAEL lag ongeveer 4 keer hoger dan de blootstellingsniveaus die bereikt werden bij de therapeutische dosis risdiplam bij patiënten. Tijdens een pre- en postnataal ontwikkelingsonderzoek met ratten die dagelijks met risdiplam werden behandeld, zorgde risdiplam voor een lichte verlenging van de zwangerschapsduur. Onderzoeken met drachtige en zogende ratten toonden aan dat risdiplam de placentabarrière passeert en wordt uitgescheiden in moedermelk.
Carcinogeniciteit
Risdiplam liet geen carcinogeen potentieel zien in transgene rasH2 muizen met een behandelduur van 6 maanden en in een 2 jaar durend onderzoek bij ratten waarbij de waargenomen blootstellingen bij ratten equivalent waren aan die bij mensen bij de maximale aanbevolen humane dosis (MRHD). Statistisch significante toenames in tumoren van de preputiumklier bij mannelijke ratten en clitorisklier bij vrouwelijke ratten gezien bij de hoge dosis van 4 keer de blootstelling van de MRHD zijn niet relevant voor de mens, aangezien dit allebei knaagdierspecifieke organen zijn.
Onderzoek met jonge dieren
Gegevens uit dieronderzoek met jonge dieren leverden geen bewijs op voor een speciaal risico voor de mens.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
mannitol (E 421)
isomalt (E 953)
aardbeiensmaak: natuurlijk(e) smaakstof(fen), smaakstof(fen), maismaltodextrine, gemodificeerd wasachtig maiszetmeel (E1450)
wijnsteenzuur (E 334)
natriumbenzoaat (E 211)
macrogol 6000 (E 1521)
sucralose
ascorbinezuur (E 300)
dinatriumedetaat-dihydraat
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
Poeder voor drank
2 jaar
Klaargemaakte drank
64 dagen indien bewaard in de koelkast (2 °C – 8 °C).
Indien nodig kan de patiënt of zijn/haar verzorger de klaargemaakte drank bij kamertemperatuur (beneden 40 °C) bewaren gedurende niet meer dan in totaal 120 uur (5 dagen). De drank moet worden teruggezet in de koelkast als het niet langer nodig is om de fles op kamertemperatuur te houden. De totale tijd dat de drank buiten de koelkast (beneden 40 °C) is geweest moet worden bijgehouden.
De drank moet worden weggegooid als deze langer dan in totaal 120 uur (5 dagen) is bewaard bij kamertemperatuur (beneden 40 °C) of boven 40 °C is bewaard ongeacht van de tijdsduur.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Poeder voor drank
Niet bewaren boven 25 °C.
Houd de fles zorgvuldig gesloten ter bescherming tegen vocht.
Klaargemaakte drank
Voor de bewaarcondities van het geneesmiddel nadat het is klaargemaakt zie rubriek 6.3. Bewaar de drank in de oorspronkelijke amberkleurige glazen fles ter bescherming tegen licht en zet de fles altijd rechtop met de dop goed dichtgedraaid.
6.5 Aard en inhoud van de verpakking
Amberkleurige type III glazen fles met een verzegelde, kindveilige schroefdop.
Elke doos bevat 1 fles, 1 indruk-flesadapter en twee herbruikbare amberkleurige doseerspuiten voor orale toediening met maatverdeling van 1 ml, twee van 6 ml en een van 12 ml.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Risdiplam poeder moet door een beroepsbeoefenaar in de gezondheidszorg (bijv. apotheker) worden klaargemaakt als drank voordat deze wordt afgeleverd aan de patiënt.
Bereiding
Evrysdi poeder voor drank moet met voorzichtigheid worden gehanteerd (zie rubriek 4.4). Vermijd inademing en direct contact van de huid of slijmvliezen met het poeder of de bereide oplossing.
Draag wegwerphandschoenen tijdens het bereiden en bij het afnemen van de buitenkant van de fles/dop en het werkoppervlak na bereiding. In geval van contact, was grondig met water en zeep; ogen uitspoelen met water.
Bereidingsinstructies:
- 1. Tik voorzichtig tegen de onderkant van de gesloten glazen fles om het poeder los te maken.
- 2. Verwijder de dop. Gooi de dop niet weg.
- 3. Giet voorzichtig 79 ml gezuiverd water of steriel water voor injectie in de risdiplam-fles om een drank te krijgen van 0,75 mg/ml.
- 4. Zet de fles op een tafel terwijl u de fles met één hand vasthoudt. Plaats de indruk-flesadapter in de opening door deze met de andere hand naar beneden te drukken. De adapter moet volledig tegen de rand van de fles gedrukt zitten.
- 5. Zet de dop weer op de fles en draai deze goed dicht. Controleer of de fles goed gesloten is en schud vervolgens 15 seconden goed. Wacht 10 minuten. Er moet een heldere oplossing zijn ontstaan. Schud daarna nogmaals 15 seconden goed.
- 6. Noteer de wegwerpdatum van de oplossing op het flesetiket en op de doos (de wegwerpdatum wordt berekend als 64 dagen na bereiding, waarbij de dag van de bereiding wordt gezien als dag 0). Plaats de fles weer in de oorspronkelijke doos, met spuiten (in zakjes), bijsluiter en boekje met instructies voor gebruik. Bewaar de buitenverpakking in de koelkast (2 °C-8 °C).
Ongebruikte oplossing moet 64 dagen na bereiding worden weggegooid.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1531/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 maart 2021
Datum van laatste verlenging: 8 januari 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Evrysdi 5 mg filmomhulde tabletten
1. NAAM VAN HET GENEESMIDDEL
Evrysdi 5 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 5 mg risdiplam.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Lichtgele filmomhulde tablet, rond en gebogen, met een diameter van ongeveer 6,5 mm, met de inscriptie ‘EVR’ op één zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Evrysdi is geïndiceerd voor de behandeling van 5q spinale spieratrofie (SMA) bij patiënten met een klinische diagnose van SMA type 1, type 2 of type 3 of met één tot en met vier kopieën van het SMN2-gen.
4.2 Dosering en wijze van toediening
De behandeling met risdiplam dient geïnitieerd te worden door een arts met ervaring in de behandeling van SMA.
Dosering
De aanbevolen eenmaal daagse dosis van de risdiplam filmomhulde tablet voor patiënten van ≥ 2 jaar met een lichaamsgewicht van ≥ 20 kg is 5 mg.
Er is als alternatieve doseringsvorm een drank beschikbaar voor patiënten van alle leeftijdsgroepen. Raadpleeg de SmPC van Evrysdi poeder voor drank.
De arts moet de gepaste farmaceutische vorm voorschrijven volgens de benodigde dosis en de behoeften van de patiënt, waaronder het vermogen van de patiënt om te kunnen slikken. Voor patiënten die moeite hebben met het doorslikken van een hele tablet of bij wie toediening via een neus-maagsonde of maagsonde nodig is, kan de filmomhulde tablet worden gedispergeerd in water of kan het poeder voor drank worden voorgeschreven.
Behandeling met een dagelijkse dosis hoger dan 5 mg is niet onderzocht.
Uitgestelde of gemiste doses
Als een geplande dosis wordt gemist, moet deze zo snel mogelijk worden toegediend als dit nog binnen 6 uur is van het geplande tijdstip van de dosis. Anders moet de gemiste dosis worden overgeslagen en moet de volgende dosis de volgende dag worden toegediend op het reguliere geplande tijdstip.
Als een dosis niet volledig wordt doorgeslikt of in geval van braken na het innemen van een dosis risdiplam, mag er geen extra dosis worden toegediend om de onvolledige dosis in te halen. De volgende dosis moet worden toegediend op het reguliere geplande tijdstip.
Ouderen
Op basis van beperkte gegevens bij proefpersonen van 65 jaar en ouder is er geen dosisaanpassing nodig bij ouderen (zie rubriek 5.2).
Verminderde nierfunctie
Risdiplam is niet onderzocht bij deze populatie. Het wordt niet verwacht dat een dosisaanpassing nodig is bij patiënten met een verminderde nierfunctie (zie rubriek 5.2).
Verminderde leverfunctie
Er is geen dosisaanpassing nodig bij patiënten met een licht of matig verminderde leverfunctie. Patiënten met een ernstig verminderde leverfunctie zijn niet onderzocht en zouden een verhoogde blootstelling aan risdiplam kunnen hebben (zie rubriek 5.1 en 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van risdiplam filmomhulde tabletten bij kinderen < 2 jaar en < 20 kg.
Wijze van toediening
Oraal gebruik.
Het wordt aanbevolen dat een beroepsbeoefenaar in de gezondheidszorg met de patiënt of verzorger bespreekt hoe de voorgeschreven dagelijkse dosis bereid moet worden voorafgaand aan de toediening van de eerste dosis.
Evrysdi wordt eenmaal per dag met of zonder voedsel oraal ingenomen, telkens op ongeveer hetzelfde tijdstip.
De filmomhulde tabletten moeten in hun geheel worden doorgeslikt of worden gedispergeerd in een kleine hoeveelheid water op kamertemperatuur (zie rubriek 6.6). De tabletten niet kauwen, snijden of fijnmaken.
Als Evrysdi is gedispergeerd in water, neem het dan onmiddellijk in. Evrysdi mag niet worden gedispergeerd in een andere vloeistof dan water. Gooi het bereide mengsel weg als het niet binnen 10 minuten na het toevoegen van water is gebruikt. Stel het bereide mengsel niet bloot aan zonlicht.
Als het bereide mengsel van Evrysdi wordt gemorst of op de huid komt, moet het gebied worden gewassen met water en zeep.
Indien toediening via een neus-maagsonde of maagsonde nodig is, moet een sonde van 8 French of groter worden gebruikt om het bereide Evrysdi-mengsel toe te dienen nadat de dispersie voltooid is. Na toediening van het Evrysdi-mengsel moet de sonde worden doorgespoeld met het water (ten minste 15 ml) dat is gebruikt om de mengbeker te spoelen.
Zie de instructies voor gebruik aan het einde van de bijsluiter voor gedetailleerde instructies over de toediening van de tablet bereid als een mengsel.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Mogelijke embryo-foetale toxiciteit
Embryo-foetale toxiciteit is waargenomen tijdens dieronderzoeken (zie rubriek 5.3). Patiënten die zwanger kunnen worden/kinderen kunnen verwekken dienen geïnformeerd te worden over de risico’s en moeten een zeer effectieve anticonceptiemethode gebruiken tijdens de behandeling en tot ten minste 1 maand na de laatste dosis bij vrouwelijke patiënten en 4 maanden na de laatste dosis bij mannelijke patiënten. De zwangerschapsstatus van vrouwelijke patiënten die zwanger kunnen worden, moet worden gecontroleerd voordat gestart wordt met de behandeling met risdiplam (zie rubriek 4.6).
Mogelijke effecten op de vruchtbaarheid van de man
Op basis van waarnemingen tijdens dieronderzoek, mogen mannelijke patiënten geen sperma doneren tijdens de behandeling en gedurende 4 maanden na de laatste dosis risdiplam. Voorafgaand aan de start van de behandeling moeten strategieën ter behoud van de vruchtbaarheid worden besproken met mannelijke patiënten die kinderen kunnen verwekken (zie rubriek 4.6 en 5.3). De effecten van risdiplam op de vruchtbaarheid van de man zijn niet onderzocht.
Hulpstoffen
Natrium
Evrysdi bevat minder dan 1 mmol natrium (23 mg) per dosis van 5 mg, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van andere geneesmiddelen op risdiplam
Omeprazol had geen invloed op de farmacokinetiek van risdiplam toegediend als tablet. De risdiplam-tablet kan daarom gelijktijdig worden toegediend met geneesmiddelen die de pH in de maag verhogen (protonpompremmers, H2-antagonisten en antacida).
Gelijktijdige toediening van 200 mg itraconazol tweemaal daags, een krachtige CYP3A-remmer, met een enkelvoudige orale dosis van 6 mg risdiplam had geen klinisch relevant effect op de farmacokinetische parameters van risdiplam (toename van AUC 11%, afname van Cmax 9%). Er zijn geen dosisaanpassingen nodig als risdiplam gelijktijdig met een CYP3A-remmer wordt toegediend.
Er worden geen geneesmiddelinteracties verwacht via de FMO1- en FMO3-route.
Effecten van risdiplam op andere geneesmiddelen
Risdiplam is een zwakke CYP3A-remmer. Bij gezonde volwassen proefpersonen verhoogde de eenmaal daagse orale toediening van risdiplam gedurende 2 weken enigszins de blootstelling aan midazolam, een gevoelig CYP3A-substraat (11% toename van AUC, 16% toename van Cmax). De mate van interactie wordt niet als klinisch relevant beschouwd. Daarom is er geen dosisaanpassing nodig voor CYP3A-substraten.
In-vitro-onderzoeken hebben aangetoond dat risdiplam en zijn belangrijkste humane metaboliet M1 geen significante remmers zijn van humaan MDR1, organisch anion-transporterend polypeptide (OATP)1B1, OATP1B3, organische anion-transporters 1 en 3 (OAT 1 en 3). Risdiplam en zijn metaboliet zijn echter in vitro wel remmers van de humane organische kation-transporter 2 (OCT2) en de multidrug- en extrusie-toxine (MATE)1- en MATE2‑K-transporters. Bij therapeutische geneesmiddelconcentraties wordt geen interactie verwacht met OCT2-substraten. Het effect van gelijktijdige toediening van risdiplam op de farmacokinetiek van MATE1- en MATE2‑K-substraten bij de mens is niet bekend. Op basis van in-vitro-gegevens kan risdiplam de plasmaconcentraties verhogen van geneesmiddelen die worden geëlimineerd via MATE1 of MATE2‑K, zoals metformine. Indien gelijktijdige toediening niet kan worden vermeden, moet er worden gecontroleerd op geneesmiddelgerelateerde toxiciteit en moet verlaging van de dosering van het gelijktijdig toegediende geneesmiddel worden overwogen indien nodig.
Er zijn geen werkzaamheids- of veiligheidsgegevens ter ondersteuning van gelijktijdig gebruik van risdiplam en nusinersen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Patiënten die kinderen kunnen verwekken/zwanger kunnen worden
Anticonceptie bij mannelijke en vrouwelijke patiënten
Mannelijke en vrouwelijke patiënten die kinderen kunnen verwekken/zwanger kunnen worden moeten zich houden aan de volgende vereisten op het gebied van anticonceptie:
- Vrouwelijke patiënten die zwanger kunnen worden, moeten zeer effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste 1 maand na de laatste dosis.
- Mannelijke patiënten en hun vrouwelijke partners die zwanger kunnen worden, moeten beiden ervoor zorgen dat zeer effectieve anticonceptie wordt gebruikt tijdens de behandeling en gedurende ten minste 4 maanden na de laatste dosis.
Zwangerschapstests
De zwangerschapsstatus van vrouwelijke patiënten die zwanger kunnen worden, moet worden gecontroleerd voordat gestart wordt met de behandeling met risdiplam. Vrouwelijke patiënten moeten duidelijk worden voorgelicht over het mogelijke risico voor de foetus.
Zwangerschap
Er zijn geen gegevens over het gebruik van risdiplam bij zwangere vrouwen. Dieronderzoek heeft reproductietoxiciteit aangetoond (zie rubriek 5.3).
Risdiplam wordt niet aanbevolen tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en die geen anticonceptie gebruiken (zie rubriek 4.4).
Borstvoeding
Het is niet bekend of risdiplam bij de mens in de moedermelk wordt uitgescheiden. Uit onderzoek met ratten blijkt dat risdiplam wordt uitgescheiden in de moedermelk (zie rubriek 5.3). Omdat de mogelijke schade voor kinderen die borstvoeding krijgen niet bekend is, wordt aanbevolen tijdens de behandeling geen borstvoeding te geven.
Vruchtbaarheid
Mannelijke patiënten
Uit niet-klinische gegevens blijkt dat de vruchtbaarheid van de man tijdens de behandeling kan zijn aangetast. In voortplantingsorganen van ratten en apen werden spermadegeneratie en een verminderd aantal spermatozoïden gezien (zie rubriek 5.3). Op basis van waarnemingen in dieronderzoek wordt verwacht dat de effecten op spermacellen omkeerbaar zullen zijn bij staking van risdiplam.
Mannelijke patiënten kunnen overwegen hun sperma te laten invriezen voordat zij beginnen met de behandeling of na een behandelvrije periode van ten minste 4 maanden. Mannelijke patiënten die een kind willen verwekken, moeten gedurende minimaal 4 maanden stoppen met de behandeling. Na de conceptie kan de behandeling opnieuw worden gestart.
Vrouwelijke patiënten
Op basis van niet-klinische gegevens (zie rubriek 5.3) wordt niet verwacht dat risdiplam de vruchtbaarheid van de vrouw beïnvloedt.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Risdiplam heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Bij patiënten met eerste SMA-symptomen op zuigelingenleeftijd waren pyrexie (54,8%), huiduitslag (29,0%) en diarree (19,4%) de vaakst voorkomende bijwerkingen tijdens klinische onderzoeken met risdiplam.
Bij patiënten die SMA op latere leeftijd kregen waren pyrexie (21,7%), hoofdpijn (20,0%), diarree (16,7%) en huiduitslag (16,7%) de vaakst voorkomende bijwerkingen tijdens klinische onderzoeken met risdiplam.
De bovengenoemde bijwerkingen traden op zonder identificeerbaar klinisch of tijdspatroon en herstelden over het algemeen ondanks dat de behandeling werd voortgezet bij zowel patiënten met eerste SMA-symptomen op zuigelingenleeftijd als patiënten die SMA op latere leeftijd kregen.
Lijst van bijwerkingen in tabelvorm
Bij elke bijwerking is de indeling in frequentiecategorieën gebaseerd op de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Bijwerkingen uit klinische onderzoeken in tabel 1 zijn weergegeven per systeem/orgaanklasse volgens MedDRA.
Tabel 1. Bijwerkingen waargenomen in klinische onderzoeken met risdiplam en ervaring na het in de handel brengen bij patiënten met eerste SMA-symptomen op zuigelingenleeftijd en SMA op latere leeftijd
| Systeem/orgaanklasse | Eerste SMA-symptomen op zuigelingenleeftijd (type 1) | SMA op latere leeftijd (type 2 en 3) |
| Infecties en parasitaire aandoeningen | ||
| Urineweginfectie (waaronder cystitis) | Vaak | Vaak |
| Zenuwstelselaandoeningen | ||
| Hoofdpijn | Niet van toepassing | Zeer vaak |
| Maagdarmstelselaandoeningen | ||
| Diarree | Zeer vaak | Zeer vaak |
| Misselijkheid | Niet van toepassing | Vaak |
| Mondulceraties en aften | Vaak | Vaak |
| Huid- en onderhuidaandoeningen | ||
| Huiduitslag* | Zeer vaak | Zeer vaak |
| Cutane vasculitis** | Niet bekend | |
| Skeletspierstelsel- en bindweefselaandoeningen | ||
| Artralgie | Niet van toepassing | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Pyrexie (waaronder hyperpyrexie) | Zeer vaak | Zeer vaak |
*Omvat dermatitis, acneïforme dermatitis, allergische dermatitis, erytheem, folliculitis, huiduitslag, erythemateuze uitslag, maculopapuleuze uitslag, papuleuze uitslag
**Cutane vasculitis werd gemeld na het in de handel brengen. De symptomen herstelden na permanente stopzetting van risdiplam. De frequentie kan niet worden bepaald op basis van de beschikbare gegevens.
Veiligheidsprofiel bij presymptomatische patiënten
Op basis van de primaire analyse van RAINBOWFISH komt het veiligheidsprofiel van Evrysdi bij presymptomatische patiënten overeen met het veiligheidsprofiel dat werd waargenomen bij symptomatische patiënten die SMA op zuigelingenleeftijd en op latere leeftijd kregen. In het RAINBOWFISH-onderzoek waren 26 patiënten met presymptomatische SMA geïncludeerd, die tussen 16 en 41 dagen oud waren op het moment van de eerste dosis (spreiding van gewicht: 3,1 tot 5,7 kg). De mediane blootstellingsduur was 20,4 maanden (spreiding: 10,6 tot 41,9 maanden). Er zijn beperkte gegevens van na het in de handel brengen beschikbaar van neonaten < 20 dagen oud.
Veiligheidsprofiel bij patiënten die eerder werden behandeld met andere SMA‑modificerende therapieën
Het veiligheidsprofiel van risdiplam bij patiënten die eerder werden behandeld voor SMA (waaronder eerdere behandeling met nusinersen of met onasemnogeen abeparvovec) komt overeen met het veiligheidsprofiel van patiënten die niet eerder behandeld waren voor SMA en die risdiplam kregen in de klinische onderzoeken FIREFISH, SUNFISH en RAINBOWFISH (zie rubriek 5.1).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen antidotum voor een overdosering van risdiplam bekend. In geval van een overdosering moet de patiënt nauwlettend in de gaten worden gehouden en ondersteunende zorg worden geïnitieerd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Andere geneesmiddelen voor aandoeningen van het skeletspierstelsel, ATC-code: M09AX10
Werkingsmechanisme
Risdiplam is een pre‑mRNA-splitsingsmodificator van survival motor neuron 2 (SMN2). Het is ontwikkeld voor de behandeling van SMA waarbij mutaties van het SMN1-gen in chromosoom 5q leiden tot SMN-eiwitdeficiëntie. Deficiëntie van functioneel SMN-eiwit houdt rechtstreeks verband met de pathofysiologie van SMA, met onder meer toenemend verlies van motorneuronen en spierzwakte. Risdiplam corrigeert de splitsing van SMN2 om de balans te verschuiven van exon 7-exclusie naar exon 7-inclusie in het mRNA-transcript, wat leidt tot een verhoogde aanmaak van functioneel en stabiel SMN-eiwit. De behandeling van SMA door risdiplam werkt dus door het verhogen en behouden van de hoeveelheid functioneel SMN-eiwit.
Farmacodynamische effecten
In de onderzoeken FIREFISH (patiënten van 2‑7 maanden bij inclusie), SUNFISH (patiënten van 2‑25 jaar bij inclusie) en JEWELFISH (patiënten van 1‑60 jaar bij inclusie) met patiënten die SMA op zuigelingenleeftijd en latere leeftijd kregen, leidde risdiplam bij alle onderzochte SMA-types tot een verhoging van het SMN‑eiwit in het bloed, met een meer dan tweevoudige mediane verandering ten opzichte van baseline binnen 4 weken na het begin van de behandeling. Deze verhoging hield aan tijdens de gehele behandelperiode (van ten minste 24 maanden).
Cardiale elektrofysiologie
Het effect van risdiplam op het QTc-interval werd beoordeeld in een onderzoek met 47 gezonde volwassen proefpersonen. Bij de therapeutische blootstelling verlengde risdiplam het QTc-interval niet.
Klinische werkzaamheid en veiligheid
De werkzaamheid van risdiplam bij de behandeling van patiënten die de eerste SMA-symptomen op zuigelingenleeftijd (SMA type 1) of SMA op latere leeftijd (SMA type 2 en 3) kregen, werd beoordeeld in 2 klinische registratieonderzoeken, FIREFISH en SUNFISH. In het klinisch onderzoek RAINBOWFISH werden werkzaamheidsgegevens van risdiplam bij de behandeling van patiënten met presymptomatische SMA beoordeeld. Patiënten met een klinische diagnose van SMA type 4 zijn niet onderzocht in klinische onderzoeken.
Eerste SMA-symptomen op zuigelingenleeftijd
Onderzoek BP39056 (FIREFISH) is een open-label onderzoek met 2 delen waarin de werkzaamheid, veiligheid, farmacokinetiek en farmacodynamiek van risdiplam werden onderzocht bij symptomatische patiënten met SMA type 1 (alle patiënten hadden genetisch bevestigde ziekte met 2 kopieën van het SMN2-gen). Deel 1 van FIREFISH werd opgezet als het dosisbepalende deel van het onderzoek. Het bevestigende deel 2 van het FIREFISH-onderzoek evalueerde de werkzaamheid van risdiplam. Patiënten uit deel 1 deden niet mee aan deel 2.
Het belangrijkste werkzaamheidseindpunt was het vermogen om ten minste 5 seconden zonder ondersteuning te kunnen zitten, zoals gemeten aan de hand van onderdeel 22 van de grove-motoriekschaal van de Bayley Scales of Infant and Toddler Development – Third edition (BSID‑III), na 12 maanden behandeling.
FIREFISH deel 2
Aan deel 2 van FIREFISH deden 41 patiënten met SMA type 1 mee. De mediane leeftijd bij het optreden van de eerste klinische verschijnselen van SMA type 1 was 1,5 maand (spreiding: 1,0‑3,0 maanden), 54% was vrouw, 54% Kaukasisch en 34% Aziatisch. De mediane leeftijd bij inclusie was 5,3 maanden (spreiding: 2,2‑6,9 maanden) en de mediane tijd tussen eerste optreden van de symptomen en de eerste dosis was 3,4 maanden (spreiding: 1,0‑6,0 maanden). Op baseline was de mediane Children's Hospital of Philadelphia Infant Test for Neuromuscular Disease (CHOP‑INTEND)-score 22,0 punten (spreiding: 8,0‑37,0) en was de mediane Hammersmith Infant Neurological Examination Module 2 (HINE‑2)-score 1,0 (spreiding: 0,0‑5,0).
Het primaire eindpunt was het percentage patiënten dat na 12 maanden behandeling ten minste 5 seconden zonder ondersteuning kon zitten (grove-motoriekschaal van BSID‑III, onderdeel 22). De belangrijkste werkzaamheidseindpunten van patiënten die met risdiplam werden behandeld zijn weergegeven in tabel 2.
Tabel 2. Overzicht van belangrijkste werkzaamheidsresultaten na 12 maanden en 24 maanden
(FIREFISH deel 2)
| Werkzaamheidseindpunten | Percentage patiënten N = 41 (90%-BI) | |
| 12 maanden | 24 maanden | |
| Mijlpalen met betrekking tot motoriek en ontwikkeling | ||
| BSID‑III: ten minste 5 seconden zitten zonder ondersteuning | 29,3% (17,8%, 43,1%) p < 0,0001a | 61,0% (46,9%, 73,8%) |
| CHOP‑INTEND: score van 40 of hoger | 56,1% (42,1%, 69,4%) | 75,6% (62,2%, 86,1%) |
| CHOP‑INTEND: toename van ≥ 4 punten ten opzichte van baseline | 90,2% (79,1%, 96,6%) | 90,2% (79,1%, 96,6%) |
| HINE‑2: responders voor een motorische mijlpaalb | 78,0% (64,8%, 88,0%) | 85,4% (73,2%, 93,4%) |
| HINE‑2: zitten zonder ondersteuningc | 24,4% (13,9%, 37,9%) | 53,7% (39,8%, 67,1%) |
| Overleving en voorvalvrije overleving | ||
| Voorvalvrije overlevingd | 85,4% (73,4%, 92,2%) | 82,9% (70,5%, 90,4%) |
| In leven | 92,7% (82,2%, 97,1%) | 92,7% (82,2%, 97,1%) |
| Slikken en eten | ||
| In staat om orale voeding te krijgene | 82,9% (70,3%, 91,7%) | 85,4% (73,2%, 93,4%) |
Afkortingen: CHOP‑INTEND=Children’s Hospital of Philadelphia Infant Test of Neuromuscular Disorders; HINE‑2=Module 2 van de Hammersmith Infant Neurological Examination.
a p‑waarde is gebaseerd op een eenzijdige exacte binomiale test. Het resultaat is vergeleken met een drempelwaarde van 5%.
b Volgens HINE‑2: toename van ≥ 2 punten [of maximale score] in het vermogen om te schoppen OF toename van
≥ 1 punt van de motorische mijlpalen controle over het hoofd, rollen, zitten, kruipen, staan of lopen EN verbetering in meer categorieën van motorische mijlpalen dan verslechtering wordt gedefinieerd als een responder voor deze analyse. c Zitten zonder ondersteuning omvat patiënten die “stable sit” (24%, 10/41) en “pivots (rotates)” (29%, 12/41) bereikten, beoordeeld aan de hand van HINE‑2 na 24 maanden.
d Een voorval voldoet aan het eindpunt van permanente beademing gedefinieerd als een tracheostoma of ≥ 16 uur niet-invasieve beademing per dag of intubatie gedurende > 21 opeenvolgende dagen bij afwezigheid of na overgaan van een acuut omkeerbaar voorval. Drie patiënten overleden binnen de eerste 3 maanden na inclusie in het onderzoek en 4 patiënten voldeden aan het eindpunt van permanente beademing vóór maand 24. Deze 4 patiënten behaalden een toename van ten minste 4 punten in hun CHOP‑INTEND-score ten opzichte van baseline. e Omvat patiënten die uitsluitend oraal voeding kregen (in totaal 29 patiënten) en degenen die oraal voeding kregen in combinatie met een voedingssonde (in totaal 6 patiënten) na 24 maanden.
Na 24 maanden, kon 44% van de patiënten 30 seconden zitten zonder ondersteuning (BSID‑III, onderdeel 26). Patiënten bleven na 24 maanden aanvullende motorische mijlpalen bereiken, zoals gemeten volgens HINE‑2. Van de patiënten was 80,5% in staat te rollen en behaalden 27% een meetpunt voor staan (12% met ondersteunend gewicht en 15% kon staan met ondersteuning).
Onbehandelde patiënten met eerste SMA-symptomen op zuigelingenleeftijd zouden nooit kunnen zitten zonder ondersteuning en de verwachting is dat maar 25% boven de leeftijd van 14 maanden zou kunnen overleven zonder permanente beademing.
Figuur 1. Kaplan‑Meier‑curve van voorvalvrije overleving (FIREFISH deel 1 en 2)
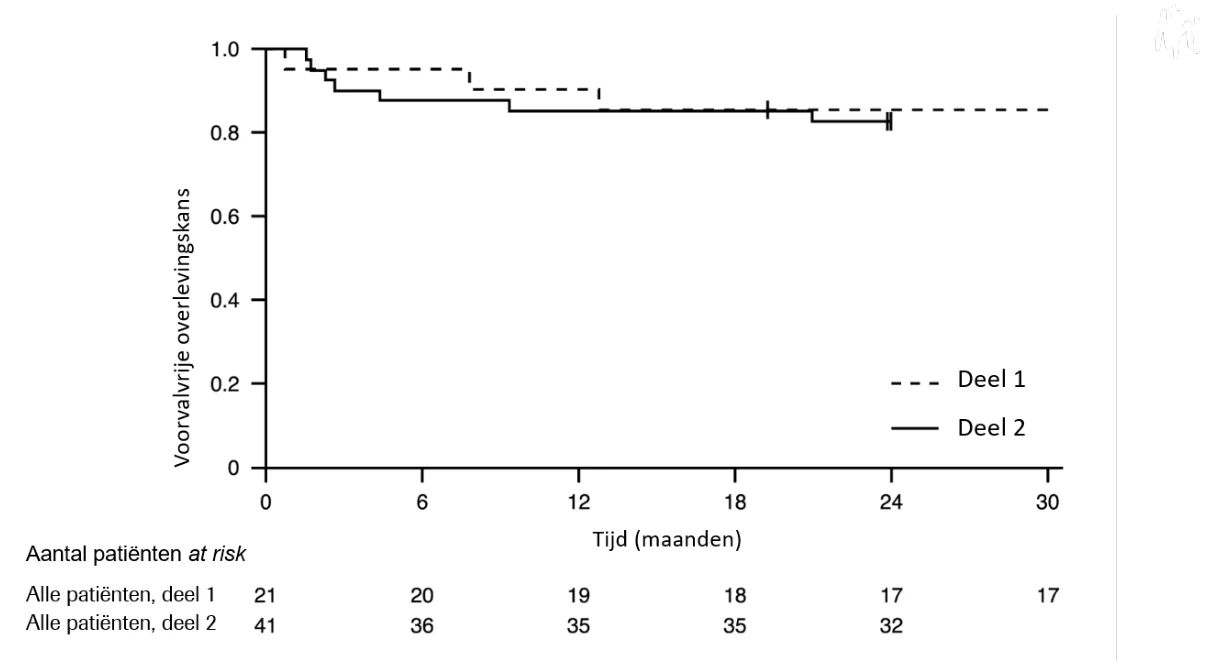
+ Gecensureerd: twee patiënten in deel 2 werden gecensureerd omdat de patiënten het bezoek van maand 24 voortijdig aflegde; één patiënt in deel 1 werd gecensureerd na het staken van de behandeling en overleed 3,5 maand later
Figuur 2. Gemiddelde verandering in totale CHOP-INTEND-score ten opzichte van baseline (FIREFISH deel 2)
FIREFISH deel 1
De werkzaamheid van risdiplam bij patiënten met SMA type 1 wordt ook ondersteund door resultaten uit FIREFISH deel 1. De kenmerken op baseline van de 21 patiënten uit deel 1 kwamen overeen met die van symptomatische patiënten met SMA type 1. De mediane leeftijd bij inclusie was 6,7 maanden (spreiding: 3,3‑6,9 maanden) en de mediane tijd tussen eerste optreden van de symptomen en de eerste dosis was 4,0 maanden (spreiding: 2,0‑5,8 maanden).
In totaal kregen 17 patiënten de therapeutische dosis risdiplam (dosis geselecteerd voor deel 2). Na 12 maanden behandeling kon 41% (7/17) van deze patiënten ten minste 5 seconden zonder ondersteuning zitten (BSID‑III, onderdeel 22). Na 24 maanden behandeling konden nog eens 3 patiënten die de therapeutische dosis kregen ten minste 5 seconden zonder ondersteuning zitten, waarmee in totaal 10 patiënten (59%) deze motorische mijlpaal hadden bereikt.
Na 12 maanden behandeling was 90% (19/21) van de patiënten in leven en voorvalvrij (zonder permanente beademing) en had de leeftijd van 15 maanden of ouder bereikt. Na ten minste 33 maanden behandeling was 81% (17/21) van de patiënten in leven en voorvalvrij en had de leeftijd van 37 maanden of ouder (mediaan 41 maanden; spreiding 37‑53 maanden) bereikt, zie figuur 1. Drie patiënten overleden tijdens de behandeling en één patiënt overleed 3,5 maand na het stoppen met de behandeling.
SMA op latere leeftijd
Onderzoek BP39055 (SUNFISH) is een multicenter onderzoek met 2 delen om de werkzaamheid, veiligheid, farmacokinetiek en farmacodynamiek van risdiplam bij patiënten met SMA type 2 of type 3 van 2‑25 jaar oud te onderzoeken. Deel 1 was het verkennende dosisbepalende deel en deel 2 was het gerandomiseerde, dubbelblinde, placebogecontroleerde bevestigende deel. Patiënten uit deel 1 deden niet mee aan deel 2.
Het primaire eindpunt was de verandering ten opzichte van de baselinescore na 12 maanden van de Motor Function Measure‑32 (MFM32). Met de MFM32 kan een groot aantal motorische functies bij een diverse groep SMA-patiënten beoordeeld worden. De totale MFM32-score wordt uitgedrukt als percentage (spreiding: 0‑100) van de maximaal mogelijke score, waarbij hogere scores wijzen op een betere motoriek.
SUNFISH deel 2
SUNFISH deel 2 is het gerandomiseerde, dubbelblinde, placebogecontroleerde deel van het SUNFISH-onderzoek bij 180 niet‑ambulante patiënten met SMA type 2 (71%) of type 3 (29%). Patiënten werden in een verhouding van 2:1 gerandomiseerd naar de therapeutische dosis risdiplam (zie rubriek 4.2) of placebo. Randomisatie werd gestratificeerd naar leeftijdsgroep (2 tot 5, 6 tot 11, 12 tot 17, 18 tot 25 jaar).
De mediane leeftijd van patiënten aan het begin van de behandeling was 9,0 jaar (spreiding: 2‑25 jaar), de mediane tijd tussen optreden van eerste SMA-symptomen tot de eerste behandeling was 102,6 (1‑275) maanden. Bij inclusie in het onderzoek was 30% 2‑5 jaar oud, 32% 6‑11 jaar, 26% 12‑17 jaar en 12% 18‑25 jaar. Van de 180 patiënten die aan het onderzoek meededen was 51% vrouw, 67% Kaukasisch en 19% Aziatisch. Op baseline had 67% van de patiënten scoliose (32% van de patiënten had ernstige scoliose). Patiënten hadden een gemiddelde MFM32-score op baseline van 46,1 en een Revised Upper Limb Module (RULM)-score van 20,1. De demografische kenmerken op baseline waren vergelijkbaar tussen de risdiplam- en placebogroep, met uitzondering van scoliose (63% van de patiënten in de risdiplam-groep en 73% van de patiënten in de placebogroep).
De primaire analyse van SUNFISH deel 2, de verandering ten opzichte van baseline van de totale MFM32-score na 12 maanden, toonde een klinisch betekenisvol en statistisch significant verschil tussen patiënten die werden behandeld met risdiplam en placebo. De resultaten van de primaire analyse en belangrijke secundaire eindpunten worden weergegeven in tabel 3, figuur 3 en figuur 4.
Tabel 3. Samenvatting van de werkzaamheid na 12 maanden behandeling bij patiënten die
SMA op latere leeftijd kregen (SUNFISH deel 2)
| Eindpunt | risdiplam (N = 120) | Placebo (N = 60) |
| Primair eindpunt: | ||
Verandering ten opzichte van baseline van de totale MFM32-score1 na 12 maanden LS-gemiddelde (95%-BI) | 1,36 (0,61; 2,11) | -0,19 (-1,22; 0,84) |
Verschil ten opzichte van placebo Schatting (95%-BI) p‑waarde2 | 1,55 (0,30; 2,81) 0,0156 | |
| Secundaire eindpunten: | ||
| Percentage patiënten met een verandering ten opzichte van baseline in de totale MFM32-score1 van 3 of hoger na 12 maanden (95 %-BI)1 | 38,3% (28,9; 47,6) | 23,7% (12,0; 35,4) |
| Odds ratio voor totale respons (95%-BI) Aangepaste (niet aangepaste) p-waarde3,4 | 2,35 (1,01; 5,44) 0,0469 (0,0469) | |
Verandering ten opzichte van baseline van de totale RULM-score5 na 12 maanden LS-gemiddelde (95%-BI) | 1,61 (1,00; 2,22) | 0,02 (-0,83; 0,87) |
| Schatting verschil ten opzichte van placebo (95%-BI) Aangepaste (niet aangepaste) p-waarde2,4 | 1,59 (0,55; 2,62) 0,0469 (0,0028) | |
LS=kleinste kwadraten
- 1. Op basis van de regel voor ontbrekende gegevens voor MFM32 werden 6 patiënten uitgesloten van de analyse (risdiplam n = 115; placebocontrole n = 59).
- 2. Gegevens die zijn geanalyseerd aan de hand van een mixed model repeated measure met totale baselinescore, behandeling, bezoek, leeftijdsgroep, behandeling per bezoek en baseline per bezoek.
- 3. Gegevens die zijn geanalyseerd aan de hand van logistische regressie met totale baselinescore, behandeling en leeftijdsgroep.
- 4. De aangepaste p‑waarde werd verkregen voor de eindpunten die zijn opgenomen in de hiërarchische analyse en was bepaald op basis van alle p‑waarden van eindpunten in volgorde van hiërarchie tot aan het huidig eindpunt.
- 5. Op basis van de regel voor ontbrekende gegevens voor RULM werden 3 patiënten uitgesloten van de analyse (risdiplam n = 119; placebocontrole n = 58).
Na voltooiing van 12 maanden behandeling werden 117 patiënten doorbehandeld met risdiplam. Bij de analyse na 24 maanden, bleef de verbetering in motorische functie aanhouden tussen maand 12 en maand 24 bij die patiënten die met risdiplam gedurende een totaal van 24 maanden waren behandeld. De gemiddelde verandering van de MFM32- en RULM-score ten opzichte van baseline was respectievelijk 1,83 (95%-BI: 0,74; 2,92) en 2,79 (95%-BI: 1,94; 3,64).
Figuur 3. Gemiddelde verandering van de totale MFM32-score ten opzichte van baseline gedurende 12 maanden in SUNFISH deel 21
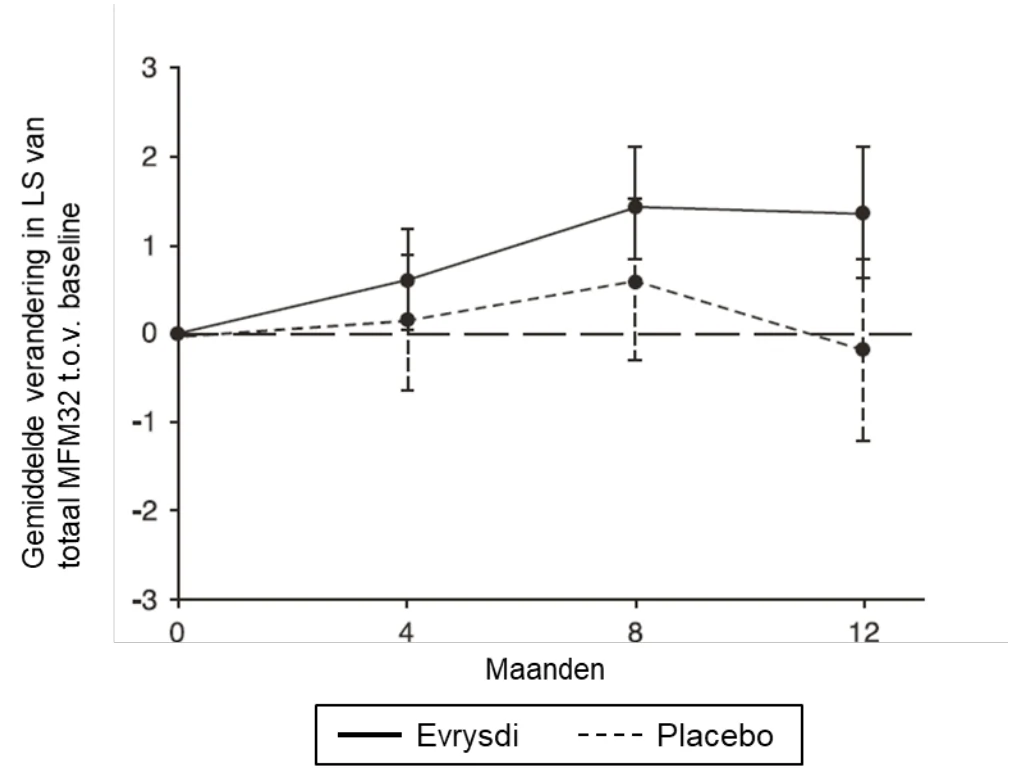
1 De gemiddelde verandering in kleinste kwadraten (LS) van de MFM32-score [95%-BI] ten opzichte van baseline
Figuur 4. Gemiddelde verandering van de totale RULM-score ten opzichte van baseline gedurende 12 maanden in SUNFISH deel 21
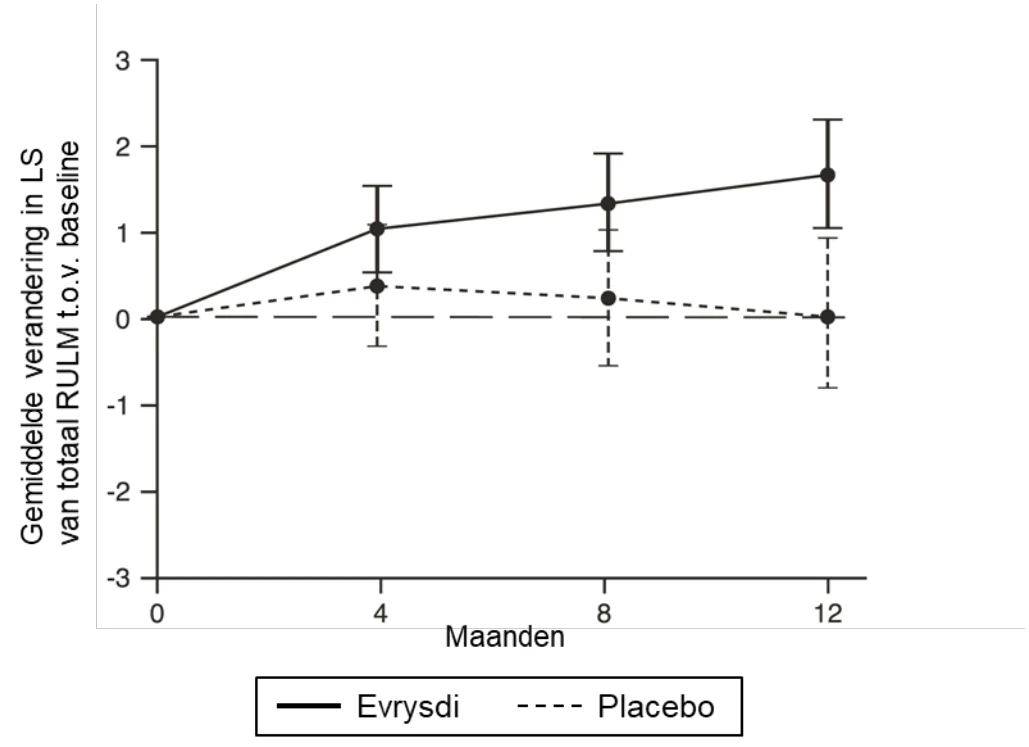
1 De gemiddelde verandering in kleinste kwadraten (LS) van de RULM-score [95%-BI] ten opzichte van baseline
SUNFISH deel 1
De werkzaamheid bij patiënten die SMA op latere leeftijd kregen, werd ook ondersteund door resultaten uit deel 1, het dosisbepalende deel van SUNFISH. Aan deel 1 deden 51 patiënten van 2 tot 25 jaar met SMA type 2 en 3 mee (waaronder 7 poliklinische patiënten). Na 1 jaar behandeling was er een klinisch betekenisvolle verbetering in de motoriek, zoals gemeten aan de hand van MFM32, met een gemiddelde verandering ten opzichte van baseline van 2,7 punten (95%-BI: 1,5; 3,8). De verbetering in MFM32 hield aan bij een behandelduur van 2 jaar (gemiddelde verandering van 2,7 punten [95%-BI: 1,2; 4,2]).
Gebruik bij patiënten die eerder werden behandeld met andere SMA‑ modificerende therapieën (JEWELFISH)
Onderzoek BP39054 (JEWELFISH, n=174) is een eenarmig, open‑label onderzoek om de veiligheid, verdraagbaarheid, farmacokinetiek en farmacodynamiek van risdiplam te onderzoeken bij patiënten met eerste SMA‑symptomen op zuigelingenleeftijd en patiënten met SMA op latere leeftijd (mediane leeftijd 14 jaar [bereik 1‑60 jaar]) die eerder werden behandeld met andere goedgekeurde (nusinersen n = 76, onasemnogeen abeparvovec n = 14) of experimentele SMA-modificerende therapieën. Van de 168 patiënten die 2‑60 jaar oud waren bij baseline, had 83% van de patiënten scoliose en 63% een Hammersmith Functional Motor Scale Expanded (HFMSE)-score < 10 punten.
Bij de analyse na 24 maanden behandeling lieten patiënten van 2‑60 jaar oud een algehele stabilisatie zien van de motorische functie in MFM-32 en RULM (respectievelijk n = 137 en n = 133). Patiënten jonger dan 2 jaar (n = 6) behielden of bereikten motorische eindpunten, zoals controle over het hoofd, zelfstandig rollen en zitten. Alle ambulante patiënten (5 ‑ 46 jaar, n = 15) behielden hun vermogen om te lopen.
Presymptomatische SMA (RAINBOWFISH)
Onderzoek BN40703 (RAINBOWFISH) is een open‑label, multicentrisch klinisch onderzoek met één behandelarm om de werkzaamheid, veiligheid, farmacokinetiek en farmacodynamiek van risdiplam te onderzoeken bij zuigelingen vanaf de geboorte tot 6 weken oud (bij de eerste dosis) die genetisch gediagnosticeerd zijn met SMA maar nog geen symptomen vertonen.
De werkzaamheidsgegevens bij patiënten met presymptomatische SMA werden onderzocht in maand 12 bij 26 patiënten [intent‑to‑treat (ITT) populatie] die met risdiplam waren behandeld: 8 patiënten, 13 patiënten en 5 patiënten hadden respectievelijk 2, 3 en ≥ 4 kopieën van het SMN2-gen. De mediane leeftijd van deze patiënten bij de eerste dosis was 25 dagen (spreiding: 16 tot 41 dagen), 62% was vrouw, 85% had een witte huidskleur. Bij baseline was de mediane CHOP‑INTEND-score 51,5 (spreiding: 35,0‑62,0), de mediane HINE‑2-score was 2,5 (spreiding: 0‑6,0) en de mediane compound muscle action potential (CMAP) amplitude van de nervus ulnaris was 3,6 mV (spreiding:0,5‑6,7 mV).
De populatie voor primaire werkzaamheid (N = 5) omvatte patiënten met 2 SMN2 kopieën en een baseline CMAP-amplitude ≥ 1,5 mV. Bij deze patiënten was de mediane CHOP‑INTEND-score 48,0 (spreiding: 36,0‑52,0), de mediane HINE‑2-score was 2,0 (spreiding: 1,0‑3,0) en de mediane CMAP-amplitude was 2,6 mV (spreiding: 1,6‑3,8 mV) bij baseline.
Het primaire eindpunt was het percentage patiënten in de populatie voor primaire werkzaamheid dat na 12 maanden ten minste 5 seconden zonder ondersteuning kon zitten (grove-motoriekschaal van BSID‑III, onderdeel 22); een statistisch significant en klinisch relevant aandeel patiënten bereikte deze mijlpaal in vergelijking met het vooraf gedefinieerde prestatiecriterium van 5%.
De belangrijkste werkzaamheidseindpunten van patiënten die met risdiplam werden behandeld zijn weergegeven in tabel 4 en 5 en in figuur 5.
Tabel 4. Het vermogen om te zitten zoals gedefinieerd door BSID‑III item 22 voor pre‑symptomatische patiënten in maand 12
| Werkzaamheidseindpunt | Populatie | ||||
Primaire werkzaamheid (N = 5) | Patiënten met | ITT (N = 26) | |||
| 2 SMN2 kopieëna | |||||
| (N = 8) | |||||
| Percentage patiënten dat tenminste 5 seconden kan zitten zonder ondersteuning (BSID-III, onderdeel 22); (90%-BI) | 80% (34,3%; 99,0%) p < 0,0001b | 87,5% (52,9%; 99,4%) | 96,2% (83,0%; 99,8%) | ||
Afkortingen: BSID‑III=Bayley Scales of Infant and Toddler Development – Third Edition; BI=Betrouwbaarheidsinterval; ITT=Intent‑to‑treat.
a Patiënten met 2 kopieën van het SMN2-gen hadden een mediane CMAP-amplitude van 2,0 (spreiding 0,5‑3,8) bij baseline
b p-waarde is gebaseerd op een eenzijdige exacte binomiale test. Het resultaat is vergeleken met een drempelwaarde van 5%.
Bovendien kon 80% (4/5) van de populatie voor primaire werkzaamheid, 87,5% (7/8) van de patiënten met 2 SMN2 kopieën en 80,8% (21/26) van de patiënten in de ITT-populatie, 30 seconden zitten zonder ondersteuning (BSID-III, onderdeel 26).
Patiënten in de ITT-populatie bereikten ook motorische mijlpalen zoals gemeten door de HINE-2 in maand 12 (N = 25). In deze populatie kon 96,0% van de patiënten zitten [1 patiënt (1/8 patiënten met 2 SMN2 -kopieën) kon stabiel zitten en 23 patiënten (6/8, 13/13, 4/4 van de patiënten met respectievelijk 2, 3 en ≥ 4 SMN2-kopieën) konden draaien/roteren]. Daarnaast kon 84% van de patiënten staan; 32% (N = 8) van de patiënten kon staan met ondersteuning (respectievelijk 3/8, 3/13 en 2/4 patiënten met 2, 3 en ≥ 4 SMN2-kopieën) en 52% (N = 13) van de patiënten kon staan zonder hulp (respectievelijk 1/8, 10/13 en 2/4van de patiënten met 2, 3 en ≥ 4 SMN2-kopieën). Bovendien kon 72% van de patiënten stuiteren (bounce), lopen met ondersteuning (cruisen) of lopen; 8% (N = 2) van de patiënten kon stuiteren (bounce) (2/8 patiënten met 2 SMN2 -kopieën), 16% (N = 4) kon lopen met ondersteuning (cruisen) (3/13 en 1/4 patiënten met respectievelijk 3 en ≥ 4 SMN2-kopieën) en 48% (N = 12) kon zelfstandig lopen (1/8, 9/13 en 2/4 patiënten met respectievelijk 2, 3 en ≥ 4 SMN2-kopieën). Zeven patiënten werden niet getest op lopen in maand 12.
Tabel 5. Samenvatting van belangrijke werkzaamheidseindpunten voor presymptomatische patiënten in maand 12
| Werkzaamheidseindpunten | ITT-populatie (N = 26) |
| Motorfunctie | |
| Percentage van patiënten dat een totaalscore van 50 of hoger behaalt in de CHOP‑INTEND (90%-BI) | 92%a (76,9%, 98,6%) |
| Percentage van patiënten dat een totaalscore van 60 of hoger behaalt in de CHOP‑INTEND (90%-BI) | 80%a (62,5%, 91,8%) |
| Voeding | |
| Percentage patiënten dat in staat is om oraal voeding tot zich te nemen (90%-BI) | 96,2%b (83,0%, 99,8%) |
| Gebruik van gezondheidszorg | |
| Percentage van patiënten zonder ziekenhuisopnamesc (90-BI%) | 92,3% (77,7%, 98,6%) |
| Event-Free Survivald | |
| Percentage van patiënten met Event‑Free Survival (90%-BI) | 100% (100%, 100%) |
Afkortingen: CHOP-INTEND=Children’s Hospital of Philadelphia Infant Test of Neuromuscular Disorders; BI=betrouwbaarheidsinterval
a Gebaseerd op N = 25
b Eén patiënt was niet beoordeeld.
c Ziekenhuisopnames omvatten alle ziekenhuisopnames van tenminste 2 dagen, die niet toe te schrijven zijn aan de onderzoeksvereisten.
d Een event verwijst naar overlijden of permanente beademing; permanente beademing is gedefinieerd als tracheostoma of ≥ 16 uur non-invasieve beademing per dag of intubatie voor > 21 aaneengesloten dagen, bij afwezigheid of na overgaan van een acuut omkeerbaar event.
Figuur 5. Mediane totale CHOP-INTEND scores per bezoek en aantal SMN2-kopieën
(ITT-populatie)
Afkortingen: IQR = Interkwartielbereik; SMN2 = Survival of Motor Neuron 2.
5.2 Farmacokinetische eigenschappen
De farmacokinetische parameters zijn bepaald voor gezonde volwassen proefpersonen en patiënten met SMA.
Na toediening van de behandeling als drank was de farmacokinetiek van risdiplam ongeveer lineair tussen 0,6 en 18 mg. De farmacokinetiek van risdiplam kon het best worden beschreven aan de hand van een populatiefarmacokinetisch model met absorptie via drie transitiecompartimenten, verdeling over twee compartimenten en een eerste-orde eliminatiekinetiek. Lichaamsgewicht en leeftijd bleken een significant effect op de farmacokinetiek te hebben.
De geschatte blootstelling (gemiddelde AUC0-24u) bij patiënten met eerste SMA-symptomen op zuigelingenleeftijd (leeftijd 2‑7 maanden bij inclusie in het onderzoek) bij de therapeutische dosis van 0,2 mg/kg eenmaal daags was 1.930 ng.u/ml. De geschatte gemiddelde blootstelling bij presymptomatische zuigelingen (16 dagen tot < 2 maanden oud) in het RAINBOWFISH‑onderzoek na 2 weken toediening van 0,15 mg/kg eenmaal daags was 2.020 ng.u/ml. De geschatte blootstelling bij patiënten die SMA op latere leeftijd kregen (2‑25 jaar bij inclusie) in het SUNFISH‑onderzoek (deel 2) bij de therapeutische dosis (0,25 mg/kg eenmaal daags voor patiënten met een lichaamsgewicht van < 20 kg; 5 mg eenmaal daags voor patiënten met een lichaamsgewicht van ≥ 20 kg) was 2.070 ng.u/ml na 1 jaar behandeling en 1.940 ng.u/ml na 5 jaar behandeling. De geschatte blootstelling (gemiddelde AUC0-24u) bij patiënten die eerder werden behandeld voor SMA (leeftijd 1‑60 jaar bij inclusie) bij de therapeutische dosis van 0,25 mg/kg of 5 mg was 1.700 ng.u/ml. De waargenomen maximale concentratie (gemiddelde Cmax) was 194 ng/ml bij 0,2 mg/kg in FIREFISH, 140 ng/ml in SUNFISH deel 2, 129 ng/ml in JEWELFISH en de geschatte maximale concentratie was 111 ng/ml bij 0,15 mg/kg in RAINBOWFISH.
Absorptie
Risdiplam werd snel opgenomen in nuchtere toestand met een tmax in plasma variërend van 1 tot 4,5 uur na orale toediening van de filmomhulde tablet in zijn geheel doorgeslikt of gedispergeerd in water. Blootstelling aan risdiplam na toediening van de filmomhulde tablet in zijn geheel doorgeslikt of gedispergeerd in water was bio-equivalent aan het poeder voor drank. Voedsel (een vetrijk, calorierijk ontbijt) had geen relevant effect op de blootstelling aan risdiplam. In de klinische onderzoeken, werd risdiplam toegediend bij de ochtendmaaltijd of na de borstvoeding.
Distributie
Risdiplam wordt gelijkmatig gedistribueerd naar alle delen van het lichaam, waaronder het centrale zenuwstelsel (CZS) doordat het de bloed-hersenbarrière passeert, waardoor het leidt tot een verhoging van SMN-eiwit in het CZS en het hele lichaam. Concentraties risdiplam in plasma en SMN-eiwit in bloed geven de distributie en de farmacodynamische effecten ervan weer in weefsels zoals de hersenen en spieren.
De geschatte populatiefarmacokinetische parameters waren 98 l voor het schijnbare centrale verdelingsvolume, 93 l voor het perifere volume en 0,68 l/uur voor de intercompartimentele klaring.
Risdiplam wordt voornamelijk gebonden aan serumalbumine, zonder binding aan alfa‑1‑glycoproteïnezuur, met een vrije fractie van 11%.
Biotransformatie
Risdiplam wordt voornamelijk gemetaboliseerd door FMO1 en FMO3 en ook door CYP 1A1, 2J2, 3A4 en 3A7.
Gelijktijdige toediening van 200 mg itraconazol tweemaal daags, een krachtige CYP3A-remmer, met een enkelvoudige orale dosis van 6 mg risdiplam had geen klinisch relevant effect op de farmacokinetiek van risdiplam (11% toename van AUC, 9% afname van Cmax).
Eliminatie
In populatiefarmacokinetische analyses werd de schijnbare klaring (CL/F) geschat op 2,6 l/uur voor risdiplam.
De effectieve halfwaardetijd van risdiplam was ongeveer 50 uur bij patiënten met SMA.
Risdiplam is geen substraat van het humane multidrug-resistance-eiwit 1 (MDR1).
Ongeveer 53% van de dosis (14% onveranderd risdiplam) werd uitgescheiden in feces en 28% in urine (8% onveranderd risdiplam). Het onveranderde geneesmiddel was de belangrijkste component die werd aangetroffen in plasma, goed voor 83% van het geneesmiddelgerelateerde materiaal in de bloedsomloop. De farmacologisch inactieve metaboliet M1 werd geïdentificeerd als belangrijkste circulerende metaboliet.
Farmacokinetiek bij speciale populaties
Pediatrische patiënten
Lichaamsgewicht en leeftijd werden geïdentificeerd als covarianten in de populatiefarmacokinetische analyse. Op basis van zo’n model wordt de dosis aangepast op basis van leeftijd (jonger en ouder dan 2 maanden en 2 jaar) en lichaamsgewicht (tot 20 kg) om een vergelijkbare blootstelling te behalen in het leeftijds‑ en lichaamsgewichtbereik. Er zijn beperkte farmacokinetische gegevens beschikbaar van patiënten die jonger zijn dan 20 dagen, aangezien slechts één neonaat van 16 dagen oud in klinische onderzoeken risdiplam ontving in een lagere dosis (0,04 mg/kg).
Ouderen
Er zijn geen specifieke onderzoeken uitgevoerd naar de farmacokinetiek bij patiënten van 60 jaar en ouder met SMA. Proefpersonen tot 69 jaar zonder SMA deden mee aan farmacokinetische klinische onderzoeken, die lieten zien dat er geen dosisaanpassing nodig is voor patiënten tot 69 jaar oud.
Verminderde nierfunctie
Er is geen onderzoek uitgevoerd naar de farmacokinetiek van risdiplam bij patiënten met een verminderde nierfunctie. Eliminatie van risdiplam als onveranderde entiteit via renale uitscheiding is minder belangrijk (8%).
Verminderde leverfunctie
Een licht en matig verminderde leverfunctie had geen significante invloed op de farmacokinetiek van risdiplam. Na toediening van een enkelvoudige orale dosis van 5 mg risdiplam waren de gemiddelde ratio’s van de Cmax en AUC 0,95 en 0,80 bij proefpersonen met een licht verminderde leverfunctie (n = 8) en 1,20 en 1,08 bij proefpersonen met een matig verminderde leverfunctie (n = 8) versus gematchte gezonde controlepersonen (n = 10). De veiligheid en farmacokinetiek bij patiënten met een ernstig verminderde leverfunctie zijn niet onderzocht.
Etniciteit
De farmacokinetiek van risdiplam verschilt niet tussen Japanse en Kaukasische proefpersonen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Verminderde vruchtbaarheid
De behandeling met risdiplam werd geassocieerd met stopzetting van de spermatogenese bij ratten en apen, zonder veiligheidsmarges op basis van systemische blootstellingen bij het no observed adverse effect level (NOAEL). Deze effecten leidden tot gedegenereerde spermatocyten, degeneratie/necrose van het seminifere epitheel en oligo-/aspermie van de epididymis. De effecten van risdiplam op spermacellen houden waarschijnlijk verband met een interferentie van risdiplam met de celcyclus van delende cellen, die stadiumspecifiek is en naar verwachting omkeerbaar. Er werden geen effecten gezien op de vrouwelijke geslachtsorganen van ratten en apen na behandeling met risdiplam.
Er werd geen onderzoek naar fertiliteit en vroege embryonale ontwikkeling uitgevoerd met risdiplam omdat stopzetting van de spermatogenese en embryotoxisch potentieel al gesignaleerd waren bij ratten en apen in andere toxiciteitsonderzoeken. Er werd geen vermindering van de mannelijke of vrouwelijke vruchtbaarheid gezien in twee onderzoeken waarbij ratten werden bevrucht ofwel na een behandelduur van 13 weken vanaf het moment van spenen ofwel 8 weken na een behandelduur van 4 weken vanaf de leeftijd van 4 dagen.
Effect op netvliesstructuur
Langdurige behandeling van apen met risdiplam leverde bewijs op voor een effect op de retina met betrekking tot fotoreceptordegeneratie die begint in de periferie van het netvlies. Bij staking van de behandeling waren de effecten op het retinogram gedeeltelijk omkeerbaar, maar fotoreceptordegeneratie herstelde zich niet. De effecten werden gecontroleerd met optische coherentietomografie (OCT) en elektroretinografie (ERG). De effecten werden gezien bij blootstellingen die hoger waren dan 2 keer de blootstelling bij mensen bij de therapeutische dosis zonder veiligheidsmarge op basis van systemische blootstellingen bij het NOAEL. Dergelijke bevindingen werden niet gezien bij albino- of gepigmenteerde ratten wanneer die langdurig risdiplam kregen toegediend met blootstellingen die hoger waren dan die bij apen. Dergelijke bevindingen zijn niet waargenomen in klinische onderzoeken bij SMA-patiënten met regelmatige oftalmologische controle (waaronder SD OCT en beoordeling van de visuele functie).
Effect op epitheelweefsels
Er was duidelijk sprake van effecten op de histologie van huid, strottenhoofd en ooglid en het spijsverteringskanaal bij ratten en apen die behandeld werden met risdiplam. Veranderingen werden voor het eerst waargenomen bij hoge doses met een behandeling van 2 weken of langer. Bij een langdurige behandeling van 39 weken bij apen lag het NOAEL bij een blootstelling die meer dan 2 keer hoger was dan de gemiddelde blootstelling bij mensen bij de therapeutische dosis.
Effect op hematologische parameters
In de acute micronucleustest met rattenbeenmerg werd bij het hoogste dosisniveau met een blootstelling die meer dan 15 keer hoger was dan de gemiddelde blootstellingen bij mensen bij de therapeutische dosis een verlaging van meer dan 50% gezien in de ratio van polychromatische (jonge) ten opzichte van normochromatische (volwassen) erytrocyten, wat wijst op aanzienlijke beenmergtoxiciteit. Wanneer ratten 26 weken lang behandeld werden, waren de blootstellingsmarges bij het NOAEL ongeveer 4 keer de gemiddelde blootstelling bij mensen bij de therapeutische dosis.
Genotoxiciteit
Risdiplam is niet mutageen in een bacteriële terugmutatietest. In zoogdiercellen in vitro en in het beenmerg van ratten verhoogt risdiplam de frequentie van micronucleaire cellen. Micronucleusinductie in beenmerg werd waargenomen tijdens verschillende toxiciteitsonderzoeken bij ratten (volwassen en jonge dieren). Het NOAEL in alle onderzoeken gaat gepaard met een blootstelling van ongeveer 1,5 keer de blootstelling bij mensen bij de therapeutische dosis. Uit gegevens bleek dat dit effect indirect is en secundair aan een interferentie van risdiplam met de celcyclus van zich delende cellen. Risdiplam kan het DNA niet direct beschadigen.
Reproductietoxiciteit
In onderzoeken met drachtige ratten die behandeld werden met risdiplam was duidelijk sprake van embryo-foetale toxiciteit met een lager foetaal gewicht en vertraagde ontwikkeling. Het NOAEL voor dit effect lag ongeveer 2 keer hoger dan de blootstellingsniveaus die bereikt werden bij de therapeutische dosis risdiplam bij patiënten. Tijdens onderzoeken met drachtige konijnen werden dysmorfogene effecten gezien bij blootstellingen die ook gepaard gaan met maternale toxiciteit. Dit waren vier foetussen (4%) uit 4 worpen (22%) met hydrocefalie. Het NOAEL lag ongeveer 4 keer hoger dan de blootstellingsniveaus die bereikt werden bij de therapeutische dosis risdiplam bij patiënten.
Tijdens een pre- en postnataal ontwikkelingsonderzoek met ratten die dagelijks met risdiplam werden behandeld, zorgde risdiplam voor een lichte verlenging van de zwangerschapsduur. Onderzoeken met drachtige en zogende ratten toonden aan dat risdiplam de placentabarrière passeert en wordt uitgescheiden in moedermelk.
Carcinogeniciteit
Risdiplam liet geen carcinogeen potentieel zien in transgene rasH2 muizen met een behandelduur van 6 maanden en in een 2 jaar durend onderzoek bij ratten waarbij de waargenomen blootstellingen bij ratten equivalent waren aan die bij mensen bij de maximale aanbevolen humane dosis (MRHD). Statistisch significante toenames in tumoren van de preputiumklier bij mannelijke ratten en clitorisklier bij vrouwelijke ratten gezien bij de hoge dosis van 4 keer de blootstelling van de MRHD zijn niet relevant voor de mens, aangezien dit allebei knaagdierspecifieke organen zijn.
Onderzoek met jonge dieren
Gegevens uit dieronderzoek met jonge dieren leverden geen bewijs op voor een speciaal risico voor de mens.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
wijnsteenzuur (E 334)
mannitol (E 421)
microkristallijne cellulose (E 460)
silica, colloïdaal watervrij (E 551)
crospovidon
natriumstearylfumaraat
aardbeiensmaak: natuurlijk(e) smaakstof(fen), smaakstof(fen), maismaltodextrine, gemodificeerd wasachtig maiszetmeel (E1450)
Filmomhulling
polyvinylalcohol
titaandioxide (E 171)
macrogol 3350 (E 1521)
talk (E 553b)
geel ijzeroxide (E 172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Filmomhulde tabletten
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur. Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
Evrysdi filmomhulde tabletten zijn verkrijgbaar in aluminium/aluminium geperforeerde eenheidsdosisblisterverpakkingen met 7 filmomhulde tabletten. Verpakkingsgrootte van 28 × 1 filmomhulde tabletten (4 blisters van 7 × 1 tabletten).
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Raadpleeg de gebruiksaanwijzing aan het einde van de bijsluiter voor de volledige informatie over de bereiding en toediening van de Evrysdi filmomhulde tabletten.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1531/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 maart 2021
Datum van laatste verlenging: 8 januari 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.