


SmPC (samenvatting van de productkenmerken) - Sotyktu
1. NAAM VAN HET GENEESMIDDEL
SOTYKTU 6 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 6 mg deucravacitinib.
Hulpstoffen met bekend effect
Elke filmomhulde tablet bevat 44 mg lactose (zie rubriek 4.4).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
Roze, ronde, biconvexe, filmomhulde tablet met een diameter van 8 mm, bedrukt met ‘BMS 895’ en ‘6 mg’ aan één kant op twee regels, effen aan de andere kant.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Plaque-psoriasis
SOTYKTU is geïndiceerd voor de behandeling van matige tot ernstige plaque-psoriasis bij volwassenen die in aanmerking komen voor systemische behandeling.
Artritis psoriatica
SOTYKTU is geïndiceerd, alleen of in combinatie met methotrexaat (MTX), voor de behandeling van actieve artritis psoriatica (PsA) bij volwassenen die onvoldoende hebben gereageerd op, of intolerant zijn voor, een eerdere behandeling met ‘disease-modifying antirheumatic drugs’ (DMARD’s) (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Behandeling moet worden gestart onder de begeleiding en het toezicht van een arts die ervaring heeft met het diagnosticeren en behandelen van aandoeningen waarvoor SOTYKTU is geïndiceerd.
Dosering
De aanbevolen dosis is 6 mg, eenmaal daags oraal ingenomen.
Als een patiënt na 24 weken behandeling geen verbetering vertoont, moet beëindiging van de behandeling worden overwogen. De respons van de patiënt op de behandeling moet regelmatig beoordeeld worden.
Bijzondere populaties
Ouderen
Er is geen dosisaanpassing nodig voor oudere patiënten van 65 jaar en ouder (zie rubriek 5.2). Er is zeer beperkte klinische ervaring met patiënten ≥ 75 jaar en deucravacitinib moet met voorzichtigheid worden gebruikt bij deze groep patiënten.
Nierfunctiestoornissen
Er is geen dosisaanpassing nodig voor patiënten met een nierfunctiestoornis, inclusief patiënten met eindstadium nierfalen (ESRD) die dialyseren (zie rubriek 5.2).
Leverfunctiestoornissen
Er is geen dosisaanpassing nodig voor patiënten met een lichte tot matige leverfunctiestoornis. Gebruik van deucravacitinib wordt niet aanbevolen bij patiënten met een ernstige leverfunctiestoornis (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van deucravacitinib bij kinderen en jongeren onder de 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Voor oraal gebruik.
Tabletten kunnen met of zonder voedsel worden ingenomen. Tabletten moeten heel worden doorgeslikt en mogen niet worden vermalen, gesneden of gekauwd.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen. Klinisch belangrijke, actieve infecties (bijv. actieve tuberculose, zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Infecties
Deucravacitinib kan het risico op infecties verhogen (zie rubriek 4.8).
Behandeling met deucravacitinib mag niet worden gestart bij patiënten met een klinisch belangrijke, actieve infectie totdat de infectie is verdwenen of toereikend wordt behandeld (zie rubriek 4.3). Voorzichtigheid is geboden als u het gebruik van deucravacitinib overweegt bij patiënten met een chronische infectie of een voorgeschiedenis van terugkerende infecties.
Patiënten die worden behandeld met deucravacitinib moeten worden geïnstrueerd om medische hulp in te roepen wanneer tekenen of symptomen optreden die kunnen wijzen op een infectie. Als een patiënt een klinisch belangrijke infectie ontwikkelt of niet reageert op standaard behandeling, moet de patiënt zorgvuldig gecontroleerd worden en mag deucravacitinib pas weer worden gegeven wanneer de infectie is verdwenen.
Controle op tuberculose voorafgaand aan de behandeling
Voordat behandeling met deucravacitinib wordt gestart, moeten patiënten worden onderzocht op tuberculose. Deucravacitinib mag niet worden gegeven aan patiënten met actieve tuberculose (zie rubriek 4.3). Behandeling voor latente tuberculose moet worden gestart voordat deucravacitinib wordt toegediend. Antituberculosebehandeling moet worden overwogen voorafgaand aan de start van behandeling met deucravacitinib bij patiënten met een voorgeschiedenis van latente of actieve tuberculose bij wie een toereikend behandeltraject niet kan worden bevestigd. Patiënten die deucravacitinib krijgen, moeten worden gecontroleerd op tekenen en symptomen van actieve tuberculose.
Maligniteiten
Maligniteiten, waaronder lymfomen en niet-melanoom huidkanker (NMSC), werden waargenomen in klinische onderzoeken met deucravacitinib.
Het is niet bekend of tyrosinekinase 2 (TYK2)-remming in verband kan worden gebracht met de bijwerkingen van JAK-remming (Janus Kinase). In een groot gerandomiseerd, actief gecontroleerd onderzoek naar een JAK-remmer bij patiënten met reumatoïde artritis van 50 jaar en ouder met ten minste één aanvullende cardiovasculaire risicofactor werden hogere percentages maligniteiten, met name longkanker, lymfoom en NMSC, waargenomen met een JAK-remmer in vergelijking met tumornecrosefactor (TNF)-remmers.
Er zijn beperkte klinische gegevens beschikbaar om het mogelijke verband tussen blootstelling aan deucravacitinib en het ontwikkelen van maligniteiten te beoordelen. Beoordelingen van de veiligheid op de lange termijn zijn nog gaande. De risico's en voordelen van behandeling met deucravacitinib moeten worden afgewogen voordat de behandeling wordt gestart bij patiënten.
Ernstige cardiovasculaire bijwerkingen (major adverse cardiovascular events; MACE), diepveneuze trombose (DVT) en longembolie (PE)
Het is niet bekend of TYK2-remming in verband kan worden gebracht met de bijwerkingen van JAK-remming. In een groot gerandomiseerd, actief gecontroleerd onderzoek naar een JAK-remmer bij patiënten met reumatoïde artritis van 50 jaar en ouder met ten minste één aanvullende cardiovasculaire risicofactor werden hogere percentages MACE, gedefinieerd als cardiovasculair overlijden, niet-fataal myocardinfarct en niet-fataal cerebrovasculair accident, en een dosisafhankelijk hoger percentage veneuze trombo-embolie waaronder DVT en PE waargenomen met een JAK-remmer, in vergelijking met TNF-remmers.
Een verhoogd risico op MACE, DVT en PE werd niet waargenomen in klinische onderzoeken met deucravacitinib. Beoordelingen van de veiligheid op de lange termijn van deucravacitinib zijn nog gaande. De risico's en voordelen van behandeling met deucravacitinib moeten worden afgewogen voordat de behandeling bij patiënten wordt gestart.
Vaccinaties
Voordat behandeling met deucravacitinib wordt gestart, moet worden overwogen om alle vaccinaties die bij de leeftijd passen, af te ronden volgens de huidige vaccinatierichtlijnen. Het gebruik van levend-verzwakte vaccins bij patiënten die worden behandeld met deucravacitinib moet worden vermeden. De respons op levende of niet-levende vaccins is niet beoordeeld.
Hulpstoffen
Lactose
Dit middel bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie mogen dit geneesmiddel niet gebruiken.
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Klinisch onderzoek wijst erop dat deucravacitinib geen klinisch relevante geneesmiddelinteracties heeft wanneer het gelijktijdig wordt toegediend met de volgende andere geneesmiddelen en daarom zijn er geen dosisaanpassingen nodig.
Invloed van deucravacitinib op andere geneesmiddelen
Deucravacitinib heeft geen betekenisvolle invloed op plasmablootstelling van rosuvastatine (substraat van ‘breast cancer resistance protein’ [BCRP] en OATP), methotrexaat (substraat van BCRP en andere transporteiwitten), mycofenolaatmofetil (MMF) (CES1- en 2-substraat), metformine (substraat van renaal MATE2K-afhankelijk en hepatisch OCT1-afhankelijk geneesmiddeltransport) of orale anticonceptiva (norethisteronacetaat en ethinylestradiol).
Invloed van andere geneesmiddelen op deucravacitinib
Geneesmiddelen die remmers of inductoren zijn van cytochroom P450 (CYP)-enzymen of transporteiwitten, zoals cyclosporine (duale remmer van P-glycoproteïne [P-gp]/BCRP]), fluvoxamine (krachtige CYP1A2-remmer), ritonavir (matige CYP1A2-inductor), diflunisal (uridineglucuronyltransferase (UGT)1A9-remmer), pyrimethamine (OCT1-remmer), famotidine (H2-receptorantagonist) of rabeprazol (protonpompremmer) hebben geen betekenisvolle invloed op de plasmablootstelling aan deucravacitinib (zie rubriek 5.2).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van deucravacitinib bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van deucravacitinib te vermijden tijdens de zwangerschap.
Borstvoeding
Deucravacitinib en de metaboliet ervan (BMT-153261) worden uitgescheiden in de moedermelk (zie rubriek 5.2). De geschatte relatieve dagelijkse dosis voor een zuigeling komt overeen met 12% van de dosis voor de moeder.
Het is niet bekend welk effect deucravacitinib op pasgeborenen/zuigelingen heeft.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met deucravacitinib moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Het effect van deucravacitinib op vruchtbaarheid bij mensen is niet beoordeeld. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Deucravacitinib heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gemelde bijwerking was bovenste luchtweginfectie (18,9% bij onderzoeken naar plaque-psoriasis en 15,1% bij onderzoeken naar artritis psoriatica). Over het geheel genomen was het veiligheidsprofiel dat werd waargenomen bij patiënten met artritis psoriatica die werden behandeld met deucravacitinib, consistent met het veiligheidsprofiel dat werd waargenomen bij patiënten met plaque-psoriasis. Het veiligheidsprofiel van deucravacitinib op de lange termijn was vergelijkbaar en in overeenstemming met eerdere ervaring.
Lijst met bijwerkingen in tabelvorm
Bijwerkingen van deucravacitinib afkomstig van klinische onderzoeken zijn vermeld (zie tabel 1) volgens de MedDRA systeem/orgaanklassen en zijn gebaseerd op de volgende conventies: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1: Lijst met bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen | Zeer vaak | Bovenste luchtweginfectiesa |
| Vaak | Herpes-simplexinfectiesb | |
| Soms | Pneumonie Herpes zoster Bronchitis | |
| Maagdarmstelselaandoeningen | Vaak | Orale ulceratiec |
| Huid- en onderhuidaandoeningen | Vaak | Acneïforme rashd Folliculitis |
| Onderzoeken | Vaak | Verhoogd creatinefosfokinase in het bloed |
a Bovensteluchtweginfecties omvatten nasofaryngitis, bovensteluchtweginfectie, virale bovensteluchtweginfectie, faryngitis, sinusitis, acute sinusitis, rhinitis, tonsillitis, peritonsillair abces, laryngitis, tracheïtis, faryngotonsillitis en rhinotracheïtis. b Herpes-simplexinfecties omvatten orale herpes, herpes simplex, genitale herpes, oftalmische herpes en herpesvirusinfectie. c Orale ulceratie omvat orale aften, mondulceratie, tongulceratie en stomatitis. d Acneïforme rash omvat acne, acneïforme dermatitis, rash, rosacea, pustula, pustuleuze rash, rash papulair en papulae. | ||
Beschrijving van geselecteerde bijwerkingen
Infecties
In de onderzoeken POETYK PSO-1 en POETYK PSO-2 (zie rubriek 5.1), kwamen infecties voor bij 29,1% van de patiënten in de deucravacitinibgroep (116,0 voorvallen per 100 persoonjaren) vergeleken met 21,5% van de patiënten in de placebogroep (83,7 voorvallen per 100 persoonjaren) tijdens de eerste 16 weken. De meerderheid van de infecties was niet ernstig en licht tot matig in ernst en heeft niet geleid tot het staken van deucravacitinib. De incidentie van ernstige infecties was 0,6% in de deucravacitinibgroep (2,0 voorvallen per 100 persoonjaren) en 0,5% in de placebogroep (1,6 voorvallen per 100 persoonjaren).
Het percentage infecties in de deucravacitinibgroep nam tot en met week 52 niet toe (95,4 voorvallen per 100 persoonjaren). Het percentage ernstige infecties in de deucravacitinibgroep nam tot en met week 52 niet toe (1,7 voorvallen per 100 persoonjaren).
Over het geheel genomen was het percentage infecties, waaronder ernstige infecties, dat werd waargenomen bij patiënten met artritis psoriatica die werden behandeld met deucravacitinib, consistent met het percentage dat werd waargenomen bij patiënten met plaque-psoriasis.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Deucravacitinib is oraal toegediend aan gezonde proefpersonen in enkelvoudige doses tot maximaal 40 mg (> 6 maal de voor mensen aanbevolen dosis van 6 mg/dag) en in meervoudige doses tot maximaal 24 mg/dag (12 mg tweemaal daags) gedurende 14 dagen zonder dosisbeperkende toxiciteit.
Bij overdosering wordt aanbevolen om de patiënt te monitoren op tekenen of symptomen van bijwerkingen en om direct passende symptomatische behandeling in te stellen. Dialyse geeft geen substantiële klaring van deucravacitinib uit de systemisch circulatie (zie rubriek 5.2).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, ATC-code: L04AF07
Werkingsmechanisme
Deucravacitinib is een selectieve remmer van het TYK2-enzym (TYK2 behoort tot de JAK-familie). Deucravacitinib bindt aan het regulatoire domein van TYK2 en stabiliseert zo een remmende interactie tussen de regulatoire en katalytische domeinen van het enzym. Dit leidt tot een allosterische remming van receptorgemedieerde activatie van TYK2 en de hieruit voortvloeiende functies in cellen. TYK2 medieert de signalering van interleukine-23 (IL-23), interleukine-12 (IL-12) en type I-interferonen (IFN), wat van nature voorkomende cytokines zijn die zijn betrokken bij ontstekings- en immuunreacties. Deucravacitinib remt het vrijkomen van pro-inflammatoire cytokinen en chemokinen.
Farmacodynamische effecten
Bij patiënten met psoriasis verminderde deucravacitinib de aan psoriasis gerelateerde genexpressie bij psoriatische huid, waaronder vermindering in genen die door de IL-23-route en de type I IFN-route worden gereguleerd. Bij patiënten met psoriasis en artritis psoriatica verlaagde deucravacitinib circulerende IL-17A, IL-19 en β-defensine na 16 weken eenmaaldaagse behandeling. Bij patiënten met artritis psoriatica werd ook een afname van circulerende niveaus van aanvullende biomarkers, waaronder C-reactief proteïne (CRP), matrix metalloproteïnase-3 (MMP3), matrix metalloproteïnase-1 (MMP1), type 1 collageendegradatieproduct (C1M) en TNF-alfa waargenomen.
Klinische werkzaamheid en veiligheid
Plaque-psoriasis
De werkzaamheid en veiligheid van deucravacitinib werden beoordeeld in twee multicenter, gerandomiseerde, dubbelblinde placebo- en apremilastgecontroleerde klinische onderzoeken (POETYK PSO-1 en POETYK PSO-2) bij patiënten van 18 jaar en ouder met matige tot ernstige plaque-psoriasis die in aanmerking kwamen voor systemische behandeling of fototherapie. Patiënten hadden een aangedaan lichaamsoppervlak (body surface area, BSA) van ≥ 10%, een Psoriasis Area and Severity Index (PASI)-score ≥ 12 en een static Physician’s Global Assessment (sPGA) ≥ 3 (matig of ernstig) op een vijfpuntsschaal van algehele ernst van de ziekte.
In POETYK PSO-1 en POETYK PSO-2 werden in totaal 1686 patiënten beoordeeld, waarvan er 843 waren gerandomiseerd naar deucravacitinib 6 mg eenmaal daags, 422 naar apremilast 30 mg tweemaal daags en 421 naar placebo.
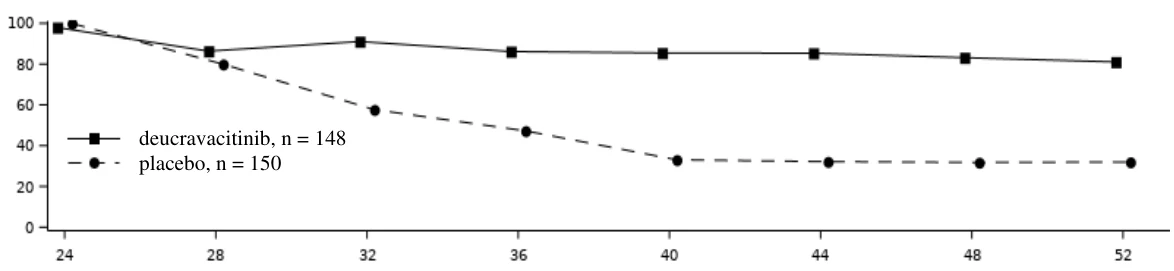
In beide onderzoeken schakelden patiënten die placebo kregen in week 16 over naar deucravacitinib en bleven dit gebruiken tot week 52. Patiënten die waren gerandomiseerd naar apremilast en die in week 24 geen PASI 50 (POETYK PSO-1) of PASI 75 (POETYK PSO-2) hadden bereikt, schakelden over naar deucravacitinib en bleven dit gebruiken tot week 52. In POETYK PSO-1 bleven patiënten die waren gerandomiseerd naar deucravacitinib de behandeling voortzetten tot week 52. In POETYK PSO-2 werden patiënten die werden behandeld met deucravacitinib en in week 24 een PASI 75 bereikten opnieuw gerandomiseerd in een verhouding 1:1 naar voortzetting van deucravacitinib (onderhoud) of overschakeling naar placebo (terugtrekking).
Ziektekenmerken bij baseline kwamen overeen voor de onderzoekspopulatie in beide onderzoeken: de meerderheid van de patiënten was man (67%), de gemiddelde leeftijd was ongeveer 47 jaar waarbij de meerderheid van de patiënten tussen 40 en 64 jaar oud was. 10% van de patiënten was ≥ 65 jaar. De algehele mediane PASI-score was 18,7 en de mediane BSA was 20%. De sPGA-score bij baseline was 3 (matig) bij 79,8% van de patiënten en 4 (ernstig) bij 20,2%. De mediane Dermatology Life Quality Index (DLQI)-score was 11. In totaal had 18,4% van de patiënten een voorgeschiedenis van artritis psoriatica.
Verdeeld over beide onderzoeken had 40% van de patiënten eerdere fototherapie gehad, had 42,4% geen eerdere systemische behandeling (inclusief biologische en niet-biologische behandeling) gehad, had 41% eerdere niet-biologische systemische behandeling gehad en had 34,8% een eerdere biologische behandeling gehad (16,1% TNF-, 4,9% IL-12/23, 16,6% IL-17- en 4,4% IL-23-remmers).
De co-primaire eindpunten in de twee onderzoeken waren het aandeel patiënten dat het volgende bereikte: 1) ten minste een 75% verbetering in PASI-scores (PASI 75) ten opzichte van baseline en 2) een sPGA-score van vrij of bijna vrij (0 of 1) in week 16, versus placebo.
In onderzoek POETYK PSO-1 werd PASI 75 bereikt met deucravacitinib bij 58,4%, met apremilast bij 35,1% en met placebo bij 12,7% van de patiënten in week 16. Een sPGA van vrij of bijna vrij in week 16 werd bereikt bij 53,6%, 32,1% en 7,2% van de patiënten in de groepen met respectievelijk deucravacitinib, apremilast en placebo. Voor deze coprimaire eindpunten werd superioriteit van deucravacitinib ten opzichte van placebo aangetoond. In onderzoek POETYK PSO-2 werden consistente resultaten waargenomen.
Tabel 2 geeft de belangrijkste werkzaamheidsresultaten weer voor de coprimaire en andere eindpunten.
Tabel 2: Belangrijkste werkzaamheidsresultaten bij volwassenen met plaque-psoriasis
| POETYK PSO-1 | POETYK PSO-2 | |||||
| Eindpunt | Deucravacitinib (N = 332) n (%) | Apremilast (N = 168) n (%) | Placebo (N = 166) n (%) | Deucravacitinib (N = 511) n (%) | Apremilast (N = 254) n (%) | Placebo (N = 255) n (%) |
| sPGA 0/1 | ||||||
| Week 16 | 178 (53,6) | 54 (32,1) d | 12 (7,2) a,d | 253 (49,5) | 86 (33,9) d | 22 (8,6) a,d |
| Week 24 | 195 (58,7) | 52 (31,0) d | - | 251 (49,8) b | 75 (29,5) d | - |
| sPGA 0 | ||||||
| Week 16 | 58 (17,5) | 8 (4,8) d | 1 (0,6) d | 80 (15,7) | 16 (6,3) e | 3 (1,2) d |
| PASI 75 | ||||||
| Week 16 | 194 (58,4) | 59 (35,1) d | 21 (12,7) a,d | 271 (53,0) | 101 (39,8) e | 24 (9,4) a,d |
| Week 24 | 230 (69,3) | 64 (38,1) d | - | 296 (58,7) b | 96 (37,8) d | - |
| PASI 90 | ||||||
| Week 16 | 118 (35,5) | 33 (19,6) e | 7 (4,2) d | 138 (27,0) | 46 (18,1) f | 7 (2,7) d |
| Week 24 | 140 (42,2) | 37 (22,0) d | - | 164 (32,5) b | 50 (19,7) d | - |
Week
| POETYK PSO-1 | POETYK PSO-2 | |||||
| Eindpunt | Deucravacitinib (N = 332) n (%) | Apremilast (N = 168) n (%) | Placebo (N = 166) n (%) | Deucravacitinib (N = 511) n (%) | Apremilast (N = 254) n (%) | Placebo (N = 255) n (%) |
| PASI 100 | ||||||
| Week 16 | 47 (14,2) | 5 (3,0) d | 1 (0,6) d | 52 (10,2) | 11 (4,3) f | 3 (1,2) d |
| Hoofdhuid-specifieke PGA 0/1c | (N = 209) | (N = 110) | (N = 121) | (N = 305) | (N = 166) | (N = 173) |
| Week 16 | 147 (70,3) | 43 (39,1) d | 21 (17,4) d | 182 (59,7) | 61 (36,7) d | 30 (17,3) d |
Non-responder imputatie (NRI) werd gebruikt; patiënten die voor het eindpunt met de behandeling of het onderzoek stopten of voor wie gegevens ontbraken, werden gerekend als niet-responders. a Co-primair eindpunt waarbij deucravacitinib wordt vergeleken met placebo b N = 504 rekening houdend met ontbrekende beoordelingen wegens de COVID-19-pandemie c Inclusief patiënten met een hoofdhuidspecifieke PGA-score bij baseline van ≥ 3 d p ≤ 0,0001 voor vergelijking tussen deucravacitinib en placebo of deucravacitinib en apremilast e p < 0,001 voor vergelijking tussen deucravacitinib en apremilast f p < 0,01 voor vergelijking tussen deucravacitinib en apremilast | ||||||
Bij onderzoek naar leeftijd, geslacht, ras, lichaamsgewicht, ziekteduur, ernst van de ziekte bij baseline en eerdere behandeling met biologische of niet-biologische middelen werden geen verschillen tussen deze subgroepen geconstateerd in respons op deucravacitinib.
Respons na verloop van tijd
Deucravacitinib liet een snel optreden van werkzaamheid zien met een maximale PASI 75-respons die werd bereikt in week 24 (POETYK PSO-1 en PSO-2) en die aanhield tot en met week 52 (POETYK PSO-1) (zie figuur 1).
Figuur 1: PASI 75-respons (NRI) tot en met week 52 per bezoek in POETYK PSO-1 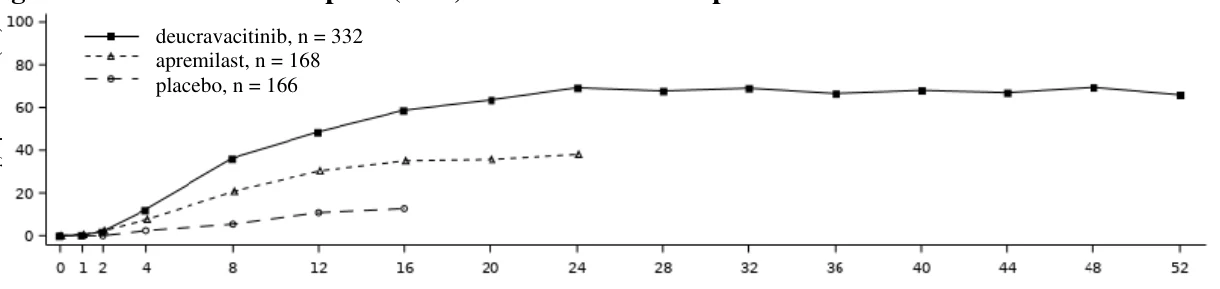
Behoud en duurzaamheid van de respons
In POETYK PSO-2 werden patiënten die oorspronkelijk waren gerandomiseerd naar deucravacitinib en een PASI 75-respons bereikten in week 24, opnieuw gerandomiseerd naar ofwel voortzetten van de behandeling met deucravacitinib of ontvangen van placebo, om behoud en duur van de respons te beoordelen. Voor responders in week 24 die opnieuw werden gerandomiseerd naar placebo, was de mediane tijd tot verlies van de PASI 75-respons ongeveer 12 weken. Figuur 2 toont de PASI 75-respons in de 2 groepen van week 24-52.
Figuur 2: PASI 75-respons (NRI) na hernieuwde randomisatie in week 24 in
POETYK PSO-2
Door de patiënt gerapporteerde uitkomsten
Significant grotere verbeteringen in gezondheidsgerelateerde kwaliteit van leven, gemeten met de DLQI en in door de patiënt gerapporteerde psoriasissymptomen (jeuk, pijn, brandend gevoel, stekend gevoel en strak gespannen huid) en tekenen (droge, gebarsten of geschubde huid, vervellen of schilferen, roodheid, en bloeding) gemeten met de Psoriasis Symptoms and Signs Diary (PSSD) werden waargenomen bij patiënten die werden behandeld met deucravacitinib vergeleken met placebo in week 16 en vergeleken met apremilast in week 16 en week 24. Verbeteringen in deze responsen bij patiënten die voortdurend werden behandeld met deucravacitinib werden behouden tot en met week 52 in POETYK PSO-1.
Tabel 3: Door de patiënt gerapporteerde uitkomsten in POETYK PSO-1 en
POETYK PSO-2
| POETYK PSO-1 | POETYK PSO-2 | |||||
| Deucravacitinib | Apremilast | Placebo | Deucravacitinib | Apremilast | Placebo | |
DLQI Patiënten die 0 of 1 bereikten (NRI)* | N = 322 | N = 161 | N = 160 | N = 495 | N = 247 | N = 246 |
| Week 16, n (%) | 132 (41,0) | 46 (28,6).a | 17 (10,6).b | 186 (37,6) | 57 (23,1) b | 24 (9,8) b |
| Week 24, n (%) | 155 (48,1) | 39 (24,2) b | - | 205 (41,4) | 53 (21,5) b | - |
PSSD-symptoomscore Verandering ten opzichte van baseline (mBOCF)** | N = 306 | N = 158 | N = 151 | N = 466 | N = 233 | N = 239 |
| Week 16, gemiddelde (SE) | -26,7 (1,8) | -17,8 (2,2).b | -3,6 (2,1) b | -28,3 (1,1) | -21,1 (1,4) b | -4,7 (1,4) b |
| Week 24, gemiddelde (SE) | -31,9 (2,0) | -20,7 (2,4) b | - | -29,1 (1,1) | -21,4 (1,5) b | - |
PSSD-tekenscore Verandering ten opzichte van baseline (mBOCF)* | N = 306 | N = 158 | N = 151 | N = 466 | N = 233 | N = 239 |
| Week 16, gemiddelde (SE) | -28,9 (1,8) | -20,0 (2,2) b | -5,3 (2,1) a | -31,9 (1) | -23,8 (1,4) b | -7,1 (1,4) b |
| Week 24, gemiddelde (SE) | -33,8 (2,0) | -22,5 (2,4) b | - | -32,4 (1,1) | -24,2 (1,5) b | - |
* Patiënten met een score van ≥ 2 bij baseline ** Bijgestelde gemiddelde verandering, mBOCF – doorgevoerde bijgestelde waarneming bij baseline, standaardfout (SE) a p < 0,01 voor vergelijking tussen deucravacitinib en placebo of deucravacitinib en apremilast b p < 0,0001 voor vergelijking tussen deucravacitinib en placebo of deucravacitinib en apremilast | ||||||
Artritis psoriatica
De werkzaamheid en veiligheid van deucravacitinib werden beoordeeld in twee multicenter, gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken (POETYK PsA-1 en POETYK
Week
PsA-2) bij patiënten van 18 jaar en ouder met actieve artritis psoriatica (PsA) (≥ 3 gezwollen gewrichten, ≥ 3 pijnlijke gewrichten, een C-reactief proteïne (CRP)-niveau van ≥ 3 mg/l) en met actieve psoriasis of een voorgeschiedenis van psoriasis. In beide onderzoeken hadden patiënten bij baseline een diagnose van artritis psoriatica gedurende ten minste 3 maanden en voldeden ze aan de classificatiecriteria voor artritis psoriatica (CASPAR, Classification criteria for Psoriatic Arthritis) bij de screening. Bij POETYK PsA-1 hadden patiënten ook aanwezigheid van ten minste één boterosie op een röntgenfoto van handen en/of voeten.
De werkzaamheid werd geëvalueerd voor PsA-1 (n = 670) en PsA-2 (n = 624) bij in totaal 1294 patiënten tot week 16. In PsA-1 werden patiënten gerandomiseerd om gedurende 16 weken deucravacitinib 6 mg eenmaal daags of placebo te krijgen. In week 16 werden patiënten die aanvankelijk placebo kregen, overgeschakeld naar deucravacitinib 6 mg eenmaal daags. De patiënten werden gevolgd tot week 52. In PsA-2 werden patiënten gerandomiseerd om deucravacitinib 6 mg eenmaal daags, placebo of apremilast 30 mg tweemaal daags te krijgen (als veiligheidsreferentiearm). De placebogecontroleerde werkzaamheidsbeoordelingsperiode was 16 weken. In week 16 in PsA-2 werden patiënten die aanvankelijk placebo kregen, overgeschakeld naar deucravacitinib 6 mg eenmaal daags en patiënten die aan deucravacitinib of apremilast waren toegewezen, zetten hun toegewezen behandeling voort tot week 52.
Ziektekenmerken bij baseline uit gepoolde gegevens toonden een mediane ziekteduur van 4,0 jaar aan en de meerderheid van de patiënten had polyartritis (75,7%) gevolgd door oligoartritis (13,5%). 8,4% van de patiënten had overheersend distale interfalangeale aangedane gewrichten, terwijl 15,5% perifere plus psoriatische spondylartritis had. Dactylitis en enthesitis waren aanwezig bij respectievelijk 30,8% en 61,8% van de patiënten en 49,1% had een aangedaan lichaamsoppervlak (body surface area, BSA) met psoriasis van de huid van ≥ 3% en een Static Physician’s Global Assessment (sPGA) van ten minste 2.
In beide onderzoeken was de meerderheid van de patiënten naïef voor biologische behandeling en had ze een ontoereikende respons of intolerantie of verlies van respons op niet-steroïdale ontstekingsremmende geneesmiddelen [NSAID’s], conventionele synthetische DMARD’s [csDMARD’s] of apremilast ervaren. Daarnaast omvatte PsA-2 anti-TNF-alfa-ervaren patiënten. In de gepoolde onderzoeksanalyses kreeg 56,3% van de patiënten gelijktijdig methotrexaat (MTX), kreeg 10,0% andere gelijktijdige csDMARD’s en kreeg 33,7% geen gelijktijdige csDMARD’s.
Het primaire eindpunt in beide onderzoeken was het percentage patiënten dat in week 16 een American College of Rheumatology (ACR) 20-respons bereikte.
Klinische respons
In beide onderzoeken resulteerde behandeling met deucravacitinib in week 16 in een significante verbetering van de ziekteactiviteit, gemeten aan de hand van ACR20/50/70, en minimale ziekteactiviteit (MDA, Minimal Disease Activity) in vergelijking met placebo (zie tabel 4). De klinische respons bij patiënten die werden behandeld met deucravacitinib, bleef verbeteren na week 16 en de resultaten bleven behouden tot week 52.
Tabel 4: Werkzaamheidsresultaten bij volwassenen met artritis psoriatica
| POETYK PsA-1 | POETYK PsA-2 | |||||
Deucravacitinib (N = 336) | Placebo (N = 334) | Verschil met placebo (95%-BI) | Deucravacitinib (N = 312) | Placebo (N = 312) | Verschil met placebo (95%-BI) | |
| ACR20-respons | ||||||
| Week 16 (%) | 54,2 | 34,1 | 20,0 (12,7; 27,4)a | 54,2 | 39,4 | 14,8 (7,0; 22,5)a |
| Week 52 (%)* | 76,3 (212/278) | 71,9 (194/270) | ||||
| POETYK PsA-1 | POETYK PsA-2 | |||||
Deucravacitinib (N = 336) | Placebo (N = 334) | Verschil met placebo (95%-BI) | Deucravacitinib (N = 312) | Placebo (N = 312) | Verschil met placebo (95%-BI) | |
| ACR50-respons | ||||||
| Week 16 (%) | 24,7 | 13,5 | 11,2 (5,3; 17,1)c | 28,8 | 16,3 | 12,5 (6,0; 19,0)c |
| Week 52 (%)* | 48,9 (136/278) | 47,0 (127/270) | ||||
| ACR70-respons | ||||||
| Week 16 (%) | 11,6 | 5,4 | 6,2 (2,0; 10,4) d | 10,6 | 5,4 | 5,2 (0,9; 9,4) d |
| Week 52 (%)* | 30,2 (84/278) | 30,0 (81/270) | ||||
| Minimale ziekteactiviteit (MDA)** respons | ||||||
| Week 16 (%) | 19,0 | 10,2 | 8,9 (3,6; 14,2).b | 25,6 | 14,7 | 10,9 (4,6; 17,1).b |
| Week 52 (%)* | 40,7 (114/280) | 48,3 (130/269) | ||||
Non-responder-imputatie (NRI) werd gebruikt tot week 16. Na week 16 worden de waargenomen gegevens zonder imputatie getoond. N is het aantal gerandomiseerde patiënten. a p ≤ 0,0002 b p ≤ 0,001 c nominaal p ≤ 0,0002 d nominaal p ≤ 0,02 * Gegevens worden weergegeven voor beschikbare proefpersonen in de vorm van % (n/N) waargenomen ** Minimale ziekteactiviteit (MDA) = 5 van de 7 uitkomsten: aantal pijnlijke gewrichten ≤ 1; aantal gezwollen gewrichten ≤ 1; Psoriasis Activity and Severity Index ≤ 1 of lichaamsoppervlak ≤ 3%; visueel-analoge schaal (VAS) pijn patiënt ≤ 15; VAS globale ziekteactiviteit patiënt ≤ 20; Health Assessment Questionnaire Disability Index ≤ 0,5; pijnlijke aanhechtingspunten ≤ 1 | ||||||
In PsA-1 en PsA 2- werd in week 16 verbetering in alle componenten van ACR aangetoond bij patiënten die behandeld werden met deucravacitinib, inclusief de beoordeling van pijn door patiënten (VAS pijn), en deze verbetering zette zich voort na week 16 en hield aan tot week 52.
Het aantal patiënten met axiale betrokkenheid/overheersend spondylitis was te klein om een betekenisvolle beoordeling mogelijk te maken.
In POETYK PsA-1 bereikten patiënten die deucravacitinib kregen een nominale significante verbetering in de Disease Activity Score (28 gewrichten) met CRP (DAS28-CRP) in vergelijking met placebo in week 16 (respectievelijk -1,33 en -0,83). In POETYK PsA-2 werd in week 16 ook een vergelijkbare verbetering waargenomen (respectievelijk -1,28 en -0,80).
Bij patiënten met co-existente plaque-psoriasis die SOTYKTU kregen, werd een significante verbetering waargenomen ten opzichte van placebo, zoals gemeten aan de hand van de Psoriasis Area Severity Index (PASI 75) in week 16, en bleven de resultaten behouden tot week 52 in beide onderzoeken.
Respons voor fysiek functioneren
In beide onderzoeken vertoonden patiënten die behandeld werden met deucravacitinib een statistisch significante verbetering ten opzichte van baseline voor fysiek functioneren, zoals gemeten met de Health Assessment Questionnaire Disability Index (HAQ-DI) in vergelijking met placebo. Het gecorrigeerde gemiddelde verschil (95%-BI) ten opzichte van placebo in HAQ-DI-verandering ten opzichte van baseline in week 16 was -0,17 (-0,24; -0,09) in onderzoek PsA-1 en -0,11 (-0,18; -0,04) in onderzoek PsA-2. Het percentage HAQ-DI-responders (≥ 0,35 verbetering ten opzichte van baseline) in week 16 in PsA-1 en PsA-2 was respectievelijk 51,3% en 48,9% bij patiënten die deucravacitinib kregen, 38,8% en 43,2% bij patiënten die placebo kregen. De respons bleef behouden tot week 52 in beide onderzoeken.
Andere gezondheidsgerelateerde uitkomsten
Patiënten die werden behandeld met deucravacitinib, vertoonden verbeteringen in de SF-36 Physical Component Summary (PCS) -score in week 16 in vergelijking met placebo. In week 16 werd een significante verbetering waargenomen met deucravacitinib versus placebo voor PCS-score (gecorrigeerd gemiddeld verschil (95%-BI) vanaf baseline: 2,3 (1,3; 3,4), p < 0,0001 in POETYK PsA-1 en 2,0 (1,0; 3,1), p = 0,0002 in POETYK PsA-2). De verbeteringen bleven in beide onderzoeken behouden tot week 52.
Oudere patiënten
Van de 1519 patiënten met plaque-psoriasis die in klinische onderzoeken werden behandeld met deucravacitinib, waren 152 patiënten 65 jaar of ouder, onder wie 21 patiënten die 75 jaar of ouder waren (zie rubriek 4.2). Van de 1.312 patiënten met artritis psoriatica die in klinische onderzoeken werden behandeld met deucravacitinib, waren 171 patiënten 65 jaar of ouder, onder wie 22 patiënten die 75 jaar of ouder waren. Er werden geen algehele verschillen in blootstelling, veiligheid of werkzaamheid waargenomen tussen oudere en jongere patiënten die deucravacitinib kregen.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met SOTYKTU in een of meerdere subgroepen van pediatrische patiënten met plaque-psoriasis en artritis psoriatica (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Deucravacitinib vertoonde een bijna volledige orale absorptie, dosis-gerelateerde toename in blootstelling en geen duidelijke tijdsafhankelijke farmacokinetiek.
Absorptie
Na orale toediening van tabletten vertoonde deucravacitinib een snelle en bijna volledige absorptie. De mediane Tmax liep uiteen van 2 tot 3 uur en de absolute orale biologische beschikbaarheid was 99% bij gezonde vrijwilligers. Matige accumulatie (< 1,4-maal bij steady state) werd waargenomen na eenmaaldaagse toediening.
Voedsel
Deucravacitinib kan worden toegediend zonder rekening te houden met voedsel of maagzuurremmers (H2-receptorblokkers en protonpompremmers). Gelijktijdige toediening van voedsel of maagzuurremmers had geen invloed op de totale blootstelling (AUC[INF]) van deucravacitinib.
Distributie
Het distributievolume bij steady state (Vss) is 140 l, wat groter is dan de totale hoeveelheid water in het lichaam [42 l] wat wijst op extravasculaire distributie. Deucravacitinib wordt voor 81,6% gebonden aan humane plasma-eiwitten, primair aan humaan serumalbumine.
Deucravacitinib wordt op vergelijkbare wijze gedistribueerd tussen plasma en rodebloedcelcomponenten met een bloed/plasmaconcentratieverhouding van 1,26.
Uitscheiding in de moedermelk
Bij acht gezonde vrouwen die borstvoeding gaven en een eenmalige orale dosis van 9 mg deucravacitinib toegediend hadden kregen, waren deucravacitinib en de belangrijkste metaboliet BMT-153261 aantoonbaar in de moedermelk. De piekconcentraties in de moedermelk werden snel bereikt, met mediane Tmax-waarden van ongeveer 1 uur voor deucravacitinib en 6 uur voor BMT-153261. De geschatte verhoudingen tussen moedermelk en plasma voor Cmax en AUC waren respectievelijk 1,5 en 3,2 voor deucravacitinib, en hoger voor BMT-153261 (Cmax-verhouding 13; AUC-verhouding 16). Binnen 24 uur na toediening werd 93% van deucravacitinib en 80% van BMT-153261 uitgescheiden in de moedermelk. Borstvoeding had weinig tot geen invloed op de plasmablootstelling van deucravacitinib.
Biotransformatie
Bij mensen wordt deucravacitinib gemetaboliseerd via vier primaire biotransformatieroutes, waaronder N-demethylering bij de triazolgroep door CYP1A2 waarbij een belangrijk metaboliet BMT-153261 wordt gevormd, cyclopropylcarboxamidehydrolyse door carboxylesterase 2 (CES2) waarbij een belangrijk metaboliet BMT-158170 wordt gevormd, N-glucuronidering door UGT waarbij BMT-334616 wordt gevormd en mono-oxidatie door CYP2B6/2D6 bij de gedeutereerde methylgroep waarbij M11 wordt gevormd.
Bij steady state is deucravacitinib de belangrijkste circulerende vorm, waarbij het 49% van de gemeten aan de verbindingsgerelateerde componenten vormt. Er werden twee belangrijke circulerende metabolieten, BMT-153261 en BMT-158170, geïdentificeerd, waarbij de halfwaardetijden van beide metabolieten vergelijkbaar waren met die van het oorspronkelijke deucravacitinib. BMT-153261 heeft een vergelijkbare activiteit als de oorspronkelijke verbinding en BMT-158170 is niet farmacologisch actief. De blootstelling aan circulerend BMT-153261 is veel lager dan die aan de oorspronkelijke verbinding, waardoor de belangrijkste farmacologische werkzaamheid wordt toegeschreven aan de oorspronkelijke verbinding deucravacitinib.
Verder werden geen metabolieten die uniek zijn voor mensen en geen langlevende metabolieten geïdentificeerd.
Eliminatie
Deucravacitinib wordt via verschillende routes geëlimineerd, waaronder fase I- en II-metabolisme, samen met directe eliminatie via de nieren en feces. Daarnaast droeg geen enkel enzym voor meer dan 26% bij aan de totale klaring. Deucravacitinib wordt uitgebreid gemetaboliseerd, waarbij 59% van de oraal toegediende dosis [14C]-deucravacitinib wordt geëlimineerd als metabolieten in de urine (37% van de dosis) en feces (22% van de dosis). Van onveranderd deucravacitinib is 13% van de dosis aanwezig in urine en 26% in feces.
De effectieve halfwaardetijd van deucravacitinib 6 mg bij gezonde volwassenen is ongeveer 10 uur, met een totale klaring van 15,3 l/u (CV 27%). Op basis van farmacokinetische populatieanalyses is de effectieve halfwaardetijd van deucravacitinib bij proefpersonen met psoriasis en artritis psoriatica vergelijkbaar met die bij gezonde volwassenen en varieert hij van 10 tot 11 uur. De klaring van deucravacitinib bij proefpersonen met psoriasis is vergelijkbaar met die bij gezonde volwassenen. De klaring van deucravacitinib bij patiënten met artritis psoriatica is matig lager (29% lager) dan bij gezonde volwassenen. Deucravacitinib is een substraat van effluxtransporteiwitten P-gp en BCRP en uptaketransporteiwit OCT1. Wegens grote passieve permeabiliteit, hoge orale biologische beschikbaarheid en lage affiniteit voor deze transporteiwitten, is de bijdrage van deze transporteiwitten aan de farmacokinetiek van deucravacitinib minimaal.
Deucravacitinib is geen substraat van de transporteiwitten OATP, NTCP, OAT1, OAT3, OCT2, MATE1, of MATE2K.
Lineariteit/non-lineariteit
De farmacokinetiek van enkelvoudige doses deucravacitinib toegediend als tabletten was lineair binnen het dosisbereik van 3 mg tot 36 mg.
Interacties
Invloed van deucravacitinib op andere geneesmiddelen
Bij in-vitro-onderzoeken is geen bewijs gevonden dat deucravacitinib en de belangrijke circulerende metabolieten ervan bij klinisch relevante blootstellingen een remmer zijn van belangrijke CYP’s (1A2, 2B6, 2C8, 2C9, 2C19, 2D6, 3A4), UGT’s (1A1, 1A4, 1A6, 1A9, 2B7), CES2 en geneesmiddeltransporteiwitten (P-gp, BCRP, OATP1B1, OATP1B3, BSEP, MRP2, OAT1, OAT3, OCT1, OCT2, MATE1 en MATE2K). Daarnaast is deucravacitinib geen inductor van CYP1A2, -2B6 en -3A4 (zie rubriek 4.5).
Bijzondere populaties
Ouderen
Op basis van farmacokinetische populatieanalyse was de gemiddelde steady-state blootstelling aan deucravacitinib (Cavg,ss) hoger, tot 31% bij patiënten van 65-74 jaar [n = 87 van de 1387 (6,3%) bij psoriasis en n = 155 van de 1325 (11,7%) bij artritis psoriatica] en tot 53% bij patiënten van 75-84 jaar [n = 13 van de 1387 (0,94%) bij psoriasis en n = 23 van de 1325 (1,7%) bij artritis psoriatica]. Gegevens over blootstelling bij patiënten ≥ 85 jaar zijnbeperkt.
Patiënten met een nierfunctiestoornis
Nierfunctiestoornissen hebben geen klinisch betekenisvol effect op blootstelling aan deucravacitinib (zie rubriek 4.2) op basis van een gericht onderzoek waarbij de geschatte glomerulaire filtratiesnelheid (eGFR) werd berekend met de MDRD-formule (modification of diet in renal disease). Vergeleken met de groep met een normale nierfunctie was de Cmax van deucravacitinib maximaal 15% veranderd en nam de AUC[INF] toe met maximaal 48% in de groepen met een nierfunctiestoornis (licht [eGFR: ≥ 60 tot < 90 ml/min], matig [eGFR: ≥ 30 tot < 60 ml/min], ernstig [eGFR: < 30 ml/min] en eindstadium nierfalen [eGFR: < 15 ml/min]). Vergeleken met de groep met een normale nierfunctie nam de Cmax van BMT-153261 toe met maximaal 34% en nam de AUC[INF] toe met maximaal 84% verdeeld over alle groepen met een nierfunctiestoornis.
Dialyse geeft geen substantiële klaring van deucravacitinib uit de systemische circulatie (5,4% van de dosis wordt per dialyse geklaard).
Patiënten met een leverfunctiestoornis
Lichte (Child-Pugh-klasse A) en matige (Child-Pugh-klasse B) leverfunctiestoornis heeft geen klinisch betekenisvol effect op de blootstelling aan deucravacitinib (zie rubriek 4.2). Vergeleken met de groep met een normale leverfunctie nam de totale Cmax en AUC[INF] van deucravacitinib in de groep met een lichte en matige leverfunctiestoornis toe met respectievelijk maximaal 10% en 40%, terwijl de Cmax en AUC(INF) van ongebonden deucravacitinib toenam met respectievelijk maximaal 26% en 60%. Bij volwassenen met een ernstige (Child-Pugh-klasse C) leverfunctiestoornis, was de totale Cmax van deucravacitinib vergelijkbaar met en de totale AUC 43% hoger ten opzichte van vergelijkbare gezonde volwassenen. Bij deze volwassenen nam de ongebonden Cmax en AUC(INF) toe met respectievelijk 62% en 131%. Gebruik van deucravacitinib wordt niet aanbevolen bij patiënten met ernstige leverfunctiestoornissen (zie rubriek 4.2).
De AUC[0-T] van BMT-153261 nam af met 19%, 53% en 76% bij proefpersonen met respectievelijk een lichte, matige en ernstige leverfunctiestoornis, vergeleken met proefpersonen met een normale leverfunctie, terwijl de Cmax van BMT-153261 afnam met 25%, 59%, en 79% bij proefpersonen met respectievelijk een lichte, matige en ernstige leverfunctiestoornis.
Geslacht
Op basis van de farmacokinetische populatiemodellering en simulatie wordt verwacht dat vrouwen een gemiddelde steady-state blootstelling aan deucravacitinib (Cmax,ss en Cavg,ss) hebben die tot 30% hoger is in vergelijking met mannen.
Lichaamsgewicht
Op basis van de farmacokinetische populatiemodellering en simulatie wordt verwacht dat patiënten met een lager lichaamsgewicht (< 60 kg) een hogere geometrisch gemiddelde steady-state blootstelling aan deucravacitinib hebben tot 37,4% (Cmax,ss) en tot 26,6% (Cavg,ss). Van patiënten met een hoger lichaamsgewicht (> 90 kg) wordt verwacht dat ze een lagere geometrisch gemiddelde steady-state blootstelling aan deucravacitinib hebben tot 24,8% (Cmax,ss) en tot 19,6% (Cavg,ss) (in vergelijking met patiënten met een lichaamsgewicht van 60-90 kg).
Intrinsieke factoren
Ras en etniciteit hadden geen klinisch betekenisvolle invloed op blootstelling aan deucravacitinib.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeen potentieel en reproductie- en ontwikkelingstoxiciteit.
Herhaalde dosistoxiciteit
In het chronische toxiciteitsonderzoek bij ratten werden een afname in lymfocytentellingen, beenmergcellulariteit en lymfoïde cellulariteit in weefsels van het immuunsysteem waargenomen bij blootstelling (AUC) op het laagste niveau waarbij een effect is waargenomen (LOEL) van ongeveer 7 maal de aanbevolen dosis voor mensen (recommended human dose, RHD). Deze effecten gingen niet gepaard met klinische tekenen van immuunsuppressie (bijv. infecties). Een afname in trombocytentelling en parameters voor de massa van rode bloedcellen werd waargenomen bij blootstelling (AUC) op een LOEL van ongeveer 33 maal de RHD. In het chronisch toxiciteitsonderzoek bij apen werden klinische en microscopische huidveranderingen en een afname in parameters voor de massa van rode bloedcellen waargenomen bij blootstelling (AUC) op een LOEL van ongeveer 6 maal de RHD.
Reproductie- en ontwikkelingstoxiciteit
Deucravacitinib had geen invloed op de vruchtbaarheid of vroege embryonale ontwikkeling bij mannelijke en vrouwelijke ratten bij blootstellingen (AUC) tot respectievelijk ongeveer 178 en 136 maal de RHD.
Deucravacitinib was niet dodelijk of teratogeen voor embryo’s bij maternale blootstellingen (AUC) tot ongeveer 211 maal de RHD bij ratten of 72/16 (totaal/vrij) maal de RHD bij konijnen.
In een onderzoek naar de pre- en postnatale ontwikkeling bij ratten werd een tijdelijk lager lichaamsgewicht van de jongen waargenomen tijdens de periode vóór het spenen bij maternale blootstelling (AUC) van ongeveer 87 maal de RHD. Dit effect herstelde zich volledig in de periode na het spenen.
Na toediening van radioactief gemerkt deucravacitinib aan zogende ratten bleek dat deucravacitinib en/of de metabolieten hiervan aanwezig waren in de melk met een
melk/plasmaconcentratieverhouding van 2,7 tot 30,9.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Hypromellose-acetaatsuccinaat
Watervrije lactose
Microkristallijne cellulose
Croscarmellosenatrium
Colloïdaal gehydrateerd silica
Magnesiumstearaat
Filmomhulling
Polyvinylalcohol
Titaandioxide (E171)
Macrogol
Talk
Rood ijzeroxide (E172)
Geel ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Helder blister van polyvinylchloride/polychloorfluorethyleen (PVC/PCTFE) met aluminium doordrukfolie met 7 of 14 filmomhulde tabletten per blister (kalenderblisters of niet-kalenderblisters).
Verpakkingsgrootten: 7, 14, 28 en 84 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Bristol-Myers Squibb Pharma EEIG
Plaza 254
Blanchardstown Corporate Park 2
Dublin 15, D15 T867
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/23/1718/001
EU/1/23/1718/002
EU/1/23/1718/003
EU/1/23/1718/004
EU/1/23/1718/005
EU/1/23/1718/006
EU/1/23/1718/007
EU/1/23/1718/008
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 24 maart 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.