


SmPC (samenvatting van de productkenmerken) - Tofacitinib Devatis
1. NAAM VAN HET GENEESMIDDEL
Tofacitinib Devatis 5 mg filmomhulde tabletten
Tofacitinib Devatis 10 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Tofacitinib Devatis 5 mg filmomhulde tabletten
Elke filmomhulde tablet bevat tofacitinibcitraat, overeenkomend met 5 mg tofacitinib.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 59,4 mg lactose.
Tofacitinib Devatis 10 mg filmomhulde tabletten
Elke filmomhulde tablet bevat tofacitinibcitraat, overeenkomend met 10 mg tofacitinib.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 118,9 mg lactose.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
Tofacitinib Devatis 5 mg filmomhulde tabletten
Witte, ronde, biconvexe filmomhulde tablet met een diameter van 8 mm.
Tofacitinib Devatis 10 mg filmomhulde tabletten
Lichtblauwe tot blauwe, ronde, biconvexe filmomhulde tablet met een diameter van 10 mm.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Reumatoïde artritis
Tofacitinib in combinatie met methotrexaat (MTX) is geïndiceerd voor de behandeling van matige tot ernstige actieve reumatoïde artritis (RA) bij volwassen patiënten die onvoldoende reageerden op of intolerant zijn voor één of meerdere disease-modifying anti-rheumatic drugs (DMARD’s) (zie rubriek 5.1). Tofacitinib kan worden gegeven als monotherapie indien MTX niet wordt verdragen of indien behandeling met MTX niet gepast is (zie rubriek 4.4 en 4.5).
Arthritis psoriatica
Tofacitinib in combinatie met MTX is geïndiceerd voor de behandeling van actieve arthritis psoriatica (PsA) bij volwassen patiënten die onvoldoende hebben gereageerd op of intolerant waren voor een eerdere behandeling met een disease-modifying anti-rheumatic drug (DMARD) (zie rubriek 5.1).
Spondylitis ankylopoetica
Tofacitinib is geïndiceerd voor de behandeling van actieve spondylitis ankylopoetica (SA) bij volwassen patiënten die onvoldoende reageerden op conventionele behandeling.
Colitis ulcerosa
Tofacitinib is geïndiceerd voor de behandeling van matig tot ernstig actieve colitis ulcerosa (Ulcerative Colitis [UC]) bij volwassen patiënten die onvoldoende reageerden op, niet meer reageerden op of intolerant waren voor ofwel conventionele behandeling ofwel voor een biologisch middel (zie rubriek 5.1).
Juveniele idiopathische artritis (JIA)
Tofacitinib is geïndiceerd voor de behandeling van actieve polyarticulaire juveniele idiopathische artritis (reumafactor-positieve [RF+] of -negatieve [RF-] polyartritis en uitgebreide oligoartritis) en juveniele artritis psoriatica (PsA) bij patiënten van 2 jaar en ouder, die onvoldoende hebben gereageerd op eerdere behandeling met DMARD’s.
Tofacitinib kan worden gegeven in combinatie met methotrexaat (MTX) of als monotherapie indien MTX niet wordt verdragen of indien verdere behandeling met MTX niet gepast is.
4.2 Dosering en wijze van toediening
De behandeling dient te worden gestart en plaats te vinden onder toezicht van gespecialiseerde artsen met ervaring in de diagnosticering en behandeling van aandoeningen waarvoor tofacitinib is geïndiceerd.
Dosering
Reumatoïde artritis en arthritis psoriatica
De aanbevolen dosis is 5 mg filmomhulde tabletten, tweemaal daags toegediend. Deze dosis dient niet te worden overschreden.
Er is geen dosisaanpassing nodig bij gebruik in combinatie met MTX.
Zie tabel 1 voor informatie over het wisselen tussen tofacitinib filmomhulde tabletten en tofacitinib tabletten met verlengde afgifte (verkrijgbaar bij andere farmaceutische bedrijven).
Tabel 1: Wisselen tussen tofacitinib filmomhulde tabletten en tofacitinib tabletten met verlengde afgifte
a Zie rubriek 5.2 voor een vergelijking van de farmacokinetiek van formuleringen met verlengde afgifte en die van filmomhulde formuleringen.
Spondylitis ankylopoetica
De aanbevolen dosis tofacitinib is 5 mg, tweemaal daags toegediend.
Colitis ulcerosa
Wisselen tussen tofacitinib 5 mg filmomhulde tabletten en tofacitinib 11 mg tablet met verlengde afgiftea
Er kan onderling worden gewisseld tussen behandeling met tweemaal daags tofacitinib 5 mg filmomhulde tabletten en eenmaal daags tofacitinib 11 mg tablet met verlengde afgifte op de dag na de laatste dosis van een van beide tabletten.
Inductiebehandeling
De aanbevolen dosis is 10 mg, tweemaal daags oraal toegediend als inductie gedurende 8 weken.
Voor patiënten die onvoldoende therapeutisch voordeel bereiken na week 8 kan de inductiedosis van tweemaal daags 10 mg met 8 weken worden verlengd (16 weken in totaal), gevolgd door tweemaal daags 5 mg als onderhoud. De inductiebehandeling met tofacitinib dient te worden stopgezet bij iedere patiënt die na week 16 geen aanwijzingen voor therapeutisch voordeel vertoont.
Onderhoudsbehandeling
De aanbevolen dosis voor onderhoudsbehandeling is tweemaal daags 5 mg tofacitinib oraal toegediend.
Tofacitinib tweemaal daags 10 mg als onderhoudsbehandeling wordt niet aanbevolen bij patiënten met UC die bekende risicofactoren hebben voor veneuze trombo-embolie (VTE), ernstige ongewenste cardiovasculaire voorvallen (MACE, major adverse cardiovascular events) en maligniteiten, tenzij er geen geschikte alternatieve behandeling is (zie rubriek 4.4 en 4.8).
Voor patiënten met UC die geen verhoogd risico op VTE, MACE en maligniteiten hebben (zie rubriek 4.4) kan tweemaal daags 10 mg tofacitinib oraal toegediend, worden overwogen als de respons van de patiënt op tweemaal daags 5 mg tofacitinib onvoldoende is en de patiënt niet reageerde op alternatieve behandelopties voor colitis ulcerosa, zoals behandeling met een tumornecrosefactorremmer (TNF-remmer).
Tofacitinib tweemaal daags 10 mg als onderhoudsbehandeling dient zo kort mogelijk te worden gebruikt. De laagste effectieve dosis die nodig is voor een aanhoudende respons moet worden gebruikt.
Bij patiënten die reageren op behandeling met tofacitinib, kan het gebruik van corticosteroïden worden verminderd en/of stopgezet in overeenstemming met de standaardzorg.
Herbehandeling bij UC
Indien de behandeling werd onderbroken, kan worden overwogen de behandeling met tofacitinib opnieuw te starten. Als de respons is verdwenen, kan herinductie met tweemaal daags 10 mg tofacitinib worden overwogen. De periode van onderbreking van de behandeling in klinische onderzoeken duurde maximaal 1 jaar. De werkzaamheid kan opnieuw behaald worden na 8 weken behandeling met tweemaal daags 10 mg (zie rubriek 5.1).
Polyarticulaire JIA en juveniele PsA (kinderen van 2 tot 18 jaar)
Tofacitinib kan worden gebruikt als monotherapie of in combinatie met MTX.
De aanbevolen dosering bij patiënten van 2 jaar en ouder is gebaseerd op de volgende gewichtscategorieën:
Tabel 2: Dosis tofacitinib voor patiënten van twee jaar en ouder met polyarticulaire juveniele idiopathische artritis en juveniele PsA
| Lichaamsgewicht (kg) | Dosering |
|---|---|
| 10-<20 | 3,2 mg (3,2 ml drank*) tweemaal daags |
| 20-<40 | 4 mg (4 ml drank*) tweemaal daags |
| ≥40 | 5 mg (5 ml drank* of 5 mg filmomhulde tablet) tweemaal daags |
* Tofacitinib drank is verkrijgbaar bij andere farmaceutische bedrijven
Patiënten van ≥ 40 kg die worden behandeld met tweemaal daags 5 ml tofacitinib drank kunnen wisselen naar tweemaal daags tofacitinib 5 mg filmomhulde tabletten. Patiënten < 40 kg kunnen niet wisselen vanaf tofacitinib drank.
Onderbreking en stopzetting van de toediening bij volwassenen en pediatrische patiënten
Indien een patiënt een ernstige infectie ontwikkelt, dient de behandeling met tofacitinib te worden onderbroken totdat de infectie onder controle is.
Onderbreking van de toediening kan nodig zijn voor de behandeling van aan de dosis gerelateerde laboratoriumafwijkingen, waaronder lymfopenie, neutropenie en anemie. Zoals beschreven in de tabellen 3, 4 en 5 hieronder worden aanbevelingen voor de tijdelijke onderbreking of het definitief stoppen van de behandeling gedaan op basis van de ernst van de laboratoriumafwijkingen (zie rubriek 4.4).
Starten van de toediening wordt niet aanbevolen bij patiënten met een absoluut lymfocytenaantal (ALC) lager dan 750 cellen/mm3.
Tabel 3: Laag absoluut lymfocytenaantal
| Laag absoluut lymfocytenaantal (ALC) (zie rubriek 4.4) | |
|---|---|
| Laboratoriumwaarde (cellen/mm3) | Aanbeveling |
| ALC hoger dan of gelijk aan 750 | De dosis dient te worden gehandhaafd. |
| ALC 500–750 | Bij aanhoudende dalingen tussen deze waarden (twee opeenvolgende routinetesten tussen deze waarden) dient de toediening te worden verlaagd of onderbroken. Voor patiënten die tweemaal daags 10 mg tofacitinib krijgen, dient de toediening te worden verlaagd naar tweemaal daags 5 mg tofacitinib. Voor patiënten die tweemaal daags 5 mg tofacitinib krijgen, dient de toediening te worden onderbroken. Wanneer de ALC hoger is dan 750, dient de behandeling te worden hervat zoals klinisch aangewezen. |
| ALC lager dan 500 | Indien de laboratoriumwaarde wordt bevestigd door herhaald testen binnen 7 dagen dient de toediening te worden stopgezet. |
Starten van de toediening wordt niet aanbevolen bij volwassen patiënten met een absoluut neutrofielenaantal (ANC) lager dan 1.000 cellen/mm3. Starten van de toediening wordt niet aanbevolen bij pediatrische patiënten met een absoluut neutrofielenaantal (ANC) lager dan
1.200 cellen/mm3.
Tabel 4: Laag absoluut neutrofielenaantal
| Laag absoluut neutrofielenaantal (ANC) (zie rubriek 4.4) | |
|---|---|
| Laboratoriumwaarde (cellen/mm3) | Aanbeveling |
| ANC hoger dan 1.000 | De dosis dient te worden gehandhaafd. |
| ANC 500–1.000 | Bij aanhoudende dalingen tussen deze waarden (twee opeenvolgende routinetesten tussen deze waarden) dient de toediening te worden verlaagd of onderbroken. Voor patiënten die tweemaal daags 10 mg tofacitinib krijgen, dient de toediening te worden verlaagd naar tweemaal daags 5 mg tofacitinib. Voor patiënten die tweemaal daags 5 mg tofacitinib krijgen, dient de toediening te worden onderbroken. Wanneer de ANC hoger is dan 1.000, dient de behandeling te worden hervat zoals klinisch aangewezen. |
| ANC lager dan 500 | Indien de laboratoriumwaarde wordt bevestigd door herhaald testen binnen 7 dagen dient de toediening te worden stopgezet. |
Starten van de toediening wordt niet aanbevolen bij volwassen patiënten met een hemoglobinewaarde lager dan 5,6 mmol/l (9 g/dl). Starten van de toediening wordt niet aanbevolen bij pediatrische patiënten met een hemoglobinewaarde lager dan 6,1 mmol/l (10 g/dl).
Tabel 5: Lage hemoglobinewaarde
| Lage hemoglobinewaarde (zie rubriek 4.4) | |
|---|---|
| Laboratoriumwaarde (mmol/l) | Aanbeveling |
| Minder dan of gelijk aan 1,24 mmol/l (2 g/dl) daling en hoger dan of gelijk aan 5,6 mmol/l (9,0 g/dl) | De dosis dient te worden gehandhaafd. |
Meer dan 1,24 mmol/l (2 g/dl) daling of lager dan 5,0 mmol/l (8,0 g/dl) (bevestigd door herhaald testen) | De toediening dient te worden onderbroken totdat de hemoglobinewaarden zijn genormaliseerd. |
Interacties
De totale dagelijkse dosis tofacitinib dient te worden gehalveerd bij patiënten die krachtige remmers van cytochroom (CYP) P450 3A4 (bijv. ketoconazol) krijgen en bij patiënten die gelijktijdig 1 of meer geneesmiddelen krijgen die leiden tot zowel een matige remming van CYP3A4 als een krachtige remming van CYP2C19 (bijv. fluconazol) (zie rubriek 4.5) als volgt:
- De dosis tofacitinib dient te worden verlaagd naar eenmaal daags 5 mg bij patiënten die tweemaal daags 5 mg krijgen (volwassen en pediatrische patiënten).
- De dosis tofacitinib dient te worden verlaagd naar tweemaal daags 5 mg bij patiënten die tweemaal daags 10 mg krijgen (volwassen patiënten).
Alleen bij pediatrische patiënten: beschikbare gegevens duiden erop dat binnen 18 weken na aanvang van de behandeling met tofacitinib klinische verbetering wordt waargenomen. Bij een patiënt die binnen dit tijdsbestek geen klinische verbetering laat zien, dient het voortzetten van de behandeling zorgvuldig te worden heroverwogen.
Stopzetting van toediening bij SA
Beschikbare gegevens duiden erop dat binnen 16 weken na aanvang van de behandeling met tofacitinib klinische verbetering van SA wordt waargenomen. Bij een patiënt die binnen dit tijdsbestek geen klinische verbetering laat zien, dient het voortzetten van de behandeling zorgvuldig te worden heroverwogen.
Bijzondere populaties
Ouderen
Er is geen dosisaanpassing nodig bij patiënten van 65 jaar en ouder. Er zijn beperkte gegevens beschikbaar bij patiënten van 75 jaar en ouder. Zie rubriek 4.4 voor Gebruik bij patiënten van 65 jaar en ouder.
Leverinsufficiëntie
Tabel 6: Dosisaanpassing voor leverinsufficiëntie
| Categorie leverinsufficiëntie | Classificatie | Dosisaanpassing bij leverinsufficiëntie voor tabletten met verschillende sterkte |
|---|---|---|
| Licht | Child Pugh A | Geen dosisaanpassing nodig. |
| Matig | Child Pugh B | De dosis dient te worden verlaagd naar eenmaal daags 5 mg, wanneer de aangegeven dosis bij een normale leverfunctie tweemaal daags 5 mg is. De dosis dient te worden verlaagd naar tweemaal daags 5 mg, wanneer de aangegeven dosis bij een normale leverfunctie tweemaal daags 10 mg is (zie rubriek 5.2). |
| Ernstig | Child Pugh C | Tofacitinib dient niet te worden gebruikt bij patiënten met ernstige leverinsufficiëntie (zie rubriek 4.3). |
Nierinsufficiëntie
Tabel 7: Dosisaanpassing voor nierinsufficiëntie
| Categorie nierinsufficiëntie | Creatinineklaring | Dosisaanpassing bij nierinsufficiëntie voor tabletten met verschillende sterkte |
|---|---|---|
| Licht | 50-80 ml/min | Geen dosisaanpassing nodig. |
| Matig | 30-49 ml/min | Geen dosisaanpassing nodig. |
| Ernstig (inclusief patiënten die hemodialyse ondergaan) | < 30 ml/min | De dosis dient te worden verlaagd naar eenmaal daags 5 mg, wanneer de aangegeven dosis bij een normale nierfunctie tweemaal daags 5 mg is. De dosis dient te worden verlaagd naar tweemaal daags 5 mg, wanneer de aangegeven dosis bij een normale nierfunctie tweemaal daags 10 mg is. Patiënten met ernstige nierinsufficiëntie dienen op een verlaagde dosis te blijven, zelfs na hemodialyse (zie rubriek 5.2). |
Pediatrische patiënten
De veiligheid en werkzaamheid van tofacitinib bij kinderen jonger dan 2 jaar met polyarticulaire JIA en juveniele PsA zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
De veiligheid en werkzaamheid van tofacitinib bij kinderen jonger dan 18 jaar met andere indicaties (bijv. colitis ulcerosa) zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Oraal gebruik.
Tofacitinib wordt oraal gegeven, met of zonder voedsel.
Voor patiënten die moeite hebben met slikken, mogen de tofacitinib tabletten worden geplet en met water worden ingenomen.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
- Actieve tuberculose (tbc), ernstige infecties zoals sepsis, of opportunistische infecties (zie rubriek 4.4).
- Ernstige leverinsufficiëntie (zie rubriek 4.2).
- Zwangerschap en borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Gebruik bij patiënten van 65 jaar en ouder
Gezien het verhoogde risico op ernstige infecties, myocardinfarct, maligniteiten en mortaliteit, ongeacht de oorzaak, bij gebruik van tofacitinib bij patiënten van 65 jaar en ouder, dient tofacitinib bij deze patiënten alleen te worden gebruikt als er geen geschikte behandelalternatieven zijn (zie nadere bijzonderheden in rubriek 4.4 en rubriek 5.1).
Combinatie met andere behandelingen
Tofacitinib is niet onderzocht en het gebruik ervan dient te worden vermeden in combinatie met biologische middelen zoals TNF-antagonisten, interleukine (IL)-1R-antagonisten, IL-6R-antagonisten, anti-CD20 monoklonale antilichamen, IL-17-antagonisten, IL-12/IL-23-antagonisten, anti-integrines, selectieve co-stimulatoire modulatoren en krachtige immunosuppressiva zoals azathioprine, 6-mercaptopurine, ciclosporine en tacrolimus, vanwege de kans op verhoogde immuunsuppressie en een verhoogd risico op infectie.
In klinische onderzoeken naar RA was de incidentie van bijwerkingen hoger voor de combinatie van tofacitinib met MTX dan bij tofacitinib als monotherapie.
Het gebruik van tofacitinib in combinatie met fosfodiësterase-4-remmers is niet onderzocht in klinische onderzoeken naar tofacitinib.
Veneuze trombo-embolie (VTE)
Ernstige gevallen van VTE, waaronder longembolie (PE), waarvan sommige met dodelijke afloop, cerebrale veneuze sinustrombose (CVST) en diepe veneuze trombose (DVT) zijn waargenomen bij patiënten die tofacitinib gebruikten (zie tabel 8 in rubriek 4.8). In een gerandomiseerd postmarketingveiligheidsonderzoek bij patiënten met reumatoïde artritis van 50 jaar of ouder met ten minste één bijkomende cardiovasculaire risicofactor werd met tofacitinib een dosisafhankelijk verhoogd risico op VTE waargenomen, in vergelijking met TNF-remmers (zie rubriek 4.8 en 5.1).
In een verkennende post-hoc-analyse binnen dit onderzoek werden bij patiënten met bekende risicofactoren voor VTE vaker voorvallen van VTE’s waargenomen onder de met tofacitinib behandelde patiënten die na 12 maanden behandeling een D-dimeerspiegel ≥ 2× ULN hadden, dan onder degenen met een D-dimeerspiegel < 2× ULN; dit werd niet waargenomen bij patiënten die met een TNF-remmer werden behandeld. De interpretatie is beperkt door het lage aantal VTE-voorvallen en de beperkte beschikbaarheid van D-dimeertesten (alleen beoordeeld bij aanvang van de
Tofacitinib dient alleen te worden gebruikt als er geen geschikte behandelalternatieven zijn voor patiënten:
-van 65 jaar en ouder;
-met een voorgeschiedenis van een atherosclerotische cardiovasculaire ziekte of andere cardiovasculaire risicofactoren (zoals patiënten die roken of in het verleden langdurig hebben gerookt);
-met risicofactoren voor maligniteit (bijv. huidige maligniteit of een voorgeschiedenis van maligniteit).
behandeling, na 12 maanden en aan het einde van het onderzoek). Bij patiënten die geen VTE hadden tijdens het onderzoek, waren de gemiddelde D-dimeerspiegels in alle behandelarmen na 12 maanden significant lager dan bij aanvang van de behandeling. D-dimeerspiegels ≥ 2× ULN na 12 maanden werden echter waargenomen bij ongeveer 30% van de patiënten zonder erop volgende VTE- voorvallen, wat wijst op een beperkte specificiteit van D-dimeertesten in dit onderzoek.
Tofacitinib tweemaal daags 10 mg als onderhoudsbehandeling wordt niet aanbevolen bij patiënten met UC die bekende risicofactoren voor VTE, MACE en maligniteiten hebben, tenzij er geen geschikte alternatieve behandeling is (zie rubriek 4.2).
Bij patiënten met cardiovasculaire risicofactoren of risicofactoren voor maligniteiten (zie ook rubriek 4.4 “Ernstige ongewenste cardiovasculaire voorvallen (inclusief myocardinfarct)” en “Maligniteiten en lymfoproliferatieve aandoeningen”) dient tofacitinib alleen te worden gebruikt als er geen geschikte behandelalternatieven zijn.
Bij patiënten met andere risicofactoren voor VTE dan MACE of met risicofactoren voor maligniteiten dient tofacitinib met voorzichtigheid te worden gebruikt. Andere risicofactoren voor VTE dan MACE of risicofactoren voor maligniteiten zijn onder andere: eerdere VTE, patiënten die een zware operatie moeten ondergaan, beperkingen in mobiliteit, gebruik van gecombineerde hormonale anticonceptiva of hormonale substitutietherapie, erfelijke stollingsziekte. Patiënten dienen tijdens de behandeling met tofacitinib periodiek opnieuw te worden geëvalueerd om te beoordelen of er veranderingen zijn in het risico op VTE.
Overweeg om bij patiënten met RA en bekende risicofactoren voor VTE de D-dimeerspiegels te testen na een behandeling van ongeveer 12 maanden. Indien het D-dimeertestresultaat ≥ 2× ULN is, stel dan eerst vast of de klinische voordelen opwegen tegen de risico’s voordat er een beslissing wordt genomen over voortzetting van de behandeling met tofacitinib.
Patiënten met verschijnselen en symptomen van VTE moeten direct geëvalueerd worden en tofacitinib moet worden stopgezet bij patiënten met een vermoedelijke VTE, ongeacht de dosis of indicatie.
Retinale veneuze trombose
Retinale veneuze trombose (RVT) is gemeld bij patiënten die werden behandeld met tofacitinib (zie rubriek 4.8). Patiënten dienen het advies te krijgen om direct medische hulp in te roepen als ze symptomen krijgen die wijzen op RVT.
Ernstige infecties
Ernstige en soms dodelijke infecties door bacteriële, mycobacteriële, invasieve schimmel-, virale of andere opportunistische pathogenen zijn gemeld bij patiënten die tofacitinib kregen (zie rubriek 4.8). Het risico op opportunistische infecties is hoger in Aziatische geografische gebieden (zie rubriek 4.8). Patiënten met reumatoïde artritis die corticosteroïden gebruiken, kunnen vatbaar zijn voor infectie.
Tofacitinib dient niet te worden gestart bij patiënten met actieve infecties, waaronder lokale infecties.
Alvorens tofacitinib te starten, dienen de risico's en voordelen van de behandeling te worden overwogen bij patiënten:
- met recidiverende infecties,
- met een voorgeschiedenis van een ernstige of een opportunistische infectie,
- die verbleven of gereisd hebben in gebieden met endemische mycosen,
- met onderliggende aandoeningen waardoor ze vatbaarder kunnen zijn voor infectie.
Patiënten dienen nauwlettend te worden gecontroleerd op de ontwikkeling van verschijnselen en symptomen van infectie tijdens en na behandeling met tofacitinib. De behandeling dient te worden onderbroken als zich bij een patiënt een ernstige infectie, een opportunistische infectie of sepsis ontwikkelt. Een patiënt bij wie zich een nieuwe infectie ontwikkelt tijdens behandeling met tofacitinib dient onmiddellijk een volledig diagnostisch onderzoek te ondergaan dat geschikt is voor een patiënt met een verzwakt immuunsysteem, er dient een geschikte antimicrobiële behandeling te worden ingesteld en de patiënt dient nauwlettend te worden gecontroleerd.
Aangezien de incidentie van infecties bij ouderen en bij diabetische populaties over het algemeen hoger is, is voorzichtigheid geboden bij behandeling van ouderen en patiënten met diabetes (zie rubriek 4.8). Bij patiënten van 65 jaar en ouder dient tofacitinib alleen te worden gebruikt als er geen geschikte behandelalternatieven zijn (zie rubriek 5.1).
Het risico op infectie kan hoger zijn bij een hogere graad van lymfopenie en er dient rekening te worden gehouden met het aantal lymfocyten bij de beoordeling van het risico op infectie bij de individuele patiënt. De criteria voor het stopzetten van de behandeling en regelmatige controle op lymfopenie worden besproken in rubriek 4.2.
Tuberculose
Alvorens tofacitinib te starten dienen de risico's en voordelen van de behandeling te worden overwogen bij patiënten:
- die zijn blootgesteld aan tbc,
- die verbleven of gereisd hebben in gebieden met endemisch tbc.
Patiënten dienen te worden beoordeeld en getest op een latente of actieve infectie vóór en, volgens de geldende richtlijnen, tijdens de behandeling met tofacitinib.
Patiënten met latente tbc, die positief testen, dienen te worden behandeld met standaard antimycobacteriële behandeling alvorens tofacitinib toe te dienen.
Een behandeling tegen tuberculose dient vóór toediening van tofacitinib ook te worden overwogen bij patiënten die negatief testen voor tbc, maar die een voorgeschiedenis hebben van latente of actieve tbc en bij wie een adequaat behandelverloop niet kan worden bevestigd, of bij patiënten die negatief testen, maar bij wie risicofactoren voor een tbc-infectie aanwezig zijn. Het raadplegen van een beroepsbeoefenaar in de gezondheidszorg met ervaring in de behandeling van tbc wordt aanbevolen bij het nemen van de beslissing of het starten van een behandeling tegen tuberculose aangewezen is voor een individuele patiënt. Patiënten dienen nauwlettend te worden gecontroleerd op de ontwikkeling van verschijnselen en symptomen van tbc, ook patiënten met een negatieve test voor latente tbc-infectie voorafgaand aan de behandeling.
Virale reactivering
Bij patiënten die tofacitinib kregen, zijn virale reactivering en gevallen van reactivering van het herpesvirus (bijv. herpes zoster) waargenomen (zie rubriek 4.8).
Bij patiënten die worden behandeld met tofacitinib blijkt de incidentie van herpes zoster verhoogd te zijn bij:
- Japanse of Koreaanse patiënten;
- patiënten met een ALC van minder dan 1.000 cellen/mm3 (zie rubriek 4.2);
patiënten met een lang bestaande RA die eerder al behandeld zijn met twee of meer biologische
disease-modifying antirheumatic drugs (DMARD's);
- patiënten die worden behandeld met tweemaal daags 10 mg.
De invloed van tofacitinib op chronische virale hepatitis reactivering is niet bekend. Patiënten die positief testten voor hepatitis B of C werden uitgesloten van klinische onderzoeken. Alvorens een behandeling met tofacitinib te starten, dient een screening op virale hepatitis te worden uitgevoerd in overeenstemming met klinische richtlijnen.
Ten minste één bevestigd geval van progressieve multifocale leuko-encefalopathie (PML) is gemeld bij RA-patiënten die tofacitinib kregen na het in de handel brengen. PML kan fataal zijn en dient in overweging te worden genomen bij de differentiaal diagnose bij immunosuppressieve patiënten met nieuwe of verslechterende neurologische symptomen.
Ernstige ongewenste cardiovasculaire voorvallen (inclusief myocardinfarct)
Er zijn ernstige ongewenste cardiovasculaire voorvallen (MACE) waargenomen bij patiënten die tofacitinib namen.
In een gerandomiseerd postmarketingveiligheidsonderzoek bij patiënten met RA van 50 jaar of ouder met ten minste één bijkomende cardiovasculaire risicofactor, werd een verhoogde incidentie van myocardinfarcten waargenomen bij gebruik van tofacitinib in vergelijking met TNF-remmers (zie rubriek 4.8 en 5.1). Bij patiënten van 65 jaar en ouder, patiënten die roken of in het verleden langdurig hebben gerookt en patiënten met een voorgeschiedenis van een atherosclerotische cardiovasculaire ziekte of andere cardiovasculaire risicofactoren mag tofacitinib alleen worden gebruikt als er geen geschikte behandelalternatieven zijn (zie rubriek 5.1).
Maligniteiten en lymfoproliferatieve aandoeningen
Tofacitinib kan de afweer van de gastheer tegen maligniteiten beïnvloeden.
In een gerandomiseerd postmarketingveiligheidsonderzoek bij patiënten met RA van 50 jaar of ouder met ten minste één bijkomende cardiovasculaire risicofactor, werd een verhoogde incidentie van maligniteiten, met name niet-melanoom huidkanker (NMSC, non-melanoma skin cancer), longkanker en lymfoom, waargenomen bij gebruik van tofacitinib in vergelijking met TNF-remmers (zie rubriek 4.8 en 5.1).
NMSC, longkanker en lymfoom bij met tofacitinib behandelde patiënten zijn ook waargenomen in andere klinische onderzoeken en na het in de handel brengen.
In klinische onderzoeken en na het in de handel brengen werden andere maligniteiten bij met tofacitinib behandelde patiënten waargenomen, waaronder, maar niet beperkt tot, borstkanker, melanoom, prostaatkanker en pancreaskanker.
Bij patiënten van 65 jaar en ouder, patiënten die roken of in het verleden langdurig hebben gerookt en patiënten met andere risicofactoren voor maligniteiten (bijv. huidige maligniteit of een voorgeschiedenis van maligniteit anders dan met succes behandelde niet-melanoom huidkanker) mag tofacitinib alleen worden gebruikt als er geen geschikte behandelalternatieven zijn (zie rubriek 5.1). Periodiek huidonderzoek wordt aanbevolen voor alle patiënten, vooral voor degenen met een verhoogd risico op huidkanker (zie tabel 8 in rubriek 4.8).
Interstitiële longziekte
Voorzichtigheid wordt ook aanbevolen bij patiënten met een voorgeschiedenis van chronische longziekte, aangezien ze vatbaarder voor infecties kunnen zijn. Voorvallen van interstitiële longziekte (waarvan sommige met dodelijke afloop) zijn gemeld bij met tofacitinib behandelde patiënten in klinische onderzoeken naar RA en na het in de handel brengen, hoewel de rol van Janus-kinase (JAK)- remming bij deze gevallen niet bekend is. Van Aziatische RA-patiënten is bekend dat ze een hoger risico op interstitiële longziekte hebben, daarom is voorzichtigheid geboden bij de behandeling van deze patiënten.
Gastro-intestinale perforaties
In klinische onderzoeken zijn voorvallen van gastro-intestinale perforatie gemeld, hoewel de rol van JAK-remming bij deze voorvallen niet bekend is. Tofacitinib dient met voorzichtigheid te worden gebruikt bij patiënten met een verhoogd risico op gastro-intestinale perforatie (bijv. patiënten met een voorgeschiedenis van diverticulitis, patiënten met gelijktijdig gebruik van corticosteroïden en/of niet- steroïdale ontstekingsremmers). Patiënten met nieuw ontstane abdominale verschijnselen en symptomen dienen onmiddellijk te worden geëvalueerd voor vroege vaststelling van gastro-intestinale perforatie.
Fracturen
Bij patiënten die werden behandeld met tofacitinib zijn fracturen waargenomen.
Tofacitinib dient met voorzichtigheid te worden gebruikt bij patiënten met bekende risicofactoren voor fracturen zoals hogere leeftijd, vrouwelijk geslacht en gebruik van corticosteroïden, ongeacht de indicatie of de dosering.
Leverenzymen
Behandeling met tofacitinib ging bij sommige patiënten gepaard met een verhoogde incidentie van verhoogde leverenzymen (zie rubriek 4.8 leverenzymtesten). Voorzichtigheid is geboden wanneer starten van een behandeling met tofacitinib wordt overwogen bij patiënten met verhoogd alanineaminotransferase (ALAT) of aspartaataminotransferase (ASAT), vooral bij het starten in combinatie met potentieel hepatotoxische geneesmiddelen zoals MTX. Na het starten worden regelmatige controle van levertesten en onmiddellijk onderzoek naar de oorzaken van waargenomen toenames in leverenzymen aanbevolen om mogelijke gevallen van door geneesmiddelen veroorzaakt leverletsel vast te stellen. Indien door geneesmiddelen veroorzaakt leverletsel wordt vermoed, dient de toediening van tofacitinib te worden onderbroken totdat deze diagnose is uitgesloten.
Overgevoeligheid
Tijdens postmarketingervaring zijn er meldingen geweest van overgevoeligheid in verband met toediening van tofacitinib. De allergische reacties omvatten angio-oedeem en urticaria; er zijn ernstige reacties opgetreden. Als een ernstige allergische of anafylactische reactie optreedt, dient tofacitinib onmiddellijk te worden stopgezet.
Laboratoriumparameters
Lymfocyten
Behandeling met tofacitinib is gepaard gegaan met een verhoogde incidentie van lymfopenie vergeleken met placebo. Lymfocytenaantallen van minder dan 750 cellen/mm3 gingen gepaard met een verhoogde incidentie van ernstige infecties. Starten of voortzetten van behandeling met tofacitinib wordt niet aanbevolen bij patiënten met een lymfocytenaantal dat is vastgesteld op minder dan
750 cellen/mm3. Lymfocyten dienen te worden gecontroleerd bij aanvang van de behandeling en vervolgens iedere 3 maanden. Voor aanbevolen dosisaanpassingen gebaseerd op lymfocytenaantallen zie rubriek 4.2.
Neutrofielen
Behandeling met tofacitinib is gepaard gegaan met een verhoogde incidentie van neutropenie (minder dan 2.000 cellen/mm3) vergeleken met placebo. Starten van een behandeling met tofacitinib wordt niet aanbevolen bij volwassen patiënten met een ANC van minder dan 1.000 cellen/mm3 en bij pediatrische patiënten met een ANC lager dan 1.200 cellen/mm3. ANC dient te worden gecontroleerd bij aanvang van de behandeling, na 4 tot 8 weken behandeling en vervolgens iedere 3 maanden. Voor aanbevolen dosisaanpassingen gebaseerd op de ANC zie rubriek 4.2.
Hemoglobine
Behandeling met tofacitinib is gepaard gegaan met dalingen van de hemoglobinewaarden. Starten van een behandeling met tofacitinib wordt niet aanbevolen bij volwassen patiënten met een hemoglobinewaarde lager dan 5,6 mmol/l (9 g/dl) en bij pediatrische patiënten met een hemoglobinewaarde lager dan 6,1 mmol/l (10 g/dl). Hemoglobine dient te worden gecontroleerd bij aanvang van de behandeling, na 4 tot 8 weken behandeling en vervolgens iedere 3 maanden. Voor aanbevolen dosisaanpassingen gebaseerd op de hemoglobinewaarde zie rubriek 4.2.
Controle van lipiden
Behandeling met tofacitinib is gepaard gegaan met verhogingen in lipidenparameters zoals totaal cholesterol, ‘low-density’ lipoproteïne (LDL)-cholesterol en ‘high-density’ lipoproteïne (HDL)-cholesterol. De maximale effecten werden over het algemeen binnen 6 weken waargenomen. Beoordeling van de lipidenparameters dient 8 weken na aanvang van de behandeling met tofacitinib te worden uitgevoerd. Patiënten dienen te worden behandeld volgens de klinische richtlijnen voor de behandeling van hyperlipidemie. Verhogingen in totaal en LDL-cholesterol bij gebruik van tofacitinib kunnen met statines worden verlaagd naar de waarden van voor de behandeling.
Hypoglykemie bij patiënten die worden behandeld voor diabetes
Er zijn meldingen geweest van hypoglykemie na aanvang van het gebruik van tofacitinib bij patiënten die medicatie voor diabetes krijgen. Het kan nodig zijn om de dosis van de antidiabetesmedicatie aan te passen als er hypoglykemie optreedt.
Vaccinaties
Vóór aanvang van de behandeling met tofacitinib wordt aanbevolen dat alle patiënten, met name patiënten met pJIA en jPsA, alle immunisaties volgens de huidige immunisatierichtlijnen hebben gehad. Het wordt aanbevolen om levende vaccins niet gelijktijdig met tofacitinib te geven. Bij de beslissing om vóór de behandeling met tofacitinib levende vaccins te gebruiken, dient rekening te worden gehouden met reeds bestaande immuunsuppressie bij de betreffende patiënt.
Profylactische toediening van zostervaccin dient te worden overwogen in overeenstemming met de vaccinatierichtlijnen. In het bijzonder dient rekening te worden gehouden met patiënten met een lang bestaande RA die eerder al behandeld zijn met twee of meer biologische DMARD's. Als een levend zostervaccin wordt toegediend, dient het uitsluitend te worden toegediend aan patiënten met een bekende voorgeschiedenis van waterpokken of aan degenen die seropositief zijn voor het varicellazostervirus (VZV). Als de voorgeschiedenis van waterpokken als onzeker of onbetrouwbaar wordt beschouwd, wordt aanbevolen om te testen op antilichamen tegen het varicellazostervirus (VZV).
Vaccinatie met levende vaccins dient ten minste 2 weken, maar bij voorkeur 4 weken, vóór aanvang van de behandeling met tofacitinib te gebeuren of in overeenstemming met de huidige vaccinatierichtlijnen met betrekking tot immuunmodulerende geneesmiddelen. Er zijn geen gegevens beschikbaar over secundaire overdracht van infecties door levende vaccins naar patiënten die tofacitinib krijgen.
Informatie over hulpstoffen
Dit geneesmiddel bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose- intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Mogelijke invloed van andere geneesmiddelen op de farmacokinetiek (PK) van tofacitinib
Aangezien tofacitinib wordt gemetaboliseerd door CYP3A4 is interactie met geneesmiddelen die CYP3A4 remmen of induceren waarschijnlijk. De blootstelling aan tofacitinib wordt verhoogd bij gelijktijdige toediening met krachtige remmers van CYP3A4 (bijv. ketoconazol) of wanneer gelijktijdige toediening van een of meer geneesmiddelen leidt tot zowel matige remming van CYP3A4 als krachtige remming van CYP2C19 (bijv. fluconazol) (zie rubriek 4.2).
De blootstelling aan tofacitinib wordt verlaagd bij gelijktijdige toediening met krachtige CYP- inductoren (bijv. rifampicine). Remmers van CYP2C19 alleen of P-glycoproteïne hebben waarschijnlijk geen significante invloed op de PK van tofacitinib.
Gelijktijdige toediening met ketoconazol (sterke CYP3A4-remmer), fluconazol (matige CYP3A4- en krachtige CYP2C19-remmer), tacrolimus (lichte CYP3A4-remmer) en ciclosporine (matige CYP3A4- remmer) vergrootte de AUC van tofacitinib, terwijl rifampicine (krachtige CYP-inductor) de AUC van tofacitinib verkleinde. Gelijktijdige toediening van tofacitinib met krachtige CYP-inductoren (bijv. rifampicine) kan leiden tot een verlies of vermindering van de klinische respons (zie figuur 1).
Gelijktijdige toediening van krachtige inductoren van CYP3A4 met tofacitinib wordt niet aanbevolen. Gelijktijdige toediening met ketoconazol en fluconazol verhoogde de Cmax van tofacitinib, terwijl tacrolimus, ciclosporine en rifampicine de Cmax van tofacitinib verlaagden. Gelijktijdige toediening met eenmaal per week 15–25 mg methotrexaat had geen effect op de PK van tofacitinib bij RA- patiënten (zie figuur 1).
Figuur 1. Invloed van andere geneesmiddelen op de PK van tofacitinib
| Gelijktijdig toegediend geneesmiddel | PK | Ratio en 90%-BI | Aanbeveling |
| CYP3A-remmer Ketoconazol | AUC Cmax | De dosis tofacitinib dient te worden verlaagda | |
| CYP3A- en CYP2C19 -remmer Fluconazol | AUC Cmax | De dosis tofacitinib dient te worden verlaagda | |
CYP-inductor Rifampicine | AUC Cmax | De werkzaamheid kan verminderd zijn | |
| Methotrexaat | AUC Cmax | Geen dosisaanpassing | |
| Tacrolimus | AUC Cmax | Gecombineerd gebruik van tofacitinib met tacrolimus dient te worden vermeden | |
| Ciclosporin | AUC Cmax | Gecombineerd gebruik van tofacitinib met ciclosporine dient te worden vermeden | |
| Ratio met betrekking tot referentie |
Opmerking: De referentiegroep kreeg alleen tofacitinib toegediend
PK = farmacokinetiek, BI = betrouwbaarheidsinterval
a De dosis tofacitinib dient te worden verlaagd naar tweemaal daags 5 mg bij patiënten die tweemaal daags 10 mg krijgen. De dosis tofacitinib dient te worden verlaagd naar eenmaal daags 5 mg bij patiënten die tweemaal daags 5 mg krijgen (zie rubriek 4.2).
Mogelijke invloed van tofacitinib op de PK van andere geneesmiddelen
Gelijktijdige toediening van tofacitinib had bij gezonde vrouwelijke vrijwilligers geen effect op de PK van orale anticonceptiva, levonorgestrel en ethinylestradiol.
Bij RA-patiënten namen bij gelijktijdige toediening van tofacitinib met eenmaal per week 15–25 mg methotrexaat, de AUC en de Cmax van methotrexaat af met respectievelijk 10% en 13%. Wijziging van de individuele dosering van methotrexaat vanwege de mate van daling in methotrexaatblootstelling is niet noodzakelijk.
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
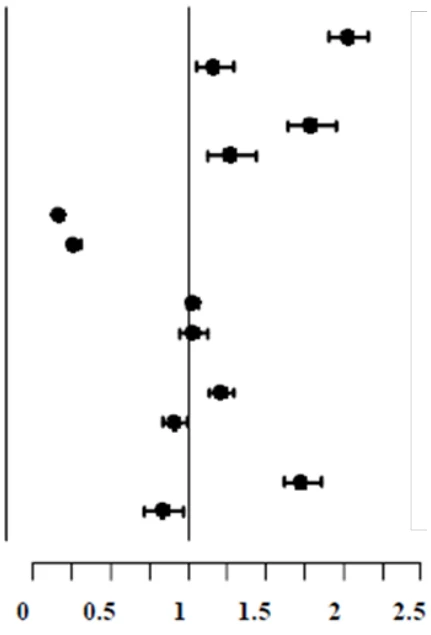 |
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen adequate en goed gecontroleerde onderzoeken over het gebruik van tofacitinib bij zwangere vrouwen. Er is aangetoond dat tofacitinib teratogeen is bij ratten en konijnen, en dat het invloed heeft op het werpen en de peri-/postnatale ontwikkeling (zie rubriek 5.3).
Uit voorzorg is het gebruik van tofacitinib tijdens de zwangerschap gecontra-indiceerd (zie rubriek 4.3).
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met tofacitinib en gedurende ten minste 4 weken na de laatste dosis.
Borstvoeding
Gebaseerd op gepubliceerde gegevens wordt tofacitinib in de moedermelk uitgescheiden. De effecten van tofacitinib op de met moedermelk gevoede zuigeling uit gepubliceerde literatuur en gegevens na het in de handel brengen zijn niet bekend en zijn beperkt tot een klein aantal gevallen zonder oorzakelijk gerelateerde bijwerkingen. Een risico voor kinderen die borstvoeding krijgen, kan niet worden uitgesloten. Uit voorzorg is het gebruik van tofacitinib tijdens het geven van borstvoeding gecontra-indiceerd (zie rubriek 4.3).
Vruchtbaarheid
Er zijn geen formele onderzoeken naar het mogelijke effect op de vruchtbaarheid bij de mens uitgevoerd. Tofacitinib verminderde de vruchtbaarheid van vrouwelijke ratten, maar niet de vruchtbaarheid van mannelijke ratten (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Tofacitinib heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Reumatoïde artritis
De vaakst voorkomende ernstige bijwerkingen waren ernstige infecties (zie rubriek 4.4). In de langetermijnveiligheidspopulatie met alle blootstellingen waren de vaakst voorkomende ernstige infecties die zijn gemeld met tofacitinib pneumonie (1,7%), herpes zoster (0,6%), urineweginfectie (0,4%), cellulitis (0,4%), diverticulitis (0,3%) en appendicitis (0,2%). Als opportunistische infecties werden tbc en andere mycobacteriële infecties, cryptokokken, histoplasmose, oesofageale candidiasis, multidermatomale herpes zoster, cytomegalovirusinfectie, BK-virusinfecties en listeriosis gemeld met tofacitinib. Sommige patiënten hadden een verspreide ziekte in plaats van een gelokaliseerde ziekte. Er kunnen ook andere ernstige infecties optreden die niet in klinische onderzoeken werden gemeld (bijv. coccidioïdomycose).
De vaakst gemelde bijwerkingen tijdens de eerste 3 maanden van de dubbelblinde, placebo- of MTX- gecontroleerde klinische onderzoeken waren hoofdpijn (3,9%), bovensteluchtweginfecties (3,8%), virale bovensteluchtweginfectie (3,3%), diarree (2,9%), nausea (2,7%) en hypertensie (2,2%).
Het percentage patiënten dat stopte met de behandeling vanwege bijwerkingen tijdens de eerste
3 maanden van de dubbelblinde, placebo- of methotrexaat-gecontroleerde onderzoeken bedroeg 3,8% voor patiënten die tofacitinib namen. De vaakst voorkomende infecties die leidden tot stopzetting van de behandeling gedurende de eerste 3 maanden in gecontroleerde klinische onderzoeken waren herpes zoster (0,19%) en pneumonie (0,15%).
Arthritis psoriatica
Het veiligheidsprofiel dat werd waargenomen bij patiënten met actieve PsA die werden behandeld met tofacitinib, kwam over het algemeen overeen met het veiligheidsprofiel dat werd waargenomen bij patiënten met RA die werden behandeld met tofacitinib.
Spondylitis ankylopoetica
Het veiligheidsprofiel dat werd waargenomen bij patiënten met actieve SA die werden behandeld met tofacitinib, kwam over het algemeen overeen met het veiligheidsprofiel dat werd waargenomen bij patiënten met RA die werden behandeld met tofacitinib.
Colitis ulcerosa
De vaakst gemelde bijwerkingen bij patiënten die tweemaal daags 10 mg tofacitinib kregen in de inductieonderzoeken, waren hoofdpijn, nasofaryngitis, nausea en artralgie.
In de inductie- en onderhoudsonderzoeken waren de vaakst voorkomende categorieën ernstige bijwerkingen in de tofacitinib- en placebobehandelgroepen gastro-intestinale aandoeningen en infecties en de vaakst voorkomende ernstige bijwerking was verergering van UC.
Over het algemeen kwam het veiligheidsprofiel dat werd waargenomen bij patiënten met UC die werden behandeld met tofacitinib, overeen met het veiligheidsprofiel van tofacitinib voor de indicatie RA.
Overzichtstabel van bijwerkingen
De bijwerkingen die worden vermeld in onderstaande tabel zijn afkomstig van klinische onderzoeken bij patiënten met RA, PsA, SA en UC en worden weergegeven per systeem/orgaanklasse (SOC) en frequentiecategorie, gedefinieerd met de volgende conventie: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000) of niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiecategorie worden de bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 8: Bijwerkingen
| Systeem/ orgaanklasse | Vaak ≥1/100, <1/10 | Soms ≥1/1.000, <1/100 | Zelden ≥1/10.000, <1/1.000 | Zeer zelden <1/10.000 | Niet bekend (kan met de beschikbare gegevens niet worden bepaald) |
|---|---|---|---|---|---|
| Infecties en parasitaire aandoeningen | Pneumonie Griep Herpes zoster Urineweginfectie Sinusitis Bronchitis Nasofaryngitis Faryngitis | Tuberculose Diverticulitis Pyelonefritis Cellulitis Herpes simplex Virale gastro- enteritis Virale infectie | Sepsis Urosepsis Uitgezaaide tbc Bacteriëmie Pneumocystis jiroveci- pneumonie Pneumokokken pneumonie Bacteriële pneumonie Cytomegaloviru sinfectie Bacteriële artritis | Tuberculose van het centrale zenuwstelsel Cryptokokkenh ersenvliesontste king Necrotiserende fasciitis Encefalitis Stafylokokkenb acteriëmie Mycobacterium avium complex- infectie Atypische mycobacteriële infectie | |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Longkanker Niet-melanoom huidkankers | Lymfoom | |||
| Bloed- en lymfestelselaandoeni ngen | Lymfo penie Anemi e | Leukopenie Neutropenie | |||
| Immuunsysteem- aandoeningen | Overgevoeligheid* Angio-oedeem* Urticaria* | ||||
| Voedings- en stofwisselingsstoorni ssen | Dyslipidemie Hyperlipidemie Dehydratie | ||||
| Psychische stoornissen | Insomnia | ||||
| Zenuwstelselaandoen ingen | Hoofdpijn | Paresthesie | |||
| Hartaandoeningen | Myocardinfarct | ||||
| Bloedvataandoening en | Hypertensie | Veneuze trombo- embolie** | |||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoen ingen | Hoesten | Dyspneu Bijholteverstoppi ng | |||
| Maagdarmstelselaan doeningen | Buikpijn Braken Diarree Nausea Gastritis Dyspepsie | ||||
| Lever- en galaandoeningen | Hepatische steatose Leverenzym verhoogd Transaminasen verhoogd Gamma- glutamyl- transferase verhoogd | Leverfunctietest en abnormaal | |||
| Huid- en onderhuidaandoenin gen | R a s h A c n e | Erytheem Pruritus | |||
| Skeletspierstelsel- en bindweefselaandoeni ngen | Artralgie | Gewrichtszwelli ng Tendinitis | Skeletspierstelse lpijn | ||
| Algemene aandoeningen en toedieningsplaatsstoo rnissen | Perifeer oedeem | Pyrexie Vermoeidheid | |||
| Onderzoeken | Creatinefosfok inase in bloed verhoogd | Creatinine in bloed verhoogd Cholesterol in bloed verhoogd ‘ Low-density’- lipoproteïne verhoogd Gewicht toegenomen | |||
| Letsels, intoxicaties en verrichtingscomplica ties | Ligamentverstui king Spierverrekking |
*Data uit spontane rapportage
**Onder veneuze trombo-embolie vallen PE, DVT, retinale veneuze trombose en cerebrale veneuze sinustrombose
Beschrijving van geselecteerde bijwerkingen
Veneuze trombo-embolie
Reumatoïde artritis
In een groot (N=4.362), gerandomiseerd postmarketingveiligheidsonderzoek bij patiënten met reumatoïde artritis van 50 jaar en ouder die ten minste één bijkomende cardiovasculaire (CV) risicofactor hadden, werd VTE waargenomen met een verhoogde en dosisafhankelijke incidentie bij patiënten behandeld met tofacitinib ten opzichte van patiënten behandeld met TNF-remmers (zie rubriek 5.1). De meeste van deze voorvallen waren ernstig en sommige leidden tot de dood. De incidentiecijfers (95%-BI) voor PE voor tweemaal daags 5 mg tofacitinib, tweemaal daags 10 mg tofacitinib, en TNF-remmers bedroegen respectievelijk 0,17 (0,08; 0,33), 0,50 (0,32; 0,74) en 0,06 (0,01; 0,17) patiënten met voorvallen per 100 patiëntjaren. Vergeleken met TNF-remmers was de hazardratio (HR) voor PE 2,93 (0,79; 10,83) en 8,26 (2,49; 27,43) voor respectievelijk tweemaal daags 5 mg tofacitinib en tweemaal daags 10 mg tofacitinib (zie rubriek 5.1). Van de met tofacitinib behandelde patiënten bij wie PE werd waargenomen, had de meerderheid (97%) risicofactoren voor VTE.
Spondylitis ankylopoetica
In de gecombineerde, gerandomiseerde, gecontroleerde klinische fase 2- en fase 3-onderzoeken waren er geen gevallen van VTE bij 420 patiënten (233 patiëntjaren aan observatie) die maximaal 48 weken tofacitinib kregen.
Colitis ulcerosa (UC)
In het lopende lange termijn UC-onderzoek zijn gevallen van PE en DVT waargenomen bij patiënten met onderliggende risicofactoren voor VTE die tweemaal daags 10 mg tofacitinib gebruiken.
Alle infecties
Reumatoïde artritis
In gecontroleerde klinische fase 3-onderzoeken bedroegen de percentages voor infecties over een periode van 0 tot 3 maanden in de groep met tweemaal daags 5 mg tofacitinib als monotherapie (totaal 616 patiënten) en de groep met tweemaal daags 10 mg tofacitinib als monotherapie (totaal 642 patiënten) respectievelijk 16,2% (100 patiënten) en 17,9% (115 patiënten), vergeleken met 18,9% (23 patiënten) in de placebogroep (totaal 122 patiënten). In gecontroleerde klinische fase 3- onderzoeken met achtergrond-DMARD's bedroegen de percentages voor infecties over een periode van 0 tot 3 maanden in de groep met tweemaal daags 5 mg tofacitinib plus DMARD (totaal 973 patiënten) en in de groep met tweemaal daags 10 mg tofacitinib plus DMARD (totaal 969 patiënten) respectievelijk 21,3% (207 patiënten) en 21,8% (211 patiënten), vergeleken met 18,4% (103 patiënten) in de groep met placebo plus DMARD (totaal 559 patiënten).
De vaakst gemelde infecties waren bovensteluchtweginfecties en nasofaryngitis (respectievelijk 3,7% en 3,2%).
Het totale incidentiecijfer voor infecties met tofacitinib in de langetermijnveiligheidspopulatie met alle blootstellingen (totaal 4.867 patiënten) bedroeg 46,1 patiënten met voorvallen per 100 patiëntjaren (43,8 en 47,2 patiënten met voorvallen voor respectievelijk tweemaal daags 5 mg en 10 mg). Voor patiënten op monotherapie (totaal 1.750) bedroegen de aantallen 48,9 en 41,9 patiënten met voorvallen per 100 patiëntjaren voor respectievelijk tweemaal daags 5 mg en 10 mg. Voor patiënten op achtergrond-DMARD's (totaal 3.117) bedroegen de aantallen 41,0 en 50,3 patiënten met voorvallen per 100 patiëntjaren voor respectievelijk tweemaal daags 5 mg en 10 mg.
Spondylitis ankylopoetica
In de gecombineerde klinische fase 2- en fase 3-onderzoeken, tijdens de placebogecontroleerde periode van maximaal 16 weken, bedroeg de frequentie van infecties in de groep met tweemaal daags 5 mg tofacitinib (185 patiënten) 27,6% en de frequentie in de placebogroep (187 patiënten) bedroeg 23,0%. In de gecombineerde klinische fase 2- en fase 3-onderzoeken bedroeg de frequentie van infecties 35,1% onder de 316 patiënten die gedurende maximaal 48 weken werden behandeld met tweemaal daags 5 mg tofacitinib.
Colitis ulcerosa
In de gerandomiseerde, 8 weken durende fase 2/3-inductieonderzoeken waren de percentages patiënten met infecties 21,1% (198 patiënten) in de groep met tweemaal daags 10 mg tofacitinib vergeleken met 15,2% (43 patiënten) in de placebogroep. In het gerandomiseerde, 52 weken durende fase 3-onderhoudsonderzoek waren de percentages patiënten met infecties 35,9% (71 patiënten) in de groep met tweemaal daags 5 mg tofacitinib en 39,8% (78 patiënten) in de groep met tweemaal daags 10 mg tofacitinib, vergeleken met 24,2% (48 patiënten) in de placebogroep.
In de gehele behandelervaring met tofacitinib was de vaakst gemelde infectie nasofaryngitis, hetgeen optrad bij 18,2% van de patiënten (211 patiënten).
In de gehele behandelervaring met tofacitinib was het totale incidentiecijfer voor infecties 60,3 voorvallen per 100 patiëntjaren (49,4% van de patiënten; totaal 572 patiënten).
Ernstige infecties
Reumatoïde artritis
In de 6 maanden en 24 maanden durende gecontroleerde klinische onderzoeken bedroeg het aantal ernstige infecties in de groep met tweemaal daags 5 mg tofacitinib als monotherapie 1,7 patiënt met voorvallen per 100 patiëntjaren. In de groep met tweemaal daags 10 mg tofacitinib als monotherapie bedroeg het aantal 1,6 patiënt met voorvallen per 100 patiëntjaren, het aantal bedroeg 0 voorvallen per 100 patiëntjaren voor de placebogroep en het aantal bedroeg 1,9 patiënt met voorvallen per
100 patiëntjaren voor de MTX-groep.
In onderzoeken met een duur van 6, 12 of 24 maanden bedroegen de aantallen ernstige infecties in de groep met tweemaal daags 5 mg tofacitinib plus DMARD en in de groep met tweemaal daags 10 mg tofacitinib plus DMARD respectievelijk 3,6 en 3,4 patiënten met voorvallen per 100 patiëntjaren, vergeleken met 1,7 patiënt met voorvallen per 100 patiëntjaren in de groep met placebo plus DMARD.
In de langetermijnveiligheidspopulatie met alle blootstellingen bedroegen de totale aantallen ernstige infecties 2,4 en 3,0 patiënten met voorvallen per 100 patiëntjaren voor respectievelijk de groep met tweemaal daags 5 mg en de groep met tweemaal daags 10 mg tofacitinib. De vaakst voorkomende ernstige infecties waren pneumonie, herpes zoster, urineweginfectie, cellulitis, gastro-enteritis en diverticulitis. Gevallen van opportunistische infecties zijn gemeld (zie rubriek 4.4).
In een groot (N=4.362), gerandomiseerd postmarketingveiligheidsonderzoek bij patiënten met RA van 50 jaar of ouder met ten minste één bijkomende cardiovasculaire risicofactor, werd een dosisafhankelijke toename van ernstige infecties waargenomen met tofacitinib vergeleken met TNF-remmers (zie rubriek 4.4).
De incidentiecijfers (95%-BI) voor ernstige infecties voor tweemaal daags 5 mg tofacitinib, tweemaal daags 10 mg tofacitinib en TNF-remmers bedroegen respectievelijk 2,86 (2,41; 3,37), 3,64 (3,11; 4,23), en 2,44 (2,02; 2,92) patiënten met voorvallen per 100 patiëntjaren. Vergeleken met
TNF-remmers was de hazardratio (HR) voor ernstige infecties 1,17 (0,92; 1,50) en 1,48 (1,17; 1,87) voor respectievelijk tweemaal daags 10 mg tofacitinib en tweemaal daags 5 mg tofacitinib.
Spondylitis ankylopoetica
In de gecombineerde klinische fase 2- en fase 3-onderzoeken kwam onder de 316 patiënten die gedurende maximaal 48 weken werden behandeld met tweemaal daags 5 mg tofacitinib, één ernstige infectie (aseptische meningitis) voor, wat neerkomt op 0,43 patiënten met voorvallen per
100 patiëntjaren.
Colitis ulcerosa
De incidentiecijfers en typen ernstige infecties in de klinische onderzoeken naar UC waren over het algemeen vergelijkbaar met de incidentiecijfers en typen ernstige infecties die werden gemeld in klinische onderzoeken naar RA met behandelgroepen met tofacitinib als monotherapie.
Ernstige infecties bij ouderen
Van de 4.271 patiënten die deelnamen aan RA-onderzoeken I–VI (zie rubriek 5.1) waren in totaal 608 RA-patiënten 65 jaar en ouder, waaronder 85 patiënten van 75 jaar en ouder. De frequentie van ernstige infecties bij met tofacitinib behandelde patiënten van 65 jaar en ouder was hoger dan bij degenen jonger dan 65 jaar (respectievelijk 4,8 per 100 patiëntjaren versus 2,4 per 100 patiëntjaren).
In een groot (N=4.362), gerandomiseerd postmarketingveiligheidsonderzoek bij patiënten met RA van 50 jaar of ouder met ten minste één bijkomende cardiovasculaire risicofactor, werd een toename van ernstige infecties waargenomen bij patiënten van 65 jaar en ouder voor tweemaal daags 10 mg tofacitinib vergeleken met TNF-remmers en met tweemaal daags 5 mg tofacitinib (zie rubriek 4.4). De incidentiecijfers (95%-BI) voor ernstige infecties bij patiënten van 65 jaar en ouder waren 4,03 (3,02; 5,27), 5,85 (4,64; 7,30) en 3,73 (2,81; 4,85) patiënten met voorvallen per 100 patiëntjaren voor respectievelijk tweemaal daags 5 mg tofacitinib, tweemaal daags 10 mg tofacitinib, en TNF-remmers.
Vergeleken met TNF-remmers was de hazardratio (HR) voor ernstige infecties bij patiënten van 65 jaar en ouder 1,08 (0,74; 1,58) en 1,55 (1,10; 2,19) voor respectievelijk tweemaal daags 5 mg tofacitinib en tweemaal daags 10 mg tofacitinib.
Ernstige infecties uit niet-interventioneel veiligheidsonderzoek na goedkeuring
Uit gegevens uit een niet-interventioneel veiligheidsonderzoek na goedkeuring, waarin tofacitinib werd geëvalueerd bij RA-patiënten uit een register (US Corrona), is gebleken dat voor de 11 mg tabletten met verlengde afgifte, eenmaal daags toegediend, een numeriek hoger incidentiepercentage van ernstige infectie werd waargenomen dan voor de 5 mg filmomhulde tabletten, tweemaal daags toegediend. Onbewerkte incidentiepercentages (95%-BI) (d.w.z. niet gecorrigeerd voor leeftijd of geslacht) op basis van de beschikbaarheid van elke formulering waren op 12 maanden na aanvang van de behandeling 3,45 (1,93; 5,69) en 2,78 (1,74; 4,21) en op 36 maanden 4,71 (3,08; 6,91) en 2,79 (2,01; 3,77) patiënten met voorvallen per 100 patiëntjaren in respectievelijk de groep met eenmaal daags een 11 mg tablet met verlengde afgifte en de groep met tweemaal daags een 5 mg filmomhulde tablet. De niet-gecorrigeerde hazardratio was 1,30 (95%-BI: 0,67; 2,50) op 12 maanden en 1,93 (95%-BI: 1,15; 3,24) op 36 maanden, voor de eenmaaldaagse dosis van de 11 mg tablet met verlengde afgifte, vergeleken met de tweemaaldaagse dosis van de 5 mg filmomhulde tablet. De gegevens zijn gebaseerd op een klein aantal patiënten, met voorvallen die werden waargenomen met relatief grote betrouwbaarheidsintervallen en beperkte follow-upperiode.
Virale reactivering
Patiënten die worden behandeld met tofacitinib die van Japanse of Koreaanse afkomst zijn, of patiënten met langbestaande RA die eerder al behandeld zijn met twee of meer biologische DMARD's, of patiënten met een ALC van minder dan 1.000 cellen/mm3, of patiënten die worden behandeld met tweemaal daags 10 mg, kunnen een verhoogd risico hebben op herpes zoster (zie rubriek 4.4).
In een grootschalig (N=4.362) gerandomiseerd postmarketingveiligheidsonderzoek bij patiënten met RA van 50 jaar of ouder met ten minste één bijkomende cardiovasculaire risicofactor, werd een toename van voorvallen van herpes zoster waargenomen bij patiënten die werden behandeld met tofacitinib vergeleken met TNF-remmers. De incidentiepercentages (95%-BI) voor herpes zoster voor tweemaal daags 5 mg tofacitinib, tweemaal daags 10 mg tofacitinib en TNF-remmers bedroegen respectievelijk 3,75 (3,22; 4,34), 3,94 (3,38; 4,57) en 1,18 (0,90; 1,52) patiënten met voorvallen per 100 patiëntjaren.
Laboratoriumtesten
Lymfocyten
In de gecontroleerde klinische onderzoeken naar RA werden ALC-dalingen tot minder dan 500 cellen/mm3 bevestigd bij 0,3% van de patiënten en voor ALC tussen 500 en 750 cellen/mm3 bij 1,9% van de patiënten voor de doses van tweemaal daags 5 mg en tweemaal daags 10 mg gecombineerd.
In de langetermijnveiligheidspopulatie met RA werden ALC-dalingen tot minder dan 500 cellen/mm3 bevestigd bij 1,3% van de patiënten en voor ALC tussen 500 en 750 cellen/mm3 bij 8,4% van de patiënten voor de doses van tweemaal daags 5 mg en tweemaal daags 10 mg gecombineerd.
Een bevestigde ALC van minder dan 750 cellen/mm3 ging gepaard met een verhoogde incidentie van ernstige infecties (zie rubriek 4.4).
In de klinische onderzoeken naar UC waren de veranderingen in ALC die werden waargenomen bij behandeling met tofacitinib vergelijkbaar met de veranderingen die werden waargenomen in klinische onderzoeken naar RA.
Neutrofielen
In de gecontroleerde klinische onderzoeken naar RA werden dalingen in de ANC tot minder dan
1.000 cellen/mm3 bevestigd bij 0,08% van de patiënten voor de doses van tweemaal daags 5 mg en tweemaal daags 10 mg gecombineerd. In geen enkele behandelgroep werden bevestigde dalingen in de ANC tot minder dan 500 cellen/mm3 waargenomen. Er was geen duidelijk verband tussen neutropenie en het optreden van ernstige infecties.
In de langetermijnveiligheidspopulatie met RA bleven het patroon en de incidentie van bevestigde dalingen in de ANC overeenkomen met wat werd gezien in de gecontroleerde klinische onderzoeken (zie rubriek 4.4).
In de klinische onderzoeken naar UC waren de veranderingen in ANC die werden waargenomen bij behandeling met tofacitinib vergelijkbaar met de veranderingen die werden waargenomen in klinische onderzoeken naar RA.
Trombocyten
Patiënten in de gecontroleerde klinische fase 3-onderzoeken (RA, PsA, SA, CU) dienden een trombocytentelling van ≥ 100.000 cellen/mm3 te hebben om in aanmerking te komen voor deelname aan het onderzoek. Daarom is er geen informatie beschikbaar over patiënten die vóór aanvang van de behandeling met tofacitinib een trombocytentelling < 100.000 cellen/mm3 hadden.
Leverenzymtesten
Bevestigde verhogingen in leverenzymen groter dan 3 keer de bovengrens van de normaalwaarde (3x ULN) werden soms waargenomen bij RA-patiënten. Bij patiënten met verhoogde leverenzymwaarden resulteerde een wijziging in het behandelregime, zoals een verlaging van de dosis van gelijktijdige DMARD, onderbreking van tofacitinib of een verlaging van de dosis tofacitinib, tot een daling of normalisatie van de leverenzymwaarden.
In het gecontroleerde gedeelte van het fase 3-monotherapieonderzoek (0–3 maanden) naar RA (onderzoek I, zie rubriek 5.1) werden ALAT-stijgingen groter dan 3x ULN waargenomen bij 1,65%, 0,41% en 0% van de patiënten die respectievelijk placebo, tweemaal daags 5 mg en tweemaal daags 10 mg tofacitinib kregen. In dit onderzoek werden ASAT-stijgingen groter dan 3x ULN waargenomen bij 1,65%, 0,41% en 0% van de patiënten die respectievelijk placebo, tweemaal daags 5 mg en tweemaal daags 10 mg tofacitinib kregen.
In het fase 3-monotherapieonderzoek (0–24 maanden) naar RA (onderzoek VI, zie rubriek 5.1) werden ALAT-stijgingen groter dan 3x ULN waargenomen bij 7,1%, 3,0% en 3,0% van de patiënten die respectievelijk methotrexaat, tweemaal daags 5 mg en tweemaal daags 10 mg tofacitinib kregen. In dit onderzoek werden ASAT-stijgingen groter dan 3x ULN waargenomen bij 3,3%, 1,6% en 1,5% van de patiënten die respectievelijk methotrexaat, tweemaal daags 5 mg en tweemaal daags 10 mg tofacitinib kregen.
In het gecontroleerde gedeelte van de fase 3-onderzoeken naar RA met achtergrond-DMARD's (0– 3 maanden) (onderzoek II–V, zie rubriek 5.1) werden ALAT-stijgingen groter dan 3x ULN waargenomen bij 0,9%, 1,24% en 1,14% van de patiënten die respectievelijk placebo, tweemaal daags 5 mg en tweemaal daags 10 mg tofacitinib kregen. In deze onderzoeken werden ASAT-stijgingen groter dan 3x ULN waargenomen bij 0,72%, 0,5% en 0,31% van de patiënten die respectievelijk placebo, tweemaal daags 5 mg en tweemaal daags 10 mg tofacitinib kregen.
In de langetermijnextensieonderzoeken naar RA met monotherapie werden ALAT-stijgingen groter dan 3x ULN waargenomen bij 1,1% en 1,4% van de patiënten die respectievelijk tweemaal daags 5 mg en tweemaal daags 10 mg tofacitinib kregen. ASAT-stijgingen groter dan 3x ULN werden waargenomen bij < 1,0% in zowel de groep met tweemaal daags 5 mg tofacitinib als in de groep met tweemaal daags 10 mg tofacitinib.
In de langetermijnextensieonderzoeken naar RA met achtergrond-DMARD's werden ALAT-stijgingen groter dan 3x ULN waargenomen bij 1,8% en 1,6% van de patiënten die respectievelijk tweemaal daags 5 mg en tweemaal daags 10 mg tofacitinib kregen. ASAT-stijgingen groter dan 3x ULN werden waargenomen bij < 1,0% in zowel de groep met tweemaal daags 5 mg tofacitinib als in de groep met tweemaal daags 10 mg tofacitinib.
In een grootschalig (N=4.362) gerandomiseerd postmarketingveiligheidsonderzoek bij patiënten met RA van 50 jaar of ouder met ten minste één bijkomende cardiovasculaire risicofactor, werden ALAT- stijgingen groter dan of gelijk aan 3x ULN waargenomen bij 6,01%, 6,54% en 3,77% van de patiënten die respectievelijk tweemaal daags 5 mg tofacitinib, tweemaal daags 10 mg tofacitinib en TNF- remmers kregen. ASAT-stijgingen groter dan of gelijk aan 3x ULN werden waargenomen bij 3,21%, 4,57% en 2,38% van de patiënten die respectievelijk tweemaal daags 5 mg tofacitinib, tweemaal daags 10 mg tofacitinib en TNF-remmers kregen.
In de klinische onderzoeken naar UC waren de veranderingen in leverenzymtesten die werden waargenomen bij behandeling met tofacitinib vergelijkbaar met de veranderingen die werden waargenomen in klinische onderzoeken naar RA.
Lipiden
Stijgingen in lipidenparameters (totaal cholesterol, LDL-cholesterol, HDL-cholesterol, triglyceriden) werden voor de eerste keer beoordeeld 1 maand na aanvang van tofacitinib in de gecontroleerde, dubbelblinde klinische onderzoeken bij RA. Op dit tijdpunt werden stijgingen waargenomen die daarna stabiel bleven.
De veranderingen in lipidenparameters vanaf de beginmeting tot en met het einde van het onderzoek (6–24 maanden) in de gecontroleerde klinische onderzoeken bij RA worden hieronder samengevat:
- De gemiddelde LDL-cholesterolwaarde steeg met 15% in de arm met tweemaal daags 5 mg tofacitinib en met 20% in de arm met tweemaal daags 10 mg tofacitinib na 12 maanden, en steeg met 16% in de arm met tweemaal daags 5 mg tofacitinib en met 19% in de arm met tweemaal daags 10 mg tofacitinib na 24 maanden.
- De gemiddelde HDL-cholesterolwaarde steeg met 17% in de arm met tweemaal daags 5 mg tofacitinib en met 18% in de arm met tweemaal daags 10 mg tofacitinib na 12 maanden, en steeg met 19% in de arm met tweemaal daags 5 mg tofacitinib en met 20% in de arm met tweemaal daags 10 mg tofacitinib na 24 maanden.
Na het staken van de behandeling met tofacitinib keerden de lipidenwaarden terug naar de beginwaarden.
De gemiddelde verhoudingen LDL-cholesterol/HDL-cholesterol en apolipoproteïne B (ApoB)/ApoA1 waren in principe onveranderd bij met tofacitinib behandelde patiënten.
In een gecontroleerd klinisch onderzoek naar RA namen de verhoogde LDL-cholesterol- en ApoB- waarden weer af naar de waarden van voor de behandeling als reactie op behandeling met statines.
In de langetermijnveiligheidspopulaties met RA bleven de stijgingen in lipidenparameters overeenkomen met wat werd gezien in de gecontroleerde klinische onderzoeken.
De veranderingen in lipidenparameters, gemeten vanaf de bepaling van de uitgangswaarden tot en met 24 maanden daarna in een grootschalig (N=4.362) gerandomiseerd postmarketingveiligheidsonderzoek bij patiënten met RA van 50 jaar of ouder met ten minste één bijkomende cardiovasculaire risicofactor, worden hieronder samengevat:
De stijging van de gemiddelde LDL-cholesterolwaarde bedroeg na 12 maanden 13,80%, 17,04% en 5,50% bij patiënten die respectievelijk tweemaal daags 5 mg tofacitinib, tweemaal daags 10 mg tofacitinib en een TNF-remmer kregen. Na 24 maanden bedroeg de stijging respectievelijk
- 12,71%, 18,14% en 3,64%.
- De stijging van de gemiddelde HDL-cholesterolwaarde bedroeg na 12 maanden 11,71%, 13,63% en 2,82% bij patiënten die respectievelijk tweemaal daags 5 mg tofacitinib, tweemaal daags 10 mg tofacitinib en een TNF-remmer kregen. Na 24 maanden bedroeg de stijging respectievelijk 11,58%; 13,54% en 1,42%.
In de klinische onderzoeken naar UC waren de veranderingen in lipiden die werden waargenomen bij behandeling met tofacitinib vergelijkbaar met de veranderingen die werden waargenomen in klinische onderzoeken naar RA.
Myocardinfarct
Reumatoïde artritis
In een groot (N=4.362) gerandomiseerd postmarketingveiligheidsonderzoek bij patiënten met RA van 50 jaar of ouder met ten minste één bijkomende cardiovasculaire risicofactor, bedroegen de incidentiecijfers (95%-BI) voor niet-fataal myocardinfarct voor tweemaal daags 5 mg tofacitinib, tweemaal daags 10 mg tofacitinib en TNF-remmers respectievelijk 0,37 (0,22; 0,57), 0,33 (0,19; 0,53) en 0,16 (0,07; 0,31) per 100 patiëntjaren. Er werden enkele fatale myocardinfarcten gemeld met vergelijkbare cijfers bij patiënten behandeld met tofacitinib ten opzichte van patiënten behandeld met TNF-remmers (zie rubriek 4.4 en 5.1). Het onderzoek vereiste dat ten minste 1.500 patiënten gedurende 3 jaar werden gevolgd.
Maligniteiten met uitzondering van NMSC
Reumatoïde artritis
In een groot (N=4.362) gerandomiseerd postmarketingveiligheidsonderzoek bij patiënten met RA van 50 jaar of ouder met ten minste één bijkomende cardiovasculaire risicofactor, bedroegen de incidentiecijfers (95%-BI) voor longkanker voor tweemaal daags 5 mg tofacitinib, tweemaal daags
10 mg tofacitinib en TNF-remmers respectievelijk 0,23 (0,12; 0,40), 0,32 (0,18; 0,51) en 0,13 (0,05; 0,26) per 100 patiëntjaren (zie rubriek 4.4 en 5.1). Het onderzoek vereiste dat ten minste
1.500 patiënten gedurende 3 jaar werden gevolgd.
De incidentiecijfers (95%-BI) voor lymfoom bedroegen voor tweemaal daags 5 mg tofacitinib, tweemaal daags 10 mg tofacitinib en TNF-remmers respectievelijk 0,07 (0,02; 0,18), 0,11 (0,04; 0,24)
en 0,02 (0,00; 0,10) per 100 patiëntjaren (zie rubriek 4.4 en 5.1).
Pediatrische patiënten
Polyarticulaire juveniele idiopathische artritis en juveniele PsA
De bijwerkingen bij JIA-patiënten in het klinische ontwikkelingsprogramma waren wat betreft type en frequentie in overeenstemming met de bijwerkingen die werden gezien bij volwassen RA-patiënten, met uitzondering van enkele infecties (griep, faryngitis, sinusitis, virale infectie) en gastro-intestinale of algemene aandoeningen (buikpijn, nausea, braken, pyrexie, hoofdpijn, hoesten). Deze kwamen vaker voor bij pediatrische patiënten met JIA. MTX was de csDMARD die het vaakst gelijktijdig werd gebruikt (op dag 1 namen 156 van 157 patiënten die csDMARD’s gebruikten, MTX). Er zijn onvoldoende gegevens beschikbaar over het veiligheidsprofiel van tofacitinib wanneer dit gelijktijdig met andere csDMARD’s wordt gebruikt.
Infecties
In het dubbelblinde deel van het fase 3-hoofdonderzoek (onderzoek JIA-I) was infectie de vaakst gemelde bijwerking (44,3%). De infecties waren over het algemeen licht tot matig van aard.
In de geïntegreerde veiligheidspopulatie hadden 7 patiënten ernstige infecties tijdens behandeling met tofacitinib binnen de meldingsperiode (tot maximaal 28 dagen na de laatste dosis onderzoeksgeneesmiddel). Dit gaf een incidentiecijfer van 1,92 patiënten met voorvallen per
100 patiëntjaren: pneumonie, epiduraal empyeem (met sinusitis en subperiostaal abces), pilonidaliscyste, appendicitis, Escherichia-pyelonefritis, abces ledemaat en urineweginfectie.
In de geïntegreerde veiligheidspopulatie hadden 3 patiënten niet-ernstige voorvallen van herpes zoster binnen het meldingsvenster. Dit gaf een incidentiecijfer van 0,82 patiënten met voorvallen per 100 patiëntjaren weer. Nog één (1) andere patiënt had een voorval van ernstige herpes zoster buiten het meldingsvenster.
Hepatische voorvallen
Patiënten in het JIA-hoofdonderzoek moesten ASAT- en ALAT-waarden lager dan 1,5 maal de bovengrens van normaal (ULN, Upper Limit of Normal) hebben om in aanmerking te komen voor deelname aan het onderzoek. In de geïntegreerde veiligheidspopulatie waren er 2 patiënten die bij 2 opeenvolgende bezoeken verhoogde ALAT-waarden van ≥ 3 maal de ULN hadden. Geen van de voorvallen voldeed aan de criteria van de wet van Hy. Beide patiënten kregen MTX als achtergrondbehandeling en elk voorval herstelde na stopzetting van MTX en blijvende stopzetting van tofacitinib.
Laboratoriumtesten
Veranderingen in resultaten van laboratoriumtesten bij JIA-patiënten in het klinische ontwikkelingsprogramma kwamen overeen met de veranderingen die werden gezien bij volwassen RA-patiënten. Patiënten in het JIA-hoofdonderzoek moesten een trombocytentelling van
≥ 100.000 cellen/mm3 hebben om in aanmerking te komen voor deelname aan het onderzoek. Daarom is er geen informatie beschikbaar over JIA-patiënten die vóór aanvang van de behandeling met tofacitinib een trombocytentelling < 100.000 cellen/mm3 hadden.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb website: www.lareb.nl.
4.9 Overdosering
In geval van overdosering wordt aanbevolen de patiënt regelmatig te controleren op verschijnselen en symptomen van bijwerkingen. Er bestaat geen specifiek antidotum voor overdosering met tofacitinib. De behandeling dient symptomatisch en ondersteunend te zijn.
Farmacokinetische gegevens over een enkelvoudige dosis tot en met 100 mg bij gezonde vrijwilligers wijzen erop dat meer dan 95% van de toegediende dosis naar verwachting binnen 24 uur wordt uitgescheiden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, Janus-geassocieerde kinase (JAK)-remmers; ATC-code: L04AF01
Werkingsmechanisme
Tofacitinib is een krachtige, selectieve remmer van de JAK-familie. In enzymtesten remt tofacitinib JAK1, JAK2, JAK3 en in mindere mate TyK2. In tegenstelling daarmee beschikt tofacitinib over een hoge mate van selectiviteit tegen andere kinasen in het menselijk genoom. In humane cellen remt tofacitinib preferentieel signaaltransductie door heterodimere cytokinereceptoren die JAK3 en/of JAK1 binden, met een functionele selectieve voorkeur boven cytokinereceptoren die signalen doorgeven via paren van JAK2. Remming van JAK1 en JAK3 door tofacitinib zwakt signaaltransductie van interleukines (IL-2, -4, -6, -7, -9, -15, -21) en interferon type 1 en type II af, hetgeen zal resulteren in modulatie van de immuun- en ontstekingsreactie.
Farmacodynamische effecten
Bij patiënten met RA ging behandeling met tofacitinib van maximaal 6 maanden gepaard met een dosisafhankelijke afname van circulerende CD16/56+-naturalkillercellen (NK-cellen), met geschatte maximale afname ongeveer 8 tot 10 weken na aanvang van de behandeling. Deze verandering verdween over het algemeen binnen 2 tot 6 weken na stopzetting van de behandeling. Behandeling met tofacitinib ging gepaard met dosisafhankelijke toename in het aantal B-cellen. Veranderingen in aantallen circulerende T-lymfocyten en subgroepen van T-lymfocyten (CD3+, CD4+ en CD8+) waren klein en inconsistent.
Na langdurige behandeling (een mediane duur van behandeling met tofacitinib van ongeveer 5 jaar) vertoonden de aantallen CD4+ en CD8+ mediane afnames van respectievelijk 28% en 27% ten opzichte van de uitgangswaarden. In tegenstelling tot de waargenomen afname na kortdurende toediening vertoonde het aantal CD16/56+-naturalkillercellen een mediane toename van 73% ten opzichte van de uitgangswaarde. Het aantal CD19+-B-cellen vertoonde geen verdere toename na langdurige behandeling met tofacitinib. Al deze veranderingen in lymfocytensubgroepen keerden na tijdelijke stopzetting van de behandeling weer terug naar de uitgangswaarden. Er was geen aanwijzing voor een verband tussen ernstige of opportunistische infecties of herpes zoster en het aantal lymfocyten in de subgroepen (zie rubriek 4.2 voor controle van het absolute aantal lymfocyten).
Veranderingen in totaal serum-IgG-, -IgM- en -IgA-waarden gedurende 6 maanden toediening van tofacitinib bij patiënten met RA waren klein, niet dosisafhankelijk en vergelijkbaar met de veranderingen die werden gezien met placebo, wat wijst op een gebrek aan systemische humorale suppressie.
Na behandeling met tofacitinib bij RA-patiënten werden snelle dalingen van C-reactieve proteïne (CRP) in serum waargenomen die gedurende de gehele periode van toediening bleven bestaan. Veranderingen in CRP die werden waargenomen tijdens behandeling met tofacitinib worden niet volledig tenietgedaan binnen 2 weken na stopzetting, wat wijst op een langere duur van farmacodynamische activiteit dan de halfwaardetijd.
Onderzoeken naar vaccins
In een gecontroleerd klinisch onderzoek bij patiënten met RA die begonnen met tweemaal daags 10 mg tofacitinib of placebo, was het aantal responders op het griepvaccin in beide groepen vergelijkbaar: tofacitinib (57%) en placebo (62%). Voor het pneumokokkenpolysacharidenvaccin was het aantal responders als volgt: 32% bij patiënten die tofacitinib én methotrexaat kregen, 62% voor tofacitinib als monotherapie, 62% voor methotrexaat als monotherapie en 77% voor placebo. De klinische relevantie hiervan is niet bekend. Vergelijkbare resultaten werden echter verkregen in een apart vaccinonderzoek met griepvaccin en pneumokokkenpolysacharidenvaccin bij patiënten die langdurig tweemaal daags 10 mg tofacitinib kregen.
Een gecontroleerd onderzoek werd uitgevoerd bij patiënten met RA die achtergrond-methotrexaat gebruikten en die 2 tot 3 weken vóór aanvang van een behandeling van 12 weken met tweemaal daags 5 mg tofacitinib of placebo werden geïmmuniseerd met een levend verzwakt herpesvirusvaccin. Aanwijzingen voor humorale en celgemedieerde respons op varicellazostervirus (VZV) werden waargenomen bij zowel met tofacitinib als met placebo behandelde patiënten op week 6. Deze respons was vergelijkbaar met de respons die werd waargenomen bij gezonde vrijwilligers van 50 jaar en ouder. Een patiënt zonder voorgeschiedenis van varicella-infectie en zonder antilichamen tegen varicella bij de beginmeting had een verspreiding van de vaccinstam van varicella 16 dagen na de vaccinatie. Tofacitinib werd gestaakt en de patiënt herstelde na behandeling met standaarddoses antiviraal geneesmiddel. Deze patiënt ontwikkelde daarna een robuuste, maar vertraagde humorale en cellulaire respons op het vaccin (zie rubriek 4.4).
Klinische werkzaamheid en veiligheid
Reumatoïde artritis
De werkzaamheid en veiligheid van tofacitinib filmomhulde tabletten werden beoordeeld in zes gerandomiseerde, dubbelblinde, gecontroleerde, multicenter onderzoeken bij patiënten ouder dan 18 jaar met actieve RA, gediagnosticeerd volgens de criteria van het American College of Rheumatology (ACR). In tabel 9 is informatie te vinden over de relevante onderzoeksopzet en de kenmerken van de populatie.
Tabel 9: Klinische fase 3-onderzoeken naar tofacitinib met doses van 5 mg en 10 mg tweemaal daags bij patiënten met RA
| Onderzoek en | Onderzoek I (ORAL Solo) | Onderzoek I I (ORAL Sync) | Onderzoek III (ORAL Standard) | Onderzoek IV (ORAL Scan) | Onderzoek V (ORAL Step) | Onderzoek VI (ORAL Start) | Onderzoek VI I (ORAL Strategy) |
|---|---|---|---|---|---|---|---|
| Populatie | DMARD- IR | DMARD-IR | MTX-IR | MTX-IR | TNFi-IR | MTX-naïefa | MTX-IR |
| Controle | Placebo | Placebo | Placebo | Placebo | Placebo | MTX | MTX, ADA |
| Achtergron d- behandelin g | Geenb | csDMARD's | MTX | MTX | MTX | Geenb | 3 parallelle armen:
|
| Belangrijke kenmerken | Monothera pie | Verschillend e csDMARD's | Actieve controle (ADA) | Röntgenon derzoek | TNFi-IR | Monotherapi e, actieve comparator (MTX), röntgenonder zoek | Tofacitinib met en zonder MTX in vergelijking met ADA met MTX |
| Aantal behandelde patiënten | 610 | 792 | 717 | 797 | 399 | 956 | 1.146 |
| Totale onderzoeks -duur | 6 maanden | 1 jaar | 1 jaar | 2 jaar | 6 maanden | 2 jaar | 1 jaar |
| Co- primaire werkzaamh eidseindpun tenc | Maand 3: ACR20 HAQ-DI DAS28- 4(BSE)<2, 6 | Maand 6: ACR20 DAS28- 4(BSE)<2,6 Maand 3: HAQ-DI | Maand 6: ACR20 DAS28- 4(BSE)<2,6 Maand 3: HAQ-DI | Maand 6: ACR20 mTSS DAS28- 4(BSE)<2, 6 Maand 3: HAQ-DI | Maand 3: ACR20 HAQ-DI DAS28- 4(BSE)<2, 6 | Maand 6: mTSS ACR70 | Maand 6: ACR50 |
| Tijdstip waarop placebo verplicht gewijzigd werd in tofacitinib tweemaal daags 5 of 10 mg | Maand 3 | Maand 6 (placeboproefpersonen met <20% verbetering in aantal gezwollen en pijnlijke gewrichten werden overgezet naar tofacitinib na 3 maanden) | Maand 3 | N.v.t. | N.v.t. | ||
a. ≤ 3 wekelijkse doses (MTX-naïef).
b. Antimalariamiddelen waren toegestaan.
c. Coprimaire eindpunten als volgt: gemiddelde verandering ten opzichte van de uitgangswaarde in mTSS, percentage proefpersonen dat een ACR20- of ACR70-respons bereikt; gemiddelde verandering ten opzichte van de uitgangswaarde in HAQ-DI; percentage proefpersonen dat DAS28-4(BSE) < 2,6 (remissie) bereikt.
mTSS = modified Total Sharp Score, ACR20(70) = American College of Rheumatology ≥ 20% (≥ 70%) verbetering, DAS28= Disease Activity Score 28 gewrichten, BSE = bezinkingssnelheid erytrocyten, HAQ-DI = Health Assessment Questionnaire Disability Index, DMARD = disease-modifying antirheumatic drug, IR = inadequate responder, csDMARD = conventionele synthetische DMARD, TNFi = tumornecrosefactorremmer, N.v.t. = niet van toepassing, ADA = adalimumab, MTX = methotrexaat.
Klinische respons
ACR-respons
De percentages met tofacitinib behandelde patiënten die een ACR20-, ACR50- en ACR70-respons bereiken in de onderzoeken ORAL Solo, ORAL Sync, ORAL Standard, ORAL Scan, ORAL Step, ORAL Start en ORAL Strategy worden vermeld in tabel 10. In alle onderzoeken hadden de patiënten die werden behandeld met tweemaal daags 5 mg of 10 mg tofacitinib statistisch significante ACR20-, ACR50- en ACR70-responspercentages na 3 maanden en na 6 maanden vergeleken met placebo (of met MTX in ORAL Start) behandelde patiënten.
In de loop van ORAL Strategy waren de responsen met tofacitinib 5 mg tweemaal daags + MTX numeriek vergelijkbaar met die van adalimumab 40 mg + MTX en beide waren numeriek hoger dan tofacitinib 5 mg tweemaal daags.
Het behandeleffect was bij de patiënten vergelijkbaar, ongeacht de reumafactorstatus, de leeftijd, het geslacht, het ras of de ernst van de ziekte. De tijd tot intreden van het behandeleffect was kort (al in week 2 in de onderzoeken ORAL Solo, ORAL Sync en ORAL Step) en de omvang van de respons bleef met de duur van de behandeling verbeteren. Net als de totale ACR-respons bij patiënten die werden behandeld met tweemaal daags 5 mg of 10 mg tofacitinib, waren alle onderdelen van de ACR- respons ten opzichte van de uitgangssituatie consistent verbeterd, waaronder: aantallen pijnlijke en gezwollen gewrichten, algemene beoordeling door patiënt en arts, invaliditeitsindexscores, beoordeling van pijn en CRP vergeleken met patiënten die placebo plus methotrexaat of andere DMARD's in alle onderzoeken kregen.
Tabel 10: Percentage (%) patiënten met een ACR-respons
| ORAL Solo: Patiënten met onvoldoende respons op DMARD's | ||||
|---|---|---|---|---|
| Eindpunt | Tijd | Placebo N=122 | Tofacitinib 5 mg tweemaal daags monotherapie N=241 | Tofacitinib 10 mg tweemaal daags monotherapie N=243 |
| ACR20 | Maand 3 | 26 | 60*** | 65*** |
| Maand 6 | N.v.t. | 69 | 71 | |
| ACR50 | Maand 3 | 12 | 31*** | 37*** |
| Maand 6 | N.v.t. | 42 | 47 | |
| ACR70 | Maand 3 | 6 | 15* | 20*** |
| Maand 6 | N.v.t. | 22 | 29 | |
| ORAL Sync: Patiënten met onvoldoende respons op DMARD's | ||||
| Eindpunt | Tijd | Placebo + DMARD('s) N=158 | Tofacitinib 5 mg tweemaal daags + DMARD('s) N=312 | Tofacitinib 10 mg tweemaal daags + DMARD('s) N=315 |
| ACR20 | Maand 3 | 27 | 56*** | 63*** |
| Maand 6 | 31 | 53*** | 57*** | |
| Maand 12 | N.v.t. | 51 | 56 | |
| ACR50 | Maand 3 | 9 | 27*** | 33*** |
| Maand 6 | 13 | 34*** | 36*** | |
| Maand 12 | N.v.t. | 33 | 42 | |
| ACR70 | Maand 3 | 2 | 8** | 14*** |
| Maand 6 | 3 | 13*** | 16*** | |
| Maand 12 | N.v.t. | 19 | 25 | |
| ORAL Standard: Patiënten met onvoldoende respons op MTX | ||||
| Eindpunt | Tijd | Placebo | Tofacitinib tweemaal daags + MTX | Adalimumab 40 mg QOW + MTX |
| ACR20 | N=105 | |||
| 5 mg N=198 | 10 mg N=19 7 | N=199 | ||
| Maand 3 | 26 | |||
| 59*** | 57*** | 56*** | ||
| Maand 6 | 28 | |||
| 51*** | 51*** | 46** | ||
| Maand 12 | N.v.t. | |||
| 48 | 49 | 48 | ||
| ACR50 | Maand 3 | 7 | ||
| 33*** | 27*** | 24*** | ||
| Maand 6 | 12 | |||
| 36*** | 34*** | 27** | ||
| Maand 12 | N.v.t. | |||
| 36 | 36 | 33 | ||
| ACR70 | Maand 3 | 2 | ||
| 12** | 15*** | 9* | ||
| Maand 6 | 2 | |||
| 19*** | 21*** | 9* | ||
| Maand 12 | N.v.t. | |||
| 22 | 23 | 17 | ||
| ORAL Scan: Patiënten met onvoldoende respons op MTX | ||||
| Eindpunt | Tijd | Placebo + MTX N=156 | Tofacitinib 5 mg tweemaal daags + MTX N=316 | Tofacitinib 10 mg tweemaal daags + MTX N=309 |
| ACR20 | Maand 3 | 27 | 55*** | 66*** |
| Maand 6 | 25 | 50*** | 62*** | |
| Maand 12 | N.v.t. | 47 | 55 | |
| Maand 24 | N.v.t. | 40 | 50 | |
| ACR50 | Maand 3 | 8 | 28*** | 36*** |
| Maand 6 | 8 | 32*** | 44*** | |
| Maand 12 | N.v.t. | 32 | 39 | |
| Maand 24 | N.v.t. | 28 | 40 | |
| ACR70 | Maand 3 | 3 | 10** | 17*** |
| Maand 6 | 1 | 14*** | 22*** | |
| Maand 12 | N.v.t. | 18 | 27 | |
| Maand 24 | N.v.t. | 17 | 26 | |
| ORAL Step: Patiënten met onvoldoende respons op TNF-remmers | ||||
| Eindpunt | Tijd | Placebo + MTX N=132 | Tofacitinib 5 mg tweemaal daags + MTX N=133 | Tofacitinib 10 mg tweemaal daags + MTX N=134 |
| ACR20 | Maand 3 | 24 | 41* | 48*** |
| Maand 6 | N.v.t. | 51 | 54 | |
| ACR50 | Maand 3 | 8 | 26*** | 28*** |
| Maand 6 | N.v.t. | 37 | 30 | |
| ACR70 | Maand 3 | 2 | 14*** | 10* |
| Maand 6 | N.v.t. | 16 | 16 | |
| ORAL Start: MTX-naïef | ||||
| Eindpunt | Tijd | MTX N=18 4 | Tofacitinib 5 mg tweemaal daags monotherapie N=370 | Tofacitinib 10 mg tweemaal daags monotherapie N=394 |
| ACR20 | Maand 3 | 52 | 69*** | 77*** |
| Maand 6 | 51 | 71*** | 75*** | |
| Maand 12 | 51 | 67** | 71*** | |
| Maand 24 | 42 | 63*** | 64*** | |
| ACR50 | Maand 3 | 20 | 40*** | 49*** |
| Maand 6 | 27 | 46*** | 56*** | |
| Maand 12 | 33 | 49** | 55*** | |
| Maand 24 | 28 | 48*** | 49*** | |
| ACR70 | Maand 3 | 5 | 20*** | 26*** |
| Maand 6 | 12 | 25*** | 37*** | |
| Maand 12 | 15 | 28** | 38*** | |
| Maand 24 | 15 | 34*** | 37*** | |
| ORAL Strategy: Patiënten met onvoldoende respons op MTX | ||||
| Eindpunt | Tijd | Tofacitinib 5 mg tweemaal daags N=384 | Tofacitinib 5 mg tweemaal daags + MTX N=376 | Adalimumab + MTX N=386 |
| ACR20 | Maand 3 | 62,50 | 70,48ǂ | 69,17 |
| Maand 6 | 62,84 | 73,14ǂ | 70,98 | |
| Maand 12 | 61,72 | 70,21ǂ | 67,62 | |
| ACR50 | Maand 3 | 31,51 | 40,96ǂ | 37,31 |
| Maand 6 | 38,28 | 46,01ǂ | 43,78 | |
| Maand 12 | 39,31 | 47,61ǂ | 45,85 | |
| ACR70 | Maand 3 | 13,54 | 19,41ǂ | 14,51 |
| Maand 6 | 18,23 | 25,00ǂ | 20,73 | |
| Maand 12 | 21,09 | 28,99ǂ | 25,91 | |
* p < 0,05,
** p < 0,001,
*** p < 0,0001 versus placebo (versus MTX voor ORAL Start)
ǂ p <0,05 – tofacitinib 5 mg + MTX versus tofacitinib 5 mg voor ORAL Strategy (normale p-waarden zonder correctie voor meerdere vergelijkingen)
QOW = om de week, N = aantal geanalyseerde proefpersonen, ACR20/50/70 = American College of Rheumatology ≥ 20, 50, 70% verbetering, N.v.t. = niet van toepassing, MTX = methotrexaat.
DAS28-4(BSE)-respons
De patiënten in de fase 3-onderzoeken hadden een gemiddelde Disease Activity Score (DAS28- 4[BSE]) van 6,1–6,7 als uitgangswaarde. Significante afnames in de DAS28-4(BSE) ten opzichte van de uitgangswaarde (gemiddelde verbetering) van 1,8–2,0 en 1,9–2,2 werden waargenomen bij patiënten die werden behandeld met doses van respectievelijk tweemaal daags 5 mg en tweemaal daags 10 mg, vergeleken met patiënten die met placebo werden behandeld (0,7–1,1), na 3 maanden. Het percentage patiënten dat DAS28 klinische remissie (DAS28-4(BSE) < 2,6) bereikte in ORAL Step, ORAL Sync en ORAL Standard wordt weergegeven in tabel 11.
Tabel 11: Aantal (%) proefpersonen dat DAS28-4(BSE) < 2,6 remissie bereikt na 3 maanden en na 6 maanden
| Tijdpunt | N | % | |||||
|---|---|---|---|---|---|---|---|
| ORAL Step: Patiënten met onvoldoende respons op TNF-remmers | |||||||
| Tofacitinib 5 mg tweemaal daags + MTX | Maand 3 | 133 | 6 | ||||
| Tofacitinib 10 mg tweemaal daags + MTX | Maand 3 | 134 | 8* | ||||
| Placebo + MTX | Maand 3 | 132 | 2 | ||||
| ORAL Sync: Patiënten met onvoldoende respons op DMARD's | |||||||
| Tofacitinib 5 mg tweemaal daags | Maand 6 | 312 | 8* | ||||
| Tofacitinib 10 mg tweemaal daags | Maand 6 | 315 | 11*** | ||||
| Placebo | Maand 6 | 158 | 3 | ||||
| ORAL Standard: Patiënten met onvoldoende respons op MTX | |||||||
| Tofacitinib 5 mg tweemaal daags + MTX | Maand 6 | 198 | 6* | ||||
| Tofacitinib 10 mg tweemaal daags + MTX | Maand 6 | 197 | 11*** | ||||
| Adalimumab 40 mg SC QOW + MTX | Maand 6 | 199 | 6* | ||||
| Placebo + MTX | Maand 6 | 105 | 1 | ||||
*p < 0,05, ***p < 0,0001 versus placebo, SC = subcutaan, QOW = om de week, N = aantal geanalyseerde proefpersonen, DAS28 = Disease Activity Score 28 gewrichten, BSE = bezinkingssnelheid erytrocyten, MTX = methotrexaat.
Radiografische respons
In ORAL Scan en ORAL Start werd afremming van de progressie van structurele gewrichtsschade radiografisch beoordeeld en uitgedrukt als gemiddelde verandering ten opzichte van de uitgangswaarde van de mTSS en de onderdelen ervan, de erosiescore en de joint space narrowing (JSN)-score, na 6 maanden en na 12 maanden.
In ORAL Scan leidde tofacitinib tweemaal daags 10 mg plus achtergrond-methotrexaat tot een significant grotere remming van de progressie van structurele schade dan placebo plus methotrexaat na 6 maanden en na 12 maanden. Op een dosis van tweemaal daags 5 mg vertoonde tofacitinib plus methotrexaat vergelijkbare effecten op de gemiddelde progressie van structurele schade (niet statistisch significant). De analyses van de erosiescore en de JSN-score kwamen overeen met de totale resultaten.
In de placebo-plus-methotrexaat-groep had 78% van de patiënten geen radiografische progressie (verandering in mTSS minder dan of gelijk aan 0,5) na 6 maanden, vergeleken met 89% en 87% van de patiënten die werden behandeld met respectievelijk tweemaal daags 5 mg tofacitinib of tweemaal daags 10 mg tofacitinib (plus MTX) (beide significant ten opzichte van placebo plus MTX).
In ORAL Start leidde tofacitinib als monotherapie tot een significant grotere remming van de progressie van structurele schade dan methotrexaat na 6 maanden en na 12 maanden, zoals weergegeven in tabel 12, die ook behouden bleef tot maand 24. De analyses van de erosiescore en de JSN-score kwamen overeen met de totale resultaten.
In de methotrexaat-groep had 70% van de patiënten geen radiografische progressie na 6 maanden vergeleken met 83% en 90% van de patiënten die werden behandeld met respectievelijk tofacitinib tweemaal daags 5 of 10 mg, beide significant ten opzichte van methotrexaat.
Tabel 12: Radiografische veranderingen na 6 maanden en na 12 maanden
| ORAL Scan: Patiënten met onvoldoende respons op MTX | |||||
|---|---|---|---|---|---|
Placebo + MTX N=139 Gemiddelde (SD)a | Tofacitinib 5 mg tweemaal daags + MTX N=277 Gemiddelde (SD)a | Tofacitinib 5 mg tweemaal daags + MTX Gemiddeld verschil met placebob (BI) | Tofacitinib 10 mg tweemaal daags + MTX N=290 Gemiddelde (SD)a | Tofacitinib 10 mg tweemaal daags + MTX Gemiddeld verschil met placebob (BI) | |
| mTSSc | 33 (42) | 31 (48) | - | 37 (54) | - |
| Uitgangswaarde | |||||
| Maand 6 | 0,5 (2,0) | 0,1 (1,7) | -0,3 (-0,7; 0,0) | 0,1 (2,0) | -0,4 (-0,8; 0,0) |
| Maand 12 | 1,0 (3,9) | 0,3 (3,0) | -0,6 (-1,3; 0,0) | 0,1 (2,9) | -0,9 (-1,5; -0,2) |
| ORAL Start: MTX-naïef | |||||
MTX N=168 Gemiddelde (SD)a | Tofacitinib 5 mg tweemaal daags N=344 Gemiddelde (SD)a | Tofacitinib 5 mg tweemaal daags Gemiddeld verschil met MTXd (BI) | Tofacitinib 10 mg tweemaal daags N=368 Gemiddelde (SD)a | Tofacitinib 10 mg tweemaal daags Gemiddeld verschil met MTXd (BI) | |
| mTSSc | 16 (29) | 20 (41) | - | 19 (39) | - |
| Uitgangswaarde | |||||
| Maand 6 | 0,9 (2,7) | 0,2 (2,3) | -0,7 (-1,0; -0,3) | 0,0 (1,2) | -0,8 (-1,2; -0,4) |
| Maand 12 | 1,3 (3,7) | 0,4 (3,0) | -0,9 (-1,4; -0,4) | 0,0 (1,5) | -1,3 (-1,8; -0,8) |
a SD = standaarddeviatie
b Verschil tussen kleinste-kwadratengemiddelde tofacitinib minus placebo (95%-BI = 95% betrouwbaarheidsinterval)
c Gegevens na 6 maanden en na 12 maanden zijn gemiddelde verandering ten opzichte van de uitgangswaarde
d Verschil tussen kleinste-kwadratengemiddelde tofacitinib minus MTX (95%-BI = 95% betrouwbaarheidsinterval), MTX = methotrexaat
Respons voor lichamelijk functioneren en gezondheidsgerelateerde uitkomstmaten
Tofacitinib alleen of in combinatie met methotrexaat geeft verbeteringen in het lichamelijk functioneren, zoals gemeten met de HAQ-DI. De patiënten die tofacitinib tweemaal daags 5 of 10 mg kregen, hadden een significant grotere verbetering in lichamelijk functioneren ten opzichte van de uitgangswaarde dan placebo na 3 maanden (onderzoeken ORAL Solo, ORAL Sync, ORAL Standard en ORAL Step) en maand 6 (onderzoeken ORAL Sync en ORAL Standard). Patiënten die werden behandeld met tofacitinib tweemaal daags 5 of 10 mg vertoonden al in week 2 een significant grotere verbetering in lichamelijk functioneren dan placebo in ORAL Solo en ORAL Sync. Veranderingen in HAQ-DI ten opzichte van de uitgangswaarde in de onderzoeken ORAL Standard, ORAL Step en ORAL Sync worden weergegeven in tabel 13.
Tabel 13: Gemiddelde verandering (LS) in HAQ-DI ten opzichte van de uitgangswaarde na 3 maanden
| Placebo + MTX | Tofacitinib 5 mg tweemaal daags + MTX | Tofacitinib 10 mg tweemaal daags + MTX | Adalimumab 40 mg QOW + MTX | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| ORAL Standard: Patiënten met onvoldoende respons op MTX | |||||||||||||
| N=96 | N=185 | N=183 | N=188 | ||||||||||
| -0,24 | -0,54*** | -0,61*** | -0,50*** | ||||||||||
| ORAL Step: Patiënten met onvoldoende respons op TNF-remmers | |||||||||||||
| N=118 | N=117 | N=125 | N.v.t. | ||||||||||
| -0,18 | -0,43*** | -0,46*** | N.v.t. | ||||||||||
| Placebo + DMARD('s) | Tofacitinib 5 mg tweemaal daags + DMARD('s) | Tofacitinib 10 mg tweemaal daags + DMARD('s) | |||||||||||
| ORAL Sync: Patiënten met onvoldoende respons op DMARD's | |||||||||||||
| N=147 | N=292 | N=292 | N.v.t. | ||||||||||
| -0,21 | -0,46*** | -0,56*** | N.v.t. | ||||||||||
*** p < 0,0001, tofacitinib versus placebo + MTX, LS = kleinste kwadraten, N = aantal patiënten, QOW = om de week, N.v.t. = niet van toepassing, HAQ-DI = Health Assessment Questionnaire Disability Index, MTX = methotrexaat
De gezondheidsgerelateerde kwaliteit van leven werd beoordeeld met de Short Form Health Survey (SF-36). De patiënten die tweemaal daags 5 of 10 mg tofacitinib kregen, hadden een significant grotere verbetering ten opzichte van de uitgangswaarde dan placebo in alle 8 domeinen en ook in de samengevatte scores van de lichamelijke onderdelen en de psychische onderdelen na 3 maanden in ORAL Solo, ORAL Scan en ORAL Step. In ORAL Scan werden de gemiddelde verbeteringen bij de met tofacitinib behandelde patiënten in de SF-36 tot 12 maanden behouden.
Verbetering in vermoeidheid werd in alle onderzoeken beoordeeld met de Functional Assessment of Chronic Illness Therapy-Fatigue (FACIT-F)-schaal na 3 maanden. In alle vijf onderzoeken vertoonden de patiënten die tofacitinib tweemaal daags 5 of 10 mg kregen een significant grotere verbetering in vermoeidheid ten opzichte van de uitgangswaarde dan placebo. In ORAL Standard en
ORAL Scan bleven de gemiddelde verbeteringen op de FACIT-F-schaal bij met tofacitinib behandelde patiënten tot 12 maanden behouden.
Verbetering in slaap werd in alle onderzoeken beoordeeld met de Sleep Problems Index I en II samenvattende schalen van de Medical Outcomes Study Sleep (MOS-Sleep)-meting na 3 maanden. In ORAL Sync, ORAL Standard en ORAL Scan vertoonden de patiënten die tofacitinib tweemaal daags 5 of 10 mg kregen op beide schalen een significant grotere verbetering ten opzichte van de uitgangswaarden dan placebo. In ORAL Standard en ORAL Scan bleven de gemiddelde verbeteringen op beide schalen bij met tofacitinib behandelde patiënten tot 12 maanden behouden.
Duurzaamheid van de klinische responsen
De duurzaamheid van het effect werd beoordeeld met ACR20-, ACR50-, ACR70-responspercentages in onderzoeken met een duur van maximaal twee jaar. De veranderingen in de gemiddelde HAQ-DI en de DAS28-4(BSE) bleven in beide behandelgroepen met tofacitinib tot en met het einde van de onderzoeken gehandhaafd.
Aanwijzingen voor het aanhouden van de werkzaamheid bij behandeling met tofacitinib tot maximaal 5 jaar zijn ook geleverd door gegevens van een gerandomiseerd postmarketingveiligheidsonderzoek bij patiënten met RA van 50 jaar of ouder met ten minste één bijkomende cardiovasculaire risicofactor, en door gegevens van voltooide open-label, langetermijnfollow-uponderzoeken tot maximaal 8 jaar.
Gecontroleerde langetermijn-veiligheidsgegevens
Het onderzoek ORAL Surveillance (A3921133) was een groot (N=4.362), gerandomiseerd veiligheidsonderzoek na toelating met actieve controles. Geïncludeerd werden patiënten met reumatoïde artritis van 50 jaar en ouder die ten minste één bijkomende cardiovasculaire (CV) risicofactor hadden die werd gedefinieerd als: actieve roker, gediagnosticeerde hypertensie, diabetes mellitus, familieanamnese van coronaire hartziekten, voorgeschiedenis van coronaire ziekte inclusief een eerdere revascularisatieprocedure, plaatsing van een coronaire bypass, myocardinfarct, hartstilstand, niet-stabiele angina pectoris, acuut coronair syndroom en aanwezigheid van extra- articulaire ziekte geassocieerd met RA, bijv. noduli, Sjögren-syndroom, anemie door chronische ziekte, pulmonale manifestaties. Van de tofacitinib-patiënten die rookten of in het verleden hadden gerookt, hadden de meeste (meer dan 90%) een rookperiode van meer dan 10 jaar en een mediaan van respectievelijk 35,0 en 39,0 rookjaren. Patiënten moesten bij aanvang van het onderzoek een stabiele dosering methotrexaat gebruiken; tijdens het onderzoek was dosisaanpassing toegestaan.
Patiënten werden gerandomiseerd naar open-label tweemaal daags 10 mg tofacitinib, tweemaal daags 5 mg tofacitinib of een TNF-remmer (TNF-remmer was ofwel 50 mg etanercept eenmaal per week of 40 mg adalimumab om de week) in een verhouding van 1:1:1. De coprimaire eindpunten waren maligniteit (met uitzondering van NMSC) en ernstige ongewenste cardiovasculaire voorvallen (MACE); de cumulatieve incidentie en statistische beoordeling van de eindpunten waren geblindeerd. Het onderzoek was event-powered en er dienden ten minste 1.500 patiënten gedurende 3 jaar gevolgd te worden. Gedurende het onderzoek werd de onderzoeksbehandeling met tweemaal daags 10 mg tofacitinib gestopt en werden deze patiënten overgezet op tweemaal daags 5 mg vanwege een dosisafhankelijk voorkomen van veneuze trombo-embolie (VTE). Voor patiënten in de behandelarm met tweemaal daags 10 mg tofacitinib werden de gegevens die voor en na de dosisaanpassing werden verzameld, geanalyseerd in hun oorspronkelijk gerandomiseerde behandelgroep.
Het onderzoek voldeed niet aan het non-inferioriteitscriterium voor de primaire vergelijking van de gecombineerde doses tofacitinib met TNF-remmer, aangezien de bovengrens van het 95%-BI voor de HR hoger was dan het vooraf gespecificeerde non-inferioriteitscriterium van 1,8 voor vastgestelde MACE en vastgestelde maligniteiten met uitzondering van NMSC.
De resultaten voor vastgestelde MACE, vastgestelde maligniteiten met uitzondering van NMSC en geselecteerde andere voorvallen worden hieronder vermeld.
MACE (inclusief myocardinfarct) en veneuze trombo-embolie (VTE)
Een toename van niet-fataal myocardinfarct is waargenomen bij patiënten behandeld met tofacitinib ten opzichte van patiënten behandeld met een TNF-remmer. Een dosisafhankelijke toename van
VTE-voorvallen werd waargenomen bij patiënten behandeld met tofacitinib ten opzichte van patiënten behandeld met een TNF-remmer (zie rubriek 4.4 en 4.8).
Tabel 14: Incidentie en hazardratio voor MACE, myocardinfarct en veneuze trombo-embolie
| Tofacitinib 5 mg tweemaal daags | Tofacitinib 10 mg tweemaal daagsa | Alle tofacitinibb | TNF-remmer (TNFi) | |
|---|---|---|---|---|
| MACEc | ||||
| IC (95%-BI) per 100 PJ | 0,91 (0,67; 1,21) | 1,05 (0,78; 1,38) | 0,98 (0,79; 1,19) | 0,73 (0,52; 1,01) |
| HR (95%-BI) vs. TNFi | 1,24 (0,81; 1,91) | 1,43 (0,94; 2,18) | 1,33 (0,91; 1,94) | |
| Fataal MIc | ||||
| IC (95%-BI) per 100 PJ | 0,00 (0,00; 0,07) | 0,06 (0,01; 0,18) | 0,03 (0,01; 0,09) | 0,06 (0,01; 0,17) |
| HR (95%-BI) vs. TNFi | 0,00 (0,00; Inf) | 1,03 (0,21; 5,11) | 0,50 (0,10; 2,49) | |
| Niet-fataal MIc | ||||
| IC (95%-BI) per 100 PJ | 0,37 (0,22; 0,57) | 0,33 (0,19; 0,53) | 0,35 (0,24; 0,48) | 0,16 (0,07; 0,31) |
| HR (95%-BI) vs. TNFi | 2,32 (1,02; 5,30) | 2,08 (0,89; 4,86) | 2,20 (1,02; 4,75) | |
| VTEd | ||||
| IC (95%-BI) per 100 PJ | 0,33 (0,19; 0,53) | 0,70 (0,49; 0,99) | 0,51 (0,38; 0,67) | 0,20 (0,10; 0,37) |
| HR (95%-BI) vs. TNFi | 1,66 (0,76; 3,63) | 3,52 (1,74; 7,12) | 2,56 (1,30; 5,05) | |
| PEd | ||||
| IC (95%-BI) per 100 PJ | 0,17 (0,08; 0,33) | 0,50 (0,32; 0,74) | 0,33 (0,23; 0,46) | 0,06 (0,01; 0,17) |
| HR (95%-BI) vs. TNFi | 2,93 (0,79; 10,83) | 8,26 (2,49; 27,43) | 5,53 (1,70; 18,02) | |
| DVTd | ||||
| IC (95%-BI) per 100 PJ | 0,21 (0,11; 0,38) | 0,31 (0,17; 0,51) | 0,26 (0,17; 0,38) | 0,14 (0,06; 0,29) |
| HR (95%-BI) vs. TNFi | 1,54 (0,60; 3,97) | 2,21 (0,90; 5,43) | 1,87 (0,81; 4,30) | |
a Bij de groep behandeld met tweemaal daags 10 mg tofacitinib zijn gegevens opgenomen van patiënten die na een onderzoekswijziging werden overgezet van tweemaal daags 10 mg tofacitinib op tweemaal daags 5 mg tofacitinib.
b Gecombineerd tofacitinib 5 mg tweemaal daags en tofacitinib 10 mg tweemaal daags.
c Gebaseerd op voorvallen tijdens de behandeling of binnen 60 dagen na stopzetting van de behandeling.
d Gebaseerd op voorvallen tijdens de behandeling of binnen 28 dagen na stopzetting van de behandeling.
Afkortingen: MACE = ernstige ongewenste cardiovasculaire voorvallen, MI = myocardinfarct, VTE = veneuze trombo-embolie, PE = longembolie, DVT = diepe veneuze trombose, TNF = tumornecrosefactor, IC = incidentiecijfer, HR = hazardratio,
BI = betrouwbaarheidsinterval, PJ = patiëntjaren, Inf = oneindig
De volgende voorspellende factoren voor de ontwikkeling van MI (fataal en niet-fataal) werden vastgesteld met behulp van een multivariabel Cox-model met achterwaartse selectie: leeftijd ≥65 jaar, mannelijk, huidige of vroegere rokers, voorgeschiedenis van diabetes en voorgeschiedenis van coronaire ziekte (met inbegrip van myocardinfarct, coronaire hartziekte, stabiele angina pectoris of coronaire vaatprocedures) (zie rubriek 4.4 en 4.8).
Maligniteiten
Er werd een toename van maligniteiten (met uitzondering van NMSC), met name longkanker, lymfoom en een toename van NMSC waargenomen bij patiënten behandeld met tofacitinib ten opzichte van patiënten behandeld met een TNF-remmer.
Tabel 15: Incidentie en hazardratio voor maligniteitena
| Tofacitinib 5 mg tweemaal daags | Tofacitinib 10 mg tweemaal daagsb | Alle tofacitinibc | TNF-remmer (TNFi) | |
|---|---|---|---|---|
| Maligniteiten met uitzondering van NMSC | ||||
| IC (95%-BI) per 100 PJ | 1,13 (0,87; 1,45) | 1,13 (0,86; 1,45) | 1,13 (0,94; 1,35) | 0,77 (0,55; 1,04) |
| HR (95%-BI) vs. TNFi | 1,47 (1,00; 2,18) | 1,48 (1,00; 2,19) | 1,48 (1,04; 2,09) | |
| Longkanker | ||||
| IC (95%-BI) per 100 PJ | 0,23 (0,12; 0,40) | 0,32 (0,18; 0,51) | 0,28 (0,19; 0,39) | 0,13 (0,05; 0,26) |
| HR (95%-BI) vs. TNFi | 1,84 (0,74; 4,62) | 2,50 (1,04; 6,02) | 2,17 (0,95; 4,93) | |
| Lymfoom | ||||
| IC (95%-BI) per 100 PJ | 0,07 (0,02; 0,18) | 0,11 (0,04; 0,24) | 0,09 (0,04; 0,17) | 0,02 (0,00; 0,10) |
| HR (95%-BI) vs. TNFi | 3,99 (0,45; 35,70) | 6,24 (0,75; 51,86) | 5,09 (0,65; 39,78) | |
| NMSC | ||||
| IC (95%-BI) per 100 PJ | 0,61 (0,41; 0,86) | 0,69 (0,47; 0,96) | 0,64 (0,50; 0,82) | 0,32 (0,18; 0,52) |
| HR (95%-BI) vs. TNFi | 1,90 (1,04; 3,47) | 2,16 (1,19; 3,92) | 2,02 (1,17; 3,50) | |
a Voor maligniteiten met uitzondering van NMSC, longkanker en lymfoom, gebaseerd op voorvallen tijdens de behandeling of na stopzetting van de behandeling tot het einde van het onderzoek. Voor NMSC gebaseerd op voorvallen tijdens de behandeling of binnen 28 dagen na stopzetting van de behandeling.
b Bij de groep behandeld met tweemaal daags 10 mg tofacitinib zijn gegevens opgenomen van patiënten die na een onderzoekswijziging werden overgezet van tweemaal daags 10 mg tofacitinib op tweemaal daags 5 mg tofacitinib.
c Gecombineerd tofacitinib 5 mg tweemaal daags en tofacitinib 10 mg tweemaal daags.
Afkortingen: NMSC = niet-melanoom huidkanker, TNF = tumornecrosefactor, IC = incidentiecijfer, HR = hazardratio, BI = betrouwbaarheidsinterval, PJ = patiëntjaren
De volgende voorspellende factoren voor de ontwikkeling van maligniteiten met uitzondering van NMSC werden vastgesteld met behulp van een multivariabel Cox-model met achterwaartse selectie: leeftijd ≥ 65 jaar en huidige of vroegere rokers (zie rubriek 4.4 en 4.8).
Mortaliteit
Een verhoogde mortaliteit werd waargenomen bij patiënten behandeld met tofacitinib ten opzichte van patiënten behandeld met TNF-remmers. Mortaliteit werd voornamelijk veroorzaakt door cardiovasculaire voorvallen, infecties en maligniteiten.
Tabel 16: Incidentie en hazardratio voor mortaliteita
| Tofacitinib 5 mg tweemaal daags | Tofacitinib 10 mg tweemaal daagsb | Alle tofacitinibc | TNF-remmer (TNFi) | |
|---|---|---|---|---|
| Mortaliteit (ongeacht de oorzaak) | ||||
| IC (95%-BI) per 100 PJ | 0,50 (0,33; 0,74) | 0,80 (0,57; 1,09) | 0,65 (0,50; 0,82) | 0,34 (0,20; 0,54) |
| HR (95%-BI) vs. TNFi | 1,49 (0,81; 2,74) | 2,37 (1,34; 4,18) | 1,91 (1,12; 3,27) | |
| Fatale infecties | ||||
| IC (95%-BI) per 100 PJ | 0,08 (0,02; 0,20) | 0,18 (0,08; 0,35) | 0,13 (0,07; 0,22) | 0,06 (0,01; 0,17) |
| HR (95%-BI) vs. TNFi | 1,30 (0,29; 5,79) | 3,10 (0,84; 11,45) | 2,17 (0,62; 7,62) | |
| Fatale CV voorvallen | ||||
| IC (95%-BI) per 100 PJ | 0,25 (0,13; 0,43) | 0,41 (0,25; 0,63) | 0,33 (0,23; 0,46) | 0,20 (0,10; 0,36) |
| HR (95%-BI) vs. TNFi | 1,26 (0,55; 2,88) | 2,05 (0,96; 4,39) | 1,65 (0,81; 3,34) | |
| Fatale maligniteiten | ||||
| IC (95%-BI) per 100 PJ | 0,10 (0,03; 0,23) | 0,00 (0,00; 0,08) | 0,05 (0,02; 0,12) | 0,02 (0,00; 0,11) |
| HR (95%-BI) vs. TNFi | 4,88 (0,57; 41,74) | 0 (0,00, Inf) | 2,53 (0,30; 21,64) |
a Gebaseerd op voorvallen tijdens de behandeling of binnen 28 dagen na stopzetting van de behandeling.
b Bij de groep behandeld met tweemaal daags 10 mg tofacitinib zijn gegevens opgenomen van patiënten die na een onderzoekswijziging werden overgezet van tweemaal daags 10 mg tofacitinib op tweemaal daags 5 mg.
c Gecombineerd tofacitinib 5 mg tweemaal daags en tofacitinib 10 mg tweemaal daags.
Afkortingen: TNF = tumornecrosefactor, IC = incidentiecijfer, HR = hazardratio, BI = betrouwbaarheidsinterval, PJ = patiëntjaren, CV = cardiovasculair, Inf = oneindig
Arthritis psoriatica
De werkzaamheid en veiligheid van tofacitinib filmomhulde tabletten werden beoordeeld in
2 gerandomiseerde, dubbelblinde, placebogecontroleerde fase 3-onderzoeken bij volwassen patiënten met actieve PsA (≥ 3 gezwollen en ≥ 3 pijnlijke gewrichten). De patiënten dienden bij het screeningsbezoek actieve plaque psoriasis te hebben. Voor beide onderzoeken waren de primaire eindpunten het ACR20-responspercentage en de verandering ten opzichte van de uitgangswaarde in HAQ-DI na 3 maanden.
In onderzoek PsA-I (OPAL BROADEN) werden 422 patiënten geëvalueerd die eerder onvoldoende reageerden (vanwege een gebrek aan werkzaamheid of intolerantie) op een csDMARD (MTX voor 92,7% van de patiënten); 32,7% van de patiënten in dit onderzoek reageerde eerder onvoldoende op > 1 csDMARD of 1 csDMARD en een gerichte synthetische DMARD (tsDMARD). In OPAL BROADEN was een eerdere behandeling met een TNF-remmer niet toegestaan. Alle patiënten dienden 1 gelijktijdige csDMARD te hebben; 83,9% van de patiënten kreeg gelijktijdig MTX, 9,5% van de patiënten kreeg gelijktijdig sulfasalazine en 5,7% van de patiënten kreeg gelijktijdig leflunomide. De mediane ziekteduur van PsA bedroeg 3,8 jaar. Bij aanvang van de behandeling hadden 79,9% en 56,2% van de patiënten respectievelijk enthesitis en dactylitis. De patiënten die werden gerandomiseerd naar tofacitinib kregen tweemaal daags 5 mg of tweemaal daags 10 mg tofacitinib gedurende 12 maanden. De patiënten die werden gerandomiseerd naar placebo werden na 3 maanden op een geblindeerde manier overgezet op tweemaal daags 5 mg tofacitinib of tweemaal daags 10 mg tofacitinib en werden behandeld tot en met maand 12. De patiënten die werden gerandomiseerd naar adalimumab (arm met werkzame controle) ontvingen om de 2 weken 40 mg subcutaan gedurende 12 maanden.
In onderzoek PsA-II (OPAL BEYOND) werden 394 patiënten geëvalueerd die waren gestopt met een TNF-remmer vanwege een gebrek aan werkzaamheid of intolerantie; 36,0% reageerde eerder onvoldoende op > 1 biologische DMARD. Alle patiënten dienden 1 gelijktijdige csDMARD te hebben; 71,6% van de patiënten kreeg gelijktijdig MTX, 15,7% van de patiënten kreeg gelijktijdig sulfasalazine en 8,6% van de patiënten kreeg gelijktijdig leflunomide. De mediane ziekteduur van PsA bedroeg 7,5 jaar. Bij aanvang van de behandeling hadden 80,7% en 49,2% van de patiënten respectievelijk enthesitis en dactylitis. De patiënten die werden gerandomiseerd naar tofacitinib kregen tweemaal daags 5 mg of tweemaal daags 10 mg tofacitinib gedurende 6 maanden. De patiënten die werden gerandomiseerd naar placebo werden na 3 maanden op een geblindeerde manier overgezet op tweemaal daags 5 mg tofacitinib of tweemaal daags 10 mg tofacitinib en werden behandeld tot en met maand 6.
Verschijnselen en symptomen
Behandeling met tofacitinib resulteerde in significante verbeteringen van enkele verschijnselen en symptomen van PsA, zoals beoordeeld met de ACR20-responscriteria vergeleken met placebo na 3 maanden. De werkzaamheidsresultaten voor beoordeelde belangrijke eindpunten worden weergegeven in tabel 17.
Tabel 17: Percentage (%) PsA-patiënten dat een klinische respons bereikte en gemiddelde verandering ten opzichte van de uitgangswaarde in de onderzoeken OPAL BROADEN en OPAL BEYOND
| Conventionele synthetische DMARD Patiënten met onvoldoende responsa (TNFi- naïef) | TNFi Patiënten met onvoldoende responsb | ||||
|---|---|---|---|---|---|
| OPAL BROADEN | OPAL BEYONDc | ||||
| Behandelg roep | Placebo | Tofacitinib 5 mg tweemaal daags | Adalimumab 40 mg s.c. q2W | Placebo | Tofacitinib 5 mg tweemaal daags |
| N | 105 | 107 | 106 | 131 | 131 |
| ACR20 | 33% | 50%d,* | 52%* | 24% | 50%d,*** |
| Maand 3 | |||||
| Maand 6 | N.v.t. | 59% | 64% | N.v.t. | 60% |
| Maand 12 | N.v.t. | 68% | 60% | - | - |
| ACR50 | 10% | 28%e,** | 33%*** | 15% | 30%e,* |
| Maand 3 | |||||
| Maand 6 | N.v.t. | 38% | 42% | N.v.t. | 38% |
| Maand 12 | N.v.t. | 45% | 41% | - | - |
| ACR70 | 5% | 17%e,* | 19%* | 10% | 17% |
| Maand 3 | |||||
| Maand 6 | N.v.t. | 18% | 30% | N.v.t. | 21% |
| Maand 12 | N.v.t. | 23% | 29% | - | - |
| ∆LEIf | -0,4 | -0,8 | -1,1* | -0,5 | -1,3* |
| Maand 3 | |||||
| Maand 6 | N.v.t. | -1,3 | -1,3 | N.v.t. | -1,5 |
| Maand 12 | N.v.t. | -1,7 | -1,6 | - | - |
| ∆DSSf | -2,0 | -3,5 | -4,0 | -1,9 | -5,2* |
| Maand 3 | |||||
| Maand 6 | N.v.t. | -5,2 | -5,4 | N.v.t. | -6,0 |
| Maand 12 | N.v.t. | -7,4 | -6,1 | - | - |
| PASI75g | 15% | 43%d,*** | 39%** | 14% | 21% |
| Maand 3 | |||||
| Maand 6 | N.v.t. | 46% | 55% | N.v.t. | 34% |
| Maand 12 | N.v.t. | 56% | 56% | - | - |
* Nominaal p ≤0,05; ** Nominaal p <0,001; *** Nominaal p <0,0001 voor werkzame behandeling versus placebo na 3 maanden.
Afkortingen: BSA = lichaamsoppervlakte; ∆LEI = verandering ten opzichte van de uitgangswaarde in Leeds Enthesitis Index; ∆DSS = verandering ten opzichte van de uitgangswaarde in Dactylitis Severity Score; ACR20/50/70 = American College of Rheumatology ≥ 20%, 50%, 70% verbetering; csDMARD = conventionele synthetische disease-modifying anti-rheumatic drug; N = aantal gerandomiseerde en behandelde patiënten; N.v.t. = niet van toepassing, aangezien gegevens voor placebobehandeling niet beschikbaar zijn na maand 3 vanwege placebo overgezet op tweemaal daags 5 mg tofacitinib of tweemaal daags 10 mg tofacitinib; s.c. q2w = subcutaan eenmaal per 2 weken; TNFi = tumornecrosefactorremmer; PASI = Psoriasis Area and Severity Index; PASI75 = ≥ 75% verbetering in PASI.
a Onvoldoende respons op ten minste 1 csDMARD vanwege een gebrek aan werkzaamheid en/of intolerantie.
b Onvoldoende respons op ten minste 1 TNFi vanwege een gebrek aan werkzaamheid en/of intolerantie.
c OPAL BEYOND had een duur van 6 maanden.
d Bereikte statistische significantie globaal bij p≤ 0,05 volgens de vooraf gespecificeerde ‘step-down’- testprocedure.
e Bereikte statistische significantie binnen de ACR-familie (ACR50 en ACR70) bij p ≤ 0,05 volgens de vooraf gespecificeerde ‘step-down’-testprocedure.
f Voor patiënten met een uitgangsscore > 0.
g Voor patiënten met een uitgangs-BSA ≥ 3% en PASI > 0.
Zowel TNF-remmernaïeve patiënten als patiënten met onvoldoende respons op TNF-remmers die werden behandeld met tweemaal daags 5 mg tofacitinib, hadden significant hogere
ACR20-responspercentages dan placebo na 3 maanden. Onderzoek naar leeftijd, geslacht, ras, ziekteactiviteit bij aanvang van de behandeling en PsA-subtype leverde geen verschillen in respons op tofacitinib op. Het aantal patiënten met arthritis mutilans of axiale betrokkenheid was te laag om een betekenisvolle beoordeling te kunnen uitvoeren. In beide onderzoeken werden al in week 2 statistisch significante ACR20-responspercentages waargenomen met tweemaal daags 5 mg tofacitinib (eerste beoordeling na aanvang van de behandeling) in vergelijking met placebo.
In OPAL BROADEN werd een respons van minimale ziekteactiviteit (MDA, Minimal Disease Activity) bereikt door 26,2%, 25,5% en 6,7% van de patiënten die werden behandeld met respectievelijk tweemaal daags 5 mg tofacitinib, adalimumab en placebo (behandelverschil tweemaal daags 5 mg tofacitinib ten opzichte van placebo 19,5% [95%-BI: 9,9; 29,1]) na 3 maanden. In OPAL BEYOND werd MDA bereikt door 22,9% en 14,5% van de patiënten die werden behandeld met respectievelijk tweemaal daags 5 mg tofacitinib en placebo; voor tweemaal daags 5 mg tofacitinib werd echter geen nominale statistische significantie bereikt (behandelverschil ten opzichte van placebo 8,4% [95%-BI: -1,0; 17,8] na 3 maanden).
Radiografische respons
In onderzoek OPAL BROADEN werd de progressie van structurele gewrichtsschade radiografisch beoordeeld met de van der Heijde-modified Total Sharp Score (mTSS) en het percentage patiënten met radiografische progressie (stijging in mTSS ten opzichte van de uitgangswaarde groter dan 0,5) werd beoordeeld na 12 maanden. Na 12 maanden hadden 96% en 98% van de patiënten, die respectievelijk tweemaal daags 5 mg tofacitinib kregen en om de twee weken 40 mg adalimumab subcutaan, geen radiografische progressie (stijging in mTSS ten opzichte van de uitgangswaarde minder dan of gelijk aan 0,5).
Lichamelijk functioneren en gezondheidsgerelateerde kwaliteit van leven
Verbetering in lichamelijk functioneren werd gemeten met de HAQ-DI. De patiënten die tweemaal daags 5 mg tofacitinib kregen, vertoonden een grotere verbetering (p ≤ 0,05) ten opzichte van de uitgangswaarde in lichamelijk functioneren dan placebo na 3 maanden (zie tabel 18).
Tabel 18: Verandering ten opzichte van de uitgangswaarde in HAQ-DI in PsA-onderzoeken OPAL BROADEN en OPAL BEYOND
| Verandering in kleinste-kwadratengemiddelde ten opzichte van de uitgangswaarde in HAQ-DI | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Conventionele synthetische DMARD Patiënten met onvoldoende responsa (TNFi- naïef) | TNFi Patiënten met onvoldoende responsb | ||||||||||||
| OPAL BROADEN | OPAL BEYOND | ||||||||||||
| Behandelgroe p | Placebo | Tofacitinib 5 mg tweemaal daags | Adalimumab 40 mg s.c. q2W | Placebo | Tofacitinib 5 mg tweemaal daags | ||||||||
| N | 104 | 107 | 106 | 131 | 129 | ||||||||
| Maand 3 | -0,18 | -0,35c,* | -0,38* | -0,14 | -0,39c,*** | ||||||||
| Maand 6 | N.v.t. | -0,45 | -0,43 | N.v.t. | -0,44 | ||||||||
| Maand 12 | N.v.t. | -0,54 | -0,45 | N.v.t. | N.v.t. | ||||||||
* Nominaal p ≤0,05; *** Nominaal p <0,0001 voor werkzame behandeling versus placebo na 3 maanden.
Afkortingen: DMARD = disease-modifying anti-rheumatic drug; HAQ-DI = Health Assessment Questionnaire Disability Index; N = totaal aantal patiënten in de statistische analyse; s.c. q2w = subcutaan eenmaal per
2 weken; TNFi = tumornecrosefactorremmer.
a Onvoldoende respons op ten minste één conventionele synthetische DMARD (csDMARD) vanwege een gebrek aan werkzaamheid en/of intolerantie.
b Onvoldoende respons op ten minste één TNF-remmer (TNFi) vanwege een gebrek aan werkzaamheid en/of intolerantie.
c Bereikte statistische significantie globaal bij p ≤ 0,05 volgens de vooraf gespecificeerde ‘step-down’- testprocedure.
Het HAQ-DI-responspercentage (respons gedefinieerd als een daling ten opzichte van de uitgangswaarde van ≥ 0,35) na 3 maanden in de onderzoeken OPAL BROADEN en OPAL BEYOND was respectievelijk 53% en 50% bij patiënten die tweemaal daags 5 mg tofacitinib kregen, respectievelijk 31% en 28% bij patiënten die placebo kregen, en 53% bij patiënten die eenmaal per 2 weken 40 mg adalimumab subcutaan kregen (alleen OPAL BROADEN).
De gezondheidsgerelateerde kwaliteit van leven werd beoordeeld met de SF-36v2, vermoeidheid werd beoordeeld met de FACIT-F. De patiënten die tweemaal daags 5 mg tofacitinib kregen, vertoonden een grotere verbetering ten opzichte van de uitgangswaarde dan placebo in het domein lichamelijk functioneren van de SF-36v2, de samengevatte score van de lichamelijke onderdelen van de SF-36v2 en de FACIT-F-scores na 3 maanden in de onderzoeken OPAL BROADEN en OPAL BEYOND (nominaal p ≤ 0,05). Verbeteringen ten opzichte van de uitgangswaarde in de SF-36v2 en FACIT-F bleven behouden tot en met maand 6 (OPAL BROADEN en OPAL BEYOND) en maand 12 (OPAL BROADEN).
De patiënten die tweemaal daags 5 mg tofacitinib kregen, vertoonden een grotere verbetering in artritispijn (gemeten op een visuele analoge schaal van 0-100) ten opzichte van de uitgangswaarde op week 2 (eerste beoordeling na aanvang van de behandeling) tot en met maand 3 vergeleken met placebo in de onderzoeken OPAL BROADEN en OPAL BEYOND (nominaal p ≤ 0,05).
Spondylitis ankylopoetica
Het klinische ontwikkelingsprogramma voor tofacitinib om de werkzaamheid en veiligheid te beoordelen, omvatte één placebogecontroleerd onderzoek ter bevestiging (onderzoek AS-I). Onderzoek AS-I was een gerandomiseerd, dubbelblind, placebogecontroleerd klinisch onderzoek met 48 weken behandeling bij 269 volwassen patiënten die onvoldoende reageerden (onvoldoende klinische respons of intolerantie) op ten minste 2 NSAID’s. Patiënten werden gerandomiseerd naar en behandeld met tweemaal daags 5 mg tofacitinib of placebo gedurende 16 weken geblindeerde behandeling en vervolgens werden alle patiënten overgezet op tweemaal daags 5 mg tofacitinib voor nog eens 32 weken. Patiënten hadden actieve ziekte zoals gedefinieerd door zowel een BASDAI (Bath Ankylosing Spondylitis Disease Activity Index) als een rugpijnscore (BASDAI vraag 2) van groter dan of gelijk aan 4 ondanks behandeling met niet-steroïdale ontstekingsremmers (NSAID’s), corticosteroïden of DMARD-behandeling.
Ongeveer 7% en 21% van de patiënten gebruikten gelijktijdig respectievelijk methotrexaat of sulfasalazine vanaf het begin tot week 16. Patiënten mochten een stabiele lage dosis orale corticosteroïden krijgen (8,6% kreeg dit) en/of NSAID’s (81,8% kreeg dit) vanaf het begin tot week 48. Tweeëntwintig procent van de patiënten reageerde onvoldoende op 1 of 2 TNF-remmers. Het primaire eindpunt was het evalueren van het percentage patiënten dat een ASAS20-respons bereikte in week 16.
Klinische respons
Patiënten die behandeld werden met tweemaal daags 5 mg tofacitinib bereikten in week 16 een grotere verbetering in ASAS20- en ASAS40-respons dan patiënten met placebo (tabel 19). Bij patiënten die tweemaal daags 5 mg tofacitinib kregen, bleven de responsen gehandhaafd van week 16 tot week 48.
Tabel 19: ASAS20- en ASAS40-respons in week 16, onderzoek AS-I
| Placebo (N=136) | Tofacitinib 5 mg tweemaal daags (N=133) | Verschil t.o.v. placebo (95%-BI) | |
|---|---|---|---|
| ASAS20-respons*, % | 29 | 56 | 27 (16; 38)** |
| ASAS40-respons*, % | 13 | 41 | 28 (18; 38)** |
* met controle op type I-fouten.
** p < 0,0001.
De werkzaamheid van tofacitinib werd aangetoond bij bDMARD-naïeve patiënten, patiënten die onvoldoende reageerden (OR) op TNF en bDMARD-ervaren (niet-OR) patiënten (tabel 20).
Tabel 20. ASAS20- en ASAS40-respons (%) per behandelgeschiedenis in week 16, onderzoek AS-I
| Eerdere behandel- geschiedenis | Werkzaamheidseindpunt | |||||
|---|---|---|---|---|---|---|
| ASAS20 | ASAS40 | |||||
| Placebo N | Tofacitinib 5 mg tweemaal daags N | Verschil t.o.v. placebo (95%-BI) | Placebo N | Tofacitini b 5 mg tweemaal daags N | Verschil t.o.v. placebo (95%-BI) | |
| bDMARD-naïef | 105 | 102 | 28 | 105 | 102 | 31 |
| (15; 41) | (19; 43) | |||||
| TNFi-OR of | 31 | 31 | 23 | 31 | 31 | 19 |
| bDMARD-gebruik | (1; 44) | (2; 37) | ||||
| (niet-OR) | ||||||
ASAS20 = Een verbetering ten opzichte van de uitgangswaarde van ≥ 20% en een toename van ≥ 1 eenheid in ten minste 3 domeinen op een schaal van 0 tot 10, en geen achteruitgang van ≥ 20% en ≥ 1 eenheid in het overgebleven domein; ASAS40 = Een verbetering ten opzichte van de uitgangswaarde van ≥ 40% en ≥ 2 eenheden in ten minste 3 domeinen op een schaal van 0 tot 10, en geen achteruitgang in het overgebleven domein; bDMARD = biologische Disease-Modifying Anti Rheumatic Drug; BI = betrouwbaarheidsinterval; niet-OR = voldoende respons; TNFi-OR = onvoldoende respons op tumornecrosefactorremmer.
De verbeteringen in de onderdelen van de ASAS-respons en andere maten van ziekteactiviteit waren bij tofacitinib 5 mg tweemaal daags hoger dan bij placebo in week 16, zoals weergegeven in tabel 21. De verbeteringen bleven gehandhaafd van week 16 tot week 48 bij patiënten die tweemaal daags 5 mg tofacitinib kregen.
Tabel 21: ASAS-onderdelen en andere maten van ziekteactiviteit in week 16, onderzoek AS-I
| Placebo (N=136) | Tofacitinib 5 mg tweemaal daags (N=133) | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Uitgangs- waarde (gemiddeld) | Week 16 (verandering KKG t.o.v. uitgangs- waarde) | Uitgangs- waarde (gemiddeld) | Week 16 (verandering KKG t.o.v. uitgangs- waarde) | Verschil t.o.v. placebo (95%BI) | |||||||
| ASAS-onderdelen | |||||||||||
(0-10)a,* | 7,0 | -0,9 | 6,9 | -2,5 | -1,6 (-2,07; -1,05)** | ||||||
| 6,9 | -1,0 | 6,9 | -2,6 | -1,6 (-2,10; -1,14)** | ||||||
| 5,9 | -0,8 | 5,8 | -2,0 | -1,2 (-1,66; -0,80)** | ||||||
| 6,8 | -1,0 | 6,6 | -2,7 | -1,7 (-2,18; -1,25)** | ||||||
| BASDAI-scored | 6,5 | -1,1 | 6,4 | -2,6 | -1,4 (-1,88; -1,00)** | ||||||
| BASMIe,* | 4,4 | -0,1 | 4,5 | -0,6 | -0,5 (-0,67; -0,37)** | ||||||
| hsCRPf,* (mg/dl) | 1,8 | -0,1 | 1,6 | -1,1 | -1,0 (-1,20; -0,72)** | ||||||
| ASDAScrpg,* | 3,9 | -0,4 | 3,8 | -1,4 | -1,0 (-1,16; -0,79)** | ||||||
* met controle op type I-fouten.
** p < 0,0001.
a Gemeten op een numerieke beoordelingsschaal waarbij 0 = niet actief of geen pijn, 10 = zeer actief of ergste pijn.
b Bath Ankylosing Spondylitis Functional Index gemeten op een numerieke beoordelingsschaal waarbij 0 = gemakkelijk, 10 = onmogelijk.
c Ontsteking is het gemiddelde van twee door de patiënt gerapporteerde zelfbeoordelingen van stijfheid in BASDAI.
d Totale score Bath Ankylosing Spondylitis Disease Activity Index.
e Bath Ankylosing Spondylitis Metrology Index.
f High-sensitivity C-reactieve proteïne.
g Ankylosing Spondylitis Disease Activity Score met C-reactieve proteïne. KKG = kleinstekwadratengemiddelde
Overige gezondheidgerelateerde uitkomstmaten
In vergelijking met patiënten die met placebo werden behandeld, bereikten patiënten die behandeld werden met tweemaal daags 5 mg tofacitinib in week 16 grotere verbeteringen t.o.v. de uitgangswaarden in de totale scores voor Ankylosing Spondylitis Quality of Life (ASQoL) (-4,0 t.o.v. - 2,0) en het Functional Assessment of Chronic Illness Therapy - Fatigue (FACIT-F) (6,5 t.o.v. 3,1) (p<0,001). In vergelijking met patiënten die met placebo werden behandeld, bereikten patiënten die behandeld werden met tweemaal daags 5 mg tofacitinib in week 16 consistent grotere verbeteringen t.o.v. de uitgangswaarden in de Short Form gezondheidsvragenlijst versie 2 (SF-36v2), domein Samenvatting Fysiek Onderdeel (PCS, Physical Component Summary).
Colitis ulcerosa
De werkzaamheid en veiligheid van tofacitinib filmomhulde tabletten voor de behandeling van volwassen patiënten met matig tot ernstig actieve UC (Mayo-score 6 tot 12 met een endoscopische subscore ≥ 2 en subscore voor rectale bloeding ≥ 1) werden beoordeeld in 3 multicenter, dubbelblinde, gerandomiseerde, placebogecontroleerde onderzoeken: 2 identieke inductieonderzoeken (OCTAVE Induction 1 en OCTAVE Induction 2) gevolgd door 1 onderhoudsonderzoek (OCTAVE Sustain). Bij de geïncludeerde patiënten was ten minste 1 conventionele behandeling, waaronder corticosteroïden, immuunmodulatoren en/of een TNF-remmer, niet aangeslagen. Gelijktijdige stabiele doses orale aminosalicylaten en corticosteroïden (prednison of een equivalente dagelijkse dosis van maximaal
25 mg) waren toegestaan met een verplichte afbouw van de corticosteroïden tot stopzetting binnen 15 weken na aanvang van het onderhoudsonderzoek. Tofacitinib werd toegediend als monotherapie (d.w.z. zonder gelijktijdig gebruik van biologische middelen en immuunsuppressiva) voor CU.
In tabel 22 is aanvullende informatie te vinden over de relevante onderzoeksopzet en de kenmerken van de populatie.
Tabel 22: Klinische fase 3-onderzoeken naar tofacitinib met doses van 5 mg en 10 mg tweemaal daags bij patiënten met CU
OCTAVE Induction 1 | OCTAVE Induction 2 | OCTAVE Sustain | |
|---|---|---|---|
| Behandelgroepen (randomisatieverhouding) | Tofacitinib 10 mg tweemaal daags placebo (4:1) | Tofacitinib 10 mg tweemaal daags placebo (4:1) | Tofacitinib 5 mg tweemaal daags Tofacitinib 10 mg tweemaal daags placebo (1:1:1) |
| Aantal geïncludeerde patiënten | 598 | 541 | 593 |
| Onderzoeksduur | 8 weken | 8 weken | 52 weken |
| Primair werkzaamheidseindpunt | Remissie | Remissie | Remissie |
| Belangrijke secundaire werkzaamheidseindpunten | Verbetering van het endoscopische uiterlijk van het slijmvlies | Verbetering van het endoscopische uiterlijk van het slijmvlies | Verbetering van het endoscopische uiterlijk van het slijmvlies Aanhouden van remissie zonder corticosteroïden bij patiënten in remissie bij aanvang van de behandeling |
| Eerdere niet-aangeslagen TNFi | 51,3% | 52,1% | 44,7% |
| Eerdere niet-aangeslagen corticosteroïden | 74,9% | 71,3% | 75,0% |
| Eerdere niet-aangeslagen immuunsuppressiva | 74,1% | 69,5% | 69,6% |
| Gebruik van corticosteroïden bij aanvang van de behandeling | 45,5% | 46,8% | 50,3% |
Afkortingen: TNFi = tumornecrosefactorremmer; UC = colitis ulcerosa.
Daarnaast werden de veiligheid en werkzaamheid van tofacitinib beoordeeld in een open-label langetermijnextensieonderzoek (OCTAVE Open). Patiënten die 1 van de inductieonderzoeken (OCTAVE Induction 1 of OCTAVE Induction 2) voltooiden, maar geen klinische respons bereikten of patiënten met een voltooide behandeling of vroegtijdige terugtrekking vanwege niet-aanslaan van de behandeling in het onderhoudsonderzoek (OCTAVE Sustain) kwamen in aanmerking voor OCTAVE Open. Patiënten uit OCTAVE Induction 1 of OCTAVE Induction 2 die na 8 weken geen klinische respons bereikten in OCTAVE Open dienden te stoppen met OCTAVE Open. Bij aanvang van OCTAVE Open was het ook verplicht om de corticosteroïden af te bouwen.
Werkzaamheidsgegevens van de inductieonderzoeken (OCTAVE Induction 1 en OCTAVE Induction 2) Het primaire eindpunt van OCTAVE Induction 1 en OCTAVE Induction 2 was het percentage patiënten in remissie in week 8 en het belangrijke secundaire eindpunt was het percentage patiënten met verbetering van het endoscopische uiterlijk van het slijmvlies in week 8. Remissie was gedefinieerd als klinische remissie (een totale Mayo-score ≤ 2 zonder individuele subscore > 1) en een subscore voor rectale bloeding van 0. Verbetering van het endoscopische uiterlijk van het slijmvlies was gedefinieerd als een endoscopische subscore van 0 of 1.
Een significant hoger percentage van de patiënten die werden behandeld met tweemaal daags 10 mg tofacitinib bereikte remissie, een verbetering van het endoscopische uiterlijk van het slijmvlies en een klinische respons in week 8 vergeleken met placebo in beide onderzoeken, zoals weergegeven in tabel 23.
De werkzaamheidsresultaten gebaseerd op de endoscopiebeoordelingen in de onderzoekscentra kwamen overeen met de resultaten gebaseerd op de centrale endoscopiebeoordelingen.
Tabel 23: Percentage patiënten dat voldeed aan de werkzaamheidseindpunten in week 8 (onderzoek OCTAVE Induction 1 en onderzoek OCTAVE Induction 2)
| Onderzoek OCTAVE Induction 1 | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Centrale endoscopiebeoordeling | Lokale endoscopiebeoordeling | |||||||||
| Eindpunt | Placebo | Tofacitinib 10 mg tweemaal daags | Placebo | Tofacitinib 10 mg tweemaal daags | ||||||
| N=122 | N=476 | N=122 | N=476 | |||||||
| Remissiea | 8,2% | 18,5%‡ | 11,5% | 24,8%‡ | ||||||
| Verbetering van het endoscopische uiterlijk van het slijmvliesb | 15,6% | 31,3%† | 23,0% | 42,4%* | ||||||
| Normalisatie van het endoscopische uiterlijk van het slijmvliesc | 1,6% | 6,7%‡ | 2,5% | 10,9%‡ | ||||||
| Klinische responsd | 32,8% | 59,9%* | 34,4% | 60,7%* | ||||||
| Onderzoek OCTAVE Induction 2 | ||||||||||
| Centrale endoscopiebeoordeling | Lokale endoscopiebeoordeling | |||||||||
| Eindpunt | Placebo | Tofacitinib 10 mg tweemaal daags | Placebo | Tofacitinib 10 mg tweemaal daags | ||||||
| N=112 | N=429 | N=112 | N=429 | |||||||
| Remissiea | 3,6% | 16,6%† | 5,4% | 20,7%† | ||||||
| Verbetering van het endoscopische uiterlijk van het slijmvliesb | 11,6% | 28,4%† | 15,2% | 36,4%* | ||||||
| Normalisatie van het endoscopische uiterlijk van het slijmvliesc | 1,8% | 7,0%‡ | 0,0% | 9,1%‡ | ||||||
| Klinische responsd | 28,6% | 55,0%* | 29,5% | 58,0%* | ||||||
* p < 0,0001; † p < 0,001; ‡ p < 0,05.
N = aantal patiënten in de analyseset.
a. Primair eindpunt: Remissie was gedefinieerd als klinische remissie (een Mayo-score ≤ 2 zonder individuele subscore > 1) en een subscore voor rectale bloeding van 0.
b. Belangrijk secundair eindpunt: Verbetering van het endoscopische uiterlijk van het slijmvlies was gedefinieerd als een endoscopische subscore volgens Mayo van 0 (normaal of inactieve ziekte) of 1 (erytheem, verminderd vasculair patroon).
c. Normalisatie van het endoscopische uiterlijk van het slijmvlies was gedefinieerd als een endoscopische subscore volgens Mayo van 0.
d. Klinische respons was gedefinieerd als een afname ten opzichte van de uitgangswaarde in de Mayo-score van ≥ 3 punten en ≥ 30%, met een bijbehorende afname in de subscore voor rectale bloeding van ≥ 1 punt of absolute subscore voor rectale bloeding van 0 of 1.
In beide subgroepen patiënten met of zonder eerdere niet-aangeslagen TNF-remmer bereikte een hoger percentage van de patiënten die werden behandeld met tweemaal daags 10 mg tofacitinib een remissie en een verbetering van het endoscopische uiterlijk van het slijmvlies in week 8 vergeleken met placebo. Dit behandelverschil was consistent bij de 2 subgroepen (tabel 24).
Tabel 24. Percentage patiënten dat voldeed aan het primaire eindpunt en de belangrijke secundaire eindpunten in week 8 volgens TNF-remmer-behandelsubgroepen (onderzoek OCTAVE Induction 1 en onderzoek OCTAVE Induction 2, centrale endoscopiebeoordeling)
| Onderzoek OCTAVE Induction 1 | ||
|---|---|---|
| Eindpunt | Placebo N=122 | Tofacitinib 10 mg tweemaal daags N=476 |
| Remissiea | ||
| Met eerdere niet-aangeslagen TNF-remmer | 1,6% | 11,1% |
| (1/64) | (27/243) | |
| Zonder eerdere niet-aangeslagen TNF-remmerb | 15,5% | 26,2% |
| (9/58) | (61/233) | |
| Verbetering van het endoscopische uiterlijk van het slijmvliesc | ||
| Met eerdere niet-aangeslagen TNF-remmer | 6,3% | 22,6% |
| (4/64) | (55/243) | |
| Zonder eerdere niet-aangeslagen TNF-remmerb | 25,9% | 40,3% |
| (15/58) | (94/233) | |
| Onderzoek OCTAVE Induction 2 | ||
| Eindpunt | Placebo N=112 | Tofacitinib 10 mg tweemaal daags N=429 |
| Remissiea | ||
| Met eerdere niet-aangeslagen TNF-remmer | 0,0% | 11,7% |
| (0/60) | (26/222) | |
| Zonder eerdere niet-aangeslagen TNF-remmerb | 7,7% | 21,7% |
| (4/52) | (45/207) | |
| Verbetering van het endoscopische uiterlijk van het slijmvliesc | ||
| Met eerdere niet-aangeslagen TNF-remmer | 6,7% | 21,6% |
| (4/60) | (48/222) | |
| Zonder eerdere niet-aangeslagen TNF-remmerb | 17,3% | 35,7% |
| (9/52) | (74/207) | |
TNF = tumornecrosefactor; N = aantal patiënten in de analyseset.
a. Remissie was gedefinieerd als klinische remissie (een Mayo-score ≤ 2 zonder individuele subscore > 1) en een subscore voor rectale bloeding van 0.
b. Omvatte TNF-remmer-naïeve patiënten
c. Verbetering van het endoscopische uiterlijk van het slijmvlies was gedefinieerd als een endoscopische subscore volgens Mayo van 0 (normaal of inactieve ziekte) of 1 (erytheem, verminderd vasculair patroon).
Reeds in week 2, het vroegste geplande onderzoeksbezoek, en bij elk bezoek daarna, werden significante verschillen waargenomen tussen tweemaal daags 10 mg tofacitinib en placebo in de verandering ten opzichte van de uitgangswaarde voor rectale bloeding en stoelgangfrequentie, en gedeeltelijke Mayo-score.
Onderhoud (OCTAVE Sustain)
Patiënten die 8 weken voltooiden in 1 van de inductieonderzoeken en een klinische respons bereikten, werden opnieuw gerandomiseerd voor OCTAVE Sustain; 179 van de 593 (30,2%) patiënten waren in remissie bij aanvang van OCTAVE Sustain.
Het primaire eindpunt in OCTAVE Sustain was het percentage patiënten in remissie in week 52. De 2 belangrijke secundaire eindpunten waren het percentage patiënten met een verbetering van het endoscopische uiterlijk van het slijmvlies in week 52 en het percentage patiënten met aanhouden van remissie zonder corticosteroïden in week 24 en week 52 bij patiënten in remissie bij aanvang van OCTAVE Sustain.
Een significant hoger percentage patiënten in zowel de behandelgroep met tweemaal daags 5 mg tofacitinib als de behandelgroep met tweemaal daags 10 mg tofacitinib bereikte de volgende eindpunten in week 52 vergeleken met placebo: remissie, verbetering van het endoscopische uiterlijk van het slijmvlies, normalisatie van het endoscopische uiterlijk van het slijmvlies, aanhouden van de klinische respons, remissie bij patiënten in remissie bij aanvang van het onderzoek en aanhouden van remissie zonder corticosteroïden in zowel week 24 als week 52 bij patiënten in remissie bij aanvang van het onderzoek, zoals weergegeven in tabel 25.
Tabel 25: Percentage patiënten dat voldeed aan de werkzaamheidseindpunten in week 52 (OCTAVE Sustain)
| Centrale endoscopiebeoordeling | Lokale endoscopiebeoordeling | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Eindpunt | Placebo N=198 | Tofacitinib 5 mg tweemaal daags N=198 | Tofacitinib 10 mg tweemaal daags N=197 | Placebo N=198 | Tofacitinib 5 mg tweemaal daags N=198 | Tofacitinib 10 mg tweemaal daags N=197 | ||||||||
| Remissiea | 11,1% | 34,3%* | 40,6%* | 13,1% | 39,4%* | 47,7%* | ||||||||
| Verbetering van het endoscopische uiterlijk van het slijmvliesb | 13,1% | 37,4%* | 45,7%* | 15,7% | 44,9%* | 53,8%* | ||||||||
| Normalisatie van het endoscopische uiterlijk van het slijmvliesc | 4,0% | 14,6%** | 16,8%* | 5,6% | 22,2%* | 29,4%* | ||||||||
| Aanhouden van de klinische responsd | 20,2% | 51,5%* | 61,9%* | 20,7% | 51,0%* | 61,4%* | ||||||||
| Remissie bij patiënten in remissie bij aanvang van het onderzoeka,f | 10,2% | 46,2%* | 56,4%* | 11,9% | 50,8%* | 65,5%* | ||||||||
| Aanhouden van remissie zonder corticosteroïden in zowel week 24 als week 52 bij patiënten in remissie bij aanvang van het onderzoeke,f | 5,1% | 35,4%* | 47,3%* | 11,9% | 47,7%* | 58,2%* | ||||||||
| Remissie zonder corticosteroïden bij patiënten die bij aanvang van het onderzoek corticosteroïden innamena,g | 10,9% | 27,7%† | 27,6%† | 13,9% | 32,7%† | 31,0%† | ||||||||
* p < 0,0001; **p < 0,001; †p < 0,05 voor tofacitinib versus placebo. N = aantal patiënten in de analyseset.
a. Remissie was gedefinieerd als klinische remissie (een Mayo-score ≤ 2 zonder individuele subscore > 1) en een subscore voor rectale bloeding van 0.
b. Verbetering van het endoscopische uiterlijk van het slijmvlies was gedefinieerd als een endoscopische subscore volgens Mayo van 0 (normaal of inactieve ziekte) of 1 (erytheem, verminderd vasculair patroon).
c. Normalisatie van het endoscopische uiterlijk van het slijmvlies was gedefinieerd als een endoscopische subscore volgens Mayo van 0.
d. Aanhouden van de klinische respons was gedefinieerd als een afname ten opzichte van de uitgangswaarde in de Mayo-score van het inductieonderzoek (OCTAVE Induction 1, OCTAVE Induction 2) van ≥ 3 punten en ≥ 30%, met een bijbehorende afname in de subscore voor rectale bloeding van ≥ 1 punt of een subscore voor rectale bloeding van 0 of 1. De patiënten moesten bij aanvang van de behandeling van het onderhoudsonderzoek OCTAVE Sustain een klinische respons hebben.
e Aanhouden van remissie zonder corticosteroïden was gedefinieerd als zijnde in remissie en geen corticosteroïden innemen gedurende ten minste 4 weken voorafgaand aan het bezoek in zowel week 24 als week 52.
f. N=59 voor placebo, N=65 voor tweemaal daags 5 mg tofacitinib, N=55 voor tweemaal daags 10 mg tofacitinib.
g. N=101 voor placebo, N=101 voor tweemaal daags 5 mg tofacitinib, N=87 voor tweemaal daags 10 mg tofacitinib.
In beide subgroepen patiënten met of zonder eerdere niet-aangeslagen TNF-remmer bereikte een hoger percentage van de patiënten die werden behandeld met tweemaal daags 5 mg tofacitinib of tweemaal daags 10 mg tofacitinib de volgende eindpunten in week 52 van OCTAVE Sustain vergeleken met placebo: remissie, verbetering van het endoscopische uiterlijk van het slijmvlies of aanhouden van remissie zonder corticosteroïden in zowel week 24 als week 52 bij patiënten in remissie bij aanvang van het onderzoek (tabel 26). Dit behandelverschil ten opzichte van placebo was vergelijkbaar bij tweemaal daags 5 mg tofacitinib en tweemaal daags 10 mg tofacitinib in de subgroep patiënten zonder eerdere niet-aangeslagen TNF-remmer. In de subgroep patiënten met eerdere niet-aangeslagen TNF- remmer was het waargenomen behandelverschil ten opzichte van placebo numeriek groter voor tweemaal daags 10 mg tofacitinib dan voor tweemaal daags 5 mg tofacitinib met 9,7 tot 16,7 procentpunten voor het primaire eindpunt en de belangrijke secundaire eindpunten.
Tabel 26: Percentage patiënten dat voldeed aan het primaire eindpunt en de belangrijke secundaire eindpunten in week 52 volgens TNF-remmer-behandelsubgroepen (OCTAVE Sustain, centrale endoscopiebeoordeling)
| Eindpunt | Placebo N=198 | Tofacitinib 5 mg tweemaal daags N=198 | Tofacitinib 10 mg tweemaal daags N=197 | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Remissiea | |||||||||||
| Met eerdere niet-aangeslagen TNF- | 10/89 | 20/83 | 34/93 | ||||||||
| remmer | (11,2%) | (24,1%) | (36,6%) | ||||||||
| Zonder eerdere niet-aangeslagen | 12/109 | 48/115 | 46/104 | ||||||||
| TNF-remmerb | (11,0%) | (41,7%) | (44,2%) | ||||||||
| Verbetering van het endoscopische uiterlijk van het slijmvliesc | |||||||||||
| Met eerdere niet-aangeslagen TNF- | 11/89 | 25/83 | 37/93 | ||||||||
| remmer | (12,4%) | (30,1%) | (39,8%) | ||||||||
| Zonder eerdere niet-aangeslagen TNF- | 15/109 | 49/115 | 53/104 | ||||||||
| remmerb | (13,8%) | (42,6%) | (51,0%) | ||||||||
| Aanhouden van remissie zonder corticosteroïden in zowel week 24 als week 52 bij patiënten in remissie bij aanvang van het onderzoekd | |||||||||||
| Met eerdere niet-aangeslagen TNF- | 1/21 | 4/18 | 7/18 | ||||||||
| remmer | (4,8%) | (22,2%) | (38,9%) | ||||||||
| Zonder eerdere niet-aangeslagen TNF- | 2/38 | 19/47 | 19/37 | ||||||||
| remmerb | (5,3%) | (40,4%) | (51,4%) | ||||||||
TNF = tumornecrosefactor; N = aantal patiënten in de analyseset.
a. Remissie was gedefinieerd als klinische remissie (een Mayo-score ≤ 2 zonder individuele subscore > 1) en een subscore voor rectale bloeding van 0.
b. Omvatte TNF-remmer-naïeve patiënten.
c. Verbetering van het endoscopische uiterlijk van het slijmvlies was gedefinieerd als een endoscopische subscore volgens Mayo van 0 (normaal of inactieve ziekte) of 1 (erytheem, verminderd vasculair patroon).
d. Aanhouden van remissie zonder corticosteroïden was gedefinieerd als zijnde in remissie en geen corticosteroïden innemen gedurende ten minste 4 weken voorafgaand aan het bezoek in zowel week 24 als week 52.
Het percentage patiënten in beide tofacitinib-groepen bij wie de behandeling niet aansloeg, was lager dan bij placebo op elk tijdpunt al in week 8, het eerste tijdpunt waarop niet-aanslaan van de behandeling werd beoordeeld, zoals weergegeven in figuur 2.
Figuur 2. Tijd tot niet-aanslaan van de behandeling in onderhoudsonderzoek OCTAVE Sustain (Kaplan-Meier-curves)
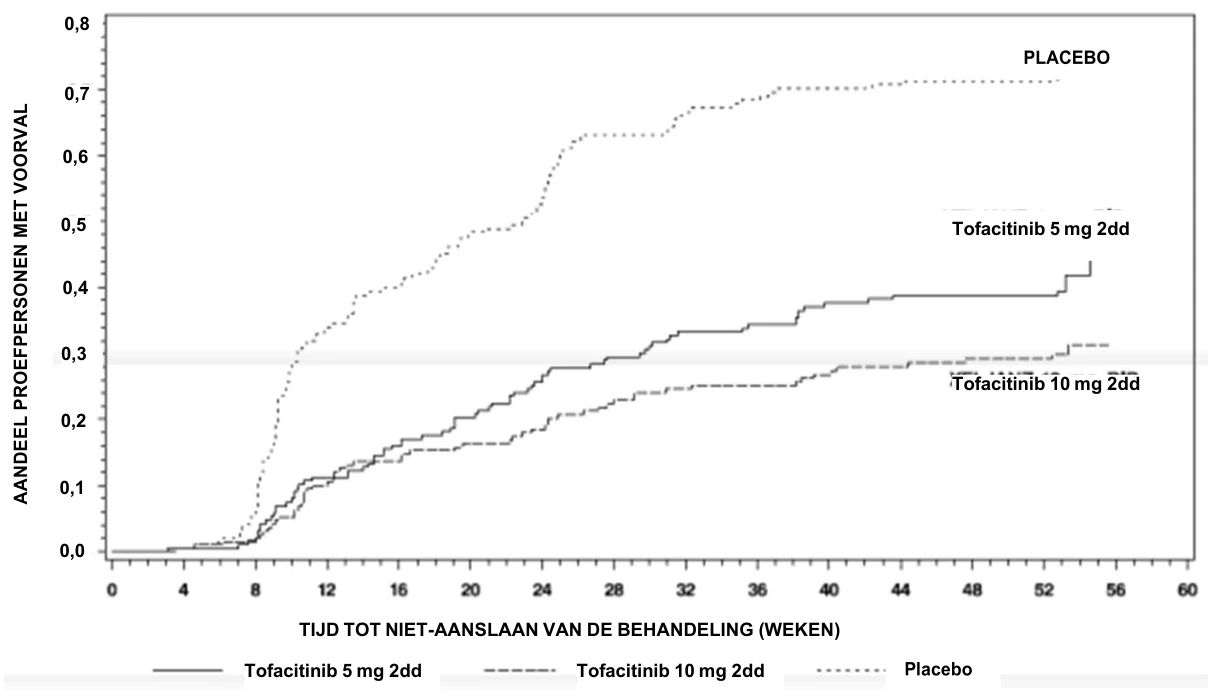
0,8
0,7
0,6
0,5
Tofacitinib 5 mg 2dd
0,4
0,3
Tofacitinib 10 mg 2dd
0,2
0,1
0,0
TIJD TOT NIET-AANSLAAN VAN DE BEHANDELING (WEKEN)

Tofacitinib 5 mg 2dd
Tofacitinib 10 mg 2dd
A A N D E E L P R O E F P E R S O N E N M E T V O O R V A L
p < 0,0001 voor tweemaal daags 5 mg tofacitinib versus placebo.
p < 0,0001 voor tweemaal daags 10 mg tofacitinib versus placebo.
2dd = tweemaal daags.
Niet-aanslaan van de behandeling was gedefinieerd als een toename van de Mayo-score van ≥ 3 punten ten opzichte van de uitgangswaarde bij het onderhoudsonderzoek, vergezeld gaand van een toename in de subscore voor rectale bloeding van ≥ 1 punt en een toename van de endoscopische subscore van ≥ 1 punt, wat een absolute endoscopische subscore van ≥ 2 opleverde na een minimale behandelduur van 8 weken in het onderzoek.
Gezondheidsgerelateerde uitkomsten en uitkomsten met betrekking tot kwaliteit van leven Tweemaal daags 10 mg tofacitinib vertoonde een grotere verbetering ten opzichte van de uitgangswaarden dan placebo in de scores van de samenvatting van de lichamelijke componenten (PCS, Physical Component Summary) en de samenvatting van de geestelijke componenten (MCS, Mental Component Summary) en in alle 8 domeinen van de SF-36 in de inductieonderzoeken (OCTAVE Induction 1, OCTAVE Induction 2). In het onderhoudsonderzoek (OCTAVE Sustain) vertoonde tweemaal daags 5 mg tofacitinib of tweemaal daags 10 mg tofacitinib een grotere mate van aanhouden van verbetering dan placebo in de PCS- en MCS-scores en in alle 8 domeinen van de SF- 36 in week 24 en week 52.
Tweemaal daags 10 mg tofacitinib vertoonde een grotere verbetering ten opzichte van de uitgangswaarden dan placebo in week 8 in de totale score en alle 4 domeinscores van de Inflammatory Bowel Disease Questionnaire (IBDQ) (darmsymptomen, systemische functie, emotionele functie en sociale functie) in de inductieonderzoeken (OCTAVE Induction 1, OCTAVE Induction 2). In het onderhoudsonderzoek (OCTAVE Sustain) vertoonde tweemaal daags 5 mg tofacitinib of tweemaal daags 10 mg tofacitinib een grotere mate van aanhouden van verbetering dan placebo in de totale score en alle 4 domeinscores van de IBDQ in week 24 en week 52.
Verbeteringen werden ook waargenomen in de EuroQoL 5-Dimension (EQ-5D) en verschillende domeinen van de Work Productivity and Activity Impairment (WPAI-UC)-vragenlijst in zowel de inductie- als de onderhoudsonderzoeken vergeleken met placebo.
Open-label extensieonderzoek (OCTAVE Open)
Patiënten die geen klinische respons bereikten in een van de inductieonderzoeken (OCTAVE Induction 1 of OCTAVE Induction 2) na 8 weken tweemaal daags 10 mg tofacitinib, mochten deelnemen aan een open-label extensieonderzoek (OCTAVE Open). Na 8 extra weken tweemaal daags 10 mg tofacitinib in OCTAVE Open bereikte 53% (154/293) van de patiënten een klinische respons en bereikte 14% (42/293) van de patiënten een remissie.
Patiënten die een klinische respons bereikten in 1 van de inductieonderzoeken (OCTAVE Induction 1 of OCTAVE Induction 2) met tweemaal daags 10 mg tofacitinib, maar bij wie de behandeling niet meer werkte nadat hun dosis werd verlaagd naar tweemaal daags 5 mg tofacitinib of na onderbreking van de behandeling in OCTAVE Sustain (d.w.z. waren gerandomiseerd naar placebo), kregen in OCTAVE Open een verhoging van hun dosis naar tweemaal daags 10 mg tofacitinib. Na 8 weken tweemaal daags 10 mg tofacitinib in OCTAVE Open werd een remissie bereikt bij 35% (20/58) van de patiënten die tweemaal daags 5 mg tofacitinib kregen in OCTAVE Sustain en bij 40% (40/99) van de patiënten met een dosisonderbreking in OCTAVE Sustain. Na 12 maanden in OCTAVE Open bereikte respectievelijk 52% (25/48) en 45% (37/83) van deze patiënten een remissie.
Bovendien bleef na 12 maanden van onderzoek OCTAVE Open 74% (48/65) van de patiënten die een remissie bereikten aan het einde van onderzoek OCTAVE Sustain met tweemaal daags 5 mg tofacitinib of tweemaal daags 10 mg tofacitinib, in remissie met tweemaal daags 5 mg tofacitinib.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met tofacitinib in een of meerdere subgroepen van pediatrische patiënten met andere zeldzame typen juveniele idiopathische artritis en met colitis ulcerosa (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Polyarticulaire juveniele idiopathische artritis en juveniele PsA
Het fase 3-programma van tofacitinib voor JIA bestond uit één voltooid fase 3-onderzoek (onderzoek JIA-I [A3921104]) en één nog lopend langetermijnextensieonderzoek (LTE) (A3921145). In deze onderzoeken werden de volgende JIA-subgroepen opgenomen: patiënten met ofwel RF+ of RF- polyartritis, uitgebreide oligoartritis, systemische JIA met actieve artritis en geen aanwezige systemische symptomen (dit was de pJIA-dataset) en twee aparte subgroepen patiënten met juveniele PsA en enthesitis-gerelateerde artritis (ERA). De pJIA-werkzaamheidspopulatie omvat echter alleen de subgroepen met ofwel RF+ of RF- polyartritis of uitgebreide oligoartritis; er werden twijfelachtige resultaten gevonden in de subgroep patiënten met systemische JIA met actieve artritis zonder aanwezige systemische symptomen. Patiënten met juveniele PsA worden opgenomen als afzonderlijke werkzaamheidssubgroep. ERA-patiënten worden niet opgenomen in de werkzaamheidsanalyse.
Alle hiervoor in aanmerking komende patiënten in onderzoek JIA-I kregen gedurende 18 weken (inloopfase) tweemaal daags open-label tofacitinib 5 mg filmomhulde tabletten of tweemaal daags een op gewicht gebaseerde equivalente hoeveelheid tofacitinib drank; patiënten die aan het einde van de open-labelfase ten minste een JIA ACR30-respons bereikten, werden gerandomiseerd (1:1) naar ofwel werkzame tofacitinib 5 mg filmomhulde tabletten of tofacitinib drank, of placebo, in de 26 weken durende, dubbelblinde, placebogecontroleerde fase. Patiënten die aan het einde van de open-label- inloopfase geen JIA ACR30-respons bereikten of die op enig moment een enkele episode van opvlamming van de ziekte hadden, moesten hun deelname aan het onderzoek stoppen. In totaal werden 225 patiënten in de open-label-inloopfase opgenomen. Van hen kwamen 173 (76,9%) patiënten in aanmerking om voor de dubbelblinde fase te worden gerandomiseerd naar ofwel werkzame tofacitinib 5 mg filmomhulde tabletten, of een op gewicht gebaseerde equivalente hoeveelheid drank, tweemaal daags (n=88) of placebo (n=85). Er waren 58 (65,9%) patiënten in de tofacitinibgroep en 58 (68,2%) patiënten in de placebogroep die MTX innamen tijdens de dubbelblinde fase, hetgeen volgens het protocol toegestaan maar niet vereist was.
Er werden 133 patiënten met pJIA [RF+ of RF- polyartritis en uitgebreide oligoartritis] en 15 met juveniele PsA gerandomiseerd naar de dubbelblinde fase van het onderzoek en opgenomen in de werkzaamheidsanalyses die hieronder worden weergegeven.
Verschijnselen en symptomen
Een significant kleiner percentage patiënten met pJIA in onderzoek JIA-I die werden behandeld met tweemaal daags tofacitinib 5 mg filmomhulde tabletten of tweemaal daags een op gewicht gebaseerde equivalente hoeveelheid tofacitinib drank, had in week 44 opvlammingen gehad, vergeleken met patiënten die werden behandeld met placebo. Een significant groter percentage patiënten met pJIA die werden behandeld met tofacitinib 5 mg filmomhulde tabletten of tofacitinib drank, bereikte in week 44 JIA ACR30, -50 en -70-responsen, vergeleken met patiënten die werden behandeld met placebo
(tabel 27).
Het optreden van opvlamming van de ziekte en de JIA ACR30/50/70-resultaten waren gunstig voor tofacitinib 5 mg tweemaal daags in vergelijking met placebo voor de subtypen RF+ polyartritis, RF- polyartritis, uitgebreide oligoartritis en jPsA-JIA en waren consistent met de opvlammingen van de ziekte voor de totale onderzoekspopulatie.
Het optreden van opvlamming van de ziekte en de JIA ACR30/50/70-resultaten waren gunstig voor tofacitinib 5 mg tweemaal daags in vergelijking met placebo voor pJIA-patiënten die tweemaal daags tofacitinib 5 mg kregen met gelijktijdig gebruik van MTX op dag 1 [n=101 (76%)] en degenen die tofacitinib als monotherapie kregen [n=32 (24%)]. Daarnaast waren het optreden van opvlamming van de ziekte en de JIA ACR30/50/70-resultaten ook gunstig voor tofacitinib 5 mg tweemaal daags in vergelijking met placebo voor pJIA-patiënten met eerdere bDMARD-ervaring [n=39 (29%)] en degenen die bDMARD-naïef waren [n=94 (71%)].
In onderzoek JIA-I was de JIA ACR30-respons bij patiënten met pJIA in week 2 van de open-label- inloopfase 45,03%.
Tabel 27: Primaire en secundaire eindpunten voor de werkzaamheid bij patiënten met pJIA in week 44* in onderzoek JIA-I (alle p-waarden < 0,05)
| Primair eindpunt (met controle op type I-fouten) | Behandelgroep | Optreedpercenta ge | Verschil (%) t.o.v. placebo (95%-BI) |
|---|---|---|---|
| Optreden van opvlamming van ziekte | Tofacitinib 5 mg tweemaal daags (N=67) | 28% | -24,7 (-40,8; -8,5) |
| Placebo (N=66) | 53% | ||
Secundaire eindpunten (met controle op type I-fouten) | Behandelgroep | Respons- percentage | Verschil (%) t.o.v. placebo (95%-BI) |
| JIA ACR30 | Tofacitinib 5 mg tweemaal daags (N=67) | 72% | 24,7 (8,50; 40,8) |
| Placebo (N=66) | 47% | ||
| JIA ACR50 | Tofacitinib 5 mg tweemaal daags (N=67) | 67% | 20,2 (3,72; 36,7) |
| Placebo (N=66) | 47% | ||
| JIA ACR70 | Tofacitinib 5 mg tweemaal daags (N=67) | 55% | 17,4 (0,65; 34,0) |
| Placebo (N=66) | 38% | ||
| Secundair eindpunt (met controle op type I-fouten) | Behandelgroep | Kleinste- kwadratengemid delde (SEM) | Verschil t.o.v. placebo (95%-BI) |
| Verandering van CHAQ Disability Index t.o.v. dubbelblinde uitgangswaarde | Tofacitinib 5 mg tweemaal daags (N=67; n=46) | -0,11 (0,04) | -0,11 (-0,22; -0,01) |
| Placebo (N=66; n=31) | 0,00 (0,04) |
ACR = American College of Rheumatology; CHAQ = childhood health assessment questionnaire;
BI = betrouwbaarheidsinterval; n = aantal patiënten met waarnemingen bij het bezoek; N = totaal aantal patiënten; JIA = juveniele idiopathische artritis; SEM = standaardafwijking van het gemiddelde
* De 26 weken durende dubbelblinde fase is van week 18 tot en met week 44 en na de randomisatiedag. De eindpunten met controle op type I-fouten worden in deze volgorde getest: opvlamming van de ziekte, JIA ACR50, JIA ACR30, JIA ACR70, CHAQ Disability Index.
In de dubbelblinde fase liet elk van de componenten van de JIA ACR-respons een grotere verbetering zien ten opzichte van de open-label-uitgangswaarde (dag 1) in week 24 en week 44 voor patiënten met pJIA die werden behandeld met tofacitinib drank, toegediend als tweemaal daags 5 mg of tweemaal daags een op gewicht gebaseerde equivalente hoeveelheid, vergeleken met degenen die in onderzoek JIA-I placebo kregen.
Lichamelijk functioneren en gezondheidsgerelateerde kwaliteit van leven
Veranderingen in lichamelijk functioneren werden in onderzoek JIA-I gemeten met de CHAQ Disability Index. De gemiddelde verandering van de CHAQ Disability Index ten opzichte van de uitgangswaarde in de dubbelblindefase was in week 44 bij patiënten met pJIA significant lager in de groepen met tweemaal daags tofacitinib 5 mg filmomhulde tabletten of tweemaal daags een op gewicht gebaseerde equivalente hoeveelheid tofacitinib drank, dan in de placebogroep (tabel 27). De resultaten van de gemiddelde verandering van de CHAQ Disability Index ten opzichte van de uitgangswaarde in de dubbelblinde fase waren gunstig voor tofacitinib 5 mg tweemaal daags in vergelijking met placebo voor de subtypen RF+ polyartritis, RF- polyartritis, uitgebreide oligoartritis en jPsA-JIA en waren consistent met de resultaten voor de totale onderzoekspopulatie.
5.2 Farmacokinetische eigenschappen
Het PK-profiel van tofacitinib wordt gekenmerkt door snelle absorptie (piekplasmaconcentraties worden bereikt binnen 0,5-1 uur), snelle eliminatie (halfwaardetijd van ongeveer 3 uur) en dosisevenredige stijgingen in systemische blootstelling. Steady-state concentraties worden bereikt in 24-48 uur met een verwaarloosbare accumulatie na tweemaaldaagse toediening.
Absorptie en distributie
Tofacitinib wordt goed geabsorbeerd, met een orale biologische beschikbaarheid van 74%. Gelijktijdige toediening van tofacitinib met een vetrijke maaltijd leidde niet tot veranderingen in de AUC, terwijl de Cmax werd verlaagd met 32%. In klinische onderzoeken werd tofacitinib toegediend zonder rekening te houden met de maaltijden.
Na intraveneuze toediening is het distributievolume 87 l. Ongeveer 40% van de circulerende tofacitinib is gebonden aan plasma-eiwitten. Tofacitinib bindt voornamelijk aan albumine en lijkt niet te binden aan α1-zuur-glycoproteïne. Tofacitinib wordt gelijkelijk over rode bloedcellen en plasma verdeeld.
Biotransformatie en eliminatie
De klaringsmechanismen voor tofacitinib zijn ongeveer 70% levermetabolisme en 30% uitscheiding via de nieren van het oorspronkelijke geneesmiddel. De biotransformatie van tofacitinib wordt hoofdzakelijk gemedieerd door CYP3A4 met een geringe bijdrage van CYP2C19. In een onderzoek met radiolabeling bij de mens was meer dan 65% van de totale circulerende radioactiviteit toe te schrijven aan de onveranderde werkzame stof, en de resterende 35% aan 8 metabolieten, die elk verantwoordelijk waren voor minder dan 8% van de totale radioactiviteit. Alle metabolieten zijn waargenomen bij diersoorten en zijn naar verwachting 10 keer minder krachtig voor JAK1/3-remming dan tofacitinib. Er zijn geen aanwijzingen voor stereoconversie bij humane monsters waargenomen.
De farmacologische activiteit van tofacitinib wordt toegeschreven aan het oorspronkelijke geneesmiddel. In vitro is tofacitinib een substraat voor MDR1, maar niet voor het borstkankerresistentie-eiwit (BCRP), voor OATP1B1/1B3 of voor OCT1/2.
Farmacokinetiek bij patiënten
De enzymactiviteit van CYP-enzymen is bij RA-patiënten verminderd door chronische ontsteking. Bij RA-patiënten varieert de orale klaring van tofacitinib niet met de tijd, wat erop wijst dat behandeling met tofacitinib de activiteit van CYP-enzymen niet normaliseert.
Farmacokinetische populatieanalyse bij RA-patiënten heeft uitgewezen dat systemische blootstelling (AUC) van tofacitinib bij de uiterste lichaamsgewichten (40 kg, 140 kg) vergelijkbaar (binnen 5%) is met die van een patiënt van 70 kg. Bij oudere patiënten van 80 jaar was de AUC naar schatting minder dan 5% groter dan bij de gemiddelde leeftijd van 55 jaar. Vrouwen hadden naar schatting een 7% kleinere AUC dan mannen. De beschikbare gegevens hebben ook aangetoond dat er geen grote verschillen in de AUC van tofacitinib tussen blanke, zwarte en Aziatische patiënten zijn. Er werd bij benadering een lineair verband tussen lichaamsgewicht en distributievolume waargenomen, wat leidde tot hogere piek (Cmax) en lagere dal (Cmin)-concentraties bij lichtere patiënten. Dit verschil wordt echter niet als klinisch relevant beschouwd. De variabiliteit tussen proefpersonen (procentuele variatiecoëfficiënt) in de AUC van tofacitinib is naar schatting ongeveer 27%.
De resultaten van de farmacokinetische populatieanalyse bij patiënten met actieve PsA, matige tot ernstige UC of SA kwamen overeen met de resultaten bij patiënten met RA.
Nierinsufficiëntie
Proefpersonen met lichte (creatinineklaring 50–80 ml/min), matige (creatinineklaring 30–49 ml/min) en ernstige (creatinineklaring < 30 ml/min) nierinsufficiëntie hadden een respectievelijk 37%, 43% en 123% grotere AUC dan proefpersonen met een normale nierfunctie (zie rubriek 4.2). Bij proefpersonen met terminale nierinsufficiëntie (ESRD) was de bijdrage van dialyse aan de totale klaring van tofacitinib relatief klein. Na een enkelvoudige dosis van 10 mg was de gemiddelde AUC bij proefpersonen met ESRD, gebaseerd op de concentraties gemeten op een dag zonder dialyse, ongeveer 40% (90% betrouwbaarheidsintervallen: 1,5-95%) groter dan bij proefpersonen met een normale nierfunctie. In klinische onderzoeken werd tofacitinib niet beoordeeld bij patiënten met uitgangswaarden voor de creatinineklaring (geschat met de Cockcroft-Gault-formule) van minder dan 40 ml/min (zie rubriek 4.2).
Leverinsufficiëntie
Proefpersonen met lichte (Child-Pugh A) en matige (Child-Pugh B) leverinsufficiëntie hadden een respectievelijk 3% en 65% grotere AUC dan proefpersonen met een normale leverfunctie. In klinische onderzoeken werd tofacitinib niet beoordeeld bij proefpersonen met ernstige (Child-Pugh C) leverinsufficiëntie (zie rubriek 4.2 en 4.4) of bij patiënten die positief testten op hepatitis B of C.
Interacties
Tofacitinib is geen remmer of inductor van CYP’s (CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 en CYP3A4) en is geen remmer van UGT’s (UGT1A1, UGT1A4, UGT1A6, UGT1A9 en UGT2B7). Tofacitinib is geen remmer van MDR1, OATP1B1/1B3, OCT2, OAT1/3 of MRP bij klinisch relevante concentraties.
Vergelijking van de farmacokinetiek van formuleringen met tabletten met verlengde afgifte en filmomhulde tabletten
Het is aangetoond dat eenmaal daags tofacitinib 11 mg tablet met verlengde afgifte farmacokinetisch (AUC en Cmax) gelijkwaardig is aan tweemaal daags tofacitinib 5 mg filmomhulde tabletten.
Pediatrische patiënten
Farmacokinetiek bij pediatrische patiënten met juveniele idiopathische artritis
Farmacokinetische populatieanalyse, gebaseerd op resultaten van zowel tweemaal daags tofacitinib 5 mg filmomhulde tabletten als tweemaal daags een op gewicht gebaseerde equivalente hoeveelheid tofacitinib drank, wees uit dat de klaring van tofacitinib en het distributievolume beide afnamen met afnemend lichaamsgewicht bij JIA-patiënten. Uit de beschikbare gegevens bleek dat er geen klinisch relevante verschillen zijn in blootstelling aan tofacitinib (AUC), gebaseerd op leeftijd, etnische herkomst, geslacht, patiënttype of ernst van de ziekte in de uitgangssituatie. De variabiliteit tussen proefpersonen (procentuele variatiecoëfficiënt) in AUC was naar schatting ongeveer 24%.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In niet-klinische onderzoeken werden effecten waargenomen op het immuunsysteem en het hematopoëtische systeem die werden toegeschreven aan de farmacologische eigenschappen (JAK- remming) van tofacitinib. Bij klinisch relevante doses werden secundaire effecten van immuunsuppressie, zoals bacteriële en virale infecties en lymfoom, waargenomen. Lymfoom werd gezien bij 3 van de 8 volwassen apen bij een blootstelling van 6 of 3 keer de klinische blootstelling aan tofacitinib (ongebonden AUC bij mensen bij een dosis van tweemaal daags 5 mg of 10 mg) en 0 van de 14 juveniele apen bij een blootstelling van 5 of 2,5 keer de klinische blootstelling van tweemaal daags 5 mg of 10 mg. De blootstelling bij apen bij het No Observed Adverse Effect Level (NOAEL, hoogste concentratie zonder waarneembaar effect) voor de lymfomen was ongeveer 1 of 0,5 keer het klinische blootstellingsniveau van tweemaal daags 5 mg of 10 mg`. Andere bevindingen bij doses hoger dan de blootstelling bij de mens waren effecten op de lever en het maag-darmstelsel.
Tofacitinib is niet mutageen of genotoxisch, gebaseerd op de resultaten van een reeks in-vitro- en in- vivo-testen voor genmutaties en chromosomale afwijkingen.
Het carcinogene potentieel van tofacitinib werd beoordeeld in een 6 maanden durend carcinogeniciteitsonderzoek bij rasH2-transgene muizen en een 2 jaar durend carcinogeniciteitsonderzoek bij ratten. Tofacitinib was niet carcinogeen bij muizen bij blootstellingen van maximaal 38 of 19 keer het klinische blootstellingsniveau van tweemaal daags 5 mg of 10 mg. Benigne testiculaire interstitiële (Leydig-) celtumoren werden waargenomen bij ratten: benigne Leydig-celtumoren bij ratten worden niet in verband gebracht met een risico op Leydig-celtumoren bij de mens. Hibernomen (maligniteit van bruin vetweefsel) werden waargenomen bij vrouwelijke ratten bij blootstellingen hoger dan of gelijk aan 83 of 41 keer het klinische blootstellingsniveau van tweemaal daags 5 mg of 10 mg. Benigne thymomen werden waargenomen bij vrouwelijke ratten bij 187 of 94 keer het klinische blootstellingsniveau van tweemaal daags 5 mg of 10 mg.
Er is aangetoond dat tofacitinib teratogeen is bij ratten en konijnen en dat tofacitinib bij ratten effecten heeft op de vrouwelijke vruchtbaarheid (verminderd drachtigheidspercentage; afname van de aantallen corpora lutea, implantatieplaatsen en levensvatbare foetussen; en een toename van vroege resorpties), het werpen en de peri-/postnatale ontwikkeling. Tofacitinib had geen effecten op de mannelijke vruchtbaarheid bij ratten, de beweeglijkheid van het sperma of de spermaconcentratie. Tofacitinib werd uitgescheiden in de melk van zogende ratten in concentraties van ongeveer 2 keer de concentratie in het serum van 1 tot 8 uur na de dosis. In onderzoeken uitgevoerd bij jonge ratten en apen waren er geen tofacitinib-gerelateerde effecten op de botontwikkeling bij mannetjes of vrouwtjes, bij blootstellingen die vergelijkbaar zijn met die bij goedgekeurde doses bij mensen.
In onderzoek met jonge dieren werden geen tofacitinib-gerelateerde bevindingen waargenomen die wijzen op een hogere gevoeligheid van kinderen vergeleken met volwassenen. In het
vruchtbaarheidsonderzoek met jonge ratten werden geen tekenen van ontwikkelingstoxiciteit, geen effecten op seksuele rijping en geen aanwijzingen voor reproductietoxiciteit (paring en vruchtbaarheid) vastgesteld na seksuele rijping. In onderzoeken met 1 maand oude ratten en 39 weken oude apen werden tofacitinib-gerelateerde effecten op immunologische en hematologische parameters waargenomen die consistent waren met JAK1/3- en JAK2-remming. Deze effecten waren omkeerbaar en consistent met de effecten die ook bij volwassen dieren werden waargenomen bij vergelijkbare blootstellingen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
microkristallijne cellulose
lactose-monohydraat
natriumcroscarmellose
magnesiumstearaat
Filmomhulling
hypromellose 2910 (6 mPas)
titaandioxide (E171)
lactose-monohydraat
macrogol 3350
triacetine
indigokarmijn aluminiumlak (E132) [alleen verkrijgbaar in tabletten van 10 mg]
briljantblauw FCF aluminiumlak (E133) [alleen verkrijgbaar in tabletten van 10 mg]
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Tofacitinib Devatis 5 mg: Blisterverpakkingen van PVC/PCTFE en aluminium in dozen van 56, 112 of 182 tabletten.
Tofacitinib Devatis 10 mg: Blisterverpakkingen van PVC/PCTFE en aluminium in dozen van 56, 112 of 182 tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Devatis GmbH
Spitalstr. 22,
79539 Lörrach
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Tofacitinib Devatis 5 mg filmomhulde tabletten RVG 135146
Tofacitinib Devatis 10 mg filmomhulde tabletten RVG 135147
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 10 juli 2026