


SmPC (samenvatting van de productkenmerken) - Skyrizi
Skyrizi 150 mg oplossing voor injectie in voorgevulde penSkyrizi 150 mg oplossing voor injectie in voorgevulde spuitSkyrizi 75 mg oplossing voor injectie in voorgevulde spuit
1. NAAM VAN HET GENEESMIDDEL
Skyrizi 150 mg oplossing voor injectie in voorgevulde pen
Skyrizi 150 mg oplossing voor injectie in voorgevulde spuit
Skyrizi 75 mg oplossing voor injectie in voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Skyrizi 150 mg, oplossing voor injectie in voorgevulde pen
Elke voorgevulde pen bevat 150 mg risankizumab in 1 ml oplossing.
Skyrizi 150 mg, oplossing voor injectie in voorgevulde spuit
Elke voorgevulde spuit bevat 150 mg risankizumab in 1 ml oplossing.
Skyrizi 75 mg, oplossing voor injectie in voorgevulde spuit
Elke voorgevulde spuit bevat 75 mg risankizumab in 0,5 ml oplossing.
Risankizumab is een gehumaniseerd immunoglobuline G1 (IgG1) monoklonaal antilichaam dat door middel van DNA-recombinatietechniek wordt geproduceerd in Chinese Hamster Ovariumcellen.
Hulpstoffen met bekend effect
Dit geneesmiddel bevat 0,2 mg polysorbaat 20 per dosis van 150 mg.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (inj. vloeistof)
De oplossing is kleurloos tot geel en helder tot licht opaalachtig (bijna doorschijnend).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Plaque psoriasis bij volwassenen
Skyrizi is geïndiceerd voor de behandeling van matige tot ernstige plaque psoriasis bij volwassenen die in aanmerking komen voor systemische therapie.
Plaque psoriasis bij kinderen
Skyrizi is geïndiceerd voor de behandeling van matige tot ernstige plaque psoriasis bij kinderen en adolescenten vanaf de leeftijd van 6 jaar die in aanmerking komen voor systemische therapie.
Artritis psoriatica
Skyrizi, als monotherapie of in combinatie met methotrexaat (MTX), is geïndiceerd voor de behandeling van actieve artritis psoriatica bij volwassenen die onvoldoende hebben gereageerd op een of meer ‘disease-modifying antirheumatic drugs’ (DMARD’s) of die niet kunnen verdragen.
4.2 Dosering en wijze van toediening
Dit geneesmiddel is bedoeld voor gebruik onder begeleiding en toezicht van een arts die ervaring heeft met het diagnosticeren en behandelen van aandoeningen waarvoor Skyrizi is geïndiceerd.
Dosering
Plaque psoriasis bij volwassenen
De aanbevolen dosering voor volwassen patiënten is 150 mg, toegediend via een subcutane injectie in week 0, in week 4 en daarna iedere 12 weken (ofwel via injectie van twee 75 mg voorgevulde spuiten ofwel via injectie met een 150 mg voorgevulde pen of voorgevulde spuit).
Plaque psoriasis bij kinderen (van 6 jaar tot jonger dan 18 jaar)
De aanbevolen dosering voor pediatrische patiënten is gebaseerd op het lichaamsgewicht (tabel 1) en wordt toegediend via een subcutane injectie in week 0, in week 4 en daarna iedere 12 weken.
Tabel 1. Aanbevolen dosering voor plaque psoriasis bij kinderen
| Lichaamsgewicht op het moment van toediening | Aanbevolen dosering |
| < 40 kg | 55 mg (toegediend via injectie van één 55 mg voorgevulde spuit)* |
| ≥ 40 kg | 150 mg (toegediend via injectie van twee 75 mg voorgevulde spuiten of injectie van één 150 mg voorgevulde pen of voorgevulde spuit) |
*Voor kinderen en adolescenten die minder dan 40 kg wegen, zie de Samenvatting van de Productkenmerken van de Skyrizi 55 mg voorgevulde spuit.
Artritis psoriatica
De aanbevolen dosering is 150 mg, toegediend via een subcutane injectie in week 0, in week 4 en daarna iedere 12 weken (ofwel via injectie van twee 75 mg voorgevulde spuiten ofwel via injectie met één 150 mg voorgevulde pen of voorgevulde spuit).
Als een patiënt na 16 weken behandeling niet gereageerd heeft, dient voor de bovenstaande indicaties voortzetting van de therapie zorgvuldig te worden overwogen. Bij sommige patiënten met plaque psoriasis die aanvankelijk een partiële respons vertonen, kan de respons later nog verbeteren bij voortzetting van de behandeling na 16 weken.
Gemiste dosis
Als er een dosis is gemist, dient deze zo snel mogelijk alsnog te worden toegediend. Daarna dient de dosering op het oorspronkelijk geplande tijdstip te worden vervolgd.
Speciale populaties
Ouderen
Aanpassing van de dosis is niet vereist (zie rubriek 5.2).
Nier- of leverfunctiestoornis
Er zijn geen specifieke onderzoeken uitgevoerd om het effect van een lever- of nierfunctiestoornis op de farmacokinetiek van risankizumab te evalueren. Deze aandoeningen hebben naar verwachting geen significante invloed op de farmacokinetiek van monoklonale antilichamen en dosisaanpassingen worden niet nodig geacht (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van risankizumab bij kinderen en adolescenten met artritis psoriatica jonger dan 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Er is geen relevante toepassing van risankizumab bij kinderen jonger dan 6 jaar voor de indicatie matige tot ernstige plaque psoriasis of bij kinderen jonger dan 5 jaar voor de indicatie artritis psoriatica.
Patiënten met overgewicht
Dosisaanpassingen zijn niet vereist (zie rubriek 5.2).
Wijze van toediening
Skyrizi wordt toegediend via subcutane injectie.
De injectie moet worden gegeven in het bovenbeen of de buik. Patiënten mogen niet in een gebied injecteren waar de huid pijnlijk, blauw, erythemateus of verhard is of aangedaan is door psoriasis.
Patiënten kunnen Skyrizi bij zichzelf injecteren na een training in de subcutane injectietechniek. Bij kinderen en adolescenten van 10 jaar tot jonger dan 18 jaar wordt aanbevolen dat Skyrizi wordt toegediend door of onder toezicht van een volwassene. Bij kinderen van 6 jaar tot jonger dan 10 jaar moet Skyrizi worden toegediend door een volwassene. Patiënten dienen geïnstrueerd te worden om de ‘Instructies voor gebruik’ in de bijsluiter zorgvuldig door te lezen voordat zij het geneesmiddel toedienen.
De toediening van Skyrizi in de buitenzijde van de bovenarm mag alleen door een beroepsbeoefenaar of verzorgende worden uitgevoerd.
Skyrizi 75 mg, oplossing voor injectie in voorgevulde spuit
Voor de volledige dosis van 150 mg moeten er twee voorgevulde spuiten worden toegediend. De twee injecties dienen op verschillende plaatsen van het lichaam te worden toegediend.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Klinisch belangrijke actieve infecties (bijvoorbeeld actieve tuberculose, zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Risankizumab kan het risico op een infectie vergroten.
Bij patiënten met een chronische infectie, een voorgeschiedenis van recidiverende infecties of met bekende risicofactoren voor een infectie dient risankizumab met de nodige voorzichtigheid te worden gebruikt. De behandeling met risankizumab mag niet worden gestart bij patiënten met een klinisch belangrijke actieve infectie tot de infectie is verdwenen of voldoende behandeld.
Patiënten die worden behandeld met risankizumab dienen het advies te krijgen een arts te raadplegen als zich verschijnselen of symptomen van een klinisch belangrijke chronische of acute infectie voordoen. Als een patiënt een dergelijke infectie krijgt of niet reageert op de standaardtherapie voor de infectie, dient de patiënt zorgvuldig te worden gecontroleerd en mag risankizumab pas weer worden toegediend als de infectie is verdwenen.
Tuberculose
Voordat de behandeling met risankizumab wordt gestart, moeten patiënten worden geëvalueerd op tuberculose (tb)-infectie. Patiënten die risankizumab krijgen, moeten worden gecontroleerd op verschijnselen of symptomen van actieve tb. Anti-tb-therapie dient te worden overwogen voordat met risankizumab wordt gestart bij patiënten met een voorgeschiedenis van latente of actieve tb bij wie niet met zekerheid is vast te stellen of deze adequaat is behandeld.
Vaccinaties
Vóór het starten van de behandeling met risankizumab dient te worden overwogen om alle vaccinaties toe te dienen in overeenstemming met de van toepassing zijnde vaccinatierichtlijnen. Als een patiënt met een levend vaccin is gevaccineerd (viraal of bacterieel), wordt aangeraden om ten minste 4 weken te wachten voordat gestart wordt met de behandeling met risankizumab. Patiënten die worden behandeld met risankizumab mogen niet worden gevaccineerd met levende vaccins tijdens de behandeling en gedurende tenminste 21 weken na het stoppen van de behandeling met risankizumab (zie rubriek 5.2).
Overgevoeligheid
Ernstige overgevoeligheidsreacties, waaronder anafylaxie, zijn gemeld bij gebruik van risankizumab (zie rubriek 4.8). Als een ernstige overgevoeligheidsreactie optreedt, moet de toediening van risankizumab onmiddellijk worden gestaakt en dient een gepaste behandeling te worden gestart.
Hulpstoffen met bekend effect
Polysorbaat
Dit geneesmiddel bevat 0,2 mg polysorbaat 20 per dosis van 150 mg. Polysorbaten kunnen allergische reacties veroorzaken.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis van 150 mg, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er wordt niet verwacht dat risankizumab wordt gemetaboliseerd door leverenzymen of door de nieren wordt uitgescheiden. Interacties tussen risankizumab en remmers, inductoren of substraten van geneesmiddelmetaboliserende enzymen worden niet verwacht en dosisaanpassingen zijn dan ook niet nodig (zie rubriek 5.2).
Gelijktijdige immunosuppressieve therapie of lichttherapie
De veiligheid en werkzaamheid van risankizumab in combinatie met immunosuppressiva, inclusief biologicals of lichttherapie, zijn niet beoordeeld.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden dienen een betrouwbare anticonceptiemethode te gebruiken tijdens de behandeling en gedurende ten minste 21 weken na de behandeling.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens (minder dan 300 zwangerschapsuitkomsten) over het gebruik van risankizumab bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit. Uit voorzorg heeft het de voorkeur om het gebruik van risankizumab te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of risankizumab in de moedermelk wordt uitgescheiden. Van humane IgG's is bekend dat ze in de eerste paar dagen na de geboorte in de moedermelk worden uitgescheiden en dat de waarden daarna snel dalen tot lage concentraties. Risico voor zuigelingen die borstvoeding krijgen tijdens deze korte periode kan niet worden uitgesloten. Er dient te worden besloten of de behandeling met risankizumab moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling met risankizumab voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Het effect van risankizumab op de vruchtbaarheid bij mensen is niet beoordeeld. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen machines te bedienen
Risankizumab heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen waren infecties aan de bovenste luchtwegen (13,0% bij psoriasis).
Tabel met bijwerkingen
Bijwerkingen van risankizumab uit klinische onderzoeken (tabel 2) staan vermeld per systeem/orgaanklasse volgens MedDRA en zijn gebaseerd op de volgende classificering: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden bijwerkingen gegeven in volgorde van afnemende ernst.
Tabel 2: Lijst van bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Infecties en parasitaire aandoeningen | Zeer vaak | Bovenste-luchtweginfectiesa |
| Vaak | Tinea-infectiesb | |
| Soms | Folliculitis | |
| Immuunsysteemaandoeningen | Zelden | Anafylactische reacties |
| Zenuwstelsel-aandoeningen | Vaak | Hoofdpijnc |
| Huid- en onderhuidaandoeningen | Vaak | Pruritus Rash Eczeem |
| Soms | Urticaria | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Vermoeidheidd Injectieplaatsreactiese |
a Inclusief: ademhalingsweginfectie (viraal, bacterieel of niet gespecificeerd), sinusitis (waaronder acute sinusitis), rhinitis, nasofaryngitis, faryngitis (waaronder virale faryngitis), tonsillitis, laryngitis, tracheïtis b Inclusief: tinea pedis, tinea cruris, lichaamstinea, tinea versicolor, tinea manuum, onychomycose, schimmelinfectie van de huid c Inclusief: hoofdpijn, spanningshoofdpijn, sinushoofdpijn d Inclusief: vermoeidheid, asthenie e Inclusief: injectieplaatskneuzing, -erytheem, -hematoom, -hemorragie, -irritatie, -pijn, -pruritus, -reactie, zwelling van injectieplaats, injectieplaatsverharding, injectieplaatsuitslag | ||
Beschrijving van geselecteerde bijwerkingen
Infecties
De mate van infecties was 75,5 voorvallen per 100 patiëntjaren in klinisch onderzoek naar psoriasis en 43,0 voorvallen per 100 patiëntjaren in klinisch onderzoek naar artritis psoriatica, inclusief de langetermijnblootstelling aan risankizumab. De meerderheid van de gevallen was licht tot matig van ernst (en niet ernstig) en gaf geen aanleiding om met de behandeling met risankizumab te stoppen. De mate van ernstige infecties was 1,7 voorvallen per 100 patiëntjaren in klinisch onderzoek naar psoriasis en 2,6 voorvallen per 100 patiëntjaren in klinisch onderzoek naar artritis psoriatica (zie rubriek 4.4).
Immunogeniciteit
Bij volwassen patiënten behandeld met risankizumab bij de aanbevolen klinische dosering tot 52 weken in klinische psoriasisonderzoeken, werden tijdens de behandeling gevormde en neutraliserende antilichamen tegen het geneesmiddel gedetecteerd bij respectievelijk 24% (263/1.079) en 14% (150/1.079) van de beoordeelde patiënten. Bij patiënten blootgesteld aan langdurige behandeling met risankizumab in het verlengingsonderzoek was het waargenomen immunogeniciteitsprofiel bij een behandeling tot 204 weken consistent vergeleken met de eerste 52 weken van behandeling.
Bij de meeste volwassen patiënten met psoriasis werden antilichamen tegen risankizumab, waaronder neutraliserende antilichamen, niet in verband gebracht met veranderingen in de klinische respons of veiligheid. Van enkele patiënten (ongeveer 1%; 7/1.000 in week 16 en 6/598 in week 52) met hoge antilichaamtiters (> 128), leek de klinische respons te zijn verminderd. De incidentie van reacties op de injectieplaats is numeriek hoger in de anti-drug-antilichaam-positieve groep in vergelijking met de anti-drug-antilichaam-negatieve groep op de korte termijn (16 weken: 2,7% vs. 1,3%) en op de langere termijn (52 weken: 5,0% vs. 3,3%). De reacties op de injectieplaats waren allemaal licht tot matig in ernst, er waren geen ernstige reacties en geen enkele reactie gaf aanleiding met risankizumab te stoppen.
Bij pediatrische patiënten van 6 jaar tot jonger dan 18 jaar die in het klinische psoriasisonderzoek tot 52 weken werden behandeld met risankizumab bij de aanbevolen klinische dosering, werden tijdens de behandeling gevormde antilichamen tegen het geneesmiddel en neutraliserende antilichamen gedetecteerd bij respectievelijk 14,8% (13/88) en 2,3% (2/88) van de beoordeelde patiënten. Antilichamen tegen risankizumab werden niet in verband gebracht met veranderingen in de klinische respons of veiligheid; het aantal patiënten dat positief was voor antilichamen tegen risankizumab is echter te klein om definitieve conclusies te trekken over de invloed op de werkzaamheid en veiligheid van risankizumab.
Bij volwassen patiënten die in klinische onderzoeken naar artritis psoriatica tot 28 weken werden behandeld met risankizumab in de aanbevolen klinische dosis, werden tijdens de behandeling gevormde anti-drugantilichamen en neutraliserende antilichamen gedetecteerd bij respectievelijk 12,1% (79/652) en 0% (0/652) van de beoordeelde patiënten. Antilichamen tegen risankizumab werden niet in verband gebracht met veranderingen in klinische respons of veiligheid voor artritis psoriatica.
Artritis psoriatica
In het algemeen kwam het waargenomen veiligheidsprofiel bij patiënten met artritis psoriatica die werden behandeld met risankizumab, overeen met het veiligheidsprofiel dat werd waargenomen bij patiënten met plaque psoriasis.
Pediatrische patiënten
De veiligheid van risankizumab werd beoordeeld in een vierdelig onderzoek met pediatrische patiënten met matige tot ernstige plaque psoriasis waarin de veiligheid tot 52 weken werd geëvalueerd bij 137 pediatrische patiënten van 6 jaar tot jonger dan 18 jaar. In het algemeen kwam het veiligheidsprofiel dat werd waargenomen bij de met risankizumab behandelde pediatrische patiënten met plaque psoriasis overeen met het veiligheidsprofiel dat werd waargenomen bij volwassen patiënten met plaque psoriasis.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In geval van overdosering wordt aangeraden de patiënt te monitoren op enige verschijnselen of symptomen van bijwerkingen. Daarnaast dient er onmiddellijk een passende symptomatische behandeling in gang te worden gezet.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressieve middelen, interleukineremmers, ATC-code: L04AC18
Werkingsmechanisme
Risankizumab is een gehumaniseerd immunoglobuline G1 (IgG1) monoklonaal antilichaam dat zich selectief en met hoge affiniteit bindt aan de p19-subeenheid van humaan interleukine-23 (IL-23) cytokine zonder zich aan IL-12 te binden en zo de interactie met het IL-23-receptorcomplex remt. IL-
23 is een cytokine die betrokken is bij ontstekingsreacties en immuunresponsen. Door de binding van IL-23 aan zijn receptor te blokkeren, remt risankizumab de IL-23-afhankelijke celsignalering en de afgifte van ontstekingsbevorderende cytokinen.
Farmacodynamische effecten
In een onderzoek met patiënten met psoriasis daalde de expressie van de met de IL-23/IL-17-cascade geassocieerde genen in de huid na enkelvoudige doses risankizumab. Er werd eveneens een afname in epidermale dikte, infiltratie van ontstekingscellen en expressie van psoriasismarkers waargenomen in psoriatische laesies.
In een onderzoek bij patiënten met artritis psoriatica werd in week 24 een statistisch significante en klinisch relevante afname ten opzichte van baseline waargenomen van biomarkers voor IL-23 en IL-17, waaronder serum IL-17A, IL-17F en IL-22 na behandeling met 150 mg risankizumab subcutaan in week 0, week 4 en elke 12 weken daarna.
Klinische werkzaamheid en veiligheid
Plaque psoriasis bij volwassenen
De werkzaamheid en veiligheid van risankizumab werden beoordeeld bij 2.109 patiënten met matige tot ernstige plaque psoriasis in vier gerandomiseerde, dubbelblinde onderzoeken in meerdere centra (ULTIMMA-1, ULTIMMA-2, IMMHANCE en IMMVENT). De in de onderzoeken geïncludeerde patiënten waren 18 jaar of ouder en hadden plaque psoriasis met een aangedaan lichaamsoppervlak (BSA) van ≥10%, een statische Physician Global Assessment (sPGA)-score van ≥3 in de algehele beoordeling (plaquedikte/induratie, erytheem en schilfering) van de psoriasis met een ernst van 0 tot en met 4, een Psoriasis Area and Severity Index (PASI)-score van ≥12 en kwamen in aanmerking voor systemische therapie of fototherapie.
In het algemeen hadden patiënten een mediane baseline PASI-score van 17,8, een mediane BSA van 20,0% en een mediane baseline DLQI-score van 13,0. De baseline sPGA-score was ernstig in 19,3% van de patiënten en matig in 80,7% van de patiënten. In totaal had 9,8% van de onderzoeksdeelnemers een voorgeschiedenis van gediagnosticeerde artritis psoriatica.
Over het gehele onderzoeksprogramma was 30,9% van de patiënten naïef voor een systemische therapie (waaronder niet-biologische en biologische therapie), 38,1% was eerder behandeld met lichttherapie of fotochemotherapie, 48,3% was eerder behandeld met niet-biologische systemische therapie, 42,1% was eerder behandeld met biologische therapie en 23,7% was behandeld met ten minste één anti-TNFα-middel voor de behandeling van psoriasis. Patiënten die deze onderzoeken en andere fase 2/3-onderzoeken hadden voltooid, hadden de mogelijkheid om deel te nemen aan een open-label verlengingsonderzoek, LIMMITLESS.
ULTIMMA-1 en ULTIMMA-2
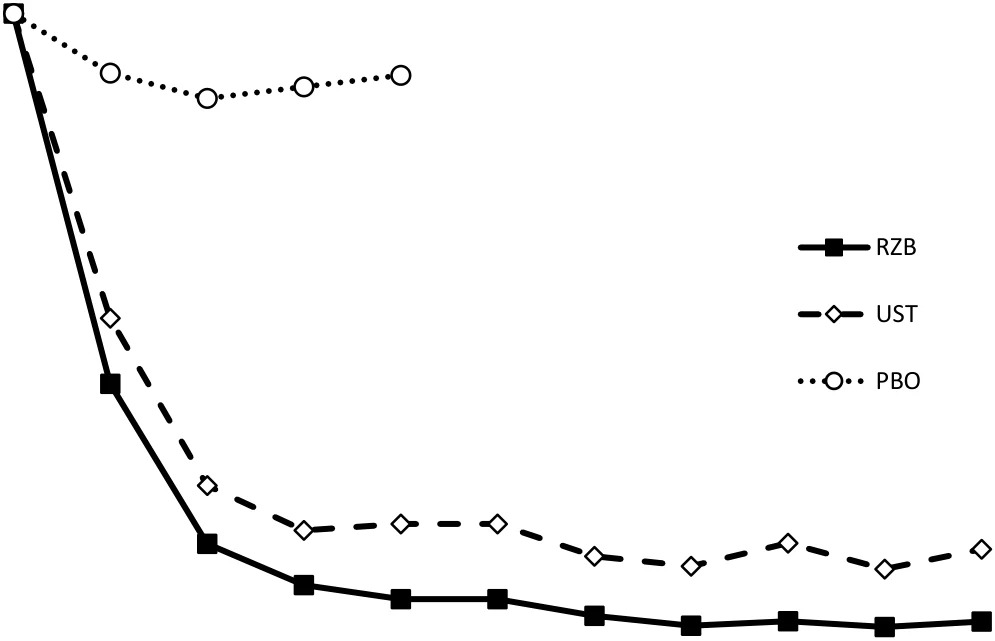
In ULTIMMA-1 en ULTIMMA-2 werden 997 patiënten geïncludeerd (598 gerandomiseerd naar risankizumab 150 mg, 199 naar ustekinumab 45 mg of 90 mg [afhankelijk van het gewicht bij baseline], en 200 naar placebo). Proefpersonen kregen behandeling in week 0, week 4 en daarna iedere 12 weken. De twee co-primaire eindpunten in ULTIMMA-1 en ULTIMMA-2 waren het percentage patiënten dat 1) een PASI 90-respons bereikte en 2) een sPGA-score ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ (sPGA 0 of 1) bereikte in week 16 versus placebo. De resultaten voor de co-primaire en andere eindpunten zijn weergegeven in tabel 3 en figuur 1.
Tabel 3: Resultaten van effectiviteit en kwaliteit van leven bij volwassenen met plaque psoriasis in ULTIMMA-1 en ULTIMMA-2
| ULTIMMA-1 | ULTIMMA-2 | ||||||
Risankizumab (N=304) n (%) | Ustekinumab (N=100) n (%) | Placebo (N=102) n (%) | Risankizumab (N=294) n (%) | Ustekinumab (N=99) n (%) | Placebo (N=98) n (%) | ||
| sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ (0 of 1) | |||||||
| Week 16a | 267 (87,8) | 63 (63,0) | 8 (7,8) | 246 (83,7) | 61 (61,6) | 5 (5,1) | |
| Week 52 | 262 (86,2) | 54 (54,0) | -- | 245 (83,3) | 54 (54,5) | -- | |
| sPGA ‘vrij van psoriasis’ (0) | |||||||
| Week 16 | 112 (36,8) | 14 (14,0) | 2 (2,0) | 150 (51,0) | 25 (25,3) | 3 (3,1) | |
| Week 52 | 175 (57,6) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- | |
| PASI 75 | |||||||
| Week 12 | 264 (86,8) | 70 (70,0) | 10 (9,8) | 261 (88,8) | 69 (69,7) | 8 (8,2) | |
| Week 52 | 279 (91,8) | 70 (70,0) | -- | 269 (91,5) | 76 (76,8) | -- | |
| PASI 90 | |||||||
| Week 16a | 229 (75,3) | 42 (42,0) | 5 (4,9) | 220 (74,8) | 47 (47,5) | 2 (2,0) | |
| Week 52 | 249 (81,9) | 44 (44,0) | -- | 237 (80,6) | 50 (50,5) | -- | |
| PASI 100 | |||||||
| Week 16 | 109 (35,9) | 12 (12,0) | 0 (0,0) | 149 (50,7) | 24 (24,2) | 2 (2,0) | |
| Week 52 | 171 (56,3) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- | |
| DLQI 0 of 1b | |||||||
| Week 16 | 200 (65,8) | 43 (43,0) | 8 (7,8) | 196 (66,7) | 46 (46,5) | 4 (4,1) | |
| Week 52 | 229 (75,3) | 47 (47,0) | -- | 208 (70,7) | 44 (44,4) | -- | |
| PSS 0 (symptoomvrij)c | |||||||
| Week 16 | 89 (29,3) | 15 (15,0) | 2 (2,0) | 92 (31,3) | 15 (15,2) | 0 (0,0) | |
| Week 52 | 173 (56,9) | 30 (30,0) | -- | 160 (54,4) | 30 (30,3) | -- | |
Alle vergelijkingen van risankizumab versus ustekinumab en placebo bereikten p < 0,001 met uitzondering van PASI 75 in week 52 in ULTIMMA-2 (p = 0,001) a Co-primaire eindpunten versus placebo b Geen impact op gezondheidsgerelateerde kwaliteit van leven c Psoriasis Symptom Scale (PSS) van 0 betekent geen symptomen van pijn, jeuk, roodheid en brandend gevoel gedurende de laatste 24 uur. | |||||||
Figuur 1: Tijdsverloop van gemiddelde procentuele verandering ten opzichte van baseline van de PASI in ULTIMMA-1 en ULTIMMA-2
PASI proce
nt
uel
e ver
ander
i
ng t
en opzicht
e van basel
i
ne
Weken
RZB = risankizumab
UST = ustekinumab
PBO = placebo
p < 0,001 op elk meetpunt
Analyse van leeftijd, geslacht, ras, lichaamsgewicht ≤ 130 kg, PASI-score bij baseline, gelijktijdige artritis psoriatica, eerdere niet-biologische systemische behandeling, eerdere biologische behandeling en eerder falen van een biological liet geen verschillen zien in de respons op risankizumab tussen deze subgroepen.
Verbeteringen zijn waargenomen voor psoriasis op de hoofdhuid, de nagels, de handpalmen en de voetzolen in week 16 en week 52 bij patiënten die waren behandeld met risankizumab.
-100
-90
-80
-70
-60
-50
-40
-30
-20
-10
0 4 8 12 16 22 28 34 40 46 52
Tabel 4: Gemiddelde veranderingen ten opzichte van baseline in NAPSI, PPASI en PSSI
| ULTIMMA-1 | ULTIMMA-2 | IMMHANCE | ||||
| Risankizumab | Placebo | Risankizumab | Placebo | Risankizumab | Placebo | |
NAPSI: Verandering in week 16 (SE) | N=178; -9,0 (1,17) | N=56; 2,1 (1,86) *** | N=177; -7,5 (1,03) | N=49; 3,0 (1,76) *** | N=235; -7,5 (0,89) | N=58; 2,5 (1,70) *** |
PPASI: Verandering in week 16 (SE) | N=95; -5,93 (0,324) | N=34; -3,17 (0,445) *** | N=86; -7,24 (0,558) | N=23; -3,74 (1,025) ** | N=113; -7,39 (0,654) | N=26; -0,27 (1,339) *** |
PSSI: Verandering in week 16 (SE) | N=267; -17,6 (0,47) | N=92; -2,9 (0,69) *** | N=252; -18,4 (0,52) | N=83; -4,6 (0,82) *** | N=357; -20,1 (0,40) | N=88; -5,5 (0,77) *** |
NAPSI: Verandering in week 52 (SE) | N=178; -15,7 (0,94) | - | N=183; -16,7 (0,85) | - | - | - |
PPASI: Verandering in week 52 (SE) | N=95; -6,16 (0,296) | - | N=89; -8,35 (0,274) | - | - | - |
PSSI: Verandering in week 52 (SE) | N=269; -17,9 (0,34) | - | N=259; -18,8 (0,24) | - | - | - |
Nail Psoriasis Severity Index (NAPSI), Palmoplantar Psoriasis Severity Index (PPASI), Psoriasis Scalp Severity Index (PSSI) en Standard Error (SE) ** P < 0,01 in vergelijking met risankizumab *** P < 0,001 in vergelijking met risankizumab | ||||||
Angst en depressie, gemeten aan de hand van de Hospital Anxiety and Depression Scale (HADS), verbeterden in de risankizumabgroep in week 16 in vergelijking met de placebogroep.
Behoud van respons
In een geïntegreerde analyse van patiënten die risankizumab kregen in ULTIMMA-1 en ULTIMMA-2 hield bij 79,8% (206/258) van de PASI 100-responders in week 16 die doorgingen met het gebruik van risankizumab hun respons tot in week 52 aan. Bij 88,4% (398/450) van de PASI 90-responders in week 16 hield hun respons tot in week 52 aan.
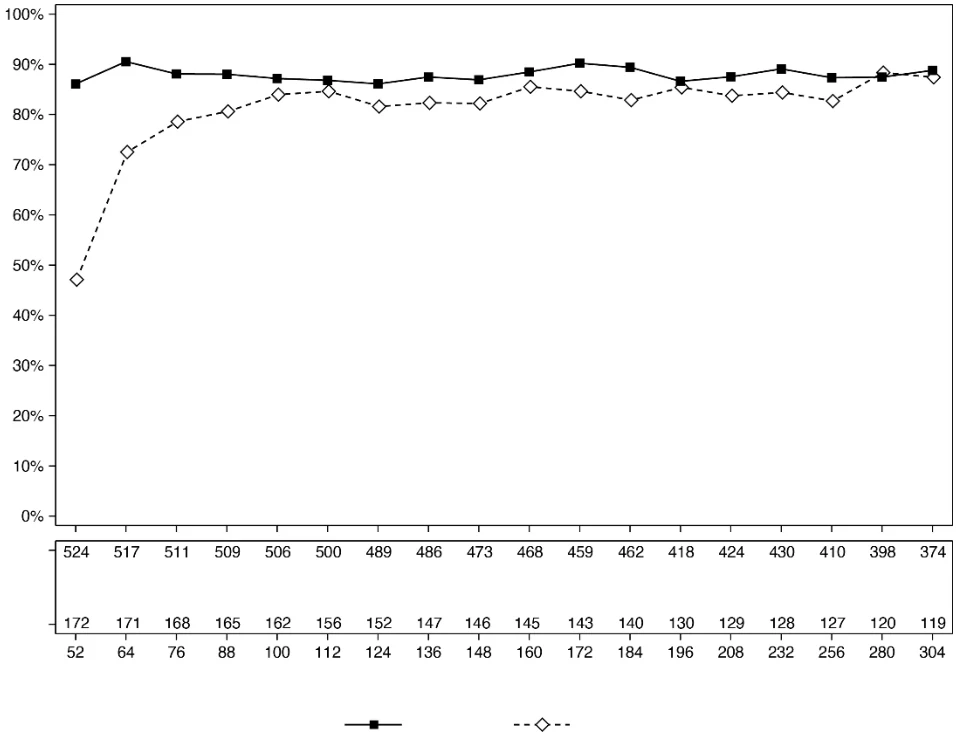
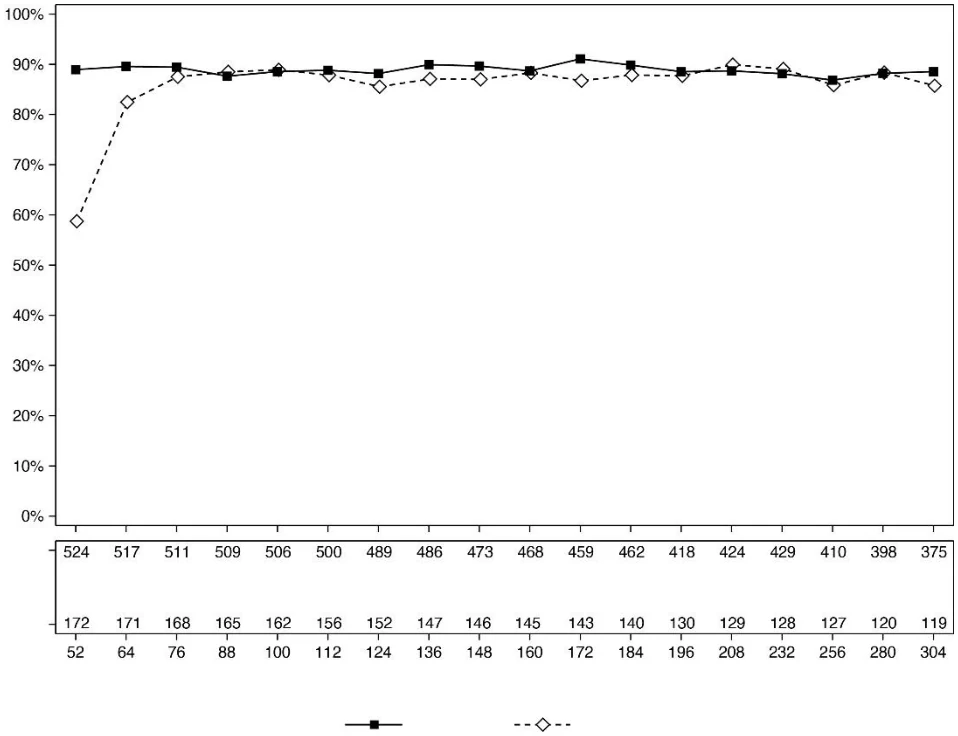
Van de patiënten die risankizumab kregen in ULTIMMA-1 en ULTIMMA-2, bleven 525 patiënten elke 12 weken risankizumab krijgen in LIMMITLESS. Hiervan voltooiden er 376 (71,6%) nog eens 252 weken open-label behandeling. Van de proefpersonen die in het onderzoek bleven, bleven de in week 52 met risankizumab bereikte verbeteringen in de percentages PASI 90 en een sPGA van ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ behouden tot en met week 304.
Van de patiënten die ustekinumab kregen in ULTIMMA-1 en ULTIMMA-2, kregen 172 patiënten elke 12 weken risankizumab in LIMMITLESS. Hiervan voltooiden er 116 (67,4%) het onderzoek, waaronder 252 weken open-label behandeling met risankizumab gedurende en een follow-up aan het einde van het onderzoek. Van de proefpersonen die in het onderzoek bleven, stegen de percentages PASI 90 en een sPGA-respons van ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ van week 52 tot en met week 76 en bleven deze daarna behouden tot en met week 304.
Figuur 2 en 3 geven de responspercentages weer voor respectievelijk PASI 90 en een sPGA van ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ bij proefpersonen die een open-label behandeling van 252 weken voltooiden in LIMMITLESS.
Figuur 2: Percentage proefpersonen die een PASI 90-respons (OC) bereikten in LIMMITLESS
R
e
s
pons
pe
rc
e
ntage
(%
)
Risankizumab (N)
Ustekinumab naar
risankizumab (N)
Week
Behandeling Risankizumab Ustekinumab naar
risankizumab
Figuur 3: Percentage proefpersonen die een sPGA van ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ bereikten per bezoek (OC) in LIMMITLESS
R
e
s
pons
pe
rc
e
ntage
(%
)
Risankizumab (N)
Ustekinumab naar
risankizumab (N)
Week
Behandeling Risankizumab Ustekinumab naar
risankizumab
Verbeteringen in de Dermatology Life Quality Index (DLQI 0 of 1) bleven behouden bij patiënten die in het open-label verlengingsonderzoek LIMMITLESS tot en met week 304 continu een behandeling met risankizumab kregen.
Het veiligheidsprofiel bij meer dan 5 jaar blootstelling aan risankizumab kwam overeen met het waargenomen profiel bij maximaal 16 weken.
IMMHANCE
In IMMHANCE werden 507 patiënten geïncludeerd (407 gerandomiseerd naar risankizumab 150 mg en 100 naar placebo). Patiënten werden behandeld in week 0, week 4 en daarna iedere 12 weken. De patiënten die oorspronkelijk risankizumab kregen en in week 28 een sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ hadden, werden opnieuw gerandomiseerd naar een groep waarin de behandeling met risankizumab iedere 12 weken tot en met week 88 (met een follow-up 16 weken na de laatste dosis risankizumab) werd voortgezet of naar een groep waarin de behandeling werd gestaakt.
In week 16 was risankizumab superieur aan placebo op de co-primaire eindpunten van sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ (83,5% risankizumab vs. 7,0% placebo) en PASI 90 (73,2% risankizumab vs. 2,0% placebo).
Van de 31 patiënten uit het IMMHANCE-onderzoek met latente tuberculose (TB) die tijdens het onderzoek geen profylaxe kregen, ontwikkelde geen enkele patiënt actieve TB gedurende de gemiddelde follow-upperiode van 55 weken met risankizumab.
Van de patiënten met sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ in week 28 in IMMHANCE, behield 81,1% (90/111) van de patiënten die opnieuw gerandomiseerd waren naar
voortzetting van de behandeling met risankizumab deze respons in week 104 in vergelijking met 7,1% (16/225) van de patiënten die opnieuw waren gerandomiseerd naar stopzetten van het gebruik met risankizumab. Van deze patiënten bereikte 63,1% (70/111) van de opnieuw gerandomiseerde patiënten naar voortzetting van de behandeling met risankizumab een sPGA ‘vrij van psoriasis’ in week 104 in vergelijking met 2,2% (5/225) van de patiënten die werden gerandomiseerd naar het stopzetten van het gebruik met risankizumab.
Van de patiënten die een sPGA bereikten van ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ in week 28 en een terugval hadden naar ‘matige psoriasis’ of ‘ernstige psoriasis’ na het stopzetten van het gebruik van risankizumab, bereikte 83,7% (128/153) opnieuw een sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ na 16 weken opnieuw behandelen. Verlies van een sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ werd al vanaf 12 weken na een gemiste dosis geobserveerd. Van de patiënten die opnieuw werden gerandomiseerd naar stopzetten van de behandeling had 80,9% (182/225) een terugval. De mediane tijd tot terugval was 295 dagen. Er zijn geen karakteristieken gevonden die de tijd tot verlies van respons of de kans om opnieuw te reageren op individueel patiëntniveau kunnen voorspellen.
IMMVENT
In IMMVENT werden 605 patiënten geïncludeerd (301 gerandomiseerd naar risankizumab en 304 naar adalimumab). Patiënten die waren gerandomiseerd naar risankizumab kregen 150 mg geneesmiddel in week 0, week 4 en daarna iedere 12 weken. Patiënten die waren gerandomiseerd naar adalimumab kregen 80 mg in week 0, 40 mg in week 1 en 40 mg eenmaal per 2 weken tot in week 15. Vanaf week 16 werd bij patiënten die adalimumab kregen de behandeling voortgezet of werd overgestapt op een andere behandeling, afhankelijk van de respons:
- Patiënten met <PASI 50 werden omgezet naar risankizumab
- Patiënten met PASI 50 tot <PASI 90 werden opnieuw gerandomiseerd naar ofwel voortzetting van adalimumab ofwel omgezet naar risankizumab
- Patiënten met PASI 90 gingen door met behandeling met adalimumab
De resultaten staan weergegeven in tabel 5.
Tabel 5: Resultaten van effectiviteit en kwaliteit van leven in week 16 bij volwassenen met plaque psoriasis in IMMVENT
Risankizumab (N=301) n (%) | Adalimumab (N=304) n (%) | |
| sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ | 252 (83,7) | 183 (60,2) |
| PASI 75 | 273 (90,7) | 218 (71,7) |
| PASI 90a | 218 (72,4) | 144 (47,4) |
| PASI 100 | 120 (39,9) | 70 (23,0) |
| DLQI 0 of 1b | 198 (65,8) | 148 (48,7) |
Alle vergelijkingen bereikten p < 0,001 a Co-primaire eindpunten b Geen effect op gezondheidsgerelateerde kwaliteit van leven | ||
Voor patiënten die PASI 50 tot PASI < 90 hadden met adalimumab in week 16 en die opnieuw gerandomiseerd waren, werden de verschillen in PASI 90-responspercentages tussen omzetting naar risankizumab en voortzetting van adalimumab 4 weken na opnieuw randomiseren waargenomen (respectievelijk 49,1% vs. 26,8%).
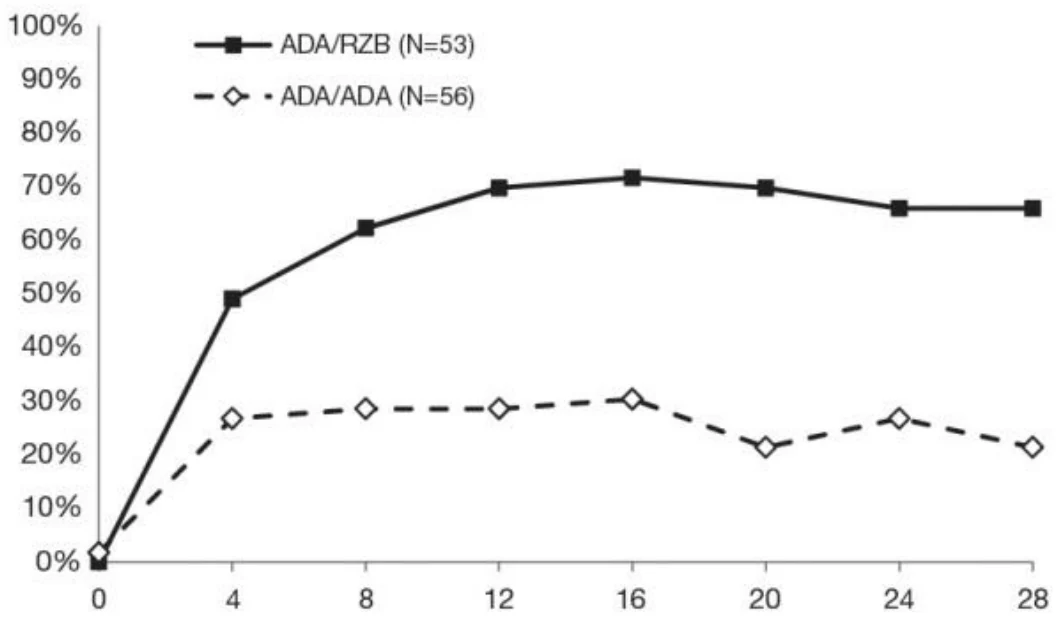
Resultaten in week 28 na opnieuw randomiseren zijn weergegeven in tabel 6 en figuur 4.
Tabel 6: Resultaten van effectiviteit in week 28 na opnieuw randomiseren in IMMVENT
Omgezet naar risankizumab (N = 53) n (%) | Voortzetting op adalimumab (N = 56) n (%) | |
| PASI 90 | 35 (66,0) | 12 (21,4) |
| PASI 100 | 21 (39,6) | 4 (7,1) |
| Alle vergelijkingen bereikten p < 0,001 | ||
Figuur 4: Tijdsverloop van PASI 90 na opnieuw randomiseren in IMMVENT
Perce
nt
age pati
ënten
Weken na opnieuw randomiseren
ADA/ADA: Patiënten gerandomiseerd naar adalimumab en voortgezette behandeling met adalimumab ADA/RZB: Patiënten gerandomiseerd naar adalimumab en omgezet naar risankizumab p < 0,05 in week 4 en p < 0,001 op elk meetpunt te beginnen in week 8
Bij 270 patiënten die omgezet werden van adalimumab naar risankizumab zonder uitwasperiode, was het veiligheidsprofiel van risankizumab vergelijkbaar met dat van patiënten die met risankizumab begonnen na een uitwasperiode van eventuele eerdere systemische therapieën.
Plaque psoriasis op de hoofdhuid of in de schaamstreek
De werkzaamheid en veiligheid van risankizumab werden beoordeeld in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek in meerdere centra (UNLIMMITED) bij proefpersonen van 18 jaar en ouder met matige tot ernstige psoriasis van de hoofdhuid (UNLIMMITED-S), gedefinieerd als een score ≥ 12 op de Psoriasis Scalp Severity Index (PSSI), een score ≥ 3 op de scalp Investigator Global Assessment (scalp IGA), en ≥ 30% van de hoofdhuid aangedaan, of matige tot ernstige psoriasis van de schaamstreek (UNLIMMITED-G), gedefinieerd als een score ≥ 3 op de static Physician’s Global Assessment of Genitalia (sPGA-G) bij baseline. Alle proefpersonen hadden bij baseline een BSA ≥ 1% en een sPGA-score ≥ 3.
In onderzoek UNLIMMITED werden de proefpersonen gerandomiseerd naar subcutane toediening van risankizumab 150 mg of placebo in week 0 en 4. Vanaf week 16 kregen alle proefpersonen risankizumab 150 mg iedere 12 weken tot de laatste dosis in week 40.
Oppervlakte van de hoofdhuid (UNLIMMITED-S)
In UNLIMMITED-S werden 105 proefpersonen geïncludeerd. Het aangedane lichaamsoppervlak bij baseline was ≥ 10% voor 61,9% van de proefpersonen en < 10% voor 38,1% van de proefpersonen. Het gemiddelde aangedane lichaamsoppervlak bij baseline was 16,8%. Bij baseline had 76,2% van de proefpersonen een sPGA = 3 en 23,8% had sPGA = 4.
Bij baseline was 54,3% van de proefpersonen naïef voor een systemische therapie (waaronder niet-biologische en biologische therapie), 0% was eerder behandeld met lichttherapie, 15,2% was eerder behandeld met niet-biologische systemische therapie en 37,1% was eerder behandeld met biologische therapie.
De resultaten voor de primaire en belangrijkste secundaire eindpunten zijn weergegeven in tabel 7.
Tabel 7. Werkzaamheidsresultaten bij volwassenen met psoriasis op de hoofdhuid in UNLIMMITED-S in week 16
| Eindpunt | Risankizumab (N=51) n (%) | Placebo (N=54) n (%) | Behandelingsverschil (95%-BI) |
| IGA hoofdhuid ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ (0 of 1)a | 31 (60,8) | 7 (13,0) | 47,0 [31,2; 62,8] |
| PSSI 75b | 38 (74,5) | 12 (22,2) | 52,9 [37,5; 68,3] |
| PSSI 90c | 27 (52,9) | 7 (13,0) | 39,8 [24,4; 55,2] |
| PSSI 100d | 23 (45,1) | 7 (13,0) | 31,2 [15,4; 46,9] |
| Gemiddelde verandering in PSS ten opzichte van baseline | N=44 -6,0 | N=49 -1,0 | -5,0 [-6,6; -3,3] |
Alle vergelijkingen bereikten p < 0,001, gecorrigeerd behandelingsverschil (95%-BI) a Primair eindpunt b Bereiken van ≥ 75% verbetering in PSSI ten opzichte van baseline c Bereiken van ≥ 90% verbetering in PSSI ten opzichte van baseline d Bereiken van 100% verbetering in PSSI ten opzichte van baseline | |||
Van de proefpersonen die behandeld werden met risankizumab bereikte in week 16 een groter percentage een score van 0 op de IGA hoofdhuid dan bij placebo (respectievelijk 41,2% en 11,1%).
Respons op de numerieke beoordelingsschaal (NRS) voor jeuk aan de hoofdhuid, gedefinieerd als het bereiken van een verbetering (afname) van ≥ 4 punten ten opzichte van baseline op de Scalp Itch NRS bij proefpersonen die bij baseline een score ≥ 4 hadden, werd in week 16 bereikt bij een groter percentage proefpersonen behandeld met risankizumab dan met placebo (respectievelijk 50,0% en 11,1%).
Van de proefpersonen die behandeld werden met risankizumab bereikte in week 16 een groter percentage een score van 0 of 1 op de DLQI (geen impact op de gezondheidsgerelateerde kwaliteit van leven) dan bij placebo (respectievelijk 47,1% en 11,1%).
Schaamstreek (UNLIMMITED-G)
In UNLIMMITED-G werden 109 proefpersonen geïncludeerd. Het aangedane lichaamsoppervlak bij baseline was ≥ 10% voor 63,3% van de proefpersonen en < 10% voor 36,7% van de proefpersonen. Het gemiddelde aangedane lichaamsoppervlak bij baseline was 17,2%. Bij baseline had 80,7% van de proefpersonen een sPGA = 3 en 19,3% had sPGA = 4.
Bij baseline was 61,5%% van de proefpersonen naïef voor een systemische therapie (waaronder niet-biologische en biologische therapie), 2,8% was eerder behandeld met lichttherapie, 16,5% was eerder behandeld met niet-biologische systemische therapie en 25,7% was eerder behandeld met biologische therapie.
De resultaten voor de primaire en alle secundaire eindpunten zijn weergegeven in tabel 8.
Tabel 8. Resultaten voor werkzaamheid bij volwassenen met psoriasis in de schaamstreek in UNLIMMITED-G in week 16
| Eindpunt | Risankizumab (N=55) n (%) | Placebo (N=54) n (%) | Behandelingsverschil (95%-BI) |
| sPGA-G ‘vrij van psoriasis’ of ‘minimaal’ (0 of 1)a | 38 (69,1) | 7 (13,0) | 57,0 [42,3; 71,7] |
| sPGA ‘vrij van psoriasis’ (0) | 28 (50,9) | 3 (5,6) | 46,7 [32,6; 60,8] |
| DLQI 0 of 1b | 33 (60,0) | 2 (3,7) | 56,5 [43,0; 70,0] |
| Afname ≥ 4 punten op de GPI-NRS ten opzichte van baselinec | N=41 20 (48,8) | N=45 3 (6,7) | 43,0 [26,6; 59,3] |
| Score 0 (nooit) of 1 (zelden) op item 2 van de GenPs-SFQd,e | N=31 22 (71,0) | N=32 7 (21,9) | 46,1 [26,7; 65,6] |
Alle vergelijkingen bereikten p < 0,001, gecorrigeerd behandelingsverschil (95%-BI) a Primair eindpunt b Een totale score van 0 of 1 op de DLQI geeft aan dat de huidaandoening geen impact heeft op de gezondheidsgerelateerde kwaliteit van leven van de patiënt c Verbetering in de ernst van de jeuk in de schaamstreek, gemeten als een afname met ten minste 4 punten op de 11-punts numerieke beoordelingsschaal voor jeuk in de schaamstreek door psoriasis (GPI-NRS) van de Genital Psoriasis Symptom Scale (GPSS) bij proefpersonen met bij baseline een score ≥ 4 d Met item 2 van de Genital Psoriasis Sexual Frequency Questionnaire (GenPs-SFQ) meet men de door de patiënt ervaren impact op de seksuele gezondheid als gevolg van psoriasis in de schaamstreek wat betreft de frequentie van seksuele activiteit (geslachtsgemeenschap of andere activiteiten) in de afgelopen week (hierbij wordt een schaal gebruikt van 0 tot 4, waarbij een hogere score een grotere mate van beperking aangeeft) e Bij proefpersonen met bij baseline een score ≥ 2 | |||
Proefpersonen die werden behandeld met risankizumab, bereikten een grotere afname van de ernst van symptomen van psoriasis in de schaamstreek (jeuk, pijn, ongemak, stekend gevoel, brandend gevoel, roodheid, schilferen en kloven) ten opzichte van baseline, gemeten aan de hand van de GPSS in week 16 vergeleken met placebo. De verandering in de totale score op de GPSS in week 16 ten opzichte van baseline was respectievelijk -26,5 voor risankizumab en -1,0 voor placebo.
Van de proefpersonen die behandeld werden met risankizumab bereikte een groter percentage een afname van ten minste 2 punten op de Patient’s Global Assessment of Genital Psoriasis (PatGA-Genital) dan van de proefpersonen die placebo kregen (respectievelijk 71,7% en 22,9%). Al deze proefpersonen hadden bij baseline een score ≥ 2.
Het veiligheidsprofiel van risankizumab in onderzoeken UNLIMMITED-S en UNLIMMITED-G was in overeenstemming met het veiligheidsprofiel waargenomen in eerdere onderzoeken bij patiënten met plaque psoriasis.
Artritis psoriatica
Het is aangetoond dat risankizumab verbetering brengt in de verschijnselen en symptomen, het lichamelijk functioneren, de gezondheidsgerelateerde kwaliteit van leven en het aandeel patiënten zonder radiografische progressie bij volwassenen met actieve artritis psoriatica (PsA).
De veiligheid en werkzaamheid van risankizumab zijn in 2 gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken beoordeeld bij 1407 patiënten met actieve PsA (964 in KEEPSAKE1 en 443 in KEEPSAKE2).
Patiënten in deze onderzoeken hadden al ten minste 6 maanden de diagnose PsA volgens de Classification Criteria for Psoriatic Arthritis (CASPAR), een mediane duur van PsA van 4,9 jaar bij baseline, ≥ 5 gevoelige gewrichten en ≥ 5 gezwollen gewrichten, en actieve plaque psoriasis of nagelpsoriasis bij baseline. 55,9% van de patiënten had ≥ 3% BSA met actieve plaque psoriasis. 63,4% en 27,9% van de patiënten hadden respectievelijk enthesitis en dactylitis. In KEEPSAKE1, waar nagelpsoriasis verder werd onderzocht, had 67,3% nagelpsoriasis.
In beide onderzoeken werden de patiënten gerandomiseerd naar 150 mg risankizumab of placebo in week 0, 4 en 16. Vanaf week 28 kregen alle patiënten elke 12 weken risankizumab.
In KEEPSAKE1 hadden alle patiënten eerder onvoldoende respons op niet-biologische DMARD-therapie of verdroegen ze die niet, en waren zij naïef voor biologische therapie. In KEEPSAKE2 had 53,5% van de patiënten eerder onvoldoende respons op niet-biologische DMARD-therapie of verdroeg die niet, en 46,5% van de patiënten had eerder onvoldoende respons op biologische therapie of verdroeg die niet.
In beide onderzoeken kreeg 59,6% van de patiënten gelijktijdig methotrexaat (MTX), 11,6% kreeg gelijktijdig een andere niet-biologische DMARD dan MTX en 28,9% kreeg risankizumab als monotherapie.
Klinische respons
Behandeling met risankizumab leidde tot een significante verbetering in de gemeten ziekteactiviteit in vergelijking met placebo in week 24. Voor beide onderzoeken was het primaire eindpunt het aandeel patiënten dat in week 24 een ACR-respons (American College of Rheumatology) van 20 bereikte. De belangrijkste resultaten voor de werkzaamheid zijn weergegeven in tabel 9.
Tabel 9. Resultaten voor werkzaamheid in onderzoek KEEPSAKE1 en KEEPSAKE2
| KEEPSAKE1 | KEEPSAKE2 | |||||||
| Eindpunt | Placebo N = 481 n (%) | Risankizumab N = 483 n (%) | Placebo N = 219 n (%) | Risankizumab N = 224 n (%) | ||||
| ACR20-respons | ||||||||
| Week 16 | 161 (33,4) | 272 (56,3) a | 55 (25,3) | 108 (48,3) a | ||||
| Week 24 | 161 (33,5) | 277 (57,3) a | 58 (26,5) | 115 (51,3) a | ||||
| Week 52* | - | 338/433 (78,1) | - | 131/191 (68,6) | ||||
| ACR50-respons | ||||||||
| Week 24 | 54 (11,3) | 162 (33,4) b | 20 (9,3) | 59 (26,3) b | ||||
| Week 52* | - | 209/435 (48,0) | - | 72/192 (37,5) | ||||
| ACR70-respons | ||||||||
| Week 24 | 23 (4,7) | 74 (15,3) b | 13 (5,9) | 27 (12,0) c | ||||
| Week 52* | - | 125/437 (28,6) | - | 37/192 (19,3) | ||||
| Verdwijnen van enthesitis (LEI=0) | ||||||||||
| Week 24* | 156/448 (34,8) d | 215/444 (48,4) a, d | - | - | ||||||
| Week 52* | - | 244/393 (62,1) d | - | - | ||||||
| Verdwijnen van dactylitis (LDI=0) | ||||||||||
| Week 24* | 104/204 (51,0) e | 128/188 (68,1) a, e | - | - | ||||||
| Week 52* | - | 143/171 (83,6) e | - | - | ||||||
| MDA-respons (minimale ziekteactiviteit) | ||||||||||
| Week 24 | 49 (10,2) | 121 (25,0) a | 25 (11,4) | 57 (25,6) a | ||||||
| Week 52* | - | 183/444 (41,2) | - | 61/197 (31,0) | ||||||
* gegevens van beschikbare patiënten weergegeven als waargenomen n/N (%) a. multipliciteit gecontroleerd p≤0,001 vergelijking risankizumab vs. placebo. b. nominaal p≤0,001 vergelijking risankizumab vs. placebo. c. nominaal p≤0,05 vergelijking risankizumab vs. placebo. d. Samenvatting van gebundelde gegevens van KEEPSAKE1 en KEEPSAKE2 voor patiënten met baseline LEI >0. e. Samenvatting van gebundelde gegevens van KEEPSAKE1 en KEEPSAKE2 voor patiënten met baseline LDI >0. | ||||||||||
Respons na verloop van tijd
In KEEPSAKE1 werd al vanaf week 4 in de risankizumab-groep een grotere ACR20-respons waargenomen dan in de placebogroep (25,7%) en het verschil tussen de behandelingen hield aan tot week 24 (figuur 5).
Figuur 5. Percentage patiënten dat in onderzoek KEEPSAKE1 een ACR20-respons bereikt tot en met week 24
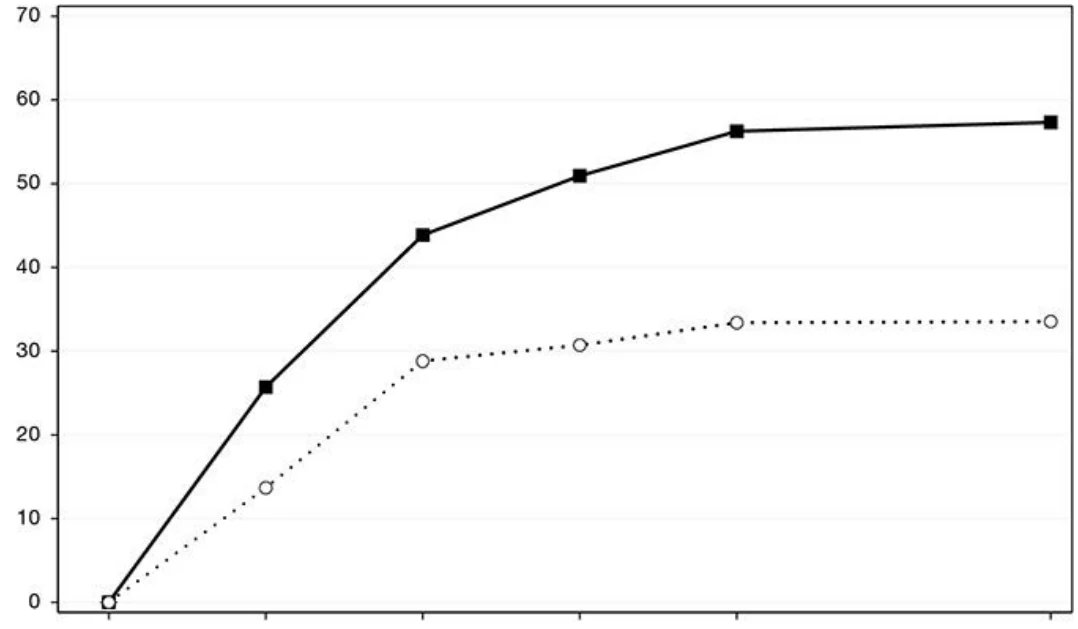
ACR20
-
re
sponsperce
ntage
(
%)
Baseline Week 4 Week 8 Week 12 Week 16 Week 24 Bezoek
∙∙∙○∙∙∙ Placebo (N = 481) ──■── Risankizumab (N = 483)
Bij 19,6% van de patiënten in KEEPSAKE2 werd al vanaf week 4 een grotere ACR20-respons waargenomen met risankizumab dan met placebo.
De waargenomen respons in de risankizumab-groepen was vergelijkbaar ongeacht gelijktijdig gebruik van niet-biologische DMARD’s, aantal eerdere niet-biologische DMARD’s, leeftijd, geslacht, ras en BMI. In KEEPSAKE2 werd respons waargenomen ongeacht eerdere biologische therapie.
Het veiligheidsprofiel van risankizumab met blootstelling tot 52 weken kwam overeen met het profiel dat tot 24 weken werd waargenomen.
In beide onderzoeken was het aandeel patiënten met gewijzigde PsA-responscriteria (PsARC) bij patiënten die risankizumab kregen in week 24 hoger dan met placebo. Daarnaast bereikten patiënten met risankizumab in week 24 een grotere verbetering in de Disease Activity Score 28 joints (ziekteactiviteitscore 28 gewrichten) met CRP (DAS28-CRP) in vergelijking met placebo. De verbeteringen bleven tot en met week 52 in stand voor PsARC en DAS28-CRP.
Behandeling met risankizumab leidde tot verbeteringen in individuele ACR-componenten, de Health Assessment Questionnaire-Disability Index HAQ-DI, pijnbeoordeling en ultrasensitief C-reactief proteïne (hsCRP) in vergelijking met placebo.
Behandeling met risankizumab leidde tot statistisch significante verbetering in de huidmanifestatie van psoriasis bij patiënten met PsA.
Behandeling met risankizumab leidde tot statistisch significante verbetering in de aangepaste Nail Psoriasis Severity Index (mNAPSI) en de 5-puntsscores voor Physician’s Global Assessment of Fingernail Psoriasis (PGA-F) bij patiënten met nagelpsoriasis bij baseline (67,3%) in KEEPSAKE1. Deze verbetering bleef in stand tot en met week 52 (zie tabel 10).
Tabel 10. Resultaten voor werkzaamheid bij nagelpsoriasis in KEEPSAKE1
| Placebo N = 338 | Risankizumab N = 309 | |||||
| Verandering in mNAPSI ten opzichte van baseline a | ||||||
| Week 24 | -5,57 | -9,76 b | ||||
| Week 52 | - | -13,64 | ||||
| Verandering in PGA-F ten opzichte van baseline a | ||||||
| Week 24 | -0,4 | -0,8 b | ||||
| Week 52 | - | -1,2 | ||||
| PGA-F ‘vrij van nagelpsoriasis’ of ‘bijna vrij van nagelpsoriasis’ en ≥2 graden | ||||||
| verbetering c | ||||||
| Week 24 n (%) | 30 (15,9) | 71 | ||||
| (37,8) d | ||||||
| Week 52 n (%) | - | 105 (58,0) | ||||
a. Samengevat voor patiënten met nagelpsoriasis bij baseline (placebo N = 338, risankizumab N = 309, in week 52 voor mNAPSI waargenomen risankizumab N = 290, voor PGA-F waargenomen risankizumab N = 291). b. Multipliciteit gecontroleerd p≤0,001 vergelijking risankizumab vs. placebo. c. Samengevat voor patiënten met nagelpsoriasis en een globale algehele score van PGA-F van ‘mild’, ‘matig’ of ‘ernstig’ bij baseline (placebo N = 190, risankizumab N = 188, in week 52 waargenomen risankizumab N = 181). d. Nominaal p≤0,001 vergelijking risankizumab vs. placebo. | ||||||
Radiografische respons
In KEEPSAKE1 werd de remming van de progressie van structurele schade radiografisch beoordeeld en uitgedrukt als de verandering in de aangepaste Total Sharp Score (mTSS) in week 24 ten opzichte
van baseline. De mTSS-score werd voor PsA aangepast door toevoeging van DIP-handgewrichten (distale interfalangeale gewrichten). In week 24 was de gemiddelde progressie van structurele schade met risankizumab (gemiddelde mTSS 0,23) niet statistisch significant in vergelijking met placebo (gemiddelde mTSS 0,32). In week 24 was het aandeel patiënten zonder radiografische progressie (gedefinieerd als een verandering ten opzichte van baseline in mTSS ≤ 0) met risankizumab (92,4%) hoger dan met placebo (87,7%). Deze verbetering bleef in stand tot en met week 52.
Lichamelijk functioneren en gezondheidsgerelateerde kwaliteit van leven
In beide onderzoeken was de verbetering in lichamelijk functioneren ten opzichte van baseline bij patiënten behandeld met risankizumab statistisch significant volgens de beoordeling met HAQ-DI in week 24 (KEEPSAKE1 (-0,31) in vergelijking met placebo (-0,11) (p ≤0,001)), (KEEPSAKE2 (-0,22) in vergelijking met placebo (-0,05) (p ≤0,001)). In week 24 bereikte een groter aandeel van de patiënten in de risankizumab-groep een klinisch relevante afname van ten minste 0,35 van de HAQ-DI-score ten opzichte van baseline dan in de placebogroep. Verbeteringen in lichamelijk functioneren bleven in stand tot en met week 52.
In beide onderzoeken vertoonden patiënten met risankizumab in week 24 significante verbeteringen in de samenvattingsscores van de lichamelijke component V2 van de Short Form Health Survey (SF-36) en in de Functional Assessment of Chronic Illness Therapy-Fatigue score (FACIT-F) in vergelijking met placebo, waarbij de verbeteringen in stand bleven tot en met week 52.
Bij baseline werd psoriatische spondylitis gemeld bij 19,6% (7,9% gediagnosticeerd via radiografie of MRI) van de patiënten in KEEPSAKE1 en bij 19,6% (5% gediagnosticeerd via radiografie of MRI) van de patiënten in KEEPSAKE2. Patiënten met klinisch beoordeelde psoriatische spondylitis die werden behandeld met risankizumab, lieten in week 24 verbeteringen ten opzichte van baseline zien in de scores op de Bath Ankylosing Spondylitis Disease Activity Index (BASDAI) in vergelijking met placebo. Verbeteringen bleven in stand tot en met week 52. Er is onvoldoende bewijs voor werkzaamheid van risankizumab bij patiënten met radiografisch of via MRI bevestigde spondylitis ankylopoetica-achtige psoriatische artropathie, vanwege het kleine aantal patiënten dat is onderzocht.
Pediatrische patiënten
Plaque psoriasis bij kinderen
De werkzaamheid, veiligheid en farmacokinetiek van risankizumab werden beoordeeld bij in totaal 137 pediatrische patiënten van 6 jaar tot jonger dan 18 jaar in een vierdelig onderzoek (OptIMMize-1), waarin respectievelijk 12, 82, 13 en 30 patiënten werden geïncludeerd in deel 1, 2, 3 en 4. Patiënten die dit onderzoek voltooiden, kregen de gelegenheid om mee te doen aan het open-label verlengingsonderzoek, OptIMMize-2.
OptIMMize-1
Deel 2 was een gerandomiseerde, met actieve behandeling gecontroleerde cohort waarbij de werkzaamheid geblindeerd was voor de beoordelaar en waarin pediatrische patiënten van 12 jaar tot jonger dan 18 jaar werden geïncludeerd. Deel 4 was en een eenarmig, open-label cohort waarin pediatrische patiënten van 6 jaar tot jonger dan 12 jaar werden geïncludeerd. Geïncludeerde patiënten hadden matige tot ernstige plaque psoriasis, gedefinieerd als aangedaan lichaamsoppervlak van ≥ 10% met sPGA-score van ≥ 3 of een PASI-score van ≥ 12.
In deel 2 en deel 4 kregen patiënten met een lichaamsgewicht van ≥ 40 kg risankizumab 150 mg toegediend en patiënten met een lichaamsgewicht van < 40 kg kregen risankizumab 55 mg toegediend in week 0, week 4 en daarna iedere 12 weken. De co-primaire eindpunten waren sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ (0 of 1) en PASI 75 in week 16.
In deel 2 hadden patiënten een mediane baseline PASI-score van 15,7 en een mediane BSA van 18,0%. In totaal had 3,7% eerder biologische therapie gekregen. Patiënten werden 2:1 gerandomiseerd naar toediening van risankizumab (N=54) of ustekinumab (N=28). Patiënten die werden gerandomiseerd naar ustekinumab, kregen 0,75 mg/kg voor patiënten van < 60 kg; 45 mg voor patiënten van 60 tot < 100 kg; 90 mg voor patiënten van ≥ 100 kg, in week 0 en week 4. In week 16 werden patiënten met ustekinumab omgezet naar toediening van risankizumab iedere 12 weken daarna. De behandeling duurde maximaal 68 weken.
In deel 4 hadden patiënten een mediane baseline PASI-score van 14,7 en een mediane BSA van 14,5%. In totaal had 3,3% eerder biologische therapie gekregen. De behandeling duurde 52 weken.
De werkzaamheidsresultaten met gebruikmaking van beschrijvende statistieken in OptIMMize-1 in week 16 van de initiële behandeling worden hieronder weergegeven (zie tabel 11).
Tabel 11. Werkzaamheidsresultaten in OptIMMize-1 in week 16
| Deel 2 | Deel 4 | ||
Risankizumab (N=54) n (%) | Ustekinumab (N=28) n (%) | Risankizumab (N=30) n (%) | |
| sPGA van ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ (0 of 1)a | 43 (79,6) | 21 (75,0) | 27 (90,0) |
| PASI 75 a | 46 (85,2) | 24 (85,7) | 26 (86,7) |
| PASI 90 | 35 (64,8) | 17 (60,7) | 23 (76,7) |
| PASI 100 | 22 (40,7) | 5 (17,9) | 13 (43,3) |
| sPGA van ‘vrij van psoriasis’ (0) | 22 (40,7) | 5 (17,9) | 13 (43,3) |
| a Co-primaire eindpunten | |||
De werkzaamheid bleef behouden tot en met week 52, zoals beoordeeld met de eindpunten die worden weergegeven in tabel 11.
In deel 2 werden patiënten die oorspronkelijk risankizumab kregen en sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ bereikten in week 16, opnieuw gerandomiseerd naar voortzetting van risankizumab iedere 12 weken tot en met week 52 (N=22) of stopzetting van de therapie (N=21). In week 52 handhaafde 95,5% (21/22) van de patiënten die risankizumab voortzetten, sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ in vergelijking met 42,9% (9/21) van diegenen die behandeling met risankizumab stopzetten.
In deel 2 werden bij patiënten die werden behandeld met risankizumab en ustekinumab verbeteringen ten opzichte van baseline gemeld voor gezondheidsgerelateerde kwaliteit van leven, zoals gemeten met de Children’s Dermatology Life Quality Index-score (CDLQI: respectievelijk -7,4 en -6,8) in week 16 van de initiële behandeling.
In deel 2 had bij de patiënten met een baseline jeukscore van ten minste 4 punten 64,9% (24/37) van de patiënten behandeld met risankizumab en 57,1% (8/14) van de patiënten behandeld met ustekinumab een verbetering voor jeuk in week 16 van de initiële behandeling, zoals gemeten met een afname van ten minste 4 punten ten opzichte van baseline op een 11-punts numerieke beoordelingsschaal voor jeuk.
OptIMMize-2
In OptIMMize-2 werden de werkzaamheid, veiligheid en verdraagbaarheid op lange termijn van 150 mg of 55 mg (op basis van het lichaamsgewicht) risankizumab iedere 12 weken beoordeeld bij 129 pediatrische patiënten van 6 jaar tot jonger dan 18 jaar met matige tot ernstige plaque psoriasis die hun deelname aan OptIMMize-1 hadden voltooid. In OptIMMize-2 bleven de responspercentages voor
PASI 75/90/100 en sPGA van ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ gehandhaafd bij de 36 patiënten die de behandeling met risankizumab voortzetten tot en met week 108.
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Skyrizi in een of meerdere subgroepen van pediatrische patiënten bij de behandeling van artritis psoriatica (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van risankizumab was vergelijkbaar voor patiënten met plaque psoriasis en patiënten met artritis psoriatica.
Absorptie
Risankizumab vertoonde een lineair farmacokinetisch profiel met dosisproportionele toename van de blootstelling over het dosisbereik van 18 tot 300 mg en 0,25 tot 1 mg/kg subcutaan toegediend, en over het dosisbereik van 200 tot 1.200 mg en 0,01 tot 5 mg/kg intraveneus toegediend.
Na subcutane toediening werden piekplasmaconcentraties bereikt tussen 3-14 dagen na de toediening met een geschatte absolute biologische beschikbaarheid van 89%. Bij een dosering van 150 mg in week 0, week 4 en daarna eenmaal per 12 weken, bedroegen de geschatte steady-state piek- en dalplasmaconcentraties respectievelijk 12 en 2 µg/ml.
Bio-equivalentie is aangetoond tussen een enkele injectie met 150 mg risankizumab en twee injecties met 75 mg risankizumab in een voorgevulde spuit. Ook is er bio-equivalentie aangetoond tussen een voorgevulde spuit en een voorgevulde pen met 150 mg risankizumab.
Distributie
Het gemiddelde (±standaarddeviatie) steady-state distributievolume (Vss) van risankizumab was 11,4 (±2,7) liter in fase 3-onderzoeken bij patiënten met psoriasis, wat erop wijst dat de distributie van risankizumab hoofdzakelijk beperkt blijft tot de vasculaire en interstitiële ruimten.
Biotransformatie
Therapeutische IgG monoklonale antilichamen worden gewoonlijk op dezelfde manier als endogene IgG's via katabole routes afgebroken in kleine peptiden en aminozuren. Risankizumab wordt naar verwachting niet gemetaboliseerd door cytochroom-P450-enzymen.
Eliminatie
De gemiddelde (±standaarddeviatie) systemische klaring (CL) van risankizumab bedroeg 0,3 (±0,1) liter/dag in fase 3-onderzoeken bij patiënten met psoriasis. De gemiddelde terminale eliminatiehalfwaardetijd van risankizumab varieerde van 28 tot 29 dagen in fase 3-onderzoeken bij patiënten met psoriasis.
Als IgG1 monoklonaal antilichaam zal risankizumab naar verwachting niet via glomerulusfiltratie in de nieren worden gefilterd of als intact molecuul in de urine worden uitgescheiden.
Lineariteit/non-lineariteit
Risankizumab vertoonde een lineair farmacokinetisch profiel met min of meer dosisproportionele toenames in systemische blootstelling (Cmax en AUC) in de beoordeelde dosisbereiken van 18 tot 300 mg of 0,25 tot 1 mg/kg subcutane toediening bij gezonde proefpersonen of proefpersonen met psoriasis.
Interacties
Een onderzoek naar interacties is uitgevoerd bij patiënten met plaque psoriasis om het effect van herhaalde toediening van risankizumab op de farmacokinetiek van cytochroom-P450 (CYP)-gevoelige onderzoekssubstraten te beoordelen. De blootstelling aan cafeïne (CYP1A2-substraat), warfarine (CYP2C9-substraat), omeprazol (CYP2C19-substraat), metoprolol (CYP2D6-substraat) en midazolam (CYP3A-substraat) na behandeling met risankizumab was vergelijkbaar met de blootstellingen voorafgaand aan de behandeling met risankizumab, wat erop wijst dat er geen sprake is van interacties door deze enzymen die klinisch van betekenis zijn.
Farmacokinetische populatieanalyses toonden aan dat de blootstelling aan risankizumab niet werd beïnvloed door gelijktijdige behandeling bij sommige patiënten met plaque psoriasis of artritis psoriatica tijdens de klinische onderzoeken.
Speciale populaties
Pediatrische patiënten
Blootstellingen aan risankizumab bij patiënten van 6 jaar tot jonger dan 18 jaar met plaque psoriasis waren vergelijkbaar met die bij volwassenen. Bij de aanbevolen doseringsschema’s die bij deze patiënten werden geëvalueerd, bedroegen de geschatte mediane steady-state piek- en dalplasmaconcentraties respectievelijk 15,7 en 2,3 µg/ml bij patiënten met een lichaamsgewicht van ≥ 40 kg, en respectievelijk 11,1 en 1,6 µg/ml bij patiënten met een lichaamsgewicht van < 40 kg.
Ouderen
Van de 2.234 patiënten met plaque psoriasis die werden blootgesteld aan risankizumab, waren er 243 65 jaar of ouder en 24 patiënten 75 jaar of ouder. Van de 1.542 patiënten met artritis psoriatica die aan risankizumab werden blootgesteld, waren er 246 patiënten 65 jaar of ouder en 34 patiënten 75 jaar of ouder. Er werden geen algemene verschillen in de blootstelling aan risankizumab waargenomen tussen oudere en jongere patiënten die risankizumab kregen.
Patiënten met verminderde nier- of leverfunctie
Er zijn geen specifieke onderzoeken uitgevoerd om het effect van een verminderde nier- of leverfunctie op de farmacokinetiek van risankizumab te bepalen. In farmacokinetische populatieanalyses hadden de serumcreatininespiegels, de creatinineklaring en de leverfunctiewaarden (ALAT/ASAT/bilirubine) geen invloed van betekenis op de klaring van risankizumab bij patiënten met plaque psoriasis of artritis psoriatica.
Als IgG1 monoklonaal antilichaam wordt risankizumab hoofdzakelijk geëlimineerd via intracellulair katabolisme en wordt niet verwacht dat het wordt gemetaboliseerd via hepatische cytochroom-P450-enzymen of wordt uitgescheiden door de nieren.
Lichaamsgewicht
De klaring en het distributievolume van risankizumab nemen toe naarmate het lichaamsgewicht toeneemt, wat tot een verminderde werkzaamheid kan leiden in patiënten met een hoog lichaamsgewicht (> 130 kg). Deze bevinding is echter gebaseerd op een beperkt aantal patiënten. Aanpassing van de dosis op basis van lichaamsgewicht wordt momenteel niet aanbevolen bij volwassen patiënten.
Geslacht of ras
De klaring van risankizumab werd bij volwassen patiënten met plaque psoriasis of artritis psoriatica niet significant beïnvloed door geslacht of ras. Er werden in een klinisch farmacokinetisch onderzoek bij gezonde vrijwilligers geen verschillen van betekenis in de blootstelling aan risankizumab waargenomen bij Chinese of Japanse patiënten in vergelijking met Kaukasische patiënten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van toxiciteitsonderzoeken met herhaalde dosering, waaronder farmacologische veiligheidsbeoordelingen en een verbeterd pre- en postnataal ontwikkelingstoxiciteitsonderzoek bij Cynomolgus-apen met doses tot 50 mg/kg/week (die tot blootstellingen leiden van ongeveer 70 keer de klinische blootstelling van de maximaal aanbevolen humane dosis [MRHD]).
Er zijn geen mutageniteits- en carcinogeniteitsonderzoeken uitgevoerd met risankizumab. In een 26 weken durend chronisch toxicologisch onderzoek bij Cynomolgus-apen met doses tot 50 mg/kg/week (ongeveer 70 keer de klinische blootstelling van de MRHD), werden er geen pre-neoplastische of neoplastische laesies waargenomen en werden er geen ongewenste effecten op het gebied van immunotoxiciteit of cardiovasculaire bijwerkingen opgemerkt.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumacetaattrihydraat
Azijnzuur
Trehalosedihydraat
Polysorbaat 20
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet gemengd worden met andere geneesmiddelen.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C - 8°C). Niet in de vriezer bewaren.
De voorgevulde pen of de voorgevulde spuit(en) in de buitenverpakking bewaren ter bescherming tegen licht.
De Skyrizi voorgevulde pen of voorgevulde spuit mag tot 24 uur buiten de koelkast worden bewaard (tot maximaal 25 °C) in de oorspronkelijke verpakking ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Skyrizi 150 mg, oplossing voor injectie in voorgevulde pen
Voorgevulde glazen spuit ingebouwd in een pen, met een automatische naaldhuls.
Skyrizi 150 mg, oplossing voor injectie in voorgevulde spuit
Voorgevulde glazen spuit met een vaste naald en naalddop, met ingebouwde automatische naaldbeschermer.
Skyrizi 150 mg is verkrijgbaar in verpakkingen met 1 voorgevulde pen of 1 voorgevulde spuit.
Skyrizi 75 mg, oplossing voor injectie in voorgevulde spuit
Voorgevulde glazen spuit met een naald en naalddop, met ingebouwde automatische naaldbeschermer.
Skyrizi 75 mg is verkrijgbaar in verpakkingen met 2 voorgevulde spuiten.
Mogelijk worden niet alle typen verpakkingen in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Skyrizi 150 mg, oplossing voor injectie in voorgevulde pen
Vóór het injecteren moeten patiënten de verpakkingsdoos uit de koelkast halen en deze (30 tot 90 minuten) op kamertemperatuur laten komen buiten direct zonlicht, zonder de voorgevulde pen uit de doos te halen.
De oplossing moet kleurloos tot geel en helder tot licht opaalachtig zijn.
Skyrizi 150 mg en 75 mg, oplossing voor injectie in voorgevulde spuit
Vóór het injecteren kunnen patiënten de verpakkingsdoos uit de koelkast halen en deze (15 tot 30 minuten) op kamertemperatuur laten komen buiten direct zonlicht, zonder de voorgevulde spuit uit de doos te halen.
De oplossing moet kleurloos tot geel en helder tot licht opaalachtig zijn.
Voor de volledige dosis van 150 mg moeten er twee voorgevulde spuiten van 75 mg worden toegediend.
Algemene speciale voorzorgsmaatregelen
Het wordt aangeraden elke voorgevulde pen of voorgevulde spuit vóór gebruik visueel te inspecteren. De oplossing kan een paar doorzichtige tot witte productgerelateerde deeltjes bevatten. Skyrizi mag niet worden gebruikt als de oplossing troebel of verkleurd is of als het grote deeltjes bevat. Schud niet met de voorgevulde pen of voorgevulde spuit.
Uitgebreide instructies voor gebruik zijn te vinden in de bijsluiter.
Elke voorgevulde pen of voorgevulde spuit is uitsluitend bedoeld voor eenmalig gebruik.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Skyrizi 150 mg, oplossing voor injectie in voorgevulde pen
EU/1/19/1361/002
Skyrizi 150 mg, oplossing voor injectie in voorgevulde spuit
EU/1/19/1361/003
Skyrizi 75 mg, oplossing voor injectie in voorgevulde spuit
EU/1/19/1361/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 april 2019 Datum van laatste verlenging: 5 januari 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Skyrizi 55 mg oplossing voor injectie in voorgevulde spuit
1. NAAM VAN HET GENEESMIDDEL
Skyrizi 55 mg oplossing voor injectie in voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke voorgevulde spuit bevat 55 mg risankizumab in 0,37 ml oplossing.
Risankizumab is een gehumaniseerd immunoglobuline G1 (IgG1) monoklonaal antilichaam dat door middel van DNA-recombinatietechniek wordt geproduceerd in Chinese Hamster Ovariumcellen.
Hulpstoffen met bekend effect
Dit geneesmiddel bevat 0,07 mg polysorbaat 20 per dosis van 55 mg.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (inj. vloeistof)
De oplossing is kleurloos tot geel en helder tot licht opaalachtig (bijna doorschijnend).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Plaque psoriasis bij kinderen
Skyrizi is geïndiceerd voor de behandeling van matige tot ernstige plaque psoriasis bij kinderen en adolescenten vanaf de leeftijd van 6 jaar die in aanmerking komen voor systemische therapie.
4.2 Dosering en wijze van toediening
Dit geneesmiddel is bedoeld voor gebruik onder begeleiding en toezicht van een arts die ervaring heeft met het diagnosticeren en behandelen van aandoeningen waarvoor Skyrizi is geïndiceerd.
Dosering
Plaque psoriasis bij kinderen (van 6 jaar tot jonger dan 18 jaar)
De aanbevolen dosering voor pediatrische patiënten is gebaseerd op het lichaamsgewicht (tabel 1) en wordt toegediend via een subcutane injectie in week 0, in week 4 en daarna iedere 12 weken.
Tabel 1. Aanbevolen dosering voor plaque psoriasis bij kinderen
| Lichaamsgewicht op het moment van toediening | Aanbevolen dosering |
| < 40 kg | 55 mg (toegediend via injectie van één 55 mg voorgevulde spuit) |
| ≥ 40 kg | 150 mg (toegediend via injectie van twee 75 mg voorgevulde spuiten of injectie van één 150 mg voorgevulde pen of 150 mg voorgevulde spuit)* |
*Voor kinderen en adolescenten die 40 kg of meer wegen, zie de Samenvattingen van de Productkenmerken van Skyrizi 150 mg voorgevulde pen, 150 mg voorgevulde spuit en 75 mg voorgevulde spuit.
Als een patiënt na 16 weken behandeling niet gereageerd heeft, dient voor de bovenstaande indicatie voortzetting van de therapie zorgvuldig te worden overwogen. Bij sommige patiënten met plaque psoriasis die aanvankelijk een partiële respons vertonen, kan de respons later nog verbeteren bij voortzetting van de behandeling na 16 weken.
Gemiste dosis
Als er een dosis is gemist, dient deze zo snel mogelijk alsnog te worden toegediend. Daarna dient de dosering op het oorspronkelijk geplande tijdstip te worden vervolgd.
Speciale populaties
Nier- of leverfunctiestoornis
Er zijn geen specifieke onderzoeken uitgevoerd om het effect van een lever- of nierfunctiestoornis op de farmacokinetiek van risankizumab te evalueren. Deze aandoeningen hebben naar verwachting geen significante invloed op de farmacokinetiek van monoklonale antilichamen en dosisaanpassingen worden niet nodig geacht (zie rubriek 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van risankizumab bij kinderen jonger dan 6 jaar voor de indicatie matige tot ernstige plaque psoriasis.
Patiënten met overgewicht
Aanpassing van de dosis is niet vereist (zie rubriek 5.2).
Wijze van toediening
Skyrizi wordt toegediend via subcutane injectie.
De injectie moet worden gegeven in het bovenbeen of de buik. Patiënten mogen niet in een gebied injecteren waar de huid pijnlijk, blauw, erythemateus, verhard is of aangedaan is door psoriasis.
Patiënten kunnen Skyrizi bij zichzelf injecteren na een training in de subcutane injectietechniek. Bij kinderen en adolescenten van 10 jaar tot jonger dan 18 jaar wordt aanbevolen dat Skyrizi wordt toegediend door of onder toezicht van een volwassene. Bij kinderen van 6 jaar tot jonger dan 10 jaar moet Skyrizi worden toegediend door een volwassene. Patiënten dienen geïnstrueerd te worden om de ‘Instructies voor gebruik’ in de bijsluiter zorgvuldig door te lezen voordat zij het geneesmiddel toedienen.
De toediening van Skyrizi in de buitenzijde van de bovenarm mag alleen door een beroepsbeoefenaar of verzorgende worden uitgevoerd.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Klinisch belangrijke actieve infecties (bijvoorbeeld actieve tuberculose, zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Risankizumab kan het risico op een infectie vergroten.
Bij patiënten met een chronische infectie, een voorgeschiedenis van recidiverende infecties of met bekende risicofactoren voor een infectie dient risankizumab met de nodige voorzichtigheid te worden gebruikt. De behandeling met risankizumab mag niet worden gestart bij patiënten met een klinisch belangrijke actieve infectie tot de infectie is verdwenen of voldoende behandeld.
Patiënten die worden behandeld met risankizumab dienen het advies te krijgen een arts te raadplegen als zich verschijnselen of symptomen van een klinisch belangrijke chronische of acute infectie voordoen. Als een patiënt een dergelijke infectie krijgt of niet reageert op de standaardtherapie voor de infectie, dient de patiënt zorgvuldig te worden gecontroleerd en mag risankizumab pas weer worden toegediend als de infectie is verdwenen.
Tuberculose
Voordat de behandeling met risankizumab wordt gestart, moeten patiënten worden geëvalueerd op tuberculose (tb)-infectie. Patiënten die risankizumab krijgen, moeten worden gecontroleerd op verschijnselen of symptomen van actieve tb. Anti-tb-therapie dient te worden overwogen voordat met risankizumab wordt gestart bij patiënten met een voorgeschiedenis van latente of actieve tb bij wie niet met zekerheid is vast te stellen of deze adequaat is behandeld.
Vaccinaties
Vóór het starten van de behandeling met risankizumab dient te worden overwogen om alle vaccinaties toe te dienen in overeenstemming met de van toepassing zijnde vaccinatierichtlijnen. Als een patiënt met een levend vaccin is gevaccineerd (viraal of bacterieel), wordt aangeraden om ten minste 4 weken te wachten voordat gestart wordt met de behandeling met risankizumab. Patiënten die worden behandeld met risankizumab mogen niet worden gevaccineerd met levende vaccins tijdens de behandeling en gedurende tenminste 21 weken na het stoppen van de behandeling met risankizumab (zie rubriek 5.2).
Overgevoeligheid
Ernstige overgevoeligheidsreacties, waaronder anafylaxie, zijn gemeld bij gebruik van risankizumab (zie rubriek 4.8). Als een ernstige overgevoeligheidsreactie optreedt, moet de toediening van risankizumab onmiddellijk worden gestaakt en dient een gepaste behandeling te worden gestart.
Hulpstoffen met bekend effect
Polysorbaat
Dit geneesmiddel bevat 0,07 mg polysorbaat 20 per dosis van 55 mg. Polysorbaten kunnen allergische reacties veroorzaken.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per voorgevulde spuit, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er wordt niet verwacht dat risankizumab wordt gemetaboliseerd door leverenzymen of door de nieren wordt uitgescheiden. Interacties tussen risankizumab en remmers, inductoren of substraten van geneesmiddelmetaboliserende enzymen worden niet verwacht en dosisaanpassingen zijn dan ook niet nodig (zie rubriek 5.2).
Gelijktijdige immunosuppressieve therapie of lichttherapie
De veiligheid en werkzaamheid van risankizumab in combinatie met immunosuppressiva, inclusief biologicals of lichttherapie, zijn niet beoordeeld.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden dienen een betrouwbare anticonceptiemethode te gebruiken tijdens de behandeling en gedurende ten minste 21 weken na de behandeling.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens (minder dan 300 zwangerschapsuitkomsten) over het gebruik van risankizumab bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit. Uit voorzorg heeft het de voorkeur om het gebruik van risankizumab te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of risankizumab in de moedermelk wordt uitgescheiden. Van humane IgG's is bekend dat ze in de eerste paar dagen na de geboorte in de moedermelk worden uitgescheiden en dat de waarden daarna snel dalen tot lage concentraties. Risico voor zuigelingen die borstvoeding krijgen tijdens deze korte periode kan niet worden uitgesloten. Er dient te worden besloten of de behandeling met risankizumab moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling met risankizumab voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Het effect van risankizumab op de vruchtbaarheid bij mensen is niet beoordeeld. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen machines te bedienen
Risankizumab heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen waren infecties aan de bovenste luchtwegen (13,0% bij psoriasis).
Tabel met bijwerkingen
Bijwerkingen van risankizumab uit klinische onderzoeken (tabel 2) staan vermeld per systeem/orgaanklasse volgens MedDRA en zijn gebaseerd op de volgende classificering: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden bijwerkingen gegeven in volgorde van afnemende ernst.
Tabel 2: Lijst van bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Infecties en parasitaire aandoeningen | Zeer vaak | Bovenste-luchtweginfectiesa |
| Vaak | Tinea-infectiesb | |
| Soms | Folliculitis | |
| Immuunsysteemaandoeningen | Zelden | Anafylactische reacties |
| Zenuwstelsel-aandoeningen | Vaak | Hoofdpijnc |
| Huid- en onderhuidaandoeningen | Vaak | Pruritus Rash Eczeem |
| Soms | Urticaria | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Vermoeidheidd Injectieplaatsreactiese |
a Inclusief: ademhalingsweginfectie (viraal, bacterieel of niet gespecificeerd), sinusitis (waaronder acute sinusitis), rhinitis, nasofaryngitis, faryngitis (waaronder virale faryngitis), tonsillitis, laryngitis, tracheïtis b Inclusief: tinea pedis, tinea cruris, lichaamstinea, tinea versicolor, tinea manuum, onychomycose, schimmelinfectie van de huid c Inclusief: hoofdpijn, spanningshoofdpijn, sinushoofdpijn d Inclusief: vermoeidheid, asthenie e Inclusief: injectieplaatskneuzing, -erytheem, -hematoom, -hemorragie, -irritatie, -pijn, -pruritus, -reactie, zwelling van injectieplaats, injectieplaatsverharding, injectieplaatsuitslag | ||
Beschrijving van geselecteerde bijwerkingen
Infecties
De mate van infecties was 75,5 voorvallen per 100 patiëntjaren in klinisch onderzoek naar psoriasis en 43,0 voorvallen per 100 patiëntjaren in klinisch onderzoek naar artritis psoriatica, inclusief de langetermijnblootstelling aan risankizumab. De meerderheid van de gevallen was licht tot matig van ernst (en niet ernstig) en gaf geen aanleiding om met de behandeling met risankizumab te stoppen. De mate van ernstige infecties was 1,7 voorvallen per 100 patiëntjaren in klinisch onderzoek naar psoriasis en 2,6 voorvallen per 100 patiëntjaren in klinisch onderzoek naar artritis psoriatica (zie rubriek 4.4).
Immunogeniciteit
Bij volwassen patiënten behandeld met risankizumab bij de aanbevolen klinische dosering tot 52 weken in klinische psoriasisonderzoeken, werden tijdens de behandeling gevormde en neutraliserende antilichamen tegen het geneesmiddel gedetecteerd bij respectievelijk 24% (263/1.079) en 14% (150/1.079) van de beoordeelde patiënten. Bij patiënten blootgesteld aan langdurige behandeling met risankizumab in het verlengingsonderzoek was het waargenomen immunogeniciteitsprofiel bij een behandeling tot 204 weken consistent vergeleken met de eerste 52 weken van behandeling.
Bij de meeste volwassen patiënten met psoriasis werden antilichamen tegen risankizumab, waaronder neutraliserende antilichamen, niet in verband gebracht met veranderingen in de klinische respons of veiligheid. Van enkele patiënten (ongeveer 1%; 7/1.000 in week 16 en 6/598 in week 52) met hoge
antilichaamtiters (> 128), leek de klinische respons te zijn verminderd. De incidentie van reacties op de injectieplaats is numeriek hoger in de anti-drug-antilichaam-positieve groep in vergelijking met de anti-drug-antilichaam-negatieve groep op de korte termijn (16 weken: 2,7% vs. 1,3%) en op de langere termijn (52 weken: 5,0% vs. 3,3%). De reacties op de injectieplaats waren allemaal licht tot matig in ernst, er waren geen ernstige reacties en geen enkele reactie gaf aanleiding met risankizumab te stoppen.
Bij pediatrische patiënten van 6 jaar tot jonger dan 18 jaar die in het klinische psoriasisonderzoek tot 52 weken werden behandeld met risankizumab bij de aanbevolen klinische dosering, werden tijdens de behandeling gevormde antilichamen tegen het geneesmiddel en neutraliserende antilichamen gedetecteerd bij respectievelijk 14,8% (13/88) en 2,3% (2/88) van de beoordeelde patiënten. Antilichamen tegen risankizumab werden niet in verband gebracht met veranderingen in de klinische respons of veiligheid; het aantal patiënten dat positief was voor antilichamen tegen risankizumab is echter te klein om definitieve conclusies te trekken over de invloed op de werkzaamheid en veiligheid van risankizumab.
Bij volwassen patiënten die in klinische onderzoeken naar artritis psoriatica tot 28 weken werden behandeld met risankizumab in de aanbevolen klinische dosis, werden tijdens de behandeling gevormde anti-drugantilichamen en neutraliserende antilichamen gedetecteerd bij respectievelijk 12,1% (79/652) en 0% (0/652) van de beoordeelde patiënten. Antilichamen tegen risankizumab werden niet in verband gebracht met veranderingen in klinische respons of veiligheid voor artritis psoriatica.
Artritis psoriatica
In het algemeen kwam het waargenomen veiligheidsprofiel bij patiënten met artritis psoriatica die werden behandeld met risankizumab, overeen met het veiligheidsprofiel dat werd waargenomen bij patiënten met plaque psoriasis.
Pediatrische patiënten
De veiligheid van risankizumab werd beoordeeld in een vierdelig onderzoek met pediatrische patiënten met matige tot ernstige plaque psoriasis waarin de veiligheid tot 52 weken werd geëvalueerd bij 137 pediatrische patiënten van 6 jaar tot jonger dan 18 jaar. In het algemeen kwam het veiligheidsprofiel dat werd waargenomen bij de met risankizumab behandelde pediatrische patiënten met plaque psoriasis overeen met het veiligheidsprofiel dat werd waargenomen bij volwassen patiënten met plaque psoriasis.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In geval van overdosering wordt aangeraden de patiënt te monitoren op enige verschijnselen of symptomen van bijwerkingen. Daarnaast dient er onmiddellijk een passende symptomatische behandeling in gang te worden gezet.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressieve middelen, interleukineremmers, ATC-code: L04AC18
Werkingsmechanisme
Risankizumab is een gehumaniseerd immunoglobuline G1 (IgG1) monoklonaal antilichaam dat zich selectief en met hoge affiniteit bindt aan de p19-subeenheid van humaan interleukine-23 (IL-23) cytokine zonder zich aan IL-12 te binden en zo de interactie met het IL-23-receptorcomplex remt. IL-23 is een cytokine die betrokken is bij ontstekingsreacties en immuunresponsen. Door de binding van IL-23 aan zijn receptor te blokkeren, remt risankizumab de IL-23-afhankelijke celsignalering en de afgifte van ontstekingsbevorderende cytokinen.
Farmacodynamische effecten
In een onderzoek met patiënten met psoriasis daalde de expressie van de met de IL-23/IL-17-cascade geassocieerde genen in de huid na enkelvoudige doses risankizumab. Er werd eveneens een afname in epidermale dikte, infiltratie van ontstekingscellen en expressie van psoriasismarkers waargenomen in psoriatische laesies.
Klinische werkzaamheid en veiligheid
Plaque psoriasis bij volwassenen
De werkzaamheid en veiligheid van risankizumab werden beoordeeld bij 2.109 patiënten met matige tot ernstige plaque psoriasis in vier gerandomiseerde, dubbelblinde onderzoeken in meerdere centra (ULTIMMA-1, ULTIMMA-2, IMMHANCE en IMMVENT). De in de onderzoeken geïncludeerde patiënten waren 18 jaar of ouder en hadden plaque psoriasis met een aangedaan lichaamsoppervlak (BSA) van ≥10%, een statische Physician Global Assessment (sPGA)-score van ≥ 3 in de algehele beoordeling (plaquedikte/induratie, erytheem en schilfering) van de psoriasis met een ernst van 0 tot en met 4, een Psoriasis Area and Severity Index (PASI)-score van ≥ 12 en kwamen in aanmerking voor systemische therapie of fototherapie.
In het algemeen hadden patiënten een mediane baseline PASI-score van 17,8, een mediane BSA van 20,0% en een mediane baseline DLQI-score van 13,0. De baseline sPGA-score was ernstig in 19,3% van de patiënten en matig in 80,7% van de patiënten. In totaal had 9,8% van de onderzoeksdeelnemers een voorgeschiedenis van gediagnosticeerde artritis psoriatica.
Over het gehele onderzoeksprogramma was 30,9% van de patiënten naïef voor een systemische therapie (waaronder niet-biologische en biologische therapie), 38,1% was eerder behandeld met lichttherapie of fotochemotherapie, 48,3% was eerder behandeld met niet-biologische systemische therapie, 42,1% was eerder behandeld met biologische therapie en 23,7% was behandeld met ten minste één anti-TNFα-middel voor de behandeling van psoriasis. Patiënten die deze onderzoeken en andere fase 2/3-onderzoeken hadden voltooid, hadden de mogelijkheid om deel te nemen aan een open-label verlengingsonderzoek, LIMMITLESS.
ULTIMMA-1 en ULTIMMA-2
In ULTIMMA-1 en ULTIMMA-2 werden 997 patiënten geïncludeerd (598 gerandomiseerd naar risankizumab 150 mg, 199 naar ustekinumab 45 mg of 90 mg [afhankelijk van het gewicht bij baseline], en 200 naar placebo). Proefpersonen kregen behandeling in week 0, week 4 en daarna iedere 12 weken. De twee co-primaire eindpunten in ULTIMMA-1 en ULTIMMA-2 waren het percentage patiënten dat 1) een PASI 90-respons bereikte en 2) een sPGA-score ‘vrij van psoriasis’ of ‘bijna vrij
van psoriasis’ (sPGA 0 of 1) bereikte in week 16 versus placebo. De resultaten voor de co-primaire en andere eindpunten zijn weergegeven in tabel 3 en figuur 1.
Tabel 3: Resultaten van effectiviteit en kwaliteit van leven bij volwassenen met plaque psoriasis in ULTIMMA-1 en ULTIMMA-2
| ULTIMMA-1 | ULTIMMA-2 | ||||||
Risankizumab (N=304) n (%) | Ustekinumab (N=100) n (%) | Placebo (N=102) n (%) | Risankizumab (N=294) n (%) | Ustekinumab (N=99) n (%) | Placebo (N=98) n (%) | ||
| sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ (0 of 1) | |||||||
| Week 16a | 267 (87,8) | 63 (63,0) | 8 (7,8) | 246 (83,7) | 61 (61,6) | 5 (5,1) | |
| Week 52 | 262 (86,2) | 54 (54,0) | -- | 245 (83,3) | 54 (54,5) | -- | |
| sPGA ‘vrij van psoriasis’ (0) | |||||||
| Week 16 | 112 (36,8) | 14 (14,0) | 2 (2,0) | 150 (51,0) | 25 (25,3) | 3 (3,1) | |
| Week 52 | 175 (57,6) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- | |
| PASI 75 | |||||||
| Week 12 | 264 (86,8) | 70 (70,0) | 10 (9,8) | 261 (88,8) | 69 (69,7) | 8 (8,2) | |
| Week 52 | 279 (91,8) | 70 (70,0) | -- | 269 (91,5) | 76 (76,8) | -- | |
| PASI 90 | |||||||
| Week 16a | 229 (75,3) | 42 (42,0) | 5 (4,9) | 220 (74,8) | 47 (47,5) | 2 (2,0) | |
| Week 52 | 249 (81,9) | 44 (44,0) | -- | 237 (80,6) | 50 (50,5) | -- | |
| PASI 100 | |||||||
| Week 16 | 109 (35,9) | 12 (12,0) | 0 (0,0) | 149 (50,7) | 24 (24,2) | 2 (2,0) | |
| Week 52 | 171 (56,3) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- | |
| DLQI 0 of 1b | |||||||
| Week 16 | 200 (65,8) | 43 (43,0) | 8 (7,8) | 196 (66,7) | 46 (46,5) | 4 (4,1) | |
| Week 52 | 229 (75,3) | 47 (47,0) | -- | 208 (70,7) | 44 (44,4) | -- | |
| PSS 0 (symptoomvrij)c | |||||||
| Week 16 | 89 (29,3) | 15 (15,0) | 2 (2,0) | 92 (31,3) | 15 (15,2) | 0 (0,0) | |
| Week 52 | 173 (56,9) | 30 (30,0) | -- | 160 (54,4) | 30 (30,3) | -- | |
Alle vergelijkingen van risankizumab versus ustekinumab en placebo bereikten p < 0,001 met uitzondering van PASI 75 in week 52 in ULTIMMA-2 (p = 0,001) a Co-primaire eindpunten versus placebo b Geen impact op gezondheidsgerelateerde kwaliteit van leven c Psoriasis Symptom Scale (PSS) van 0 betekent geen symptomen van pijn, jeuk, roodheid en brandend gevoel gedurende de laatste 24 uur. | |||||||
Figuur 1: Tijdsverloop van gemiddelde procentuele verandering ten opzichte van baseline van de PASI in ULTIMMA-1 en ULTIMMA-2
PASI proce
nt
uel
e ver
ander
i
ng t
en opzicht
e van basel
i
ne
Weken
RZB = risankizumab
UST = ustekinumab
PBO = placebo
p < 0,001 op elk meetpunt
Analyse van leeftijd, geslacht, ras, lichaamsgewicht ≤ 130 kg, PASI-score bij baseline, gelijktijdige artritis psoriatica, eerdere niet-biologische systemische behandeling, eerdere biologische behandeling en eerder falen van een biological liet geen verschillen zien in de respons op risankizumab tussen deze subgroepen.
Verbeteringen zijn waargenomen voor psoriasis op de hoofdhuid, de nagels, de handpalmen en de voetzolen in week 16 en week 52 bij patiënten die waren behandeld met risankizumab.
-100
-90
-80
-70
-60
-50
-40
-30
-20
-10
0 4 8 12 16 22 28 34 40 46 52
Tabel 4: Gemiddelde veranderingen ten opzichte van baseline in NAPSI, PPASI en PSSI
| ULTIMMA-1 | ULTIMMA-2 | IMMHANCE | ||||
| Risankizumab | Placebo | Risankizumab | Placebo | Risankizumab | Placebo | |
NAPSI: Verandering in week 16 (SE) | N=178; -9,0 (1,17) | N=56; 2,1 (1,86) *** | N=177; -7,5 (1,03) | N=49; 3,0 (1,76) *** | N=235; -7,5 (0,89) | N=58; 2,5 (1,70) *** |
PPASI: Verandering in week 16 (SE) | N=95; -5,93 (0,324) | N=34; -3,17 (0,445) *** | N=86; -7,24 (0,558) | N=23; -3,74 (1,025) ** | N=113; -7,39 (0,654) | N=26; -0,27 (1,339) *** |
PSSI: Verandering in week 16 (SE) | N=267; -17,6 (0,47) | N=92; -2,9 (0,69) *** | N=252; -18,4 (0,52) | N=83; -4,6 (0,82) *** | N=357; -20,1 (0,40) | N=88; -5,5 (0,77) *** |
NAPSI: Verandering in week 52 (SE) | N=178; -15,7 (0,94) | - | N=183; -16,7 (0,85) | - | - | - |
PPASI: Verandering in week 52 (SE) | N=95; -6,16 (0,296) | - | N=89; -8,35 (0,274) | - | - | - |
PSSI: Verandering in week 52 (SE) | N=269; -17,9 (0,34) | - | N=259; -18,8 (0,24) | - | - | - |
Nail Psoriasis Severity Index (NAPSI), Palmoplantar Psoriasis Severity Index (PPASI), Psoriasis Scalp Severity Index (PSSI) en Standard Error (SE) ** P < 0,01 in vergelijking met risankizumab *** P < 0,001 in vergelijking met risankizumab | ||||||
Angst en depressie, gemeten aan de hand van de Hospital Anxiety and Depression Scale (HADS), verbeterden in de risankizumabgroep in week 16 in vergelijking met de placebogroep.
Behoud van respons
In een geïntegreerde analyse van patiënten die risankizumab kregen in ULTIMMA-1 en ULTIMMA-2 hield bij 79,8% (206/258) van de PASI 100-responders in week 16 die doorgingen met het gebruik van risankizumab hun respons tot in week 52 aan. Bij 88,4% (398/450) van de PASI 90-responders in week 16 hield hun respons tot in week 52 aan.
Van de patiënten die risankizumab kregen in ULTIMMA-1 en ULTIMMA-2, bleven 525 patiënten elke 12 weken risankizumab krijgen in LIMMITLESS. Hiervan voltooiden er 376 (71,6%) nog eens 252 weken open-label behandeling. Van de proefpersonen die in het onderzoek bleven, bleven de in week 52 met risankizumab bereikte verbeteringen in de percentages PASI 90 en een sPGA van ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ behouden tot en met week 304.
Van de patiënten die ustekinumab kregen in ULTIMMA-1 en ULTIMMA-2, kregen 172 patiënten elke 12 weken risankizumab in LIMMITLESS. Hiervan voltooiden er 116 (67,4%) het onderzoek, waaronder 252 weken open-label behandeling met risankizumab gedurende en een follow-up aan het einde van het onderzoek. Van de proefpersonen die in het onderzoek bleven, stegen de percentages PASI 90 en een sPGA-respons van ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ van week 52 tot en met week 76 en bleven deze daarna behouden tot en met week 304.
Figuur 2 en 3 geven de responspercentages weer voor respectievelijk PASI 90 en een sPGA van ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ bij proefpersonen die een open-label behandeling van 252 weken voltooiden in LIMMITLESS.
Figuur 2: Percentage proefpersonen die een PASI 90-respons (OC) bereikten in LIMMITLESS
R
e
s
pons
pe
rc
e
ntage
(%
)
Risankizumab (N)
Ustekinumab naar
risankizumab (N)
Week
Behandeling Risankizumab Ustekinumab naar
risankizumab
Figuur 3: Percentage proefpersonen die een sPGA van ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ bereikten per bezoek (OC) in LIMMITLESS
R
e
s
pons
pe
rc
e
ntage
(%
)
Risankizumab (N)
Ustekinumab naar
risankizumab (N)
Week
Behandeling Risankizumab Ustekinumab naar
risankizumab
Verbeteringen in de Dermatology Life Quality Index (DLQI 0 of 1) bleven behouden bij patiënten die in het open-label verlengingsonderzoek LIMMITLESS tot en met week 304 continu een behandeling met risankizumab kregen.
Het veiligheidsprofiel bij meer dan 5 jaar blootstelling aan risankizumab kwam overeen met het waargenomen profiel bij maximaal 16 weken.
IMMHANCE
In IMMHANCE werden 507 patiënten geïncludeerd (407 gerandomiseerd naar risankizumab 150 mg en 100 naar placebo). Patiënten werden behandeld in week 0, week 4 en daarna iedere 12 weken. De patiënten die oorspronkelijk risankizumab kregen en in week 28 een sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ hadden, werden opnieuw gerandomiseerd naar een groep waarin de behandeling met risankizumab iedere 12 weken tot en met week 88 (met een follow-up 16 weken na de laatste dosis risankizumab) werd voortgezet of naar een groep waarin de behandeling werd gestaakt.
In week 16 was risankizumab superieur aan placebo op de co-primaire eindpunten van sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ (83,5% risankizumab vs. 7,0% placebo) en PASI 90 (73,2% risankizumab vs. 2,0% placebo).
Van de 31 patiënten uit het IMMHANCE-onderzoek met latente tuberculose (TB) die tijdens het onderzoek geen profylaxe kregen, ontwikkelde geen enkele patiënt actieve TB gedurende de gemiddelde follow-upperiode van 55 weken met risankizumab.
Van de patiënten met sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ in week 28 in IMMHANCE, behield 81,1% (90/111) van de patiënten die opnieuw gerandomiseerd waren naar
voortzetting van de behandeling met risankizumab deze respons in week 104 in vergelijking met 7,1% (16/225) van de patiënten die opnieuw waren gerandomiseerd naar stopzetten van het gebruik met risankizumab. Van deze patiënten bereikte 63,1% (70/111) van de opnieuw gerandomiseerde patiënten naar voortzetting van de behandeling met risankizumab een sPGA ‘vrij van psoriasis’ in week 104 in vergelijking met 2,2% (5/225) van de patiënten die werden gerandomiseerd naar het stopzetten van het gebruik met risankizumab.
Van de patiënten die een sPGA bereikten van ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ in week 28 en een terugval hadden naar ‘matige psoriasis’ of ‘ernstige psoriasis’ na het stopzetten van het gebruik van risankizumab, bereikte 83,7% (128/153) opnieuw een sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ na 16 weken opnieuw behandelen. Verlies van een sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ werd al vanaf 12 weken na een gemiste dosis geobserveerd. Van de patiënten die opnieuw werden gerandomiseerd naar stopzetten van de behandeling had 80,9% (182/225) een terugval. De mediane tijd tot terugval was 295 dagen. Er zijn geen karakteristieken gevonden die de tijd tot verlies van respons of de kans om opnieuw te reageren op individueel patiëntniveau kunnen voorspellen.
IMMVENT
In IMMVENT werden 605 patiënten geïncludeerd (301 gerandomiseerd naar risankizumab en 304 naar adalimumab). Patiënten die waren gerandomiseerd naar risankizumab kregen 150 mg geneesmiddel in week 0, week 4 en daarna iedere 12 weken. Patiënten die waren gerandomiseerd naar adalimumab kregen 80 mg in week 0, 40 mg in week 1 en 40 mg eenmaal per 2 weken tot in week 15. Vanaf week 16 werd bij patiënten die adalimumab kregen de behandeling voortgezet of werd overgestapt op een andere behandeling, afhankelijk van de respons:
- Patiënten met <PASI 50 werden omgezet naar risankizumab
- Patiënten met PASI 50 tot <PASI 90 werden opnieuw gerandomiseerd naar ofwel voortzetting van adalimumab ofwel omgezet naar risankizumab
- Patiënten met PASI 90 gingen door met behandeling met adalimumab
De resultaten staan weergegeven in tabel 5.
Tabel 5: Resultaten van effectiviteit en kwaliteit van leven in week 16 bij volwassenen met plaque psoriasis in IMMVENT
Risankizumab (N=301) n (%) | Adalimumab (N=304) n (%) | |
| sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ | 252 (83,7) | 183 (60,2) |
| PASI 75 | 273 (90,7) | 218 (71,7) |
| PASI 90a | 218 (72,4) | 144 (47,4) |
| PASI 100 | 120 (39,9) | 70 (23,0) |
| DLQI 0 of 1b | 198 (65,8) | 148 (48,7) |
Alle vergelijkingen bereikten p < 0,001 a Co-primaire eindpunten b Geen effect op gezondheidsgerelateerde kwaliteit van leven | ||
Voor patiënten die PASI 50 tot PASI < 90 hadden met adalimumab in week 16 en die opnieuw gerandomiseerd waren, werden de verschillen in PASI 90-responspercentages tussen omzetting naar risankizumab en voortzetting van adalimumab 4 weken na opnieuw randomiseren waargenomen (respectievelijk 49,1% vs. 26,8%).
Resultaten in week 28 na opnieuw randomiseren zijn weergegeven in tabel 6 en figuur 4.
Tabel 6: Resultaten van effectiviteit in week 28 na opnieuw randomiseren in IMMVENT
Omgezet naar risankizumab (N = 53) n (%) | Voortzetting op adalimumab (N = 56) n (%) | |
| PASI 90 | 35 (66,0) | 12 (21,4) |
| PASI 100 | 21 (39,6) | 4 (7,1) |
| Alle vergelijkingen bereikten p < 0,001 | ||
Figuur 4: Tijdsverloop van PASI 90 na opnieuw randomiseren in IMMVENT
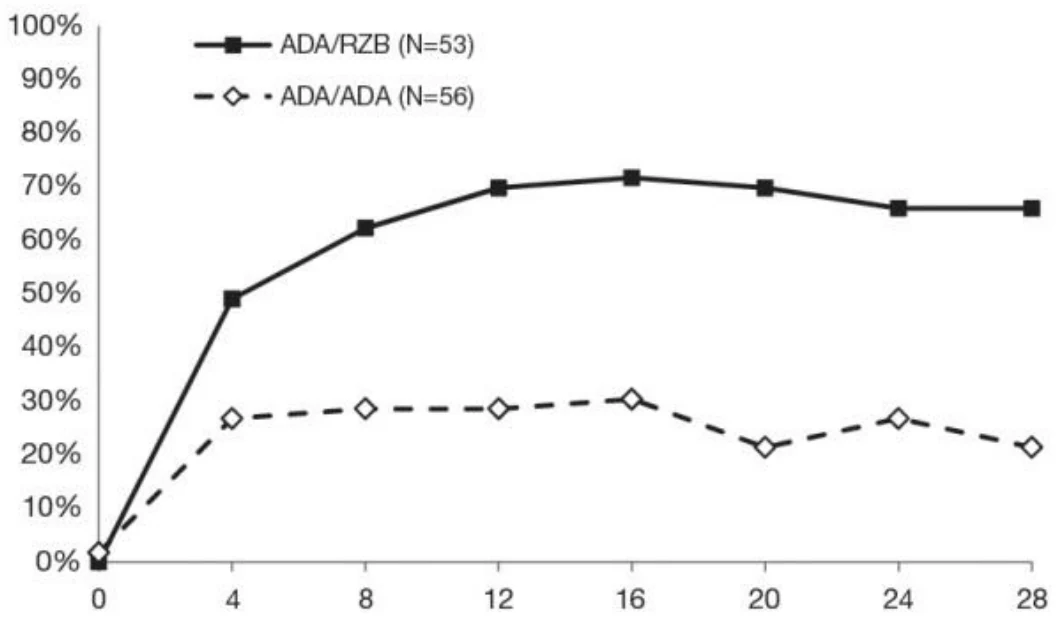
Perce
nt
age pati
ënten
Weken na opnieuw randomiseren
ADA/ADA: Patiënten gerandomiseerd naar adalimumab en voortgezette behandeling met adalimumab ADA/RZB: Patiënten gerandomiseerd naar adalimumab en omgezet naar risankizumab p < 0,05 in week 4 en p < 0,001 op elk meetpunt te beginnen in week 8
Bij 270 patiënten die omgezet werden van adalimumab naar risankizumab zonder uitwasperiode, was het veiligheidsprofiel van risankizumab vergelijkbaar met dat van patiënten die met risankizumab begonnen na een uitwasperiode van eventuele eerdere systemische therapieën.
Plaque psoriasis op de hoofdhuid of in de schaamstreek
De werkzaamheid en veiligheid van risankizumab werden beoordeeld in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek in meerdere centra (UNLIMMITED) bij proefpersonen van 18 jaar en ouder met matige tot ernstige psoriasis van de hoofdhuid (UNLIMMITED-S), gedefinieerd als een score ≥ 12 op de Psoriasis Scalp Severity Index (PSSI), een score ≥ 3 op de scalp Investigator Global Assessment (scalp IGA), en ≥ 30% van de hoofdhuid aangedaan, of matige tot ernstige psoriasis van de schaamstreek (UNLIMMITED-G), gedefinieerd als een score ≥ 3 op de static Physician’s Global Assessment of Genitalia (sPGA-G) bij baseline. Alle proefpersonen hadden bij baseline een BSA ≥ 1% en een sPGA-score ≥ 3.
In onderzoek UNLIMMITED werden de proefpersonen gerandomiseerd naar subcutane toediening van risankizumab 150 mg of placebo in week 0 en 4. Vanaf week 16 kregen alle proefpersonen risankizumab 150 mg iedere 12 weken tot de laatste dosis in week 40.
Oppervlakte van de hoofdhuid (UNLIMMITED-S)
In UNLIMMITED-S werden 105 proefpersonen geïncludeerd. Het aangedane lichaamsoppervlak bij baseline was ≥ 10% voor 61,9% van de proefpersonen en < 10% voor 38,1% van de proefpersonen. Het gemiddelde aangedane lichaamsoppervlak bij baseline was 16,8%. Bij baseline had 76,2% van de proefpersonen een sPGA = 3 en 23,8% had sPGA = 4.
Bij baseline was 54,3% van de proefpersonen naïef voor een systemische therapie (waaronder niet-biologische en biologische therapie), 0% was eerder behandeld met lichttherapie, 15,2% was eerder behandeld met niet-biologische systemische therapie en 37,1% was eerder behandeld met biologische therapie.
De resultaten voor de primaire en belangrijkste secundaire eindpunten zijn weergegeven in tabel 7.
Tabel 7. Werkzaamheidsresultaten bij volwassenen met psoriasis op de hoofdhuid in UNLIMMITED-S in week 16
| Eindpunt | Risankizumab (N=51) n (%) | Placebo (N=54) n (%) | Behandelingsverschil (95%-BI) |
| IGA hoofdhuid ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ (0 of 1)a | 31 (60,8) | 7 (13,0) | 47,0 [31,2; 62,8] |
| PSSI 75b | 38 (74,5) | 12 (22,2) | 52,9 [37,5; 68,3] |
| PSSI 90c | 27 (52,9) | 7 (13,0) | 39,8 [24,4; 55,2] |
| PSSI 100d | 23 (45,1) | 7 (13,0) | 31,2 [15,4; 46,9] |
| Gemiddelde verandering in PSS ten opzichte van baseline | N=44 -6,0 | N=49 -1,0 | -5,0 [-6,6; -3,3] |
Alle vergelijkingen bereikten p < 0,001, gecorrigeerd behandelingsverschil (95%-BI) a Primair eindpunt b Bereiken van ≥ 75% verbetering in PSSI ten opzichte van baseline c Bereiken van ≥ 90% verbetering in PSSI ten opzichte van baseline d Bereiken van 100% verbetering in PSSI ten opzichte van baseline | |||
Van de proefpersonen die behandeld werden met risankizumab bereikte in week 16 een groter percentage een score van 0 op de IGA hoofdhuid dan bij placebo (respectievelijk 41,2% en 11,1%).
Respons op de numerieke beoordelingsschaal (NRS) voor jeuk aan de hoofdhuid, gedefinieerd als het bereiken van een verbetering (afname) van ≥ 4 punten ten opzichte van baseline op de Scalp Itch NRS bij proefpersonen die bij baseline een score ≥ 4 hadden, werd in week 16 bereikt bij een groter percentage proefpersonen behandeld met risankizumab dan met placebo (respectievelijk 50,0% en 11,1%).
Van de proefpersonen die behandeld werden met risankizumab bereikte in week 16 een groter percentage een score van 0 of 1 op de DLQI (geen impact op de gezondheidsgerelateerde kwaliteit van leven) dan bij placebo (respectievelijk 47,1% en 11,1%).
Schaamstreek (UNLIMMITED-G)
In UNLIMMITED-G werden 109 proefpersonen geïncludeerd. Het aangedane lichaamsoppervlak bij baseline was ≥ 10% voor 63,3% van de proefpersonen en < 10% voor 36,7% van de proefpersonen. Het gemiddelde aangedane lichaamsoppervlak bij baseline was 17,2%. Bij baseline had 80,7% van de proefpersonen een sPGA = 3 en 19,3% had sPGA = 4.
Bij baseline was 61,5%% van de proefpersonen naïef voor een systemische therapie (waaronder niet-biologische en biologische therapie), 2,8% was eerder behandeld met lichttherapie, 16,5% was eerder behandeld met niet-biologische systemische therapie en 25,7% was eerder behandeld met biologische therapie.
De resultaten voor de primaire en alle secundaire eindpunten zijn weergegeven in tabel 8.
Tabel 8. Resultaten voor werkzaamheid bij volwassenen met psoriasis in de schaamstreek in UNLIMMITED-G in week 16
| Eindpunt | Risankizumab (N=55) n (%) | Placebo (N=54) n (%) | Behandelingsverschil (95%-BI) |
| sPGA-G ‘vrij van psoriasis’ of ‘minimaal’ (0 of 1)a | 38 (69,1) | 7 (13,0) | 57,0 [42,3; 71,7] |
| sPGA ‘vrij van psoriasis’ (0) | 28 (50,9) | 3 (5,6) | 46,7 [32,6; 60,8] |
| DLQI 0 of 1b | 33 (60,0) | 2 (3,7) | 56,5 [43,0; 70,0] |
| Afname ≥ 4 punten op de GPI-NRS ten opzichte van baselinec | N=41 20 (48,8) | N=45 3 (6,7) | 43,0 [26,6; 59,3] |
| Score 0 (nooit) of 1 (zelden) op item 2 van de GenPs-SFQd,e | N=31 22 (71,0) | N=32 7 (21,9) | 46,1 [26,7; 65,6] |
Alle vergelijkingen bereikten p < 0,001, gecorrigeerd behandelingsverschil (95%-BI) a Primair eindpunt b Een totale score van 0 of 1 op de DLQI geeft aan dat de huidaandoening geen impact heeft op de gezondheidsgerelateerde kwaliteit van leven van de patiënt c Verbetering in de ernst van de jeuk in de schaamstreek, gemeten als een afname met ten minste 4 punten op de 11-punts numerieke beoordelingsschaal voor jeuk in de schaamstreek door psoriasis (GPI-NRS) van de Genital Psoriasis Symptom Scale (GPSS) bij proefpersonen met bij baseline een score ≥ 4 d Met item 2 van de Genital Psoriasis Sexual Frequency Questionnaire (GenPs-SFQ) meet men de door de patiënt ervaren impact op de seksuele gezondheid als gevolg van psoriasis in de schaamstreek wat betreft de frequentie van seksuele activiteit (geslachtsgemeenschap of andere activiteiten) in de afgelopen week (hierbij wordt een schaal gebruikt van 0 tot 4, waarbij een hogere score een grotere mate van beperking aangeeft) e Bij proefpersonen met bij baseline een score ≥ 2 | |||
Proefpersonen die werden behandeld met risankizumab, bereikten een grotere afname van de ernst van symptomen van psoriasis in de schaamstreek (jeuk, pijn, ongemak, stekend gevoel, brandend gevoel, roodheid, schilferen en kloven) ten opzichte van baseline, gemeten aan de hand van de GPSS in week 16 vergeleken met placebo. De verandering in de totale score op de GPSS in week 16 ten opzichte van baseline was respectievelijk -26,5 voor risankizumab en -1,0 voor placebo.
Van de proefpersonen die behandeld werden met risankizumab bereikte een groter percentage een afname van ten minste 2 punten op de Patient’s Global Assessment of Genital Psoriasis (PatGA-Genital) dan van de proefpersonen die placebo kregen (respectievelijk 71,7% en 22,9%). Al deze proefpersonen hadden bij baseline een score ≥ 2.
Het veiligheidsprofiel van risankizumab in onderzoeken UNLIMMITED-S en UNLIMMITED-G was in overeenstemming met het veiligheidsprofiel waargenomen in eerdere onderzoeken bij patiënten met plaque psoriasis.
Pediatrische patiënten
Plaque psoriasis bij kinderen
De werkzaamheid, veiligheid en farmacokinetiek van risankizumab werden beoordeeld bij in totaal 137 pediatrische patiënten van 6 jaar tot jonger dan 18 jaar in een vierdelig onderzoek (OptIMMize-1), waarin respectievelijk 12, 82, 13 en 30 patiënten werden geïncludeerd in deel 1, 2, 3 en 4. Patiënten die dit onderzoek voltooiden, kregen de gelegenheid om mee te doen aan het open-label verlengingsonderzoek, OptIMMize-2.
OptIMMize-1
Deel 2 was een gerandomiseerde, met actieve behandeling gecontroleerde cohort waarbij de werkzaamheid geblindeerd was voor de beoordelaar en waarin pediatrische patiënten van 12 jaar tot jonger dan 18 jaar werden geïncludeerd. Deel 4 was en een eenarmig, open-label cohort waarin pediatrische patiënten van 6 jaar tot jonger dan 12 jaar werden geïncludeerd. Geïncludeerde patiënten hadden matige tot ernstige plaque psoriasis, gedefinieerd als aangedaan lichaamsoppervlak van ≥ 10% met sPGA-score van ≥ 3 of een PASI-score van ≥ 12.
In deel 2 en deel 4 kregen patiënten met een lichaamsgewicht van ≥ 40 kg risankizumab 150 mg toegediend en patiënten met een lichaamsgewicht van < 40 kg kregen risankizumab 55 mg toegediend in week 0, week 4 en daarna iedere 12 weken. De co-primaire eindpunten waren sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ (0 of 1) en PASI 75 in week 16.
In deel 2 hadden patiënten een mediane baseline PASI-score van 15,7 en een mediane BSA van 18,0%. In totaal had 3,7% eerder biologische therapie gekregen. Patiënten werden 2:1 gerandomiseerd naar toediening van risankizumab (N=54) of ustekinumab (N=28). Patiënten die werden gerandomiseerd naar ustekinumab, kregen 0,75 mg/kg voor patiënten van < 60 kg; 45 mg voor patiënten van 60 tot < 100 kg; 90 mg voor patiënten van ≥ 100 kg, in week 0 en week 4. In week 16 werden patiënten met ustekinumab omgezet naar toediening van risankizumab iedere 12 weken daarna. De behandeling duurde maximaal 68 weken.
In deel 4 hadden patiënten een mediane baseline PASI-score van 14,7 en een mediane BSA van 14,5%. In totaal had 3,3% eerder biologische therapie gekregen. De behandeling duurde 52 weken.
De werkzaamheidsresultaten met gebruikmaking van beschrijvende statistieken in OptIMMize-1 in week 16 van de initiële behandeling worden hieronder weergegeven (zie tabel 9).
Tabel 9. Werkzaamheidsresultaten in OptIMMize-1 in week 16
| Deel 2 | Deel 4 | ||
Risankizumab (N=54) n (%) | Ustekinumab (N=28) n (%) | Risankizumab (N=30) n (%) | |
| sPGA van ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ (0 of 1)a | 43 (79,6) | 21 (75,0) | 27 (90,0) |
| PASI 75 a | 46 (85,2) | 24 (85,7) | 26 (86,7) |
| PASI 90 | 35 (64,8) | 17 (60,7) | 23 (76,7) |
| PASI 100 | 22 (40,7) | 5 (17,9) | 13 (43,3) |
| sPGA van ‘vrij van psoriasis’ (0) | 22 (40,7) | 5 (17,9) | 13 (43,3) |
| a Co-primaire eindpunten | |||
De werkzaamheid bleef behouden tot en met week 52, zoals beoordeeld met de eindpunten die worden weergegeven in tabel 9.
In deel 2 werden patiënten die oorspronkelijk risankizumab kregen en sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ bereikten in week 16, opnieuw gerandomiseerd naar voortzetting van risankizumab iedere 12 weken tot en met week 52 (N=22) of stopzetting van de therapie (N=21). In week 52 handhaafde 95,5% (21/22) van de patiënten die risankizumab voortzetten, sPGA ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ in vergelijking met 42,9% (9/21) van diegenen die behandeling met risankizumab stopzetten.
In deel 2 werden bij patiënten die werden behandeld met risankizumab en ustekinumab verbeteringen ten opzichte van baseline gemeld voor gezondheidsgerelateerde kwaliteit van leven, zoals gemeten met de Children’s Dermatology Life Quality Index-score (CDLQI: respectievelijk -7,4 en -6,8) in week 16 van de initiële behandeling.
In deel 2 had bij de patiënten met een baseline jeukscore van ten minste 4 punten 64,9% (24/37) van de patiënten behandeld met risankizumab en 57,1% (8/14) van de patiënten behandeld met ustekinumab een verbetering voor jeuk in week 16 van de initiële behandeling, zoals gemeten met een afname van ten minste 4 punten ten opzichte van baseline op een 11-punts numerieke beoordelingsschaal voor jeuk.
OptIMMize-2
In OptIMMize-2 werden de werkzaamheid, veiligheid en verdraagbaarheid op lange termijn van 150 mg of 55 mg (op basis van het lichaamsgewicht) risankizumab iedere 12 weken beoordeeld bij 129 pediatrische patiënten van 6 jaar tot jonger dan 18 jaar met matige tot ernstige plaque psoriasis die hun deelname aan OptIMMize-1 hadden voltooid. In OptIMMize-2 bleven de responspercentages voor PASI 75/90/100 en sPGA van ‘vrij van psoriasis’ of ‘bijna vrij van psoriasis’ gehandhaafd bij de 36 patiënten die de behandeling met risankizumab voortzetten tot en met week 108.
5.2 Farmacokinetische eigenschappen
Absorptie
Risankizumab vertoonde een lineair farmacokinetisch profiel met dosisproportionele toename van de blootstelling over het dosisbereik van 18 tot 300 mg en 0,25 tot 1 mg/kg subcutaan toegediend, en over het dosisbereik van 200 tot 1.200 mg en 0,01 tot 5 mg/kg intraveneus toegediend.
Na subcutane toediening werden piekplasmaconcentraties bereikt tussen 3-14 dagen na de toediening met een geschatte absolute biologische beschikbaarheid van 89%. Bij een dosering van 150 mg in week 0, week 4 en daarna eenmaal per 12 weken, bedroegen de geschatte steady-state piek- en dalplasmaconcentraties respectievelijk 12 en 2 µg/ml.
Bio-equivalentie is aangetoond tussen een enkele injectie met 150 mg risankizumab en twee injecties met 75 mg risankizumab in een voorgevulde spuit. Ook is er bio-equivalentie aangetoond tussen een voorgevulde spuit en een voorgevulde pen met 150 mg risankizumab.
Distributie
Het gemiddelde (±standaarddeviatie) steady-state distributievolume (Vss) van risankizumab was 11,4 (±2,7) liter in fase 3-onderzoeken bij patiënten met psoriasis, wat erop wijst dat de distributie van risankizumab hoofdzakelijk beperkt blijft tot de vasculaire en interstitiële ruimten.
Biotransformatie
Therapeutische IgG monoklonale antilichamen worden gewoonlijk op dezelfde manier als endogene IgG's via katabole routes afgebroken in kleine peptiden en aminozuren. Risankizumab wordt naar verwachting niet gemetaboliseerd door cytochroom-P450-enzymen.
Eliminatie
De gemiddelde (±standaarddeviatie) systemische klaring (CL) van risankizumab bedroeg 0,3 (±0,1) liter/dag in fase 3-onderzoeken bij patiënten met psoriasis. De gemiddelde terminale eliminatiehalfwaardetijd van risankizumab varieerde van 28 tot 29 dagen in fase 3-onderzoeken bij patiënten met psoriasis.
Als IgG1 monoklonaal antilichaam zal risankizumab naar verwachting niet via glomerulusfiltratie in de nieren worden gefilterd of als intact molecuul in de urine worden uitgescheiden.
Lineariteit/non-lineariteit
Risankizumab vertoonde een lineair farmacokinetisch profiel met min of meer dosisproportionele toenames in systemische blootstelling (Cmax en AUC) in de beoordeelde dosisbereiken van 18 tot 300 mg of 0,25 tot 1 mg/kg subcutane toediening bij gezonde proefpersonen of proefpersonen met psoriasis.
Interacties
Een onderzoek naar interacties is uitgevoerd bij patiënten met plaque psoriasis om het effect van herhaalde toediening van risankizumab op de farmacokinetiek van cytochroom-P450 (CYP)-gevoelige onderzoekssubstraten te beoordelen. De blootstelling aan cafeïne (CYP1A2-substraat), warfarine (CYP2C9-substraat), omeprazol (CYP2C19-substraat), metoprolol (CYP2D6-substraat) en midazolam (CYP3A-substraat) na behandeling met risankizumab was vergelijkbaar met de blootstellingen voorafgaand aan de behandeling met risankizumab, wat erop wijst dat er geen sprake is van interacties door deze enzymen die klinisch van betekenis zijn.
Farmacokinetische populatieanalyses toonden aan dat de blootstelling aan risankizumab niet werd beïnvloed door gelijktijdige behandeling bij sommige patiënten met plaque psoriasis tijdens de klinische onderzoeken.
Speciale populaties
Pediatrische patiënten
Blootstellingen aan risankizumab bij patiënten van 6 jaar tot jonger dan 18 jaar met plaque psoriasis waren vergelijkbaar met die bij volwassenen. Bij de aanbevolen doseringsschema’s die bij deze patiënten werden geëvalueerd, bedroegen de geschatte steady-state piek- en dalplasmaconcentraties respectievelijk 15,7 en 2,3 µg/ml bij patiënten met een lichaamsgewicht van ≥ 40 kg, en respectievelijk 11,1 en 1,6 µg/ml bij patiënten met een lichaamsgewicht van < 40 kg.
Patiënten met verminderde nier- of leverfunctie
Er zijn geen specifieke onderzoeken uitgevoerd om het effect van een verminderde nier- of leverfunctie op de farmacokinetiek van risankizumab te bepalen. In farmacokinetische populatieanalyses hadden de serumcreatininespiegels, de creatinineklaring en de leverfunctiewaarden (ALAT/ASAT/bilirubine) geen invloed van betekenis op de klaring van risankizumab bij patiënten met plaque psoriasis.
Als IgG1 monoklonaal antilichaam wordt risankizumab hoofdzakelijk geëlimineerd via intracellulair katabolisme en wordt niet verwacht dat het wordt gemetaboliseerd via hepatische cytochroom-P450-enzymen of wordt uitgescheiden door de nieren.
Lichaamsgewicht
De klaring en het distributievolume van risankizumab nemen toe naarmate het lichaamsgewicht toeneemt, wat tot een verminderde werkzaamheid kan leiden in patiënten met een hoog lichaamsgewicht (> 130 kg). Deze bevinding is echter gebaseerd op een beperkt aantal patiënten. Aanpassing van de dosis op basis van lichaamsgewicht wordt momenteel niet aanbevolen bij volwassen patiënten.
Geslacht of ras
De klaring van risankizumab werd bij volwassen patiënten met plaque psoriasis niet significant beïnvloed door geslacht of ras. Er werden in een klinisch farmacokinetisch onderzoek bij gezonde vrijwilligers geen verschillen van betekenis in de blootstelling aan risankizumab waargenomen bij Chinese of Japanse patiënten in vergelijking met Kaukasische patiënten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van toxiciteitsonderzoeken met herhaalde dosering, waaronder farmacologische veiligheidsbeoordelingen en een verbeterd pre- en postnataal ontwikkelingstoxiciteitsonderzoek bij Cynomolgus-apen met doses tot 50 mg/kg/week (die tot blootstellingen leiden van ongeveer 70 keer de klinische blootstelling van de maximaal aanbevolen humane dosis [MRHD]).
Er zijn geen mutageniteits- en carcinogeniteitsonderzoeken uitgevoerd met risankizumab. In een 26 weken durend chronisch toxicologisch onderzoek bij Cynomolgus-apen met doses tot 50 mg/kg/week (ongeveer 70 keer de klinische blootstelling van de MRHD), werden er geen pre-neoplastische of neoplastische laesies waargenomen en werden er geen ongewenste effecten op het gebied van immunotoxiciteit of cardiovasculaire bijwerkingen opgemerkt.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumacetaattrihydraat
Azijnzuur
Trehalosedihydraat
Polysorbaat 20
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet gemengd worden met andere geneesmiddelen.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C - 8°C). Niet in de vriezer bewaren.
De voorgevulde spuit in de buitenverpakking bewaren ter bescherming tegen licht.
De voorgevulde spuit mag tot 24 uur buiten de koelkast worden bewaard (tot maximaal 25 °C) in de oorspronkelijke verpakking ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Voorgevulde glazen spuit met een vaste naald en naalddop, met ingebouwde automatische naaldbeschermer.
Skyrizi 55 mg is verkrijgbaar in verpakkingen met 1 voorgevulde spuit.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Vóór het injecteren kunnen patiënten de verpakkingsdoos uit de koelkast halen en deze (15 tot 30 minuten) op kamertemperatuur laten komen buiten direct zonlicht, zonder de voorgevulde spuit uit de doos te halen.
De oplossing moet kleurloos tot geel en helder tot licht opaalachtig zijn.
Algemene speciale voorzorgsmaatregelen
Het wordt aangeraden elke voorgevulde spuit vóór gebruik visueel te inspecteren. De oplossing kan een paar doorzichtige tot witte productgerelateerde deeltjes bevatten. Skyrizi mag niet worden gebruikt als de oplossing troebel of verkleurd is of als het grote deeltjes bevat. Schud niet met de voorgevulde spuit.
Uitgebreide instructies voor gebruik zijn te vinden in de bijsluiter.
Elke voorgevulde spuit is uitsluitend bedoeld voor eenmalig gebruik.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/19/1361/010
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 april 2019
Datum van laatste verlenging: 5 januari 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Skyrizi 600 mg concentraat voor oplossing voor infusie
1. NAAM VAN HET GENEESMIDDEL
Skyrizi 600 mg concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke flacon bevat 600 mg risankizumab in 10,0 ml oplossing.
Risankizumab is een gehumaniseerd immunoglobuline G1 (IgG1) monoklonaal antilichaam dat door middel van DNA-recombinatietechniek wordt geproduceerd in Chinese Hamster Ovariumcellen.
Hulpstoffen met bekend effect
Dit geneesmiddel bevat 2 mg polysorbaat 20 per dosis van 600 mg en 4 mg polysorbaat 20 per dosis van 1200 mg.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie (steriel concentraat)
De oplossing is kleurloos tot lichtgeel en helder tot licht opaalachtig (bijna doorschijnend).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Ziekte van Crohn
Skyrizi is geïndiceerd voor de behandeling van volwassen patiënten met matig tot ernstig actieve ziekte van Crohn die onvoldoende hebben gereageerd op, niet meer reageren op of intolerant waren voor conventionele behandeling of een biologische behandeling.
Colitis ulcerosa
Skyrizi is geïndiceerd voor de behandeling van volwassen patiënten met matig tot ernstig actieve colitis ulcerosa die onvoldoende hebben gereageerd op, niet meer reageren op of intolerant waren voor conventionele behandeling of een biologische behandeling.
4.2 Dosering en wijze van toediening
Dit geneesmiddel is bedoeld voor gebruik onder begeleiding en toezicht van een arts die ervaring heeft met het diagnosticeren en behandelen van aandoeningen waarvoor Skyrizi is geïndiceerd.
Dosering
Ziekte van Crohn
De aanbevolen dosering is 600 mg, toegediend via intraveneuze infusie in week 0, week 4 en week 8, en daarna 360 mg, toegediend via subcutane injectie in week 12 en vervolgens eenmaal per 8 weken. Als een patiënt na 24 weken behandeling niet gereageerd heeft, dient stopzetten van de therapie te worden overwogen.
Zie voor de dosering van het volgende subcutane doseringsschema rubriek 4.2 van de Samenvattingen van de Productkenmerken van Skyrizi 360 mg oplossing voor injectie in een patroon, Skyrizi 180 mg voorgevulde spuit en Skyrizi 90 mg voorgevulde spuit.
Colitis ulcerosa
De aanbevolen inductiedosering is 1200 mg, toegediend via intraveneuze infusie in week 0, week 4 en week 8. Vanaf week 12 en vervolgens eenmaal per 8 weken is de aanbevolen onderhoudsdosering afhankelijk van de toestand van de individuele patiënt:
- Een dosis van 180 mg, toegediend via subcutane injectie, is aanbevolen voor patiënten met voldoende verbetering van de ziekteactiviteit na inductie
- Een dosis van 360 mg, toegediend via subcutane injectie, is aanbevolen voor patiënten met onvoldoende verbetering van de ziekteactiviteit na inductie.
Als een patiënt na 24 weken behandeling niet gereageerd heeft, dient stopzetten van de therapie te worden overwogen.
Zie voor de dosering van het daaropvolgende subcutane doseringsschema rubriek 4.2 van de Samenvatting van de Productkenmerken van Skyrizi 180 mg en 360 mg oplossing voor injectie in een patroon en van Skyrizi 180 mg voorgevulde spuit.
Gemiste dosis
Als er een dosis is gemist, dient deze zo snel mogelijk alsnog te worden toegediend. Daarna dient de dosering op het oorspronkelijk geplande tijdstip te worden vervolgd.
Speciale populaties
Ouderen
Aanpassing van de dosis is niet vereist (zie rubriek 5.2).
Er is beperkte informatie beschikbaar over patiënten in de leeftijd van ≥ 65 jaar.
Nier- of leverfunctiestoornis
Er zijn geen specifieke onderzoeken uitgevoerd om het effect van een lever- of nierfunctiestoornis op de farmacokinetiek van Skyrizi te evalueren. Deze aandoeningen hebben naar verwachting geen significante invloed op de farmacokinetiek van monoklonale antilichamen en dosisaanpassingen worden niet nodig geacht (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Skyrizi bij kinderen in de leeftijd van 0 tot en met 17 jaar voor de behandeling van de ziekte van Crohn en colitis ulcerosa zijn nog niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Patiënten met overgewicht
Aanpassing van de dosis is niet vereist (zie rubriek 5.2).
Wijze van toediening
Voor intraveneuze infusie.
Skyrizi concentraat voor oplossing voor infusie is uitsluitend voor intraveneus gebruik. De dosis van 600 mg moet worden toegediend over een periode van minimaal één uur en de dosis van 1200 mg
moet worden toegediend over een periode van minimaal twee uur. Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Klinisch belangrijke actieve infecties (bijvoorbeeld actieve tuberculose, zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Risankizumab kan het risico op een infectie vergroten.
Bij patiënten met een chronische infectie, een voorgeschiedenis van recidiverende infecties of bekende risicofactoren voor een infectie dient risankizumab met de nodige voorzichtigheid te worden gebruikt. De behandeling met risankizumab mag niet worden gestart bij patiënten met een klinisch belangrijke actieve infectie tot de infectie is verdwenen of voldoende behandeld.
Patiënten die worden behandeld met risankizumab dienen het advies te krijgen om een arts te raadplegen als zich verschijnselen of symptomen van een klinisch belangrijke chronische of acute infectie voordoen. Als een patiënt een dergelijke infectie krijgt of niet reageert op de standaardtherapie voor de infectie, dient de patiënt zorgvuldig te worden gecontroleerd en mag risankizumab pas weer worden toegediend als de infectie is verdwenen.
Tuberculose
Voordat de behandeling met risankizumab wordt gestart, moeten patiënten worden geëvalueerd op tuberculose (tb)-infectie. Patiënten die risankizumab krijgen, moeten worden gecontroleerd op verschijnselen of symptomen van actieve tb. Anti-tb-therapie dient te worden overwogen voordat met risankizumab wordt gestart bij patiënten met een geschiedenis van latente of actieve tb bij wie niet met zekerheid is vast te stellen of deze adequaat is behandeld.
Vaccinaties
Voordat de behandeling met risankizumab wordt gestart, dient te worden overwogen om alle vaccinaties toe te dienen in overeenstemming met de van toepassing zijnde vaccinatierichtlijnen. Als een patiënt met een levend vaccin is gevaccineerd (viraal of bacterieel), wordt aangeraden om ten minste 4 weken te wachten voordat gestart wordt met de behandeling met risankizumab. Patiënten die worden behandeld met risankizumab mogen niet worden gevaccineerd met levende vaccins tijdens de behandeling en gedurende ten minste 21 weken na het stoppen van de behandeling met risankizumab (zie rubriek 5.2).
Overgevoeligheid
Ernstige overgevoeligheidsreacties, waaronder anafylaxie, zijn gemeld bij gebruik van risankizumab (zie rubriek 4.8). Als een ernstige overgevoeligheidsreactie optreedt, moet de toediening van risankizumab onmiddellijk worden gestaakt en dient een gepaste behandeling te worden gestart.
Hulpstoffen met bekend effect
Polysorbaat
Dit geneesmiddel bevat 2 mg polysorbaat 20 per dosis van 600 mg en 4 mg polysorbaat 20 per dosis van 1200 mg. Polysorbaten kunnen allergische reacties veroorzaken.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per flacon, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er wordt niet verwacht dat risankizumab wordt gemetaboliseerd door leverenzymen of door de nieren wordt uitgescheiden. Interacties tussen risankizumab en remmers, inductoren of substraten van geneesmiddelmetaboliserende enzymen worden niet verwacht en dosisaanpassingen zijn dan ook niet nodig (zie rubriek 5.2).
Gelijktijdige immunosuppressieve therapie
De veiligheid en werkzaamheid van risankizumab in combinatie met immunosuppressiva, inclusief biologicals, zijn niet beoordeeld.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden dienen een betrouwbare anticonceptiemethode te gebruiken tijdens de behandeling en gedurende ten minste 21 weken na de behandeling.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens (minder dan 300 zwangerschapsuitkomsten) over het gebruik van risankizumab bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit. Uit voorzorg heeft het de voorkeur om het gebruik van risankizumab te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of risankizumab in de moedermelk wordt uitgescheiden. Van humane IgG's is bekend dat ze in de eerste paar dagen na de geboorte in de moedermelk worden uitgescheiden en dat de waarden daarna snel dalen tot lage concentraties. Daarom kan een risico voor zuigelingen die borstvoeding krijgen tijdens deze korte periode niet worden uitgesloten. Er dient te worden besloten of de behandeling met risankizumab moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling met risankizumab voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Het effect van risankizumab op de vruchtbaarheid bij mensen is niet beoordeeld. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Risankizumab heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen waren infecties aan de bovenste luchtwegen (15,6% bij de ziekte van Crohn en 26,2% bij colitis ulcerosa).
Tabel met bijwerkingen
Bijwerkingen van risankizumab uit klinische onderzoeken (tabel 1) staan vermeld per systeem/orgaanklasse volgens MedDRA en zijn gebaseerd op de volgende classificering: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden bijwerkingen gegeven in volgorde van afnemende ernst.
Tabel 1: Lijst van bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Infecties en parasitaire aandoeningen | Zeer vaak | Bovenste-luchtweginfectiesa |
| Vaak | Tinea-infectiesb | |
| Soms | Folliculitis | |
| Immuunsysteemaandoeningen | Zelden | Anafylactische reacties |
| Zenuwstelselaandoeningen | Vaak | Hoofdpijnc |
| Huid- en onderhuidaandoeningen | Vaak | Pruritus Rash Eczeem |
| Soms | Urticaria | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Vermoeidheidd Injectieplaatsreactiese |
a Inclusief: ademhalingsweginfectie (viraal, bacterieel of niet-gespecificeerd), sinusitis (waaronder acute sinusitis), rhinitis, nasofaryngitis, faryngitis (waaronder virale faryngitis), tonsillitis, laryngitis, tracheïtis b Inclusief: tinea pedis, tinea cruris, lichaamstinea, tinea versicolor, tinea manuum, onychomycose, tinea-infectie c Inclusief: hoofdpijn, spanningshoofdpijn, sinushoofdpijn d Inclusief: vermoeidheid, asthenie, malaise e Inclusief: injectieplaatskneuzing, -erytheem, -hematoom, -hemorragie, -irritatie, -pijn, -pruritus, -reactie, zwelling van injectieplaats, injectieplaatsverharding, injectieplaatsovergevoeligheid, nodule op injectieplaats, injectieplaatsrash, injectieplaatsurticaria, injectieplaatsvesikels, injectieplaatswarmte, infuusplaatserytheem, extravasatie op infuusplaats, reactie op infuusplaats, zwelling van infuusplaats | ||
Beschrijving van geselecteerde bijwerkingen
Psoriasis
Infecties
De mate van infecties was 75,5 voorvallen per 100 patiëntjaren in het hele psoriasis-programma, inclusief de langetermijnblootstelling aan risankizumab. De meerderheid van de gevallen was niet ernstig en licht tot matig van ernst en gaf geen aanleiding om met de behandeling met risankizumab te stoppen. De mate van ernstige infecties was 1,7 voorvallen per 100 patiëntjaren (zie rubriek 4.4).
Ziekte van Crohn
In het algemeen kwam het waargenomen veiligheidsprofiel bij patiënten met de ziekte van Crohn die werden behandeld met risankizumab overeen met het veiligheidsprofiel dat werd waargenomen bij patiënten voor alle indicaties.
Infecties
De mate van infecties in de gebundelde gegevens van de 12 weken durende inductieonderzoeken was 83,3 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met intraveneus 600 mg risankizumab, vergeleken met 117,7 voorvallen per 100 patiëntjaren bij placebo. De mate van ernstige infecties was 3,4 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met intraveneus 600 mg risankizumab, vergeleken met 16,7 voorvallen per 100 patiëntjaren bij placebo (zie rubriek 4.4).
De mate van infecties in het 52 weken durende onderzoek naar de onderhoudsbehandeling was 57,7 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met subcutaan 360 mg risankizumab na inductie met risankizumab, vergeleken met 76,0 voorvallen per 100 patiëntjaren bij patiënten die placebo kregen na inductie met risankizumab. De mate van ernstige infecties was 6,0 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met subcutaan 360 mg risankizumab na inductie met risankizumab, vergeleken met 5,0 voorvallen per 100 patiëntjaren bij patiënten die placebo kregen na inductie met risankizumab (zie rubriek 4.4).
Colitis ulcerosa
In het algemeen kwam het waargenomen veiligheidsprofiel bij patiënten met colitis ulcerosa die werden behandeld met risankizumab overeen met het veiligheidsprofiel dat werd waargenomen bij patiënten voor alle indicaties.
Infecties
De mate van infecties in de gebundelde gegevens van het 12 weken durende inductieonderzoek was 78,3 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met intraveneus 1200 mg risankizumab, vergeleken met 74,2 voorvallen per 100 patiëntjaren bij placebo. De mate van ernstige infecties was 3,0 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met intraveneus 1200 mg risankizumab, vergeleken met 5,4 voorvallen per 100 patiëntjaren bij placebo (zie rubriek 4.4).
De mate van infecties in het 52 weken durende onderzoek naar de onderhoudsbehandeling was 67,4 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met subcutaan 180 mg risankizumab en 56,5 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met subcutaan 360 mg risankizumab na inductie met risankizumab, vergeleken met 64,6 voorvallen per 100 patiëntjaren bij patiënten die placebo kregen na inductie met risankizumab. De mate van ernstige infecties was 1,1 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met subcutaan 180 mg risankizumab en 0,6 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met subcutaan 360 mg risankizumab na inductie met risankizumab, vergeleken met 2,3 voorvallen per 100 patiëntjaren bij patiënten die placebo kregen na inductie met risankizumab (zie rubriek 4.4).
Immunogeniciteit
Bij patiënten met de ziekte van Crohn die in klinische onderzoeken naar de ziekte van Crohn gedurende maximaal 64 weken werden behandeld met risankizumab in de aanbevolen intraveneuze inductie- en subcutane onderhoudsdoses, werden tijdens de behandeling gevormde antilichamen tegen het geneesmiddel en neutraliserende antilichamen gedetecteerd bij respectievelijk 3,4% (2/58) en 0% (0/58) van de beoordeelde patiënten.
Bij patiënten met colitis ulcerosa die in klinische onderzoeken naar colitis ulcerosa gedurende maximaal 64 weken werden behandeld met risankizumab in de aanbevolen intraveneuze inductie- en subcutane onderhoudsdoses (180 mg of 360 mg), werden tijdens de behandeling gevormde antilichamen tegen het geneesmiddel en neutraliserende antilichamen gedetecteerd bij respectievelijk 8,9% (8/90) en 6,7% (6/90) van de beoordeelde patiënten voor de subcutane dosis van 180 mg, of 4,4% (4/91) en 2,2% (2/91) van de beoordeelde patiënten voor de subcutane dosis van 360 mg.
Antilichamen tegen risankizumab, waaronder neutraliserende antilichamen, waren niet geassocieerd met veranderingen in de klinische respons of veiligheid.
Ouderen
Er is beperkte veiligheidsinformatie bij ouderen met een leeftijd van ≥ 65 jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In geval van overdosering wordt aangeraden de patiënt te monitoren op tekenen of symptomen van bijwerkingen. Daarnaast dient er onmiddellijk een passende symptomatische behandeling in gang te worden gezet.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressieve middelen, interleukineremmers, ATC-code: L04AC18
Werkingsmechanisme
Risankizumab is een gehumaniseerd immunoglobuline G1 (IgG1) monoklonaal antilichaam dat zich selectief en met hoge affiniteit bindt aan de p19-subeenheid van humaan interleukine-23 (IL-23) cytokine zonder zich aan IL-12 te binden en zo de interactie met het IL-23-receptorcomplex remt. IL-23 is een cytokine die betrokken is bij ontstekingsreacties en immuunresponsen. Door de binding van IL-23 aan zijn receptor te blokkeren, remt risankizumab de IL-23-afhankelijke celsignalering en de afgifte van ontstekingsbevorderende cytokinen.
Farmacodynamische effecten
In een onderzoek met patiënten met psoriasis daalde de expressie van de met de IL-23/IL-17-cascade geassocieerde genen in de huid na enkelvoudige doses risankizumab. Er werd eveneens een afname in epidermale dikte, infiltratie van ontstekingscellen en expressie van psoriasismarkers waargenomen in psoriatische laesies.
In een fase 2-onderzoek met patiënten met de ziekte van Crohn was de expressie van de met de IL-23/Th17-cascade geassocieerde genen in darmweefsel na meervoudige doses risankizumab gedaald. Afnames in fecaal calprotectine (FCP), C-reactieve proteïne (CRP) in serum en IL-22 werden ook waargenomen na meervoudige doses in fase 3-inductieonderzoeken met patiënten met de ziekte van Crohn. Afnames in FCP, CRP en serum-IL-22 hielden aan tot en met week 52 van het onderzoek naar de onderhoudsbehandeling.
In een fase 2b/3-onderzoek met patiënten met colitis ulcerosa werd een statistisch significante en klinisch relevante afname ten opzichte van baseline waargenomen in de inflammatoire biomarkers, FCP en CRP, en in de biomarker geassocieerd met de IL-23 route, serum-IL-22, in week 12 van het inductieonderzoek. Afnames in FCP, CRP en serum-IL-22 hielden aan tot en met week 52 van het onderzoek naar de onderhoudsbehandeling.
Klinische werkzaamheid en veiligheid
Ziekte van Crohn
De werkzaamheid en veiligheid van risankizumab werden beoordeeld bij 1419 patiënten met matig tot ernstig actieve ziekte van Crohn (CD) in drie gerandomiseerde, dubbelblinde, placebogecontroleerde klinische onderzoeken in meerdere centra. De in de onderzoeken geïncludeerde patiënten waren 16 jaar of ouder en hadden een CDAI (Crohn’s Disease Activity Index, score voor de klinische activiteit van de ziekte van Crohn) van 220 tot 450, een gemiddelde dagelijkse SF (Stool Frequency, frequentie van ontlasting) ≥ 4 en/of een gemiddelde dagelijkse APS (abdominal pain score, score voor abdominale pijn) ≥ 2 en een SES-CD (Simplified Endoscopic Score for Crohn's disease, vereenvoudigde endoscopieschaal voor de ziekte van Crohn) ≥ 6, of ≥ 4 voor geïsoleerde ziekte in het ileum, met uitsluiting van de versmallende component en bevestigd door een centrale beoordelaar.
Er waren twee 12 weken durende intraveneuze-inductiestudies (ADVANCE en MOTIVATE), die een uitbreidingsperiode van 12 weken hadden voor patiënten die in week 12 geen klinische SF-/APS-respons hadden bereikt (afname in SF ≥ 30% en/of afname in APS ≥ 30% en beide niet slechter dan bij baseline). ADVANCE en MOTIVATE werden gevolgd door een 52 weken durend, gerandomiseerd ‘withdrawal’-onderzoek (stopstudie) met subcutane onderhoudsbehandeling (FORTIFY). In dit onderzoek werden patiënten opgenomen met een klinische SF-/APS-respons op intraveneuze inductiebehandeling, wat een behandelingsperiode van minimaal 64 weken betekende.
ADVANCE en MOTIVATE
In de onderzoeken ADVANCE en MOTIVATE werden patiënten gerandomiseerd naar toediening van risankizumab in een dosis van 600 mg (aanbevolen dosis) of 1200 mg, of placebo, in week 0, week 4 en week 8.
In ADVANCE had 58% (491/850) van de patiënten onvoldoende respons op of was intolerant voor een of meer behandelingen met biologicals (eerder falen van een biological), en 42% (359/850) had onvoldoende respons op of was intolerant voor conventionele behandeling maar niet voor behandeling met biologicals (zonder eerder falen van een biological). Van de patiënten zonder eerder falen van een biological in ADVANCE was 87% (314/359) niet eerder behandeld met een biological. De overige 13% had eerder een biological gekregen, maar had nooit onvoldoende respons of intolerantie vertoond. Alle patiënten in MOTIVATE hadden eerder onvoldoende respons gehad op een biological.
In beide onderzoeken bereikte, vergeleken met placebo, een groter aandeel van de patiënten die werden behandeld met risankizumab de co-primaire eindpunten van klinische remissie in week 12 en endoscopische respons in week 12. Verbeterde klinische SF-/APS-respons en klinische remissie waren al in week 4 significant bij patiënten die werden behandeld met risankizumab en bleven steeds verbeteren tot en met week 12 (tabel 2).
Tabel 2. Werkzaamheidsresultaten in ADVANCE en MOTIVATE
| ADVANCE | MOTIVATE | |||||
Placebo intraveneu s (N=175) % | Risankizumab 600 mg intraveneus (N=336) % | Behandelings- verschild (95%-BI) | Placebo intraveneu s. (N=187) % | Risankizumab 600 mg intraveneus (N=191) % | Behandelings-verschild (95%-BI) | |
| Co-primaire eindpunten | ||||||
| Klinische remissie in week 12e | 22% | 43% | 22% [14%; 30%]a | 19% | 35% | 15% [6%; 24%]b |
Endoscopische respons in week 12f | 12% | 40% | 28% [21%; 35%]a | 11% | 29% | 18% [10%; 25%]a |
| Extra eindpunten | ||||||
| Verbeterde klinische SF-/APS-respons in week 4g | 31% | 46% | 15% [6%; 23%]b | 32% | 45% | 14% [4%; 23%]c |
| Verbeterde klinische SF-/APS-respons in week 12g | 42% | 63% | 21% [12%; 30%]a | 39% | 62% | 23% [13%; 33%]a |
| CDAI < 150 in week 4 | 10% | 18% | 8% [1%; 14%]c | 11% | 21% | 10% [2%; 17%]c |
| CDAI < 150 in week 12 | 25% | 45% | 21% [12%; 29%]a | 20% | 42% | 22% [13%; 31%]a |
| Genezing van de mucosa in week 12h | (N=173) 8% | (N=336) 21% | 14% [8%; 19%]a | (N=186) 4% | (N=190) 14% | 9% [4%; 15%]b |
| Endoscopische remissie in week 12i | 9% | 24% | 15% [9%; 21%]a | 4% | 19% | 15% [9%; 21%]a |
a Statistisch significant indien gecorrigeerd voor multipliciteit, voor de vergelijking van risankizumab vs. placebo (p < 0,001). b Statistisch significant indien gecorrigeerd voor multipliciteit, voor de vergelijking van risankizumab vs. placebo (p ≤ 0,01). c Nominale p ≤ 0,05, vergelijking risankizumab vs. placebo. d Gecorrigeerd behandelingsverschil. e Klinische remissie gebaseerd op SF/APS: gemiddelde dagelijkse SF ≤ 2,8 en niet slechter dan bij baseline en gemiddelde dagelijkse AP-score ≤ 1 en niet slechter dan bij baseline. f Endoscopische respons: afname van de SES-CD met meer dan 50% ten opzichte van baseline, of een afname met minimaal 2 punten voor patiënten met een score 4 bij baseline en geïsoleerde ziekte in het ileum. g Verbeterde klinische SF-/APS-respons: een afname van ≥ 60% in de gemiddelde dagelijkse SF en/of een afname van ≥ 35% in de gemiddelde dagelijkse AP-score en beide niet slechter dan bij baseline, en/of klinische remissie. h Genezing van de mucosa: SES-CD-subscore voor ulceroppervlak van 0 bij patiënten die bij baseline een subscore van ≥ 1 hadden. i Endoscopische remissie: SES-CD ≤ 4 en een verlaging ten opzichte van baseline met ten minste 2 punten en in geen enkele afzonderlijke variabele een subscore groter dan 1. | ||||||
In week 12 bereikte, vergeleken met placebo, een groter aandeel van de patiënten die werden behandeld met risankizumab een afname van de CDAI met minimaal 100 punten ten opzichte van baseline (ADVANCE, risankizumab = 60%, placebo = 37%, p < 0,001; MOTIVATE, risankizumab = 60%, placebo = 30%, p < 0,001).
In week 12 bereikte, vergeleken met placebo, een groter aandeel van de patiënten die werden behandeld met risankizumab zowel een verbeterde klinische SF-/APS-respons als een endoscopische respons (ADVANCE, risankizumab = 31%, placebo = 8%, p < 0,001; MOTIVATE, risankizumab = 21%, placebo = 7%, p < 0,001).
De resultaten voor de co-primaire eindpunten voor de subgroepen (zonder multipliciteit toe te staan) van patiënten met en zonder eerder falen van een biological zijn weergegeven in tabel 3.
Tabel 3. Werkzaamheidsresultaten in week 12 in subgroepen van patiënten met eerder falen van behandeling met een biological en patiënten zonder eerder falen van behandeling met een biological in ADVANCE
| ADVANCE | |||
| Placebo intraveneus | Risankizumab 600 mg | Behandelingsverschil (95%-BI) | |
| Klinische remissie per SF-/AP-score | |||
| Eerder falen van een biological | 23% (N=97) | 41% (N=195) | 18% [7%; 29%] |
| Zonder eerder falen van een biological | 21% (N=78) | 48% (N=141) | 27% [15%; 39%] |
| Endoscopische respons | |||
| Eerder falen van een biological | 11% (N=97) | 33% (N=195) | 21% [12%; 31%] |
| Zonder eerder falen van een biological | 13% (N=78) | 50% (N=141) | 38% [27%; 49%] |
In ADVANCE bereikte, vergeleken met placebo, een groter aandeel van de patiënten die werden behandeld met risankizumab, met en zonder eerder falen van een biological, een CDAI < 150 (met eerder falen van biological: risankizumab = 42%, placebo = 26%; zonder eerder falen van biological: risankizumab = 49%, placebo = 23%).
CD-gerelateerde ziekenhuisopnames
De percentages CD-gerelateerde ziekenhuisopnames tot en met week 12 waren bij patiënten die werden behandeld met risankizumab lager dan bij placebo (ADVANCE: risankizumab = 3%, placebo = 12%, p < 0,001; MOTIVATE: risankizumab = 3%, placebo =11%, p ≤ 0,01).
FORTIFY
In het onderzoek naar de onderhoudsbehandeling FORTIFY werden 462 patiënten beoordeeld met een klinische SF-/APS-respons na 12 weken intraveneuze inductiebehandeling met risankizumab in de onderzoeken ADVANCE en MOTIVATE. Patiënten werden gerandomiseerd naar ofwel voortzetting van een onderhoudsschema met subcutaan 360 mg risankizumab (aanbevolen dosis), ofwel toediening van subcutaan 180 mg risankizumab eenmaal per 8 weken, ofwel stopzetting van de risankizumab-inductie en toediening van subcutaan placebo eenmaal per 8 weken, gedurende maximaal 52 weken.
De co-primaire eindpunten waren klinische remissie in week 52 en endoscopische respons in week 52. Co-primaire eindpunten werden ook gemeten bij patiënten met en zonder eerder falen van een biological (zie tabel 4).
Tabel 4. Werkzaamheidsresultaten in FORTIFY in week 52 (64 weken na de start van de inductiedosis)
| FORTIFY | |||
Intraveneuze risankizumab-inductie/ subcutaan placebof (N=164) % | Intraveneuze risankizumab-inductie/ subcutaan 360 mg risankizumab (N=141) % | Behandelingsverschil (95%-BI) | |
| Co-primaire eindpunten | |||
| Klinische remissie | 40% | 52% | 15% [5%; 25%]a,g |
| Eerder falen van een biological | 34% (N=123) | 48% (N=102) | 14% [1%; 27%] |
| Zonder eerder falen van een biological | 56% (N=41) | 62% (N=39) | 5% [-16%; 27%] |
| Endoscopische respons | 22% | 47% | 28% [19%; 37%]b,g |
| Eerder falen van een biological | 20% (N=123) | 44% (N=102) | 23% [11%; 35%] |
| Zonder eerder falen van een biological | 27% (N=41) | 54% (N=39) | 27% [6%; 48%] |
| Extra eindpunten | |||
| Verbeterde klinische SF-/APS-respons | 49% | 59% | 13% [2%; 23%]e,g |
| Behoud van klinische remissieh | (N=91) 51% | (N=72) 69% | 21% [6%; 35%]d,g |
| Endoscopische remissie | 13% | 39% | 28% [20%; 37%]c,g |
| Genezing van de mucosa | (N=162) 10% | (N=141) 31% | 22% [14%; 30%]c,g |
a Statistisch significant indien gecorrigeerd voor multipliciteit, voor de vergelijking van risankizumab vs. placebo (p ≤ 0,01). b Statistisch significant indien gecorrigeerd voor multipliciteit, voor de vergelijking van risankizumab vs. placebo (p < 0,001). c Nominale p < 0,001, vergelijking risankizumab vs. placebo, zonder algemene type I-foutcontrole. d Nominale p ≤ 0,01, vergelijking risankizumab vs. placebo, zonder algemene type I-foutcontrole. e Nominale p ≤0,05, vergelijking risankizumab vs. placebo, zonder algemene type I-foutcontrole. f De groep met alleen inductiebehandeling bestond uit patiënten die een klinische respons op inductiebehandeling met risankizumab hadden bereikt en gerandomiseerd waren naar placebo in het onderzoek naar de onderhoudsbehandeling (FORTIFY). g Gecorrigeerd behandelingsverschil. h Behoud van klinische remissie: klinische remissie in week 52 bij patiënten met klinische remissie in week 0. | |||
Diepe remissie (zowel klinische als endoscopische remissie) in week 52 werd in hogere percentages waargenomen bij patiënten die werden behandeld met intraveneus risankizumab/ subcutaan risankizumab dan bij patiënten die werden behandeld met intraveneus risankizumab/ subcutaan placebo (respectievelijk 28% vs. 10%, nominale p < 0,001).
In week 52 bereikte een groter aandeel van de patiënten die werden behandeld met intraveneus risankizumab/ subcutaan risankizumab een CDAI < 150, vergeleken met intraveneus risankizumab/ subcutaan placebo (respectievelijk 52% vs. 41%, nominale p ≤ 0,01). Een groter percentage van de patiënten die werden behandeld met intraveneus risankizumab/ subcutaan risankizumab bereikte een
afname van de CDAI-score ten opzichte van baseline met minimaal 100 punten dan bij intraveneus risankizumab/ subcutaan placebo (respectievelijk 62% vs. 48%, nominale p ≤ 0,01).
Eenennegentig patiënten die in de onderzoeken ADVANCE en MOTIVATE 12 weken na inductie met risankizumab geen klinische SF-/APS-respons vertoonden, kregen in week 12 en week 20 een subcutane dosis risankizumab van 360 mg. Van deze patiënten bereikte 64% (58/91) een klinische SF-/APS-respons in week 24; 33 van deze patiënten die een klinische SF-/APS-respons bereikten, werden opgenomen in het onderzoek FORTIFY en bleven eenmaal per 8 weken subcutaan 360 mg risankizumab krijgen, tot maximaal 52 weken. Van deze patiënten bereikte 55% (18/33) klinische remissie en 45% (15/33) bereikte endoscopische respons in week 52.
Tijdens het FORTIFY-onderzoek verdween bij 30 patiënten de respons op de behandeling met subcutaan 360 mg risankizumab. Deze patiënten kregen noodbehandeling met risankizumab (1 enkelvoudige intraveneuze dosis van 1200 mg, gevolgd door eenmaal per 8 weken subcutaan 360 mg). Van deze patiënten bereikte 57% (17/30) een klinische SF-/APS-respons in week 52. Daarnaast bereikten 20% (6/30) en 34% (10/29) van de patiënten respectievelijk klinische remissie en endoscopische respons in week 52.
Gezondheidsgerelateerde resultaten en resultaten voor kwaliteit van leven
Gezondheidsgerelateerde kwaliteit van leven werd beoordeeld met de IBDQ (Inflammatory Bowel Disease Questionnaire) en de SF-36 (36-Item Short Form Health Survey). Verbetering in vermoeidheid werd beoordeeld met de FACIT-Fatigue-schaal (Functional Assessment of Chronic Illness Therapy-Fatigue-schaal). Werkproductiviteit werd beoordeeld middels de WPAI-CD-vragenlijst (Work Productivity and Activity Impairment CD questionnaire).
In ADVANCE en MOTIVATE bereikten patiënten die werden behandeld met risankizumab in week 12 klinisch relevante verbeteringen ten opzichte van baseline in de IBDQ-totaalscore, alle IBDQ-domeinscores (darmsymptomen, systemische functie, emotionele functie en sociale functie), de SF-36 Physical and Mental Component Summary Score, de FACIT-Fatigue en WPAI-CD, vergeleken met placebo. Voor WPAI-CD werden er grotere verminderingen van beperkingen tijdens het werk, algehele werkbelemmeringen en belemmering van activiteit aangetoond in ADVANCE, en een grotere afname van belemmering van activiteit werd aangetoond in MOTIVATE. Deze verbeteringen bleven tot en met week 52 behouden bij patiënten die werden behandeld met intraveneus risankizumab/ subcutaan risankizumab in FORTIFY.
Colitis ulcerosa
De werkzaamheid en veiligheid van risankizumab werden beoordeeld bij patiënten met matig tot ernstig actieve colitis ulcerosa in twee gerandomiseerde, dubbelblinde, placebogecontroleerde klinische onderzoeken in meerdere centra. De in de onderzoeken geïncludeerde patiënten waren ≥ 18 en ≤ 80 jaar en hadden een aangepaste Mayo-score (aMS) van 5 tot 9 (met gebruik van het Mayo-scoresysteem, exclusief Physician’s Global Assessment) met een endoscopiesubscore (ES) van 2 of 3 op de endoscopie bij de screening, bevestigd door een centrale beoordeling.
De 12 weken durende intraveneuze-inductiestudie (INSPIRE) bevatte een uitbreidingsperiode van 12 weken voor patiënten die in week 12 geen klinische respons hadden bereikt [gedefinieerd als een afname ten opzichte van baseline in de aMS ≥ 2 punten en ≥ 30%, en een afname in de rectale-bloedingssubscore (RBS) ≥ 1 of een absolute RBS ≤ 1]. INSPIRE werd gevolgd door een 52 weken durend, gerandomiseerd ‘withdrawal’-onderzoek (stopstudie) met subcutane onderhoudsbehandeling (COMMAND). In dit onderzoek werden patiënten opgenomen met een klinische respons op een 12 weken durende intraveneuze inductiebehandeling met risankizumab, wat een behandelingsperiode van minimaal 64 weken betekende.
INSPIRE
In het INSPIRE-onderzoek werden 975 patiënten gerandomiseerd naar toediening van 1200 mg risankizumab of placebo, in week 0, week 4 en week 8.
In INSPIRE hadden 52% (503/975) van de patiënten gefaald op een of meer behandelingen met biologicals, JAK-remmers en/of S1P-receptormodulatoren (onvoldoende respons of intolerant). Van deze 503 patiënten faalde bij 488 (97%) een behandeling met biologicals en bij 90 (18%) faalden JAK-remmers.
Patiënten die in het onderzoek werden opgenomen, mochten een stabiele dosis gebruiken van orale corticosteroïden (maximaal 20 mg prednison per dag of equivalent), immunomodulatoren en aminosalicylaten. In INSPIRE kreeg bij baseline 36% van de patiënten corticosteroïden, 17% van de patiënten kreeg immunomodulatoren en 73% van de patiënten kreeg aminosalicylaten. De ziekteactiviteit bij de patiënten was matig (aMS ≤ 7) bij 58% van de patiënten en ernstig (aMS > 7) bij 42% van de patiënten.
In week 12 bereikte in INSPIRE, vergeleken met placebo, een significant groter aandeel van de patiënten die werden behandeld met risankizumab het primaire eindpunt van klinische remissie volgens de aMS [gedefinieerd als subscore voor stoelgangfrequentie (SFS) ≤ 1, en niet hoger dan bij baseline, RBS = 0 en ES ≤ 1 zonder aanwijzing voor broosheid] (tabel 5). De resultaten van het primaire eindpunt en de belangrijkste secundaire eindpunten worden gegeven in tabel 5.
Tabel 5. Werkzaamheidsresultaten in INSPIRE in week 12
| Eindpunt | Placebo intraveneus (N=325) % | Risankizumab 1200 mg intraveneus (N=650) % | Behandelings-verschil (95%-BI) |
| Ziekteactiviteit en symptomen van CU | |||
| Klinische remissieab | 6% | 20% | 14%f [10%; 18%] |
| Met falen van biological en/of JAK-remmer | 4% (N=170) | 11% (N=333) | 7% [3%; 12%] |
Zonder falen van biological en/of JAK-remmer | 8% (N=155) | 30% (N=317) | 21% [15%; 28%] |
| Klinische responsc | 36% | 64% | 29%f [22%; 35%] |
| Met falen van biological en/of JAK-remmer | 31% (N=170) | 55% (N=333) | 24% [15%; 33%] |
Zonder falen van biological en/of JAK-remmer | 41% (N=155) | 74% (N=317) | 33% [24%; 42%] |
| Endoscopische en histologische beoordeling | |||
| Genezing van de mucosad | 12% | 37% | 24%f [19%; 29%] |
| Met falen van biological en/of JAK-remmer | 10% (N=170) | 26% (N=333) | 16% [9%; 22%] |
Zonder falen van biological en/of JAK-remmer | 14% (N=155) | 48% (N=317) | 33% [26%; 41%] |
| Histologisch-endoscopische genezing van de mucosae | 8% | 24% | 17%f [12%; 21%] |
| Met falen van biological en/of JAK-remmer | 7% (N=170) | 16% (N=333) | 9% |
| Eindpunt | Placebo intraveneus (N=325) % | Risankizumab 1200 mg intraveneus (N=650) % | Behandelings-verschil (95%-BI) |
| [3%; 14%] | |||
Zonder falen van biological en/of JAK-remmer | 8% (N=155) | 33% (N=317) | 25% [18%; 32%] |
a Primair eindpunt b Klinische remissie volgens aMS: SFS ≤ 1, en niet hoger dan bij baseline, RBS = 0 en ES ≤ 1 zonder aanwijzing voor broosheid c Klinische respons volgens aMS: afname t.o.v. baseline ≥ 2 punten en ≥ 30%, en een afname van RBS ≥ 1 of een absolute RBS ≤ 1 d ES ≤ 1 zonder aanwijzing voor broosheid e ES ≤ 1 zonder aanwijzing voor broosheid en Geboes-score ≤ 3,1 (wat duidt op infiltratie van neutrofielen in < 5% van de crypten, geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel) f p < 0,00001, gecorrigeerd behandelingsverschil (95%-BI) | |||
Klinische ziekteactiviteit en symptomen
De paMS (partial adapted Mayo score, gedeeltelijk aangepaste Mayo-score) bestaat uit de SFS en de RBS. Klinische respons volgens de paMS is gedefinieerd als een afname ten opzichte van baseline van ≥ 1 punt en ≥ 30% en een afname van de RBS ≥ 1 of een absolute RBS ≤ 1. De resultaten van klinische respons volgens de paMS in de loop van de tijd in INSPIRE worden gegeven in figuur 1. Werkzaamheid trad snel op, waarbij een groter percentage patiënten die werden behandeld met risankizumab, al in week 4 een klinische respons bereikte vergeleken met placebo (respectievelijk 52% en 31%; p < 0,00001).
Figuur 1. Percentage patiënten dat in de loop van de tijd in inductieonderzoek INSPIRE klinische respons bereikte volgens paMS
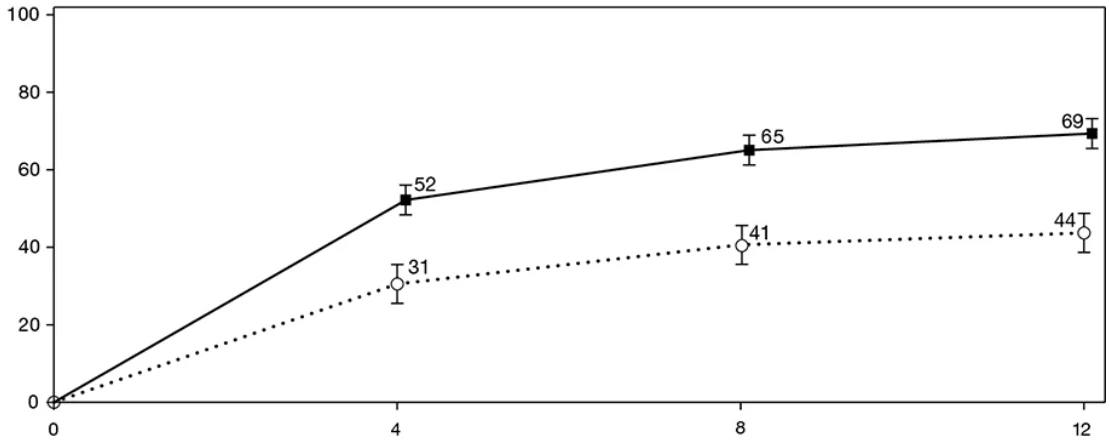
Res
ponsperc
ent
age (
%)
en 95%
-
BI
Weken
Placebo intraveneus (N=325)
Risankizumab 1200 mg intraveneus (N=650)
In week 12 had een significant groter percentage patiënten die werden behandeld met risankizumab, vergeleken met placebo, geen abdominale pijn (respectievelijk 36% en 26%; p < 0,01) en geen stoelgangsnood (respectievelijk 44% en 28%; p < 0,00001).
Andere symptomen van CU
In week 12 was het aantal episoden met fecale incontinentie per week verminderd bij een significant groter aantal patiënten die werden behandeld met risankizumab, vergeleken met placebo (verandering ten opzichte van baseline bij risankizumab = -3,8; placebo = -2,2; p = 0,00003).
In week 12 was het percentage patiënten die geen nachtelijke stoelgang hadden significant groter bij patiënten die werden behandeld met risankizumab, vergeleken met placebo (respectievelijk 67% en 43%; p < 0,00001).
In week 12 was het percentage patiënten die geen tenesmus hadden significant groter bij patiënten die werden behandeld met risankizumab, vergeleken met placebo (respectievelijk 49% en 30%; p < 0,00001).
In week 12 was het aantal dagen met onderbroken slaap vanwege symptomen van CU per week verminderd bij een significant groter aantal patiënten die werden behandeld met risankizumab, vergeleken met placebo (verandering ten opzichte van baseline bij risankizumab = -2,5; placebo = -1,5; p < 0,00001).
CU-gerelateerde ziekenhuisopnames
De percentages CU-gerelateerde ziekenhuisopnames tot en met week 12 waren bij patiënten die werden behandeld met risankizumab significant lager dan bij placebo (respectievelijk 1% en 6%; p < 0,00001).
Verlengde behandeling van non-responders in week 12
In totaal kregen 141 patiënten die in week 12 van inductie met risankizumab in INSPIRE geen klinische respons hadden, een subcutane dosis van ofwel 180 mg of 360 mg risankizumab in week 12 en week 20. Van de 71 patiënten die subcutaan 180 mg risankizumab kregen en 70 patiënten die subcutaan 360 mg risankizumab kregen, bereikte respectievelijk 56% en 57% een klinische respons in week 24.
COMMAND
In het onderzoek naar de onderhoudsbehandeling COMMAND werden 548 patiënten beoordeeld met een klinische respons na 12 weken intraveneuze inductiebehandeling met risankizumab in het INSPIRE-onderzoek. Patiënten werden gerandomiseerd naar ofwel een onderhoudsschema met subcutaan 180 mg of subcutaan 360 mg risankizumab eenmaal per 8 weken, ofwel stopzetting van de risankizumab-inductie en subcutaan toediening van placebo eenmaal per 8 weken, gedurende maximaal 52 weken.
In COMMAND hadden bij 75% (411/548) van de patiënten een of meer behandelingen met biologicals, JAK-remmers en/of S1P-receptor modulatoren vóór baseline voorafgaand aan de inductie gefaald (onvoldoende respons of intolerantie). Van deze 411 patiënten hadden bij 407 (99%) biologicals gefaald en bij 78 (19%) hadden JAK-remmers gefaald.
In COMMAND bereikte een significant groter percentage van de hierboven vermelde 548 patiënten die werden behandeld met subcutaan 180 mg risankizumab of subcutaan 360 mg risankizumab het primaire eindpunt van klinische remissie volgens de aMS in week 52, vergeleken met placebo (zie tabel 6). De resultaten van het primaire eindpunt en van de belangrijkste secundaire eindpunten worden gegeven in tabel 6.
Tabel 6. Werkzaamheidsresultaten in COMMAND in week 52 (64 weken na de start van de inductiedosis)
| Eindpunt | Risankizumab intraveneuze inductie/ placebo subcutaan+ (N=183) % | Risankizumab intraveneuze inductie/ risankizumab 180 mg subcutaan (N=179) % | Risankizumab intraveneuze inductie/ risankizumab 360 mg subcutaan (N=186) % | Behandelingsverschil (97,5%-BI)++ | |
Risankizumab intraveneuze inductie/ risankizumab 180 mg subcutaan | Risankizumab intraveneuze inductie/ risankizumab 360 mg subcutaan | ||||
| Ziekteactiviteit en symptomen van CU | |||||
| Klinische remissieab | 25% | 40% | 38% | 16%h [6%; 27%] | 14%h [4%; 24%] |
Met falen van biological en/of JAK-remmer | 23% (N=138) | 37% (N=134) | 29% (N=139) | 13% [1%; 26%] | 6% [-6%; 18%] |
Zonder falen van biological en/of JAK-remmer | 31% (N=45) | 51% (N=45) | 62% (N=47) | 20% [-3%; 43%] | 31% [8%; 53%] |
| Behouden van klinische remissiec | 40% (N=53) | 70% (N=44) | 50% (N=40) | 29%h [7%; 51%] | 13%k [-11%; 36%] |
Met falen van biological en/of JAK-remmer | 37% (N=35) | 65% (N=26) | 44% (N=25) | 28% [0%; 56%] | 7% [-22%; 36%] |
Zonder falen van biological en/of JAK-remmer | 44% (N=18) | 77% (N=18) | 60% (N=15) | 33% [-2%; 67%] | 16% [-23%; 54%] |
Klinische remissie zonder corticosteroïdend | 25% | 40% | 37% | 16% h [6%; 26%] | 14% h [3%; 24%] |
Met falen van biological en/of JAK-remmer | 23% (N=138) | 36% (N=134) | 29% (N=139) | 13% [0%; 25%] | 6% [-6%; 18%] |
Zonder falen van biological en/of JAK-remmer | 31% (N=45) | 51% (N=45) | 60% (N=47) | 20% [-3%; 43%] | 28% [6%; 51%] |
| Klinische response | 52% | 68% | 62% | 17%i [6%; 28%] | 11%j [0%; 23%] |
Met falen van biological en/of JAK-remmer | 46% (N=138) | 63% (N=134) | 57% (N=139) | 18% [4%; 31%] | 11% [-2%; 25%] |
Zonder falen van biological en/of JAK-remmer | 71% (N=45) | 82% (N=45) | 79% (N=47) | 11% [-9%; 31%] | 8% [-13%; 28%] |
| Endoscopische en histologische beoordeling | |||||
| Genezing van de mucosaf | 32% | 51% | 48% | 20% h [9%; 31%] | 17% h [7%; 28%] |
Met falen van biological en/of JAK-remmer | 30% (N=138) | 48% (N=134) | 39% (N=139) | 17% [4%; 30%] | 8% [-4%; 21%] |
| Eindpunt | Risankizumab intraveneuze inductie/ placebo subcutaan+ (N=183) % | Risankizumab intraveneuze inductie/ risankizumab 180 mg subcutaan (N=179) % | Risankizumab intraveneuze inductie/ risankizumab 360 mg subcutaan (N=186) % | Behandelingsverschil (97,5%-BI)++ | |
Risankizumab intraveneuze inductie/ risankizumab 180 mg subcutaan | Risankizumab intraveneuze inductie/ risankizumab 360 mg subcutaan | ||||
Zonder falen van biological en/of JAK-remmer | 36% (N=45) | 60% (N=45) | 76% (N=47) | 24% [1%; 47%] | 41% [19%; 62%] |
| Histologisch-endoscopische genezing van de mucosag | 23% | 43% | 42% | 20%h [10%; 31%] | 20% h [10%; 30%] |
Met falen van biological en/of JAK-remmer | 22% (N=138) | 39% (N=134) | 33% (N=139) | 17% [5%; 29%] | 11% [-1%; 23%] |
Zonder falen van biological en/of JAK-remmer | 29% (N=45) | 55% (N=45) | 69% (N=47) | 26% [3%; 49%] | 40% [19%; 62%] |
+ De groep met alleen inductiebehandeling bestond uit patiënten die een klinische respons op inductiebehandeling met risankizumab hadden bereikt en gerandomiseerd waren naar placebo in het onderzoek naar de onderhoudsbehandeling (COMMAND). ++ Gecorrigeerd verschil voor het totale behandelingsverschil a Primair eindpunt b Klinische remissie volgens aMS: SFS ≤ 1, en niet hoger dan bij baseline, RBS = 0, en ES ≤ 1 zonder aanwijzing voor broosheid c Klinische remissie volgens aMS in week 52 bij patiënten die klinische remissie bereikten aan het einde van de inductiebehandeling d Klinische remissie volgens aMS in week 52 en corticosteroïdenvrij gedurende ≥ 90 dagen e Klinische respons volgens aMS: afname ten opzichte van baseline ≥ 2 punten en ≥ 30%, en een afname van RBS ≥ 1 of een absolute RBS ≤ 1 f ES ≤ 1 zonder aanwijzing voor broosheid g ES ≤ 1 zonder aanwijzing voor broosheid en Geboes-score ≤ 3,1 (wat duidt op infiltratie van neutrofielen in < 5% van de crypten, geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel) h Statistisch significant indien gecorrigeerd voor multipliciteit, voor de vergelijking van risankizumab vs. placebo (p < 0,001). i Nominale p ≤ 0,01, vergelijking risankizumab vs. placebo j Nominale p ≤ 0,05, vergelijking risankizumab vs. placebo k p = 0,2234 | |||||
Klinische ziekteactiviteit en symptomen
In week 52 had een significant groter percentage patiënten die werden behandeld met intraveneus risankizumab/subcutaan 180 mg risankizumab, vergeleken met intraveneus risankizumab/placebo, geen abdominale pijn (respectievelijk 47% en 30%; p < 0,001) en geen stoelgangsnood (respectievelijk 54% en 31%; p < 0,00001). In week 52 had een groter percentage patiënten die werden behandeld met intraveneus risankizumab/subcutaan 360 mg risankizumab, vergeleken met intraveneus risankizumab/placebo, geen stoelgangsnood (respectievelijk 49% en 31%; p < 0,001) en in week 52 had een numeriek hoger percentage patiënten geen abdominale pijn, vergeleken met intraveneus risankizumab/placebo (respectievelijk 38% en 30%; p = 0,0895).
Andere symptomen van CU
In week 52 was het percentage patiënten die geen nachtelijke stoelgang hadden, groter bij patiënten die werden behandeld met intraveneus risankizumab/subcutaan 180 mg risankizumab en intraveneus risankizumab/subcutaan 360 mg risankizumab, vergeleken met intraveneus risankizumab/placebo (respectievelijk 42% en 43% vs. 30%; respectievelijk p < 0,01 en p < 0,001).
In week 52 was het percentage patiënten die geen tenesmus hadden groter bij patiënten die werden behandeld met intraveneus risankizumab/subcutaan 180 mg risankizumab en intraveneus risankizumab/subcutaan 360 mg risankizumab, vergeleken met i.v. risankizumab/placebo (respectievelijk 37% en 37% vs. 23%; p < 0,01).
CU-gerelateerde ziekenhuisopnames
Gevallen van CU-gerelateerde ziekenhuisopnames tot en met week 52 waren numeriek lager bij patiënten die werden behandeld met intraveneus risankizumab/subcutaan 180 mg risankizumab en intraveneus risankizumab/subcutaan 360 mg risankizumab, vergeleken met intraveneus risankizumab/placebo (respectievelijk 0,6 per 100 patiëntjaren en 1,2 per 100 patiëntjaren vs. 3,1 per 100 patiëntjaren; respectievelijk p = 0,0949 en p = 0,2531).
Endoscopische en histologische beoordeling
Endoscopische remissie (normalisatie van het endoscopisch uiterlijk van de mucosa) is gedefinieerd als ES = 0. In week 12 van INSPIRE bereikte een significant groter percentage patiënten die werden behandeld met risankizumab endoscopische remissie, vergeleken met placebo (respectievelijk 11% en 3%; p < 0,00001). In week 52 van COMMAND bereikte een significant groter percentage patiënten die werden behandeld met intraveneus risankizumab/ subcutaan 180 mg risankizumab en intraveneus risankizumab/ subcutaan 360 mg risankizumab endoscopische remissie, vergeleken met placebo (respectievelijk 23% en 24% vs. 15%; p < 0,05).
Genezing van de diepe mucosa is gedefinieerd als ES = 0 en een Geboes-score < 2,0 (wat duidt op geen neutrofielen in crypten of lamina propria en geen toename van eosinofielen, geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel). In week 12 van INSPIRE bereikte een significant groter percentage patiënten die werden behandeld met risankizumab, vergeleken met placebo, genezing van de diepe mucosa (respectievelijk 6% en 1%; p < 0,00001). In week 52 van COMMAND bereikte een numeriek hoger percentage patiënten die werden behandeld met intraveneus risankizumab/ subcutaan 180 mg risankizumab en intraveneus risankizumab/ subcutaan 360 mg risankizumab, vergeleken met intraveneus risankizumab/placebo, genezing van de diepe mucosa (respectievelijk 13% en 16% vs. 10%; respectievelijk p = 0,2062 en p = 0,0618).
In COMMAND werd behoud van genezing van de mucosa in week 52 (ES ≤ 1 zonder broosheid) waargenomen bij een groter percentage patiënten die werden behandeld met intraveneus risankizumab/subcutaan 180 mg risankizumab en intraveneus risankizumab/ subcutaan 360 mg risankizumab, vergeleken met intraveneus risankizumab/placebo, bij patiënten die genezing van de mucosa bereikten aan het einde van de inductie (respectievelijk 74% en 54% vs. 47%; respectievelijk p < 0,01 en p = 0,5629).
Noodbehandeling
Tijdens COMMAND kregen patiënten die verlies van respons hadden op subcutane behandeling met risankizumab, noodbehandeling met risankizumab (één intraveneuze inductiedosis, gevolgd door subcutaan 360 mg eenmaal per 8 weken). Bij deze patiënten, in de behandelingsgroepen van subcutaan 180 mg risankizumab en subcutaan 360 mg risankizumab, bereikten respectievelijk 85% (17/20) en 74% (26/35) een klinische respons in week 52. Daarnaast bereikten 24% (6/25) en 35% (13/37) van de patiënten klinische remissie volgens de aMS, en bereikten 38% (10/26) en 45% (17/38) van de patiënten endoscopische verbetering in week 52 in de behandelingsgroep van respectievelijk subcutaan 180 mg risankizumab en subcutaan 360 mg risankizumab.
Responders in week 24
In totaal kregen 100 patiënten die na een inductiebehandeling van 12 weken geen klinische respons hadden, een subcutane dosis van ofwel 180 mg (N=56) of 360 mg (N=44) risankizumab in week 12 en week 20. Ze hadden een klinische respons in week 24 en bleven gedurende maximaal 52 weken eenmaal per 8 weken subcutaan 180 mg of subcutaan 360 mg risankizumab krijgen in COMMAND. Van deze patiënten bereikten 46% en 45% klinische respons volgens de aMS in week 52, en 18% en 23% bereikten klinische remissie volgens de aMS in week 52 voor respectievelijk subcutaan 180 mg en 360 mg risankizumab.
Gezondheidsgerelateerde resultaten en resultaten voor kwaliteit van leven
Patiënten die werden behandeld met risankizumab bereikten klinisch relevante verbeteringen ten opzichte van baseline voor de IBDQ (Inflammatory Bowel Disease Questionnaire) (darmsymptomen, systemische functie, emotionele functie en sociale functie), vergeleken met placebo. Veranderingen ten opzichte van baseline voor de totale IBDQ-score in week 12 met risankizumab, vergeleken met placebo, waren respectievelijk 42,6 en 24,3. Veranderingen ten opzichte van baseline voor de totale IBDQ-score in week 52 waren 52,6, 50,3 en 35,0 bij patiënten behandeld met respectievelijk intraveneus risankizumab/subcutaan 180 mg risankizumab, intraveneus risankizumab/subcutaan 360 mg risankizumab en intraveneus risankizumab/placebo.
Vergeleken met placebo hadden patiënten die risankizumab kregen een significant grotere verbetering wat betreft vermoeidheid, zoals gemeten met de FACIT-F-score, in week 12 ten opzichte van baseline. Met risankizumab, vergeleken met placebo, waren veranderingen in de FACIT-F-score in week 12 ten opzichte van baseline respectievelijk 7,9 en 3,3. Veranderingen in de FACIT-F-score in week 52 ten opzichte van baseline waren 10,9, 10,3 en 7,0 bij patiënten behandeld met respectievelijk intraveneus risankizumab/ subcutaan 180 mg risankizumab, intraveneus risankizumab/subcutaan 360 mg risankizumab en intraveneus risankizumab/placebo.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Skyrizi in een of meerdere subgroepen van pediatrische patiënten bij de behandeling van de ziekte van Crohn en colitis ulcerosa (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van risankizumab was vergelijkbaar tussen plaque psoriasis en artritis psoriatica, en tussen de ziekte van Crohn en colitis ulcerosa.
Absorptie
Risankizumab vertoonde een lineair farmacokinetisch profiel met dosisproportionele toename van de blootstelling over het dosisbereik van 18 tot 360 mg en 0,25 tot 1 mg/kg subcutaan toegediend, en over het dosisbereik van 200 tot 1.800 mg en 0,01 tot 5 mg/kg intraveneus toegediend.
Na subcutane toediening van risankizumab werden piekplasmaconcentraties bereikt tussen 3 en 14 dagen na de toediening met een geschatte absolute biologische beschikbaarheid van 74-89%. Bij een dosering van 150 mg in week 0, week 4 en daarna eenmaal per 12 weken, bedroegen de geschatte steady-state piek- en dalplasmaconcentraties respectievelijk 12 en 2 µg/ml.
Bij patiënten met de ziekte van Crohn die werden behandeld met een intraveneuze inductiedosis van 600 mg in week 0, 4 en 8, gevolgd door een subcutane onderhoudsdosis van 360 mg in week 12 en daarna eenmaal per 8 weken, worden de maximale mediane piek- en dalconcentraties geschat op
respectievelijk 156 en 38,8 µg/ml tijdens de inductieperiode (week 8-12) en de mediane piek- en dalconcentraties bij steady-state op respectievelijk 28,0 en 8,13 µg/ml tijdens de onderhoudsperiode (week 40-48).
Bij patiënten met colitis ulcerosa die werden behandeld met een intraveneuze inductiedosis van 1200 mg in week 0, 4 en 8, gevolgd door een subcutane onderhoudsdosis van 180 mg of 360 mg in week 12 en daarna eenmaal per 8 weken, worden de maximale mediane piek- en dalconcentraties geschat op respectievelijk 350 en 87,7 µg/ml tijdens de inductieperiode (week 8-12) en worden de mediane piek- en dalconcentraties bij steady-state geschat op respectievelijk 19,6 en 4,64 µg/ml voor de subcutane dosis van 180 mg en 39,2 en 9,29 µg/ml voor de subcutane dosis van 360 mg tijdens de onderhoudsperiode (week 40-48).
Distributie
Het gemiddelde (±standaarddeviatie) steady-state distributievolume (Vss) van risankizumab was 11,4 (±2,7) liter in fase 3-onderzoeken bij patiënten met psoriasis, wat erop wijst dat de distributie van risankizumab hoofdzakelijk beperkt blijft tot de vasculaire en interstitiële ruimten. Bij een typische patiënt van 70 kg met de ziekte van Crohn was Vss 7,68 l.
Biotransformatie
Therapeutische IgG monoklonale antilichamen worden gewoonlijk op dezelfde manier als endogene IgG's via katabole routes afgebroken in kleine peptiden en aminozuren. Risankizumab wordt naar verwachting niet gemetaboliseerd door cytochroom P450-enzymen.
Eliminatie
De gemiddelde (± standaarddeviatie) systemische klaring (CL) van risankizumab bedroeg 0,3 (± 0,1) liter/dag in fase 3-onderzoeken bij patiënten met psoriasis. De gemiddelde terminale eliminatiehalfwaardetijd van risankizumab varieerde van 28 tot 29 dagen in fase 3-onderzoeken bij patiënten met psoriasis. Voor een typische patiënt van 70 kg met de ziekte van Crohn was de CL 0,30 l/dag en de terminale eliminatiehalfwaardetijd 21 dagen.
Als IgG1 monoklonaal antilichaam zal risankizumab naar verwachting niet via glomerulusfiltratie in de nieren worden gefilterd of als intact molecuul in de urine worden uitgescheiden.
Lineariteit/non-lineariteit
Risankizumab vertoonde een lineair farmacokinetisch profiel met min of meer dosisproportionele toenames in systemische blootstelling (Cmax en AUC) in de beoordeelde dosisbereiken van 18 mg tot 360 mg of 0,25 mg/kg tot 1 mg/kg subcutane toediening en 200 tot 1800 mg en 0,01 mg/kg tot 5 mg/kg intraveneuze toediening bij gezonde proefpersonen of proefpersonen met psoriasis, de ziekte van Crohn of colitis ulcerosa.
Interacties
Onderzoeken naar interacties zijn uitgevoerd bij patiënten met plaque psoriasis, de ziekte van Crohn of colitis ulcerosa om het effect van herhaalde toediening van risankizumab op de farmacokinetiek van cytochroom P450 (CYP)-gevoelige onderzoekssubstraten te beoordelen. De blootstelling aan cafeïne (CYP1A2-substraat), warfarine (CYP2C9-substraat), omeprazol (CYP2C19-substraat), metoprolol (CYP2D6-substraat) en midazolam (CYP3A-substraat) na behandeling met risankizumab was vergelijkbaar met de blootstellingen voorafgaand aan de behandeling met risankizumab, wat erop wijst dat er geen sprake is van interacties door deze enzymen die klinisch van betekenis zijn.
Farmacokinetische populatieanalyses toonden aan dat de blootstelling aan risankizumab niet werd beïnvloed door gelijktijdig toegediende geneesmiddelen die tijdens de klinische onderzoeken door sommige patiënten met plaque psoriasis werden gebruikt. Een vergelijkbare afwezigheid van
beïnvloeding door gelijktijdig gebruikte geneesmiddelen werd op basis van farmacokinetische populatieanalyse waargenomen bij de ziekte van Crohn of colitis ulcerosa.
Speciale populaties
Pediatrische patiënten
De farmacokinetiek van risankizumab bij pediatrische patiënten jonger dan 16 jaar is niet vastgesteld. Van de 1.574 patiënten met de ziekte van Crohn die werden blootgesteld aan risankizumab, waren er 12 in de leeftijd van 16 tot 17 jaar. De blootstellingen aan risankizumab bij patiënten van 16 tot 17 jaar met de ziekte van Crohn waren vergelijkbaar met die bij volwassenen. Op basis van de farmacokinetische populatieanalyses bleek leeftijd geen significante invloed te hebben op de blootstellingen aan risankizumab.
Ouderen
Van de 2.234 patiënten met plaque psoriasis die werden blootgesteld aan risankizumab, waren er 243 in de leeftijd van 65 jaar of ouder en waren 24 patiënten 75 jaar of ouder. Van de 1.574 patiënten met de ziekte van Crohn die werden blootgesteld aan risankizumab, waren er 72 in de leeftijd van 65 jaar of ouder en waren 5 patiënten 75 jaar of ouder. Van de 1512 patiënten met colitis ulcerosa die werden blootgesteld aan risankizumab, waren er 103 in de leeftijd van 65 jaar of ouder en waren 8 patiënten 75 jaar of ouder. Er werden geen algemene verschillen in de blootstelling aan risankizumab waargenomen tussen oudere en jongere patiënten die risankizumab kregen.
Patiënten met verminderde nier- of leverfunctie
Er zijn geen specifieke onderzoeken uitgevoerd om het effect van een verminderde nier- of leverfunctie op de farmacokinetiek van risankizumab te bepalen. In farmacokinetische populatieanalyses hadden de serumcreatininespiegels, de creatinineklaring en de leverfunctiewaarden (ALAT/ASAT/bilirubine) geen invloed van betekenis op de klaring van risankizumab bij patiënten met psoriasis, de ziekte van Crohn of colitis ulcerosa.
Als IgG1 monoklonaal antilichaam wordt risankizumab hoofdzakelijk geëlimineerd via intracellulair katabolisme en er wordt niet verwacht dat het wordt gemetaboliseerd via hepatische cytochroom P450-enzymen of wordt uitgescheiden door de nieren.
Lichaamsgewicht
De klaring en het distributievolume van risankizumab nemen toe naarmate het lichaamsgewicht toeneemt, wat tot een verminderde werkzaamheid kan leiden in patiënten met een hoog lichaamsgewicht (> 130 kg). Lichaamsgewicht had geen klinisch relevante impact op blootstelling aan risankizumab of werkzaamheid bij artritis psoriatica, de ziekte van Crohn of colitis ulcerosa. Deze bevinding is echter gebaseerd op een beperkt aantal patiënten met plaque psoriasis. Aanpassing van de dosis op basis van lichaamsgewicht wordt momenteel niet aanbevolen.
Geslacht of ras
De klaring van risankizumab werd bij volwassen patiënten met plaque psoriasis, de ziekte van Crohn of colitis ulcerosa niet significant beïnvloed door geslacht of ras. Er werden in klinische farmacokinetische onderzoeken met gezonde vrijwilligers geen verschillen van betekenis in de blootstelling aan risankizumab waargenomen bij Chinese of Japanse patiënten in vergelijking met Kaukasische patiënten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van toxiciteitsonderzoeken met herhaalde dosering, waaronder farmacologische
veiligheidsbeoordelingen en een uitgebreid pre- en postnataal ontwikkelingstoxiciteitsonderzoek bij Cynomolgus-apen met doses tot 50 mg/kg/week, die tot blootstellingen leiden van 10 keer de klinische blootstelling tijdens inductie met een dosis van eenmaal per 4 weken intraveneus 600 mg en 39 keer de klinische blootstelling tijdens een onderhoudsbehandeling van eenmaal per 8 weken subcutaan 360 mg voor de ziekte van Crohn. Voor colitis ulcerosa waren blootstellingen 5 keer de klinische blootstelling tijdens inductie met een dosis van eenmaal per 4 weken intraveneus 1200 mg en 65 of 32 keer de klinische blootstelling tijdens een onderhoudsbehandeling van eenmaal per 8 weken subcutaan 180 mg of 360 mg.
Er zijn geen mutageniteits- en carcinogeniteitsonderzoeken uitgevoerd met risankizumab. In een 26 weken durend chronisch toxicologisch onderzoek bij Cynomolgus-apen met doses tot 50 mg/kg/week (7 keer de klinische blootstelling tijdens inductie met een dosis van eenmaal per 4 weken intraveneus 600 mg en 28 keer de klinische blootstelling tijdens een onderhoudsbehandeling van eenmaal per 8 weken subcutaan 360 mg voor de ziekte van Crohn en 3 keer de klinische blootstelling tijdens inductiebehandeling met een dosis van eenmaal per 4 weken intraveneus 1200 mg en 45 of 23 keer de klinische blootstelling tijdens een onderhoudsbehandeling van eenmaal per 8 weken subcutaan 180 mg of 360 mg voor colitis ulcerosa), werden er geen pre-neoplastische of neoplastische laesies waargenomen en werden er geen ongewenste effecten op het gebied van immunotoxiciteit of cardiovasculaire bijwerkingen opgemerkt.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumacetaattrihydraat
Azijnzuur
Trehalosedihydraat
Polysorbaat 20
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
2 jaar
Verdunde oplossing voor intraveneuze infusie
De chemische en fysische stabiliteit na opening zijn aangetoond gedurende 20 uur bij 2°C tot 8°C (beschermd tegen licht) of maximaal 8 uur bij kamertemperatuur (beschermd tegen zonlicht). De bewaartijd bij kamertemperatuur begint zodra de verdunde oplossing is bereid. De infusie moet binnen 8 uur na verdunning in de infuuszak voltooid zijn. Blootstelling aan binnenlicht is acceptabel tijdens opslag en toediening bij kamertemperatuur.
Vanuit microbiologisch oogpunt dient de bereide infusievloeistof onmiddellijk te worden gebruikt. Indien de infusievloeistof niet onmiddellijk wordt gebruikt, is de gebruiker verantwoordelijk voor de bewaartijden en -omstandigheden voorafgaand aan het gebruik. De infusievloeistof mag niet langer worden bewaard dan 20 uur bij 2°C tot 8°C.
Niet in de vriezer bewaren.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C). Niet in de vriezer bewaren.
De flacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3
6.5 Aard en inhoud van de verpakking
10,0 ml concentraat voor oplossing voor infusie in een glazen flacon, afgesloten met een gecoate rubberen stop van broombutyl.
Skyrizi is leverbaar in verpakkingen met 1 flacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Vóór toediening moeten de oplossingen visueel gecontroleerd worden op aanwezigheid van deeltjes of verkleuring. De oplossing moet kleurloos tot lichtgeel en helder tot licht opaalachtig zijn. De vloeistof kan kleine witte of doorzichtige deeltjes bevatten. Het geneesmiddel en de verdunningen daarvan mogen niet worden gebruikt als de oplossing verkleurd of troebel is, of als er vreemde deeltjes in zitten.
Instructies voor verdunning
Dit geneesmiddel dient te worden bereid door een beroepsbeoefenaar in de gezondheidszorg met gebruik van aseptische technieken. Het moet vóór toediening worden verdund.
De oplossing voor infusie wordt bereid door het concentraat te verdunnen in een intraveneuze infusiezak of glazen fles met daarin 5% dextrose in water (D5W) of natriumchloride 9 mg/ml (0,9%) oplossing voor infusie tot een eindconcentratie van ongeveer 1,2 mg/ml tot 6 mg/ml. Zie onderstaande tabel voor instructies voor verdunning op basis van de indicatie voor de patiënt.
| Indicatie | Intraveneuze inductiedosis | Aantal injectieflacons met 600 mg/10 ml | Totaal volume van 5% dextrose-injectie of natriumchloride 9 mg/ml (0,9%) oplossing voor infusie |
| Ziekte van Crohn | 600 mg | 1 | 100 ml, 250 ml of 500 ml |
| Colitis ulcerosa | 1200 mg | 2 | 250 ml of 500 ml |
Vóór de start van de intraveneuze infusie dient de inhoud van de intraveneuze infusiezak of glazen fles op kamertemperatuur te zijn.
Dien de infusie van de verdunde oplossing toe over een periode van minimaal één uur voor de dosis van 600 mg en minimaal twee uur voor de dosis van 1200 mg.
De oplossing in de flacon en de verdunningen mogen niet worden geschud.
Elke flacon is uitsluitend bedoeld voor eenmalig gebruik.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/19/1361/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 april 2019
Datum van laatste verlenging: 5 januari 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Skyrizi 360 mg oplossing voor injectie in een patroonSkyrizi 180 mg oplossing voor injectie in een patroonSkyrizi 180 mg oplossing voor injectie in een voorgevulde spuit
1. NAAM VAN HET GENEESMIDDEL
Skyrizi 360 mg oplossing voor injectie in een patroon
Skyrizi 180 mg oplossing voor injectie in een patroon
Skyrizi 180 mg oplossing voor injectie in een voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Skyrizi 360 mg oplossing voor injectie in een patroon
Elke patroon bevat 360 mg risankizumab in 2,4 ml oplossing.
Skyrizi 180 mg oplossing voor injectie in een patroon
Elke patroon bevat 180 mg risankizumab in 1,2 ml oplossing.
Skyrizi 180 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat 180 mg risankizumab in 1,2 ml oplossing.
Risankizumab is een gehumaniseerd immunoglobuline G1 (IgG1) monoklonaal antilichaam dat door middel van DNA-recombinatietechniek wordt geproduceerd in Chinese Hamster Ovariumcellen.
Hulpstoffen met bekend effect
Dit geneesmiddel bevat 0,24 mg polysorbaat 20 per dosis van 180 mg en 0,48 mg polysorbaat 20 per dosis van 360 mg.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectievloeistof)
De oplossing is kleurloos tot geel en helder tot licht opaalachtig (bijna doorschijnend).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Ziekte van Crohn
Skyrizi is geïndiceerd voor de behandeling van volwassen patiënten met matig tot ernstig actieve ziekte van Crohn die onvoldoende hebben gereageerd op, niet meer reageren op of intolerant waren voor conventionele behandeling of een biologische behandeling.
Colitis ulcerosa
Skyrizi is geïndiceerd voor de behandeling van volwassen patiënten met matig tot ernstig actieve colitis ulcerosa die onvoldoende hebben gereageerd op, niet meer reageren op of intolerant waren voor conventionele behandeling of een biologische behandeling.
4.2 Dosering en wijze van toediening
Dit geneesmiddel is bedoeld voor gebruik onder begeleiding en toezicht van een arts die ervaring heeft met het diagnosticeren en behandelen van aandoeningen waarvoor Skyrizi is geïndiceerd.
Dosering
Ziekte van Crohn
De aanbevolen dosering is 600 mg, toegediend via intraveneuze infusie in week 0, week 4 en week 8, en daarna 360 mg, toegediend via subcutane injectie in week 12 en vervolgens eenmaal per 8 weken. Als een patiënt na 24 weken behandeling niet gereageerd heeft, dient stopzetten van de therapie te worden overwogen.
Zie voor de dosering van het eerste intraveneuze doseringsschema rubriek 4.2 van de Samenvatting van de Productkenmerken van Skyrizi 600 mg concentraat voor oplossing voor infusie.
Colitis ulcerosa
De aanbevolen inductiedosering is 1200 mg, toegediend via intraveneuze infusie in week 0, week 4 en week 8. Vanaf week 12 en vervolgens eenmaal per 8 weken is de aanbevolen onderhoudsdosering afhankelijk van de toestand van de individuele patiënt:
- Een dosis van 180 mg, toegediend via subcutane injectie, is aanbevolen voor patiënten met voldoende verbetering van de ziekteactiviteit na inductie
- Een dosis van 360 mg, toegediend via subcutane injectie, is aanbevolen voor patiënten met onvoldoende verbetering van de ziekteactiviteit na inductie.
Als een patiënt na 24 weken behandeling niet gereageerd heeft, dient stopzetten van de therapie te worden overwogen.
Zie voor de dosering van het eerste intraveneuze doseringsschema rubriek 4.2 van de Samenvatting van de Productkenmerken van Skyrizi 600 mg concentraat voor oplossing voor infusie.
Gemiste dosis
Als er een dosis is gemist, dient deze zo snel mogelijk alsnog te worden toegediend. Daarna dient de dosering op het oorspronkelijk geplande tijdstip te worden vervolgd.
Speciale populaties
Ouderen
Aanpassing van de dosis is niet vereist (zie rubriek 5.2).
Er is beperkte informatie beschikbaar over patiënten in de leeftijd van ≥ 65 jaar.
Nier- of leverfunctiestoornis
Er zijn geen specifieke onderzoeken uitgevoerd om het effect van een lever- of nierfunctiestoornis op de farmacokinetiek van Skyrizi te evalueren. Deze aandoeningen hebben naar verwachting geen significante invloed op de farmacokinetiek van monoklonale antilichamen en dosisaanpassingen worden niet nodig geacht (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Skyrizi bij kinderen in de leeftijd van 0 tot en met 17 jaar voor de behandeling van de ziekte van Crohn en colitis ulcerosa zijn nog niet vastgesteld. De momenteel
beschikbare gegevens worden beschreven in rubriek 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Patiënten met overgewicht
Aanpassing van de dosis is niet vereist (zie rubriek 5.2).
Wijze van toediening
Skyrizi wordt toegediend via subcutane injectie.
De injectie moet worden gegeven in het bovenbeen of de buik. Skyrizi mag niet in een gebied worden geïnjecteerd waar de huid pijnlijk, blauw, erythemateus, verhard of beschadigd is.
Patiënten kunnen Skyrizi bij zichzelf injecteren na een training in de subcutane injectietechniek. Patiënten dienen geïnstrueerd te worden om rubriek 7 ‘Instructies voor gebruik’ in de bijsluiter zorgvuldig door te lezen voordat zij het geneesmiddel toedienen.
Skyrizi 180 mg oplossing voor injectie in een voorgevulde spuit
Om de onderhoudsdosis van 180 mg toe te dienen, moet er één voorgevulde spuit worden geïnjecteerd.
Om de onderhoudsdosis van 360 mg toe te dienen, moeten er twee voorgevulde spuiten worden geïnjecteerd. De twee injecties dienen op verschillende plaatsen van het lichaam te worden toegediend.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Klinisch belangrijke actieve infecties (bijvoorbeeld actieve tuberculose, zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Risankizumab kan het risico op een infectie vergroten.
Bij patiënten met een chronische infectie, een voorgeschiedenis van recidiverende infecties of bekende risicofactoren voor een infectie dient risankizumab met de nodige voorzichtigheid te worden gebruikt. De behandeling met risankizumab mag niet worden gestart bij patiënten met een klinisch belangrijke actieve infectie tot de infectie is verdwenen of voldoende behandeld.
Patiënten die worden behandeld met risankizumab dienen het advies te krijgen om een arts te raadplegen als zich verschijnselen of symptomen van een klinisch belangrijke chronische of acute infectie voordoen. Als een patiënt een dergelijke infectie krijgt of niet reageert op de standaardtherapie voor de infectie, dient de patiënt zorgvuldig te worden gecontroleerd en mag risankizumab pas weer worden toegediend als de infectie is verdwenen.
Tuberculose
Voordat de behandeling met risankizumab wordt gestart, moeten patiënten worden geëvalueerd op tuberculose (tb)-infectie. Patiënten die risankizumab krijgen, moeten worden gecontroleerd op verschijnselen of symptomen van actieve tb. Anti-tb-therapie dient te worden overwogen voordat met risankizumab wordt gestart bij patiënten met een geschiedenis van latente of actieve tb bij wie niet met zekerheid is vast te stellen of deze adequaat is behandeld.
Vaccinaties
Voordat de behandeling met risankizumab wordt gestart, dient te worden overwogen om alle vaccinaties toe te dienen in overeenstemming met de van toepassing zijnde vaccinatierichtlijnen. Als een patiënt met een levend vaccin is gevaccineerd (viraal of bacterieel), wordt aangeraden om ten minste 4 weken te wachten voordat gestart wordt met de behandeling met risankizumab. Patiënten die worden behandeld met risankizumab mogen niet worden gevaccineerd met levende vaccins tijdens de behandeling en gedurende ten minste 21 weken na het stoppen van de behandeling met risankizumab (zie rubriek 5.2).
Overgevoeligheid
Ernstige overgevoeligheidsreacties, waaronder anafylaxie, zijn gemeld bij gebruik van risankizumab (zie rubriek 4.8). Als een ernstige overgevoeligheidsreactie optreedt, moet de toediening van risankizumab onmiddellijk worden gestaakt en dient een gepaste behandeling te worden gestart.
Hulpstoffen met bekend effect
Polysorbaat
Dit geneesmiddel bevat 0,24 mg polysorbaat 20 per dosis van 180 mg en 0,48 mg polysorbaat 20 per dosis van 360 mg. Polysorbaten kunnen allergische reacties veroorzaken.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis van 180 mg en per dosis van 360 mg, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er wordt niet verwacht dat risankizumab wordt gemetaboliseerd door leverenzymen of door de nieren wordt uitgescheiden. Interacties tussen risankizumab en remmers, inductoren of substraten van geneesmiddelmetaboliserende enzymen worden niet verwacht en dosisaanpassingen zijn dan ook niet nodig (zie rubriek 5.2).
Gelijktijdige immunosuppressieve therapie
De veiligheid en werkzaamheid van risankizumab in combinatie met immunosuppressiva, inclusief biologicals, zijn niet beoordeeld.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden dienen een betrouwbare anticonceptiemethode te gebruiken tijdens de behandeling en gedurende ten minste 21 weken na de behandeling.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens (minder dan 300 zwangerschapsuitkomsten) over het gebruik van risankizumab bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit. Uit voorzorg heeft het de voorkeur om het gebruik van risankizumab te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of risankizumab in de moedermelk wordt uitgescheiden. Van humane IgG's is bekend dat ze in de eerste paar dagen na de geboorte in de moedermelk worden uitgescheiden en dat de waarden daarna snel dalen tot lage concentraties. Daarom kan een risico voor zuigelingen die borstvoeding krijgen tijdens deze korte periode niet worden uitgesloten. Er dient te worden besloten of de behandeling met risankizumab moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling met risankizumab voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Het effect van risankizumab op de vruchtbaarheid bij mensen is niet beoordeeld. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Risankizumab heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen waren infecties aan de bovenste luchtwegen (15,6% bij de ziekte van Crohn en 26,2% bij colitis ulcerosa).
Tabel met bijwerkingen
Bijwerkingen van risankizumab uit klinische onderzoeken (tabel 1) staan vermeld per systeem/orgaanklasse volgens MedDRA en zijn gebaseerd op de volgende classificering: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden bijwerkingen gegeven in volgorde van afnemende ernst.
Tabel 1: Lijst van bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Infecties en parasitaire aandoeningen | Zeer vaak | Bovenste-luchtweginfectiesa |
| Vaak | Tinea-infectiesb | |
| Soms | Folliculitis | |
| Immuunsysteemaandoeningen | Zelden | Anafylactische reacties |
| Zenuwstelselaandoeningen | Vaak | Hoofdpijnc |
| Huid- en onderhuidaandoeningen | Vaak | Pruritus Rash Eczeem |
| Soms | Urticaria | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Vermoeidheidd Injectieplaatsreactiese |
a Inclusief: ademhalingsweginfectie (viraal, bacterieel of niet-gespecificeerd), sinusitis (waaronder acute sinusitis), rhinitis, nasofaryngitis, faryngitis (waaronder virale faryngitis), tonsillitis, laryngitis, tracheïtis b Inclusief: tinea pedis, tinea cruris, lichaamstinea, tinea versicolor, tinea manuum, onychomycose, tinea-infectie c Inclusief: hoofdpijn, spanningshoofdpijn, sinushoofdpijn d Inclusief: vermoeidheid, asthenie, malaise e Inclusief: injectieplaatskneuzing, -erytheem, -hematoom, -hemorragie, -irritatie, -pijn, -pruritus, -reactie, zwelling van injectieplaats, injectieplaatsverharding, injectieplaatsovergevoeligheid, nodule op injectieplaats, injectieplaatsrash, injectieplaatsurticaria, injectieplaatsvesikels, injectieplaatswarmte, infuusplaatserytheem, extravasatie op infuusplaats, reactie op infuusplaats, zwelling van infuusplaats | ||
Beschrijving van geselecteerde bijwerkingen
Psoriasis
Infecties
De mate van infecties was 75,5 voorvallen per 100 patiëntjaren in het hele psoriasis-programma, inclusief de langetermijnblootstelling aan risankizumab. De meerderheid van de gevallen was niet ernstig en licht tot matig van ernst en gaf geen aanleiding om met de behandeling met risankizumab te stoppen. De mate van ernstige infecties was 1,7 voorvallen per 100 patiëntjaren (zie rubriek 4.4).
Ziekte van Crohn
In het algemeen kwam het waargenomen veiligheidsprofiel bij patiënten met de ziekte van Crohn die werden behandeld met risankizumab overeen met het veiligheidsprofiel dat werd waargenomen bij patiënten voor alle indicaties.
Infecties
De mate van infecties in de gebundelde gegevens van de 12 weken durende inductie-onderzoeken was 83,3 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met intraveneus 600 mg risankizumab, vergeleken met 117,7 voorvallen per 100 patiëntjaren bij placebo. De mate van ernstige infecties was 3,4 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met intraveneus 600 mg risankizumab, vergeleken met 16,7 voorvallen per 100 patiëntjaren bij placebo (zie rubriek 4.4).
De mate van infecties in het 52 weken durende onderzoek naar de onderhoudsbehandeling was 57,7 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met subcutaan 360 mg risankizumab na inductie met risankizumab, vergeleken met 76,0 voorvallen per 100 patiëntjaren bij patiënten die placebo kregen na inductie met risankizumab. De mate van ernstige infecties was 6,0 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met subcutaan 360 mg
risankizumab na inductie met risankizumab, vergeleken met 5,0 voorvallen per 100 patiëntjaren bij patiënten die placebo kregen na inductie met risankizumab (zie rubriek 4.4).
Colitis ulcerosa
In het algemeen kwam het waargenomen veiligheidsprofiel bij patiënten met colitis ulcerosa die werden behandeld met risankizumab overeen met het veiligheidsprofiel dat werd waargenomen bij patiënten voor alle indicaties.
Infecties
De mate van infecties in de gebundelde gegevens van het 12 weken durende inductieonderzoek was 78,3 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met intraveneus 1200 mg risankizumab, vergeleken met 74,2 voorvallen per 100 patiëntjaren bij placebo. De mate van ernstige infecties was 3,0 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met intraveneus 1200 mg risankizumab, vergeleken met 5,4 voorvallen per 100 patiëntjaren bij placebo (zie rubriek 4.4).
De mate van infecties in het 52 weken durende onderzoek naar de onderhoudsbehandeling was 67,4 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met subcutaan 180 mg risankizumab en 56,5 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met subcutaan 360 mg risankizumab na inductie met risankizumab, vergeleken met 64,6 voorvallen per 100 patiëntjaren bij patiënten die placebo kregen na inductie met risankizumab. De mate van ernstige infecties was 1,1 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met subcutaan 180 mg risankizumab en 0,6 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met subcutaan 360 mg risankizumab na inductie met risankizumab, vergeleken met 2,3 voorvallen per 100 patiëntjaren bij patiënten die placebo kregen na inductie met risankizumab (zie rubriek 4.4).
Immunogeniciteit
Bij patiënten met de ziekte van Crohn die in klinische onderzoeken naar de ziekte van Crohn gedurende maximaal 64 weken werden behandeld met risankizumab in de aanbevolen intraveneuze inductie- en subcutane onderhoudsdoses, werden tijdens de behandeling gevormde antilichamen tegen het geneesmiddel en neutraliserende antilichamen gedetecteerd bij respectievelijk 3,4% (2/58) en 0% (0/58) van de beoordeelde patiënten.
Bij patiënten met colitis ulcerosa die in klinische onderzoeken naar colitis ulcerosa gedurende maximaal 64 weken werden behandeld met risankizumab in de aanbevolen intraveneuze inductie- en subcutane onderhoudsdoses (180 mg of 360 mg), werden tijdens de behandeling gevormde antilichamen tegen het geneesmiddel en neutraliserende antilichamen gedetecteerd bij respectievelijk 8,9% (8/90) en 6,7% (6/90) van de beoordeelde patiënten voor de subcutane dosis van 180 mg, of 4,4% (4/91) en 2,2% (2/91) van de beoordeelde patiënten voor de subcutane dosis van 360 mg.
Antilichamen tegen risankizumab, waaronder neutraliserende antilichamen, waren niet geassocieerd met veranderingen in de klinische respons of veiligheid.
Ouderen
Er is beperkte veiligheidsinformatie bij ouderen met een leeftijd van ≥ 65 jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In geval van overdosering wordt aangeraden de patiënt te monitoren op tekenen of symptomen van bijwerkingen. Daarnaast dient er onmiddellijk een passende symptomatische behandeling in gang te worden gezet.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressieve middelen, interleukineremmers, ATC-code: L04AC18
Werkingsmechanisme
Risankizumab is een gehumaniseerd immunoglobuline G1 (IgG1) monoklonaal antilichaam dat zich selectief en met hoge affiniteit bindt aan de p19-subeenheid van humaan interleukine-23 (IL-23) cytokine zonder zich aan IL-12 te binden en zo de interactie met het IL-23-receptorcomplex remt. IL-23 is een cytokine die betrokken is bij ontstekingsreacties en immuunresponsen. Door de binding van IL-23 aan zijn receptor te blokkeren, remt risankizumab de IL-23-afhankelijke celsignalering en de afgifte van ontstekingsbevorderende cytokinen.
Farmacodynamische effecten
In een onderzoek met patiënten met psoriasis daalde de expressie van de met de IL-23/IL-17-cascade geassocieerde genen in de huid na enkelvoudige doses risankizumab. Er werd eveneens een afname in epidermale dikte, infiltratie van ontstekingscellen en expressie van psoriasismarkers waargenomen in psoriatische laesies.
In een fase 2-onderzoek met patiënten met de ziekte van Crohn was de expressie van de met de IL-23/Th17-cascade geassocieerde genen in darmweefsel na meervoudige doses risankizumab gedaald. Afnames in fecaal calprotectine (FCP), C-reactieve proteïne (CRP) in serum en IL-22 werden ook waargenomen na meervoudige doses in fase 3-inductieonderzoeken met patiënten met de ziekte van Crohn. Afnames in FCP, CRP en serum-IL-22 hielden aan tot en met week 52 van het onderzoek naar de onderhoudsbehandeling.
In een fase 2b/3-onderzoek met patiënten met colitis ulcerosa werd een statistisch significante en klinisch relevante afname ten opzichte van baseline waargenomen in de inflammatoire biomarkers, FCP en CRP, en in de biomarker geassocieerd met de IL-23 route, serum-IL-22, in week 12 van het inductieonderzoek. Afnames in FCP, CRP en serum-IL-22 hielden aan tot en met week 52 van het onderzoek naar de onderhoudsbehandeling.
Klinische werkzaamheid en veiligheid
Ziekte van Crohn
De werkzaamheid en veiligheid van risankizumab werden beoordeeld bij 1.419 patiënten met matig tot ernstig actieve ziekte van Crohn (CD) in drie gerandomiseerde, dubbelblinde, placebogecontroleerde klinische onderzoeken in meerdere centra. De in de onderzoeken geïncludeerde patiënten waren 16 jaar of ouder en hadden een CDAI (Crohn’s Disease Activity Index, score voor de klinische activiteit van de ziekte van Crohn) van 220 tot 450, een gemiddelde dagelijkse SF (Stool Frequency, frequentie van ontlasting) ≥ 4 en/of een gemiddelde dagelijkse APS (abdominal pain score, score voor abdominale pijn) ≥ 2 en een SES-CD (Simplified Endoscopic Score for Crohn's disease, vereenvoudigde endoscopieschaal voor de ziekte van Crohn) ≥ 6, of ≥ 4 voor geïsoleerde ziekte in het ileum, met uitsluiting van de versmallende component en bevestigd door een centrale beoordelaar.
Er waren twee 12 weken durende intraveneuze inductiestudies (ADVANCE en MOTIVATE), die een uitbreidingsperiode van 12 weken hadden voor patiënten die in week 12 geen klinische SF-/APS-respons hadden bereikt (afname in SF ≥ 30% en/of afname in APS ≥ 30% en beide niet slechter dan bij baseline). ADVANCE en MOTIVATE werden gevolgd door een 52 weken durend, gerandomiseerd ‘withdrawal’-onderzoek (stopstudie) met subcutane onderhoudsbehandeling. (FORTIFY). In dit onderzoek werden patiënten opgenomen met een klinische SF-/APS-respons op intraveneuze inductiebehandeling, wat een behandelingsperiode van minimaal 64 weken betekende.
ADVANCE en MOTIVATE
In de onderzoeken ADVANCE en MOTIVATE werden patiënten gerandomiseerd naar toediening van risankizumab in een dosis van 600 mg (aanbevolen dosis) of 1.200 mg, of placebo, in week 0, week 4 en week 8.
In ADVANCE had 58% (491/850) van de patiënten onvoldoende respons op of was intolerant voor een of meer behandelingen met biologicals (eerder falen van een biological), en 42% (359/850) had onvoldoende respons op of was intolerant voor conventionele behandeling maar niet voor behandeling met biologicals (zonder eerder falen van een biological). Van de patiënten zonder eerder falen van een biological in ADVANCE was 87% (314/359) niet eerder behandeld met een biological. De overige 13% had eerder een biological gekregen, maar had nooit onvoldoende respons of intolerantie vertoond. Alle patiënten in MOTIVATE hadden eerder onvoldoende respons gehad op een biological.
In beide onderzoeken bereikte, vergeleken met placebo, een groter aandeel van de patiënten die werden behandeld met risankizumab de co-primaire eindpunten van klinische remissie in week 12 en endoscopische respons in week 12. Verbeterde klinische SF-/APS-respons en klinische remissie waren al in week 4 significant bij patiënten die werden behandeld met risankizumab en bleven steeds verbeteren tot en met week 12 (tabel 2).
Tabel 2. Werkzaamheidsresultaten in ADVANCE en MOTIVATE
| ADVANCE | MOTIVATE | |||||
Placebo intraveneu s (N=175) % | Risankizumab 600 mg intraveneus (N=336) % | Behandelings- verschild (95%-BI) | Placebo intraven eus (N=187) % | Risankizumab 600 mg intraveneus (N=191) % | Behandelings-verschild (95%-BI) | |
| Co-primaire eindpunten | ||||||
| Klinische remissie in week 12e | 22% | 43% | 22% [14%; 30%]a | 19% | 35% | 15% [6%; 24%]b |
Endoscopische respons in week 12f | 12% | 40% | 28% [21%; 35%]a | 11% | 29% | 18% [10%; 25%]a |
| Extra eindpunten | ||||||
| Verbeterde klinische SF-/APS-respons in week 4g | 31% | 46% | 15% [6%; 23%]b | 32% | 45% | 14% [4%; 23%]c |
| Verbeterde klinische SF-/APS-respons in week 12g | 42% | 63% | 21% [12%; 30%]a | 39% | 62% | 23% [13%; 33%]a |
| CDAI < 150 in week 4 | 10% | 18% | 8% [1%; 14%]c | 11% | 21% | 10% [2%; 17%]c |
| CDAI < 150 in week 12 | 25% | 45% | 21% [12%; 29%]a | 20% | 42% | 22% [13%; 31%]a |
| Genezing van de mucosa in week 12h | (N=173) 8% | (N=336) 21% | 14% [8%; 19%]a | (N=186) 4% | (N=190) 14% | 9% [4%; 15%]b |
Endoscopische remissie in week 12i | 9% | 24% | 15% [9%; 21%]a | 4% | 19% | 15% [9%; 21%]a |
a Statistisch significant indien gecorrigeerd voor multipliciteit, voor de vergelijking van risankizumab vs. placebo (p < 0,001). b Statistisch significant indien gecorrigeerd voor multipliciteit, voor de vergelijking van risankizumab vs. placebo (p ≤ 0,01). c Nominale p ≤ 0,05, vergelijking risankizumab vs. placebo. d Gecorrigeerd behandelingsverschil. e Klinische remissie gebaseerd op SF/APS: gemiddelde dagelijkse SF ≤ 2,8 en niet slechter dan bij baseline en gemiddelde dagelijkse AP-score ≤ 1 en niet slechter dan bij baseline. f Endoscopische respons: afname van de SES-CD met meer dan 50% ten opzichte van baseline, of een afname met minimaal 2 punten voor patiënten met een score 4 bij baseline en geïsoleerde ziekte in het ileum. g Verbeterde klinische SF-/APS-respons: een afname van ≥ 60% in de gemiddelde dagelijkse SF en/of een afname van ≥ 35% in de gemiddelde dagelijkse AP-score en beide niet slechter dan bij baseline, en/of klinische remissie. h Genezing van de mucosa: SES-CD-subscore voor ulceroppervlak van 0 bij patiënten die bij baseline een subscore van ≥ 1 hadden. i Endoscopische remissie: SES-CD ≤ 4 en een verlaging ten opzichte van baseline met ten minste 2 punten en in geen enkele afzonderlijke variabele een subscore groter dan 1. | ||||||
In week 12 bereikte, vergeleken met placebo, een groter aandeel van de patiënten die werden behandeld met risankizumab een afname van de CDAI met minimaal 100 punten ten opzichte van baseline (ADVANCE, risankizumab = 60%, placebo =37%, p < 0,001; MOTIVATE, risankizumab = 60%, placebo = 30%, p < 0,001).
In week 12 bereikte, vergeleken met placebo, een groter aandeel van de patiënten die werden behandeld met risankizumab zowel een verbeterde klinische SF-/APS-respons als een endoscopische respons (ADVANCE, risankizumab = 31%, placebo = 8%, p < 0,001; MOTIVATE, risankizumab = 21%, placebo = 7%, p < 0,001).
De resultaten voor de co-primaire eindpunten voor de subgroepen (zonder multipliciteit toe te staan) van patiënten met en zonder eerder falen van een biological zijn weergegeven in tabel 3.
Tabel 3. Werkzaamheidsresultaten in week 12 in subgroepen van patiënten met eerder falen van behandeling met een biological en patiënten zonder eerder falen van behandeling met een biological in ADVANCE
| ADVANCE | |||
| Placebo intraveneus | Risankizumab 600 mg | Behandelingsverschil (95%-BI) | |
| Klinische remissie per SF-/AP-score | |||
| Eerder falen van een biological | 23% (N=97) | 41% (N=195) | 18% [7%; 29%] |
| Zonder eerder falen van een biological | 21% (N=78) | 48% (N=141) | 27% [15%; 39%] |
| Endoscopische respons | |||
| Eerder falen van een biological | 11% (N=97) | 33% (N=195) | 21% [12%; 31%] |
| Zonder eerder falen van een biological | 13% (N=78) | 50% (N=141) | 38% [27%; 49%] |
In ADVANCE bereikte, vergeleken met placebo, een groter aandeel van de patiënten die werden behandeld met risankizumab, met en zonder eerder falen van een biological, een CDAI < 150 (met eerder falen van biological: risankizumab = 42%, placebo = 26%; zonder eerder falen van biological: risankizumab = 49%, placebo = 23%).
CD-gerelateerde ziekenhuisopnames
De percentages CD-gerelateerde ziekenhuisopnames tot en met week 12 waren bij patiënten die werden behandeld met risankizumab lager dan bij placebo (ADVANCE: risankizumab = 3%, placebo = 12%, p < 0,001; MOTIVATE: risankizumab = 3%, placebo =11%, p ≤ 0,01).
FORTIFY
In het onderzoek naar de onderhoudsbehandeling FORTIFY werden 462 patiënten beoordeeld met een klinische SF-/APS-respons na 12 weken intraveneuze inductiebehandeling met risankizumab in de onderzoeken ADVANCE en MOTIVATE. Patiënten werden gerandomiseerd naar ofwel voortzetting van een onderhoudsschema met subcutaan 360 mg risankizumab (aanbevolen dosis), ofwel toediening van subcutaan 180 mg risankizumab eenmaal per 8 weken, ofwel stopzetting van de risankizumab-inductie en toediening van subcutaan placebo eenmaal per 8 weken, gedurende maximaal 52 weken.
De co-primaire eindpunten waren klinische remissie in week 52 en endoscopische respons in week 52. Co-primaire eindpunten werden ook gemeten bij patiënten met en zonder eerder falen van een biological (zie tabel 4).
Tabel 4. Werkzaamheidsresultaten in FORTIFY in week 52 (64 weken na de start van de inductiedosis)
| FORTIFY | |||
Intraveneuze risankizumab-inductie/ subcutaan placebof (N=164) % | Intraveneuze risankizumab-inductie/ subcutaan 360 mg risankizumab (N=141) % | Behandelingsverschil (95%-BI) | |
| Co-primaire eindpunten | |||
| Klinische remissie | 40% | 52% | 15% [5%; 25%]a,g |
| Eerder falen van een biological | 34% (N=123) | 48% (N=102) | 14% [1%; 27%] |
| Zonder eerder falen van een biological | 56% (N=41) | 62% (N=39) | 5% [-16%; 27%] |
| Endoscopische respons | 22% | 47% | 28% [19%; 37%]b,g |
| Eerder falen van een biological | 20% (N=123) | 44% (N=102) | 23% [11%; 35%] |
| Zonder eerder falen van een biological | 27% (N=41) | 54% (N=39) | 27% [6%; 48%] |
| Extra eindpunten | |||
| Verbeterde klinische SF-/APS-respons | 49% | 59% | 13% [2%; 23%]e,g |
| Behoud van klinische remissieh | (N=91) 51% | (N=72) 69% | 21% [6%; 35%]d,g |
| Endoscopische remissie | 13% | 39% | 28% [20%; 37%]c,g |
| Genezing van de mucosa | (N=162) 10% | (N=141) 31% | 22% [14%; 30%]c,g |
a Statistisch significant indien gecorrigeerd voor multipliciteit, voor de vergelijking van risankizumab vs. placebo (p ≤ 0,01). b Statistisch significant indien gecorrigeerd voor multipliciteit, voor de vergelijking van risankizumab vs. placebo (p < 0,001). c Nominale p < 0,001, vergelijking risankizumab vs. placebo, zonder algemene type I-foutcontrole. d Nominale p ≤ 0,01, vergelijking risankizumab vs. placebo, zonder algemene type I-foutcontrole. e Nominale p ≤0,05, vergelijking risankizumab vs. placebo, zonder algemene type I-foutcontrole. f De groep met alleen inductiebehandeling bestond uit patiënten die een klinische respons op inductiebehandeling met risankizumab hadden bereikt en gerandomiseerd waren naar placebo in het onderzoek naar de onderhoudsbehandeling (FORTIFY). g Gecorrigeerd behandelingsverschil. h Behoud van klinische remissie: klinische remissie in week 52 bij patiënten met klinische remissie in week 0. | |||
Diepe remissie (zowel klinische als endoscopische remissie) in week 52 werd in hogere percentages waargenomen bij patiënten die werden behandeld met intraveneus risankizumab/ subcutaan risankizumab dan bij patiënten die werden behandeld met intraveneus risankizumab/ subcutaan placebo (respectievelijk 28% vs. 10%, nominale p < 0,001).
In week 52 bereikte een groter aandeel van de patiënten die werden behandeld met intraveneus risankizumab/ subcutaan risankizumab een CDAI < 150, vergeleken met intraveneus risankizumab/ subcutaan placebo (respectievelijk 52% vs. 41%, nominale p ≤ 0,01). Een groter percentage van de
patiënten die werden behandeld met intraveneus risankizumab/ subcutaan risankizumab bereikte een afname van de CDAI-score ten opzichte van baseline met minimaal 100 punten dan bij intraveneus risankizumab/ subcutaan placebo (respectievelijk 62% vs. 48%, nominale p ≤ 0,01).
Eenennegentig patiënten die in de onderzoeken ADVANCE en MOTIVATE 12 weken na inductie met risankizumab geen klinische SF-/APS-respons vertoonden, kregen in week 12 en week 20 een subcutane dosis risankizumab van 360 mg. Van deze patiënten bereikte 64% (58/91) een klinische SF-/APS-respons in week 24; 33 van deze patiënten die een klinische SF-/APS-respons bereikten werden opgenomen in het onderzoek FORTIFY en bleven eenmaal per 8 weken subcutaan 360 mg risankizumab krijgen, tot maximaal 52 weken. Van deze patiënten bereikte 55% (18/33) klinische remissie en 45% (15/33) bereikte endoscopische respons in week 52.
Tijdens het FORTIFY-onderzoek verdween bij 30 patiënten de respons op de behandeling met subcutaan 360 mg risankizumab. Deze patiënten kregen noodbehandeling met risankizumab (1 enkelvoudige intraveneuze dosis van 1.200 mg, gevolgd door eenmaal per 8 weken subcutaan 360 mg). Van deze patiënten bereikte 57% (17/30) een klinische SF-/APS-respons in week 52. Daarnaast bereikten 20% (6/30) en 34% (10/29) van de patiënten respectievelijk klinische remissie en endoscopische respons in week 52.
Gezondheidsgerelateerde resultaten en resultaten voor kwaliteit van leven
Gezondheidsgerelateerde kwaliteit van leven werd beoordeeld met de IBDQ (Inflammatory Bowel Disease Questionnaire) en de SF-36 (36-Item Short Form Health Survey). Verbetering in vermoeidheid werd beoordeeld met de FACIT-Fatigue-schaal (Functional Assessment of Chronic Illness Therapy Fatigue-schaal). Werkproductiviteit werd beoordeeld middels de WPAI-CD-vragenlijst (Work Productivity and Activity Impairment CD questionnaire).
In ADVANCE en MOTIVATE bereikten patiënten die werden behandeld met risankizumab in week 12 klinisch relevante verbeteringen ten opzichte van baseline in de IBDQ-totaalscore, alle IBDQ-domeinscores (darmsymptomen, systemische functie, emotionele functie en sociale functie), de SF-36 Physical and Mental Component Summary Score, de FACIT-Fatigue en WPAI-CD, vergeleken met placebo. Voor WPAI-CD werden er grotere verminderingen van beperkingen tijdens het werk, algehele werkbelemmeringen en belemmering van activiteit aangetoond in ADVANCE, en een grotere afname van belemmering van activiteit werd aangetoond in MOTIVATE. Deze verbeteringen bleven tot en met week 52 behouden bij patiënten die werden behandeld met intraveneus risankizumab/ subcutaan risankizumab in FORTIFY.
Colitis ulcerosa
De werkzaamheid en veiligheid van risankizumab werden beoordeeld bij patiënten met matig tot ernstig actieve colitis ulcerosa in twee gerandomiseerde, dubbelblinde, placebogecontroleerde klinische onderzoeken in meerdere centra. De in de onderzoeken geïncludeerde patiënten waren ≥ 18 en ≤ 80 jaar en hadden een aangepaste Mayo-score (aMS) van 5 tot 9 (met gebruik van het Mayo-scoresysteem, exclusief Physician’s Global Assessment) met een endoscopiesubscore (ES) van 2 of 3 op de endoscopie bij de screening, bevestigd met een centrale beoordeling.
De 12 weken durende intraveneuze-inductiestudie (INSPIRE) bevatte een uitbreidingsperiode van 12 weken voor patiënten die in week 12 geen klinische respons hadden bereikt [gedefinieerd als een afname ten opzichte van baseline in de aMS ≥ 2 punten en ≥ 30%, en een afname in de rectale-bloedingssubscore (RBS) ≥ 1 of een absolute RBS ≤ 1]. INSPIRE werd gevolgd door een 52 weken durend, gerandomiseerd ‘withdrawal’-onderzoek (stopstudie) met subcutane onderhoudsbehandeling (COMMAND). In dit onderzoek werden patiënten opgenomen met een klinische respons op een 12 weken durende intraveneuze inductiebehandeling met risankizumab, wat een behandelingsperiode van minimaal 64 weken betekende.
INSPIRE
In het INSPIRE-onderzoek werden 975 patiënten gerandomiseerd naar toediening van 1200 mg risankizumab of placebo, in week 0, week 4 en week 8.
In INSPIRE hadden 52% (503/975) van de patiënten gefaald op een of meer behandelingen met biologicals, JAK-remmers en/of S1P-receptormodulatoren (onvoldoende respons of intolerant). Van deze 503 patiënten faalde bij 488 (97%) een behandeling met biologicals en bij 90 (18%) faalden JAK-remmers.
Patiënten die in het onderzoek werden opgenomen, mochten een stabiele dosis gebruiken van orale corticosteroïden (maximaal 20 mg prednison per dag of equivalent), immunomodulatoren en aminosalicylaten. In INSPIRE kreeg bij baseline 36% van de patiënten corticosteroïden, 17% van de patiënten kreeg immunomodulatoren en 73% van de patiënten kreeg aminosalicylaten. De ziekteactiviteit bij de patiënten was matig (aMS ≤7) bij 58% van de patiënten en ernstig (aMS > 7) bij 42% van de patiënten.
In week 12 bereikte in INSPIRE, vergeleken met placebo, een significant groter aandeel van de patiënten die werden behandeld met risankizumab het primaire eindpunt van klinische remissie volgens de aMS [gedefinieerd als subscore voor stoelgangfrequentie (SFS) ≤ 1, en niet hoger dan bij baseline, RBS = 0 en ES ≤ 1 zonder aanwijzing voor broosheid] (tabel 5). De resultaten van het primaire eindpunt en de belangrijkste secundaire eindpunten worden gegeven in tabel 5.
Tabel 5. Werkzaamheidsresultaten in INSPIRE in week 12
| Eindpunt | Placebo intraveneus (N=325) % | Risankizumab 1200 mg intraveneus (N=650) % | Behandelings-verschil (95%-BI) |
| Ziekteactiviteit en symptomen van CU | |||
| Klinische remissieab | 6% | 20% | 14%f [10%; 18%] |
| Met falen van biological en/of JAK-remmer | 4% (N=170) | 11% (N=333) | 7% [3%; 12%] |
Zonder falen van biological en/of JAK-remmer | 8% (N=155) | 30% (N=317) | 21% [15%; 28%] |
| Klinische responsc | 36% | 64% | 29%f [22%; 35%] |
| Met falen van biological en/of JAK-remmer | 31% (N=170) | 55% (N=333) | 24% [15%; 33%] |
Zonder falen van biological en/of JAK-remmer | 41% (N=155) | 74% (N=317) | 33% [24%; 42%] |
| Endoscopische en histologische beoordeling | |||
| Genezing van de mucosad | 12% | 37% | 24%f [19%; 29%] |
| Met falen van biological en/of JAK-remmer | 10% (N=170) | 26% (N=333) | 16% [9%; 22%] |
Zonder falen van biological en/of JAK-remmer | 14% (N=155) | 48% (N=317) | 33% [26%; 41%] |
| Histologisch-endoscopische genezing van de mucosae | 8% | 24% | 17%f [12%; 21%] |
| Eindpunt | Placebo intraveneus (N=325) % | Risankizumab 1200 mg intraveneus (N=650) % | Behandelings-verschil (95%-BI) |
| Met falen van biological en/of JAK-remmer | 7% (N=170) | 16% (N=333) | 9% [3%; 14%] |
Zonder falen van biological en/of JAK-remmer | 8% (N=155) | 33% (N=317) | 25% [18%; 32%] |
a Primair eindpunt b Klinische remissie volgens aMS: SFS ≤ 1, en niet hoger dan bij baseline, RBS = 0 en ES ≤ 1 zonder aanwijzing voor broosheid c Klinische respons volgens afname t.o.v. baseline ≥ 2 punten en ≥ 30%, en een afname van RBS ≥ 1 of een absolute RBS ≤ 1 d ES ≤ 1 zonder aanwijzing voor broosheid e ES ≤ 1 zonder aanwijzing voor broosheid en Geboes-score ≤ 3,1 (wat duidt op infiltratie van neutrofielen in < 5% van de crypten, geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel) f p < 0,00001, gecorrigeerd behandelingsverschil (95%-BI) | |||
Klinische ziekteactiviteit en symptomen
De paMS (partial adapted Mayo score, gedeeltelijk aangepaste Mayo-score) bestaat uit de SFS en de RBS. Klinische respons volgens de paMS is gedefinieerd als een afname ten opzichte van baseline van ≥ 1 punt en ≥ 30% en een afname van de RBS ≥ 1 of een absolute RBS ≤ 1. De resultaten van klinische respons volgens de paMS in de loop van de tijd in INSPIRE worden gegeven in figuur 1. Werkzaamheid trad snel op, waarbij een groter percentage patiënten die werden behandeld met risankizumab, al in week 4 een klinische respons bereikte vergeleken met placebo (respectievelijk 52% en 31%; p < 0,00001).
Figuur 1. Percentage patiënten dat in de loop van de tijd in inductieonderzoek INSPIRE klinische respons bereikte volgens paMS
Res
ponsperc
ent
age (
%)
en 95%
-
BI
Weken
Placebo intraveneus (N=325)
Risankizumab 1200 mg intraveneus (N=650)
In week 12 had een significant groter percentage patiënten die werden behandeld met risankizumab, vergeleken met placebo, geen abdominale pijn (respectievelijk 36% en 26%; p < 0,01) en geen stoelgangsnood (respectievelijk 44% en 28%; p < 0,00001).
Andere symptomen van CU
In week 12 was het aantal episoden met fecale incontinentie per week verminderd bij een significant groter aantal patiënten die werden behandeld met risankizumab, vergeleken met placebo (verandering ten opzichte van baseline bij risankizumab = -3,8; placebo = -2,2; p = 0,00003).
In week 12 was het percentage patiënten die geen nachtelijke stoelgang hadden significant groter bij patiënten die werden behandeld met risankizumab, vergeleken met placebo (respectievelijk 67% en 43%; p < 0,00001).
In week 12 was het percentage patiënten die geen tenesmus hadden significant groter bij patiënten die werden behandeld met risankizumab, vergeleken met placebo (respectievelijk 49% en 30%; p < 0,00001).
In week 12 was het aantal dagen met onderbroken slaap vanwege symptomen van CU per week verminderd bij een significant groter aantal patiënten die werden behandeld met risankizumab, vergeleken met placebo (verandering ten opzichte van baseline bij risankizumab = -2,5; placebo = -1,5; p < 0,00001).
CU-gerelateerde ziekenhuisopnames
De percentages CU-gerelateerde ziekenhuisopnames tot en met week 12 waren bij patiënten die werden behandeld met risankizumab significant lager dan bij placebo (respectievelijk 1% en 6%; p < 0,00001).
Verlengde behandeling van non-responders in week 12
In totaal kregen 141 patiënten die in week 12 van inductie met risankizumab in INSPIRE geen klinische respons hadden, een subcutane dosis van ofwel 180 mg of 360 mg risankizumab in week 12 en week 20. Van de 71 patiënten die subcutaan 180 mg risankizumab kregen en 70 patiënten die subcutaan 360 mg risankizumab kregen, bereikte respectievelijk 56% en 57% een klinische respons in week 24.
COMMAND
In het onderzoek naar de onderhoudsbehandeling COMMAND werden 548 patiënten beoordeeld met een klinische respons na 12 weken intraveneuze inductiebehandeling met risankizumab in het INSPIRE-onderzoek. Patiënten werden gerandomiseerd naar ofwel een onderhoudsschema met subcutaan 180 mg of subcutaan 360 mg risankizumab eenmaal per 8 weken, ofwel stopzetting van de risankizumab-inductie en subcutaan toediening van placebo eenmaal per 8 weken, gedurende maximaal 52 weken.
In COMMAND hadden bij 75% (411/548) van de patiënten een of meer behandelingen met biologicals, JAK-remmers en/of S1P-receptor modulatoren vóór baseline voorafgaand aan de inductie gefaald (onvoldoende respons of intolerantie). Van deze 411 patiënten hadden bij 407 (99%) biologicals gefaald en bij 78 (19%) hadden JAK-remmers gefaald.
In COMMAND bereikte een significant groter percentage van de hierboven vermelde 548 patiënten die werden behandeld met subcutaan 180 mg risankizumab of subcutaan 360 mg risankizumab het primaire eindpunt van klinische remissie volgens de aMS in week 52, vergeleken met placebo (zie tabel 6). De resultaten van het primaire eindpunt en van de belangrijkste secundaire eindpunten worden gegeven in tabel 6.
Tabel 6. Werkzaamheidsresultaten in COMMAND in week 52 (64 weken na de start van de inductiedosis)
| Eindpunt | Risankizumab intraveneuze inductie/ placebo subcutaan+ (N=183) % | Risankizumab intraveneuze inductie/ risankizumab 180 mg subcutaan (N=179) % | Risankizumab intraveneuze inductie/ risankizumab 360 mg subcutaan (N=186) % | Behandelingsverschil (97,5%-BI)++ | |
Risankizumab intraveneuze inductie/ risankizumab 180 mg subcutaan | Risankizumab intraveneuze inductie/ risankizumab 360 mg subcutaan | ||||
| Ziekteactiviteit en symptomen van CU | |||||
| Klinische remissieab | 25% | 40% | 38% | 16%h [6%; 27%] | 14%h [4%; 24%] |
Met falen van biological en/of JAK-remmer | 23% (N=138) | 37% (N=134) | 29% (N=139) | 13% [1%; 26%] | 6% [-6%; 18%] |
Zonder falen van biological en/of JAK-remmer | 31% (N=45) | 51% (N=45) | 62% (N=47) | 20% [-3%; 43%] | 31% [8%; 53%] |
| Behouden van klinische remissiec | 40% (N=53) | 70% (N=44) | 50% (N=40) | 29%h [7%; 51%] | 13%k [-11%; 36%] |
Met falen van biological en/of JAK-remmer | 37% (N=35) | 65% (N=26) | 44% (N=25) | 28% [0%; 56%] | 7% [-22%; 36%] |
Zonder falen van biological en/of JAK-remmer | 44% (N=18) | 77% (N=18) | 60% (N=15) | 33% [-2%; 67%] | 16% [-23%; 54%] |
Klinische remissie zonder corticosteroïdend | 25% | 40% | 37% | 16% h [6%; 26%] | 14% h [3%; 24%] |
Met falen van biological en/of JAK-remmer | 23% (N=138) | 36% (N=134) | 29% (N=139) | 13% [0%; 25%] | 6% [-6%; 18%] |
Zonder falen van biological en/of JAK-remmer | 31% (N=45) | 51% (N=45) | 60% (N=47) | 20% [-3%; 43%] | 28% [6%; 51%] |
| Klinische response | 52% | 68% | 62% | 17%i [6%; 28%] | 11%j [0%; 23%] |
Met falen van biological en/of JAK-remmer | 46% (N=138) | 63% (N=134) | 57% (N=139) | 18% [4%; 31%] | 11% [-2%; 25%] |
Zonder falen van biological en/of JAK-remmer | 71% (N=45) | 82% (N=45) | 79% (N=47) | 11% [-9%; 31%] | 8% [-13%; 28%] |
| Endoscopische en histologische beoordeling | |||||
| Genezing van de mucosaf | 32% | 51% | 48% | 20% h [9%; 31%] | 17% h [7%; 28%] |
Met falen van biological en/of JAK-remmer | 30% (N=138) | 48% (N=134) | 39% (N=139) | 17% [4%; 30%] | 8% [-4%; 21%] |
| Eindpunt | Risankizumab intraveneuze inductie/ placebo subcutaan+ (N=183) % | Risankizumab intraveneuze inductie/ risankizumab 180 mg subcutaan (N=179) % | Risankizumab intraveneuze inductie/ risankizumab 360 mg subcutaan (N=186) % | Behandelingsverschil (97,5%-BI)++ | |
Risankizumab intraveneuze inductie/ risankizumab 180 mg subcutaan | Risankizumab intraveneuze inductie/ risankizumab 360 mg subcutaan | ||||
Zonder falen van biological en/of JAK-remmer | 36% (N=45) | 60% (N=45) | 76% (N=47) | 24% [1%; 47%] | 41% [19%; 62%] |
| Histologisch-endoscopische genezing van de mucosag | 23% | 43% | 42% | 20%h [10%; 31%] | 20% h [10%; 30%] |
Met falen van biological en/of JAK-remmer | 22% (N=138) | 39% (N=134) | 33% (N=139) | 17% [5%; 29%] | 11% [-1%; 23%] |
Zonder falen van biological en/of JAK-remmer | 29% (N=45) | 55% (N=45) | 69% (N=47) | 26% [3%; 49%] | 40% [19%; 62%] |
+ De groep met alleen inductiebehandeling bestond uit patiënten die een klinische respons op inductiebehandeling met risankizumab hadden bereikt en gerandomiseerd waren naar placebo in het onderzoek naar de onderhoudsbehandeling (COMMAND). ++ Gecorrigeerd verschil voor het totale behandelingsverschil a Primair eindpunt b Klinische remissie volgens aMS: SFS ≤ 1, en niet hoger dan bij baseline, RBS = 0, en ES ≤ 1 zonder aanwijzing voor broosheid c Klinische remissie volgens aMS in week 52 bij patiënten die klinische remissie bereikten aan het einde van de inductiebehandeling d Klinische remissie volgens aMS in week 52 en corticosteroïdenvrij gedurende ≥ 90 dagen e Klinische respons volgens aMS: afname ten opzichte van baseline ≥ 2 punten en ≥ 30%, en een afname van RBS ≥ 1 of een absolute RBS ≤ 1 f ES ≤ 1 zonder aanwijzing voor broosheid g ES ≤ 1 zonder aanwijzing voor broosheid en Geboes-score ≤ 3,1 (wat duidt op infiltratie van neutrofielen in < 5% van de crypten, geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel) h Statistisch significant indien gecorrigeerd voor multipliciteit, voor de vergelijking van risankizumab vs. placebo (p < 0,001). i Nominale p ≤ 0,01, vergelijking risankizumab vs. placebo j Nominale p ≤ 0,05, vergelijking risankizumab vs. placebo k p = 0,2234 | |||||
Klinische ziekteactiviteit en symptomen
In week 52 had een significant groter percentage patiënten die werden behandeld met intraveneus risankizumab/subcutaan 180 mg risankizumab, vergeleken met intraveneus risankizumab/placebo, geen abdominale pijn (respectievelijk 47% en 30%; p < 0,001) en geen stoelgangsnood (respectievelijk 54% en 31%; p < 0,00001). In week 52 had een groter percentage patiënten die werden behandeld met intraveneus risankizumab/subcutaan 360 mg risankizumab, vergeleken met intraveneus risankizumab/placebo, geen stoelgangsnood (respectievelijk 49% en 31%; p < 0,001) en in week 52 had een numeriek hoger percentage patiënten geen abdominale pijn, vergeleken met intraveneus risankizumab/placebo (respectievelijk 38% en 30%; p = 0,0895).
Andere symptomen van CU
In week 52 was het percentage patiënten die geen nachtelijke stoelgang hadden, groter bij patiënten die werden behandeld met intraveneus risankizumab/subcutaan 180 mg risankizumab en intraveneus risankizumab/subcutaan 360 mg risankizumab, vergeleken met intraveneus risankizumab/placebo (respectievelijk 42% en 43% vs. 30% respectievelijk p < 0,01 en p < 0,001).
In week 52 was het percentage patiënten die geen tenesmus hadden groter bij patiënten die werden behandeld met intraveneus risankizumab/subcutaan 180 mg risankizumab en intraveneus risankizumab/subcutaan 360 mg risankizumab, vergeleken met intraveneus risankizumab/placebo (respectievelijk 37% en 37% vs. 23%; p < 0,01).
CU-gerelateerde ziekenhuisopnames
Gevallen van CU-gerelateerde ziekenhuisopnames tot en met week 52 waren numeriek lager bij patiënten die werden behandeld met intraveneus risankizumab/subcutaan 180 mg risankizumab en intraveneus risankizumab/subcutaan 360 mg risankizumab, vergeleken met intraveneus risankizumab/placebo (respectievelijk 0,6 per 100 patiëntjaren en 1,2 per 100 patiëntjaren vs. 3,1 per 100 patiëntjaren; respectievelijk p = 0,0949 en p = 0,2531).
Endoscopische en histologische beoordeling
Endoscopische remissie (normalisatie van het endoscopisch uiterlijk van de mucosa) is gedefinieerd als ES = 0. In week 12 van INSPIRE bereikte een significant groter percentage patiënten die werden behandeld met risankizumab endoscopische remissie, vergeleken met placebo (respectievelijk 11% en 3%; p < 0,00001). In week 52 van COMMAND bereikte een significant groter percentage patiënten die werden behandeld met intraveneus risankizumab/subcutaan 180 mg risankizumab en intraveneus risankizumab/subcutaan 360 mg risankizumab endoscopische remissie, vergeleken met placebo (respectievelijk 23% en 24% vs. 15%; p < 0,05).
Genezing van de diepe mucosa is gedefinieerd als ES = 0 en een Geboes-score < 2,0 (wat duidt op geen neutrofielen in crypten of lamina propria en geen toename van eosinofielen, geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel). In week 12 van INSPIRE bereikte een significant groter percentage patiënten die werden behandeld met risankizumab, vergeleken met placebo, genezing van de diepe mucosa (respectievelijk 6% en 1%; p < 0,00001). In week 52 van COMMAND bereikte een numeriek hoger percentage patiënten die werden behandeld met intraveneus risankizumab/subcutaan 180 mg risankizumab en intraveneus risankizumab/subcutaan 360 mg risankizumab, vergeleken met intraveneus risankizumab/placebo, genezing van de diepe mucosa (respectievelijk 13% en 16% vs. 10%; respectievelijk p = 0,2062 en p = 0,0618).
In COMMAND werd behoud van genezing van de mucosa in week 52 (ES ≤ 1 zonder broosheid) waargenomen bij een groter percentage patiënten die werden behandeld met intraveneus risankizumab/subcutaan 180 mg risankizumab en intraveneus risankizumab/subcutaan 360 mg risankizumab, vergeleken met intraveneus risankizumab/placebo, bij patiënten die genezing van de mucosa bereikten aan het einde van de inductie (respectievelijk 74% en 54% vs. 47%; respectievelijk p < 0,01 en p = 0,5629).
Noodbehandeling
Tijdens COMMAND kregen patiënten die verlies van respons hadden op subcutane behandeling met risankizumab, noodbehandeling met risankizumab (één intraveneuze inductiedosis, gevolgd door subcutaan 360 mg eenmaal per 8 weken). Bij deze patiënten, in de behandelingsgroepen van subcutaan 180 mg risankizumab en subcutaan 360 mg risankizumab, bereikten respectievelijk 85% (17/20) en 74% (26/35) een klinische respons in week 52. Daarnaast bereikten 24% (6/25) en 35% (13/37) van de patiënten klinische remissie volgens de aMS, en bereikten 38% (10/26) en 45% (17/38) van de patiënten endoscopische verbetering in week 52 in de behandelingsgroep van respectievelijk subcutaan 180 mg risankizumab en subcutaan 360 mg risankizumab.
Responders in week 24
In totaal kregen 100 patiënten die na een inductiebehandeling van 12 weken geen klinische respons hadden, een subcutane dosis van ofwel 180 mg (N=56) of 360 mg (N=44) risankizumab in week 12 en week 20. Ze hadden een klinische respons in week 24 en bleven gedurende maximaal 52 weken eenmaal per 8 weken subcutaan 180 mg of subcutaan 360 mg risankizumab krijgen in COMMAND. Van deze patiënten bereikten 46% en 45% klinische respons volgens de aMS in week 52, en 18% en 23% bereikten klinische remissie volgens de aMS in week 52 voor respectievelijk subcutaan 180 mg en 360 mg risankizumab.
Gezondheidsgerelateerde resultaten en resultaten voor kwaliteit van leven
Patiënten die werden behandeld met risankizumab bereikten klinisch relevante verbeteringen ten opzichte van baseline voor de IBDQ (Inflammatory Bowel Disease Questionnaire) (darmsymptomen, systemische functie, emotionele functie en sociale functie), vergeleken met placebo. Veranderingen ten opzichte van baseline voor de totale IBDQ-score in week 12 met risankizumab, vergeleken met placebo, waren respectievelijk 42,6 en 24,3. Veranderingen ten opzichte van baseline voor de totale IBDQ-score in week 52 waren 52,6, 50,3 en 35,0 bij patiënten behandeld met respectievelijk intraveneus risankizumab/subcutaan 180 mg risankizumab, intraveneus risankizumab/subcutaan 360 mg risankizumab en intraveneus risankizumab/placebo.
Vergeleken met placebo hadden patiënten die risankizumab kregen een significant grotere verbetering wat betreft vermoeidheid, zoals gemeten met de FACIT-F-score, in week 12 ten opzichte van baseline. Met risankizumab, vergeleken met placebo, waren veranderingen in de FACIT-F-score in week 12 ten opzichte van baseline respectievelijk 7,9 en 3,3. Veranderingen in de FACIT-F-score in week 52 ten opzichte van baseline waren 10,9, 10,3 en 7,0 bij patiënten behandeld met respectievelijk intraveneus risankizumab/subcutaan 180 mg risankizumab, intraveneus risankizumab/subcutaan 360 mg risankizumab en intraveneus risankizumab/placebo.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Skyrizi in een of meerdere subgroepen van pediatrische patiënten bij de behandeling van de ziekte van Crohn en colitis ulcerosa (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van risankizumab was vergelijkbaar tussen plaque psoriasis en artritis psoriatica, en tussen de ziekte van Crohn en colitis ulcerosa.
Absorptie
Risankizumab vertoonde een lineair farmacokinetisch profiel met dosisproportionele toename van de blootstelling over het dosisbereik van 18 tot 360 mg en 0,25 tot 1 mg/kg subcutaan toegediend, en over het dosisbereik van 200 tot 1.800 mg en 0,01 tot 5 mg/kg intraveneus toegediend.
Na subcutane toediening van risankizumab werden piekplasmaconcentraties bereikt tussen 3 en 14 dagen na de toediening met een geschatte absolute biologische beschikbaarheid van 74-89%. Bij een dosering van 150 mg in week 0, week 4 en daarna eenmaal per 12 weken, bedroegen de geschatte steady-state piek- en dalplasmaconcentraties respectievelijk 12 en 2 µg/ml.
Bij patiënten met de ziekte van Crohn die werden behandeld met een intraveneuze inductiedosis van 600 mg in week 0, 4 en 8, gevolgd door een subcutane onderhoudsdosis van 360 mg in week 12 en daarna eenmaal per 8 weken, worden de maximale mediane piek- en dalconcentraties geschat op
respectievelijk 156 en 38,8 µg/ml tijdens de inductieperiode (week 8-12) en de mediane piek- en dalconcentraties bij steady-state op respectievelijk 28,0 en 8,13 µg/ml tijdens de onderhoudsperiode (week 40-48).
Bij patiënten met colitis ulcerosa die werden behandeld met een intraveneuze inductiedosis van 1200 mg in week 0, 4 en 8, gevolgd door een subcutane onderhoudsdosis van 180 mg of 360 mg in week 12 en daarna eenmaal per 8 weken, worden de maximale mediane piek- en dalconcentraties geschat op respectievelijk 350 en 87,7 µg/ml tijdens de inductieperiode (week 8-12) en worden de mediane piek- en dalconcentraties bij steady-state geschat op respectievelijk 19,6 en 4,64 µg/ml voor de subcutane dosis van 180 mg en 39,2 en 9,29 µg/ml voor de subcutane dosis van 360 mg tijdens de onderhoudsperiode (week 40-48).
Distributie
Het gemiddelde (±standaarddeviatie) steady-state distributievolume (Vss) van risankizumab was 11,4 (±2,7) liter in fase 3-onderzoeken bij patiënten met psoriasis, wat erop wijst dat de distributie van risankizumab hoofdzakelijk beperkt blijft tot de vasculaire en interstitiële ruimten. Bij een typische patiënt van 70 kg met de ziekte van Crohn was Vss 7,68 l.
Biotransformatie
Therapeutische IgG monoklonale antilichamen worden gewoonlijk op dezelfde manier als endogene IgG's via katabole routes afgebroken in kleine peptiden en aminozuren. Risankizumab wordt naar verwachting niet gemetaboliseerd door cytochroom P450-enzymen.
Eliminatie
De gemiddelde (± standaarddeviatie) systemische klaring (CL) van risankizumab bedroeg 0,3 (± 0,1) liter/dag in fase 3-onderzoeken bij patiënten met psoriasis. De gemiddelde terminale eliminatiehalfwaardetijd van risankizumab varieerde van 28 tot 29 dagen in fase 3-onderzoeken bij patiënten met psoriasis. Voor een typische patiënt van 70 kg met de ziekte van Crohn was de CL 0,30 l/dag en de terminale eliminatiehalfwaardetijd 21 dagen.
Als IgG1 monoklonaal antilichaam zal risankizumab naar verwachting niet via glomerulusfiltratie in de nieren worden gefilterd of als intact molecuul in de urine worden uitgescheiden.
Lineariteit/non-lineariteit
Risankizumab vertoonde een lineair farmacokinetisch profiel met min of meer dosisproportionele toenames in systemische blootstelling (Cmax en AUC) in de beoordeelde dosisbereiken van 18 mg tot 360 mg of 0,25 mg/kg tot 1 mg/kg subcutane toediening en 200 tot 1.800 mg en 0,01 mg/kg tot 5 mg/kg intraveneuze toediening bij gezonde proefpersonen of proefpersonen met psoriasis, de ziekte van Crohn of colitis ulcerosa.
Interacties
Onderzoeken naar interacties zijn uitgevoerd bij patiënten met plaque psoriasis, de ziekte van Crohn of colitis ulcerosa om het effect van herhaalde toediening van risankizumab op de farmacokinetiek van cytochroom P450 (CYP)-gevoelige onderzoekssubstraten te beoordelen. De blootstelling aan cafeïne (CYP1A2-substraat), warfarine (CYP2C9-substraat), omeprazol (CYP2C19-substraat), metoprolol (CYP2D6-substraat) en midazolam (CYP3A-substraat) na behandeling met risankizumab was vergelijkbaar met de blootstellingen voorafgaand aan de behandeling met risankizumab, wat erop wijst dat er geen sprake is van interacties door deze enzymen die klinisch van betekenis zijn.
Farmacokinetische populatieanalyses toonden aan dat de blootstelling aan risankizumab niet werd beïnvloed door gelijktijdig toegediende geneesmiddelen die tijdens de klinische onderzoeken door sommige patiënten met plaque psoriasis werden gebruikt. Een vergelijkbare afwezigheid van
beïnvloeding door gelijktijdig gebruikte geneesmiddelen werd op basis van farmacokinetische populatieanalyse waargenomen bij de ziekte van Crohn of colitis ulcerosa.
Speciale populaties
Pediatrische patiënten
De farmacokinetiek van risankizumab bij pediatrische patiënten jonger dan 16 jaar is niet vastgesteld. Van de 1.574 patiënten met de ziekte van Crohn die werden blootgesteld aan risankizumab, waren er 12 in de leeftijd van 16 tot 17 jaar. De blootstellingen aan risankizumab bij patiënten van 16 tot 17 jaar met de ziekte van Crohn waren vergelijkbaar met die bij volwassenen. Op basis van de farmacokinetische populatieanalyses bleek leeftijd geen significante invloed te hebben op de blootstellingen aan risankizumab.
Ouderen
Van de 2.234 patiënten met plaque psoriasis die werden blootgesteld aan risankizumab, waren er 243 in de leeftijd van 65 jaar of ouder en waren 24 patiënten 75 jaar of ouder. Van de 1.574 patiënten met de ziekte van Crohn die werden blootgesteld aan risankizumab, waren er 72 in de leeftijd van 65 jaar of ouder en waren 5 patiënten 75 jaar of ouder. Van de 1512 patiënten met colitis ulcerosa die werden blootgesteld aan risankizumab, waren er 103 in de leeftijd van 65 jaar of ouder en waren 8 patiënten 75 jaar of ouder. Er werden geen algemene verschillen in de blootstelling aan risankizumab waargenomen tussen oudere en jongere patiënten die risankizumab kregen.
Patiënten met verminderde nier- of leverfunctie
Er zijn geen specifieke onderzoeken uitgevoerd om het effect van een verminderde nier- of leverfunctie op de farmacokinetiek van risankizumab te bepalen. In farmacokinetische populatieanalyses hadden de serumcreatininespiegels, de creatinineklaring en de leverfunctiewaarden (ALAT/ASAT/bilirubine) geen invloed van betekenis op de klaring van risankizumab bij patiënten met psoriasis, de ziekte van Crohn of colitis ulcerosa.
Als IgG1 monoklonaal antilichaam wordt risankizumab hoofdzakelijk geëlimineerd via intracellulair katabolisme en er wordt niet verwacht dat het wordt gemetaboliseerd via hepatische cytochroom P450-enzymen of wordt uitgescheiden door de nieren.
Lichaamsgewicht
De klaring en het distributievolume van risankizumab nemen toe naarmate het lichaamsgewicht toeneemt, wat tot een verminderde werkzaamheid kan leiden in patiënten met een hoog lichaamsgewicht (> 130 kg). Lichaamsgewicht had geen klinisch relevante impact op blootstelling aan risankizumab of werkzaamheid bij artritis psoriatica, de ziekte van Crohn of colitis ulcerosa. Deze bevinding is echter gebaseerd op een beperkt aantal patiënten met plaque psoriasis. Aanpassing van de dosis op basis van lichaamsgewicht wordt momenteel niet aanbevolen.
Geslacht of ras
De klaring van risankizumab werd bij volwassen patiënten met plaque psoriasis, de ziekte van Crohn of colitis ulcerosa niet significant beïnvloed door geslacht of ras. Er werden in klinische farmacokinetische onderzoeken met gezonde vrijwilligers geen verschillen van betekenis in de blootstelling aan risankizumab waargenomen bij Chinese of Japanse patiënten in vergelijking met Kaukasische patiënten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van toxiciteitsonderzoeken met herhaalde dosering, waaronder farmacologische
veiligheidsbeoordelingen en een uitgebreid pre- en postnataal ontwikkelingstoxiciteitsonderzoek bij Cynomolgus-apen met doses tot 50 mg/kg/week, die tot blootstellingen leiden van 10 keer de klinische blootstelling tijdens inductie met een dosis van eenmaal per 4 weken intraveneus 600 mg en 39 keer de klinische blootstelling tijdens een onderhoudsbehandeling van eenmaal per 8 weken subcutaan 360 mg voor de ziekte van Crohn. Voor colitis ulcerosa waren blootstellingen 5 keer de klinische blootstelling tijdens inductie met een dosis van eenmaal per 4 weken intraveneus 1200 mg en 65 of 32 keer de klinische blootstelling tijdens een onderhoudsbehandeling van eenmaal per 8 weken subcutaan 180 mg of 360 mg.
Er zijn geen mutageniteits- en carcinogeniteitsonderzoeken uitgevoerd met risankizumab. In een 26 weken durend chronisch toxicologisch onderzoek bij Cynomolgus-apen met doses tot 50 mg/kg/week (7 keer de klinische blootstelling tijdens inductie met een dosis van eenmaal per 4 weken intraveneus 600 mg en 28 keer de klinische blootstelling tijdens een onderhoudsbehandeling van eenmaal per 8 weken subcutaan 360 mg voor de ziekte van Crohn en 3 keer de klinische blootstelling tijdens inductiebehandeling met een dosis van eenmaal per 4 weken intraveneus 1200 mg en 45 of 23 keer de klinische blootstelling tijdens een onderhoudsbehandeling van eenmaal per 8 weken subcutaan 180 mg of 360 mg voor colitis ulcerosa), werden er geen pre-neoplastische of neoplastische laesies waargenomen en werden er geen ongewenste effecten op het gebied van immunotoxiciteit of cardiovasculaire bijwerkingen opgemerkt.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumacetaattrihydraat
Azijnzuur
Trehalosedihydraat
Polysorbaat 20
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C). Niet in de vriezer bewaren.
De patroon of voorgevulde spuit(en) mag (mogen) tot 24 uur buiten de koelkast worden bewaard (tot maximaal 25°C).
De patroon of voorgevulde spuit(en) in de buitenverpakking bewaren ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Skyrizi 360 mg oplossing voor injectie in een patroon
Een oplossing van 360 mg in een patroon voor eenmalig gebruik, gemaakt met cyclische-olefinehars met een rubberen septum gecoat met chloorbutyl en rubberen zuiger gecoat met chloorbutyl als materialen die in contact komen met het product, en een dop van hars. In de verpakking van het patroonsysteem zit ook een zogenoemde ‘on-body injector’ (toedieningshulpmiddel). Het vloeistofpad in de on-body injector bevat slangen van polyvinylchloride (pvc) en een roestvrijstalen naald van 29 gauge. De on-body injector bevat zilveroxide-zink-batterijen en een zelfklevende huidpleister van
polyester met een acryl kleefmiddel. Het toedieningshulpmiddel is ontworpen voor gebruik met de meegeleverde patroon met 360 mg.
Skyrizi 360 mg is leverbaar in verpakkingen met 1 patroon en 1 on-body injector.
Skyrizi 180 mg oplossing voor injectie in een patroon
Een oplossing van 180 mg in een patroon voor eenmalig gebruik, gemaakt met cyclische-olefinehars met een rubberen septum gecoat met chloorbutyl en rubberen zuiger gecoat met chloorbutyl als materialen die in contact komen met het product, en een dop van hars. In de verpakking van het patroonsysteem zit ook een zogenoemde ‘on-body injector’ (toedieningshulpmiddel). Het vloeistofpad in de on-body injector bevat slangen van polyvinylchloride (pvc) en een roestvrijstalen naald van 29 gauge. De on-body injector bevat zilveroxide-zink-batterijen en een zelfklevende huidpleister van polyester met een acryl kleefmiddel. Het toedieningshulpmiddel is ontworpen voor gebruik met de meegeleverde patroon met 180 mg.
Skyrizi 180 mg is leverbaar in verpakkingen met 1 patroon en 1 on-body injector.
Skyrizi 180 mg oplossing voor injectie in een voorgevulde spuit
Voorgevulde glazen spuit met een vaste naald en naalddop, met ingebouwde automatische naaldbeschermer.
Skyrizi 180 mg is verkrijgbaar in verpakkingen met 1 en 2 voorgevulde spuiten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Skyrizi 180 mg en 360 mg oplossing voor injectie in een patroon
Vóór het injecteren moet de verpakking uit de koelkast worden gehaald en moet deze gedurende 45 tot 90 minuten op kamertemperatuur worden gebracht, buiten direct zonlicht, zonder de patroon uit de doos te halen.
Het wordt aangeraden de patroon vóór gebruik visueel te inspecteren. De oplossing is vrij van vreemde deeltjes en praktisch vrij van productgerelateerde deeltjes. Skyrizi mag niet worden gebruikt als de oplossing troebel of verkleurd is, of grote deeltjes bevat. De patroon mag niet worden geschud.
De oplossing moet kleurloos tot geel en helder tot licht opaalachtig zijn.
Skyrizi 180 mg oplossing voor injectie in een voorgevulde spuit
Vóór het injecteren moet de verpakking uit de koelkast worden gehaald en moet deze gedurende 15 tot 30 minuten op kamertemperatuur worden gebracht, buiten direct zonlicht, zonder de voorgevulde spuiten uit de doos te halen.
Het wordt aangeraden de voorgevulde spuit vóór gebruik visueel te inspecteren. De oplossing kan een paar doorzichtige tot witte productgerelateerde deeltjes bevatten. Skyrizi mag niet worden gebruikt als de oplossing troebel of verkleurd is of grote deeltjes bevat. De voorgevulde spuit mag niet worden geschud.
De oplossing moet kleurloos tot geel en helder tot licht opaalachtig zijn.
Algemene voorzorgsmaatregelen
Uitgebreide instructies voor gebruik zijn te vinden in de bijsluiter.
Elke on-body injector met patroon en elke voorgevulde spuit zijn uitsluitend bedoeld voor eenmalig gebruik.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Skyrizi 360 mg oplossing voor injectie in een patroon
EU/1/19/1361/005
Skyrizi 180 mg oplossing voor injectie in een patroon
EU/1/19/1361/007
Skyrizi 180 mg oplossing voor injectie in een voorgevulde spuit
EU/1/19/1361/008
EU/1/19/1361/009
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 april 2019
Datum van laatste verlenging: 5 januari 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Skyrizi 90 mg oplossing voor injectie in een voorgevulde spuit
1. NAAM VAN HET GENEESMIDDEL
Skyrizi 90 mg oplossing voor injectie in een voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke voorgevulde spuit bevat 90 mg risankizumab in 1 ml oplossing.
Risankizumab is een gehumaniseerd immunoglobuline G1 (IgG1) monoklonaal antilichaam dat door middel van DNA-recombinatietechniek wordt geproduceerd in Chinese Hamster Ovariumcellen.
Hulpstoffen met bekend effect
Dit geneesmiddel bevat 164 mg sorbitol per dosis van 360 mg.
Dit geneesmiddel bevat 0,8 mg polysorbaat 20 per dosis van 360 mg.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectievloeistof)
De oplossing is kleurloos tot lichtgeel en helder tot licht opaalachtig (bijna doorschijnend).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Skyrizi is geïndiceerd voor de behandeling van volwassen patiënten met matig tot ernstig actieve ziekte van Crohn die onvoldoende hebben gereageerd op, niet meer reageren op of intolerant waren voor conventionele behandeling of een biologische behandeling.
4.2 Dosering en wijze van toediening
Dit geneesmiddel is bedoeld voor gebruik onder begeleiding en toezicht van een arts die ervaring heeft met het diagnosticeren en behandelen van aandoeningen waarvoor Skyrizi is geïndiceerd.
Dosering
De aanbevolen dosering is 600 mg, toegediend via intraveneuze infusie in week 0, week 4 en week 8, en daarna 360 mg, toegediend via subcutane injectie in week 12 en vervolgens eenmaal per 8 weken. Als een patiënt na 24 weken behandeling niet gereageerd heeft, dient stopzetten van de therapie te worden overwogen.
Zie voor de dosering van het eerste intraveneuze doseringsschema rubriek 4.2 van de Samenvatting van de Productkenmerken van Skyrizi 600 mg concentraat voor oplossing voor infusie
Gemiste dosis
Als er een dosis is gemist, dient deze zo snel mogelijk alsnog te worden toegediend. Daarna dient de dosering op het oorspronkelijk geplande tijdstip te worden vervolgd.
Speciale populaties
Ouderen
Aanpassing van de dosis is niet vereist (zie rubriek 5.2).
Er is beperkte informatie beschikbaar over patiënten in de leeftijd van ≥ 65 jaar.
Nier- of leverfunctiestoornis
Er zijn geen specifieke onderzoeken uitgevoerd om het effect van een lever- of nierfunctiestoornis op de farmacokinetiek van Skyrizi te evalueren. Deze aandoeningen hebben naar verwachting geen significante invloed op de farmacokinetiek van monoklonale antilichamen en dosisaanpassingen worden niet nodig geacht (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Skyrizi bij kinderen in de leeftijd van 0 tot en met 17 jaar voor de behandeling van de ziekte van Crohn zijn nog niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Patiënten met overgewicht
Aanpassing van de dosis is niet vereist (zie rubriek 5.2).
Wijze van toediening
Dit geneesmiddel dient te worden toegediend door een beroepsbeoefenaar in de gezondheidszorg.
Skyrizi wordt toegediend via subcutane injectie.
De injectie moet worden gegeven in het bovenbeen of de buik. Skyrizi mag niet in een gebied worden geïnjecteerd waar de huid pijnlijk, blauw, erythemateus, verhard of beschadigd is.
Om de volledige dosis van 360 mg toe te dienen, moeten er vier voorgevulde spuiten worden geïnjecteerd. De vier injecties dienen op verschillende plaatsen van het lichaam te worden toegediend. (Zie de instructies voor toediening in de bijsluiter).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Klinisch belangrijke actieve infecties (bijvoorbeeld actieve tuberculose, zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Risankizumab kan het risico op een infectie vergroten.
Bij patiënten met een chronische infectie, een voorgeschiedenis van recidiverende infecties of bekende risicofactoren voor een infectie dient risankizumab met de nodige voorzichtigheid te worden gebruikt.
De behandeling met risankizumab mag niet worden gestart bij patiënten met een klinisch belangrijke actieve infectie tot de infectie is verdwenen of voldoende behandeld.
Patiënten die worden behandeld met risankizumab dienen het advies te krijgen om een arts te raadplegen als zich verschijnselen of symptomen van een klinisch belangrijke chronische of acute infectie voordoen. Als een patiënt een dergelijke infectie krijgt of niet reageert op de standaardtherapie voor de infectie, dient de patiënt zorgvuldig te worden gecontroleerd en mag risankizumab pas weer worden toegediend als de infectie is verdwenen.
Tuberculose
Voordat de behandeling met risankizumab wordt gestart, moeten patiënten worden geëvalueerd op tuberculose (tb)-infectie. Patiënten die risankizumab krijgen, moeten worden gecontroleerd op verschijnselen of symptomen van actieve tb. Anti-tb-therapie dient te worden overwogen voordat met risankizumab wordt gestart bij patiënten met een geschiedenis van latente of actieve tb bij wie niet met zekerheid is vast te stellen of deze adequaat is behandeld.
Vaccinaties
Voordat de behandeling met risankizumab wordt gestart, dient te worden overwogen om alle vaccinaties toe te dienen in overeenstemming met de van toepassing zijnde vaccinatierichtlijnen. Als een patiënt met een levend vaccin is gevaccineerd (viraal of bacterieel), wordt aangeraden om ten minste 4 weken te wachten voordat gestart wordt met de behandeling met risankizumab. Patiënten die worden behandeld met risankizumab mogen niet worden gevaccineerd met levende vaccins tijdens de behandeling en gedurende ten minste 21 weken na het stoppen van de behandeling met risankizumab (zie rubriek 5.2).
Overgevoeligheid
Ernstige overgevoeligheidsreacties, waaronder anafylaxie, zijn gemeld bij gebruik van risankizumab (zie rubriek 4.8). Als een ernstige overgevoeligheidsreactie optreedt, moet de toediening van risankizumab onmiddellijk worden gestaakt en dient een gepaste behandeling te worden gestart.
Hulpstoffen met bekend effect
Polysorbaat
Dit geneesmiddel bevat 0,8 mg polysorbaat 20 per dosis van 360 mg. Polysorbaten kunnen allergische reacties veroorzaken.
Sorbitol
Dit geneesmiddel bevat 164 mg sorbitol per dosis van 360 mg.
In geval van gelijktijdig gebruik van producten en/of voedingsmiddelen die sorbitol (of fructose) bevatten dient rekening gehouden te worden met aanvullende effecten.
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosis van 360 milligram, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er wordt niet verwacht dat risankizumab wordt gemetaboliseerd door leverenzymen of door de nieren wordt uitgescheiden. Interacties tussen risankizumab en remmers, inductoren of substraten van
geneesmiddelmetaboliserende enzymen worden niet verwacht en dosisaanpassingen zijn dan ook niet nodig (zie rubriek 5.2).
Gelijktijdige immunosuppressieve therapie
De veiligheid en werkzaamheid van risankizumab in combinatie met immunosuppressiva, inclusief biologicals, zijn niet beoordeeld.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden dienen een betrouwbare anticonceptiemethode te gebruiken tijdens de behandeling en gedurende ten minste 21 weken na de behandeling.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens (minder dan 300 zwangerschapsuitkomsten) over het gebruik van risankizumab bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit. Uit voorzorg heeft het de voorkeur om het gebruik van risankizumab te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of risankizumab in de moedermelk wordt uitgescheiden. Van humane IgG's is bekend dat ze in de eerste paar dagen na de geboorte in de moedermelk worden uitgescheiden en dat de waarden daarna snel dalen tot lage concentraties. Daarom kan een risico voor zuigelingen die borstvoeding krijgen tijdens deze korte periode niet worden uitgesloten. Er dient te worden besloten of de behandeling met risankizumab moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling met risankizumab voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Het effect van risankizumab op de vruchtbaarheid bij mensen is niet beoordeeld. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Risankizumab heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen waren infecties aan de bovenste luchtwegen (15,6% bij de ziekte van Crohn en 26,2% bij colitis ulcerosa).
Tabel met bijwerkingen
Bijwerkingen van risankizumab uit klinische onderzoeken (tabel 1) staan vermeld per systeem/orgaanklasse volgens MedDRA en zijn gebaseerd op de volgende classificering: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden bijwerkingen gegeven in volgorde van afnemende ernst.
Tabel 1: Lijst van bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Infecties en parasitaire aandoeningen | Zeer vaak | Bovenste-luchtweginfectiesa |
| Vaak | Tinea-infectiesb | |
| Soms | Folliculitis | |
| Immuunsysteemaandoeningen | Zelden | Anafylactische reacties |
| Zenuwstelselaandoeningen | Vaak | Hoofdpijnc |
| Huid- en onderhuidaandoeningen | Vaak | Pruritus Rash Eczeem |
| Soms | Urticaria | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Vermoeidheidd Injectieplaatsreactiese |
a Inclusief: ademhalingsweginfectie (viraal, bacterieel of niet-gespecificeerd), sinusitis (waaronder acute sinusitis), rhinitis, nasofaryngitis, faryngitis (waaronder virale faryngitis), tonsillitis, laryngitis, tracheïtis b Inclusief: tinea pedis, tinea cruris, lichaamstinea, tinea versicolor, tinea manuum, onychomycose, tinea-infectie c Inclusief: hoofdpijn, spanningshoofdpijn, sinushoofdpijn d Inclusief: vermoeidheid, asthenie, malaise e Inclusief: injectieplaatskneuzing, -erytheem, -hematoom, -hemorragie, -irritatie, -pijn, -pruritus, -reactie, zwelling van injectieplaats, injectieplaatsverharding, injectieplaatsovergevoeligheid, nodule op injectieplaats, injectieplaatsrash, injectieplaatsurticaria, injectieplaatsvesikels, injectieplaatswarmte, infuusplaatserytheem, extravasatie op infuusplaats, reactie op infuusplaats, zwelling van infuusplaats | ||
Beschrijving van geselecteerde bijwerkingen
Psoriasis
Infecties
De mate van infecties was 75,5 voorvallen per 100 patiëntjaren in het hele psoriasis-programma, inclusief de langetermijnblootstelling aan risankizumab. De meerderheid van de gevallen was niet ernstig en licht tot matig van ernst en gaf geen aanleiding om met de behandeling met risankizumab te stoppen. De mate van ernstige infecties was 1,7 voorvallen per 100 patiëntjaren (zie rubriek 4.4).
Ziekte van Crohn
In het algemeen kwam het waargenomen veiligheidsprofiel bij patiënten met de ziekte van Crohn die werden behandeld met risankizumab overeen met het veiligheidsprofiel dat werd waargenomen bij patiënten voor alle indicaties.
Infecties
De mate van infecties in de gebundelde gegevens van de 12 weken durende inductie-onderzoeken was 83,3 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met intraveneus 600 mg risankizumab, vergeleken met 117,7 voorvallen per 100 patiëntjaren bij placebo. De mate van ernstige infecties was 3,4 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met intraveneus 600 mg risankizumab, vergeleken met 16,7 voorvallen per 100 patiëntjaren bij placebo (zie rubriek 4.4).
De mate van infecties in het 52 weken durende onderzoek naar de onderhoudsbehandeling was 57,7 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met subcutaan 360 mg risankizumab na inductie met risankizumab, vergeleken met 76,0 voorvallen per 100 patiëntjaren bij patiënten die placebo kregen na inductie met risankizumab. De mate van ernstige infecties was 6,0 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met subcutaan 360 mg
risankizumab na inductie met risankizumab, vergeleken met 5,0 voorvallen per 100 patiëntjaren bij patiënten die placebo kregen na inductie met risankizumab (zie rubriek 4.4).
Colitis ulcerosa
In het algemeen kwam het waargenomen veiligheidsprofiel bij patiënten met colitis ulcerosa die werden behandeld met risankizumab overeen met het veiligheidsprofiel dat werd waargenomen bij patiënten voor alle indicaties.
Infecties
De mate van infecties in de gebundelde gegevens van het 12 weken durende inductieonderzoek was 78,3 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met intraveneus 1200 mg risankizumab, vergeleken met 74,2 voorvallen per 100 patiëntjaren bij placebo. De mate van ernstige infecties was 3,0 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met intraveneus 1200 mg risankizumab, vergeleken met 5,4 voorvallen per 100 patiëntjaren bij placebo (zie rubriek 4.4).
De mate van infecties in het 52 weken durende onderzoek naar de onderhoudsbehandeling was 67,4 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met subcutaan 180 mg risankizumab en 56,5 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met subcutaan 360 mg risankizumab na inductie met risankizumab, vergeleken met 64,6 voorvallen per 100 patiëntjaren bij patiënten die placebo kregen na inductie met risankizumab. De mate van ernstige infecties was 1,1 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met subcutaan 180 mg risankizumab en 0,6 voorvallen per 100 patiëntjaren bij patiënten die werden behandeld met subcutaan 360 mg risankizumab na inductie met risankizumab, vergeleken met 2,3 voorvallen per 100 patiëntjaren bij patiënten die placebo kregen na inductie met risankizumab (zie rubriek 4.4).
Immunogeniciteit
Bij patiënten met de ziekte van Crohn die in klinische onderzoeken naar de ziekte van Crohn gedurende maximaal 64 weken werden behandeld met risankizumab in de aanbevolen intraveneuze inductie- en subcutane onderhoudsdoses, werden tijdens de behandeling gevormde antilichamen tegen het geneesmiddel en neutraliserende antilichamen gedetecteerd bij respectievelijk 3,4% (2/58) en 0% (0/58) van de beoordeelde patiënten.
Bij patiënten met colitis ulcerosa die in klinische onderzoeken naar colitis ulcerosa gedurende maximaal 64 weken werden behandeld met risankizumab in de aanbevolen intraveneuze inductie- en subcutane onderhoudsdoses (180 mg of 360 mg), werden tijdens de behandeling gevormde antilichamen tegen het geneesmiddel en neutraliserende antilichamen gedetecteerd bij respectievelijk 8,9% (8/90) en 6,7% (6/90) van de beoordeelde patiënten voor de subcutane dosis van 180 mg, of 4,4% (4/91) en 2,2% (2/91) van de beoordeelde patiënten voor de subcutane dosis van 360 mg.
Antilichamen tegen risankizumab, waaronder neutraliserende antilichamen, waren niet geassocieerd met veranderingen in de klinische respons of veiligheid.
Ouderen
Er is beperkte veiligheidsinformatie bij ouderen met een leeftijd van ≥ 65 jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In geval van overdosering wordt aangeraden de patiënt te monitoren op tekenen of symptomen van bijwerkingen. Daarnaast dient er onmiddellijk een passende symptomatische behandeling in gang te worden gezet.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressieve middelen, interleukineremmers, ATC-code: L04AC18
Werkingsmechanisme
Risankizumab is een gehumaniseerd immunoglobuline G1 (IgG1) monoklonaal antilichaam dat zich selectief en met hoge affiniteit bindt aan de p19-subeenheid van humaan interleukine-23 (IL-23) cytokine zonder zich aan IL-12 te binden en zo de interactie met het IL-23-receptorcomplex remt. IL-23 is een cytokine die betrokken is bij ontstekingsreacties en immuunresponsen. Door de binding van IL-23 aan zijn receptor te blokkeren, remt risankizumab de IL-23-afhankelijke celsignalering en de afgifte van ontstekingsbevorderende cytokinen.
Farmacodynamische effecten
In een onderzoek met patiënten met psoriasis daalde de expressie van de met de IL-23/IL-17-cascade geassocieerde genen in de huid na enkelvoudige doses risankizumab. Er werd eveneens een afname in epidermale dikte, infiltratie van ontstekingscellen en expressie van psoriasismarkers waargenomen in psoriatische laesies.
In een fase 2-onderzoek met patiënten met de ziekte van Crohn was de expressie van de met de IL-23/Th17-cascade geassocieerde genen in darmweefsel na meervoudige doses risankizumab gedaald. Afnames in fecaal calprotectine (FCP), C-reactieve proteïne (CRP) in serum en IL-22 werden ook waargenomen na meervoudige doses in fase 3-inductieonderzoeken met patiënten met de ziekte van Crohn. Afnames in FCP, CRP en serum-IL-22 hielden aan tot en met week 52 van het onderzoek naar de onderhoudsbehandeling.
Klinische werkzaamheid en veiligheid
Ziekte van Crohn
De werkzaamheid en veiligheid van risankizumab werden beoordeeld bij 1.419 patiënten met matig tot ernstig actieve ziekte van Crohn (CD) in drie gerandomiseerde, dubbelblinde, placebogecontroleerde klinische onderzoeken in meerdere centra. De in de onderzoeken geïncludeerde patiënten waren 16 jaar of ouder en hadden een CDAI (Crohn’s Disease Activity Index, score voor de klinische activiteit van de ziekte van Crohn) van 220 tot 450, een gemiddelde dagelijkse SF (Stool Frequency, frequentie van ontlasting) ≥ 4 en/of een gemiddelde dagelijkse APS (abdominal pain score, score voor abdominale pijn) ≥ 2 en een SES-CD (Simplified Endoscopic Score for Crohn's disease, vereenvoudigde endoscopieschaal voor de ziekte van Crohn) ≥ 6, of ≥ 4 voor geïsoleerde ziekte in het ileum, met uitsluiting van de versmallende component en bevestigd door een centrale beoordelaar.
Er waren twee 12 weken durende intraveneuze inductiestudies (ADVANCE en MOTIVATE), die een uitbreidingsperiode van 12 weken hadden voor patiënten die in week 12 geen klinische SF-/APS-respons hadden bereikt (afname in SF ≥ 30% en/of afname in APS ≥ 30% en beide niet slechter dan bij baseline). ADVANCE en MOTIVATE werden gevolgd door een 52 weken durend, gerandomiseerd ‘withdrawal’-onderzoek (stopstudie) met subcutane onderhoudsbehandeling. (FORTIFY). In dit
onderzoek werden patiënten opgenomen met een klinische SF-/APS-respons op intraveneuze inductiebehandeling, wat een behandelingsperiode van minimaal 64 weken betekende.
ADVANCE en MOTIVATE
In de onderzoeken ADVANCE en MOTIVATE werden patiënten gerandomiseerd naar toediening van risankizumab in een dosis van 600 mg (aanbevolen dosis) of 1.200 mg, of placebo, in week 0, week 4 en week 8.
In ADVANCE had 58% (491/850) van de patiënten onvoldoende respons op of was intolerant voor een of meer behandelingen met biologicals (eerder falen van een biological), en 42% (359/850) had onvoldoende respons op of was intolerant voor conventionele behandeling maar niet voor behandeling met biologicals (zonder eerder falen van een biological). Van de patiënten zonder eerder falen van een biological in ADVANCE was 87% (314/359) niet eerder behandeld met een biological. De overige 13% had eerder een biological gekregen, maar had nooit onvoldoende respons of intolerantie vertoond. Alle patiënten in MOTIVATE hadden eerder onvoldoende respons gehad op een biological.
In beide onderzoeken bereikte, vergeleken met placebo, een groter aandeel van de patiënten die werden behandeld met risankizumab de co-primaire eindpunten van klinische remissie in week 12 en endoscopische respons in week 12. Verbeterde klinische SF-/APS-respons en klinische remissie waren al in week 4 significant bij patiënten die werden behandeld met risankizumab en bleven steeds verbeteren tot en met week 12 (tabel 2).
Tabel 2. Werkzaamheidsresultaten in ADVANCE en MOTIVATE
| ADVANCE | MOTIVATE | |||||
Placebo intraveneu s (N=175) % | Risankizumab 600 mg intraveneus (N=336) % | Behandelings- verschild (95%-BI) | Placebo intraven eus (N=187) % | Risankizumab 600 mg intraveneus (N=191) % | Behandelings-verschild (95%-BI) | |
| Co-primaire eindpunten | ||||||
| Klinische remissie in week 12e | 22% | 43% | 22% [14%; 30%]a | 19% | 35% | 15% [6%; 24%]b |
Endoscopische respons in week 12f | 12% | 40% | 28% [21%; 35%]a | 11% | 29% | 18% [10%; 25%]a |
| Extra eindpunten | ||||||
| Verbeterde klinische SF-/APS-respons in week 4g | 31% | 46% | 15% [6%; 23%]b | 32% | 45% | 14% [4%; 23%]c |
| Verbeterde klinische SF-/APS-respons in week 12g | 42% | 63% | 21% [12%; 30%]a | 39% | 62% | 23% [13%; 33%]a |
| CDAI < 150 in week 4 | 10% | 18% | 8% [1%; 14%]c | 11% | 21% | 10% [2%; 17%]c |
| CDAI < 150 in week 12 | 25% | 45% | 21% [12%; 29%]a | 20% | 42% | 22% [13%; 31%]a |
| Genezing van de mucosa in week 12h | (N=173) 8% | (N=336) 21% | 14% [8%; 19%]a | (N=186) 4% | (N=190) 14% | 9% [4%; 15%]b |
Endoscopische remissie in week 12i | 9% | 24% | 15% [9%; 21%]a | 4% | 19% | 15% [9%; 21%]a |
a Statistisch significant indien gecorrigeerd voor multipliciteit, voor de vergelijking van risankizumab vs. placebo (p < 0,001). b Statistisch significant indien gecorrigeerd voor multipliciteit, voor de vergelijking van risankizumab vs. placebo (p ≤ 0,01). c Nominale p ≤ 0,05, vergelijking risankizumab vs. placebo. d Gecorrigeerd behandelingsverschil. e Klinische remissie gebaseerd op SF/APS: gemiddelde dagelijkse SF ≤ 2,8 en niet slechter dan bij baseline en gemiddelde dagelijkse AP-score ≤ 1 en niet slechter dan bij baseline. f Endoscopische respons: afname van de SES-CD met meer dan 50% ten opzichte van baseline, of een afname met minimaal 2 punten voor patiënten met een score 4 bij baseline en geïsoleerde ziekte in het ileum. g Verbeterde klinische SF-/APS-respons: een afname van ≥ 60% in de gemiddelde dagelijkse SF en/of een afname van ≥ 35% in de gemiddelde dagelijkse AP-score en beide niet slechter dan bij baseline, en/of klinische remissie. h Genezing van de mucosa: SES-CD-subscore voor ulceroppervlak van 0 bij patiënten die bij baseline een subscore van ≥ 1 hadden. i Endoscopische remissie: SES-CD ≤ 4 en een verlaging ten opzichte van baseline met ten minste 2 punten en in geen enkele afzonderlijke variabele een subscore groter dan 1. | ||||||
In week 12 bereikte, vergeleken met placebo, een groter aandeel van de patiënten die werden behandeld met risankizumab een afname van de CDAI met minimaal 100 punten ten opzichte van baseline (ADVANCE, risankizumab = 60%, placebo =37%, p < 0,001; MOTIVATE, risankizumab = 60%, placebo = 30%, p < 0,001).
In week 12 bereikte, vergeleken met placebo, een groter aandeel van de patiënten die werden behandeld met risankizumab zowel een verbeterde klinische SF-/APS-respons als een endoscopische respons (ADVANCE, risankizumab = 31%, placebo = 8%, p < 0,001; MOTIVATE, risankizumab = 21%, placebo = 7%, p < 0,001).
De resultaten voor de co-primaire eindpunten voor de subgroepen (zonder multipliciteit toe te staan) van patiënten met en zonder eerder falen van een biological zijn weergegeven in tabel 3.
Tabel 3. Werkzaamheidsresultaten in week 12 in subgroepen van patiënten met eerder falen van behandeling met een biological en patiënten zonder eerder falen van behandeling met een biological in ADVANCE
| ADVANCE | |||
| Placebo intraveneus | Risankizumab 600 mg | Behandelingsverschil (95%-BI) | |
| Klinische remissie per SF-/AP-score | |||
| Eerder falen van een biological | 23% (N=97) | 41% (N=195) | 18% [7%; 29%] |
| Zonder eerder falen van een biological | 21% (N=78) | 48% (N=141) | 27% [15%; 39%] |
| Endoscopische respons | |||
| Eerder falen van een biological | 11% (N=97) | 33% (N=195) | 21% [12%; 31%] |
| Zonder eerder falen van een biological | 13% (N=78) | 50% (N=141) | 38% [27%; 49%] |
In ADVANCE bereikte, vergeleken met placebo, een groter aandeel van de patiënten die werden behandeld met risankizumab, met en zonder eerder falen van een biological, een CDAI < 150 (met eerder falen van biological: risankizumab = 42%, placebo = 26%; zonder eerder falen van biological: risankizumab = 49%, placebo = 23%).
CD-gerelateerde ziekenhuisopnames
De percentages CD-gerelateerde ziekenhuisopnames tot en met week 12 waren bij patiënten die werden behandeld met risankizumab lager dan bij placebo (ADVANCE: risankizumab = 3%, placebo = 12%, p < 0,001; MOTIVATE: risankizumab = 3%, placebo =11%, p ≤ 0,01).
FORTIFY
In het onderzoek naar de onderhoudsbehandeling FORTIFY werden 462 patiënten beoordeeld met een klinische SF-/APS-respons na 12 weken intraveneuze inductiebehandeling met risankizumab in de onderzoeken ADVANCE en MOTIVATE. Patiënten werden gerandomiseerd naar ofwel voortzetting van een onderhoudsschema met subcutaan 360 mg risankizumab (aanbevolen dosis), ofwel toediening van subcutaan 180 mg risankizumab eenmaal per 8 weken, ofwel stopzetting van de risankizumab-inductie en toediening van subcutaan placebo eenmaal per 8 weken, gedurende maximaal 52 weken.
De co-primaire eindpunten waren klinische remissie in week 52 en endoscopische respons in week 52. Co-primaire eindpunten werden ook gemeten bij patiënten met en zonder eerder falen van een biological (zie tabel 4).
Tabel 4. Werkzaamheidsresultaten in FORTIFY in week 52 (64 weken na de start van de inductiedosis)
| FORTIFY | |||
Intraveneuze risankizumab-inductie/ subcutaan placebof (N=164) % | Intraveneuze risankizumab-inductie/ subcutaan 360 mg risankizumab (N=141) % | Behandelingsverschil (95%-BI) | |
| Co-primaire eindpunten | |||
| Klinische remissie | 40% | 52% | 15% [5%; 25%]a,g |
| Eerder falen van een biological | 34% (N=123) | 48% (N=102) | 14% [1%; 27%] |
| Zonder eerder falen van een biological | 56% (N=41) | 62% (N=39) | 5% [-16%; 27%] |
| Endoscopische respons | 22% | 47% | 28% [19%; 37%]b,g |
| Eerder falen van een biological | 20% (N=123) | 44% (N=102) | 23% [11%; 35%] |
| Zonder eerder falen van een biological | 27% (N=41) | 54% (N=39) | 27% [6%; 48%] |
| Extra eindpunten | |||
| Verbeterde klinische SF-/APS-respons | 49% | 59% | 13% [2%; 23%]e,g |
| Behoud van klinische remissieh | (N=91) 51% | (N=72) 69% | 21% [6%; 35%]d,g |
| Endoscopische remissie | 13% | 39% | 28% [20%; 37%]c,g |
| Genezing van de mucosa | (N=162) 10% | (N=141) 31% | 22% [14%; 30%]c,g |
a Statistisch significant indien gecorrigeerd voor multipliciteit, voor de vergelijking van risankizumab vs. placebo (p ≤ 0,01). b Statistisch significant indien gecorrigeerd voor multipliciteit, voor de vergelijking van risankizumab vs. placebo (p < 0,001). c Nominale p < 0,001, vergelijking risankizumab vs. placebo, zonder algemene type I-foutcontrole. d Nominale p ≤ 0,01, vergelijking risankizumab vs. placebo, zonder algemene type I-foutcontrole. e Nominale p ≤0,05, vergelijking risankizumab vs. placebo, zonder algemene type I-foutcontrole. f De groep met alleen inductiebehandeling bestond uit patiënten die een klinische respons op inductiebehandeling met risankizumab hadden bereikt en gerandomiseerd waren naar placebo in het onderzoek naar de onderhoudsbehandeling (FORTIFY). g Gecorrigeerd behandelingsverschil. h Behoud van klinische remissie: klinische remissie in week 52 bij patiënten met klinische remissie in week 0. | |||
Diepe remissie (zowel klinische als endoscopische remissie) in week 52 werd in hogere percentages waargenomen bij patiënten die werden behandeld met intraveneus risankizumab/ subcutaan risankizumab dan bij patiënten die werden behandeld met intraveneus risankizumab/ subcutaan placebo (respectievelijk 28% vs. 10%, nominale p < 0,001).
In week 52 bereikte een groter aandeel van de patiënten die werden behandeld met intraveneus risankizumab/ subcutaan risankizumab een CDAI < 150, vergeleken met intraveneus risankizumab/ subcutaan placebo (respectievelijk 52% vs. 41%, nominale p ≤ 0,01). Een groter percentage van de
patiënten die werden behandeld met intraveneus risankizumab/ subcutaan risankizumab bereikte een afname van de CDAI-score ten opzichte van baseline met minimaal 100 punten dan bij intraveneus risankizumab/ subcutaan placebo (respectievelijk 62% vs. 48%, nominale p ≤ 0,01).
Eenennegentig patiënten die in de onderzoeken ADVANCE en MOTIVATE 12 weken na inductie met risankizumab geen klinische SF-/APS-respons vertoonden, kregen in week 12 en week 20 een subcutane dosis risankizumab van 360 mg. Van deze patiënten bereikte 64% (58/91) een klinische SF-/APS-respons in week 24; 33 van deze patiënten die een klinische SF-/APS-respons bereikten werden opgenomen in het onderzoek FORTIFY en bleven eenmaal per 8 weken subcutaan 360 mg risankizumab krijgen, tot maximaal 52 weken. Van deze patiënten bereikte 55% (18/33) klinische remissie en 45% (15/33) bereikte endoscopische respons in week 52.
Tijdens het FORTIFY-onderzoek verdween bij 30 patiënten de respons op de behandeling met subcutaan 360 mg risankizumab. Deze patiënten kregen noodbehandeling met risankizumab (1 enkelvoudige intraveneuze dosis van 1.200 mg, gevolgd door eenmaal per 8 weken subcutaan 360 mg). Van deze patiënten bereikte 57% (17/30) een klinische SF-/APS-respons in week 52. Daarnaast bereikten 20% (6/30) en 34% (10/29) van de patiënten respectievelijk klinische remissie en endoscopische respons in week 52.
Gezondheidsgerelateerde resultaten en resultaten voor kwaliteit van leven
Gezondheidsgerelateerde kwaliteit van leven werd beoordeeld met de IBDQ (Inflammatory Bowel Disease Questionnaire) en de SF-36 (36-Item Short Form Health Survey). Verbetering in vermoeidheid werd beoordeeld met de FACIT-Fatigue-schaal (Functional Assessment of Chronic Illness Therapy Fatigue-schaal). Werkproductiviteit werd beoordeeld middels de WPAI-CD-vragenlijst (Work Productivity and Activity Impairment CD questionnaire).
In ADVANCE en MOTIVATE bereikten patiënten die werden behandeld met risankizumab in week 12 klinisch relevante verbeteringen ten opzichte van baseline in de IBDQ-totaalscore, alle IBDQ-domeinscores (darmsymptomen, systemische functie, emotionele functie en sociale functie), de SF-36 Physical and Mental Component Summary Score, de FACIT-Fatigue en WPAI-CD, vergeleken met placebo. Voor WPAI-CD werden er grotere verminderingen van beperkingen tijdens het werk, algehele werkbelemmeringen en belemmering van activiteit aangetoond in ADVANCE, en een grotere afname van belemmering van activiteit werd aangetoond in MOTIVATE. Deze verbeteringen bleven tot en met week 52 behouden bij patiënten die werden behandeld met intraveneus risankizumab/ subcutaan risankizumab in FORTIFY.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Skyrizi in een of meerdere subgroepen van pediatrische patiënten bij de behandeling van de ziekte van Crohn (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van risankizumab was vergelijkbaar tussen plaque psoriasis en artritis psoriatica, en tussen de ziekte van Crohn en colitis ulcerosa.
Absorptie
Risankizumab vertoonde een lineair farmacokinetisch profiel met dosisproportionele toename van de blootstelling over het dosisbereik van 18 tot 360 mg en 0,25 tot 1 mg/kg subcutaan toegediend, en over het dosisbereik van 200 tot 1.800 mg en 0,01 tot 5 mg/kg intraveneus toegediend.
Na subcutane toediening van risankizumab werden piekplasmaconcentraties bereikt tussen 3 en 14 dagen na de toediening met een geschatte absolute biologische beschikbaarheid van 74-89%. Bij een dosering van 150 mg in week 0, week 4 en daarna eenmaal per 12 weken, bedroegen de geschatte steady-state piek- en dalplasmaconcentraties respectievelijk 12 en 2 µg/ml.
Bij patiënten met de ziekte van Crohn die werden behandeld met een intraveneuze inductiedosis van 600 mg in week 0, 4 en 8, gevolgd door een subcutane onderhoudsdosis van 360 mg in week 12 en daarna eenmaal per 8 weken, worden de maximale mediane piek- en dalconcentraties geschat op respectievelijk 156 en 38,8 µg/ml tijdens de inductieperiode (week 8-12) en de mediane piek- en dalconcentraties bij steady-state op respectievelijk 28,0 en 8,13 µg/ml tijdens de onderhoudsperiode (week 40-48).
Distributie
Het gemiddelde (±standaarddeviatie) steady-state distributievolume (Vss) van risankizumab was 11,4 (±2,7) liter in fase 3-onderzoeken bij patiënten met psoriasis, wat erop wijst dat de distributie van risankizumab hoofdzakelijk beperkt blijft tot de vasculaire en interstitiële ruimten. Bij een typische patiënt van 70 kg met de ziekte van Crohn was Vss 7,68 l.
Biotransformatie
Therapeutische IgG monoklonale antilichamen worden gewoonlijk op dezelfde manier als endogene IgG's via katabole routes afgebroken in kleine peptiden en aminozuren. Risankizumab wordt naar verwachting niet gemetaboliseerd door cytochroom P450-enzymen.
Eliminatie
De gemiddelde (± standaarddeviatie) systemische klaring (CL) van risankizumab bedroeg 0,3 (± 0,1) liter/dag in fase 3-onderzoeken bij patiënten met psoriasis. De gemiddelde terminale eliminatiehalfwaardetijd van risankizumab varieerde van 28 tot 29 dagen in fase 3-onderzoeken bij patiënten met psoriasis. Voor een typische patiënt van 70 kg met de ziekte van Crohn was de CL 0,30 l/dag en de terminale eliminatiehalfwaardetijd 21 dagen.
Als IgG1 monoklonaal antilichaam zal risankizumab naar verwachting niet via glomerulusfiltratie in de nieren worden gefilterd of als intact molecuul in de urine worden uitgescheiden.
Lineariteit/non-lineariteit
Risankizumab vertoonde een lineair farmacokinetisch profiel met min of meer dosisproportionele toenames in systemische blootstelling (Cmax en AUC) in de beoordeelde dosisbereiken van 18 mg tot 360 mg of 0,25 mg/kg tot 1 mg/kg subcutane toediening en 200 tot 1.800 mg en 0,01 mg/kg tot 5 mg/kg intraveneuze toediening bij gezonde proefpersonen of proefpersonen met psoriasis of de ziekte van Crohn.
Interacties
Onderzoeken naar interacties zijn uitgevoerd bij patiënten met plaque psoriasis, de ziekte van Crohn of colitis ulcerosa om het effect van herhaalde toediening van risankizumab op de farmacokinetiek van cytochroom P450 (CYP)-gevoelige onderzoekssubstraten te beoordelen. De blootstelling aan cafeïne (CYP1A2-substraat), warfarine (CYP2C9-substraat), omeprazol (CYP2C19-substraat), metoprolol (CYP2D6-substraat) en midazolam (CYP3A-substraat) na behandeling met risankizumab was vergelijkbaar met de blootstellingen voorafgaand aan de behandeling met risankizumab, wat erop wijst dat er geen sprake is van interacties door deze enzymen die klinisch van betekenis zijn.
Farmacokinetische populatieanalyses toonden aan dat de blootstelling aan risankizumab niet werd beïnvloed door gelijktijdig toegediende geneesmiddelen die tijdens de klinische onderzoeken door sommige patiënten met plaque psoriasis werden gebruikt. Een vergelijkbare afwezigheid van
beïnvloeding door gelijktijdig gebruikte geneesmiddelen werd op basis van farmacokinetische populatieanalyse waargenomen bij de ziekte van Crohn.
Speciale populaties
Pediatrische patiënten
De farmacokinetiek van risankizumab bij pediatrische patiënten jonger dan 16 jaar is niet vastgesteld. Van de 1.574 patiënten met de ziekte van Crohn die werden blootgesteld aan risankizumab, waren er 12 in de leeftijd van 16 tot 17 jaar. De blootstellingen aan risankizumab bij patiënten van 16 tot 17 jaar met de ziekte van Crohn waren vergelijkbaar met die bij volwassenen. Op basis van de farmacokinetische populatieanalyses bleek leeftijd geen significante invloed te hebben op de blootstellingen aan risankizumab.
Ouderen
Van de 2.234 patiënten met plaque psoriasis die werden blootgesteld aan risankizumab, waren er 243 in de leeftijd van 65 jaar of ouder en waren 24 patiënten 75 jaar of ouder. Van de 1.574 patiënten met de ziekte van Crohn die werden blootgesteld aan risankizumab, waren er 72 in de leeftijd van 65 jaar of ouder en waren 5 patiënten 75 jaar of ouder. Er werden geen algemene verschillen in de blootstelling aan risankizumab waargenomen tussen oudere en jongere patiënten die risankizumab kregen.
Patiënten met verminderde nier- of leverfunctie
Er zijn geen specifieke onderzoeken uitgevoerd om het effect van een verminderde nier- of leverfunctie op de farmacokinetiek van risankizumab te bepalen. In farmacokinetische populatieanalyses hadden de serumcreatininespiegels, de creatinineklaring en de leverfunctiewaarden (ALAT/ASAT/bilirubine) geen invloed van betekenis op de klaring van risankizumab bij patiënten met psoriasis of de ziekte van Crohn.
Als IgG1 monoklonaal antilichaam wordt risankizumab hoofdzakelijk geëlimineerd via intracellulair katabolisme en er wordt niet verwacht dat het wordt gemetaboliseerd via hepatische cytochroom P450-enzymen of wordt uitgescheiden door de nieren.
Lichaamsgewicht
De klaring en het distributievolume van risankizumab nemen toe naarmate het lichaamsgewicht toeneemt, wat tot een verminderde werkzaamheid kan leiden in patiënten met een hoog lichaamsgewicht (> 130 kg). Deze bevinding is echter gebaseerd op een beperkt aantal patiënten met plaque psoriasis. Lichaamsgewicht had geen klinisch relevante impact op blootstelling aan risankizumab of werkzaamheid bij artritis psoriatica of de ziekte van Crohn. Aanpassing van de dosis op basis van lichaamsgewicht wordt momenteel niet aanbevolen.
Geslacht of ras
De klaring van risankizumab werd bij volwassen patiënten met plaque psoriasis of de ziekte van Crohn niet significant beïnvloed door geslacht of ras. Er werden in klinische farmacokinetische onderzoeken met gezonde vrijwilligers geen verschillen van betekenis in de blootstelling aan risankizumab waargenomen bij Chinese of Japanse patiënten in vergelijking met Kaukasische patiënten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van toxiciteitsonderzoeken met herhaalde dosering, waaronder farmacologische veiligheidsbeoordelingen en een uitgebreid pre- en postnataal ontwikkelingstoxiciteitsonderzoek bij
Cynomolgus-apen met doses tot 50 mg/kg/week, die tot blootstellingen leiden van 10 keer de klinische blootstelling tijdens inductie met een dosis van eenmaal per 4 weken intraveneus 600 mg en 39 keer de klinische blootstelling tijdens een onderhoudsbehandeling van eenmaal per 8 weken subcutaan 360 mg voor de ziekte van Crohn.
Er zijn geen mutageniteits- en carcinogeniteitsonderzoeken uitgevoerd met risankizumab. In een 26 weken durend chronisch toxicologisch onderzoek bij Cynomolgus-apen met doses tot 50 mg/kg/week (7 keer de klinische blootstelling tijdens inductie met een dosis van eenmaal per 4 weken intraveneus 600 mg en 28 keer de klinische blootstelling tijdens een onderhoudsbehandeling van eenmaal per 8 weken subcutaan 360 mg voor de ziekte van), werden er geen pre-neoplastische of neoplastische laesies waargenomen en werden er geen ongewenste effecten op het gebied van immunotoxiciteit of cardiovasculaire bijwerkingen opgemerkt.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Dinatriumsuccinaat-hexahydraat
Polysorbaat 20
Sorbitol
Barnsteenzuur
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C). Niet in de vriezer bewaren.
De voorgevulde spuiten mogen tot 24 uur buiten de koelkast worden bewaard (tot maximaal 25°C).
De voorgevulde spuiten in de buitenverpakking bewaren ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Voorgevulde glazen spuit met een vaste naald en naalddop, met ingebouwde automatische naaldbeschermer.
Skyrizi is verkrijgbaar in verpakkingen met 4 voorgevulde spuiten.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Vóór het injecteren moet de verpakking uit de koelkast worden gehaald en moet deze gedurende 15 tot 30 minuten op kamertemperatuur worden gebracht, buiten direct zonlicht, zonder de voorgevulde spuiten uit de doos te halen.
Het wordt aangeraden de voorgevulde spuit vóór gebruik visueel te inspecteren. De oplossing kan een paar doorzichtige tot witte productgerelateerde deeltjes bevatten. Skyrizi mag niet worden gebruikt als de oplossing troebel of verkleurd is of grote deeltjes bevat. De voorgevulde spuit mag niet worden geschud.
De oplossing voor injectie in een voorgevulde spuit moet kleurloos tot lichtgeel en helder tot licht opaalachtig zijn.
Algemene voorzorgsmaatregelen
Uitgebreide instructies voor gebruik zijn te vinden in de bijsluiter.
Elke voorgevulde spuit is uitsluitend bedoeld voor eenmalig gebruik.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/19/1361/006
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 april 2019
Datum van laatste verlenging: 5 januari 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.