


SmPC (samenvatting van de productkenmerken) - Opzelura
1. NAAM VAN HET GENEESMIDDEL
Opzelura 15 mg/g crème
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén gram crème bevat 15 mg ruxolitinib (als fosfaat).
Hulpstoffen met bekend effect
Propyleenglycol (E1520), 150 mg/g crème
Cetylalcohol, 30 mg/g crème
Stearylalcohol, 17,5 mg/g crème
Methylparahydroxybenzoaat (E218), 1 mg/g crème
Propylparahydroxybenzoaat, 0,5 mg/g crème
Butylhydroxytolueen (als antioxidant in paraffine, wit, zacht) (E321)
Polysorbaat 20 (E432)
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Crème
Witte tot gebroken witte crème
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Vitiligo
Opzelura is geïndiceerd voor de behandeling van volwassenen en adolescenten vanaf 12 jaar met non-segmentale vitiligo waarbij het gelaat is aangedaan.
Atopische dermatitis
Opzelura is geïndiceerd voor de behandeling van volwassen patiënten met matige atopische dermatitis bij wie topische corticosteroïden en topische calcineurineremmers onvoldoende effect hebben of voor wie deze middelen ongeschikt zijn.
4.2 Dosering en wijze van toediening
Opzelura moet worden opgestart en opgevolgd door artsen met ervaring in het diagnosticeren en behandelen van aandoeningen waarvoor ruxolitinib-crème is geïndiceerd.
Dosering
Vitiligo
De aanbevolen dosis is een dun laagje crème dat tweemaal daags wordt aangebracht op de gedepigmenteerde huid, met een maximum van 10% van het lichaamsoppervlak. De ruxolitinib-crème moet worden aangebracht met een tussenpoos van minimaal 8 uur. 10% van het lichaamsoppervlak is een gebied dat zo groot is als 10 keer één handpalm met de 5 vingers. De ruxolitinib-crème moet worden gebruikt op het kleinste huidoppervlak dat nodig is.
Er mogen niet meer dan twee tubes van 100 gram per maand worden gebruikt.
Voor een bevredigende repigmentatie kan een langere behandeling dan 24 weken nodig zijn. Als er na 52 weken sprake is van minder dan 25% repigmentatie, moet worden overwogen de behandeling te staken.
Zodra bevredigende repigmentatie is bereikt, kan de behandeling op die gebieden worden gestopt. Als de depigmentatie na het staken van de behandeling terugkeert, kan de behandeling op de aangedane gebieden worden hervat.
Het is niet nodig de therapie af te bouwen.
Atopische dermatitis
Een dun laagje crème moet tweemaal daags worden aangebracht op het aangedane huidoppervlak, met een maximum van 20% van het lichaamsoppervlak, totdat de laesies verdwenen zijn. Het wordt aanbevolen de ruxolitinib-crème aan te brengen met regelmatige tussenpozen van minimaal 8 uur. De ruxolitinib-crème moet worden gebruikt op het kleinste huidoppervlak dat nodig is.
Per maand mogen niet meer dan vier tubes van 100 gram worden gebruikt.
Indien de tekenen en symptomen terugkeren, moet indien nodig tweemaal daagse behandeling van de aangedane gebieden worden hervat.
De behandeling moet worden gestaakt als er na 8 weken tweemaal daagse behandeling geen verbetering is opgetreden.
Speciale populaties
Leverfunctiestoornissen
Er zijn geen onderzoeken met ruxolitinib-crème uitgevoerd bij patiënten met een leverfunctiestoornis. Vanwege de beperkte systemische blootstelling is dosisaanpassing echter niet nodig bij patiënten met een leverfunctiestoornis.
Nierfunctiestoornissen
Er zijn geen onderzoeken met ruxolitinib-crème uitgevoerd bij patiënten met een nierfunctiestoornis. Vanwege de beperkte systemische blootstelling is dosisaanpassing echter niet nodig bij patiënten met een nierfunctiestoornis. Vanwege het gebrek aan veiligheidsgegevens mag ruxolitinib-crème als voorzorgsmaatregel niet worden gebruikt bij patiënten met nierziekte in het eindstadium.
Ouderen
Er was een te beperkt aantal patiënten van 65 jaar en ouder ingeschreven in de klinische onderzoeken naar Opzelura bij vitiligo en atopische dermatitis om te kunnen bepalen of zij anders reageerden dan jongere proefpersonen (zie rubriek 5.1). Er is geen dosisaanpassing nodig bij patiënten van 65 jaar en ouder.
Pediatrische patiënten
Vitiligo
De dosering voor jongeren (12 tot 17 jaar) met vitiligo is hetzelfde als voor volwassenen.
De veiligheid en werkzaamheid van ruxolitinib-crème bij kinderen jonger dan 12 jaar met vitiligo zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Atopische dermatitis
Er is geen relevante toepassing van ruxolitinib-crème bij kinderen vanaf de geboorte tot een leeftijd van minder dan 3 maanden. De veiligheid en werkzaamheid van ruxolitinib-crème bij kinderen in de leeftijd van 3 maanden tot 17 jaar zijn nog niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 5.1, maar er kan geen doseringsadvies worden gegeven.
Wijze van toediening
De crème is uitsluitend bedoeld voor cutaan gebruik.
Was de behandelde huid ten minste 2 uur na het aanbrengen van ruxolitinib-crème niet.
De crème mag niet op de lippen worden aangebracht, om inslikken te voorkomen.
Geef patiënten de instructie om na het aanbrengen van de crème hun handen te wassen, tenzij net hun handen worden behandeld. Als iemand anders de crème aanbrengt bij de patiënt, moet diegene na het aanbrengen de handen wassen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen. Zwangerschap en borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
De crème is niet bedoeld voor oftalmisch, oraal of intravaginaal gebruik (zie rubriek 4.2). Indien de ogen of slijmvliezen per ongeluk in contact komen met de crème, moet de crème zorgvuldig worden afgeveegd en/of moeten de ogen/slijmvliezen met water worden gespoeld.
Niet-melanome huidkanker
Bij patiënten die werden behandeld met topische ruxolitinib, werd niet-melanome huidkanker (hoofdzakelijk basaalcelcarcinomen) gemeld. Bij de meeste van deze patiënten was er sprake van risicofactoren, zoals voorafgaande fototherapie of eerdere niet-melanome huidkanker. Er is geen oorzakelijk verband vastgesteld met topische ruxolitinib. Het wordt aanbevolen om de huid van alle patiënten, vooral degene met een verhoogd risico op huidkanker, regelmatig te onderzoeken.
Herpes zoster
Er zijn gevallen gemeld van reactivering van herpes zoster bij patiënten die met topische ruxolitinib werden behandeld. Als een patiënt herpes zoster ontwikkelt, moet worden overwogen de behandeling met ruxolitinib-crème tijdelijk te onderbreken totdat de aandoening is verdwenen.
Hulpstoffen met bekend effect
Propyleenglycol
Dit middel bevat 150 mg propyleenglycol (E1520) per gram crème, dat huidirritatie kan veroorzaken.
Cetylalcohol en stearylalcohol
Dit middel bevat cetylalcohol en stearylalcohol, die plaatselijk huidreacties (bijv. contactdermatitis) kunnen veroorzaken.
Parahydroxybenzoaten
Dit middel bevat methylparahydroxybenzoaat (E218) en propylparahydroxybenzoaat, die allergische reacties kunnen veroorzaken (wellicht vertraagd).
Butylhydroxytolueen
Dit middel bevat butylhydroxytolueen (E321), dat plaatselijk huidreacties (bijv. contactdermatitis) of irritatie aan de ogen en slijmvliezen kan veroorzaken.
Polysorbaat 20
Dit middel bevat polysorbaat 20 (E432), dat allergische reacties kan veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd met topisch toegediende ruxolitinib.
De kans op interacties met ruxolitinib wordt klein geacht, omdat de systemische blootstelling na topische toediening beperkt is.
Op basis van in vitrogegevens wordt ruxolitinib hoofdzakelijk geklaard door het CYP3A4-metabolisme (cytochroom P450 3A4). De kans op interacties werd beoordeeld voor orale ruxolitinib in gerichte klinische farmacologische onderzoeken, met onder andere de gelijktijdige toediening van krachtige of matige CYP3A4-remmers of een krachtige inductor. De oppervlakte onder plasmaconcentratie-tijdcurve (AUC) wordt nagenoeg verdubbeld bij gelijktijdige toediening van een krachtige CYP3A4-remmer, terwijl slechts een lichte stijging werd waargenomen bij gelijktijdige toediening met een matige CYP3A4-remmer.
Het gebruik van ruxolitinib-crème in combinatie met andere topische geneesmiddelen voor de behandeling van vitiligo of atopische dermatitis is niet beoordeeld en gelijktijdige toepassing op hetzelfde huidoppervlak wordt niet aanbevolen. De werkzaamheid en veiligheid van de combinatie van ruxolitinib-crème met fototherapie met smalband ultraviolet B (NB-UVB) zijn niet vastgesteld; er kan geen aanbeveling worden gedaan.
Andere topische geneesmiddelen voor de behandeling van andere aandoeningen op hetzelfde huidoppervlak mogen minimaal 2 uur na het aanbrengen van ruxolitinib-crème worden aangebracht. Dit geldt ook voor het gebruik van zonnebrandcrème of verzachtende crèmes.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Anticonceptie bij vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens en gedurende 4 weken na het stopzetten van de behandeling.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van ruxolitinib bij zwangere vrouwen. Gegevens over systemische absorptie van topische ruxolitinib tijdens de zwangerschap ontbreken. Er kunnen ook individuele factoren (bv. beschadigde huidbarrière, overmatig gebruik) zijn die bijdragen aan een verhoogde systemische blootstelling.
Uit dieronderzoek is gebleken dat ruxolitinib bij orale toediening embryotoxisch en foetotoxisch is. Bij ratten en konijnen werd geen teratogeniciteit waargenomen (zie rubriek 5.3). Opzelura is gecontra-indiceerd tijdens de zwangerschap (zie rubriek 4.3).
Borstvoeding
Er zijn geen gegevens beschikbaar over de aanwezigheid van ruxolitinib in moedermelk, de effecten op een kind dat borstvoeding krijgt of de effecten op de melkproductie na topische toepassing van Opzelura. Na orale toediening van ruxolitinib aan zogende ratten waren ruxolitinib en/of de metabolieten ervan aanwezig in de melk, met een concentratie die 13 keer hoger was dan de concentratie in maternaal plasma. Bij onderzoeken met onvolwassen ratten resulteerde orale toediening van ruxolitinib in effecten op de groei en de botgrootte (zie rubriek 5.3). Opzelura is gecontra-indiceerd tijdens borstvoeding (zie rubriek 4.3) en de behandeling moet circa 4 weken vóór aanvang van de borstvoedingsperiode worden gestaakt.
Vruchtbaarheid
Er zijn geen gegevens over het effect van ruxolitinib op de vruchtbaarheid bij mensen. Bij dieronderzoek werd geen effect van orale ruxolitinib op de vruchtbaarheid waargenomen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Ruxolitinib-crème heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerking is acne op de toedieningsplaats (5,8% bij vitiligo en 4,4% bij atopische dermatitis).
Lijst van bijwerkingen in tabelvorm
Bijwerkingen worden gerangschikt op frequentie, waarbij de meest voorkomende frequentie eerst vermeld staat. Hierbij worden de volgende aanduidingen gebruikt: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1: Bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen | Soms | Herpes zoster |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Acne op de toedieningsplaats |
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Overdosering na cutane toediening is onwaarschijnlijk. Als er te veel crème is aangebracht, kan het teveel worden afgeveegd.
In het geval van onbedoeld contact met de ogen, het mondslijmvlies of de vagina moet de crème zorgvuldig worden afgeveegd en/of moet het betroffen gebied met water worden gespoeld (zie rubriek 4.2 en 4.4).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Overige dermatologische preparaten, middelen voor dermatitis, excl. corticosteroïden, ATC-code: D11AH09
Werkingsmechanisme
| Ruxolitinib is een JAK-remmer (Janus-kinase) met selectiviteit voor de JAK1- en JAK2-isovormen. | ||
| Intracellulaire JAK-signalering omvat de rekrutering van STAT's (signal transducers and activators of | ||
| transcription) naar cytokinereceptoren, en hieropvolgende modulatie van genexpressie. | ||
| Van auto-immune IFNγ-producerende cytotoxische T-lymfocyten wordt gedacht dat ze direct | ||||
| verantwoordelijk zijn voor de vernietiging van melanocyten bij vitiligo bij mensen. Rekrutering van | ||||
| cytotoxische lymfocyten naar beschadigde huid wordt gemedieerd via IFNγ-afhankelijke chemokinen, | ||||
| zoals CXCL10. Stroomafwaartse signalering van IFNγ is JAK1/2-afhankelijk en behandeling met | ||||
| ruxolitinib verlaagt de CXCL10-concentraties bij patiënten met vitiligo. | ||||
Verschillende inflammatoire en pruritogene cytokinen die een rol spelen bij de pathogenese van atopische dermatitis, zoals IL-4, IL-5, IL-13, IL-22, IL-31 en thymisch stromaal lymfopoëtine (TSLP) vereisen de activering van de JAK/STAT-route voor biologische activiteit verderop in het proces.
Klinische werkzaamheid en veiligheid bij vitiligo
Werkzaamheid
In twee dubbelblinde, gerandomiseerde, vehiculum-gecontroleerde onderzoeken met identieke opzet (TRuE-V1 en TRuE-V2) werden in totaal 674 patiënten ingeschreven. Zij hadden vitiligo in het gelaat en het totale lichaamsoppervlak met vitiligo (gelaat en niet-gelaat) bedroeg niet meer dan 10% van het lichaamsoppervlak. Bij aanvang varieerde de aandoening van 3,2% tot 10,1% van het lichaamsoppervlak. De patiënten waren 12 jaar en ouder (10,7% van de patiënten was 12 tot 17 jaar en 6,7% was 65 jaar of ouder). 53,1% van de patiënten was vrouw, 81,9% van de patiënten was blank, 4,7% was zwart en 4,2% was Aziatisch. De meerderheid van de patiënten had Fitzpatrick-huidtype III, IV, V of VI (67,5%).
In beide onderzoeken werden patiënten in de verhouding 2:1 gerandomiseerd naar behandeling met ruxolitinib-crème of vehiculum tweemaal daags gedurende 24 weken, waarbij het betroffen lichaamsoppervlak niet meer bedroeg dan 10%, gevolgd door een aanvullende behandeling van 28 weken met ruxolitinib-crème BID voor alle patiënten. Het primaire werkzaamheidseindpunt was het aandeel patiënten dat bij week 24 75% repigmentatie bereikte volgens de Facial Vitiligo Area Scoring Index (F-VASI75). De belangrijkste secundaire eindpunten omvatten het aandeel patiënten dat 90% repigmentatie bereikte volgens de F-VASI (F-VASI90), 50% verbetering op het hele lichaam volgens de Vitiligo Area Scoring Index (T-VASI50), en een score van 4 of 5 op de Vitiligo Noticeability Scale (VNS) (vitiligo ‘veel minder opvallend’ of ‘niet langer merkbaar’).
Bij beide onderzoeken werden repigmentatie van de behandelde vitiligolaesies en superioriteit van ruxolitinib-crème boven vehiculum-crème waargenomen, zoals aangetoond door statistisch significante verschillen in de responspercentages voor F-VASI75/90, T-VASI50 en VNS-score van 4 of 5 bij week 24 (tabel 2).
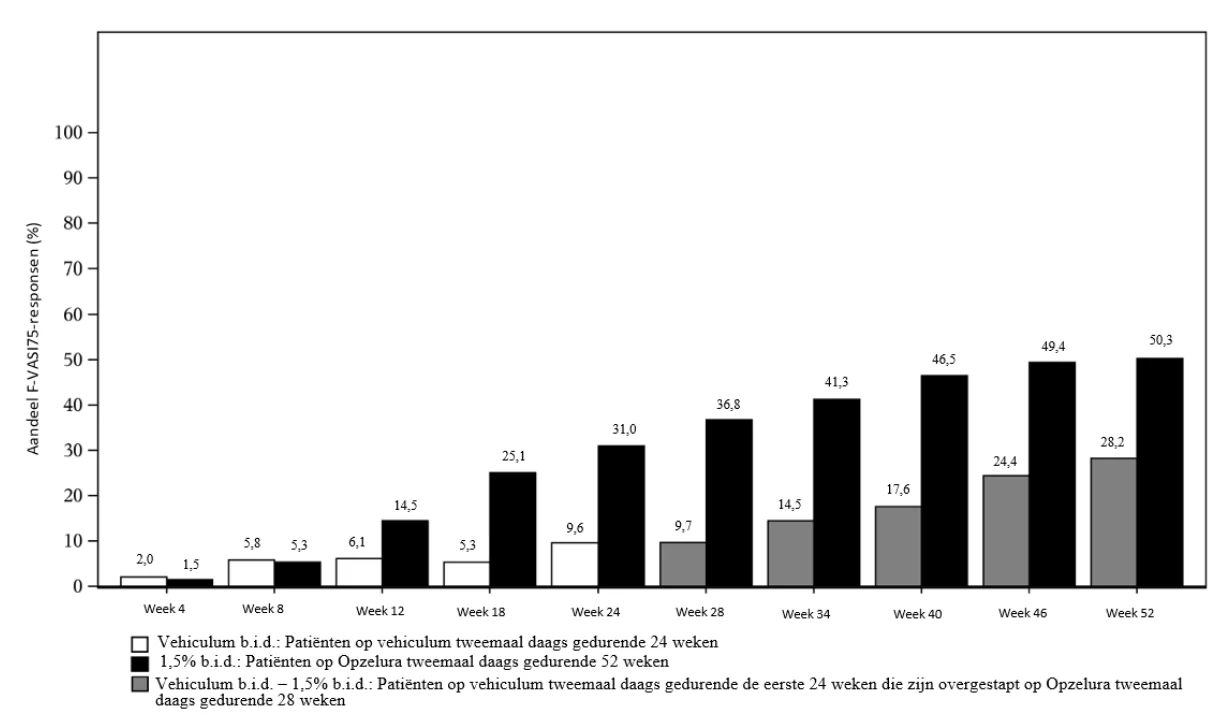
Het verschil in behandeleffect tegenover het vehiculum komt al vroeg, in week 12, in de cijfers tot uitdrukking. Bij patiënten die ruxolitinib-crème vanaf de baseline tweemaal daags hadden aangebracht, werd aan de hand van de VASI- en VNS-scores tot en met week 52 voortgezette repigmentatie waargenomen. Het aandeel patiënten dat in de loop van de behandelperiode van 52 weken F-VASI75 bereikte, staat vermeld in afbeelding 1. Hierin staan gepoolde gegevens van onderzoeken TRuE-V1 en TRuE-V2.
Soortgelijke behandelresponsen werden in week 52 gezien bij patiënten die van vehiculum overstapten op ruxolitinib (afbeelding 1).
Tabel 2: Percentage patiënten met vitiligo die de primaire en belangrijkste secundaire eindpunten bereikten bij week 24 (intent-to-treat)a
| TRuE-V1 | TRuE-V2 | |||||
| Opzelura | Vehiculum | Opzelura | Vehiculum | |||
| (N = 221) | (N = 109) | (N = 222) | (N = 109) | |||
| F-VASI75 (%) | 29,8 | 7,4 | 30,9 | 11,4 | ||
Verschil responspercentage (95%-BI) | 22,3b (14,214; 30,471) | - | 19,5c (10,537; 28,420) | - | ||
| F-VASI90 (%) | 15,3 | 2,2 | 16,3 | 1,3 | ||
Verschil responspercentage (95%-BI) | 13,2d (7,497; 18,839) | - | 15,0e (9,250; 20,702) | - | ||
| T-VASI50 (%) | 20,6 | 5,1 | 23,9 | 6,8 | ||
Verschil responspercentage (95%-BI) | 15,5 (8,339; 22,592) | - | 17,1c (9,538; 24,721) | - | ||
| VNS 4 of 5 (%) | 24,5 | 3,3 | 20,5 | 4,9 | ||
Verschil responspercentage (95%-BI) | 21,2 c (14,271; 28,143) | - | 15,5d (8,515; 22,561) | - | ||
| a Primaire en belangrijkste secundaire uitkomsten werden gecorrigeerd met behulp van meervoudige- | ||||||
| imputatiemethode. | ||||||
b p-waarde < 0,0001 c p-waarde < 0,001 d p-waarde < 0,005 e p-waarde < 0,01
Afbeelding 1: Aandeel patiënten dat F-VASI75 bereikte tijdens de behandelperiode van
52 weken (intent-to-treat) – gepoolde gegevens uit onderzoeken TRuE-V1 en TRuE-V2
Bij week 52 was het waargenomen responspercentage voor F-VASI90, T-VASI50 en VNS van de gepoolde ITT-populatie respectievelijk 30,3%, 51,1% en 36,3%.
Duurzaamheid van respons
In een dubbelblind, vehiculum-gecontroleerd, gerandomiseerd fase 3-terugtrekkingsonderzoek en onderzoek naar de verlenging van de behandeling met tweemaal daags ruxolitinib-crème namen 458 in aanmerking komende patiënten met vitiligo deel, die een van de hoofdonderzoeken met ruxolitinib (TRuE-V1 en TRuE-V2; week 52) hadden voltooid; de patiënten werden toegewezen aan cohort A of B, met een follow-up tot 104 weken.
Cohort A omvatte 116 patiënten die ≥ F-VASI90 bereikten bij week 52 van het hoofdonderzoek. Deze patiënten werden opnieuw gerandomiseerd naar ofwel ruxolitinib ofwel vehiculum (d.w.z. terugtrekking) om terugval (< F-VASI75) te onderzoeken. Terugval trad op bij 15% van de patiënten in de ruxolitinib-groep en bij 29% van de patiënten in de vehiculumgroep. In de laatste groep trad de meerderheid van de terugvallen (9/16) op tijdens de eerste 4 maanden na het stoppen met ruxolitinib-crème. Bij de 16 patiënten in de vehiculumgroep die terugvielen en werden herbehandeld, resulteerde de herbehandeling in een herwonnen F-VASI75 bij 12 (75%) patiënten met een mediaan van 12 weken en F-VASI90 werd herwonnen door 11 (69%) patiënten met een mediaan van 15 weken. Cohort B bestond uit 342 patiënten die < F-VASI90 bereikten bij week 52 van het hoofdonderzoek. Deze patiënten gingen door met open-labelbehandeling met ruxolitinib; van de patiënten die oorspronkelijk gerandomiseerd waren naar tweemaal daags ruxolitinib-crème, bereikte 66% F-VASI75 en 34% F-VASI90 bij week 104.
Veiligheid
De veiligheid in het langetermijnonderzoek tot 104 weken cumulatief was consistent met het profiel dat werd gerapporteerd in de oorspronkelijke onderzoeken tot 52 weken.
Klinische werkzaamheid bij atopische dermatitis
De werkzaamheid en veiligheid van ruxolitinib-crème werden onderzocht in een dubbelblind, gerandomiseerd, vehiculum-gecontroleerd hoofdonderzoek (TRuE-AD4) bij volwassen patiënten met matige atopische dermatitis die onvoldoende respons vertoonden op, intolerant waren voor, of een contra-indicatie hadden voor topische corticosteroïden en topische calcineurineremmers.
Aan het dubbelblinde, gerandomiseerde, vehiculum-gecontroleerde hoofdonderzoek (TRuE-AD4) namen in totaal 241 patiënten van 18 jaar en ouder deel die matige atopische dermatitis hadden. De definitie hiervan was een EASI-score (Eczema Area and Severity Index) > 7, een IGA-score (Investigator’s Global Assessment) van 3, betrokkenheid van 10-20% van het lichaamsoppervlak (exclusief de hoofdhuid), een NRS-score (Numeric Rating Scale) ≥ 4 voor jeuk en een DLQI-score (Dermatology Life Quality Index) > 10. De geïncludeerde patiënten vertoonden een gedocumenteerde ontoereikende respons op, waren intolerant voor, of hadden een contra-indicatie voor topische corticosteroïden en topische calcineurineremmers. Patiënten werden in een verhouding van 2:1 gerandomiseerd naar behandeling met 1,5% ruxolitinib-crème tweemaal daags of vehiculum-crème tweemaal daags gedurende 8 weken, gevolgd door een 16 weken durende, vehiculum-gecontroleerde, dubbelblinde verlengingsperiode voor patiënten met een adequate respons (ten minste EASI50 ten opzichte van baseline) en een open-label escape-arm. Tijdens de dubbelblinde, vehiculum-gecontroleerde verlengingsperiode brachten patiënten het onderzoeksgeneesmiddel alleen op actieve laesies aan.
Eindpunten
In het onderzoek TRuE-AD4 waren de co-primaire eindpunten voor werkzaamheid het aandeel patiënten dat EASI75 bereikte (gedefinieerd als een verbetering van ≥ 75% van de EASI-score ten opzichte van baseline) en het aandeel patiënten dat IGA-behandelingssucces bereikte (IGA-TS; gedefinieerd als een IGA-score van 0 [volledig verdwenen] of 1 [bijna verdwenen] en een verbetering van ≥ 2 graden ten opzichte van baseline) in week 8. Belangrijke secundaire eindpunten waren onder meer het aandeel patiënten dat ITCH4 bereikte (gedefinieerd als een verbetering van ≥ 4 punten van de NRS-score voor jeuk ten opzichte van baseline) in week 8, op dag 7, dag 3 en dag 2. Aanvullende klinisch relevante secundaire eindpunten waren het aandeel patiënten dat IGA-TS, EASI75 en ITCH4 bereikte, evenals een verandering ten opzichte van baseline voor DLQI, POEM (Patient-Oriented Eczema Measure), PROMIS (Patient-Reported Outcomes Measurement Information System) Short Form slaapgerelateerde stoornissen (8a) en PROMIS Short Form slaapstoornissen (8b), bij elk bezoek na baseline.
Kenmerken bij baseline
De gemiddelde leeftijd in het onderzoek TRuE-AD4 was 39 jaar en 7,9% van de patiënten was 65 jaar of ouder. Vrouwen vormden 54% van de patiënten, 81% van de patiënten was blank, 5,8% was zwart en 10% was Aziatisch. Patiënten hadden voordat ze deelnamen aan het onderzoek gemiddeld 20 jaar atopische dermatitis. Recente eerdere behandelingen (binnen de afgelopen 12 maanden) voor atopische dermatitis omvatten topische corticosteroïden (96%) en topische calcineurineremmers (81%), evenals systemische therapieën (30%) en fototherapie (8,7%). De gemiddelde EASI-score was 13, de gemiddelde NRS-score voor jeuk was 7,4 en het gemiddelde totale percentage aangedaan lichaamsoppervlak was 15%. De gemiddelde DLQI-score was 19, de gemiddelde POEM-score was 20 (waarbij geen enkele patiënt een POEM-score van 0-2 had) en de gemiddelde PROMIS 8a- en PROMIS 8b-scores waren respectievelijk 22 en 24. De kenmerken bij baseline waren over het algemeen vergelijkbaar in beide behandelingsgroepen.
Klinische respons
In het onderzoek TRuE-AD4 was ruxolitinib-crème statistisch significant superieur aan vehiculum-crème in week 8 wat betreft de co-primaire eindpunten, EASI75 (tabel 3 en afbeelding 2) en IGA-TS (tabel 3), en alle belangrijke secundaire eindpunten, ITCH4 in week 8 (tabel 3 en afbeelding 3) en ITCH4 op dag 7, 3 en 2, met scheiding tussen de behandelingsgroepen met ruxolitinib-crème en vehiculum-crème op dag 1 (afbeelding 3).
Het aandeel patiënten dat IGA-TS bereikte, nam toe ten opzichte van baseline tijdens de dubbelblinde, vehiculum-gecontroleerde periode (tabel 3). Hierbij was er sprake van scheiding tussen de behandelingsgroepen met ruxolitinib-crème en vehiculum-crème in week 2 (respectievelijk 29% en 2,5%) en week 4 (respectievelijk 49% en 9,9%).
Tabel 3: Werkzaamheidsresultaten van ruxolitinib-crème, co-primaire eindpunten en geselecteerde belangrijke secundaire eindpunten in week 8
| TRuE-AD4 (intent-to-treat) | ||
| Ruxolitinib-crème | Vehiculum | |
| (N = 160) | (N = 81) | |
| EASI75 (%) | 70,0 | 18,5 |
| Verschil responspercentage (95%-BI) | 51,4 (40,48, 62,24)a | - |
| IGA-TS (%) | 61,3 | 13,6 |
| Verschil responspercentage (95%-BI) | 47,6 (36,98, 58,20)a | - |
| ITCH4 (%) | 62,5 | 19,8 |
| Verschil responspercentage (95%-BI) | 42,8 (31,44, 54,21)a | - |
a p-waarde < 0,0001
Afbeelding 2: Aandeel patiënten dat EASI75 bereikte bij elk bezoek tijdens de vehiculum-gecontroleerde periode in onderzoek TRuE-AD4 (intent-to-treat)
Afbeelding 3: Lijngrafiek van ITCH4-responspercentage van dag 1 t/m dag 7 – TRuE-AD4
(intent-to-treat-populatie)
p-waarde < 0,0001 op D7 en D3; p-waarde = 0,0072 op D2.
Nominale p-waarde = 0,0374 op D1, nominale p-waarde < 0,0001 op D4, D5 en D6.
Duurzaamheid van respons
Tijdens de dubbelblinde, vehiculum-gecontroleerde verlengingsperiode van week 8 tot week 24, waarin patiënten het onderzoeksgeneesmiddel uitsluitend op actieve laesies aanbrachten, bleef het aandeel patiënten in de groep met ruxolitinib-crème dat EASI75, IGA-TS en ITCH4 bereikte, hoger dan het niveau in week 8.
Kwaliteit van leven/door patiënten gerapporteerde uitkomsten
In het onderzoek TRuE-AD4 vertoonden patiënten die werden behandeld met ruxolitinib-crème klinisch relevante verbeteringen in week 8 wat betreft de door patiënten gerapporteerde symptomen en de invloed van atopische dermatitis op de gezondheidsgerelateerde kwaliteit van leven, gemeten aan de hand van de DLQI- en POEM-scores, en op de slaap, gemeten aan de hand van de PROMIS-scores voor slaapgerelateerde stoornissen (8a) en slaapstoornissen (8b).
In week 8 waren de DLQI-scores gedaald (gemiddelde [STD]) ten opzichte van baseline met respectievelijk 15 (6,4) en 8,4 (7,7) voor de behandelingsgroepen met 1,5% ruxolitinib-crème en vehiculum-crème tweemaal daags. Het aandeel patiënten dat een afname van 4 punten van de DLQI-score bereikte, was respectievelijk 97% en 78% voor de behandelingsgroepen met 1,5% ruxolitinib-crème en vehiculum-crème.
In week 8 waren de POEM-scores gedaald (gemiddelde [STD]) ten opzichte van baseline met respectievelijk 15 (8,1) en 6,4 (7,5) voor de behandelingsgroepen met 1,5% ruxolitinib-crème en vehiculum-crème. Het aandeel patiënten dat een POEM-score van 0 tot 2 bereikte, nam toe tot respectievelijk 40% en 8,6% voor de behandelingsgroepen met 1,5% ruxolitinib-crème en vehiculum-crème.
In week 8 vertoonden de PROMIS-scores (8a) voor slaapgerelateerde stoornissen en de PROMIS-scores (8b) voor slaapstoornissen numeriek grotere verbeteringen in de groep met 1,5% ruxolitinib-crème in vergelijking met de behandelingsgroep met vehiculum-crème.
Pediatrische patiënten
Vitiligo
In totaal werden 72 jongeren (12 tot < 18 jaar; n = 55 ruxolitinib-crème, n = 17 vehiculum) opgenomen in de hoofdonderzoeken. Bij behandeling met ruxolitinib toonden de jongeren na 24 weken gelijke responspercentages op de primaire en belangrijkste secundaire eindpunten, in vergelijking met volwassenen van 18-65 jaar oud.
Atopische dermatitis
In totaal werden 130 adolescenten (12 tot < 18 jaar; n = 87 1,5% ruxolitinib-crème; n = 43 vehiculum) met milde tot matige atopische dermatitis opgenomen in een gepoolde analyse van twee fase 3-onderzoeken (TRuE-AD1 en TRuE-AD2). In week 8 had 1,5% ruxolitinib-crème een hoger responspercentage dan vehiculum wat betreft het primaire eindpunt, EASI75 (61% versus 35%) en de belangrijkste secundaire eindpunten, IGA-TS (51% versus 14%) en ITCH4 (52% versus 17%) (zie rubriek 4.2).
De veiligheid van ruxolitinib-crème 1,5% in 2 fase 1-onderzoeken bij pediatrische patiënten (INCB 18424-102 [39 patiënten van 2 tot < 18 jaar met lichte tot ernstige atopische dermatitis] en INCB 18424-103 [21 patiënten van 12 tot < 18 jaar met lichte tot ernstige atopische dermatitis]) was in overeenstemming met het veiligheidsprofiel dat werd gerapporteerd in de fase 3-onderzoek TRuE-AD4 bij volwassenen met matige atopische dermatitis.
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Opzelura in een of meerdere subgroepen van pediatrische patiënten voor de behandeling van vitiligo en atopische dermatitis (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Vitiligo
De farmacokinetiek van ruxolitinib-crème werd onderzocht bij 429 patiënten met vitiligo in de leeftijd van 12 jaar en ouder (12,6% was 12-17 jaar oud) met een gemiddeld ± STD betrokken lichaamsoppervlak van 7,31 ± 2,02% (bereik 3,2% tot 10,0%). Patiënten brachten gedurende 24 weken tweemaal daags circa 1,58 mg/cm2 ruxolitinib-crème (dosisbereik was circa 0,18 gram tot 8,4 gram ruxolitinib-crème per toediening) aan op hetzelfde huidoppervlak.
De gemiddelde ± STD (mediaan; geometrisch gemiddelde) steady-state dalplasmaconcentratie was 56,9 ± 62,6 nM (35,8 nM; 27,4 nM) met een geprojecteerde AUC0-12u bij 683 ± 751 h*nM. Dit is circa 25% van de waargenomen gemiddelde AUC0-12u in steady-state (2716 h*nM) na 15 mg orale toediening tweemaal daags bij gezonde deelnemers. De gemiddelde (geometrisch gemiddelde) topische biobeschikbaarheid voor ruxolitinib-crème bij patiënten met vitiligo in de gepoolde gegevens van de twee fase 3-onderzoeken was 9,72% (5,78%).
Atopische dermatitis
De farmacokinetiek van ruxolitinib-crème werd onderzocht bij 114 patiënten met matige atopische dermatitis in de leeftijd van 18 jaar en ouder met een gemiddeld ± STD aangedaan lichaamsoppervlak van 15,2 ± 2,99% (bereik 10,0% tot 20%). Patiënten brachten gedurende 8 weken tweemaal daags circa 3,97 gram ruxolitinib-crème (dosisbereik was circa 0,12 gram tot 8,5 gram ruxolitinib-crème per toediening) aan op hetzelfde huidoppervlak.
De gemiddelde ± STD (mediaan; geometrisch gemiddelde) dalplasmaconcentratie bij steady-state was 82,3 ± 98,4 nM (49,6 nM; 42,7 nM) met een geprojecteerde AUC0-12u bij 987,6 ± 1181 h*nM. Dit is circa 36% van de waargenomen gemiddelde AUC0-12u bij steady-state (2716 h*nM) na 15 mg orale toediening tweemaal daags bij gezonde deelnemers. De gemiddelde (geometrisch gemiddelde) topische biobeschikbaarheid voor ruxolitinib-crème bij patiënten met atopische dermatitis in het fase 3-onderzoek was 8,87% (4,97%).
Distributie
Uit een in vitro-onderzoek blijkt dat ruxolitinib voor 97% gebonden wordt aan humane plasma-eiwitten, voornamelijk aan albumine.
Biotransformatie
Ruxolitinib wordt gemetaboliseerd door CYP3A4 en in mindere mate door CYP2C9.
Eliminatie
De gemiddelde eliminatiehalfwaardetijd van oraal toegediende ruxolitinib bedraagt circa 3 uur. De gemiddelde ± STD (mediaan; geometrisch gemiddelde) schijnbare terminale halfwaardetijd van ruxolitinib na topische toepassing van Opzelura werd geschat bij 9 volwassenen en jongeren met een lichaamsoppervlak van ≥ 25% getroffen door atopische dermatitis. Deze halfwaardetijd bedroeg circa 116 ± 251 (16,4; 32,5) uur, wat eerder wijst op de trage absorptiesnelheid van het geneesmiddel dan op de eliminatiesnelheid van het geneesmiddel.
Speciale populaties
Nierfunctiestoornissen
De geschatte AUC die wordt aangepast voor de farmacologische activiteit van ruxolitinib en de metabolieten, verdubbelt nagenoeg bij nierziekte in het eindstadium (ESRD). Vanwege het gebrek aan gegevens over de veiligheid mag Opzelura als voorzorgsmaatregel niet worden gebruikt bij patiënten met ESRD.
Leverfunctiestoornissen
Hoewel de AUC toenam na orale toediening van ruxolitinib bij patiënten met een leverfunctiestoornis, was er geen duidelijk verband tussen de ernst van de leverfunctiestoornis en de toename van de AUC. Een doseeradvies is niet nodig bij patiënten met een leverfunctiestoornis.
Pediatrische populatie
De farmacokinetische gegevens uit 2 fase 1-onderzoeken uitgevoerd bij pediatrische patiënten met atopische dermatitis in de leeftijd van 2 tot < 18 jaar (INCB 18424-102 en INCB 18424-103) kwamen overeen met de resultaten van onderzoeken die bij volwassenen werden uitgevoerd.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
| Ruxolitinib werd onderzocht in onderzoeken op het gebied van veiligheidsfarmacologie, toxiciteit bij | ||
| herhaalde dosering, genotoxiciteit en reproductietoxiciteit, | en carcinogeniteit | |
na orale toediening. Er werden aanvullende onderzoeken uitgevoerd na dermale toediening bij minivarkens en muizen.
| Doelorganen geassocieerd met de farmacologische werking van ruxolitinib in onderzoeken met |
orale,
| herhaalde dosering, waren het beenmerg, het perifere bloed en lymfoïde weefsels. Infecties die | |
| gewoonlijk geassocieerd worden met immunosuppressie werden bij honden waargenomen. | |
Bij onderzoeken naar chronische toxiciteit waren de marges (gebaseerd op niet-gebonden AUC) van de spiegel zonder bijwerkingen circa 6 en 200 maal hoger bij mannetjes- en vrouwtjesratten, en 10 maal hoger bij honden in vergelijking met de systemische blootstelling die werd waargenomen bij patiënten met vitiligo en waren ze 3,5 en 136 maal hoger bij mannetjes- en vrouwtjesratten, en 7 maal hoger bij honden in vergelijking met de systemische blootstelling die werd waargenomen bij patiënten met matige atopische dermatitis. Dit gold voor patiënten die tweemaal daags 1,5% ruxolitinib-crème aanbrachten. In een telemetrie-onderzoek bij honden werden nadelige dalingen van de bloeddruk
| samen met een stijging van de hartfrequentie waargenomen en in een respiratoir onderzoek bij ratten | |
| werd een nadelige daling van het minuutvolume gemeld. De marges (gebaseerd op niet-gebonden | |
| Cmax) van de spiegel zonder bijwerkingen in onderzoeken bij honden en ratten, waren respectievelijk | |
minstens 546 maal en 362 maal hoger dan de systemische blootstelling die werd waargenomen bij patiënten met vitiligo of matige atopische dermatitis die tweemaal daags 1,5% ruxolitinib-crème aanbrachten. Er werden geen nadelige effecten gemeld bij een evaluatie van de neurofarmacologische effecten van ruxolitinib bij ratten.
Een 3 maanden durend onderzoek met dermale, herhaalde dosering bracht een verlaagd aantal lymfocyten bij muizen aan het licht. De marges (gebaseerd op niet-gebonden AUC) van de spiegel zonder bijwerkingen waren circa 10 maal hoger bij mannetjesratten en 24 maal hoger bij vrouwtjesratten in vergelijking met de systemische blootstelling die werd waargenomen bij patiënten met vitiligo en 5,7 maal hoger bij mannetjesratten en 15 maal hoger bij vrouwtjesratten in vergelijking met de systemische blootstelling die werd waargenomen bij patiënten met matige atopische dermatitis die tweemaal daags 1,5% ruxolitinib-crème aanbrachten. In een 9 maanden durend onderzoek naar dermale toxiciteit werden ook niet-nadelige verlaagde aantallen lymfocyten in het perifere bloed waargenomen bij minivarkens. De marges (gebaseerd op niet-gebonden AUC) van de spiegel zonder bijwerkingen bij minivarkens waren circa 3 maal hoger in vergelijking met de systemische blootstelling die werd waargenomen bij patiënten met vitiligo en 2 maal hoger in vergelijking met de systemische blootstelling die werd waargenomen bij patiënten met matige atopische dermatitis die tweemaal daags 1,5% ruxolitinib-crème aanbrachten. Dit effect werd niet waargenomen in een 3 maanden durend onderzoek naar dermale toxiciteit bij minivarkens. Er werd bij Göttinger minivarkens geen bewijs van systemische toxiciteit waargenomen nadat gedurende maximaal 9 maanden tweemaal daags 1,5% ruxolitinib-crème topisch werd toegediend.
| Bij onderzoeken met onvolwassen ratten resulteerde orale toediening van ruxolitinib in effecten op de | ||||||
| groei en de botgrootte. Een verminderde botgroei werd waargenomen bij doses ≥ 5 mg/kg/dag | ||||||
| wanneer de behandeling gestart werd op dag 7 na de geboorte (vergelijkbaar met pasgeborenen bij | ||||||
| mensen) en bij ≥ 15 mg/kg/dag wanneer de behandeling gestart werd op dag 14 of dag 21 na de | ||||||
| geboorte (vergelijkbaar met een kind van 1-3 jaar). Breuken en vroegtijdig sterven werden bij ratten | ||||||
| waargenomen bij doses ≥ 30 mg/kg/dag wanneer de behandeling gestart werd op dag 7 na de geboorte. | ||||||
| Op basis van de niet-gebonden AUC was de blootstelling bij NOAEL (niveau zonder waarneembaar | ||||||
| schadelijk effect) bij onvolwassen ratten die al op dag 7 na de geboorte werden behandeld, circa | ||||||
| 20 maal hoger dan die van volwassen patiënten met vitiligo, en 14 maal hoger dan die van patiënten | ||||||
| met matige atopische dermatitis, terwijl de verminderde botgroei en breuken optraden bij | ||||||
blootstellingen die respectievelijk 22 en 150 maal hoger waren dan bij volwassen patiënten met
| vitiligo, en 14 en 90 maal hoger dan bij volwassen patiënten met matige atopische dermatitis. D |
e
| effecten waren in het algemeen ernstiger bij mannetjesdieren en wanneer de toediening eerder in de | |||
| postnatale periode werd gestart. Met uitzondering van de botontwikkeling waren de effecten van | |||
| ruxolitinib bij onvolwassen ratten vergelijkbaar met deze bij volwassen ratten. Onvolwassen ratten | |||
| zijn gevoeliger voor ruxolitinib-toxiciteit dan volwassen ratten. | |||
Bij onderzoeken naar de embryofoetale ontwikkeling leidde orale toediening van ruxolitinib bij ratten en konijnen tijdens de dracht tot een lager foetusgewicht en een hoger post-implantatieverlies bij doses die geassocieerd worden met maternale toxiciteit. Er was geen bewijs voor een teratogeen effect bij ratten en konijnen. De marges (gebaseerd op niet-gebonden AUC) van de spiegel zonder bijwerkingen voor ontwikkelingstoxiciteit bij ratten waren circa 25 maal hoger dan de systemische blootstelling die werd waargenomen bij patiënten met vitiligo en 16 maal hoger dan bij patiënten met matige atopische dermatitis die tweemaal daags 1,5% ruxolitinib-crème aanbrachten. Er werden bij mannetjes- en
| vrouwtjesratten geen effecten van orale ruxolitinib op de vruchtbaarheid waargenomen. In een | ||||
| onderzoek naar de pre- en postnatale ontwikkeling werden een licht verlengde duur van de dracht, een | ||||
| verlaagd aantal implantatieplaatsen en een lager aantal geboren jongen waargenomen. Bij de jongen | ||||
| werden een lager gemiddeld geboortegewicht en een korte periode van een lagere gemiddelde | ||||
| lichaamsgewichttoename gezien. Bij zogende ratten werden ruxolitinib en/of zijn metabolieten in de | ||||
| melk uitgescheiden in een concentratie die 13 keer hoger was dan de plasmaconcentratie bij het | ||||
| moederdier. Ruxolitinib was niet mutageen of clastogeen. | ||||
Ruxolitinib toonde geen carcinogeen potentieel aan na topische toediening bij muizen of na orale toediening bij Sprague-Dawley-ratten en Tg.rasH2-muizen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Butylhydroxytolueen (als antioxidant in paraffine, wit, zacht) (E321) Cetylalcohol
Dimeticon (E900)
Dinatriumedetaat (E385)
Zelfemulgerend glycerylstearaat
Macrogol
Middellangeketentriglyceriden
Methylparahydroxybenzoaat (E218)
Paraffine (E905), vloeibaar, licht
Paraffine (E905), wit, zacht
Fenoxyethanol
Fosforzuur (E338)
Polysorbaat 20 (E432)
Propyleenglycol (E1520)
Propylparahydroxybenzoaat
Gezuiverd water
Stearylalcohol
Xanthaangom (E415)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing
6.3 Houdbaarheid
21 maanden
Na eerste opening: 6 maanden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30ºC.
6.5 Aard en inhoud van de verpakking
Laminaat tube met een low-density en high-density polyethyleen binnenlaag en een polypropyleen dop, of een aluminium tube met lakcoating aan de binnenkant en een polypropyleen (100 g tube) of high-density polyethyleen (5 g tube) dop met doorprikpunt.
Tubes van 5 g en 100 g. Eén tube per doos.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Incyte Biosciences Distribution B.V.
Paasheuvelweg 25
1105 BP Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/23/1726/001
EU/1/23/1726/002
EU/1/23/1726/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 19 april 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.