


SmPC (samenvatting van de productkenmerken) - Ebglyss
1. NAAM VAN HET GENEESMIDDEL
Ebglyss 250 mg oplossing voor injectie in voorgevulde spuit
Ebglyss 250 mg oplossing voor injectie in voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Ebglyss 250 mg oplossing voor injectie in voorgevulde spuit
Elke voorgevulde spuit voor eenmalig gebruik bevat 250 mg lebrikizumab in 2 ml oplossing (125 mg/ml).
Ebglyss 250 mg oplossing voor injectie in voorgevulde pen
Elke voorgevulde injectiepen voor eenmalig gebruik bevat 250 mg lebrikizumab in 2 ml oplossing (125 mg/ml).
Lebrikizumab wordt geproduceerd in ovariumcellen van de Chinese hamster (CHO-cellen) door middel van DNA-recombinatietechniek.
Hulpstof met bekend effect
Elke Ebglyss 250 mg oplossing voor injectie in voorgevulde spuit bevat 0,6 mg polysorbaat 20 (E 432).
Elke Ebglyss 250 mg oplossing voor injectie in voorgevulde pen bevat 0,6 mg polysorbaat 20 (E 432).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie)
Heldere tot melkachtige, kleurloze tot lichtgele tot lichtbruine oplossing, vrij van zichtbare deeltjes.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Ebglyss is geïndiceerd voor de behandeling van matig tot ernstig atopisch eczeem bij volwassenen en jongeren van 12 jaar en ouder met een lichaamsgewicht van ten minste 40 kg die in aanmerking komen voor systemische behandeling.
4.2 Dosering en wijze van toediening
De behandeling moet worden gestart door professionele zorgverleners die ervaring hebben met de diagnose en behandeling van atopisch eczeem.
Dosering
De aanbevolen dosis lebrikizumab is 500 mg (twee injecties van 250 mg) in zowel week 0 als week 2, gevolgd door 250 mg eenmaal per twee weken subcutaan toegediend tot week 16.
Er moet worden overwogen om de behandeling stop te zetten bij patiënten die na 16 weken behandeling geen klinische respons hebben vertoond. Sommige patiënten met een initiële gedeeltelijke respons kunnen verder verbeteren door de behandeling eenmaal per twee weken voort te zetten tot week 24.
Zodra klinische respons is bereikt, is de aanbevolen onderhoudsdosis lebrikizumab 250 mg elke vierde week.
Lebrikizumab kan met of zonder topische corticosteroïden (TCS) worden gebruikt. Topische calcineurineremmers (TCI) kunnen worden gebruikt, maar alleen voor probleemgebieden, zoals het gezicht, de hals, intertrigineuze en genitale gebieden.
Gemiste dosis
Als een dosis wordt gemist, moet de dosis zo snel mogelijk worden toegediend. Daarna dient de dosering te worden hervat op de normale geplande tijd.
Speciale populaties
Ouderen (≥65 jaar)
Er zijn geen dosisaanpassingen aanbevolen bij oudere patiënten (zie rubriek 5.2).
Nier- en leverfunctiestoornis
Er zijn geen dosisaanpassingen aanbevolen voor patiënten met een nier- of leverfunctiestoornis (zie rubriek 5.2).
Lichaamsgewicht
Er is geen dosisaanpassing aanbevolen voor lichaamsgewicht (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van lebrikizumab bij kinderen in de leeftijd van 6 maanden tot 12 jaar of jongeren van 12 tot 17 jaar met een gewicht van minder dan 40 kg zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Subcutaan gebruik.
Lebrikizumab wordt toegediend via subcutane injectie in de dij of buik, behalve 5 cm rond de navel. Als iemand anders de injectie toedient, kan ook de bovenarm worden gebruikt.
Voor de eerste dosis van 500 mg moeten er achtereenvolgens twee injecties van 250 mg worden toegediend op verschillende injectieplaatsen.
Aanbevolen wordt om de injectieplaats bij elke injectie af te wisselen. Lebrikizumab mag niet worden geïnjecteerd in huid die gevoelig of beschadigd is of blauwe plekken of littekens heeft.
Een patiënt kan lebrikizumab zelf injecteren of de verzorger van de patiënt kan lebrikizumab toedienen als zijn/haar zorgverlener bepaalt dat dit geschikt is. Patiënten en/of verzorgers moeten vóór gebruik de juiste training krijgen over de toediening van lebrikizumab. Een gedetailleerde gebruiksaanwijzing vindt u aan het einde van de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Traceerbaarheid
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed genoteerd worden.
Overgevoeligheid
Als een systemische overgevoeligheidsreactie (onmiddellijk of vertraagd) optreedt, moet de toediening van lebrikizumab worden stopgezet en moet een passende behandeling worden gestart.
Conjunctivitis
Patiënten die met lebrikizumab worden behandeld en conjunctivitis ontwikkelen die niet verdwijnt na standaardbehandeling, moeten oogheelkundig onderzoek ondergaan (zie rubriek 4.8).
Worminfecties
Patiënten met bekende worminfecties werden uitgesloten van deelname aan klinische onderzoeken. Het is niet bekend of lebrikizumab van invloed is op de immuunreactie tegen worminfecties door IL-13-signalering te remmen.
Patiënten met een bekende worminfectie dienen te worden behandeld voorafgaand aan de start van de behandeling met lebrikizumab. Indien patiënten besmet raken tijdens behandeling met lebrikizumab en niet reageren op antiparasitaire middelen, dient de behandeling met lebrikizumab te worden onderbroken tot de infectie is opgelost.
Vaccinaties
Het wordt aanbevolen dat patiënten alle leeftijdsgeschikte vaccinaties ontvangen in overeenstemming met de huidige vaccinatierichtlijnen vóór het starten van de behandeling met lebrikizumab. Levende en levend-verzwakte vaccins mogen niet gelijktijdig met lebrikizumab worden toegediend, omdat de klinische veiligheid en werkzaamheid niet zijn vastgesteld. Immuunresponsen op niet-levende vaccins werden beoordeeld in een gecombineerd tetanus-, difterie- en acellulair kinkhoestvaccin (TdaP) en een meningokokken-polysacharidevaccin (zie rubriek 4.5).
Hulpstoffen
Dit medicijn bevat 0,6 mg polysorbaat 20 (E 432) in elke voorgevulde spuit of voorgevulde pen van 250 mg. Dit komt overeen met 0,3 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Levende vaccins
De veiligheid en werkzaamheid van gelijktijdig gebruik van lebrikizumab met levende en levend-verzwakte vaccins is niet onderzocht. Levende en levend-verzwakte vaccins mogen niet gelijktijdig met lebrikizumab worden toegediend.
Niet-levende vaccins
Immuunresponsen op niet-levende vaccins werden beoordeeld in een onderzoek (ADopt-VA) waarin volwassen patiënten met atopisch eczeem werden behandeld met lebrikizumab 500 mg in week 0 en 2, gevolgd door lebrikizumab 250 mg eenmaal per twee weken. Na 12 weken toediening van lebrikizumab werden patiënten gevaccineerd met een gecombineerd tetanus-, difterie- en acellulair kinkhoest TdaP-vaccin (T-celafhankelijk) en een meningokokken-polysacharidevaccin (T-celonafhankelijk) en werden 4 weken later de immuunresponsen beoordeeld. Antilichaamresponsen op beide niet-levende vaccins werden niet negatief beïnvloed door de gelijktijdige behandeling met lebrikizumab. Er werden geen nadelige interacties tussen de niet-levende vaccins en lebrikizumab waargenomen in het onderzoek. Daarom mogen patiënten die lebrikizumab krijgen tegelijkertijd geïnactiveerde of niet-levende vaccinaties ontvangen. Zie rubriek 4.4 voor informatie over levende vaccins.
Gelijktijdige behandelingen
Aangezien lebrikizumab een monoklonaal antilichaam is, worden geen farmacokinetische interacties verwacht.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van lebrikizumab bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van lebrikizumab te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of lebrikizumab in de moedermelk wordt uitgescheiden of systemisch wordt geabsorbeerd na inname. Van maternaal IgG is bekend dat het aanwezig is in moedermelk. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met lebrikizumab moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Dieronderzoeken hebben geen aantasting van de vruchtbaarheid aangetoond (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Lebrikizumab heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen zijn conjunctivitis (6,9%), reacties op de injectieplaats (2,6%), conjunctivitis allergica (1,8%) en droge ogen (1,4%).
Overzicht van bijwerkingen in tabelvorm
In alle klinische onderzoeken naar atopisch eczeem kregen in totaal 1720 patiënten lebrikizumab toegediend, waarvan 891 patiënten ten minste één jaar werden blootgesteld aan lebrikizumab. Tenzij anders vermeld, zijn de frequenties gebaseerd op een groep van 4 gerandomiseerde, dubbelblinde onderzoeken bij patiënten met matig tot ernstig atopisch eczeem waarbij 783 patiënten tijdens de placebogecontroleerde periode (eerste 16 weken van de behandeling) subcutaan werden behandeld met lebrikizumab.
In Tabel 1 staan bijwerkingen die zijn waargenomen in klinische onderzoeken gerangschikt naar systeem/orgaanklasse en frequentie, waarbij de volgende categorieën worden gehanteerd: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000). Binnen elke frequentiegroep worden de bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 1: Overzicht van bijwerkingen
| Systeem/orgaanklasse volgens MedDRA | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen | Vaak Soms | Conjunctivitis Herpes zoster |
Bloed- en lymfestelselaandoeningen | Soms | Eosinofilie |
| Oogaandoeningen | Vaak Soms | Conjunctivitis allergica Droge ogen Keratitis Blefaritis |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Reacties op de injectieplaats |
Beschrijving van geselecteerde bijwerkingen
Conjunctivitis en daaraan gerelateerde voorvallen
Tijdens de eerste 16 weken van behandeling werden conjunctivitis, conjunctivitis allergica, blefaritis en keratitis vaker gemeld bij patiënten die werden behandeld met lebrikizumab (respectievelijk 6,9%, 1,8%, 0,8% en 0,6%) in vergelijking met placebo (1,8%, 0,7%, 0,2% en 0,3%). Tijdens de onderhoudsbehandeling (16-52 weken) was de incidentie van conjunctivitis en conjunctivitis allergica bij gebruik van lebrikizumab respectievelijk 5,0% en 5,9%. Over alle klinische onderzoeken genomen, werd bij de patiënten die werden behandeld met lebrikizumab in respectievelijk 0,7% en 0,3% van de gevallen de behandeling gestaakt als gevolg van conjunctivitis en conjunctivitis allergica. Ernstige gevallen van conjunctivitis en conjunctivitis allergica traden op in respectievelijk 0,1% en 0,2% van de gevallen. 72% van de patiënten herstelde, van wie 57% herstelde binnen 90 dagen.
Eosinofilie
Met lebrikizumab behandelde patiënten hadden een grotere gemiddelde toename van het aantal eosinofielen dan patiënten die met placebo werden behandeld. Bij met lebrikizumab behandelde patiënten had 20,3% een toename van het aantal eosinofielen vergeleken met 11,7% bij placebo. Over het algemeen was de toename bij de met lebrikizumab behandelde patiënten licht of matig en van voorbijgaande aard. Eosinofilie >5000 cellen/microliter werd waargenomen bij 0,4% van de met lebrikizumab behandelde patiënten en bij geen van de met placebo behandelde patiënten. Bijwerkingen van eosinofilie werden gemeld bij 0,6% van de patiënten die werden behandeld met lebrikizumab en in vergelijkbare mate bij de patiënten met een placebo tijdens de initiële behandelingsperiode. Eosinofilie leidde niet tot stopzetting van de behandeling en er werden geen eosinofilie-gerelateerde aandoeningen gemeld.
Reacties op de injectieplaats
Reacties op de injectieplaats (waaronder pijn en roodheid) werden vaker gemeld bij patiënten die lebrikizumab (2,6%) kregen dan bij placebo (1,5%). De meerderheid (95%) van de reacties op de injectieplaats was licht of matig van ernst, en weinig patiënten (<0,5%) stopten met de behandeling met lebrikizumab.
Herpes zoster
Herpes zoster werd gemeld bij 0,6% van de patiënten die werden behandeld met lebrikizumab en bij geen van de patiënten in de placebogroep. Alle gemelde herpes zoster-voorvallen waren licht of matig van ernst en geen enkele leidde tot permanente stopzetting van de behandeling.
Veiligheid op lange termijn
De veiligheid van lebrikizumab werd beoordeeld bij volwassenen en adolescenten met een continue behandeling tot 3 jaar. In totaal werden 1.153 patiënten ingeschreven in het ADjoin-uitbreidingsonderzoek, hetzij rechtstreeks hetzij uit de onderzoeken ADvocate-1, ADvocate-2 en ADore, met maximaal 1 jaar blootstelling, hetzij uit de onderzoeken ADhere en Adopt-VA, met maximaal 16 weken blootstelling, en 771 patiënten voltooiden 2 jaar extra behandeling met lebrikizumab in ADjoin. Het veiligheidsprofiel bleef consistent bij langere blootstelling aan lebrikizumab en er werden geen nieuwe veiligheidsproblemen waargenomen.
Pediatrische patiënten
Jongeren van 12 tot 17 jaar oud
De veiligheid van lebrikizumab werd beoordeeld bij 372 patiënten in de leeftijd van 12 tot 17 jaar met matig tot ernstig atopisch eczeem, waaronder 270 patiënten die ten minste voor één jaar eraan werden blootgesteld. Het veiligheidsprofiel van lebrikizumab bij deze patiënten was vergelijkbaar met het veiligheidsprofiel bij volwassenen met atopisch eczeem.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Enkelvoudige intraveneuze doses tot 10 mg per kg lichaamsgewicht en meervoudige subcutane doses tot 500 mg werden in klinische onderzoeken toegediend aan mensen, zonder dosisbeperkende toxiciteit. Er is geen specifieke behandeling voor een overdosis lebrikizumab. In geval van een overdosis moet de patiënt worden gecontroleerd op tekenen of symptomen van bijwerkingen en moet de juiste symptomatische behandeling onmiddellijk worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Overige dermatologische preparaten, dermatica met uitsluiting van corticosteroïden, ATC-code: D11AH10
Werkingsmechanisme
Lebrikizumab is een immunoglobuline (IgG4) monoklonaal antilichaam dat met hoge affiniteit bindt aan interleukine (IL)‐13 en selectief de IL-13-signalering remt via de IL‐4-receptor alfa (IL‐4Rα)/ IL-13-receptor alfa 1 (IL‐13Rα1)-heterodimeer, waardoor de stroomafwaartse effecten van IL‐13 worden geremd. Remming van IL-13-signalering zal naar verwachting nuttig zijn bij ziekten waarbij IL-13 een belangrijke rol speelt in de pathogenese van de ziekte. Lebrikizumab voorkomt niet dat IL-13 aan de IL-13-receptor alfa 2 (IL-13Rα2 of decoy-receptor) bindt, die de internalisatie van IL-13 in de cel mogelijk maakt.
Farmacodynamische effecten
In klinische onderzoeken naar lebrikizumab verminderde lebrikizumab de niveaus van serumperiostine, totaal immunoglobuline E (IgE), CC chemokineligand (CCL)17 [thymus en activering-gereguleerd chemokine (TARC)], CCL18 [pulmonaal en activatiegereguleerd chemokine (PARC)], en CCL13 [monocyt chemotactisch proteïne-4 (MCP-4)]. De afname van de type 2 ontstekingsmediatoren biedt indirect bewijs van remming van de IL-13-route door lebrikizumab.
Immunogeniciteit
Antilichamen tegen het geneesmiddel (ADA) werden vaak gedetecteerd. Er werd geen bewijs waargenomen van effect van ADA op de farmacokinetiek, werkzaamheid of veiligheid.
Klinische werkzaamheid en veiligheid
Volwassenen en jongeren met atopisch eczeem
De werkzaamheid en veiligheid van lebrikizumab als monotherapie (ADvocate-1, ADvocate-2) en met gelijktijdig TCS (ADhere) werden beoordeeld in drie gerandomiseerde, dubbelblinde, placebogecontroleerde hoofdonderzoeken bij 1062 volwassenen en jongeren (leeftijd 12 tot 17 jaar en gewicht ≥40 kg) met matig tot ernstig atopisch eczeem, gedefinieerd door een EASI (Eczema Area and Severity Index) ≥16, Investigator’s Global Assessment (IGA) ≥3, en een lichaamsoppervlak (BSA)-betrokkenheid van ≥10%. De patiënten die aan de drie onderzoeken deelnamen, reageerden eerder onvoldoende op topische medicatie of er werd vastgesteld dat topische behandelingen anderszins medisch niet raadzaam waren.
In alle drie de onderzoeken kregen patiënten een aanvangsdosis van 500 mg lebrikizumab (twee injecties van 250 mg) in week 0 en 2, gevolgd door 250 mg eenmaal per twee weken (Q2W) tot week 16, of overeenstemmende placebo in een verhouding van 2:1. Bij ADhere ontvingen onderzoekspatiënten ook gelijktijdig lage- tot middelsterke TCS of TCI op actieve laesies. Patiënten mochten naar goeddunken van de onderzoeker een noodbehandeling krijgen om ondraaglijke symptomen van atopisch eczeem onder controle te houden. Patiënten die een systemische noodbehandeling nodig hadden, kregen geen onderzoeksbehandeling meer.
Patiënten die IGA 0 of 1 bereikten, of ten minste een vermindering van 75% van de EASI (EASI 75) vertoonden zonder noodbehandeling te hebben gekregen, werden opnieuw op een geblindeerde manier gerandomiseerd naar (i) lebrikizumab 250 mg Q2W; (ii) lebrikizumab 250 mg elke 4 weken (Q4W); of (iii) overeenkomstige placebo tot 52 weken.
Bij ADvocate-1 en 2 werden patiënten die in week 16 geen IGA 0 of 1 of EASI 75 bereikten of die vóór week 16 noodmedicatie kregen, opgenomen in een ontsnappingsgroep en behandeld met open-label lebrikizumab 250 mg Q2W tot en met week 52.
In ADvocate-1 en ADvocate-2, na het voltooien van het 52 weken durende onderzoek, en in ADhere, na het voltooien van het 16 weken durende onderzoek, kregen patiënten de mogelijkheid om de behandeling voort te zetten in een afzonderlijk langetermijn-uitbreidingsonderzoek (ADjoin).
Eindpunten
In alle drie de onderzoeken waren de co-primaire eindpunten het percentage patiënten met IGA 0 of 1 (“schoon” of “bijna schoon”), met een vermindering van ≥2 punten ten opzichte van de baseline, en het percentage patiënten dat EASI 75 bereikt vanaf de baseline tot week 16. Tot de belangrijkste secundaire eindpunten (aangepast voor multipliciteit) behoorden het percentage patiënten dat een afname van ten minste 90% in EASI (EASI 90) bereikte, het percentage patiënten met een verbetering van ten minste 4 punten ten opzichte van de baseline op de Pruritus Numerical Rating Scale (Pruritus NRS), het percentage patiënten met een verbetering van ten minste 4 punten ten opzichte van de baseline op de Dermatology Life Quality Index (DLQI) en op de Sleep-Loss Scale (verstoring van de slaap door jeuk), een door de patiënt gemelde, dagelijkse meting met één vraag betreffende verstoring van de slaap door jeuk in de voorgaande nacht op een Likertschaal met 5 punten. Een bijkomend secundair eindpunt (niet aangepast voor multipliciteit) omvatte de verandering ten opzichte van de baseline in patiëntgeoriënteerde eczeemmeting (Patient Oriented Eczema Measure, POEM).
Patiënten
Baselinekenmerken
De monotherapieonderzoeken ADvocate-1 en ADvocate-2 omvatten respectievelijk 424 en 427 patiënten en over beide onderzoeken genomen was de gemiddelde leeftijd 35,8 jaar, het gemiddelde gewicht was 77,1 kg, 49,9% was vrouw, 63,7% was wit, 22,6% was Aziatisch en 9,9% was zwart, 12,0% waren jongeren (12 tot 17 jaar). Over het algemeen had op baseline 61,5% van de patiënten een IGA van 3 (matig atopisch eczeem), 38,5% een IGA van 4 (ernstig atopisch eczeem) en 54,8% van de patiënten had eerder systemische behandeling ontvangen. Op baseline was de gemiddelde EASI 29,6, de gemiddelde Pruritus NRS 7,2 en de gemiddelde DLQI 15,5.
Het gelijktijdig TCS-onderzoek ADhere omvatte 211 patiënten met een gemiddelde leeftijd van 37,2, het gemiddelde gewicht was 76,2 kg, 48,8% was vrouw, 61,6% was wit, 14,7% was Aziatisch en 13,3% was zwart, 21,8% waren jongeren. In dit onderzoek had 69,2% van de patiënten op baseline een IGA van 3 (matig atopisch eczeem), 30,8% van de patiënten een IGA van 4 (ernstig atopisch eczeem) en 47,4% van de patiënten had eerder systemische behandeling ontvangen. Op baseline was de gemiddelde EASI 27,3, de gemiddelde Pruritus NRS 7,1 en de gemiddelde DLQI 14,4.
Klinische respons
Monotherapieonderzoeken (ADvocate-1 en ADvocate-2) – inductieperiode, week 0-16 In ADvocate-1 en ADvocate-2 bereikte in week 16 een significant groter deel van de naar lebrikizumab 250 mg Q2W gerandomiseerde patiënten een IGA 0 of 1 met een verbetering van ≥2 punten ten opzichte van de baseline, EASI 75, EASI 90, en een verbetering van ≥4 punten in Pruritus NRS en DLQI in vergelijking met placebo (zie Tabel 2).
In beide monotherapieonderzoeken verminderde lebrikizumab al in week 1 van de behandeling de dagelijks ergste ernst van de jeuk vergeleken met placebo, gemeten aan de hand van de procentuele verandering ten opzichte van de Pruritus NRS op baseline. De verbetering in Pruritus NRS trad op in combinatie met verbeteringen in huidontsteking gerelateerd aan atopisch eczeem en kwaliteit van leven.
Tabel 2: Werkzaamheidsresultaten van lebrikizumab als monotherapie in week 16 bij ADvocate-1 en ADvocate-2
| ADvocate-1 | ADvocate-2 | |||
| Week 16 | ||||
Placebo N=141 | LEB 250 mg Q2W N=283 | Placebo N=146 | LEB 250 mg Q2W N=281 | |
| IGA 0 of 1, %a | 12,7 | 43,1*** | 10,8 | 33,2*** |
| EASI 75, %b | 16,2 | 58,8*** | 18,1 | 52,1*** |
| EASI 90, %b | 9,0 | 38,3*** | 9,5 | 30,7*** |
| Pruritus NRS (≥4 punten verbetering), %c | 13,0 | 45,9*** | 11,5 | 39,8*** |
| DLQI Volwassenen (≥4 punten verbetering), %d | 33,8 | 75,6*** | 33,6 | 66,3*** |
LEB = lebrikizumab; N = aantal patiënten
a Patiënten met IGA 0 of 1 (“schoon” of “bijna schoon”) met een afname van ≥2 punten ten opzichte van de baseline op een IGA-schaal van 0-4.
b Patiënten met een afname van 75% of 90% in EASI vanaf de baseline tot week 16.
c Het percentage wordt berekend ten opzichte van het aantal patiënten met een Pruritus NRS ≥4 op baseline. d Het percentage is berekend ten opzichte van het aantal patiënten met een DLQI ≥4 op baseline. *** p<0,001 versus placebo.
In de twee onderzoeken hadden minder patiënten die waren gerandomiseerd naar lebrikizumab een noodbehandeling nodig (topische corticosteroïden, systemische corticosteroïden, immunosuppressiva) in vergelijking met patiënten die waren gerandomiseerd naar placebo (respectievelijk 14,7% versus 36,6% in beide onderzoeken).
Monotherapieonderzoeken (ADvocate-1 en ADvocate-2) – onderhoudsperiode, week 16-52 Om het behoud van de respons te evalueren, werden 157 patiënten van ADvocate-1 en 134 patiënten van ADvocate-2 behandeld met lebrikizumab 250 mg Q2W, die in week 16 IGA 0 of 1 of EASI 75 bereikten zonder topische of systemische noodbehandeling, op geblindeerde wijze in een verhouding van 2:2:1 opnieuw gerandomiseerd naar een aanvullende 36 weken durende behandeling met (i) lebrikizumab 250 mg Q2W, of (ii) lebrikizumab 250 mg elke 4 weken, of (iii) een bijpassende placebo voor een cumulatieve 52 weken durende onderzoeksbehandeling (zie Tabel 3).
Tabel 3: Resultaten van de werkzaamheid van monotherapie met lebrikizumab in week 52 bij patiënten die in week 16 op de behandeling reageerden bij ADvocate-1 en ADvocate-2 (samengevoegde analyse)
| ADvocate-1 en ADvocate-2 (samengevoegd) | ||
| Week 52 | ||
Placebod (Terugtrekking van LEB) N=60 | LEB 250 mg Q4W N=118 | |
| IGA 0 of 1, %a | 47,9 | 76,9** |
| EASI 75, %b | 66,4 | 81,7* |
| EASI 90, %b | 41,9 | 66,4** |
| Pruritus NRS (≥4 punten verbetering), %c | 66,3 | 84,7 |
a Patiënten met IGA 0/1 met een verbetering van ≥2 punten ten opzichte van de baseline in week 16 die IGA 0/1 bleven vertonen met een verbetering van ≥2 punten in week 52.
b Patiënten die EASI 75 bereikten in week 16 en EASI 75 bleven vertonen in week 52, respectievelijk patiënten die EASI 75 bereikten in week 16 en EASI 90 vertoonden in week 52.
c Het percentage wordt berekend ten opzichte van het aantal patiënten met een Pruritus NRS ≥4 op baseline. d Patiënten die reageren op lebrikizumab 250 mg Q2W in week 16 (IGA 0 of 1 of EASI 75) en opnieuw gerandomiseerd zijn naar placebo.
*p<0,05; ** p<0,01 versus placebo.
Onder de patiënten die lebrikizumab kregen tijdens de inductieperiode en doorgingen met lebrikizumab 250 mg Q2W open-label behandeling tot week 52 in de ontsnappingsgroep, bereikte 58% EASI 75 en 28% bereikte IGA 0 of 1 met een verbetering van ≥2 punten ten opzichte van de baseline in week 52 in ADvocate-1 en ADvocate-2 (samengevoegd).
Monotherapieonderzoeken (ADvocate-1 en ADvocate-2) - Langetermijnuitbreiding (ADjoin), week 52
- 152
Het behoud van klinische respons werd geëvalueerd bij patiënten die IGA 0 of 1 of EASI 75 bereikten in week 16 zonder topische of systemische noodbehandeling, 52 weken lebrikizumab als monotherapie voltooiden in ADvocate-1 of ADvocate-2, en de behandeling voortzetten in het 100 weken durende uitbreidingsonderzoek ADjoin. (Figuur 1).
Figuur 1. IGA 0 van 1, EASI 75 en Pruritus NRS behandelingsrespondenten in week 16 die week 52 in ADvocate-1 en ADvocate-2 voltooiden en werden behandeld met lebrikizumab 250 mg Q4W in ADjoin*
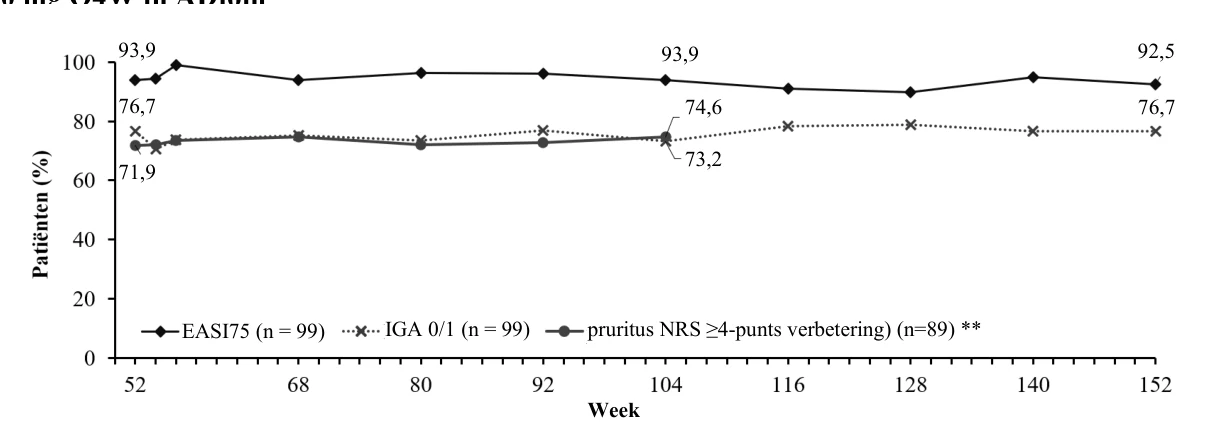
*Ontbrekende gegevens zijn geïmputeerd volgens de meervoudige imputatie van Markov Chain-Monte Carlo. ** Alleen bij patiënten met een pruritus NRS-score ≥4 bij de baseline. De pruritus werd alleen geëvalueerd tijdens het eerste jaar van ADjoin.
Gelijktijdig TCS-onderzoek (ADhere), week 0-16
Bij ADhere bereikte een significant groter deel van de patiënten die werden gerandomiseerd naar en behandeld met lebrikizumab 250 mg Q2W + TCS vanaf de baseline tot week 16 een IGA van 0 of 1, EASI 75, en verbeteringen van ≥4 punten in de Pruritus NRS en DLQI vergeleken met placebo + TCS (zie Tabel 4).
Tabel 4: Resultaten van de werkzaamheid van lebrikizumab combinatietherapie met TCS in week 16 bij ADhere
| ADhere | ||
| Week 16 | ||
Placebo + TCS N=66 | LEB 250 mg Q2W + TCS N=145 | |
| IGA 0 of 1, %a | 22,1 | 41,2* |
| EASI 75, %b | 42,2 | 69,5*** |
| EASI 90, %b | 21,7 | 41,2** |
| Pruritus NRS (≥4 punten verbetering), %c | 31,9 | 50,6* |
| DLQI (Volwassenen) (≥4 punten verbetering), %d | 58,7 | 77,4* |
a Patiënten met IGA 0 of 1 (“schoon” of “bijna schoon”) met een afname van ≥2 punten ten opzichte van de baseline op een IGA-schaal van 0-4.
b Patiënten met een afname van 75% of 90% in EASI vanaf respectievelijk de baseline tot week 16. c Het percentage wordt berekend ten opzichte van het aantal patiënten met een Pruritus NRS ≥4 op baseline. d Het percentage is berekend ten opzichte van het aantal patiënten met een DLQI ≥4 op baseline. * p<0,05; ** p<0.01; *** p<0,001 versus placebo.
Bij ADhere gebruikten patiënten die lebrikizumab 250 mg Q2W+TCS kregen van week 0 tot 16 minder vaak TCS met hoge potentie als noodmedicatie in vergelijking met patiënten die placebo + TCS kregen (respectievelijk 1,4% en 4,5%).
Gelijktijdig TCS-onderzoek (ADhere) - Langetermijnuitbreiding (ADjoin), week 16 tot 116 De klinische respons werd gehandhaafd bij patiënten die IGA 0 of 1 of EASI 75 bereikten op week 16 in ADhere en de behandeling met lebrikizumab 250 mg Q4W voortzetten in het 100 weken durende uitbreidingsonderzoek ADjoin.
Klinische respons bij patiënten die met ciclosporine niet voldoende onder controle zijn, die intolerant zijn voor ciclosporine of voor wie ciclosporine medisch niet aan te raden is (ADvantage) Het ADvantage-onderzoek beoordeelde de werkzaamheid van lebrikizumab in vergelijking met placebo bij volwassenen en adolescenten (leeftijd ≥12 tot <18 jaar en gewicht ≥40 kg) met matige tot ernstige atopische dermatitis die gelijktijdig werden behandeld met TCS en die niet voldoende onder controle waren met ciclosporine of voor wie ciclosporine medisch gezien niet aan te raden was.
In totaal werden 331 patiënten ingeschreven en de gemiddelde leeftijd was 33,8 jaar; 52,9% was man; 93,7% was blank en adolescenten maakten 11,8% deel uit van de patiëntenpopulatie. Bij de baseline was de gemiddelde EASI 28,1; de gemiddelde Pruritus NRS-score was 6,9; en 38,7% van de patiënten had een IGA van 4. In totaal werd 53,2% eerder blootgesteld aan ciclosporine (zie tabel 5).
Tabel 5. Werkzaamheidsresultaten van lebrikizumab combinatietherapie met TCS in week 16 bij ADvantage
| ADvantage | ||
| Week 16 | ||
Placebo + TCS N=111 | LEB 250 mg Q2W + TCS N=220 | |
| EASI 75, %a | 40,8 | 68,4*** |
| IGA 0 of 1, %b | 24,5 | 42,0** |
| EASI 90, %c | 20,8 | 42,9*** |
| Pruritus NRS (≥4-punts verbetering), %d | 29,7 | 49,9* |
| DLQI (Volwassenen) (≥4-punts verbetering), %e | 69,6 | 78,0 |
a Patiënten met een afname van 75% in EASI vanaf respectievelijk de baseline tot week 16.
b Patiënten met IGA 0 of 1 (“schoon” of “bijna schoon”) met een afname van ≥2 punten ten opzichte van de baseline op een IGA-schaal van 0-4.
c Patiënten met een afname van 90% in EASI vanaf respectievelijk de baseline tot week 16.
d Het percentage wordt berekend ten opzichte van het aantal patiënten met een baseline Pruritus NRS ≥4. e Het percentage wordt berekend ten opzichte van het aantal patiënten met een baseline DLQI ≥4.
* p<0,05; **p<0,01; *** p<0,001 versus placebo. p-waarden voor IGA 0 of 1, EASI 90, Pruritus NRS en DLQI zijn nominaal.
Andere door de patiënt gemelde resultaten
In beide monotherapieonderzoeken (ADvocate-1 en ADvocate-2) en de gelijktijdige TCS-onderzoeken (ADhere en Advantage) verbeterde lebrikizumab 250 mg Q2W significant POEM en de invloed van jeuk op de slaap (Sleep-Loss Scale) op week 16 in vergelijking met placebo.
Jongeren (12 tot 17 jaar)
In de monotherapieonderzoeken Advocate-1 en Advocate-2 was de gemiddelde leeftijd van de adolescente patiënten 14,6 jaar, het gemiddelde gewicht 68,2 kg en 56,9% was vrouw. In deze onderzoeken had 63,7% op baseline een IGA van 3 (matig atopisch eczeem), 36,3% een IGA van 4 (ernstig atopisch eczeem), en 47,1% had voorafgaande systemische behandeling gekregen. In het gelijktijdige combinatieonderzoek met TCS, ADhere, was de gemiddelde leeftijd van de adolescente patiënten 14,6 jaar, het gemiddelde gewicht 62,2 kg en 50,0% was vrouw. In dit onderzoek had 76,1% een IGA van 3 (matig atopisch eczeem), 23,9% een IGA van 4 (ernstig atopisch eczeem) op baseline en 23,9% had eerdere systemische behandeling gekregen.
De werkzaamheidsresultaten in week 16 bij adolescente patiënten worden weergegeven in Tabel 6.
Tabel 6: Werkzaamheidsresultaten van lebrikizumab als monotherapie in ADvocate-1, ADvocate‐2 en lebrikizumab combinatietherapie met TCS in ADhere tijdens week 16 bij adolescente patiënten
| ADvocate-1 | ADvocate-2 | ADhere | ||||
| Week 16 | ||||||
Placebo N=18 | LEB 250 mg Q2W N=37 | Placebo N=17 | LEB 250 mg Q2W N=30 | Placebo + TCS N=14 | LEB 250 mg Q2W + TCS N=32 | |
| IGA 0 of 1, %a | 22,2 | 48,6 | 5,9 | 44,1** | 28,6 | 57,3 |
| EASI 75, %a | 22,2 | 62,2** | 12,0 | 61,7** | 57,1 | 88,0* |
| EASI 90, %a | 16,7 | 45,9* | 6,1 | 34,3* | 28,6 | 55,1 |
| Pruritus NRS (≥4 punten verbetering), %b | 22,8 | 54,3* | 0,3 | 42,1 | 13,8 | 45,8 |
a In week 16, patiënten met IGA 0 of 1 (“schoon” of “bijna schoon”) met respectievelijk een vermindering van ≥2 punten ten opzichte van de baseline op een 0-4 IGA-schaal, of een vermindering van 75% of 90% in EASI van de baseline tot week 16.
b Het percentage wordt berekend ten opzichte van het aantal patiënten met een Pruritus NRS ≥4 op baseline. * p<0,05; **p<0,01 versus placebo.
Adolescente patiënten behandeld met lebrikizumab en lebrikizumab + TCS bereikten klinisch betekenisvolle verbeteringen in de ernst van de ziekte en handhaafden de respons tot week 52. Aanvullende gegevens uit het ADore-onderzoek met enkelvoudige groep naar lebrikizumab bij 206 jongeren ondersteunen de werkzaamheid van lebrikizumab bij adolescente patiënten van behandeling tot 52 weken.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met lebrikizumab in een of meerdere subgroepen van pediatrische patiënten met atopisch eczeem (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na een subcutane dosis van 250 mg lebrikizumab werden ongeveer 7 tot 8 dagen na de dosis piekserumconcentraties bereikt.
Na de 500 mg oplaaddosissen in week 0 en week 2 werden steady-state serumconcentraties bereikt met de eerste 250 mg Q2W dosis in week 4.
Op basis van een farmacokinetische populatieanalyse waren de voorspelde steady-state dalconcentraties (Ctrough,ss) na subcutane toediening van lebrikizumab 250 mg Q2W en Q4W bij patiënten met atopisch eczeem (mediaan en 5e – 95e percentiel) respectievelijk 87 (46-159) μg/ml en 36 (18-68) μg/ml.
De absolute biologische beschikbaarheid werd geschat op 86% op basis van een farmacokinetische populatieanalyse. De plaats van injectie had geen significante invloed op de absorptie van lebrikizumab.
Distributie
Op basis van een farmacokinetische populatieanalyse was het totale distributievolume bij steady-state 5,14 l.
Biotransformatie
Er werden geen specifieke metabolismeonderzoeken uitgevoerd omdat lebrikizumab een proteïne is. Lebrikizumab zal naar verwachting afbreken tot kleine peptiden en individuele aminozuren via katabole routes, op dezelfde manier als endogeen IgG.
Eliminatie
In de farmacokinetische populatieanalyse was de klaring 0,154 l/dag en onafhankelijk van de dosis. De gemiddelde terminale eliminatiehalfwaardetijd was ongeveer 24,5 dagen.
Lineariteit/non-lineariteit
Lebrikizumab vertoonde lineaire farmacokinetiek met een dosisproportionele toename in blootstelling over een dosisbereik van 37,5 tot 500 mg, toegediend als subcutane injectie bij patiënten met atopisch eczeem of bij gezonde vrijwilligers.
Speciale populaties
Geslacht, leeftijd en ras
Geslacht, leeftijd (bereik 12 tot 93 jaar) en ras hadden geen significant effect op de farmacokinetiek van lebrikizumab.
Nier- en leverfunctiestoornis
Er zijn geen specifieke klinische farmacologische onderzoeken uitgevoerd ter evaluatie van de effecten van nier- of leverfunctiestoornissen op de farmacokinetiek van lebrikizumab. Er wordt niet verwacht dat lebrikizumab als monoklonaal antilichaam een significante renale of hepatische eliminatie zal ondergaan. Farmacokinetische populatieanalyses tonen aan dat markers van nier- of leverfunctie geen invloed hadden op de farmacokinetiek van lebrikizumab.
Lichaamsgewicht
Blootstelling aan lebrikizumab was lager bij patiënten met een hoger lichaamsgewicht, maar dit had geen betekenisvolle invloed op de klinische werkzaamheid.
Pediatrische patiënten
Op basis van de farmacokinetische populatieanalyse hadden jongeren in de leeftijd van 12 tot 17 jaar met atopisch eczeem een iets hogere dalconcentratie lebrikizumab in het serum dan volwassenen, hetgeen verband hield met hun lagere lichaamsgewichtverdeling.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van toxiciteit bij herhaalde dosering (met inbegrip van farmacologische veiligheidseindpunten), reproductie- en ontwikkelingstoxiciteit.
Het mutagene potentieel van lebrikizumab werd niet geëvalueerd. Naar verwachting zullen monoklonale antilichamen het DNA of de chromosomen echter niet veranderen.
Er zijn geen carcinogeniteitsonderzoeken uitgevoerd met lebrikizumab. Evaluatie van het beschikbare bewijs met betrekking tot IL-13-remming en toxicologische gegevens van dieren met lebrikizumab suggereert geen carcinogeen potentieel van lebrikizumab.
Er werden geen effecten op vruchtbaarheidsparameters waargenomen bij seksueel volwassen apen na een langdurige intraveneuze (vrouwtjes) of subcutane (mannetjes) behandeling met lebrikizumab. Lebrikizumab had geen effecten op de embryo-foetale of postnatale ontwikkeling.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidine
IJsazijn (E 260)
Sucrose
Polysorbaat 20 (E 432)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
Na verwijdering uit de koelkast moet Ebglyss binnen 7 dagen (tot 30 °C) worden gebruikt of op de juiste wijze worden afgevoerd. Eenmaal buiten de koelkast bewaard, niet terugplaatsen in de koelkast.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Ebglyss 250 mg oplossing voor injectie in voorgevulde spuit
2 ml oplossing in een 2,25 ml voorgevulde spuit van helder type 1-glas met kleine ronde flens, met een vaste roestvrijstalen naald van 12,7 mm met een diameter van 27 gauge en een speciale dunne wand, afgesloten met een gelamineerde zuiger van broombutylelastomeer en een stijve naaldbescherming, gemonteerd in een passief veiligheidsapparaat.
Verpakkingsgrootte:
1 voorgevulde injectiespuit
2 voorgevulde injectiespuiten
3 voorgevulde injectiespuiten
multiverpakking met 4 (2 verpakkingen van 2) voorgevulde injectiespuiten met één dosis multiverpakking met 5 (5 verpakkingen van 1) voorgevulde injectiespuiten met één dosis multiverpakking met 6 (3 verpakkingen van 2) voorgevulde injectiespuiten met één dosis
Ebglyss 250 mg oplossing voor injectie in voorgevulde pen
2 ml oplossing in een 2,25 ml spuit van helder type 1-glas in een voorgevulde pen, met extra kleine ronde flens, met een vaste roestvrijstalen naald van 8 mm met een diameter van 27 gauge en een speciale dunne wand, en gesloten met een gelamineerde zuiger van broombutylelastomeer en een stijve naaldbescherming.
Verpakkingsgrootte:
1 voorgevulde pen
2 voorgevulde pennen
3 voorgevulde pennen
multiverpakking met 4 (2 verpakkingen van 2) voorgevulde pennen met één dosis multiverpakking met 5 (5 verpakkingen van 1) voorgevulde pennen met één dosis multiverpakking met 6 (3 verpakkingen van 2) voorgevulde pennen met één dosis
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Gedetailleerde instructies voor de toediening van Ebglyss in een voorgevulde spuit of in een voorgevulde pen staan aan het einde van de bijsluiter.
De oplossing moet helder tot melkachtig, kleurloos tot lichtgeel tot lichtbruin zijn en vrij van zichtbare deeltjes. Als de oplossing troebel is, verkleurd is of zichtbare deeltjes bevat, mag deze niet worden gebruikt.
De voorgevulde spuit of de voorgevulde pen mag niet worden blootgesteld aan hitte of direct zonlicht en mag niet worden geschud.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Almirall, S.A.
Ronda General Mitre, 151
08022 Barcelona
Spanje
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/23/1765/001
EU/1/23/1765/002
EU/1/23/1765/003
EU/1/23/1765/004
EU/1/23/1765/005
EU/1/23/1765/006
EU/1/23/1765/007
EU/1/23/1765/008
EU/1/23/1765/009
EU/1/23/1765/010
EU/1/23/1765/011
EU/1/23/1765/012
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 november 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.