


SmPC (samenvatting van de productkenmerken) - Kinpeygo
1. NAAM VAN HET GENEESMIDDEL
Kinpeygo 4 mg harde capsules met gereguleerde afgifte
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke harde capsule met gereguleerde afgifte bevat 4 mg budesonide.
Hulpstof(fen) met bekend effect
Elke capsule bevat 230 mg sacharose.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule met gereguleerde afgifte.
Ondoorzichtige capsules met een witte coating en een diameter van 19 mm, bedrukt met “CAL10 4MG” in zwarte inkt.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Kinpeygo is geïndiceerd voor de behandeling van volwassenen met primaire immunoglobuline A (IgA)-nefropathie (IgAN) met een eiwitexcretie in urine van ≥1.0 g/dag (of eiwit/creatinine-ratio in urine ≥ 0,8 g/gram).
4.2 Dosering en wijze van toediening
Dosering
De aanbevolen dosis is eenmaal daags 16 mg in de ochtend, ten minste één uur voor een maaltijd, aanvankelijk voor de duur van 9 maanden. Wanneer de behandeling moet worden stopgezet, moet de dosis worden verlaagd tot 8 mg eenmaal daags gedurende 2 weken behandeling; de dosis kan worden verlaagd tot 4 mg eenmaal daags gedurende nog eens 2 weken, naar inzicht van de behandelend arts.
Een nieuwe behandeling met Kinpeygo kan naar inzicht van de behandelend arts worden overwogen (zie Sectie 5.1).
Als de patiënt Kinpeygo vergeet in te nemen, moet de patiënt de volgende dag ’s ochtends Kinpeygo zoals gebruikelijk innemen. De patiënt mag de dagelijkse dosis niet verdubbelen om een vergeten dosis in te halen.
Bijzondere populaties
Ouderen
De ervaring met het gebruik van Kinpeygo bij ouderen is beperkt. Op basis van de beschikbare klinische gegevens zullen de werkzaamheid en veiligheid van Kinpeygo naar verwachting echter vergelijkbaar zijn met die van andere onderzochte leeftijdsgroepen.
Leverinsufficiëntie
De veiligheid en werkzaamheid van Kinpeygo-capsules bij patiënten met leverinsufficiëntie zijn niet onderzocht.
Kinpeygo is gecontra-indiceerd voor patiënten met ernstige leverinsufficiëntie (Child-Pugh-klasse C). Zie rubriek 4.3, 4.4 en 5.2.
Nierinsufficiëntie
Er wordt niet verwacht dat de farmacokinetiek van budesonide verandert bij patiënten met nierinsufficiëntie.
Pediatrische patiënten
De veiligheid en werkzaamheid van Kinpeygo-capsules bij kinderen en adolescenten jonger dan 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Kinpeygo is bestemd voor oraal gebruik. De harde capsules met gereguleerde afgifte moeten ’s ochtends ten minste één uur voor een maaltijd in hun geheel met water worden ingenomen (zie rubriek 5.2). De capsules mogen niet worden geopend, geplet of gekauwd, aangezien dit van invloed kan zijn op het afgifteprofiel.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Patiënten met ernstige leverinsufficiëntie (Child-Pugh-klasse C).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hypercorticisme en onderdrukking van de bijnieras
Wanneer glucocorticosteroïden chronisch worden gebruikt, kunnen systemische effecten zoals hypercorticisme en onderdrukking van de bijnierschorsfunctie optreden. Glucocorticosteroïden kunnen de stressreactie van de hypothalamus-hypofyse-bijnieras (HPA-as) verminderen. In situaties waarin patiënten een operatie ondergaan of in andere stresssituaties wordt aanvulling met een systemisch glucocorticosteroïde aanbevolen.
Aangezien Kinpeygo een glucocorticosteroïde bevat, moeten de hieronder vermelde algemene waarschuwingen met betrekking tot glucocorticosteroïden worden gevolgd.
Leverinsufficiëntie
Patiënten met matige of ernstige leverinsufficiëntie (respectievelijk Child-Pugh-klasse B of C) zouden een verhoogd risico kunnen lopen op hypercorticisme en onderdrukking van de bijnieras als gevolg van een verhoogde systemische blootstelling aan orale budesonide. Patiënten met matige leverinsufficiëntie (Child-Pugh-klasse B) moeten worden gecontroleerd op verhoogde klachten en/of verschijnselen van hypercorticisme.
Symptomen van steroïdonttrekking bij patiënten die zijn overgezet van systemische corticosteroïden
Patiënten die worden overgezet van een behandeling met glucocorticosteroïden met een hoge systemische beschikbaarheid naar glucocorticosteroïden met een lagere systemische beschikbaarheid, zoals budesonide, moeten worden gecontroleerd omdat zich symptomen kunnen ontwikkelen die worden toegeschreven aan het staken van de behandeling met steroïden, waaronder symptomen van acute onderdrukking van de bijnieras of goedaardige intracraniale hypertensie. Bij deze patiënten kan controle van de bijnierschorsfunctie noodzakelijk zijn en moet de dosis van de behandeling met glucocorticosteroïden met hoge systemische effecten met de nodige voorzichtigheid worden verlaagd.
Vervanging van systemische glucocorticosteroïden door budesonide kan allergieën (bijvoorbeeld rhinitis en eczeem) aan het licht brengen die eerder door het systemische geneesmiddel werden gereguleerd.
Infecties
Patiënten die geneesmiddelen gebruiken die het immuunsysteem onderdrukken zijn gevoeliger voor infectie dan gezonde personen. Waterpokken en mazelen kunnen bijvoorbeeld een ernstiger of zelfs fataal verloop hebben bij voor infectie gevoelige patiënten of patiënten die immunosuppressieve doses glucocorticosteroïden krijgen. Bij patiënten die deze ziekten niet hebben gehad, moet bijzondere aandacht worden besteed aan het vermijden van blootstelling.
Hoe de dosis, toedieningsweg en duur van de toediening van glucocorticosteroïden het risico op het ontstaan van een gedissemineerde infectie beïnvloeden, is niet bekend. De bijdrage van de onderliggende ziekte en/of eerdere behandeling met glucocorticosteroïden aan het risico is ook niet bekend. Bij blootstelling aan waterpokken kan, afhankelijk van de situatie, therapie met varicellazosterimmunoglobuline (VZIG) of gepoolde intraveneuze immunoglobuline (IVIG) geïndiceerd zijn. Bij blootstelling aan mazelen kan profylaxe met gepoolde intramusculaire immunoglobuline (IG) geïndiceerd zijn. (Zie de samenvattingen van de productkenmerken voor VZIG en IG.) Als waterpokken ontstaan, kan behandeling met antivirale middelen worden overwogen.
Glucocorticosteroïden moeten, als het middel al wordt gebruikt, met de nodige voorzichtigheid worden gebruikt bij patiënten met actieve of latente tuberculose-infectie, onbehandelde schimmelinfectie, bacteriële, systemische virale of parasitaire infecties, of herpes simplex van het oog.
Voorzichtigheid bij bijzondere ziekten
Patiënten met infecties, hypertensie, diabetes mellitus, osteoporose, maagzweren, glaucoom of cataracten, of met een familiale voorgeschiedenis van diabetes of glaucoom, of met een andere aandoening waarbij het gebruik van glucocorticosteroïden in verband kan worden gebracht met een verhoogd risico op bijwerkingen, moeten onder controle blijven staan.
Visusstoornis
Visusstoornis kan worden gemeld bij het gebruik van systemische en topische glucocorticosteroïden. Indien een patiënt symptomen ontwikkelt zoals wazig zien of andere visusstoornissen, dient te worden overwogen de patiënt door te verwijzen naar een oogarts ter beoordeling van mogelijke oorzaken, waaronder cataract, glaucoom of zeldzame ziekten zoals centrale sereuze chorioretinopathie, die zijn gemeld na gebruik van systemische en topische glucocorticosteroïden.
Gelijktijdige behandeling met krachtige CYP3A4-remmers
Verwacht wordt dat gelijktijdige behandeling met krachtige CYP3A4-remmers, waaronder ketoconazol en geneesmiddelen die cobicistat bevatten, het risico op systemische bijwerkingen die zijn toe te schrijven aan budesonide zal verhogen. De combinatie van deze middelen moet worden vermeden, tenzij de voordelen zwaarder wegen dan het verhoogde risico op systemische bijwerkingen van glucocorticosteroïden. Als dit niet mogelijk is, moet de periode tussen de behandelingen zo lang mogelijk zijn en kan ook een verlaging van de dosis budesonide tot 8 mg budesonide per dag worden overwogen (zie rubriek 4.5).
De systemische blootstelling aan budesonide na orale toediening verdubbelde grofweg na uitgebreide inname van grapefruitsap (dat de CYP3A4-activiteit met name in het darmslijmvlies remt). Net als bij andere geneesmiddelen die voornamelijk door CYP3A4 worden gemetaboliseerd, moet regelmatige inname van grapefruit of het sap ervan bij toediening van Kinpeygo worden vermeden (andere sappen zoals sinaasappelsap of appelsap remmen CYP3A4 niet). Zie ook rubriek 4.5.
ACTH-stimulatietest
Omdat de bijnierfunctie mogelijk wordt onderdrukt, kan een ACTH-stimulatietest voor de diagnose van hypofyse-insufficiëntie vals resultaat geven (lage waarden).
Sacharose
Patiënten met zeldzame erfelijke aandoeningen als fructose-intolerantie, glucose-galactosemalabsorptie of sucrase-isomaltase-insufficiëntie mogen dit geneesmiddel niet gebruiken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Geneesmiddelen/stoffen die CYP3A4 remmen
Budesonide wordt gemetaboliseerd via CYP3A4. Krachtige remmers van CYP3A4 kunnen de plasmaspiegels van budesonide verhogen. Gelijktijdige toediening van de krachtige CYP3A4-remmer ketoconazol of de inname van grapefruitsap leidde tot een respectievelijk 6,5- en 2-voudige toename van de biologische beschikbaarheid van budesonide in vergelijking met budesonide alleen.
Klinisch relevante interacties met krachtige CYP3A-remmers, zoals ketoconazol, itraconazol, ritonavir, indinavir, saquinavir, erytromycine, cyclosporine en grapefruitsap, zijn dus te verwachten en kunnen de concentraties systemische budesonide verhogen (zie rubriek 4.4 en 5.2).
Geneesmiddelen/stoffen die CYP3A4 induceren
Gelijktijdige behandeling met CYP3A4-inductoren zoals carbamazepine kan de systemische blootstelling aan budesonide verminderen.
Geneesmiddelen/stoffen die door CYP3A4 worden gemetaboliseerd
Gezien de lage affiniteit voor CYP3A4 en P-gp, alsmede de formulering, farmacokinetische kenmerken en lage systemische blootstelling, is het onwaarschijnlijk dat Kinpeygo de systemische blootstelling van andere geneesmiddelen beïnvloedt.
Orale anticonceptiva
Orale anticonceptiva die ethinylestradiol bevatten, die ook worden gemetaboliseerd door CYP3A4, hebben geen invloed op de farmacokinetiek van budesonide.
Protonpompremmers
De farmacokinetiek van budesonide is niet beoordeeld in combinatie met protonpompremmers. In een studie waarin de pH in de maag en in de twaalfvingerige darm bij gezonde vrijwilligers werd beoordeeld na herhaalde toediening van de protonpompremmer omeprazol 40 mg eenmaal daags, waren de pH-waarden in de maag en in de twaalfvingerige darm niet hoger dan nodig voor desintegratie van Kinpeygo. Buiten de twaalfvingerige darm is het onwaarschijnlijk dat protonpompremmers zoals omeprazol de pH-waarde beïnvloeden.
Andere in overweging te nemen interacties
De behandeling met budesonide kan leiden tot een verlaging van het serumkalium; hiermee moet rekening worden gehouden wanneer Kinpeygo gelijktijdig wordt toegediend met een geneesmiddel waarvan de farmacologische effecten kunnen worden versterkt door een laag serumkalium, zoals hartglycosiden, of wanneer het gelijktijdig wordt toegediend met diuretica die het serumkalium verlagen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Toediening tijdens de zwangerschap moet worden vermeden, tenzij er dwingende redenen zijn om de behandeling met Kinpeygo toe te passen. Er zijn geen of een beperkte hoeveelheid gegevens over de gevolgen bij zwangerschap na orale toediening van budesonide bij de mens. Hoewel gegevens over het gebruik van geïnhaleerde budesonide in een groot aantal blootgestelde zwangerschappen aangeven dat er geen bijwerkingen optreden, is de maximale plasmaconcentratie budesonide bij de behandeling met Kinpeygo naar verwachting hoger dan bij geïnhaleerde budesonide. Bij drachtige dieren bleek budesonide net als andere glucocorticosteroïden afwijkingen in de foetale ontwikkeling te veroorzaken (zie rubriek 5.3). De relevantie hiervan voor de mens is niet vastgesteld.
Daarom mag Kinpeygo niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met budesonide noodzakelijk maakt. De verwachte voordelen voor de zwangere vrouw moeten worden afgewogen tegen het potentiële risico voor de foetus.
Gebleken is dat budesonide de placentabarrière passeert. De relevantie van deze waarneming voor de mens is niet vastgesteld.
Bij pasgeborenen die in utero aan glucocorticosteroïden zijn blootgesteld kan bijnierinsufficiëntie optreden; observeer pasgeborenen daarom zorgvuldig op klachten en verschijnselen van bijnierinsufficiëntie.
Borstvoeding
Budesonide wordt uitgescheiden in de moedermelk.
Er zijn geen onderzoeken naar borstvoeding uitgevoerd met orale budesonide, waaronder Kinpeygo, en er is geen informatie beschikbaar over de effecten van het geneesmiddel op de zuigeling, of over de effecten van het geneesmiddel op de melkproductie. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Als Kinpeygo wordt gebruikt wanneer een moeder borstvoeding geeft, moet worden besloten of de borstvoeding moet worden gestaakt of dat de behandeling met budesonide moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over het effect van budesonide op de vruchtbaarheid bij de mens. Er waren geen effecten op de vruchtbaarheid bij ratten na behandeling met budesonide.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen onderzoek verricht met betrekking tot de effecten van Kinpeygo op de rijvaardigheid en op het vermogen om machines te bedienen. Het is te verwachten dat Kinpeygo geen of een verwaarloosbare invloed heeft op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
In de klinische fase 3-studie van Kinpeygo werden de volgende bijwerkingen het vaakst gemeld: acne bij ongeveer 10% van de patiënten, en perifeer oedeem, gezichtsoedeem, toename van gewicht en toename van het aantal witte bloedcellen, elk traden ze bij ongeveer 5% van de patiënten op. Deze bijwerkingen waren voornamelijk licht of matig van aard en omkeerbaar, wat de lage systemische blootstelling aan budesonide na orale toediening weerspiegelt.
Gegevens over de herbehandeling van patiënten die opnieuw werden behandeld in het kader van een open-label vervolgonderzoek op het eerdere fase 3-onderzoek wezen op een veiligheidsprofiel voor herbehandeling dat overeenkwam met dat wat in het fase 3-klinische onderzoek werd waargenomen.
Tabel met de lijst van bijwerkingen
Bijwerkingen die werden gemeld in het klinische fase 3-hoofdonderzoek en uit postmarketinggegevens met Kinpeygo worden weergegeven in tabel 1.
De gemelde bijwerkingen zijn gerangschikt in de volgorde van frequentie: Zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1 000, < 1/100); zelden (≥ 1/10 000, < 1/1 000); zeer zelden (< 1/10 000).
Tabel 1: Bijwerkingen in volgorde van frequentie en systeem/orgaanklasse
MedDRA- systeem/orgaanclassificatie | Frequentie | Bijwerking |
Bloed en lymfensysteemaandoeningen | Vaak Vaak | Toename van witte bloedcellen Toename van neutrofielen |
| Endocriene aandoeningen | Vaak | Cushingoïde |
Voedings- en stofwisselingsstoornissen | Zeer vaak Vaak | Hypokaliëmie Diabetes mellitus* |
| Oogaandoeningen | Zelden | Wazig zien (zie ook rubriek 4.4) |
| Bloedvataandoeningen | Vaak | Hypertensie |
| Maag-darmstelselaandoeningen | Vaak | Dyspepsie |
Huid- en onderhuidaandoeningen | Zeer vaak | Huidreacties (acne, dermatitis) |
| Skeletspierstelsel‑ en bindweefselaandoeningen | Vaak | Spierspasmen |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak Vaak Vaak | Perifeer oedeem Gezichtsoedeem Toegenomen gewicht |
* Alle patiënten bij wie nieuwe diabetes optrad tijdens of na behandeling met Kinpeygo hadden vóór aanvang van de behandeling niveaus van nuchtere bloedglucose (NBG) en HbA1c die indicatief waren voor prediabetes (HbA1c ≥ 5,7% of NBG ≥ 100 mg/dl).
Beschrijving van geselecteerde bijwerkingen
Mogelijke klasse-effecten
Bijwerkingen die kenmerkend zijn voor systemische glucocorticosteroïden kunnen voorkomen (bijv. cushingoïde kenmerken, verhoogde bloeddruk, verhoogd risico op infectie, vertraagde wondgenezing, verminderde glucosetolerantie, natriumretentie met oedeem, spierzwakte, osteoporose, glaucoom, psychische stoornissen, maagzweer, verhoogd risico op trombose). Deze bijwerkingen zijn afhankelijk van de dosis, de behandeltijd, de gelijktijdige en eerdere inname van glucocorticosteroïden en de individuele gevoeligheid. Niet al deze bijwerkingen werden waargenomen in het klinische onderzoeksprogramma van Kinpeygo.
Pediatrische patiënten
Geen gegevens beschikbaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Meldingen van acute toxiciteit of overlijden na overdosering van glucocorticosteroïden zijn zeldzaam. Acute overdosering, zelfs bij overmatige doses, zal naar verwachting geen klinisch significante gevolgen hebben. In geval van acute overdosering is er geen specifiek antidotum beschikbaar. De behandeling bestaat uit ondersteunende en symptomatische therapie.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Diarreeremmers, intestinale ontstekingsremmende/anti-infectieuze middelen, lokaal werkende corticosteroïden, ATC-code: A07EA06
Werkingsmechanisme
De beoogde werking van Kinpeygo is de onderdrukking van mucosale B-cellen, gelokaliseerd in de plaques van Peyer in het ileum waar de meerderheid van mucosale galactose-deficiënte IgA1-antilichamen (Gd-IgA1) worden geproduceerd. De verwachting is dat de de remming van hun proliferatie en differentiatie in plasmacellen het optreden van Gd-IgA1-antilichamen zal verminderen en daardoor de vorming van immuuncomplexen in de systemische circulatie. Daardoor zullen de downstreameffecten van glomerulaire mesangiale afzetting van immuuncomplexen die Gd-IgA1 bevatten enzich manifesteren als glomerulonefritis en verlies van nierfunctie, worden voorkomen.
Farmacodynamische effecten
Kinpeygo is een orale, harde capsuleformulering met gereguleerde afgifte van budesonide, die een vertraagde desintegratie van de capsule combineert met een verlengde afgifte van de werkzame stof budesonide in het ileum. Door de afgifte van budesonide te richten op het ileum, waar zich een hoge concentratie plaques van Peyer bevindt, wordt een lokaal farmacologisch effect verwacht.
Klinische werkzaamheid
Primaire IgA-nefropathie
De werkzaamheid van Kinpeygo werd beoordeeld in twee gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken bij patiënten met primaire IgAN die een geoptimaliseerde dosis (maximale toegestane dosis of maximale getolereerde dosis) renine-angiotensinesysteemremmer (RAS-remmer) het kregen als standaardzorg (standard of care, SOC). Het effect van Kinpeygo op afname van de nierfunctie- op basis van geschatte glomerulaire filtratiesnelheid (eGFR) en vermindering van proteïnurie basis van de eiwit/creatinine-ratio in urine (UPCR) werd beoordeeld in een gerandomiseerd, dubbelblind, fase 3 onderzoek in meerdere centra onder patiënten met door middel van een biopsie bewezen IgAN. 364 patiënten in de volledige analyseset werden 1:1 gerandomiseerd naar Kinpeygo 16 mg één keer per dag of placebo en behandeld gedurende 9 maanden, gevolgd door een afnamefase met 8 mg en 15 maanden observationele opvolging.
De uiteindelijke analyse van het onderzoek toonde aan dat gedurende de periode van 2 jaar een behandelingsperiode van 9 maanden met Kinpeygo (Nefecon) van 16 mg/dag zorgde voor een vermindering van verlies van de nierfunctie na 2 jaar bij patiënten met primaire IgAN die statistisch significant was. Het eGFR-voordeel dat was opgebouwd aan het einde van de 9 maanden behandeling bleef bestaan tijdens de 15 maanden observationele opvolging (Afbeelding 1).
Afbeelding 1: Gemiddelde absolute verandering in eGFR vanaf baseline in Fase 3 NefIgArd -onderzoek
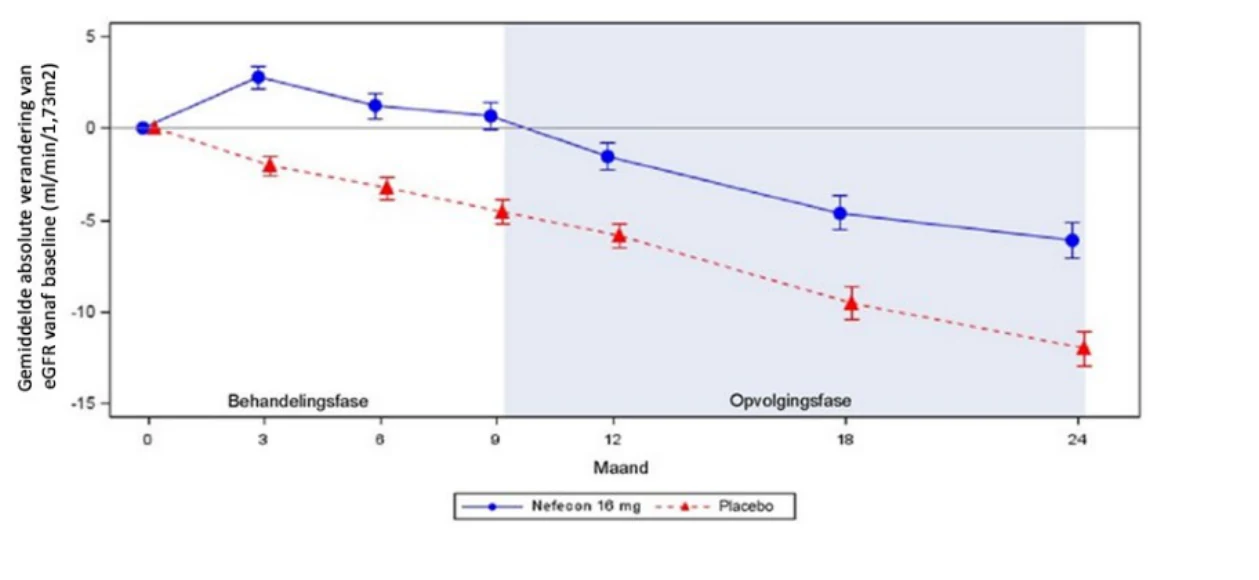
Het behandelingseffect-eGFR -verschil na 2 jaar was 6,00 ml/min/1,73 m2 per jaar bij gebruik van MMRM-analyse zonder expliciete ontbrekende data-assumpties (MAR-assumptie) en was statistisch significant. De verandering vanaf baseline van de eGFR na 24 maanden was -7,50 ml/min/1,73 m2 in de Kinpeygo groep vergeleken met -13,50 ml/min/1,73 m2 m2 in de placebogroep; er was een behandelingsvoordeel van 6,00 ml/min/1,73 m2 (95% BI: 2,76 tot 10,08) bij de Kinpeygo-behandeling vergeleken met placebo (Tabel 2).
In een aanvullende analyse van 2-jaar eGFR totale helling met een lineaire spline mixed effectenanalysemethode voor de acute (baseline tot 3 maanden) en chronische (vanaf 3 maanden en daarna) fases was de schatting dat er een algemeen behandelingsvoordeel van 2, 62 ml/min/1,73 m2 per jaar (95% CI 1,23 tot 4,00) zou zijn ten gunste van Kinpeygo (Tabel 2).
Tabel 2: Analyse van eGFR na 24 maanden in fase 3 NefIgArd onderzoek
| eGFR (CKD-EPI) (ml/min/1,73 m2) a | Kinpeygo 16 mg (N=182) | Placebo (N=182) |
Gemiddelde verandering vanaf baseline (ml/min/1,73 m2) na 24 maanden (15 maanden na einde van de Kinpeygo-behandeling) b | -7,50 | -13.50 |
Kinpeygo 16 mg versus placebo: (95% CI) Verandering vanaf baseline in eGFR na 24 maanden (ml/min/1,73 m2) b 2-jaar eGFR totale helling (ml/min/1,73 m2 per jaar) c | 6,00 (2,76 tot 10,08) 2,62 (1,23 tot 4,00) | |
a Inclusief alle geobserveerde eGFR gegevens vastgelegd na gebruik van verboden medicatie. b Aangepast geometrische least square mean ratio van de eGFR relatief aan baseline geanalyseerd met mixed model repeated measures analyse. Gemiddelde veranderingen rechtstreeks afgeleid van de analyse uitgevoerd op een log scale.
c Linear-spline mixed effects model waarin de eGFR simultaan en afzonderlijk werd gemodelleerd gedurende de acute (baseline tot 3 maanden) en chronische (vanaf 3 maanden en daarna) fases en daarna gecombineerd voor een schatting van de algemene totale helling. Gegevens niet log getransformeerd en inclusief alle geobserveerde eGFR gegevens ongeacht het gebruik van verboden medicatie of beginnen met dialyse of het hebben ondergaan van een niertransplantatie.
CI: confidence interval; eGFR (CKD-EPI): geschatte glomerulaire filtratiesnelheid op basis van berekening
Chronic Kidney Disease Epidemiology Collaboration
Het 2-jaar eGFR-behandelingseffect was consistent in alle belangrijke subgroepen, inclusief belangrijke demografische kenmerken (bijv. leeftijd, sekse, ras) en baseline ziekte (bijv. baseline proteïnurie).
De tijd tot een bevestigde 30% vermindering in de eGFR of eindstadium nierziekte (gedefinieerd als niergerelateerd overlijden, niertransplantatie, dialyse of aanhoudende eGFR <15 ml/min/1,73 m2) werd vertraagd bij patiënten die Kinpeygo ontvingen in vergelijking met degenen die een placebo kregen (HR 0,45; 95% CI 0,26 tot 0,75). Het aandeel van patiënten met een bevestigde gebeurtenis gedurende de periode van 2 jaar was 11,5% in de Kinpeygo-groep versus 21,4% van de patiënten in de placebogroep.
De eindanalyse van het behandelingseffect op proteïnurie na 2 jaar was consistent met het waargenomen effect aan het einde van de 9 maanden behandeling met Kinpeygo. Maar in de Kinpeygo-behandelingsgroep nam de proteïnurie toe na een top reductie na 12 maanden (tabel 3). Het UPCR-behandelingseffect na 9 maanden was zeer consistent in subgroepen, inclusief belangrijke demografische kenmerken (bijv. leeftijd, sekse, ras) en baseline ziekte (bijv. baseline proteïnurie). Een vergelijkbaar consistent patroon van UPCR in subgroepen werd waargenomen na 2 jaar.
Tabel 3: Proteïnuriereductie na 9, 12, en 24 maanden en gemiddeld na 12 tot 24 maanden in fase 3 NefIgArd-onderzoek
| Percentage reductie vanaf baseline in UPCR g/g a, b | Kinpeygo 16 mg (N=182) | Placebo (N=182) |
| Na 9 maanden c | 34% | 5% |
| Na 12 maanden (3 maanden na einde van Kinpeygo-behandeling) | 51% | 3% |
| Na 24 maanden (15 maanden na einde Kinpeygo-behandeling) | 31% | 1% |
| Kinpeygo 16 mg versus placebo: Gemiddelde UPCR percentage reductie na 12 tot 24 maanden vergeleken met baseline d (95% CI;) | 41% (32% tot 49%) | |
a Exclusief UPCR-gegevens die werden vastgelegd na het gebruik van verboden medicatie. b Adjusted geometric least squares mean ratio van UPCR relatief tot baseline waren gebaseerd op een longitudinal repeated measures model.
c Percentagereductie van UPCR werd eerder beoordeeld in de eerste 199 gerandomiseerde patiënten
(p=0,0003). De eindanalyse van alle 364 patiënten bevestigde een UPCR-reductie van 30% na 9 maanden met Kinpeygo vergeleken met placebo (95% CI 20% tot 39%).
d Gemiddeld UPCR-reductiepercentage tijdens de opvolging (gedurende 12 tot 24 maanden) gebaseerd op longitudinal repeated measures model.
CI: confidence interval; UPCR: urine proteïne creatinine ratio.
Een ondersteunende fase 2b-studie met een vergelijkbare onderzoeksopzet werd uitgevoerd bij in totaal 153 gerandomiseerde patiënten die gedurende 9 maanden eenmaal daags 16 mg Kinpeygo, 8 mg Kinpeygo of placebo kregen, gevolgd door een afnamefase van 2 weken en 3 maanden observationele opvolging, waarbij de behandeling met RAS-remmers werd voortgezet.
Het primaire doel werd bereikt bij een tussentijdse analyse waarin Kinpeygo werd vergeleken met placebo en die een statistisch significante afname van de UPCR in maand 9 liet zien voor de gecombineerde Kinpeygo 16 mg/dag en 8 mg/dag dosisgroepen ten opzichte van placebo (p=0,0066).
Met dezelfde statistische methodologie als in het fase 3-onderzoek werd een statistisch significante vermindering van 26% in het primaire eindpunt UPCR aangetoond in maand 9 voor de dosis van 16 mg Kinpeygo ten opzichte van placebo (p=0,0100) en een vermindering van 29% in maand 12 (p=0,0027).
Het verschil in eGFR CKD-EPI (serumcreatinine) voor de dosis van 16 mg Kinpeygo versus placebo was 3,57 ml/min/1,73 m2 in maand 9 (p=0,0271) en 4,46 ml/min/1,73 m2 in maand 12 (p=0,0256). De verbetering in de 1-jaars eGFR-helling werd geschat op 5,69 ml/min/1,73 m2 per jaar bij Kinpeygo 16 mg eenmaal daags in vergelijking met placebo (p=0,0007).
Klinische werkzaamheid van herbehandeling (Nef-301 OLE)
Primaire IgA-nefropathie
De werkzaamheid van herbehandeling met Kinpeygo is beoordeeld in een open-label vervolgonderzoek (OLE) bij patiënten die het fase 3-hoofdonderzoek hadden voltooid – hetzij met Kinpeygo, hetzij met placebo – en die verder werden behandeld met een stabiele dosis RAS-remmers (remmers van het angiotensine-converterend enzym en/of angiotensine-II-type-I-receptorblokkers). Patiënten die eerder Kinpeygo kregen in het fase 3-onderzoek, kregen een herhalingsbehandeling, terwijl patiënten die eerder placebo kregen, Kinpeygo als eerste kuur kregen. In totaal namen 119 patiënten deel (van wie 62,2% eerder placebo had gekregen en voor het eerst met Kinpeygo werd behandeld) die gedurende een periode van 9 maanden 16 mg Kinpeygo per dag kregen, met de mogelijkheid tot verlaging naar 8 mg per dag indien zich klinisch relevante en causaal gerelateerde bijwerkingen voordeden.
Om in aanmerking te komen voor Nef-301 OLE moeten patiënten proteïnurie hebben gehad, vastgesteld op basis van twee opeenvolgende metingen met een tussenpoos van ten minste twee weken, waarbij ofwel ≥ 1 g/dag (≥ 1.000 mg/dag) ofwel een UPCR van ≥ 0,8 g/gram (≥ 90 mg/mmol) werd vastgesteld. Patiënten moeten bovendien een eGFR van ≥ 30 ml/min per 1,73 m² hebben gehad, berekend volgens de formule van de Chronic Kidney Disease Epidemiology Collaboration (CKD-EPI).
Uit de eindanalyse van het open-label vervolgonderzoek bleek dat er na 9 maanden behandeling met Kinpeygo een vergelijkbaar voordeel van de behandeling werd waargenomen voor beide primaire eindpunten (eGFR en UPCR), ongeacht of de patiënten in het voorgaande fase 3-onderzoek Kinpeygo of een placebo hadden gekregen. Na 9 maanden was de absolute verandering ten opzichte van de uitgangswaarde in eGFR -1,28 ml/min/1,73 m² (95%-BI -3,20 tot 0,72) voor patiënten die eerder met Kinpeygo 16 mg waren behandeld en -1,53 ml/min/1,73 m² (95%-BI -3,07 tot 0,05) voor patiënten die eerder placebo hadden gekregen. Na 9 maanden behandeling met Kinpeygo 16 mg/dag was de UPCR ten opzichte van de uitgangswaarde met 33,3% (95% BI -44,4 tot -19,9) gedaald bij patiënten die eerder met Kinpeygo 16 mg waren behandeld en met 31,0% (95% BI -40,2 tot -20,2) bij patiënten die eerder met placebo waren behandeld.
Pediatrische patiënten
Kinpeygo is niet onderzocht bij pediatrische patiënten.
5.2 Farmacokinetische eigenschappen
Absorptie
De Kinpeygo-formulering is ontworpen voor lokale afgifte van budesonide in het ileum. Orale absorptie van budesonide lijkt volledig en snel te zijn, terwijl de systemische biologische beschikbaarheid als gevolg van het hoge first-pass-metabolisme laag is (ongeveer 10%).
Na enkelvoudige orale toediening van Kinpeygo 16 mg aan gezonde proefpersonen lag de geometrisch gemiddelde Cmax tussen 3,2 en 4,4 ng/ml en AUC(0-24) tussen 24,1 en 24,8 ng/ml×u.
Er werd geen klinisch relevant voedseleffect waargenomen op de totale systemische blootstelling van budesonide wanneer één uur na inname een maaltijd met matig of hoog vetgehalte werd genuttigd.
Distributie
Budesonide wordt snel en uitgebreid gedistribueerd in weefsels en organen. Ongeveer 85 tot 90% van budesonide bindt aan plasma-eiwitten in het bloed in het concentratiebereik van 1 tot 100 nmol/l. Het distributievolume bij steady-state is 3 tot 4 l/kg.
Biotransformatie
Budesonide wordt snel gemetaboliseerd door de lever (en in mindere mate door de darmen), voornamelijk door middel van oxidatieve routes via CYP3A4, tot twee belangrijke metabolieten, 16α-hydroxyprednisolon en 6β-hydroxybudesonide, die minder dan 1% van de affiniteit voor de glucocorticosteroïdenreceptor en de ontstekingsremmende activiteit van budesonide hebben.
Het metabolisme van budesonide is 2 tot 5 keer sneller dan dat van hydrocortison en 8 tot 15 keer sneller dan dat van prednisolon.
Eliminatie
Budesonide heeft een hoge klaringssnelheid van ongeveer 72 tot 80 l/uur, die dicht bij de geschatte bloeddoorstroming van de lever ligt, wat erop wijst dat budesonide een geneesmiddel is met een hoge hepatische klaring.
T½ voor budesonide na toediening van Kinpeygo varieerde van 5 tot 6,8 uur in onderzoeken bij gezonde vrijwilligers.
Budesonide wordt uitgescheiden in de urine en feces in de vorm van metabolieten. De belangrijkste metabolieten, waaronder 16α-hydroxyprednisolon en 6β-hydroxybudesonide, worden voornamelijk via de nieren uitgescheiden, onveranderd of in geconjugeerde vormen. Er werd geen onveranderde budesonide in de urine aangetroffen.
Leverinsufficiëntie
Budesonide wordt voornamelijk gemetaboliseerd door hepatische biotransformatie. Bij proefpersonen met matige leverinsufficiëntie (Child-Pugh-klasse B) was de systemische beschikbaarheid van oraal toegediende budesonide 3,5 keer zo hoog (27%) als bij gezonde vrijwilligers (systemische beschikbaarheid van 7,4%); er was geen klinisch relevante toename van de systemische beschikbaarheid bij patiënten met lichte leverinsufficiëntie (Child-Pugh-klasse A).
Patiënten met ernstige leverinsufficiëntie zijn niet onderzocht.
Nierinsufficiëntie
Intacte budesonide wordt niet via de nieren uitgescheiden. De belangrijkste metabolieten van budesonide, die een verwaarloosbare glucocorticosteroïdewerking hebben, worden grotendeels (60%) uitgescheiden in de urine.
Pediatrische patiënten
Kinpeygo werd niet onderzocht bij pediatrische patiënten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De preklinische veiligheid van budesonide is gedocumenteerd in onderzoeken tijdens de ontwikkeling van andere formuleringen van deze verbinding. Er zijn geen preklinische onderzoeken uitgevoerd met de Kinpeygo-formulering zelf.
Gegevens afkomstig uit onderzoeken op het gebied van acute, subacute en chronische toxiciteit laten zien dat de systemische effecten van budesonide, bijvoorbeeld een verminderde toename van het lichaamsgewicht en atrofie van lymfoïde weefsels en de bijnierschors, minder ernstig of vergelijkbaar zijn met die welke worden waargenomen na toediening van andere glucocorticosteroïden.
Budesonide, beoordeeld in zes verschillende testsystemen, vertoonde geen tekenen van mutagene of clastogene effecten.
Een verhoogde incidentie van hersengliomen bij mannelijke ratten in een carcinogeniciteitsonderzoek kon niet worden geverifieerd in een herhalingsonderzoek, waarin de incidentie van gliomen tussen de groepen die een actieve behandeling kregen (budesonide, prednisolon, triamcinolonacetonide) en de controlegroep, niet verschilde.
Leververanderingen (primaire hepatocellulaire neoplasmata) die in het oorspronkelijke carcinogeniteitsonderzoek bij mannelijke ratten werden gevonden, werden opnieuw waargenomen in het herhalingsonderzoek met budesonide en met de referentieglucocorticosteroïden. Deze effecten zijn hoogstwaarschijnlijk gerelateerd aan een receptoreffect en vertegenwoordigen dus een klasse-effect bij deze diersoort.
Uit de beschikbare klinische ervaring blijkt dat er geen aanwijzingen zijn dat budesonide of andere glucocorticosteroïden bij de mens hersengliomen of primaire hepatocellulaire neoplasmata induceren.
Budesonide had geen effect op de vruchtbaarheid van ratten. Bij drachtige dieren is aangetoond dat budesonide, net als andere glucocorticoïden, foetale sterfte en afwijkingen in de foetale ontwikkeling veroorzaakt (kleinere worpen, intra-uteriene groeivertraging van foetussen en skeletafwijkingen). De klinische relevantie van deze bevindingen voor de mens is niet vastgesteld (zie rubriek 4.6).
De toxiciteit van harde capsules met gereguleerde afgifte van budesonide, met de focus op het maag-darmkanaal, is onderzocht bij cynomolgusapen in doses tot 5 mg/kg (ongeveer 15 keer de aanbevolen dagelijkse dosis Kinpeygo bij mensen op basis van de dosis per lichaamsgewicht) na herhaalde orale toediening gedurende maximaal 6 maanden. Er werden geen effecten in het maag-darmkanaal waargenomen, niet bij macroscopisch pathologisch onderzoek en niet bij histopathologisch onderzoek.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud van de capsule
Suikerbolletjes (sacharose en maiszetmeel)
Hypromellose
Macrogol
Citroenzuurmonohydraat
Ethylcellulose
Middellangeketentriglyceriden
Oliezuur
Omhulsel van de capsule
Hypromellose
Macrogol
Titaandioxide (E171)
Methacrylzuur-methylmethacrylaat-copolymeer
Talk
Dibutylsebacaat
Drukinkt
Schellak
Zwart ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25°C.
6.5 Aard en inhoud van de verpakking
Witte fles van polyethyleen met hoge dichtheid (HDPE) met een witte kindveilige sluiting van polypropyleen (PP) met een inductieverzegeling.
Verpakkingsgrootten: 1 fles met 28 of 120 harde capsules met gereguleerde afgifte en multiverpakkingen met 360 (3 verpakkingen van 120) harde capsules met gereguleerde afgifte.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
STADA Arzneimittel AG
Stadastrasse 2-18
61118 Bad Vilbel
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1657/001
EU/1/22/1657/002
EU/1/22/1657/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 15 juli 2022
Datum van laatste verlenging: 17 juni 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.