


SmPC (samenvatting van de productkenmerken) - Ekterly
1. NAAM VAN HET GENEESMIDDEL
Ekterly 300 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 300 mg sebetralstat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet.
Gele, ovale (ongeveer 15 mm × 9 mm), biconvexe tabletten met het ingeslagen logo van KalVista “K” aan de ene zijde en “300” aan de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Ekterly is geïndiceerd voor symptomatische behandeling van acute aanvallen van hereditair angio-oedeem (HAE) bij volwassenen en adolescenten in de leeftijd van 12 jaar en ouder.
4.2 Dosering en wijze van toediening
De beslissing om een behandeling in te stellen met oraal sebetralstat dient genomen te worden door een beroepsbeoefenaar in de gezondheidszorg met ervaring in de behandeling van patiënten met HAE.
Dosering
Volwassenen en adolescenten van 12 jaar en ouder
De aanbevolen dosis is één tablet van 300 mg Ekterly, toe te dienen zodra men een aanval gewaarwordt. Als de respons onvoldoende is of als de symptomen verergeren of terugkeren, kan 3 uur na de eerste dosis een tweede dosis worden ingenomen. Er mogen niet meer dan twee doses worden toegediend binnen een periode van 24 uur.
Patiënten met normaal C1-INH-HAE (nC1-INH)
Overweeg de behandeling te staken bij patiënten met HAE met een normale werking van de C1-esteraseremmer (nC1-INH) als er geen klinische respons wordt waargenomen (zie rubriek 4.4 en 5.1).
Ouderen
Een aanpassing van de dosis is niet noodzakelijk bij patiënten ouder dan 65 jaar (zie rubriek 5.2).
Nierfunctiestoornis
Een aanpassing van de dosis is niet noodzakelijk bij patiënten met een nierfunctiestoornis (zie rubriek 5.2).
Leverfunctiestoornis
Een aanpassing van de dosis is niet noodzakelijk bij patiënten met een lichte of matige leverfunctiestoornis (Child-Pugh-klasse A of B).
| Het gebruik bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C) wordt niet | |
| aanbevolen | |
(zie rubriek 5.2).
| Bij patiënten met een matige leverfunctiestoornis die een krachtige CYP3A4-remmer gebruiken, wordt | |
| een enkele dosis van 300 mg aanbevolen voor de behandeling van een HAE-aanval (zie rubriek 4.5). | |
Patiënten die CYP3A4-inductoren gebruiken
Bij het gebruik van zwakke CYP3A4-inductoren is een aanpassing van de dosis niet noodzakelijk.
Bij patiënten die matig-krachtige of krachtige CYP3A4-inductoren gebruiken, wordt een enkele dosis van 900 mg (3 tabletten van 300 mg) aanbevolen voor de behandeling van een HAE-aanval (zie rubriek 4.5).
Pediatrische patiënten
De veiligheid en werkzaamheid bij kinderen jonger dan 12 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Ekterly is bedoeld voor oraal gebruik.
De filmomhulde tabletten kunnen met of zonder voedsel worden ingenomen (zie rubriek 5.2).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Laryngeale aanvallen
Na behandeling van laryngeale aanvallen moet een patiënt onmiddellijk medische hulp inroepen. Als de symptomen van een laryngeale aanval na behandeling verergeren, moet een patiënt in een geschikte medische instelling worden behandeld.
Normale C1-esteraseremmer (nC1-INH)
Er zijn geen gegevens beschikbaar over het gebruik van Ekterly bij HAE-patiënten met nC1-INH.
Sommige subcategorieën van nC1-INH-HAE reageren mogelijk niet op behandeling vanwege alternatieve routes waarbij geen sprake is van activering van plasmakallikreïne. Het wordt aanbevolen om, indien beschikbaar, genetisch onderzoek uit te voeren volgens de huidige HAE-richtlijnen en de behandeling te staken als er geen klinische respons wordt waargenomen (zie rubriek 4.2 en 5.1).
Verlenging van het QT-interval
In een klinisch onderzoek specifiek ter beoordeling van hartfunctieparameters bij gezonde proefpersonen werd vastgesteld dat sebetralstat het QT-interval kan verlengen, maar alleen bij hoge concentraties die bij de aanbevolen dosis naar verwachting niet worden bereikt. Er zijn geen gegevens beschikbaar over het gebruik van sebetralstat bij patiënten met onafhankelijke risicofactoren voor
verlenging van het QT-interval, zoals bekende reeds bestaande QT-verlenging (verworven of aangeboren), elektrolytstoornissen, leverfunctiestoornis, gelijktijdig gebruik van geneesmiddelen die een interactie vertonen met het metabolisme van sebetralstat of gelijktijdig gebruik van andere geneesmiddelen waarvan bekend is dat ze het QT-interval verlengen. Voorzichtigheid is geboden vanwege het risico op verlenging van het QT-interval bij deze patiënten, met name bij patiënten met meer dan één risicofactor (zie rubriek 5.1).
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol (23 mg) natrium per dosis, dat wil zeggen dat het in wezen “natriumvrij" is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van andere geneesmiddelen op sebetralstat
Sebetralstat is een substraat van CYP3A4
| Itraconazol, een krachtige CYP3A4-remmer, verhoogde de Cmax van sebetralstat met 135% en de AUC | |||
| met 420%. De matig-krachtige CYP3A4-remmer verapamil verhoogde de Cmax van sebetralstat met | |||
| 76% en de AUC met 102%. Gelijktijdige toediening van de zwakke CYP3A4-remmer cimetidine | |||
| veroorzaakte geen wijziging in de blootstelling aan sebetralstat. Bij het gebruik van CYP3A4-remmer | |||
s
| is een aanpassing van de dosis niet noodzakelijk. |
| Fenytoïne, een krachtige CYP3A4-inductor, verlaagde de Cmax van sebetralstat met 66% en de AUC | |||
| met 83%. De matig-krachtige CYP3A4-inductor efavirenz verlaagde de Cmax van sebetralstat met 63% | |||
| en de AUC met 79%. Gelijktijdige toediening van de zwakke CYP3A4-inductor modafinil | |||
| veroorzaakte geen klinisch relevante wijziging in de blootstelling aan sebetralstat. Bij het gebruik van | |||
| zwakke CYP3A4-inductoren is een aanpassing van de dosis niet noodzakelijk. | |||
Bij patiënten die krachtige of matig-krachtige CYP3A4-inductoren gebruiken (bijv. rifampicine, efavirenz, carbamazepine, fenytoïne, fenobarbital), wordt aanbevolen een HAE-aanval te behandelen met een dosis van 900 mg (3 tabletten van 300 mg).
| Bij patiënten met een matige leverfunctiestoornis die een krachtige CYP3A4-remmer gebruiken (bijv. | |
| erytromycine, claritromycine, itraconazol, ketoconazol, ritonavir), wordt een enkele dosis van 300 mg | |
| aanbevolen voor de behandeling van een HAE-aanval. | |
| Maagzuurremmers | ||||
| Er is geen specifiek in-vivo-onderzoek naar geneesmiddelinteracties (drug-drug interaction, DDI) met | ||||
| maagzuurremmers verricht. Het effect van maagzuurremmers op de farmacokinetiek van sebetralstat i | ||||
s
| daarom onbekend. Voorzichtigheid is geboden bij gelijktijdige toediening van Ekterly met middelen | |||
| die de pH van de maag beïnvloeden, zoals antacida, protonpompremmers en | |||
| histamine-2-receptorantagonisten. | |||
Effect van sebetralstat op andere geneesmiddelen
Er zijn geen klinische DDI-onderzoeken verricht naar het effect van sebetralstat op andere geneesmiddelen.
In-vitrogegevens duiden erop dat sebetralstat mogelijk een remmende werking heeft op CYP2C9, UGT1A4 en UGT1A9, en op de transporteiwitten OCT2, OATP1B3, MATE1 en MATE2-K. De klinische relevantie van deze bevindingen is op dit moment niet bekend. Gelijktijdige toediening van sebetralstat en substraten van deze enzymen en transporteiwitten met een smalle therapeutische breedte (bijv. warfarine, mycofenolzuur, ciclosporine, tacrolimus) dient vermeden te worden tenzij dit klinisch gerechtvaardigd is, vanwege het risico op een verhoogde farmacokinetische blootstelling van
deze gelijktijdig toegediende geneesmiddelen en daarmee op toxiciteit. Indien gelijktijdige toediening niet kan worden vermeden, wordt nauwlettende klinische monitoring aanbevolen waar dit haalbaar is.
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met Ekterly en gedurende 24 uur na de laatste dosis.
Zwangerschap
Er zijn geen gegevens over het gebruik van Ekterly bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Ekterly mag uitsluitend tijdens de zwangerschap worden gebruikt als het potentiële voordeel opweegt tegen het potentiële risico voor de foetus (bijv. voor de behandeling van potentieel levensbedreigende laryngeale aanvallen).
Borstvoeding
Het is niet bekend of sebetralstat of de metabolieten ervan in de moedermelk wordt/worden uitgescheiden. Uit beschikbare farmacodynamische/toxicologische gegevens bij dieren blijkt dat sebetralstat en/of zijn metabolieten in melk wordt/worden uitgescheiden (zie rubriek 5.3).
Risico voor zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of behandeling met Ekterly moet worden gestaakt dan wel niet moet worden ingesteld, of dat borstvoeding gedurende 24 uur na gebruik van Ekterly moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over de effecten van Ekterly op de vruchtbaarheid bij de mens. In dieronderzoek is geen effect op de vruchtbaarheid waargenomen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Ekterly heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
Duizeligheid is gemeld na het gebruik van Ekterly. Dit symptoom kan ook optreden als gevolg van een HAE-aanval. Patiënten dienen te worden geadviseerd geen voertuigen te besturen en geen machines te bedienen indien zij duizelig zijn.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Ekterly is in totaal aan 411 gezonde proefpersonen en 239 patiënten met hereditair angio-oedeem toegediend. In klinische onderzoeken ten behoeve van de registratie zijn 1.945 HAE-aanvallen behandeld met Ekterly.
De meest voorkomende bijwerking bij HAE-patiënten die met Ekterly werden behandeld, is hoofdpijn (gemeld bij 9,2% van de patiënten). De gemelde gevallen van hoofdpijn waren over het algemeen licht tot matig intens, niet ernstig en verdwenen zonder verdere interventie.
Lijst met bijwerkingen in tabelvorm
De frequentie van alle bijwerkingen in onderstaande tabel berust op de volgende afspraak:
zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000).
Tabel 1. Samenvatting van bijwerkingen per systeem/orgaanklasse en frequentie
| Systeem/orgaanklasse | Bijwerking | Frequentie |
| Zenuwstelselaandoeningen | Hoofdpijn | Vaak |
| Duizeligheid | Vaak | |
| Maagdarmstelselaandoeningen | Braken | Vaak |
| Nausea | Vaak | |
| Buikpijn* | Vaak | |
| Diarree | Vaak | |
| Skeletspierstelsel- en bindweefselaandoeningen | Rugpijn | Vaak |
| Bloedvataandoeningen | Opvlieger | Vaak |
* Omvat voorvallen van buikpijn en bovenbuikpijn.
Pediatrische patiënten
Bij 32 adolescente patiënten in de leeftijd van 12 tot < 18 jaar zijn in totaal 390 HAE-aanvallen behandeld met sebetralstat. Het veiligheidsprofiel was vergelijkbaar met dat waargenomen bij volwassenen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen gevallen van overdosering gemeld in klinische onderzoeken. Er is geen informatie beschikbaar om mogelijke tekenen en symptomen van overdosering te herkennen. Als er symptomen zouden optreden, dan wordt symptomatische behandeling aanbevolen. Er is geen antidotum beschikbaar.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Overige hematologische middelen, middelen bij hereditair angio-oedeem, ATC-code: B06AC08.
Werkingsmechanisme
Sebetralstat is een competitieve, reversibele remmer van plasmakallikreïne (PKa). Door PKa te remmen, blokkeert sebetralstat de splitsing van hoogmoleculair kininogeen (HK) en de daaropvolgende vorming van bradykinine (BK), waardoor de progressie van HAE-aanvallen, die
gepaard gaan met verhoogde vasculaire permeabiliteit en de vorming van oedeem, een halt wordt toegeroepen. Sebetralstat onderdrukt ook de activering van het positieve feedbackmechanisme van het kallikreïne-kininesysteem (KKS), waardoor de hoeveelheid factor XIIa (FXIIa) en de productie van extra PKa worden verminderd.
Klinische werkzaamheid en veiligheid
KONFIDENT-onderzoek
De werkzaamheid van Ekterly voor de behandeling van HAE-aanvallen bij volwassen en adolescente patiënten van 12 jaar en ouder werd onderzocht in het KONFIDENT-onderzoek, een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek met een drievoudige cross-overopzet.
In totaal werden 110 patiënten behandeld voor 264 aanvallen. De mediane leeftijd van de patiënten was 39,5 jaar en varieerde van 13 tot 74 jaar. Het valt op dat van deze patiënten 13 adolescenten (11,8%) en slechts 4 oudere patiënten (3,6%) waren. In het onderzoek waren patiënten met HAE type 1 (101 patiënten [91,8%]) en type 2 (9 patiënten [8,2%]) vertegenwoordigd. Bij het begin van deelname gebruikten patiënten conventionele behandeling naar behoefte (86 [78,2%]) of langdurige profylactische behandeling (24 [21,8%]). De kenmerken van de behandelde aanvallen in de uitgangssituatie omvatten alle maten van ernst van de aanvallen (113 [42,8%] licht, 102 [38,6%] matig, 38 [14,4%] ernstig en 7 [2,7%] zeer ernstig) en alle anatomische locaties (142 [53,8%] subcutaan, 120 [45,5%] slijmvliezen (waarvan 8 [3%] in de larynx)).
De mediane tijd tot behandeling (IQR) bedroeg 41 (6 tot 140) minuten.
Van de 264 behandelde aanvallen werden 87 aanvallen behandeld met 300 mg sebetralstat, 93 aanvallen met 600 mg sebetralstat en 84 aanvallen met placebo. Indien nodig kon na behandeling van elke aanval na ten minste 3 uur een extra dosis worden ingenomen, afhankelijk van de symptomen en naar eigen inzicht van de patiënt.
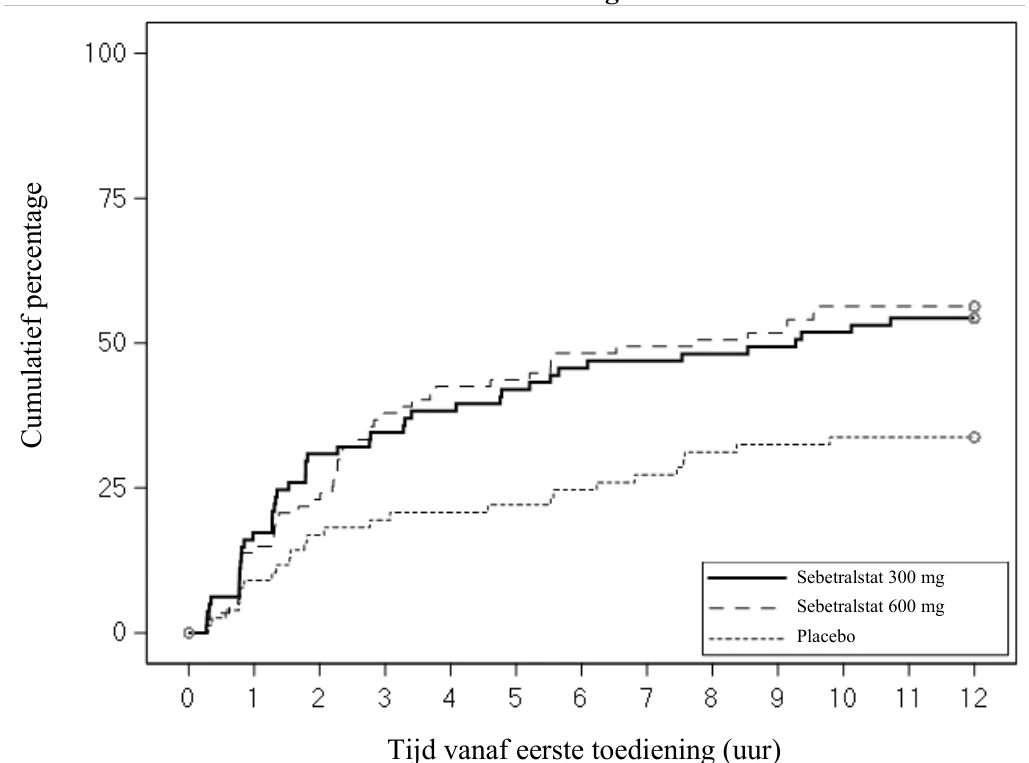
Het primaire werkzaamheidseindpunt bestond uit de tijd tot het begin van symptoomverlichting, gedefinieerd als ten minste ‘een beetje beter’ (op twee opeenvolgende tijdpunten) binnen 12 uur na de eerste toediening van sebetralstat, zoals beoordeeld aan de hand van de Patient Reported Global Impression of Change (PGI-C). Voor de PGI-C moesten patiënten hun aanvalssymptomen beoordelen op een zevenpuntsschaal (‘veel slechter’ tot ‘veel beter’). Om het primaire eindpunt te bereiken, moest een patiënt binnen 12 uur op de PGI-C op twee opeenvolgende tijdstippen een positieve en aanhoudende respons van ten minste ‘een beetje beter’ rapporteren.
Er was een statistisch significant snellere tijd tot aanvang van symptoomverlichting voor 300 mg sebetralstat (p < 0,0001 na Bonferroni-correctie) en 600 mg sebetralstat (p < 0,0013 na Bonferroni-correctie) in vergelijking met placebo (figuur 1).
Figuur 1. KONFIDENT-onderzoek – Kaplan-Meier-curve voor tijd tot aanvang van symptoomverlichting binnen 12 uur na toediening van de dosis
Het percentage patiënten dat binnen 12 uur een tweede dosis nam, bedroeg 29,9% voor 300 mg sebetralstat en 37,6% voor 600 mg sebetralstat, wat lager was dan de 48,8% bij placebo. Het percentage patiënten dat het primaire eindpunt bereikte zonder een tweede toediening of vóór een tweede toediening van 300 mg sebetralstat of 600 mg sebetralstat was respectievelijk 93,9% en 95,8%.
Het eerste belangrijkste secundaire eindpunt bestond uit de tijd tot eerste incidentie van vermindering van de ernst ten opzichte van de uitgangssituatie (op twee opeenvolgende tijdpunten) binnen 12 uur na de eerste toediening van sebetralstat op de Patient Global Impression of Severity (PGI-S). Voor de PGI-S moesten patiënten hun aanvalssymptomen beoordelen op een vijfpuntsschaal (‘geen’ tot ‘zeer ernstig’). Om het eerste belangrijkste secundaire eindpunt te bereiken, moest een patiënt binnen 12 uur op de PGI-S een positieve en aanhoudende vermindering van ten minste één stap rapporteren.
Er was een statistisch significant snellere tijd tot vermindering van de ernst voor 300 mg sebetralstat (p = 0,0036 na Bonferroni-correctie) en 600 mg sebetralstat (p = 0,0032 na Bonferroni-correctie) in vergelijking met placebo (figuur 2).
Figuur 2. KONFIDENT-onderzoek – Kaplan-Meier-curve voor tijd tot vermindering van ernst binnen 12 uur na toediening van de dosis
Het tweede belangrijkste secundaire eindpunt bestond uit de tijd tot het volledig verdwijnen van de aanval zoals gedefinieerd in de PGI-S binnen 24 uur na toediening van de dosis. Om het tweede belangrijkste secundaire eindpunt te bereiken, moest een patiënt binnen 24 uur ‘geen’ rapporteren op de PGI-S.
Er was een statistisch significant snellere tijd tot het volledig verdwijnen van de aanval voor 300 mg sebetralstat (p = 0,0022 na Bonferroni-correctie) en 600 mg sebetralstat (p < 0,0001 na Bonferroni-correctie) in vergelijking met placebo (figuur 3).
Figuur 3. KONFIDENT-onderzoek – Kaplan-Meier-curve voor tijd tot volledig verdwijnen van de aanval binnen 24 uur na toediening van de dosis
De beoordeling van de resultaten van het primaire en belangrijkste secundaire werkzaamheidseindpunt in het KONFIDENT-onderzoek kwam in alle vooraf gedefinieerde subgroepen overeen met de resultaten in de totale populatie. De subgroepen werden ingedeeld op basis van onder meer gebruik van uitsluitend behandeling naar behoefte of langdurige profylactische behandeling.
KONFIDENT-S-onderzoek
In het open-label KONFIDENT-S-onderzoek behandelden patiënten gedurende maximaal 2 jaar meerdere aanvallen met 600 mg sebetralstat. In totaal hebben 134 patiënten (waaronder 23 adolescenten) 1.706 aanvallen behandeld. Het mediane aantal door patiënten behandelde aanvallen was 8 en varieerde van 1 tot 61 aanvallen. Het mediane aantal behandelde aanvallen varieerde van 0 tot 2 aanvallen per maand. De mediane tijd van het begin van de aanval tot de behandeling was 10 minuten. Bij adolescente patiënten was de mediane tijd van het begin van de aanval tot de behandeling 4 minuten. De resultaten met betrekking tot de werkzaamheid kwamen overeen met de resultaten van het KONFIDENT-onderzoek. De werkzaamheid bleef behouden bij herhaalde behandelingen.
Laryngeale HAE-aanvallen
In klinische onderzoeken zijn in totaal 36 laryngeale aanvallen behandeld.
In het KONFIDENT-onderzoek werden 4 laryngeale HAE-aanvallen behandeld (2 met 300 mg sebetralstat en 2 met 600 mg sebetralstat). In het open-label KONFIDENT-S-onderzoek werden 32 laryngeale aanvallen behandeld met 600 mg sebetralstat. De resultaten waren vergelijkbaar met die van patiënten met niet-laryngeale aanvallen wat betreft de tijd tot het optreden van symptoomverlichting. Er werden geen gevallen gemeld van moeite met het doorslikken van Ekterly-tabletten.
Populatie met normaal C1-INH-HAE
Er zijn geen gegevens beschikbaar over het gebruik van Ekterly bij HAE-patiënten met nC1-INH (zie rubriek 4.2 en 4.4).
Cardiale elektrofysiologie
In het klinische onderzoek specifiek ter beoordeling van de cardiale elektrofysiologie werd vastgesteld dat sebetralstat het QT-interval kan verlengen, maar alleen bij hoge concentraties die bij de aanbevolen dosis naar verwachting niet worden bereikt. De grootste gemiddelde toename van het QTc-interval was 10,4 ms (bovengrens betrouwbaarheidsinterval = 15,3 ms) na toediening van Ekterly (5 maal de maximale aanbevolen dosis) bij gezonde proefpersonen. De toename van het QTc-interval was concentratieafhankelijk (zie rubriek 4.4).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Ekterly in een of meerdere subgroepen van pediatrische patiënten met hereditair angio-oedeem (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na een dosis van 300 mg werd sebetralstat snel geabsorbeerd, waarbij ongeveer 1 uur na toediening piekplasmaconcentraties werden bereikt.
Effect van voedsel
Bij een evaluatie van het effect van voedsel werd geen verschil in de AUC van sebetralstat waargenomen na een dosis van 600 mg met een vetrijke maaltijd. Er was een vermindering van ongeveer 29% in de Cmax en de mediane Tmax was met 2 uur vertraagd. In klinische veiligheids- en werkzaamheidsonderzoeken werd Ekterly toegediend zonder rekening te houden met voedsel. Ekterly kan met of zonder voedsel worden ingenomen.
Distributie
De plasma-eiwitbinding bij mensen is ongeveer 77%. Na een dosis van 600 mg radioactief gelabeld sebetralstat was de verhouding tussen radioactiviteit in bloed en in plasma ongeveer 0,65. Het geometrisch gemiddelde schijnbare distributievolume (Vz/F) was 208 l na een dosis van 300 mg.
Eliminatie
De geometrisch gemiddelde eliminatiehalfwaardetijd van sebetralstat was 3,7 uur na een dosis van 300 mg. De geometrisch gemiddelde schijnbare klaring (CL/F) was 38,5 l/u.
Metabolisme
Sebetralstat wordt in vitro voornamelijk gemetaboliseerd door CYP3A4. Sebetralstat is een in-vitrosubstraat van P-glycoproteïne en BCRP. Na een dosis van 600 mg radioactief gelabeld sebetralstat maakte sebetralstat 64,1% uit van de totale AUC0-24 voor plasmaradioactiviteit, met 11 metabolieten die elk tussen de 0,39% en 7,1% van de totale AUC0-24 voor radioactiviteit uitmaakten. De meest voorkomende metaboliet in plasma vertoont geen farmacologische activiteit.
Sebetralstat is een in-vitroremmer van CYP3A4 en CYP2C9 en van de transporters OAT3, OCT2, MATE1, MATE2-K, OATP1B1 en OATP1B3.
Sebetralstat is een in-vitro-inductor van CYP3A4. Gezien het intermitterende gebruik en de snelle absorptie en eliminatie ervan, wordt het risico van CYP3A4-inductie niet als klinisch significant beschouwd.
Excretie
Na toediening van een dosis van 600 mg radioactief gelabeld sebetralstat aan gezonde mannelijke proefpersonen werd ongeveer 32% van de radioactiviteit uitgescheiden in de urine en 63% in de feces. Ongeveer 8,7% en 12,5% van de dosis werd respectievelijk in de urine en de feces teruggevonden in de vorm van onveranderd sebetralstat. Sebetralstat wordt voornamelijk door de lever gemetaboliseerd en via de feces uitgescheiden.
Lineariteit/non-lineariteit
Binnen een dosisbereik van 5 mg tot 600 mg was de Cmax van sebetralstat evenredig aan de dosis; de AUC was groter dan evenredig aan de dosis, waarschijnlijk als gevolg van het optreden van een langere terminale eliminatiefase bij hogere doses.
Speciale populaties
Leverfunctiestoornis
De farmacokinetiek van 600 mg sebetralstat is onderzocht bij patiënten met een lichte en matige leverfunctiestoornis (Child-Pugh-klasse A of B). Bij patiënten met een lichte leverfunctiestoornis was de Cmax met 7% verhoogd en de AUC met 16% in vergelijking met patiënten met een normale leverfunctie. Bij patiënten met een matige leverfunctiestoornis was de Cmax met 63% verhoogd en de AUC met 100%. Bij patiënten met een matige leverfunctiestoornis die een krachtige CYP3A4-remmer
| gebruiken, wordt een enkele dosis van 300 mg aanbevolen voor de behandeling van een HAE-aanval | |
| (zie rubriek 4.2 en 4.5) | |
.
Nierfunctiestoornis
Sebetralstat wordt niet voornamelijk via de nieren uitgescheiden en wordt niet toegediend als chronische behandeling.
De farmacokinetiek van sebetralstat is niet onderzocht bij patiënten met een nierfunctiestoornis (zie rubriek 4.2).
Ouderen
KONFIDENT omvatte onvoldoende patiënten van 65 jaar en ouder om te kunnen vaststellen of zij anders reageren dan jongere volwassen patiënten (zie rubriek 4.2).
Farmacokinetische/farmacodynamische relatie(s)
Concentratieafhankelijke remming van plasmakallikreïne, gemeten als een vermindering ten opzichte van de uitgangswaarde van de specifieke enzymactiviteit, bleek snel te zijn, met een bijna volledige (≥ 95%) onderdrukking van plasmakallikreïne al 15 minuten na toediening van 300 mg Ekterly bij patiënten met HAE.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit en carcinogeen potentieel.
De carcinogeniteit van sebetralstat werd geëvalueerd in een onderzoek van 26 weken bij transgene rasH2-Tg-muizen en een onderzoek van 104 weken bij ratten. Er was bij geen van beide diersoorten bij welke dosis dan ook sprake van een toename van maligne tumoren of aanwijzingen voor carcinogeniteit. De blootstelling bij de hoogste doses (op basis van de AUC van de ongebonden plasmaconcentratie) was 0,2 maal en 0,4 maal de maximaal aanbevolen humane dosis (maximum recommended human dose, MRHD) bij respectievelijk mannetjes- en vrouwtjesmuizen en was 5,7 maal de MRHD bij ratten.
In een vruchtbaarheidsonderzoek bij ratten werd bij geen enkel dosisniveau een effect op de paring of de vruchtbaarheid waargenomen. Bij een hoge dosis van 600 mg/kg/dag (7,7 maal de blootstelling bij mensen bij de MRHD op basis van ongebonden AUC-waarden) werd wel een toename van embryoverlies vóór implantatie waargenomen. Bij ratten en konijnen zijn onderzoeken gedaan naar de embryofoetale ontwikkeling. Bij ratten bleek sebetralstat en/of zijn metabolieten de placenta te passeren; bij 600 mg/kg/dag (12 maal de blootstelling bij mensen bij de MRHD op basis van ongebonden AUC-waarden) werden misvormingen (gespleten gehemelte, ventrikelseptumdefect) en embryofoetale letaliteit gemeld. De dosis waarbij geen bijwerkingen werden waargenomen voor de embryofoetale ontwikkeling was 300 mg/kg/dag (3,0 maal de blootstelling bij mensen bij de MRHD op basis van ongebonden AUC-waarden). Bij konijnen werden bij doses tot 300 mg/kg/dag (6,8 maal de blootstelling bij mensen bij de MRHD op basis van ongebonden AUC-waarden) geen misvormingen of embryofoetale letaliteit waargenomen; mogelijke effecten op de ontwikkeling in verband met PKa-remming zijn bij konijnen mogelijk niet volledig in kaart gebracht vanwege verschillen tussen diersoorten wat betreft de farmacologische activiteit van sebetralstat. In een onderzoek naar pre- en postnatale ontwikkeling bij ratten waren er bij doses tot 450 mg/kg/dag geen nadelige effecten op de ontwikkeling.
Toediening van een enkele dosis radioactief gelabeld sebetralstat aan zogende ratten resulteerde in vergelijkbare concentraties totale radioactiviteit in melk en plasma, waarbij de maximale concentratie 1 uur na toediening werd waargenomen. 24 uur na toediening lag het gemiddelde radioactiviteitsniveau in zowel melk als plasma dicht bij de achtergrondwaarde.
Uit onderzoeken voor de milieurisicobeoordeling is gebleken dat sebetralstat zich in sommige aquatische sedimentsystemen kan ophopen en daar mogelijk aanwezig blijft.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose (E460)
Croscarmellosenatrium (E468)
Povidon K30 (E1201)
Magnesiumstearaat (E470b)
Filmomhulling
Macrogol-poly(vinylalcohol)-entcopolymeer (E1209)
Talk (E553b)
Titaandioxide (E171)
Glycerolmonocaprylocapraat (type 1) (E471)
Poly(vinylalcohol) (E1203)
IJzeroxide geel (E172)
IJzeroxide zwart (E172)
Maltodextrine (E1400)
Guar-galactomannaan (E412)
Hypromellose (E464)
Triglyceriden van gemiddelde ketenlengte
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
| Blisterverpakkingen van oPA/Alu/PVC met aluminium afdekfolie (1 filmomhulde tablet per | |
| blisterverpakking). | |
De filmomhulde tabletten zijn verpakt in een blisterverpakking in een moeilijk door kinderen te openen kartonnen mapje. De mapjes zitten in een kartonnen doos.
Verpakkingsgrootte: 4 of 6 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
KalVista Pharmaceuticals (Ireland) Ltd.
Magennis Place,
Block C,
Dublin 2,
D02 FK76,
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/25/1975/001
EU/1/25/1975/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 17 september 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.