


SmPC (samenvatting van de productkenmerken) - Clofarabine Genthon
1. NAAM VAN HET GENEESMIDDEL
Clofarabine Genthon 1 mg/ml, concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ml concentraat bevat 1 mg clofarabine.
Elke injectieflacon van 20 ml bevat 20 mg clofarabine.
Hulpstof met bekend effect
Dit geneesmiddel bevat 71 mg natrium per injectieflacon.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie.
Heldere, kleurloze oplossing, nagenoeg vrij van deeltjes, met een pH van 4,5 tot 7,5 en een osmolariteit van 270 tot 310 mOsm/l.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Behandeling van acute lymfoblastische leukemie (ALL) bij pediatrische patiënten met een recidief of die refractair zijn na minimaal al met twee eerdere regimes te zijn behandeld en waarbij van geen van de andere behandelopties mag worden verwacht dat deze in een blijvende reactie resulteert. De veiligheid en werkzaamheid zijn beoordeeld in onderzoek bij patiënten die bij de initiële diagnose ≤ 21 jaar oud waren (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
De therapie moet worden gestart door een arts die ervaring heeft in de behandeling van patiënten met acute leukemie en deze moet ook toezicht houden op de behandeling.
Dosering
Volwassenen (inclusief ouderen)
Er zijn momenteel onvoldoende gegevens beschikbaar om de veiligheid en werkzaamheid van clofarabine bij volwassen patiënten vast te stellen (zie rubriek 5.2).
Pediatrische patiënten
Kinderen en adolescenten (≥ 1 jaar)
De aanbevolen dosering bij monotherapie is 52 mg/m2 lichaamsoppervlak en deze wordt op 5 opeenvolgende dagen via een intraveneuze infusie gedurende 2 uur per dag toegediend. Het lichaamsoppervlak moet voorafgaand aan het begin van elke cyclus aan de hand van de feitelijke lengte en het actuele gewicht van de patiënt worden berekend. De behandelcyclus moet elke 2 tot 6 weken (vanaf de startdag van de vorige cyclus) worden herhaald nadat de normale hematopoëse (dat wil zeggen ANC ≥ 0,75 x 10⁹/l) is hersteld en de orgaanfunctie weer terug is op het niveau bij de uitgangssituatie. Bij patiënten die significante toxiciteiten ervaren, kan een dosisreductie van 25% gerechtvaardigd zijn (zie hieronder). Er is op dit moment nog slechts beperkte ervaring opgedaan met patiënten die meer dan 3 behandelcycli hebben ontvangen (zie sectie 4.4).
Bij de meerderheid van de patiënten die op clofarabine reageert, wordt na 1 of 2 behandelcycli een respons bereikt (zie rubriek 5.1). Daarom moeten de potentiële voordelen en risico's die samenhangen met een voortgezette behandeling bij patiënten die na 2 behandelcycli geen hematologische en/of klinische verbetering vertonen door de behandelende arts worden beoordeeld (zie rubriek 4.4).
Kinderen die < 20 kg wegen
Een infusietijd van > 2 uur moet worden overwogen omdat daardoor de symptomen van angst en prikkelbaarheid kunnen verminderen en om een nodeloos hoge maximale concentratie van clofarabine te vermijden (zie rubriek 5.2).
Kinderen < 1 jaar
Er zijn geen gegevens beschikbaar over de farmacokinetiek, veiligheid of werkzaamheid van clofarabine bij jonge kinderen. Daarom moet een veilige en effectieve dosisaanbeveling voor patiënten < 1 jaar nog worden vastgesteld.
Dosisreductie bij patiënten die hematologische toxiciteiten doormaken
Als de ANC zich niet binnen 6 weken na aanvang van de behandelcyclus herstelt, moet een beenmergaspiraat/-biopsie worden uitgevoerd om te bepalen of er sprake is van een refractaire ziekte. Als persisterende leukemie niet duidelijk is, verdient het aanbeveling de dosis voor de volgende cyclus met 25% van de vorige dosis te verlagen na herstel van de ANC tot ≥ 0,75 x 10⁹/l. Indien patiënten gedurende meer dan 4 weken vanaf de aanvang van de laatste cyclus een ANC van < 0,5 x 10⁹/l doormaken, verdient het aanbeveling de dosis van de volgende cyclus met 25% te reduceren.
Dosisreductie bij patiënten die niet-hematologische toxiciteiten doormaken
Infecties
Als een patiënt een klinisch significante infectie ontwikkelt, kan met behandeling met clofarabine worden gewacht totdat de infectie klinisch onder controle is. Op dat moment mag de behandeling met de volledige dosis weer worden hervat. In geval van een tweede klinisch significante infectie moet met behandeling met clofarabine worden gewacht totdat de infectie klinisch onder controle is, waarna deze met een dosisreductie van 25% weer kan worden gestart.
Niet-infectieuze voorvallen
Als een patiënt een of meer ernstige toxiciteiten doormaakt (US National Cancer Institute (NCI) Common Toxicity Criteria (CTC) - Graad 3 toxiciteiten met uitzondering van misselijkheid en overgeven), moet de behandeling worden uitgesteld totdat de toxiciteiten zijn verdwenen en de parameters weer zijn teruggekeerd naar de uitgangssituatie of naar het punt waarop ze niet langer ernstig zijn en het mogelijke voordeel van een voortgezette behandeling met clofarabine groter is dan het risico van een dergelijke voortzetting. In dat geval wordt aanbevolen om clofarabine toe te dienen met een dosisreductie van 25%.
Indien de patiënt een tweede keer dezelfde ernstige toxiciteit doormaakt, moet de behandeling worden uitgesteld totdat de toxiciteit is hersteld tot aan de parameters bij de uitgangssituatie of naar het punt waarop deze niet langer ernstig is en het mogelijke voordeel van een voortgezette behandeling met clofarabine groter is dan het risico van een dergelijke voortzetting. In dat geval wordt aanbevolen om clofarabine met een dosisreductie van nogmaals 25% toe te dienen.
Aan elke patiënt die voor de derde keer een ernstige toxiciteit doormaakt, een ernstige toxiciteit die niet binnen 14 dagen verdwijnt (zie hierboven voor uitsluitingen) of die een levensbedreigende of invaliderende toxiciteit (US NCI CTC Graad 4 toxiciteit) doormaakt, moet verdere behandeling met clofarabine worden ontzegd (zie rubriek 4.4).
Bijzondere patiëntengroepen
Patiënten met nierinsufficiëntie
De beperkte gegevens duiden erop dat clofarabine zich bij patiënten met een verlaagde creatinineklaring kan ophopen (zie rubriek 4.4 en 5.2). Clofarabine is gecontra-indiceerd bij patiënten met een ernstige nierinsufficiëntie (zie rubriek 4.3) en voorzichtigheid moet worden betracht bij patiënten met een lichte tot matige nierinsufficiëntie (zie rubriek 4.4).
Voor patiënten met matige nierinsufficiëntie (creatinineklaring 30 - <60 ml/min) is een dosisreductie van 50% nodig (zie rubriek 5.2).
Patiënten met een leverinsufficiëntie
Er is geen ervaring opgedaan bij patiënten met een leverinsufficiëntie (serumbilirubine > 1,5 x ULN plus ASAT en ALAT > 5 x ULN) en de lever is een potentieel doelorgaan voor toxiciteit. Daarom is het gebruik van clofarabine gecontra-indiceerd bij patiënten met een ernstige leverinsufficiëntie (zie rubriek 4.3) en moet het met voorzichtigheid worden gebruikt bij patiënten met een lichte tot matige leverinsufficiëntie (zie rubriek 4.4).
Wijze van toediening
De aanbevolen dosis moet via een intraveneuze infusie worden toegediend, hoewel deze echter in klinisch onderzoek is toegediend via een centraal-veneuze katheter. Clofarabine Genthon mag niet worden gemengd met of gelijktijdig worden toegediend via dezelfde intraveneuze lijn als andere medicinale producten (zie rubriek 6.2). Voor instructies over filtratie en verdunning van het geneesmiddel voorafgaand aan toediening zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Gebruik bij patiënten met ernstige nierinsufficiëntie of een ernstige leverinsufficiëntie.
Borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Clofarabine Genthon is een krachtig antineoplastisch middel met potentieel significante hematologische en niet-hematologische bijwerkingen (zie rubriek 4.8).
De volgende parameters moeten zorgvuldig worden bewaakt bij patiënten die behandeling met clofarabine ondergaan:
- Met regelmaat moet een volledig bloedbeeld en een trombocytentelling worden verricht, en bij patiënten die cytopenie ontwikkelen moet dit nog vaker plaatsvinden.
- Bepalen van de nier- en leverfunctie voorafgaand aan de behandeling, tijdens de actieve behandeling en na de behandeling. De behandeling met clofarabine moet onmiddellijk worden gestaakt zodra een aanzienlijke stijging van de waarde voor creatinine, leverenzymen en/of bilirubine wordt waargenomen.
- De respiratoire status, de bloeddruk, de vochtbalans en het gewicht gedurende en onmiddellijk na de vijfdaagse toedieningsperiode van clofarabine.
Er dient rekening te worden gehouden met beenmergsuppressie. Dit is meestal reversibel en lijkt af te hangen van de dosis. Ernstige beenmergsuppressie, waaronder neutropenie, anemie en trombocytopenie zijn waargenomen bij patiënten die werden behandeld met clofarabine. Bloedingen, waaronder hersen-, maag/darm- en longbloedingen, werden gemeld en kunnen dodelijk zijn. De meerderheid van de gevallen ging gepaard met trombocytopenie (zie rubriek 4.8).
Bovendien was er aan het begin van de behandeling bij de meeste patiënten die deelnamen aan de klinische onderzoeken sprake van hematologische afwijkingen als gevolg van leukemie. Vanwege de pre-existente immuungecompromitteerde toestand van deze patiënten en aanhoudende neutropenie die als gevolg van behandeling met clofarabine kan ontstaan, hebben deze patiënten een verhoogd risico op ernstige opportunistische infecties, waaronder ernstige sepsis met mogelijk dodelijke afloop. Patiënten dienen te worden gecontroleerd op verschijnselen en symptomen van infectie en direct te worden behandeld.
Tijdens behandeling met clofarabine zijn gevallen gemeld van enterocolitis, waaronder neutropene colitis, caecitis en door Clostridium difficile veroorzaakte colitis. Deze aandoeningen traden vaker op binnen 30 dagen na behandeling en in de context van gecombineerde chemotherapie. Enterocolitis kan leiden tot complicaties van necrose, perforatie of sepsis en kan gepaard gaan met een fatale afloop (zie rubriek 4.8). Patiënten dienen te worden gecontroleerd op verschijnselen en symptomen van enterocolitis.
Stevens-Johnson syndroom (SJS) en toxische epidermale necrolyse (TEN), waaronder gevallen met fatale afloop, werden gemeld (zie rubriek 4.8). Clofarabine moet worden gestopt bij exfoliatieve of bulleuze huiduitslag, of indien er een vermoeden van SJS of TEN bestaat.
Toediening van clofarabine leidt tot een zeer snelle afname van het aantal leukemiecellen in het perifere bloed. Patiënten die behandeling met clofarabine ondergaan, moeten worden beoordeeld voor en bewaakt op aanwijzingen voor en symptomen van tumorlysissyndroom en het vrijkomen van cytokinen (bv. tachypneu, tachycardie, hypotensie, longoedeem) wat zich kan ontwikkelen tot SIRS (Systemic Inflammatory Response Syndrome), capillaire leksyndroom en/of orgaandisfunctie (zie rubriek 4.8).
- Profylactisch gebruik van allopurinol dient te worden overwogen als hyperurikemie (tumorlysis) te verwachten is.
- patiënten dienen gedurende de 5 dagen dat clofarabine wordt toegediend voortdurend van intraveneuze vloeistoffen te worden voorzien om de effecten van tumorlysis en andere voorvallen te beperken.
- Profylactisch gebruik van steroïden (bijv. 100 mg/m2 hydrocortison van dag 1 t/m 3) kan zinvol zijn ter voorkoming van verschijnselen en symptomen van SIRS of capillaire lekkage.
De toediening van clofarabine moet onmiddellijk worden gestaakt indien patiënten vroege verschijnselen of symptomen van SIRS, capillaire leksyndroom of substantiële orgaandisfunctie vertonen en de juiste ondersteunende maatregelen moeten worden geïnitieerd. Daarnaast dient de behandeling met clofarabine te worden stopgezet als zich bij de patiënt in de 5 dagen dat clofarabine wordt toegediend hypotensie ontwikkelt. Wanneer de patiënt is gestabiliseerd en de orgaanfunctie is teruggekeerd naar de uitgangssituatie kan verdere behandeling met clofarabine worden overwogen, gewoonlijk met een lagere dosis.
De meerderheid van de patiënten die op clofarabine reageren, bereikt na 1 of 2 behandelcycli een respons (zie rubriek 5.1). Daarom moeten de potentiële voordelen en risico's die samenhangen met een voortgezette behandeling bij patiënten die na 2 behandelcycli geen hematologische of klinische verbetering laten zien door de behandelend arts worden beoordeeld.
Patiënten met een hartziekte en patiënten die geneesmiddelen gebruiken waarvan bekend is dat ze de bloeddruk of de hartfunctie beïnvloeden, moeten tijdens de behandeling met clofarabine zorgvuldig worden bewaakt (zie de rubrieken 4.5 en 4.8).
Er is geen ervaring opgedaan in klinisch onderzoek bij pediatrische patiënten met nierinsufficiëntie (in klinisch onderzoek gedefinieerd als serumcreatinine ≥ 2 x ULN voor de leeftijd) en clofarabine wordt voornamelijk via de nieren uitgescheiden. Farmacokinetische gegevens duiden erop dat clofarabine zich bij patiënten met een verlaagde creatinineklaring kan ophopen (zie rubriek 5.2). Daarom moet voorzichtigheid worden betracht bij het gebruik van clofarabine bij patiënten met een lichte tot matige nierinsufficiëntie (zie rubriek 4.2 voor dosisaanpassingen). Het veiligheidsprofiel van clofarabine is niet aangetoond bij patiënten met ernstige nierinsufficiëntie of patiënten die nierfunctievervangende therapie kregen (zie rubriek 4.3). Het gelijktijdig gebruik van geneesmiddelen die in verband zijn gebracht met niertoxiciteit en die via tubulaire secretie worden geëlimineerd, zoals NSAID’s, amfotericine B, methotrexaat, aminosiden, organoplatinen, foscarnet, pentamidine, ciclosporine, tacrolimus, aciclovir en valganciclovir moeten met name gedurende de vijfdaagse toedieningsperiode van clofarabine worden vermeden; geneesmiddelen waarvan niet bekend is dat ze nefrotoxisch zijn, verdienen de voorkeur (zie de rubrieken 4.5 en 4.8). Nierfalen of acuut nierfalen zijn waargenomen als gevolg van infecties, sepsis en tumorlysissyndroom (zie rubriek 4.8). Patiënten dienen gecontroleerd te worden op renale toxiciteit en clofarabine moet indien nodig gediscontinueerd worden.
Er werd waargenomen dat de frequentie en de ernst van bijwerkingen, in het bijzonder infectie, myelosuppressie (neutropenie) en hepatotoxiciteit, verhoogd worden wanneer clofarabine in combinatie wordt gebruikt. Patiënten moeten om deze reden nauwgezet gecontroleerd worden als clofarabine in combinatieregimes gebruikt wordt.
Patiënten die met clofarabine worden behandeld, kunnen last krijgen van braken en diarree. Het is daarom van belang dat ze advies krijgen over geschikte maatregelen om uitdroging te voorkomen. Patiënten dienen erop te worden gewezen dat ze medische hulp moeten inroepen als ze symptomen krijgen van duizeligheid, regelmatig flauwvallen of verminderde urinelozing. Profylactische anti-emetica dienen te worden overwogen.
Er is geen ervaring opgedaan bij patiënten met een leverinsufficiëntie (serumbilirubine > 1,5 x ULN plus ASAT en ALAT > 5 x ULN) en de lever is een potentieel doelorgaan voor toxiciteit. Daarom moet voorzichtigheid worden betracht bij het gebruik van clofarabine bij patiënten met een lichte tot matige leverinsufficiëntie (zie de rubrieken 4.2 en 4.3). Het gelijktijdig gebruik van geneesmiddelen die in verband zijn gebracht met levertoxiciteit moet daar waar mogelijk worden vermeden (zie de rubrieken 4.5 en 4.8).
Als er bij een patiënt een hematologische toxiciteit in de vorm van neutropenie graad 4 optreedt (ANC < 0,5 x 10⁹/l) die 4 weken of langer aanhoudt, dient de dosis bij de volgende behandelingscyclus met 25% te worden verlaagd.
Aan elke patiënt die voor de derde keer een ernstige niet-hematologische toxiciteit (US NCI CTC Graad 3 toxiciteit), een ernstige toxiciteit die niet binnen 14 dagen verdwijnt (met uitzondering van misselijkheid/overgeven) of een levensbedreigende of invaliderende niet-infectieuze, niet-hematologische toxiciteit (US NCI CTC Graad 4 toxiciteit) doormaakt, moet verdere behandeling met clofarabine worden ontzegd (zie rubriek 4.2).
Patiënten die eerder een hematopoëtische stamceltransplantatie hebben ondergaan, hebben mogelijk een verhoogd risico op hepatotoxiciteit die zou kunnen duiden op veno-occlusieve ziekte (VOD) na een behandeling met clofarabine (40 mg/m2), indien gebruikt in combinatie met etoposide (100 mg/m2) en cyclofosfamide (440 mg/m2). Tijdens de postmarketingperiode werden, na behandeling met clofarabine, ernstige hepatotoxische bijwerkingen van veno-occlusieve ziekte (VOD) in pediatrische en volwassen patiënten in verband gebracht met een fatale afloop. Bij patiënten die met clofarabine zijn behandeld, zijn gevallen van hepatitis en leverfalen gemeld, waaronder ook met fatale afloop (zie rubriek 4.8).
De meeste patiënten kregen een voorbereidende behandeling met busulfan, melfalan en/of de combinatie van cyclofosfamide en bestraling van het volledige lichaam. Ernstige hepatotoxische voorvallen zijn gerapporteerd in een fase 1/2-combinatieonderzoek met clofarabine bij pediatrische patiënten met recidiverende of refractaire acute leukemie.
Er zijn momenteel onvoldoende gegevens beschikbaar over de veiligheid en werkzaamheid van clofarabine wanneer het in meer dan drie behandelcycli wordt toegediend.
Dit geneesmiddel bevat 71 mg natrium per injectieflacon, equivalent aan 4% van de WHO aanbevolen maximale dagelijkse inname van 2 mg natrium voor een volwassene.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen interactiestudies uitgevoerd. Er zijn echter geen klinisch significante interacties met andere geneesmiddelen of laboratoriumtests bekend.
Clofarabine wordt niet detecteerbaar gemetaboliseerd door het cytochroom-P450 (CYP)- enzymsysteem. Daarom is het onwaarschijnlijk dat er interactie plaatsvindt met actieve stoffen die cytochroom-P450-enzymen remmen of versterken. Daarnaast is het onwaarschijnlijk dat clofarabine een van de belangrijkste 5 humane CYP-isovormen (1A2, 2C9, 2C19, 2D6 en 3A4) remt of 2 van deze isovormen (1A2 en 3A4) versterkt bij plasmaconcentraties die na intraveneuze infusie van 52 mg/m2/dag worden bereikt. Als gevolg hiervan wordt niet verwacht dat het metabolisme van actieve stoffen waarvan bekend is dat het substraten van deze enzymen zijn, wordt beïnvloed.
Clofarabine wordt voornamelijk via de nieren uitgescheiden. Daarom moet het gelijktijdig gebruik van geneesmiddelen die in verband zijn gebracht met niertoxiciteit en die via tubulaire secretie worden geëlimineerd, zoals NSAID’s, amfotericine B, methotrexaat, aminosiden, organoplatinen, foscarnet, pentamidine, ciclosporine, tacrolimus, aciclovir en valganciclovir, met name gedurende de vijfdaagse toedieningsperiode van clofarabine worden vermeden (zie de rubrieken 4.4, 4.8 en 5.2).
De lever is een potentieel doelorgaan voor toxiciteit. Daarom moet daar waar mogelijk het gelijktijdig gebruik van geneesmiddelen die in verband zijn gebracht met levertoxiciteit worden vermeden (zie de rubrieken 4.4 en 4.8).
Patiënten die geneesmiddelen gebruiken waarvan bekend is dat ze de bloeddruk of de hartfunctie beïnvloeden, moeten tijdens de behandeling met clofarabine zorgvuldig worden bewaakt (zie de rubrieken 4.4 en 4.8).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Anticonceptie voor mannen en vrouwen
Als gevolg van het genotoxische risico van clofarabine (zie rubriek 5.3) dienen vruchtbare vrouwen tijdens de behandeling met clofarabine en gedurende 6 maanden na het einde van de behandeling effectieve anticonceptieve maatregelen nemen. Mannen moeten effectieve anticonceptieve maatregelen nemen en dienen te worden geadviseerd geen kind te verwekken tijdens het gebruik van clofarabine en gedurende 3 maanden na het einde van de behandeling.
Zwangerschap
Er zijn geen gegevens over het gebruik van clofarabine bij zwangere vrouwen. Uit experimenteel onderzoek bij dieren is reproductie toxiciteit inclusief teratogeen potentieel gebleken (zie rubriek 5.3). Clofarabine veroorzaakt mogelijk ernstige aangeboren afwijkingen indien het tijdens de zwangerschap wordt gebruikt. Daarom mag Clofarabine Genthon niet tijdens de zwangerschap worden gebruikt, met name niet tijdens het eerste trimester, tenzij hier een duidelijke noodzaak voor aanwezig is (dat wil zeggen alleen als het mogelijke voordeel voor de moeder opweegt tegen de risico's voor de foetus). Wanneer een patiënte tijdens behandeling met clofarabine zwanger wordt, dan moet zij worden geïnformeerd over de mogelijke risico's voor de foetus.
Borstvoeding
Het is niet bekend of clofarabine of de metabolieten bij mensen in de moedermelk wordt uitgescheiden. De excretie van clofarabine in melk is niet in onderzoek bij dieren bestudeerd. Vanwege het potentieel voor ernstige bijwerkingen bij kinderen die borstvoeding krijgen, moet het geven van borstvoeding voorafgaand aan, tijdens en gedurende de 2 weken na het einde van de behandelingmet Clofarabine Genthon echter worden gestaakt (zie rubriek 4.3).
Vruchtbaarheid
Bij muizen, ratten en honden zijn dosisgerelateerde toxiciteiten op de mannelijke voortplantingsorganen waargenomen, en bij muizen zijn toxiciteiten op de vrouwelijke voortplantingsorganen waargenomen (zie rubriek 5.3). Omdat het effect van behandeling met clofarabine op de menselijke fertiliteit niet bekend is, moeten mogelijke maatregelen om later nog kinderen te krijgen, met de patiënt besproken worden.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen onderzoek verricht met betrekking tot de effecten van clofarabine op de rijvaardigheid en op het vermogen om machines te bedienen. Aan patiënten moet echter worden verteld dat het mogelijk is dat zij tijdens de behandeling bijwerkingen zoals duizeligheid, een licht gevoel in het hoofd of flauwvallen ervaren en dat ze in dat geval geen voertuigen mogen besturen of machines mogen bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Bij bijna alle patiënten (98%) trad minimaal een bijwerking op die naar de mening van de onderzoeker was gerelateerd aan clofarabine. De meest frequent gerapporteerde bijwerkingen waren misselijkheid (61% van de patiënten), braken (59%), febriele neutropenie (35%), hoofdpijn (24%), huiduitslag (21%), diarree (20%), jeuk (20%), pyrexie (19%), palmoplantaire erythrodysesthesie (15%), vermoeidheid (14%), angst (12%), ontstekingen van de mucosa (11%) en blozen (11%). Bij 68 patiënten (59%) trad minimaal een ernstige, aan clofarabine gerelateerde, bijwerking op. Een patiënt staakte de behandeling als gevolg van hyperbilirubinemie graad 4 waarvan werd aangenomen dat deze was gerelateerd aan het gebruik van 52 mg/m2/dag clofarabine. Er overleden drie patiënten als gevolg van bijwerkingen die naar de mening van de onderzoeker waren gerelateerd aan de behandeling met clofarabine. Een patiënt overleed aan respiratoire problemen, hepatocellulaire beschadiging en het capillaire-lek-syndroom, een patiënt aan een sepsis als gevolg van een vancomycineresistente enterokok en multiorgaanfalen, en een patiënt aan een septische shock en multiorgaanfalen.
Lijst van bijwerkingen in tabelvorm
De hier gegeven informatie is gebaseerd op gegevens die zijn gegenereerd uit klinisch onderzoek waarbij 115 patiënten (> 1 jaar en ≤ 21 jaar) met ALL of acute myeloïde leukemie (AML) minimaal een dosis clofarabine ontvingen in de aanbevolen dagelijkse dosis van 52 mg/m2 x 5.
Bijwerkingen worden vermeld per orgaansysteem en frequentie (zeer vaak (≥1/10); vaak (≥1/100 tot <1/10), soms (≥1/1.000 tot <1/100; zelden (≥1/10.000 tot <1/1.000) en zeer zelden (<1/10.000)) in de onderstaande tabel. Bijwerkingen die tijdens de post-marketing periode zijn gerapporteerd, zijn ook opgenomen in de tabel in de frequentiecategorie ‘niet bekend’ (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep zijn bijwerkingen gerangschikt naar afnemende ernst.
Patiënten met een gevorderd stadium van ALL of AML kunnen verstorende medische aandoeningen hebben waardoor de causaliteit van bijwerkingen moeilijk kan worden beoordeeld als gevolg van de verscheidenheid aan symptomen die zijn gerelateerd aan de onderliggende ziekte, de progressie ervan en de gelijktijdige toediening van talloze geneesmiddelen.
| Bijwerkingen waarvan wordt aangenomen dat ze zijn gerelateerd aan de behandeling met clofarabine die zijn gemeld met frequenties van ≥ 1/1000 (d.w.z. bij > 1/115 patiënten) in klinisch onderzoek en post-marketing | |
|---|---|
| Infecties en parasitaire aandoeningen | Vaak: septische shock*, sepsis, bacteriëmie, pneumonie, herpes zoster, herpes simplex, orale candidiasis Frequentie niet bekend: door Clostridium difficile veroorzaakte colitis |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Vaak: tumorlysissyndroom* |
| Bloed- en lymfestelselaandoeningen | Zeer vaak: febriele neutropenie Vaak: neutropenie |
| Immuunsysteemaandoeningen | Vaak: overgevoeligheid |
| Voedings- en stofwisselingsstoornissen | Vaak: anorexie, verminderde eetlust, dehydratie Frequentie niet bekend: hyponatriëmie |
| Psychische stoornissen | Zeer vaak: angst Vaak: agitatie, rusteloosheid, verandering in mentale toestand |
| Zenuwstelselaandoeningen | Zeer vaak: hoofdpijn Vaak: somnolentie, perifere neuropathie, paresthesie, duizeligheid, tremor |
| Evenwichtsorgaan- en ooraandoeningen | Vaak: gehoorverlies |
| Hartaandoeningen | Vaak: pericardeffusie*, tachycardie* |
| Bloedvataandoeningen | Zeer vaak: blozen* Vaak: hypotensie*, capillaire leksyndroom, hematoom |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Vaak: respiratoire problemen, epistaxis, dyspneu, tachypneu, hoesten |
| Maagdarmstelselaandoeningen | Zeer vaak: braken, misselijkheid, diaree Vaak: mondbloeding, gingivale bloeding, hematemese, buikpijn, stomatitis, pijn in de bovenbuik, proctalgie,mondzweren Frequentie niet bekend: verhogingen van amylase en lipase in serum t.g.v. pancreatitis, enterocolitis, neutropene colitis, caecitis |
| Lever- en galaandoeningen | Vaak: hyperbilirubinemie, geelzucht, veno-occlusieve ziekte, stijgingen in de waarden van alanineaminotransferase (ALAT)* en aspartaataminotransferase (ASAT)*, leverfalen Soms: Hepatitis |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak: vermoeidheid, pyrexie, ontsteking van de mucosa Vaak: multiorgaanfalen, Systemic Inflammatory Response Syndrome (SIRS)*, pijn, koude rillingen, prikkelbaarheid, oedeem, perifeer oedeem, het heet hebben, zich vreemd voelen |
| Huid- en onderhuidaandoeningen | Zeer vaak: palmoplantaire erythrodysesthesie, pruritus Vaak: maculopapulaire huiduitslag, petechiae, erytheem, jeukende huiduitslag, exfoliatie van de huid, gegeneraliseerde huiduitslag, alopecia, hyperpigmentatie van de huid, gegeneraliseerd erytheem, erythemateuze huiduitslag, droge huid, hyperhidrose Frequentie niet bekend: Stevens-Johnson-Syndroom (SJS), toxische epidermale necrolyse (TEN) |
| Skeletspierstelsel- en bindweefselaandoeningen | Vaak: pijn in de ledematen, myalgie, botpijn, pijn aan de borstwand, artralgie, nek- en rugpijn |
| Nier- en urinewegaandoeningen | Vaak: hematurie* Vaak: nierfalen, acuut nierfalen |
| Onderzoeken | Vaak: gewichtsverlies |
| Letsels, intoxicaties en verrichtingscomplicaties | Vaak: contusie |
* = zie hieronder ** Alle bijwerkingen die minimaal twee keer voorkwamen (d.w.z. twee of meer voorvallen (1,7%)) zijn in deze tabel opgenomen. | |
Beschrijving van geselecteerde bijwerkingen
Bloed- en lymfestelselaandoeningen
De meest voorkomende hematologische afwijkingen bij laboratoriumonderzoek die werden waargenomen bij met clofarabine behandelde patiënten, waren anemie (83,3%; 95/114), leukopenie (87,7%; 100/114), lymfopenie (82,3%; 93/113), neutropenie (63,7%; 72/113) en trombocytopenie (80,7%; 92/114). In de meeste gevallen waren deze voorvallen van een graad ≥ 3.
Tijdens de postmarketingperiode zijn langdurige cytopenie (trombocytopenie, anemie, neutropenie en leukopenie) en beenmergfalen gemeld. Er zijn voorvallen van bloeding waargenomen in het kader van trombocytopenie. Bloedingen, waaronder hersen-, maag/darm- en longbloedingen, werden gemeld en kunnen een dodelijke afloop tot gevolg hebben (zie rubriek 4.4).
Bloedvataandoeningen
Bij 64 van de 115 patiënten (55,7%) trad minimaal een bijwerking op het gebied van bloedvataandoeningen op. Bij 23 van de 115 patiënten trad een bloedvataandoening op die naar men aannam was gerelateerd aan het gebruik van clofarabine; blozen (13 voorvallen, niet ernstig) en hypotensie (5 voorvallen, allemaal beschouwd als ernstig, zie rubriek 4.4) werden het vaakst gerapporteerd. Het merendeel van deze gevallen van hypotensie werd echter gerapporteerd bij patiënten die tegelijkertijd aan andere verstorende medische aandoeningen leden.
Hartaandoeningen
Bij 50% van de patiënten trad minimaal een bijwerking op het gebied van hartaandoeningen op. In 11 gevallen onder 115 patiënten ging men ervan uit dat de bijwerkingen waren gerelateerd aan het gebruik van clofarabine. Geen van deze bijwerkingen was ernstig. De hartaandoening die het vaakst werd gerapporteerd was tachycardie (35%) (zie rubriek 4.4). In 6,1% (7/115) van de gevallen ging men ervan uit dat de tachycardie was gerelateerd aan het gebruik van clofarabine. De meeste bijwerkingen op het gebied van hartaandoeningen werden gerapporteerd in de eerste twee behandelingscycli.
Bij 9% (10/115) van de patiënten werd pericardeffusie en pericarditis als bijwerking gerapporteerd. In drie gevallen ging men er vervolgens vanuit dat deze bijwerkingen aan het gebruik van clofarabine waren gerelateerd: pericardeffusie (2 voorvallen, waarvan een ernstig van aard) en pericarditis (een voorval, niet ernstig van aard). Bij de meerderheid van de patiënten (8/10) beschouwde men pericardeffusie en pericarditis na echocardiografische beoordeling als asymptomatisch en werd het klinisch belang ervan ingeschat op laag tot afwezig. Bij 2 patiënten werd pericardeffusie echter als klinisch significant beschouwd, met enige ermee samenhangende hemodynamische problemen.
Infecties en parasitaire aandoeningen:
Bij 48% van de patiënten was er sprake van een of meer aanhoudende infecties voorafgaand aan de behandeling met clofarabine. In totaal trad er bij 83% van de patiënten ten minste een infectie op na de behandeling met clofarabine, waaronder schimmelinfecties, virusinfecties en bacteriële infecties (zie rubriek 4.4). In 21 (18,3%) van de gevallen ging men ervan uit dat de voorvallen waren gerelateerd aan het gebruik van clofarabine. Daarbij werden een infectie als gevolg van kathetergebruik (een voorval), sepsis (2 voorvallen) en septische shock (2 voorvallen, een patiënt overleed (zie hierboven)) als ernstig beschouwd.
Tijdens de postmarketingperiode zijn bacteriële, schimmel- en virusinfecties gemeld en deze kunnen fataal zijn. Deze infecties kunnen ook leiden tot septische shock, respiratoir falen, nierfalen en/of multiorgaanfalen.
Nier- en urinewegaandoeningen
Bij 41 van de 115 patiënten (35,7%) trad ten minste een bijwerking op het gebied van nier- en urinewegaandoeningen op. De meest voorkomende renale toxiciteit bij pediatrische patiënten was een verhoogde creatinineconcentratie. Bij 8% van de patiënten was sprake van een verhoogde creatinineconcentratie graad 3 of 4. Nefrotoxische geneesmiddelen, tumorlysis en tumorlysis in combinatie met hyperurikemie kunnen de kans op renale toxiciteit vergroten (zie rubrieken 4.3 en 4.4). Bij 13% van alle patiënten werd hematurie geconstateerd. Van 4 renale bijwerkingen onder 115 patiënten werd aangenomen dat ze waren gerelateerd aan het gebruik van clofarabine. Geen van deze bijwerkingen was ernstig: hematurie (3 voorvallen) en acuut nierfalen (een voorval) (zie rubrieken 4.3 en 4.4).
Lever- en galaandoeningen
De lever is een potentieel doelorgaan voor toxiciteit als gevolg van het gebruik van clofarabine en bij 25,2% van de patiënten trad minimaal een bijwerking op het gebied van lever- en galaandoeningen op (zie de rubrieken 4.3 en 4.4). In 6 gevallen ging men ervan uit dat er een verband was met het gebruik van clofarabine, waarbij acute cholecystitis (een voorval), cholelithiasis (een voorval), hepatocellulaire beschadiging (een voorval; patiënt is overleden (zie hierboven)) en hyperbilirubinemie (een voorval; patiënt staakte de therapie (zie hierboven)) als ernstig werden beschouwd. Twee meldingen (1,7%) van veno-occlusieve ziekte (VOD) bij pediatrische patiënten werden beschouwd als gerelateerd aan het gebruik van clofarabine.
Gevallen van veno-occlusieve ziekte (VOD, veno-occlusive disease) gemeld bij pediatrische en volwassen patiënten tijdens de postmarketingperiode, zijn in verband gebracht met een fatale afloop (zie rubriek 4.4).
Daarnaast hadden 50/113 patiënten die met clofarabine werden behandeld op zijn minst ernstig verhoogde ALAT-waarden (minimaal US NCI-CTC graad 3), 36/100 patiënten hadden verhoogde ASAT-waarden en 15/114 patiënten hadden verhoogde bilirubinewaarden. Het merendeel van de gevallen van verhoogde ALAT- en ASAT-waarden trad op binnen 10 dagen na toediening van clofarabine; binnen 15 dagen waren de waarden weer gezakt tot ≤ graad 2. Voor zover er gegevens beschikbaar zijn, zakten verhoogde bilirubinewaarden in de meeste gevallen binnen 10 dagen weer tot ≤ graad 2.
SIRS (Systemic Inflammatory Response Syndrome) of capillaire leksyndroom
Bij 5% (6/115) van de pediatrische patiënten (5 met ALL, een met AML) werd SIRS, het capillaire leksyndroom (verschijnselen en symptomen van cytokinerelease, zoals tachypneu, tachycardie, hypotensie, longoedeem) gerapporteerd als bijwerking (zie rubriek 4.4). Er zijn 13 gevallen van het tumorlysissyndroom, het capillaire leksyndroom of SIRS gerapporteerd: SIRS (2 voorvallen; beide beschouwd als ernstig), capillaire leksyndroom (4 voorvallen, waarvan er 3 werden beschouwd als ernstig en gerelateerd aan het gebruik van clofarabine) en tumorlysissyndroom (7 voorvallen, waarvan er 6 werden beschouwd als gerelateerd aan het gebruik van clofarabine en 3 ernstig waren).
Gevallen van het capillaire leksyndroom, gemeld tijdens de postmarketingperiode, zijn in verband gebracht met een fatale afloop (zie rubriek 4.4).
Maagdarmstelselaandoeningen
Er zijn gevallen van enterocolitis, waaronder neutropene colitis, caecitis en colitis door C. difficile gemeld tijdens de behandeling met clofarabine. Enterocolitis kan leiden tot complicaties van necrose, perforatie of sepsis en kan gepaard gaan met een fatale afloop (zie rubriek 4.4).
Huid- en onderhuidaandoeningen
Stevens-Johnson syndroom (SJS) en toxische epidermale necrolyse (TEN), waaronder fatale gevallen, werden gemeld bij patiënten die clofarabine kregen of die recentelijk met clofarabine waren behandeld. Er werden ook andere exfoliatieve aandoeningen gemeld.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands bijwerkingen centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Symptomen
Er zijn geen gevallen van overdosering gerapporteerd. Tot de mogelijke symptomen van een overdosis horen naar verwachting ook misselijkheid, overgeven, diarree en ernstige beenmergsuppressie. Tot op heden is de hoogste dagelijkse dosis die aan mensen werd toegediend gedurende 5 opeenvolgende dagen 70 mg/m2 (aan 2 kinderen met ALL). De toxiciteiten die bij deze patiënten werden waargenomen waren onder meer braken, hyperbilirubinemie, verhoogde transaminasewaarden en maculo-papulaire huiduitslag.
Behandeling
Er bestaat geen specifieke antidotumtherapie. Het verdient aanbeveling de therapie onmiddellijk te staken, en de patiënt zorgvuldig te observeren terwijl tegelijkertijd de juiste ondersteunende maatregelen worden geïnitieerd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, antimetabolieten, purine-analogen, ATC-code: L01BB06.
Werkingsmechanisme
Clofarabine is een purinenucleoside-antimetaboliet. Van de antitumoractiviteit ervan wordt aangenomen dat deze het gevolg is van 3 mechanismen:
- Inhibitie van DNA polymerase-α resulterend in beëindiging van de DNA-ketenverlenging en/of DNA-synthese/reparatie.
- Inhibitie van ribonucleotide reductase met reductie van cellulaire desoxynucleotidetrifosfaat-pools (dNTP-pools).
- Verstoring van de mitochondriale membraanintegriteit met het vrijkomen van cytochroom C en andere pro-apoptotische factoren die zelfs bij niet-delende lymfocyten tot geprogrammeerde celdood leiden.
Clofarabine moet eerst diffunderen of naar de doelcellen worden getransporteerd waar het door intracellulaire kinasen sequentieel wordt gefosforyleerd tot de mono- en bi-fosfaat, en uiteindelijk tot het actieve conjugaat, clofarabine-5’-trifosfaat. Clofarabine heeft een hoge affiniteit voor een van de activerende fosforylerende enzymen, desoxycytidinekinase, die de affiniteit voor het natuurlijke substraat, desoxycytidine, overstijgt.
Daarnaast bezit clofarabine een grotere resistentie tegen cellulaire degradatie door adenosine-deaminase en een verlaagde gevoeligheid voor fosforolytische klieving dan andere actieve stoffen in die categorie, terwijl de affiniteit van clofarabinetrifosfaat voor DNA polymerase-α en ribonucleotide reductase gelijk is aan of groter dan die van desoxyadenosinetrifosfaat.
Farmacodynamische effecten
In in vitro onderzoek is aangetoond dat clofarabine de celgroei remt in, en cytotoxisch is voor, een verscheidenheid aan zich snel vermeerderende hematologische en vaste tumorcellijnen. Het was ook actief tegen latent aanwezige lymfocyten en macrofagen. Bovendien vertraagde clofarabine de tumorgroei en in sommige gevallen veroorzaakte het tumorregressie in een assortiment van humane en muriene xenotransplantaten die bij muizen waren geïmplanteerd.
Klinische werkzaamheid en veiligheid
Klinische werkzaamheid: om een systematische evaluatie van de responsen die bij patienten werden waargenomen mogelijk te maken, bepaalde een niet-geblindeerd Independent Response Review Panel (IRRP) de volgende responspercentages op basis van de definities die door de Children’s Oncology Group werden vastgesteld:
| CR = Complete remissie | Patiënten die aan elk van de volgende criteria voldeden:
|
|---|---|
| CRp = Complete remissie bij afwezigheid van totaal herstel van de trombocyten (bloedplaatjes) | Patiënten die voldeden aan alle criteria voor een CR behalve voor herstel van de trombocytentelling tot > 100 x 109/l |
| PR = Partiële remissie | Patiënten die aan elk van de volgende criteria voldeden:
|
| Totale remissiepercentage | (Aantal patiënten met een CR + aantal patiënten met een CRp) ÷ aantal geschikte patiënten die clofarabine ontvingen |
De veiligheid en werkzaamheid van clofarabine werd geëvalueerd in een fase I, open-label, niet- vergelijkend, dosisescalatie-onderzoek bij 25 kinderen met recidief of refractaire leukemie (17 ALL; 8 AML) bij wie de standaardbehandeling niet was aangeslagen of voor wie geen andere therapie beschikbaar was. De clofarabine dosering startte met elke 2 tot 6 weken gedurende 5 dagen 11,25 mg/m2/dag toegediend via intraveneuze infusie, met afhankelijk van de toxiciteit en respons escalatie tot 15, 30, 40, 52 en 70 mg/m2/dag. 9van de 17 patiënten met ALL werden behandeld met 52 mg/m2/dag clofarabine. Van de 17 ALL-patiënten bereikten 2 een complete remissie (12%; CR) en 2 een partiële remissie (12%; PR) bij uiteenlopende doseringen. Dosisbeperkende toxiciteiten in dit onderzoek waren hyperbilirubinemie, verhoogde transaminasewaarden en maculo-papulaire uitslag wat werd ervaren bij 70 mg/m2/dag (2 ALL-patiënten; zie rubriek 4.9).
Een fase II, open-label, niet-vergelijkend onderzoek naar clofarabine in meerdere centra werd uitgevoerd om het totale remissiepercentage vast te stellen bij zwaar voorbehandelde patiënten (≤ 21 jaar bij de eerste diagnose) met recidief of refractaire ALL, gedefinieerd volgens de Frans-Amerikaans-Britse indeling. De maximale verdragen dosis van 52 mg/m2/dag clofarabine die in het fase-I-onderzoek is vastgesteld en hierboven is beschreven, werd elke 2 tot 6 weken gedurende 5 opeenvolgende dagen via intraveneuze infusie toegediend. In de tabel hieronder worden de belangrijkste werkzaamheidsresultaten uit dit onderzoek samengevat.
Patiënten met ALL mogen niet in aanmerking zijn gekomen voor een behandeling met een hoger curatief potentieel en bij de ziekte moet zich voor de tweede keer een recidief voordoen of de ziekte moet refractair zijn, dat wil zeggen dat na minimaal twee eerdere regimes geen remissie is bereikt. Voordat ze in dit onderzoek werden opgenomen, hadden 58 van de 61 patiënten (95%) 2 tot 4 verschillende inductieregimes ontvangen en 18 van de 61 patiënten (30%) hadden eerder minimaal 1 hematologische stamceltransplantatie (HSCT) ondergaan. De gemiddelde leeftijd van de behandelde patiënten (37 mannen, 24 vrouwen) was 12 jaar.
Toediening van clofarabine resulteerde bij 31 van de 33 patiënten (94%) met een meetbare aantal absolute blasten bij de uitgangssituatie in een spectaculaire en snelle reductie van perifere leukemiecellen. De 12 patiënten die totale remissie bereikten (CR + CRp) hadden een mediane overlevingstijd van 66,6 weken vanaf de cut-off-datum van het verzamelen van de gegevens. Responsen werden bij verschillende immunofenotypes van ALL, inclusief pre-B-cel en T-cel, gezien. Hoewel het transplantatiepercentage geen eindpunt voor het onderzoek was, ondergingen 10 van de 61 patiënten (16%) na behandeling met clofarabine een HSCT (3 na het bereiken van een CR, 2 na een CRp, 3 na een PR, 1 patiënt bij wie de behandeling door de IRRP als niet geslaagd werd beschouwd en 1 die door de IRRP als niet beoordeelbaar werd beschouwd). Bij patiënten die een HSCT hebben ontvangen is de responsduur verstoord.
| De werkzaamheidsresultaten van het kernonderzoek bij patiënten (bij de initiële diagnose ≤ 21 jaar) met recidief of refractaire ALL na minimaal twee eerdere regimes | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Respons categorie | ITT*-patiënten (n = 61) | Mediane duur van de remissie (weken) (95% BI) | Mediane tijd tot aan progressie (weken)** (95% BI) | Mediane totale overleving (weken) (95% BI) | |||||||||
| Totale remissie (CR + CRp) | 12 (20%) | 32,0 (9,7 tot 47,9) | 38,2 (15,4 tot 56,1) | 69,5 (58,6 tot -) | |||||||||
| CR | 7 (12%) | 47,9 (6,1 tot -) | 56,1 (13,7 tot -) | 72,4 (66,6 tot -) | |||||||||
| CRp | 5 (8%) | 28,6 (4,6 tot 38,3) | 37,0 (9,1 tot 42) | 53,7 (9,1 tot -) | |||||||||
| PR | 6 (10%) | 11,0 (5,0 tot -) | 14,4 (7,0 tot -) | 33,0 (18,1 tot -) | |||||||||
| CR + CRp + PR | 18 (30%) | 21,5 (7,6 tot 47,9) | 28,7 (13,7 tot 56,1) | 66,6 (42,0 tot -) | |||||||||
| Falen van de behandeling | 33 (54%) | n.v.t. | 4,0 (3,4 tot 5,1) | 7,6 (6,7 tot 12,6) | |||||||||
| Niet beoordeelbaar | 10 (16%) | n.v.t. | |||||||||||
| Alle patiënten | 61 (100%) | n.v.t. | 5,4 (4,0 tot 6,1) | 12,9 (7,9 tot 18,1) | |||||||||
*ITT = intention to treat. **Patiënten die ten tijde van de laatste follow-up in leven en in remissie waren, werden op dat tijdpunt voor de analyse gecensureerd. | |||||||||||||
| Gegevens over de duur van remissie en overleving van patiënten die CR of CRp bereikten | |||
|---|---|---|---|
| Beste respons | Tijd tot totale remissie (weken) | Duur van remissie (weken) | Totale overleving (weken) |
| Patiënten die geen transplantatie ondergingen | |||
| CR | 5,7 | 4,3 | 66,6 |
| CR | 14,3 | 6,1 | 58,6 |
| CR | 8,3 | 47,9 | 66,6 |
| CRp | 4,6 | 4,6 | 9,1 |
| CR | 3,3 | 58,6 | 72,4 |
| CRp | 3,7 | 11,7 | 53,7 |
| Patiënten die een transplantatie ondergingen terwijl er nog steeds sprake was van remissie* | |||
| CRp | 8,4 | 11,6+ | 145,1+ |
| CR | 4,1 | 9,0+ | 111,9+ |
| CRp | 3,7 | 5,6+ | 42,0 |
| CR | 7,6 | 3,7+ | 96,3+ |
| Patiënten die een transplantatie ondergingen na een alternatieve behandeling of een terugval* | |||
| CRp | 4,0 | 35,4 | 113,3+** |
| CR | 4,0 | 9,7 | 89,4*** |
* Duur van remissie gecensureerd ten tijde van de transplantatie. ** De patiënt onderging een transplantatie na een alternatieve behandeling. *** De patiënt onderging een transplantatie na een terugval. | |||
5.2 Farmacokinetische eigenschappen
Absorptie en distributie
De farmacokinetiek van clofarabine werd bestudeerd bij 40 patiënten in leeftijd variërend van 2 tot 19 jaar met recidief of refractaire ALL of AML. De patiënten werden ingesloten in een fase-I- (n = 12) of twee fase-II- (n = 14 / n = 14) veiligheids- en werkzaamheidsonderzoeken, en ontvingen via intraveneuze infusie meerdere doses clofarabine (zie rubriek 5.1).
| Farmacokinetiek bij patiënten in leeftijd variërend van 2 tot 19 jaar met recidief of refractaire ALL of AML na toediening van meerdere doses clofarabine via intraveneuze infusie | |||||||
|---|---|---|---|---|---|---|---|
| Parameter | Schattingen gebaseerd op niet-compartimentele analyse (n = 14 / n = 14) | Schattingen gebaseerd op andere analyses | |||||
| Distributie: | |||||||
| Distributievolume (steady state) | 172 l/m2 | ||||||
| Plasmaproteïnebinding | 47,1% | ||||||
| Serumalbumine | 27,0% | ||||||
| Eliminatie: | |||||||
| ß-halfwaardetijd van clofarabine | 5,2 uur | ||||||
| Halfwaardetijd van clofarabinetrifosfaat | > 24 uur | ||||||
| Systemische klaring | 28,8 l/u/m2 | ||||||
| Nierklaring | 10,8 l/u/m2 | ||||||
| In urine uitgescheiden dosis | 57% | ||||||
Multivariate analyse toonde aan dat de farmacokinetiek van clofarabine gewichtsafhankelijk is en hoewel werd vastgesteld dat het aantal witte bloedcellen (WBC) invloed heeft op de farmacokinetiek van clofarabine, leek dit niet genoeg om het doseringsschema van de patiënt te individualiseren, op basis van de telling van de witte bloedcellen. Bij intraveneuze infusie van 52 mg/m2 clofarabine werd bij patiënten met een groot aantal verschillende gewichten een gelijke blootstelling waargenomen. De Cmax is echter omgekeerd proportioneel aan het lichaamsgewicht van de patiënt en daarom kunnen kleine kinderen aan het eind van de infusie een hogere Cmax hebben dan een gemiddeld kind van 40 kg die dezelfde dosis clofarabine per m2 krijgt toegediend. Bijgevolg moeten langere infusietijden worden overwogen bij kinderen < 20 kg (zie rubriek 4.2).
Biotransformatie en eliminatie
Clofarabine wordt uitgescheiden via een combinatie van renale en niet-renale excretie. Na 24 uur is ongeveer 60% van de dosis ongewijzigd in de urine uitgescheiden. De klaringssnelheid van clofarabine lijkt veel hoger te zijn dan de glomerulaire filtratiesnelheden wat duidt op filtratie en tubulaire secretie als mechanismen voor eliminatie via de nieren. Omdat clofarabine echter niet detecteerbaar wordt gemetaboliseerd door het cytochroom-P450 (CYP)-enzymsysteem, blijven de routes van niet-renale eliminatie op dit moment nog onbekend.
Er werd geen klaarblijkelijk verschil in farmacokinetiek waargenomen tussen patiënten met ALL of AML, of tussen mannen en vrouwen.
Er is in deze patiëntengroep geen relatie vastgesteld tussen blootstelling aan clofarabine of clofarabinetrifosfaat en hun werkzaamheid of toxiciteit.
Bijzondere patiëntengroepen
Volwassenen (> 21 en < 65 _ jaar)
Er zijn momenteel onvoldoende gegevens beschikbaar om de veiligheid en werkzaamheid van clofarabine bij volwassen patiënten vast te stellen. De farmacokinetiek van clofarabine bij volwassenen met recidief of refractaire AML na toediening van een enkele dosis van 40 mg/m2 clofarabine gedurende 1 uur via intraveneuze infusie was echter vergelijkbaar met de farmacokinetiek die hierboven werd beschreven bij patiënten in de leeftijd van 2 tot 19 jaar met recidief of refractaire ALL of AML na het op 5 opeenvolgende dagen gedurende 2 uur toedienen van 52 mg/m2 clofarabine door middel van intraveneuze infusie.
Ouderen(≥ 65 _jaar)
Er zijn momenteel onvoldoende gegevens beschikbaar om de veiligheid en werkzaamheid van clofarabine vast te stellen bij patiënten van 65 jaar of ouder.
Nierinsufficiëntie
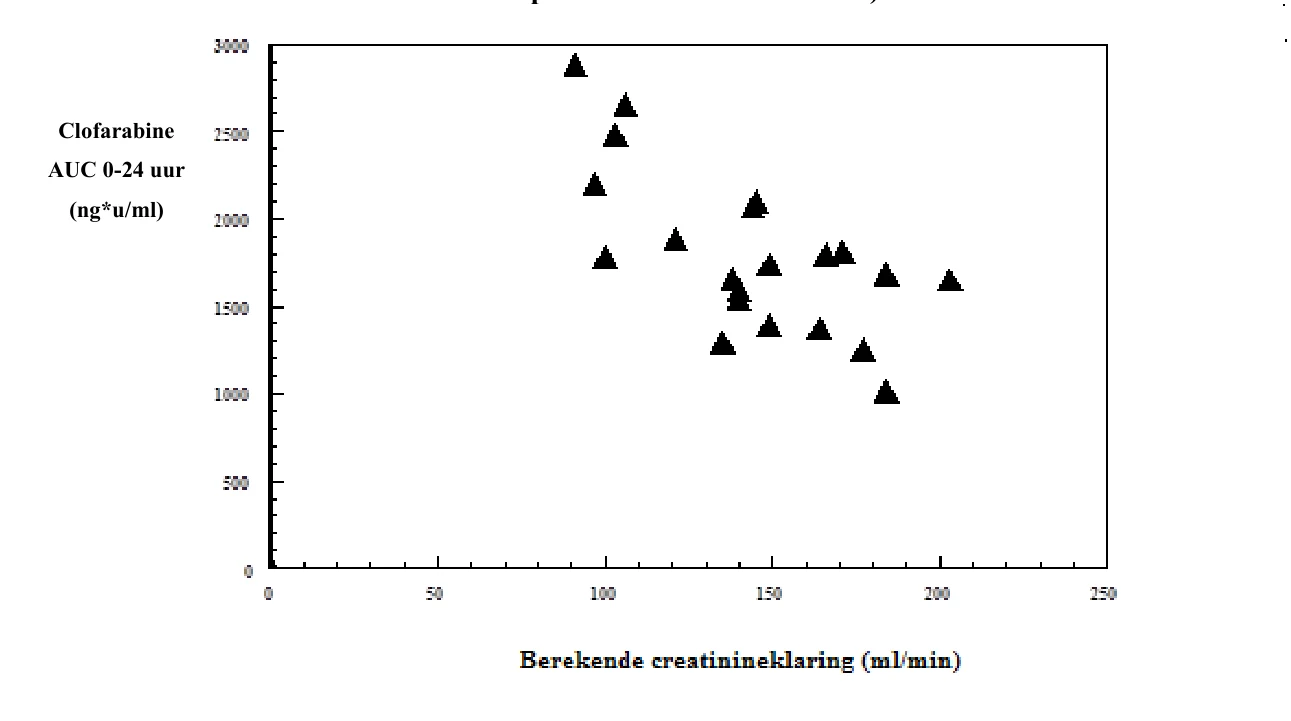
Tot op heden zijn er slechts beperkte gegevens bekend over de farmacokinetiek van clofarabine bij pediatrische patiënten met een lagere creatinineklaring. Deze beperkte gegevens duiden er echter wel op dat clofarabine zich bij dergelijk patiënten kan ophopen (zie de afbeelding hieronder).
Farmacokinetische gegevens van volwassen en pediatrische patiënten doen vermoeden dat patiënten met stabiele matige nierinsufficiëntie (creatinineklaring 30 - < 60 ml/min) die een met 50% gereduceerde dosis toegediend krijgen, een vergelijkbare blootstelling aan clofarabine vertonen als patiënten met een normale nierfunctie die een standaarddosis toegediend krijgen.
De AUC0-24 uur van Clofarabine op basis van de bij de uitgangssituatie berekende creatinineklaring bij patiënten in leeftijd variërend van 2 tot 19 jaar met recidief of refractaire ALL of AML (n =11 / n = 12) na toediening van meerdere doses clofarabine via intraveneuze infusie (creatinineklaring berekend met behulp van de Schwartz-formule)
Leverinsufficiëntie
Er is geen ervaring opgedaan bij patiënten met een leverinsufficiëntie (serumbilirubine > 1,5 x ULN plus ASAT en ALAT > 5 x ULN) en de lever is een potentieel doelorgaan voor toxiciteit (zie de rubrieken 4.3 en 4.4).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Uit toxicologisch onderzoek naar clofarabine bij muizen, ratten en honden is gebleken dat snel delend weefsel het primaire doelorgaan voor toxiciteit was.
Bij ratten werden cardiale effecten waargenomen die passen bij cardiomyopathie en dit droeg na herhaalde behandelingscycli bij aan symptomen van hartfalen. De incidentie van deze toxiciteiten was afhankelijk van zowel de toegediende dosis clofarabine als de duur van de behandeling. Deze bijwerkingen werden gemeld bij blootstellingsniveaus (Cmax) van ongeveer 7 tot 13 maal hoger (na 3 of meer doseringscycli) of 16 tot 35 maal hoger (na een of meer doseringscycli) dan klinische blootstelling. De minimale effecten die bij lagere doses werden gezien suggereren dat er een drempel is voor toxiciteiten van het hart en de non-lineaire farmacokinetiek in het plasma van de rat kan bij de waargenomen effecten een rol spelen. Het potentiële risico voor de mens is niet bekend.
Bij ratten werd glomerulonefropathie gerapporteerd bij blootstellingswaarden die na 6 doseringscycli van clofarabine 3 tot 5 maal hoger waren dan de klinische AUC. Dit werd gekenmerkt door een geringe verdikking van het glomerulaire basaalmembraan met slechts een lichte tubulaire beschadiging en werd niet geassocieerd met veranderingen in de serumchemie.
Na chronische toediening van clofarabine werden bij ratten bijwerkingen in de lever waargenomen. Deze vertegenwoordigen waarschijnlijk de superpositie van degeneratieve en regeneratieve veranderingen als gevolg van de behandelcycli, en waren niet geassocieerd met veranderingen in de serumchemie. Na acute
Clofarabine
AUC 0-24 uur
(ng*u/ml)
toediening van hoge doses werden bij honden histologische aanwijzingen voor bijwerkingen in de lever gezien, maar dit ging niet gepaard met veranderingen in de serumchemie.
Bij muizen, ratten en honden werden dosisgerelateerde toxiciteiten op de mannelijke voortplantingsorganen waargenomen. Deze bijwerkingen waren bij ratten onder meer bilaterale degeneratie van het seminifeer epitheel met ingesloten spermatiden en atrofie van de interstitiële cellen na buitensporige blootstellingswaarden (150 mg/m2/dag), en bij honden celdegeneratie van de epididymis en degeneratie van het seminifeer epitheel bij klinisch relevante blootstellingswaarden (≥ 7,5 mg/m2/dag clofarabine).
Bij vrouwtjesmuizen werden bij de enige gebruikte dosis van 225 mg/m2/dag clofarabine vertraagde eierstokatrofie of degeneratie en uteriene mucosale apoptose waargenomen.
Bij ratten en konijnen was clofarabine teratogeen. Bij ratten die doses ontvingen die ongeveer 2 tot 3 maal de klinische blootstelling produceerden (54 mg/m2/dag) en bij konijnen die 12 mg/m2/dag clofarabine ontvingen, werden een toename van het verlies van de vrucht na implantatie, een verlaagd lichaamsgewicht bij de foetus en een kleiner aantal jongen per worp samen met een toegenomen aantal misvormingen (grove uitwendige misvormingen, misvormingen aan de weke delen) en skeletafwijkingen (inclusief vertraagde ossificatie) gemeld. (Er zijn geen gegevens over blootstelling bij konijnen beschikbaar). Als drempel voor de ontwikkelingstoxiciteit werd bij ratten 6 mg/m2/dag en bij konijnen 1,2 mg/m2/dag aangehouden. Het niet-observeerbare effectniveau voor maternale toxiciteit bij ratten was 18 mg/m2/dag en bij konijnen meer dan 12 mg/m2/dag. Er zijn geen fertiliteitsonderzoeken uitgevoerd.
Genotoxiciteitsonderzoek toonden aan dat clofarabine in de bacteriële omgekeerde mutatietest niet mutageen was, maar wel clastogene effecten veroorzaakte bij de niet-geactiveerde chromosomale-afwijkingentest bij Chinese-hamster-ovarium (CHO)-cellen en in in vivo micronucleustest bij ratten.
Er zijn geen carcinogeniciteitsonderzoeken uitgevoerd.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumchloride
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die welke vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
3 jaar
Het verdunde concentraat is gedurende 3 dagen bij 2 °C tot 8 °C en bij kamertemperatuur (tot 25 °C) chemisch en fysisch stabiel. Vanuit microbiologisch gezichtspunt moet het onmiddellijk worden gebruikt. Indien het product niet onmiddellijk wordt gebruikt, zijn de opslagduur bij gebruik en de opslagvoorwaarden voorafgaand aan gebruik de verantwoordelijkheid van de gebruiker. Gewoonlijk is dit niet langer dan 24 uur bij een bewaartemperatuur van 2°C tot 8°C, tenzij de verdunning in gecontroleerde en gevalideerde aseptische omstandigheden heeft plaatsgevonden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Niet in de vriezer bewaren.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Type I glazen injectieflacon, afgesloten met een ongecoate bromobutylrubberen stop en krimpdop met flip-off sluiting. De injectieflacons bevatten 20 ml concentraat voor oplossing voor infusie en worden in een doos verpakt.
Elke doos bevat 1, 3, 4, 10 of 20 injectieflacons.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Speciale voorzorgsmaatregelen voor toediening
Clofarabine Genthon moet voorafgaand aan toediening worden verdund. Het moet via een steriele injectiespuitfilter van 0,2 micrometer worden gefilterd en daarna worden verdund met natriumchloride 9 mg/ml (0,9%) intraveneuze infusie om volgens de voorbeelden die in de tabel hieronder worden gegeven een totaal volume te produceren. De definitieve verdunning kan echter variëren afhankelijk van de klinische status van de patiënt en het oordeel van de arts. (Als het gebruik van een 0,2 micrometer injectiespuitfilter niet haalbaar is, moet het concentraat vooraf worden gefilterd met een 5 micrometer filter, worden verdund en daarna via een 0,22 micrometer in-line filter worden toegediend.)
| Voorgesteld verdunningsschema op basis van de aanbevolen dosis van 52 mg/m2/dag clofarabine | ||
|---|---|---|
| Lichaamsoppervlak (m2) | Concentraat (ml)* | Totale verdunde volume |
| ≤ 1,44 | ≤ 74,9 | 100 ml |
| 1,45 tot 2,40 | 75,4 tot 124,8 | 150 ml |
| 2,41 tot 2,50 | 125,3 tot 130,0 | 200 ml |
| *Elke ml concentraat bevat 1 mg clofarabine. Elke injectieflacon van 20 ml bevat 20 mg clofarabine. Daarom is voor het produceren van de aanbevolen dagelijkse dosis clofarabine voor een patiënt met een lichaamsoppervlak van ≤ 0,38 m2 het gebruik van een deel van de inhoud van een enkele injectieflacon noodzakelijk. Voor een patiënt met een lichaamsoppervlak van > 0,38 m2 is voor het produceren van de aanbevolen dagelijkse dosis clofarabine echter de inhoud van 1 tot 7 injectieflacons noodzakelijk. | ||
Het verdunde concentraat moet een heldere en kleurloze oplossing zijn. De oplossing moet voorafgaand aan de toediening visueel worden geïnspecteerd op de aanwezigheid van deeltjes en op verkleuring.
Clofarabine-infuusoplossingen die volgens de bovenstaande instructies zijn bereid, zijn compatibel met infuuszakken van polypropyleen en PVC.
Instructies voor hantering
De procedures voor een juiste hantering van antineoplastische middelen moeten worden opgevolgd. Cytotoxische geneesmiddelen moeten met de nodige voorzichtigheid worden gehanteerd.
Bij het hanteren van Clofarabine Genthon wordt het gebruik van wegwerphandschoenen en beschermende kleding aanbevolen. Als het product in aanraking komt met de ogen, de huid of de slijmvliezen, spoel deze gebieden dan onmiddellijk met een ruime hoeveelheid water af.
Clofarabine Genthon mag niet door zwangere vrouwen worden verwerkt.
Verwijderen
Clofarabine Genthon is uitsluitend bestemd voor eenmalig gebruik. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Genthon BV
Microweg 22
6545 CM Nijmegen
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 119522
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 3 oktober 2017
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 4.6: 13 december 2023