


SmPC (samenvatting van de productkenmerken) - Decitabine Hikma
1. NAAM VAN HET GENEESMIDDEL
Decitabine Hikma 50 mg poeder voor concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon met poeder voor concentraat voor oplossing voor infusie bevat 50 mg decitabine.
Na reconstitutie met 10 ml water voor injecties bevat elke ml concentraat 5 mg decitabine.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor concentraat voor oplossing voor infusie (poeder voor infusie).
Wit tot bijna wit gelyofiliseerd poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Decitabine Hikma is geïndiceerd voor de behandeling van volwassen patiënten met nieuw-gediagnosticeerde de novo of secundaire acute myeloïde leukemie (AML) volgens de classificatie van de Wereldgezondheids-organisatie (WHO), die niet in aanmerking komen voor standaard inductiechemotherapie.
4.2 Dosering en wijze van toediening
De toediening van Decitabine Hikma moet worden geïnitieerd onder de supervisie van artsen met ervaring in het gebruik van chemotherapeutica.
Dosering
In een behandelcyclus wordt Decitabine Hikma toegediend in een dosis van 20 mg/m2 lichaamsoppervlak door middel van intraveneuze infusie in 1 uur, dagelijks herhaald gedurende 5 achtereenvolgende dagen (d.w.z. in totaal 5 doses per behandelcyclus).
De totale dagelijkse dosis mag niet hoger zijn dan 20 mg/m2 en de totale dosis per behandelcyclus mag niet hoger zijn dan 100 mg/m2. Als er een dosis is overgeslagen, moet de behandeling zo spoedig mogelijk hervat worden.
De cyclus dient iedere 4 weken te worden herhaald, afhankelijk van de klinische respons van de patiënt en de waargenomen toxiciteit. Aanbevolen wordt patiënten met minimaal 4 cycli te behandelen; er kunnen echter meer dan 4 cycli nodig zijn voordat een complete of partiële remissie wordt bereikt. De behandeling kan worden voortgezet zolang de patiënt respons vertoont, nog baat heeft bij de behandeling of stabiele ziekte vertoont, d.w.z. zolang er geen sprake is van duidelijke progressie.
Als de hematologische waarden van de patiënt (bijvoorbeeld het aantal plaatjes of het absolute aantal neutrofielen) na 4 cycli niet op het niveau van voor de behandeling zijn teruggekeerd of als ziekteprogressie optreedt (stijgend aantal perifere blasten of verslechtering van het aantal beenmergblasten), kan de patiënt worden beschouwd als non-responder en dienen alternatieve behandelopties dan Decitabine Hikma te worden overwogen.
Pre-medicatie ter preventie van nausea en braken wordt niet routinematig aanbevolen maar kan indien nodig worden toegediend.
Behandeling van myelosuppressie en geassocieerde complicaties
Myelosuppressie en bijwerkingen gerelateerd aan myelosuppressie (trombocytopenie, anemie, neutropenie en febriele neutropenie) komen vaak voor, zowel bij behandelde als bij onbehandelde patiënten met AML. Complicaties van myelosuppressie zijn onder andere infecties en bloedingen.
Afhankelijk van het oordeel van de behandelend arts kan de behandeling worden uitgesteld als de patiënt myelosuppressiegerelateerde complicaties ervaart zoals de onderstaande:
- Febriele neutropenie (temperatuur ≥ 38,5 °C en een absoluut aantal neutrofielen van < 1.000/µl)
- Actieve virale, bacteriële of schimmelinfecties (d.w.z. waarvoor intraveneuze anti-infectieuze behandeling of uitgebreide ondersteunende zorg nodig is)
- Hemorragie (gastro-intestinaal, genito-urinair of pulmonaal met < 25.000 plaatjes/µl, of elke bloeding in het centrale zenuwstelsel)
Behandeling met Decitabine Hikma kan worden hervat zodra deze complicaties met adequate behandeling (anti-infectieuze behandeling, transfusies of groeifactoren) zijn verbeterd of zijn gestabiliseerd.
In klinische studies was bij ongeveer een derde van de patiënten die decitabine toegediend kregen een uitstel van de dosis nodig. Verlaging van de dosis wordt niet aanbevolen.
Pediatrische patiënten
De werkzaamheid van Decitabine Hikma bij kinderen < 18 jaar met AML is niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in de rubrieken 4.8, 5.1 en 5.2.
Leverinsufficiëntie
Studies bij patiënten met leverinsufficiëntie zijn niet uitgevoerd. De noodzaak voor aanpassing van de dosis bij patiënten met leverinsufficiëntie is niet nagegaan. Indien de leverfunctie verslechtert, dienen patiënten zorgvuldig te worden gemonitord (zie de rubrieken 4.4 en 5.2).
Nierinsufficiëntie
Studies bij patiënten met nierinsufficiëntie zijn niet uitgevoerd. De noodzaak voor aanpassing van de dosis bij patiënten met nierinsufficiëntie is niet nagegaan (zie de rubrieken 4.4 en 5.2).
Wijze van toediening
Decitabine Hikma wordt toegediend door intraveneuze infusie. Een centrale veneuze katheter is niet nodig.
Voor instructies over reconstitutie en verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Myelosuppressie
Myelosuppressie en complicaties van myelosuppressie, waaronder infecties en bloedingen die optreden bij patiënten met AML, kunnen verergeren bij behandeling met decitabine. Daarom lopen patiënten een verhoogd risico op ernstige infecties (door bacteriële, virale en schimmelpathogenen) met mogelijk fatale afloop (zie rubriek 4.8). Patiënten moeten gemonitord worden op klachten en symptomen van een infectie en onmiddellijk behandeld worden.
In klinische studies had de meerderheid van de patiënten graad 3 of 4 myelosuppressie op baseline. Bij patiënten met graad 2 afwijkingen op baseline werd bij de meeste patiënten verergering van myelosuppressie gezien, en frequenter dan bij patiënten die graad 1 of 0 afwijkingen hadden op baseline. Myelosuppressie veroorzaakt door Decitabine Hikma is reversibel. Er dienen regelmatig volledige tellingen van bloed en plaatjes te worden uitgevoerd, indien klinisch aangewezen en voorafgaand aan elke behandelcyclus. Als er myelosuppressie of complicaties hiervan aanwezig zijn, kan behandeling met decitabine worden onderbroken en/of kunnen ondersteunende maatregelen worden ingesteld (zie de rubrieken 4.2 en 4.8).
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen
Bij patiënten die decitabine kregen, zijn gevallen van interstitiële longziekte (ILD) (waaronder longinfiltraten, organiserende pneumonie en longfibrose) zonder tekenen van een infectieuze etiologie gemeld. Patiënten met een acuut optreden of onverklaarde verergering van pulmonale symptomen moeten zorgvuldig worden beoordeeld om ILD uit te sluiten. Als ILD wordt bevestigd, moet een passende behandeling worden geïnitieerd (zie rubriek 4.8).
Leverinsufficiëntie
Gebruik bij patiënten met leverinsufficiëntie is niet vastgesteld. Bij toediening van Decitabine Hikma aan patiënten met leverinsufficiëntie en aan patiënten bij wie klachten of symptomen van leverinsufficiëntie optreden, is voorzichtigheid geboden. Leverfunctietests moeten uitgevoerd worden voordat de behandeling wordt gestart en voor elke behandelcyclus, en op klinische indicatie (zie de rubrieken 4.2 en 5.2).
Nierinsufficiëntie
Gebruik bij patiënten met ernstige nierinsufficiëntie is niet onderzocht. Bij toediening van Decitabine Hikma aan patiënten met ernstige nierinsufficiëntie (creatinineklaring [CrCl] < 30 ml/min) is voorzichtigheid geboden. Nierfunctietests moeten uitgevoerd worden voordat de behandeling wordt gestart en voor elke behandelcyclus, en op klinische indicatie (zie rubriek 4.2).
Hartziekte
Patiënten met een voorgeschiedenis van ernstig congestief hartfalen of een klinisch onstabiele hartziekte werden van de klinische studies uitgesloten. Daarom zijn de veiligheid en werkzaamheid van decitabine bij deze patiënten niet vastgesteld. In de postmarketingsetting zijn gevallen gemeld van cardiomyopathie met hartdecompensatie, in sommige gevallen reversibel na stopzetting van de behandeling, verlaging van de dosis of correctieve behandeling. Patiënten, in het bijzonder degenen met een voorgeschiedenis van een hartziekte, dienen gemonitord te worden op tekenen en symptomen van hartfalen.
Differentiatiesyndroom
Bij patiënten die decitabine kregen, zijn gevallen van differentiatiesyndroom (ook bekend als retinoïnezuursyndroom) gemeld. Het differentiatiesyndroom kan fataal zijn (zie rubriek 4.8). Behandeling met hoge dosis i.v. corticosteroïden en hemodynamische controle moeten worden overwogen bij het eerste optreden van symptomen of tekenen die wijzen op differentiatiesyndroom. Tijdelijke stopzetting van de behandeling met Decitabine Hikma moet worden overwogen totdat de symptomen zijn verdwenen en bij hervatting is voorzichtigheid geboden.
Hulpstoffen
Dit geneesmiddel bevat kalium, minder dan 1 mmol (39 mg) per injectieflacon, d.w.z. in wezen ‘kaliumvrij’.
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per injectieflacon, d.w.z. in wezen ‘natriumvrij.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen formeel klinisch onderzoek naar geneesmiddelinteracties met decitabine uitgevoerd.
Er bestaat mogelijkheid op interactie met andere geneesmiddelen die ook geactiveerd worden door sequentiële fosforylering (via activiteiten van intracellulair fosfokinase) en/of gemetaboliseerd worden door enzymen die betrokken zijn bij de inactivatie van decitabine (bijvoorbeeld cytidinedeaminase). Daarom is voorzichtigheid geboden als deze werkzame stoffen worden gecombineerd met decitabine.
Effect van gelijktijdig toegediende geneesmiddelen op decitabine
Cytochroom (CYP) 450-gemedieerde metabole interacties worden niet verwacht, aangezien de metabolisatie van decitabine niet via dit systeem gemedieerd wordt, maar via oxidatieve deaminatie.
Effect van decitabine op gelijktijdig toegediende geneesmiddelen
Gezien de lage plasma-eiwitbinding in vitro (< 1%), is het onwaarschijnlijk dat decitabine gelijktijdig toegediende geneesmiddelen verdringt van hun plasma-eiwitbinding. In vitro werd aangetoond dat decitabine een zwakke remmer is van P-gp-gemedieerd transport en zal daarom naar verwachting geen invloed hebben op het P-gp-gemedieerd transport van gelijktijdig toegediende geneesmiddelen (zie rubriek 5.2).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie bij mannen en vrouwen
Vanwege het mogelijke genotoxische effect van decitabine (zie rubriek 5.3) moeten vrouwen die zwanger kunnen worden effectieve maatregelen voor anticonceptie toepassen en voorkomen dat ze zwanger worden terwijl ze met Decitabine Hikma worden behandeld en gedurende 6 maanden na beëindiging van de behandeling. Mannen dienen effectieve maatregelen voor anticonceptie toe te passen en het advies te krijgen geen kind te verwekken zo lang ze Decitabine Hikma toegediend krijgen en gedurende 3 maanden na beëindiging van de behandeling (zie rubriek 5.3).
Het gebruik van decitabine met hormonale anticonceptiva is niet onderzocht.
Zwangerschap
Er zijn geen adequate gegevens over het gebruik van decitabine bij zwangere vrouwen. Studies hebben aangetoond dat decitabine bij ratten en muizen teratogeen is (zie rubriek 5.3). Het mogelijke risico voor de mens is niet bekend. Op basis van resultaten uit dierstudies en het werkingsmechanisme dient Decitabine Hikma niet te worden gebruikt tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden die geen effectieve anticonceptie toepassen. Bij alle vrouwen die zwanger kunnen worden, dient een zwangerschapstest te worden uitgevoerd voordat de behandeling wordt gestart. Als Decitabine Hikma wordt gebruikt tijdens zwangerschap, of als een patiënt zwanger wordt tijdens het gebruik van dit geneesmiddel, dient de patiënt te worden geïnformeerd over het mogelijke gevaar voor de foetus.
Borstvoeding
Het is niet bekend of decitabine of de metabolieten ervan in moedermelk worden uitgescheiden. Decitabine Hikma is gecontra-indiceerd tijdens borstvoeding; daarom moet borstvoeding worden stopgezet als behandeling met dit geneesmiddel vereist is (zie rubriek 4.3).
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van decitabine op de vruchtbaarheid bij de mens. Bij niet-klinische dierstudies verandert decitabine de mannelijke vruchtbaarheid en is het mutageen. Vanwege de mogelijkheid van onvruchtbaarheid als gevolg van behandeling met decitabine, dienen mannen advies te vragen over het bewaren van sperma en dienen vrouwelijke patiënten die zwanger kunnen worden consultatie te vragen over cryopreservatie van oöcyten, voordat de behandeling wordt gestart.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Decitabine heeft een matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten dienen geïnformeerd te worden dat ze tijdens de behandeling last kunnen hebben van bijwerkingen zoals anemie. Daarom moeten ze het advies krijgen voorzichtig te zijn bij het autorijden of het bedienen van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende bijwerkingen (≥ 35%) die zijn gemeld, zijn pyrexie, anemie en trombocytopenie.
De meest voorkomende graad 3/4-bijwerkingen (≥ 20%) waren pneumonie, trombocytopenie, neutropenie, febriele neutropenie en anemie.
In klinische studies had 30% van de patiënten behandeld met decitabine en 25% van de patiënten behandeld in de vergelijkingsarm tijdens de behandeling of binnen 30 dagen na de laatste dosis van de studiemedicatie ongewenste voorvallen met overlijden tot gevolg.
In de groep behandeld met decitabine was er een hogere incidentie van stopzetting van de behandeling vanwege ongewenste voorvallen bij vrouwen in vergelijking met mannen (43% versus 32%).
Bijwerkingentabel
Bijwerkingen gemeld bij 293 AML-patiënten behandeld met decitabine zijn samengevat in tabel 1. Deze tabel weerspiegelt gegevens uit klinische studies en uit postmarketingervaring bij AML. De bijwerkingen zijn ingedeeld naar frequentiecategorie. De frequentiecategorieën zijn als volgt gedefinieerd: Zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen elke frequentiegroep zijn de bijwerkingen weergegeven naar afnemende ernst.
Tabel 1: Bijwerkingen gezien met decitabine
| Systeem/orgaanklasse | Frequentie (alle graden) | Bijwerking | Frequentie | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Alle gradena (%) | Graad 3-4a (%) | |||||||||||
| Infecties en parasitaire aandoeningen | Zeer vaak | pneumonie* | 24 | 20 | ||||||||
| urineweginfectie* | 15 | 7 | ||||||||||
| alle andere infecties (viraal, bacterieel, schimmel)*,b,c,d | 63 | 39 | ||||||||||
| Vaak | septische shock* | 6 | 4 | |||||||||
| sepsis* | 9 | 8 | ||||||||||
| sinusitis | 3 | 1 | ||||||||||
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Niet bekend | differentiatiesyndroom | Niet bekend | Niet bekend | ||||||||
| Bloed- en lymfestelselaandoeningen | Zeer vaak | febriele neutropenie* | 34 | 32 | ||||||||
| neutropenie* | 32 | 30 | ||||||||||
| trombocytopenie*,e | 41 | 38 | ||||||||||
| anemie | 38 | 31 | ||||||||||
| leukopenie | 20 | 18 | ||||||||||
| Soms | pancytopenie* | < 1 | < 1 | |||||||||
| Immuunsysteemaandoeningen | Vaak | overgevoeligheid waaronder anafylactische reactief | 1 | < 1 | ||||||||
| Voedings- en stofwisselingsstoornissen | Zeer vaak | hyperglykemie | 13 | 3 | ||||||||
| Zenuwstelselaandoeningen | Zeer vaak | hoofdpijn | 16 | 1 | ||||||||
| Hartaandoeningen | Soms | cardiomyopathie | < 1 | < 1 | ||||||||
| Zeer vaak | epistaxis | 14 | 2 | |||||||||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Niet bekend | interstitiële longziekte | Niet bekend | Niet bekend | ||||||||
| Maagdarmstelselaandoeningen | Zeer vaak | diarree | 31 | 2 | ||||||||
| braken | 18 | 1 | ||||||||||
| nausea | 33 | < 1 | ||||||||||
| Vaak | stomatitis | 7 | 1 | |||||||||
| Niet bekend | enterocolitis, met inbegrip van neutropenische colitis, caecitis* | Niet bekend | Niet bekend | |||||||||
| Lever- en galaandoeningen | Zeer vaak | leverfunctie afwijkend | 11 | 3 | ||||||||
| Vaak | hyperbilirubinemieg | 5 | < 1 | |||||||||
Huid- en onderhuidaandoeningen | Soms | acute febriele neutrofiele dermatose (Sweet-syndroom) | < 1 | nvt | ||||||||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | pyrexie | 48 | 9 | ||||||||
a Gradering van bijwerkingen volgens de meest ernstige Common Terminology Criteria van het National Cancer Institute.
b Met uitzondering van pneumonie, urineweginfectie, sepsis, septische shock en sinusitis.
c De meest frequent gerapporteerde ‘andere infecties’ in studie DACO-016 waren: orale herpes, orale candidiasis, faryngitis, bovenste luchtweginfectie, cellulitis, bronchitis, nasofaryngitis.
d Met inbegrip van infectieuze enterocolitis.
e Met inbegrip van hemorragie geassocieerd met trombocytopenie, waaronder fatale gevallen.
f Met inbegrip van de voorkeurstermen overgevoeligheid, geneesmiddelovergevoeligheid, anafylactische reactie, anafylactische shock, anafylactoïde reactie, anafylactoïde shock.
g In klinische studies bij AML en myelodysplastisch syndroom (MDS) was de rapportagefrequentie voor hyperbilirubinemie 11% voor alle graden en 2% voor graad 3-4.
* Met inbegrip van gebeurtenissen met fatale afloop.
nvt = niet van toepassing
Beschrijving van geselecteerde bijwerkingen
Hematologische bijwerkingen
De meest frequent gemelde hematologische bijwerkingen geassocieerd met decitabine-behandeling waren febriele neutropenie, trombocytopenie, neutropenie, anemie en leukopenie.
In de context van ernstige trombocytopenie werden bij patiënten die decitabine toegediend kregen ernstige bloedinggerelateerde bijwerkingen gemeld, waarvan enkele fataal afliepen, zoals hemorragie in het centrale zenuwstelsel (2%) en gastro-intestinale hemorragie (2%).
Hematologische bijwerkingen dienen te worden behandeld door controle met routinematige volledige bloedtellingen en zo nodig vroege toediening van ondersteunende behandelingen. Ondersteunende behandelingen zijn bijvoorbeeld toediening van profylactische antibiotica en/of ondersteuning met groeifactoren (bijvoorbeeld G-CSF) voor neutropenie en transfusies voor anemie of trombocytopenie, volgens de institutionele richtlijnen. Voor situaties waarin de toediening van decitabine zou moeten worden uitgesteld, zie rubriek 4.2.
Bijwerkingen m.b.t. infecties en parasitaire aandoeningen
Bij patiënten die decitabine toegediend kregen, werden ernstige infectiegerelateerde bijwerkingen gemeld met mogelijk fatale afloop, zoals septische shock, sepsis, pneumonie, en andere infecties (viraal, bacterieel en schimmel).
Maagdarmstelselaandoeningen
Gevallen van enterocolitis, met inbegrip van neutropenische colitis, caecitis werden gemeld tijdens de behandeling met decitabine. Enterocolitis kan leiden tot septische complicaties en kan worden geassocieerd met een fatale afloop.
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen
Bij patiënten die decitabine kregen, zijn gevallen van interstitiële longziekte (waaronder longinfiltraten, organiserende pneumonie en longfibrose) zonder tekenen van een infectieuze etiologie gemeld.
Differentiatiesyndroom
Bij patiënten die decitabine kregen, zijn gevallen van differentiatiesyndroom (ook bekend als retinoïnezuursyndroom) gemeld. Het differentiatiesyndroom kan fataal zijn en de symptomen en klinische bevindingen omvatten ademnood, longinfiltraten, koorts, rash, longoedeem, perifeer oedeem, snelle gewichtstoename, pleurale effusies, pericardiale effusies, hypotensie en nierdisfunctie. Het differentiatiesyndroom kan optreden met of zonder gelijktijdige leukocytose. Capillaireleksyndroom en coagulopathie kunnen ook optreden (zie rubriek 4.4).
Pediatrische patiënten
De beoordeling van de veiligheid bij pediatrische patiënten is gebaseerd op de beperkte veiligheidsgegevens uit een fase I/II-studie ter evaluatie van de farmacokinetiek, de veiligheid en de werkzaamheid van decitabine bij pediatrische patiënten (in de leeftijd van 1 tot 14 jaar) met gerecidiveerde of refractaire AML (n = 17) (zie rubriek 5.1). Bij deze pediatrische studie is geen nieuw veiligheidssignaal waargenomen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Er is geen rechtstreekse ervaring met overdosering bij de mens en er bestaat geen specifiek antidotum. Gegevens uit vroege klinische studies in de gepubliceerde literatuur, bij doses meer dan 20 keer hoger dan de huidige therapeutische dosis, meldden echter verhoogde myelosuppressie met langdurige neutropenie en trombocytopenie. Het is waarschijnlijk dat toxiciteit zich manifesteert als een verergering van de bijwerkingen, met myelosuppressie in de eerste plaats. De behandeling van een overdosis dient te bestaan uit ondersteunende maatregelen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, antimetabolieten, pyrimidineanalogen;
ATC-code: L01BC08
Werkingsmechanisme
Decitabine (5-aza-2′-deoxycytidine) is een cytidinedeoxynucleoside-analoog dat in lage doses selectief DNA-methyltransferases remt, hetgeen resulteert in hypomethylering van de genpromotor, wat kan leiden tot reactivering van tumorsuppressorgenen, inductie van celdifferentiatie of celveroudering, gevolgd door geprogrammeerde celdood.
Klinische ervaring
Het gebruik van decitabine werd bestudeerd in een open-label, gerandomiseerde, multicentrische fase III-studie (DACO-016) bij personen met nieuw gediagnosticeerde de novo of secundaire AML volgens de WHO-classificatie.
Decitabine (n = 242) werd vergeleken met ‘behandelkeuze’ (treatment choice, TC, n = 243) die bestond uit de keuze van de patiënt met advies van de arts van ofwel alleen ondersteunende zorg (n = 28, 11,5%) ofwel 20 mg/m2 cytarabine subcutaan eenmaal daags gedurende 10 achtereenvolgende dagen, iedere 4 weken herhaald (n = 215, 88,5%).
Decitabine werd toegediend als een intraveneuze infusie gedurende 1 uur van 20 mg/m2 eenmaal daags gedurende 5 achtereenvolgende dagen, iedere 4 weken herhaald.
Personen die werden beschouwd als kandidaten voor standaard inductiechemotherapie werden niet in de studie opgenomen, zoals de volgende baseline kenmerken laten zien. De mediane leeftijd voor de intent-to-treat (ITT)-populatie was 73 jaar (spreiding 64 tot 91 jaar). 36% van de personen had op baseline cytogenetische eigenschappen met ongunstig risico. De overige personen hadden cytogenetische eigenschappen met middelmatig risico. Patiënten met gunstige cytogenetische eigenschappen werden niet in de studie opgenomen. 25% van de personen had een ECOG performance status ≥ 2. 81% van de personen had significante comorbiditeit (bijvoorbeeld infectie, hartinsufficiëntie, longinsufficiëntie). Het aantal patiënten behandeld met decitabine per etnische groep was: 209 blank (86,4%) en 33 Aziatisch (13,6%).
Het primaire eindpunt van de studie was de totale overleving. Het secundaire eindpunt was het percentage complete remissie, dat beoordeeld werd door review door onafhankelijke deskundigen. Progressievrije overleving en eventvrije overleving waren tertiaire eindpunten.
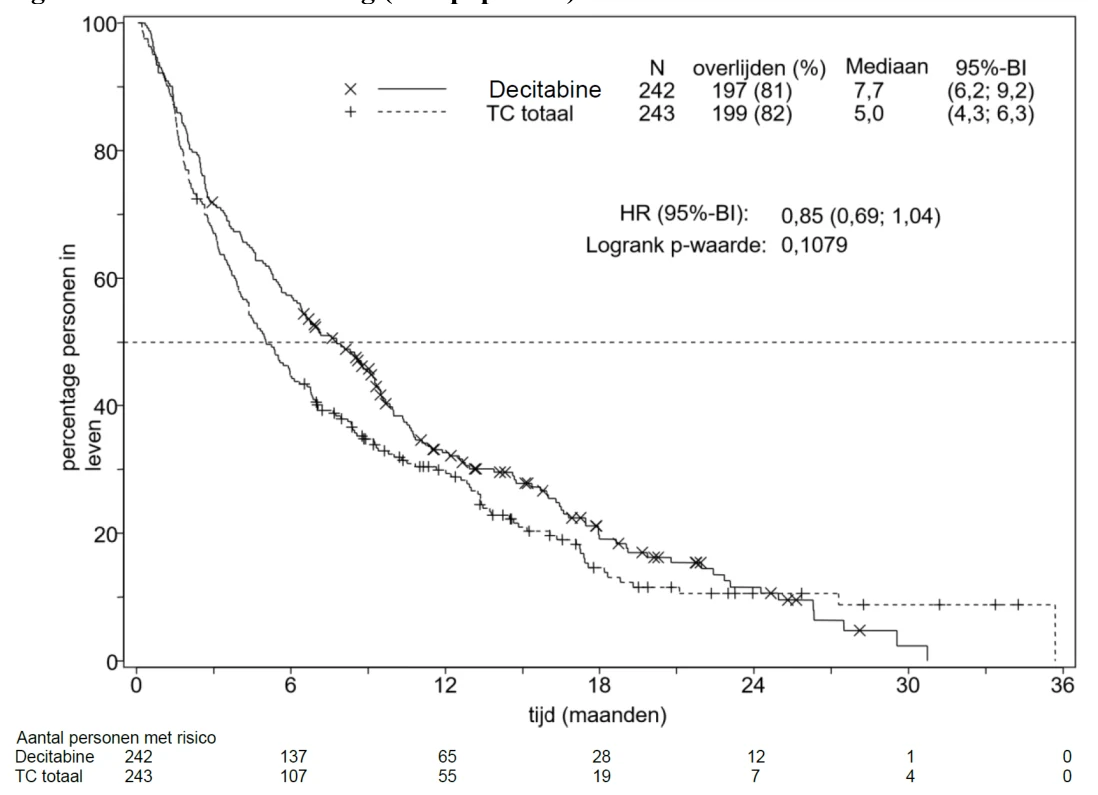
De mediane totale overleving in de ITT-populatie was 7,7 maanden bij personen behandeld met decitabine, tegenover 5,0 maanden voor personen in de TC-arm (hazard ratio 0,85; 95%-BI: 0,69; 1,04, p = 0,1079). Het verschil was niet statistisch significant, maar er was wel een tendens voor verbetering in overleving, met een afname van het overlijdensrisico van 15% voor personen in de decitabine-arm (Figuur 1). Na censurering voor mogelijk latere ziektemodificerende therapie (dat wil zeggen inductiechemotherapie of een hypomethylerend middel) toonde de analyse voor de totale overleving een afname van het overlijdensrisico van 20% voor de personen in de decitabine-arm [HR = 0,80, (95%-BI: 0,64; 0,99), p-waarde = 0,0437)].
Figuur 1. Totale overleving (ITT-populatie).
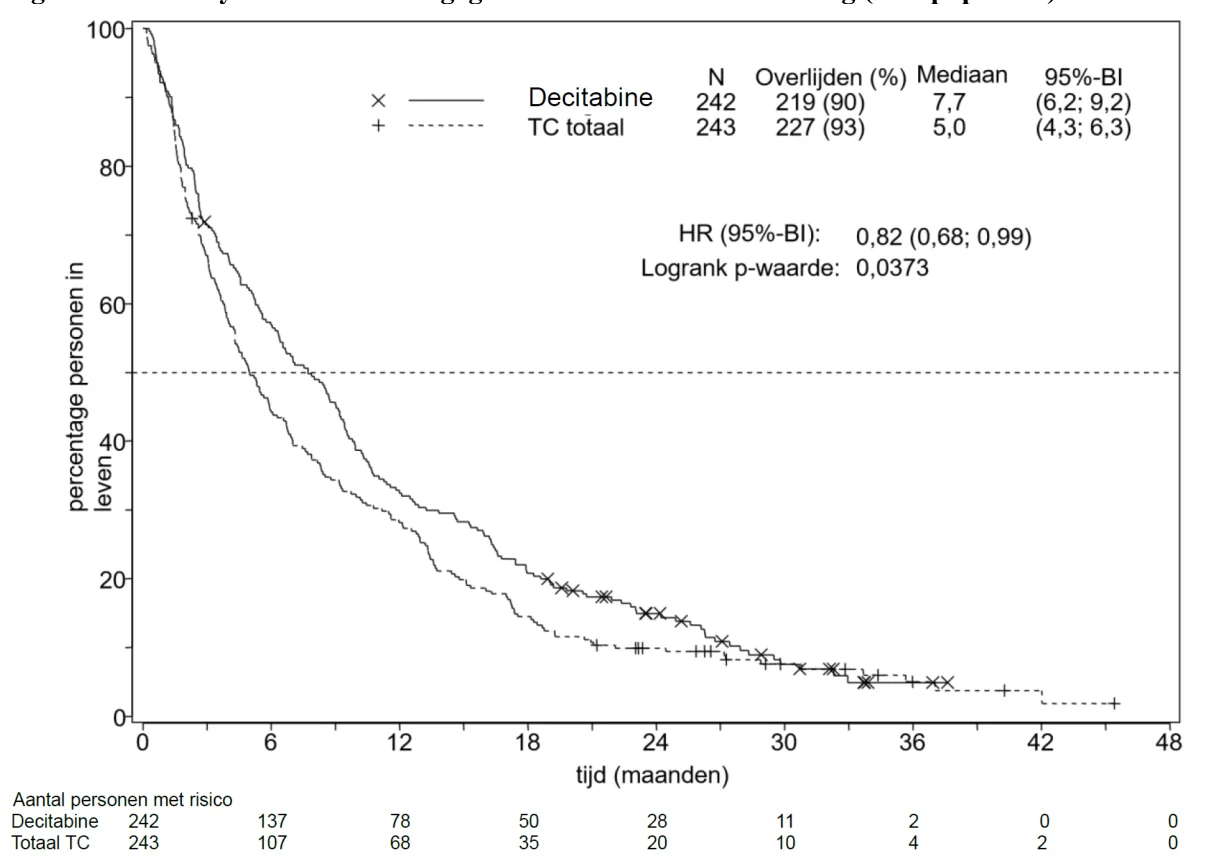
In een analyse aangevuld met een extra jaar voltooide overlevingsgegevens liet het effect van decitabine op de totale overleving een klinische verbetering zien ten opzichte van de TC-arm (respectievelijk 7,7 maanden en 5,0 maanden, hazard ratio = 0,82, 95%-BI: 0,68; 0,99, nominale p-waarde = 0,0373, figuur 2).
Figuur 2. Analyse van voltooide gegevens van de totale overleving (ITT-populatie).
Op basis van de initiële analyse in de ITT-populatie werd een statistisch significant verschil in percentage complete remissie (CR + CRp) bereikt ten gunste van de personen in de decitabine-arm, 17,8% (43/242), tegenover 7,8% (19/243) in de TC-arm; behandelverschil 9,9% (95%-BI: 4,07; 15,83), p = 0,0011.
De mediane tijd tot de beste respons en de mediane duur van de beste respons bij patiënten die een CR of CRp bereikten, waren respectievelijk 4,3 maanden en 8,3 maanden. De progressievrije overleving was significant langer voor personen in de decitabine-arm, 3,7 maanden (95%-BI: 2,7; 4,6) tegenover 2,1 (95%-BI: 1,9; 3,1) maanden bij personen in de TC-arm; hazard ratio 0,75 (95%-BI: 0,62; 0,91), p = 0,0031. Deze resultaten en de andere eindpunten staan weergegeven in tabel 2.
Tabel 2: Andere eindpunten voor werkzaamheid in de studie DACO-016 (ITT-populatie).
| Resultaat | Decitabine n = 242 | TC (gecombineerde groep) n = 243 | p-waarde | |||||
|---|---|---|---|---|---|---|---|---|
| CR + CRp | 43 (17,8%) | 19 (7,8%) | 0,0011 | |||||
OR = 2,5 (1,40; 4,78)b | ||||||||
| CR | 38 (15,7%) | 18 (7,4%) | - | |||||
| EFSa | 3,5 (2,5; 4,1)b | 2,1 (1,9; 2,8)b | 0,0025 | |||||
HR = 0,75 (0,62; 0,90)b | ||||||||
| PFSa | 3,7 (2,7; 4,6)b | 2,1 (1,9; 3,1)b | 0,0031 | |||||
HR = 0,75 (0,62; 0,91)b | ||||||||
CR = complete remissie; CRp = complete remissie met onvolledig herstel van plaatjes; EFS = event-free survival
(eventvrije overleving), PFS = progression-free survival (progressievrije overleving), OR = odds ratio, HR = hazard ratio
- = niet evalueerbaar
a Gemeld in mediaan aantal maanden
b 95%-betrouwbaarheidsintervallen
De totale overleving en de percentages complete remissie bij de vooraf gespecificeerde ziektegerelateerde subgroepen (d.w.z. cytogenetisch risicoprofiel, Eastern Cooperative Oncology Group [ECOG]-score, leeftijd, type AML, en het aantal blasten in beenmerg op baseline) waren consistent met de resultaten voor de totale studiepopulatie.
Het gebruik van decitabine als initiële therapie werd ook onderzocht in een open-label fase 2-studie met één arm (DACO-017) bij 55 personen ouder dan 60 jaar met AML volgens de WHO-classificatie. Het primaire eindpunt was het percentage complete remissie (CR), bepaald via een review door onafhankelijke deskundigen. Het secundaire eindpunt van de studie was de totale overleving. Decitabine werd toegediend als een 1 uur durend infuus van 20 mg/m2 eenmaal daags gedurende 5 achtereenvolgende dagen, iedere 4 weken herhaald. In de ITT-analyse werd een CR-percentage van 23,6% (95%-BI: 13,2; 37) waargenomen bij 13/55 personen behandeld met decitabine. De mediane tijd tot CR was 4,1 maanden en de mediane duur van CR was 18,2 maanden. De mediane totale overleving in de ITT-populatie was 7,6 maanden (95%-BI: 5,7; 11,5).
De werkzaamheid en veiligheid van decitabine zijn niet onderzocht bij patiënten met acute promyelocytaire leukemie of CZS-leukemie.
Pediatrische patiënten
Een open-label, multicentrische fase I/II-studie onderzocht de veiligheid en werkzaamheid van decitabine bij opeenvolgende toediening van cytarabine bij kinderen in de leeftijd van 1 maand tot 18 jaar met gerecidiveerde of refractaire AML. In deze studie werden in totaal 17 personen opgenomen die decitabine 20 mg/m2 ontvingen. Van hen ontvingen 9 personen cytarabine 1 g/m2 en kregen 8 personen cytarabine toegediend in de maximale verdraagbare dosis van 2 g/m2. Alle personen stopten met de studiemedicatie. De redenen om met de behandeling te stoppen waren onder meer ziekteprogressie (12 [70,6%] personen), personen die een transplantatie ondergingen (3 [17,6%]), beslissing van de onderzoeker (1 [5,9%]) en ‘overig’ (1 [5,9%]). De gemelde ongewenste voorvallen kwamen overeen met het bekende veiligheidsprofiel van decitabine bij volwassenen (zie rubriek 4.8). Op basis van deze negatieve resultaten dient decitabine niet te worden gebruikt bij kinderen < 18 jaar met AML, omdat werkzaamheid niet werd vastgesteld (zie rubriek 4.2).
5.2 Farmacokinetische eigenschappen
De populatiefarmacokinetische (PK) parameters van decitabine werden samengevoegd uit 3 klinische studies bij 45 patiënten met AML of myelodysplastisch syndroom (MDS) die het 5-dagenschema gebruikten. In iedere studie werd de farmacokinetiek van decitabine geëvalueerd op de vijfde dag van de eerste behandelcyclus.
Distributie
De farmacokinetiek van decitabine na intraveneuze toediening als een 1 uur durend infuus werd beschreven door een lineair tweecompartimentenmodel, gekenmerkt door snelle eliminatie uit het centrale compartiment en door een relatief langzame distributie uit het perifere compartiment. De farmacokinetische parameters van decitabine voor een kenmerkende patiënt (gewicht 70 kg/lichaamsoppervlak 1,73 m2) staan vermeld in tabel 3 hierna.
Tabel 3: Samenvatting van de Populatie PK-analyse voor een kenmerkende patiënt die elke 4 weken gedurende 5 dagen dagelijks een 1 uur durend infuus met decitabine 20 mg/m2 toegediend krijgt.
| Parameter a | Voorspelde waarde | 95%-BI |
|---|---|---|
| Cmax (ng/ml) | 107 | 88,5 - 129 |
| AUCcum (ng.h/ml) | 580 | 480 – 695 |
| t1/2 (min) | 68,2 | 54,2 – 79,6 |
| Vdss (L) | 116 | 84,1 – 153 |
| CL (L/h) | 298 | 249 – 359 |
a De totale dosis per cyclus was 100 mg/m2
Decitabine vertoont een lineaire farmacokinetiek. Na de intraveneuze infusie worden binnen 0,5 uur steady-stateconcentraties bereikt. Op basis van modelsimulatie waren de PK-parameters onafhankelijk van de tijd (dat wil zeggen dat ze niet van cyclus tot cyclus veranderden) en er werd met dit doseringsschema geen accumulatie waargenomen. De plasma-eiwitbinding van decitabine is verwaarloosbaar (< 1%). De Vdss van decitabine bij kankerpatiënten is groot, wat wijst op distributie naar de perifere weefsels. Er was geen bewijs van afhankelijkheid van de leeftijd, creatinineklaring, totaal bilirubine of ziekte.
Biotransformatie
Decitabine wordt intracellulair geactiveerd door achtereenvolgende fosforylering - via fosfokinaseactiviteit - tot het corresponderende trifosfaat, dat vervolgens wordt geïncorporeerd door het DNA-polymerase. Gegevens over de metabolisering in vitro en resultaten van de massabalansstudie bij de mens gaven aan dat het cytochroom-P450-systeem niet bij de omzetting van decitabine is betrokken. De primaire metabolisatieweg loopt waarschijnlijk via deaminatie door cytidinedeaminase in de lever, de nier, het darmepitheel en het bloed. Resultaten van de massabalansstudie bij de mens toonden aan dat onveranderd decitabine in plasma verantwoordelijk was voor ongeveer 2,4% van de totale radioactiviteit in plasma.
Men denkt dat de belangrijkste circulerende metabolieten geen farmacologische activiteit hebben. De aanwezigheid van deze metabolieten in urine samen met de hoge totale lichaamsklaring en de lage excretie van onveranderd decitabine in urine (~4% van de dosis) geven aan dat decitabine in vivo merkbaar wordt gemetaboliseerd.
In vitro-studies tonen aan dat decitabine CYP 450-enzymen niet remt, noch induceert bij concentraties tot meer dan 20 maal de therapeutische maximale waargenomen plasmaconcentratie (Cmax). Derhalve worden
CYP-gemedieerde metabole geneesmiddelinteracties niet verwacht en het is onwaarschijnlijk dat decitabine interactie vertoont met middelen die via deze routes worden gemetaboliseerd. Verder tonen in vitro-gegevens dat decitabine in zeer beperkte mate substraat is voor P-gp.
Eliminatie
De gemiddelde plasmaklaring na intraveneuze toediening bij personen met kanker was > 200 liter per uur met matige interpersoonlijke variabiliteit (variatiecoëfficiënt [CV] is ongeveer 50%). Excretie van onveranderd geneesmiddel blijkt slechts een beperkte rol te vervullen in de eliminatie van decitabine.
Resultaten van een massabalansstudie met radioactief 14C-decitabine bij kankerpatiënten toonden aan dat 90% van de toegediende dosis decitabine (4% onveranderd geneesmiddel) in de urine wordt uitgescheiden.
Aanvullende informatie over bijzondere populaties
De effecten van nier- of leverinsufficiëntie, geslacht, leeftijd of ras op de farmacokinetiek van decitabine zijn niet formeel onderzocht. Informatie over bijzondere populaties werd afgeleid van farmacokinetische gegevens uit de 3 bovenvermelde studies en van één fase I-studie bij mensen met MDS (N = 14; 15 mg/m2 x 3 uur, elke 8 uur, gedurende 3 dagen).
Ouderen
Populatiefarmacokinetische analyse toonde aan dat de farmacokinetiek van decitabine niet afhankelijk is van leeftijd (onderzochte spreiding 40 tot 87 jaar; mediaan 70 jaar).
Pediatrische patiënten
Populatiefarmacokinetische analyse van decitabine toonde aan dat er na correctie voor lichaamsgrootte geen verschil is tussen de farmacokinetische parameters van decitabine bij pediatrische AML-patiënten en die bij volwassenen met AML of MDS.
Geslacht
Populatiefarmacokinetische analyse van decitabine toonde geen enkel klinisch relevant verschil aan tussen mannen en vrouwen.
Ras
De meeste onderzochte patiënten waren blank. De populatiefarmacokinetische analyse van decitabine gaf echter aan dat ras geen duidelijk effect had op de blootstelling aan decitabine.
Leverinsufficiëntie
De farmacokinetiek van decitabine is niet formeel onderzocht bij patiënten met leverinsufficiëntie. Resultaten van een massabalansstudie bij de mens en de bovenvermelde in vitro-experimenten gaven aan dat het onwaarschijnlijk is dat de CYP-enzymen betrokken zijn bij de omzetting van decitabine. Daarnaast gaven de beperkte gegevens uit de populatie-PK-analyse aan dat de PK-parameters, ondanks een breed bereik van bilirubinespiegels, niet in significante mate afhankelijk zijn van de concentratie van totaal bilirubine. Derhalve is het niet waarschijnlijk dat de blootsteling aan decitabine wordt beïnvloed bij patiënten met een beperkte leverfunctie.
Nierinsufficiëntie
De farmacokinetiek van decitabine is niet formeel onderzocht bij patiënten met nierinsufficiëntie. De populatie-PK-analyse op basis van de beperkte gegevens van decitabine gaven aan dat de
PK-parameters niet in significante mate afhankelijk zijn van een genormaliseerde creatinineklaring, een indicator van de nierfunctie. Derhalve is het niet waarschijnlijk dat de blootsteling aan decitabine wordt beïnvloed bij patiënten met een beperkte nierfunctie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er zijn geen formele carcinogeniteitsstudies met decitabine uitgevoerd. Uit de literatuur blijken bewijzen dat decitabine carcinogene eigenschappen heeft. De beschikbare gegevens uit in vitro- en in vivo-studies leveren voldoende bewijs dat decitabine genotoxische eigenschappen heeft. Gegevens uit de literatuur geven tevens aan dat decitabine ongunstige effecten heeft op alle aspecten van de reproductieve cyclus, waaronder vruchtbaarheid, embryo-foetale ontwikkeling en postnatale ontwikkeling. Toxiciteitsstudies met herhaalde doseringen over meerdere cycli bij ratten en konijnen gaven aanwijzingen dat de primaire toxiciteit myelosuppressie was, met effecten op het beenmerg, die reversibel was bij het stoppen van de behandeling. Gastro-intestinale toxiciteit werd ook waargenomen en bij mannelijke dieren werd atrofie van de testes gezien, die niet herstelde gedurendede geplande herstelperiodes. Toediening van decitabine aan neonatale/juveniele ratten toonde een vergelijkbaar algemeen toxiciteitsprofiel als bij oudere ratten.
De neurologische en gedragsmatige ontwikkeling en de reproductiecapaciteit werden niet aangetast als neonatale/juveniele ratten werden behandeld met doses die myelosuppressie induceren. Zie rubriek 4.2. voor informatie over pediatrisch gebruik.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Kaliumdiwaterstoffosfaat (E340)
Natriumhydroxide (E524)
Zoutzuur (voor pH-aanpassing)
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacon 3 jaar.
Gereconstitueerde en verdunde oplossing
Binnen 15 minuten na reconstitutie moet het concentraat (in 10 ml steriel water voor injecties) verder worden verdund met koude (2°C - 8°C) infusievloeistoffen. Deze bereide verdunde oplossing voor intraveneuze infusie kan vóór toediening tot maximaal 3 uur bij 2°C - 8°C en vervolgens tot maximaal 1 uur bij kamertemperatuur (20°C - 25°C) bewaard worden.
Vanuit microbiologisch oogpunt dient het product binnen de bovenvermelde periode te worden gebruikt. Het is de verantwoordelijkheid van de gebruiker om de aanbevolen bewaartijden en -condities op te volgen en te garanderen dat reconstitutie plaatsvindt onder aseptische omstandigheden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25°C.
Voor de bewaarcondities van het geneesmiddel na reconstitutie en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
50 ml heldere kleurloze type-I glazen injectieflacon, verzegeld met een butylrubberen stop en een aluminiumafsluiting met plastic flip off dop, met 50 mg decitabine.
Verpakkingsgrootte: 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Aanbevelingen voor veilige verwerking
Huidcontact met de oplossing moet worden vermeden en men dient beschermende handschoenen te dragen. Men dient te werk te gaan volgens de standaardprocedures voor het omgaan met cytotoxische geneesmiddelen.
Reconstitutieprocedure
Het poeder moet aseptisch worden gereconstitueerd met 10 ml water voor injecties. Na reconstitutie bevat elke ml ongeveer 5 mg decitabine bij een pH van 6,7 tot 7,3. Binnen 15 minuten na reconstitutie moet de oplossing verder verdund worden met koude infusievloeistoffen (natriumchloride 9 mg/ml [0,9%] oplossing voor injectie of 5% glucoseoplossing voor injectie) tot een uiteindelijke concentratie van 0,15 tot 1,0 mg/ml. Voor de houdbaarheid en de voorzorgsmaatregelen voor bewaren na reconstitutie, zie rubriek 6.3.
Decitabine Hikma mag niet met andere geneesmiddelen via dezelfde intraveneuze toegang/lijn worden toegediend.
Verwijdering
Dit geneesmiddel is voor eenmalig gebruik. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Hikma Farmacêutica (Portugal), S.A.
Estrada do Rio da Mó 8, 8A e 8B
2705-906 Terrugem SNT
Portugal
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 134153
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 13 januari 2026