


SmPC (samenvatting van de productkenmerken) - Azacitidine Seacross
1. NAAM VAN HET GENEESMIDDEL
Azacitidine Seacross 25 mg/ml poeder voor suspensie voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon bevat 100 mg azacitidine. Na reconstitutie bevat elke ml suspensie 25 mg azacitidine.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor suspensie voor injectie.
Wit gevriesdroogd poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Azacitidine Seacross is geïndiceerd voor de behandeling van volwassen patiënten die niet in aanmerking komen voor hematopoëtische stamceltransplantatie (HSCT), met:
- intermediair 2 en hoog risico myelodysplastisch syndroom (MDS) volgens het International Prognostic Scoring System (IPSS),
- chronische myelomonocytaire leukemie (CMML) met 10-29% beenmergblasten zonder myeloproliferatieve aandoening,
- acute myeloïde leukemie (AML) met 20-30% blasten en multilineaire dysplasie, volgens de indeling van de Wereldgezondheidsorganisatie (WHO).
- AML met > 30% beenmergblasten volgens de indeling van de WHO.
4.2 Dosering en wijze van toediening
Behandeling met Azacitidine Seacross moet worden geïnitieerd en gecontroleerd onder toezicht van een arts die ervaring heeft met het gebruik van chemotherapeutica. Patiënten dienen premedicatie te ontvangen met anti-emetica tegen misselijkheid en braken.
Dosering
De aanbevolen startdosis voor de eerste behandelingscyclus bedraagt voor alle patiënten ongeacht de hematologische laboratoriumwaarden in de uitgangssituatie 75 mg/m2 lichaamsoppervlak, subcutaan geïnjecteerd, dagelijks gedurende 7 dagen, gevolgd door een rustperiode van 21 dagen (behandelingscyclus van 28 dagen).
Het verdient aanbeveling patiënten gedurende minimaal 6 cycli te behandelen. De behandeling moet worden voortgezet zolang de patiënt hier baat bij heeft of totdat er ziekteprogressie optreedt.
Patiënten moeten op hematologische respons/toxiciteit en op niertoxiciteit worden bewaakt (zie rubriek 4.4); mogelijk is uitstel van de start van de volgende cyclus of dosisreductie, zoals hieronder wordt beschreven, noodzakelijk.
Azacitidine Seacross mag voor gebruik niet onderling worden verwisseld met oraal azacitidine. Vanwege de verschillen in blootstelling zijn de aanbevelingen voor de dosis en het schema voor oraal azacitidine anders dan die voor injecteerbaar azacitidine. Beroepsbeoefenaren in de gezondheidszorg wordt aanbevolen om de naam van het geneesmiddel, de dosis en de toedieningsweg te controleren.
Laboratoriumonderzoek
Leverfunctietesten, serumcreatinine- en serumbicarbonaatbepalingen moeten worden uitgevoerd voorafgaand aan het starten van de behandeling en voorafgaand aan elke behandelingscyclus. Complete bloedtellingen moeten worden verricht voorafgaand aan het starten van de behandeling en steeds wanneer nodig voor het bewaken van de respons en de toxiciteit, maar ten minste voorafgaand aan elke behandelingscyclus.
Dosisaanpassing als gevolg van hematologische toxiciteit
Hematologische toxiciteit wordt gedefinieerd als de laagste telling die in een gegeven cyclus wordt bereikt (nadir) als het aantal trombocyten ≤ 50,0 x 10⁹/l en/of als het absolute aantal neutrofielen (Absolute Neutrophil Count, ANC) ≤ 1 x 10⁹/l bedraagt.
Herstel wordt gedefinieerd als een stijging van de cellijn(en) waarin hematologische toxiciteit werd waargenomen van minimaal de helft van het absolute verschil tussen de nadir en de uitgangssituatie plus de nadirtelling (d.w.z. de bloedtelling bij herstel ≥ nadirtelling + (0,5 x [|telling uitgangssituatie – nadirtelling|]).
Patiënten die voorafgaand aan de eerste behandeling in de uitgangssituatie geen verlaagde bloedtellingen hebben (d.w.z. witte bloedcellen (WBC) ≥ 3,0 x 10⁹/l, ANC ≥ 1,5 x 10⁹/l en het aantal trombocyten ≥ 75,0 x 10⁹/l)
Als na behandeling met Azacitidine Seacross hematologische toxiciteit wordt waargenomen, moet de volgende behandelingscyclus worden uitgesteld totdat het aantal trombocyten en de ANC zijn hersteld. Als herstel binnen 14 dagen wordt bereikt, is er geen dosisaanpassing noodzakelijk. Als echter binnen 14 dagen geen herstel is bereikt, moet de dosis volgens onderstaande tabel worden verlaagd. Na dosisaanpassingen moet de duur van de cyclus weer op 28 dagen worden ingesteld.
| Nadirtelling voor de cyclus | Dosis in de volgende cyclus, als herstel* niet binnen 14 dagen wordt bereikt (%) | |
|---|---|---|
| ANC (x 109 /L) | Trombocyten (x 109/L) | |
| ≤ 1,0 | ≤ 50,0 | 50% |
| > 1,0 | > 50,0 | 100% |
*Herstel = tellingen ≥ nadirtelling + (0,5 x [telling uitgangssituatie – nadirtelling])
Patiënten die voorafgaand aan de eerste behandeling in de uitgangssituatie verlaagde bloedtellingen hadden (d.w.z. WBC < 3,0 x 10⁹/l of ANC < 1,5 x 10⁹/l of trombocyten < 75,0 x 10⁹/l)
Als na behandeling met Azacitidine Seacross de daling van het aantal WBC, de ANC of het aantal trombocyten ≤ 50% is van het aantal vóór de behandeling, of als die meer dan 50% is, maar met een verbetering in enige cellijndifferentiatie, dient de volgende cyclus niet te worden uitgesteld en is er geen dosisaanpassing noodzakelijk.
Als de daling van het aantal WBC, de ANC of het aantal trombocyten groter is dan 50% van het aantal vóór de behandeling, zonder verbetering in cellijndifferentiatie, moet de volgende behandelingscyclus met Azacitidine Seacross worden uitgesteld totdat het aantal trombocyten en de ANC zijn hersteld. Als herstel binnen 14 dagen wordt bereikt, is er geen dosisaanpassing noodzakelijk. Als echter binnen 14 dagen geen herstel is bereikt, moet de cellulariteit van het beenmerg worden bepaald. Als de cellulariteit van het beenmerg > 50% is, zijn er geen dosisaanpassingen noodzakelijk. Als de cellulariteit van het beenmerg ≤ 50% is, moet de behandeling worden uitgesteld en de dosis worden verlaagd volgens onderstaande tabel:
| Cellulariteit van het beenmerg | Dosis in de volgende cyclus, als herstel niet binnen 14 dagen wordt bereikt (%)) | |
|---|---|---|
| Herstel* ≤ 21 dagen | Herstel* > 21 dagen | |
| 15-50% | 100% | 50% |
| < 15% | 100% | 33% |
*Herstel = tellingen ≥ nadirtelling + (0,5 x [telling uitgangssituatie – nadirtelling])
Na dosisaanpassingen moet de duur van de volgende cyclus weer op 28 dagen worden ingesteld.
Bijzondere populaties
Ouderen
Er zijn geen aanbevelingen voor specifieke dosisaanpassing bij ouderen. Omdat bij oudere patiënten de kans op een verminderde nierfunctie groter is, kan het nuttig zijn om de nierfunctie te bewaken.
Patiënten met een nierfunctiestoornis
Azacitidine kan zonder aanpassing van de startdosis worden toegediend aan patiënten met een nierfunctiestoornis (zie rubriek 5.2). Als er zich onverklaarde dalingen in de serumbicarbonaatwaarden voordoen tot lager dan 20 mmol/l, moet de dosis bij de volgende cyclus met 50% worden verlaagd. Als er zich onverklaarde stijgingen in serumcreatinine of bloedureumstikstof (blood urea nitrogen, BUN) voordoen tot ≥ tweemaal hoger dan de uitgangssituatie en boven de bovengrens van de normaalwaarde (upper limit of normal, ULN), moet de volgende cyclus worden uitgesteld totdat de waarden weer zijn teruggekeerd naar normaal of naar de uitgangssituatie en moet de dosis bij de volgende behandelingscyclus met 50% worden verminderd (zie rubriek 4.4).
Patiënten met een leverfunctiestoornis
Er is geen formeel onderzoek uitgevoerd bij patiënten met een leverfunctiestoornis (zie rubriek 4.4). Patiënten met een ernstige leverfunctiestoornis moeten zorgvuldig worden bewaakt met betrekking tot het optreden van bijwerkingen. Er wordt geen specifieke aanpassing van de startdosis aanbevolen bij patiënten die voor het starten met de behandeling een leverfunctiestoornis hebben; latere dosisaanpassingen moeten gebaseerd zijn op uitslagen van hematologische laboratoriumwaarden. Azacitidine Seacross is gecontra-indiceerd bij patiënten met gevorderde maligne levertumoren (zie rubrieken 4.3 en 4.4).
Pediatrische patiënten
De veiligheid en werkzaamheid van Azacitidine Seacross bij kinderen in de leeftijd van 0 tot 17 jaar zijn nog niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubrieken 4.8, 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Wijze van toediening
Gereconstitueerd Azacitidine Seacross moet subcutaan in de bovenarm, het dijbeen of de buik worden geïnjecteerd. De injectieplaatsen moeten worden afgewisseld. Nieuwe injecties moeten op een afstand van ten minste 2,5 cm van een vorige injectieplaats worden toegediend en nooit in gebieden waar de huid pijnlijk, rood of hard is of waar deze blauwe plekken vertoont.
De suspensie na reconstitutie niet filtreren. Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Gevorderde maligne levertumoren (zie rubriek 4.4).
Borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hematologische toxiciteit
Behandeling met azacitidine wordt geassocieerd met anemie, neutropenie en trombocytopenie, in het bijzonder gedurende de eerste 2 cycli (zie rubriek 4.8). Wanneer nodig moeten complete bloedtellingen worden verricht voor het bewaken van de respons en de toxiciteit, maar ten minste voorafgaand aan elke behandelingscyclus. Na toediening van de aanbevolen dosis voor de eerste cyclus kan de dosis voor daaropvolgende cycli worden verlaagd of de toediening ervan worden uitgesteld op basis van de nadirtellingen en de hematologische respons (zie rubriek 4.2). Aan patiënten moet worden geadviseerd om febriele episodes onmiddellijk te melden. Aan patiënten en artsen wordt geadviseerd om ook alert te zijn op tekenen en symptomen van een bloeding.
Leverfunctiestoornis
Er is geen formeel onderzoek uitgevoerd bij patiënten met een leverfunctiestoornis. Bij patiënten met een uitgebreide tumorlast als gevolg van gemetastaseerde ziekte werd tijdens behandeling met azacitidine progressief hepatisch coma en overlijden gemeld, in het bijzonder bij patiënten bij wie de serumalbuminewaarde in de uitgangssituatie < 30 g/l was. Azacitidine is gecontra-indiceerd bij patiënten met gevorderde maligne levertumoren (zie rubriek 4.3).
Nierfunctiestoornis
Bij patiënten die met intraveneus azacitidine in combinatie met andere chemotherapeutica werden behandeld zijn nierafwijkingen gemeld, uiteenlopend van een verhoogd serumcreatinine tot nierfalen en overlijden. Daarnaast ontwikkelde zich bij 5 patiënten met chronische myeloïde leukemie (CML) die met azacitidine en etoposide werden behandeld renale tubulaire acidose, wat wordt gedefinieerd als een daling in serumbicarbonaat tot < 20 mmol/l in combinatie met alkalische urine en hypokaliëmie (serumkalium < 3 mmol/l). Als er zich onverklaarde dalingen in serumbicarbonaat (< 20 mmol/l) of stijgingen in serumcreatinine of BUN voordoen, moet de dosis worden verlaagd of de toediening worden uitgesteld (zie rubriek 4.2).
Patiënten dienen te worden geadviseerd oligurie en anurie onmiddellijk te rapporteren bij de medische zorgverlener.
Hoewel er geen klinisch relevante verschillen zijn waargenomen in de frequentie van bijwerkingen tussen patiënten met een normale nierfunctie in vergelijking met patiënten met een nierfunctiestoornis, moeten patiënten met een nierfunctiestoornis zorgvuldig worden bewaakt op toxiciteit omdat azacitidine en/of de metabolieten hiervan primair door de nieren worden uitgescheiden (zie rubriek 4.2).
Laboratoriumonderzoeken
Leverfunctietesten, serumcreatinine- en serumbicarbonaatbepalingen moeten worden uitgevoerd voorafgaand aan het starten van de behandeling en voorafgaand aan elke behandelingscyclus. Complete bloedtellingen moeten worden verricht voorafgaand aan het starten van de behandeling en steeds wanneer nodig voor het bewaken van de respons en de toxiciteit, maar ten minste voorafgaand aan elke behandelingscyclus, zie ook rubriek 4.8.
Hart- en longziekte
Patiënten met een voorgeschiedenis van ernstig congestief hartfalen, klinisch instabiele hartziekte of longziekte werden uitgesloten van de belangrijkste registratiestudies (AZA PH GL 2003 CL 001 en AZA-AML-001) en derhalve is de veiligheid en werkzaamheid van azacitidine bij deze patiënten niet vastgesteld. Recente gegevens uit een klinische studie bij patiënten met een bekende voorgeschiedenis van hart- en vaataandoeningen of longziekte lieten een aanzienlijk verhoogde incidentie van cardiale bijwerkingen met azacitidine zien (zie rubriek 4.8). Het is daarom raadzaam voorzichtig te zijn bij het voorschrijven van azacitidine aan deze patiënten. Cardiopulmonale beoordeling vóór en tijdens de behandeling dient overwogen te worden.
Necrotiserende fasciitis
Necrotiserende fasciitis, waaronder gevallen met fatale afloop, is gemeld bij patiënten die met azacitidine werden behandeld. Bij patiënten die necrotiserende fasciitis ontwikkelen, dient de behandeling met Azacitidine Seacross te worden stopgezet en dient er onmiddellijk een gepaste behandeling te worden gestart.
Tumorlysissyndroom
Patiënten die risico lopen op het tumorlysissyndroom zijn zij die vóór de behandeling een hoge tumorlast hebben. Deze patiënten dienen nauwlettend gevolgd te worden en gepaste maatregelen dienen genomen te worden.
Differentiatiesyndroom
Bij patiënten die injecteerbare azacitidine kregen, zijn gevallen van differentiatiesyndroom (ook bekend als retinoïnezuursyndroom) gemeld. Het differentiatiesyndroom kan fataal zijn en de symptomen en klinische bevindingen omvatten ademnood, longinfiltraten, koorts, rash, longoedeem, perifeer oedeem, snelle gewichtstoename, pleurale effusies, pericardiale effusies, hypotensie en nierdisfunctie (zie rubriek 4.8). Behandeling met hoge dosis i.v. corticosteroïden en hemodynamische controle moeten worden overwogen bij het eerste optreden van symptomen of tekenen die wijzen op differentiatiesyndroom. Tijdelijke stopzetting van de behandeling met injecteerbare azacitidine moet worden overwogen totdat de symptomen zijn verdwenen en bij hervatting is voorzichtigheid geboden.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Op basis van in vitro gegevens lijkt het metabolisme van azacitidine niet te worden gemedieerd door cytochroom-P450-iso-enzymen (CYP’s), UDP-glucuronosyltransferasen (UGT’s), sulfotransferasen (SULT’s) en glutathiontransferasen (GST’s); in vivo interacties gerelateerd aan deze stofwisselingsenzymen worden derhalve als onwaarschijnlijk beschouwd.
Klinisch significante remmende of inductieve effecten van azacitidine op cytochroom-P450-enzymen zijn onwaarschijnlijk (zie rubriek 5.2).
Er is geen formeel klinisch onderzoek uitgevoerd naar de interacties van azacitidine met andere geneesmiddelen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden / Anticonceptie voor mannen en vrouwen
Vrouwen die zwanger kunnen worden moeten effectieve anticonceptie gebruiken tijdens en gedurende ten minste 6 maanden na de behandeling. Aan mannen moet worden geadviseerd geen kind te verwekken tijdens de periode van behandeling en zij moeten tijdens en gedurende ten minste 3 maanden na de behandeling effectieve contraceptie gebruiken.
Zwangerschap
Er zijn geen toereikende gegevens over het gebruik van azacitidine bij zwangere vrouwen. Uit experimenteel onderzoek bij muizen is reproductietoxiciteit gebleken (zie rubriek 5.3). Het potentiële risico voor de mens is niet bekend. Azacitidine mag op basis van de resultaten uit experimenteel onderzoek bij dieren en zijn werkingsmechanisme niet tijdens de zwangerschap worden gebruikt, in het bijzonder niet tijdens het eerste trimester, tenzij duidelijk noodzakelijk. De voordelen van de behandeling moeten per individueel geval worden afgewogen tegen het mogelijke risico voor de foetus.
Borstvoeding
Het is niet bekend of azacitidine/metabolieten in de moedermelk wordt/worden uitgescheiden. Vanwege de mogelijke ernstige bijwerkingen bij zuigelingen is het geven van borstvoeding tijdens behandeling met azacitidine gecontra-indiceerd.
Vruchtbaarheid
Er zijn geen gegevens bij de mens beschikbaar over het effect van azacitidine op de vruchtbaarheid. Bij dieren zijn bijwerkingen bij gebruik van azacitidine gedocumenteerd voor wat betreft de mannelijke vruchtbaarheid (zie rubriek 5.3). Mannelijke patiënten moet worden aangeraden om voor het begin van de behandeling advies te vragen over het conserveren van sperma.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Azacitidine heeft geringe of matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Vermoeidheid is gemeld bij het gebruik van azacitidine. Daarom wordt bij het besturen van een voertuig of het bedienen van machines voorzichtigheid aanbevolen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Volwassen patiënten met MDS, CMML en AML (20-30% beenmergblasten)
Bij 97% van de patiënten hebben zich bijwerkingen voorgedaan die mogelijk of waarschijnlijk gerelateerd zijn aan de toediening van azacitidine.
Tot de meest gemelde ernstige bijwerkingen in de belangrijkste studie (AZA PH GL 2003 CL 001) behoorden febriele neutropenie (8,0%) en anemie (2,3%), die ook in de ondersteunende studies (CALGB 9221 en CALGB 8921) werden gemeld. Andere ernstige bijwerkingen in deze 3 studies omvatten infecties zoals neutropenische sepsis (0,8%) en pneumonie (2,5%) (sommige met fatale afloop), trombocytopenie (3,5%), overgevoeligheidsreacties (0,25%) en hemorragische bijwerkingen (bv. hersenbloeding [0,5%], maag-darmbloeding [0,8%] en intracraniële bloeding [0,5%]).
De meest gemelde bijwerkingen bij behandeling met azacitidine waren hematologische bijwerkingen (71,4%), waaronder trombocytopenie, neutropenie en leukopenie (gewoonlijk graad 3-4), maag-darmklachten (60,6%), waaronder misselijkheid en braken (gewoonlijk graad 1-2), of reacties op de injectieplaats (77,1%; gewoonlijk graad 1-2).
Volwassen patiënten in de leeftijd van 65 jaar of ouder met AML en > 30% beenmergblasten
Tot de meest voorkomende ernstige bijwerkingen (≥ 10%) die in de azacitidine-behandelingsgroep van studie AZA-AML-001 werden opgemerkt, behoren febriele neutropenie (25,0%), pneumonie (20,3%) en pyrexie (10,6%). Andere, minder frequent gemelde ernstige bijwerkingen in de azacitidine-behandelingsgroep waren sepsis (5,1%), anemie (4,2%), neutropenische sepsis (3,0%), urineweginfectie (3,0%), trombocytopenie (2,5%), neutropenie (2,1%), cellulitis (2,1%), duizeligheid (2,1%) en dyspneu
(2,1%).
De meest gemelde (≥ 30%) bijwerkingen bij behandeling met azacitidine waren bijwerkingen op het maagdarmstelsel, waaronder obstipatie (41,9%), misselijkheid (39,8%) en diarree (36,9%, gewoonlijk graad 1-2), algemene aandoeningen en toedieningsplaatsstoornissen waaronder pyrexie (37,7%; gewoonlijk graad 1-2) en hematologische bijwerkingen, waaronder febriele neutropenie (32,2%) en neutropenie (30,1%, gewoonlijk graad 3-4).
Lijst van bijwerkingen in tabelvorm
Tabel 1 hieronder bevat bijwerkingen die in verband worden gebracht met de behandeling met azacitidine die zijn verkregen uit de belangrijkste klinische studies bij MDS en AML en uit gegevens die zijn verzameld sinds het product in de handel is gebracht.
De frequenties worden gedefinieerd als: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst. De bijwerkingen worden in de tabel hieronder weergegeven volgens de hoogste frequentie die in één van de belangrijkste klinische studies werd waargenomen.
Tabel 1: Bijwerkingen gemeld bij patiënten met MDS of AML die met azacitidine behandeld werden (klinische studies en sinds het product in de handel is gebracht)
| Systeem/orgaan-klasse | Zeer vaak | Vaak | Soms | Zelden | Niet bekend |
|---|---|---|---|---|---|
| Infecties en parasitaire aandoeningen | pneumonie* (waaronder bacterieel, viraal en fungaal), nasofaryngitis | sepsis* (waaronder bacterieel, viraal en fungaal), neutropenische sepsis*, luchtweginfectie (waaronder bovenste luchtwegen en bronchitis), urineweginfectie, cellulitis, diverticulitis, orale schimmelinfectie, sinusitis, faryngitis, rhinitis, herpes simplex, huidinfectie | necrotiserend e fasciitis* | ||
| Neoplasmata, benigne, maligne en niet-gespecifi-ceerd (inclusief cysten en poliepen) | differentiatie -syndroom*, a | ||||
| Bloed- en lymfestelsel-aandoeningen | febriele neutropenie, neutropenie*, leukopenie, trombocytopenie, anemie | pancytopenie*, beenmergfalen | |||
| Immuun-systeem-aandoeningen | overgevoelig-heidsreacties | ||||
| Voedings- en stofwisselings- | anorexie, verminderde eetlust, hypokaliëmie | dehydratie | tumorlysis-syndroom |
| stoornissen | |||||
|---|---|---|---|---|---|
| Psychische stoornissen | slapeloosheid | verwardheid, angst | |||
| Zenuwstelsel-aandoeningen | duizeligheid, hoofdpijn | intracraniële bloeding*, syncope, slaperigheid, lethargie | |||
| Oog-aandoeningen | oogbloeding, bloeding van de conjunctiva | ||||
| Hart-aandoeningen | pericardeffusie | pericarditis | |||
| Bloedvat-aandoeningen | hypotensie*, hypertensie, orthostatische hypotensie, hematoom | ||||
| Ademhalings-stelsel-, borstkas- en mediastinum-aandoeningen | dyspneu, epistaxis | pleurale effusie, inspannings-dyspneu, faryngo-laryngeale pijn | interstitiële longziekte | ||
| Maagdarmstel-selaandoeningen | diarree, braken, obstipatie, misselijkheid, buikpijn (waaronder bovenbuikpijn en abdominaal ongemak) | maag-darmbloeding* (waaronder mondbloeding), hemorroïdale bloedingen, stomatitis, tandvlees-bloeding, dyspepsie | |||
| Lever- en gal-aandoeningen | leverfalen*, progressief hepatisch coma | ||||
| Huid- en onderhuid-aandoeningen | petechiae, pruritus (waaronder gegeneraliseerd), huiduitslag, ecchymose | purpura, alopecia, urticaria, erytheem, maculaire huiduitslag | acute febriele neutrofiele dermatose pyodermia gangraenosa | ||
| Skeletspier-stelsel- en bindweefsel-aandoeningen | artralgie, musculoskeletale pijn (waaronder rugpijn, botpijn en pijn in ledematen) | spierspasmen, myalgie | |||
| Nier- en urineweg-aandoeningen | nierfalen*, hematurie, verhoogd serumcreatinine | renale tubulaire acidose | |||
| Algemene aandoeningen en toedienings-plaats-stoornissen | pyrexie*, vermoeidheid, asthenie, pijn op de borst, erytheem op de injectieplaats, pijn op de injectieplaats, reactie op de injectieplaats (niet gespecificeerd) | blauwe plekken, hematomen, induratie, huiduitslag, pruritus, ontsteking, verkleuring, knobbeltjes en bloedingen (op de injectieplaats), malaise, koude rillingen, bloeding op de katheterplaats | Injectie-plaats-necrose (op de injectie-plaats) | ||
| Onderzoeken | gewichtsverlies |
* = gevallen met fatale afloop zijn zelden gerapporteerd
a = zie rubriek 4.4
Beschrijving van geselecteerde bijwerkingen
Hematologische bijwerkingen
De meest gemelde (≥ 10%) hematologische bijwerkingen geassocieerd met de behandeling met azacitidine zijn anemie, trombocytopenie, neutropenie, febriele neutropenie en leukopenie, en deze hadden gewoonlijk graad 3 of 4. Tijdens de eerste 2 cycli is het risico dat deze bijwerkingen optreden groter, waarna zij minder vaak optreden bij patiënten met herstel van de hematologische functie. De behandeling van de meeste hematologische bijwerkingen bestond uit routinematige controle van het complete bloedbeeld en indien nodig uitstel van de toediening van azacitidine in de volgende cyclus, profylactische toediening van antibiotica en/of groeifactorondersteuning (bv. G-CSF) bij neutropenie en transfusies voor anemie of trombocytopenie.
Infecties
Myelosuppressie kan leiden tot neutropenie en een verhoogd infectierisico. Bij patiënten aan wie azacitidine werd toegediend, werden ernstige bijwerkingen, zoals sepsis, waaronder neutropenische sepsis en pneumonie, waarvan sommige met fatale afloop, gemeld. Infecties kunnen eventueel met behulp van anti-infectiva plus groeifactorondersteuning (bv. G-CSF) voor neutropenie worden behandeld.
Bloedingen
Bij patiënten aan wie azacitidine wordt toegediend, kunnen bloedingen optreden. Ernstige bijwerkingen zoals een maagdarmbloeding of een intracraniële bloeding zijn gemeld. Patiënten moeten worden gecontroleerd op tekenen en symptomen van een bloeding, in het bijzonder de patiënten met een vroegere of een aan de behandeling gerelateerde trombocytopenie.
Overgevoeligheid
Bij patiënten aan wie azacitidine werd toegediend, zijn ernstige overgevoeligheidsreacties gemeld. Als er een anafylactisch-achtige reactie optreedt, moet de behandeling met azacitidine onmiddellijk worden gestaakt en een geschikte symptomatische behandeling worden ingesteld.
Bijwerkingen met betrekking tot de huid en de onderhuid
Het merendeel van de bijwerkingen met betrekking tot de huid en de onderhuid was geassocieerd met de injectieplaats. Geen van deze bijwerkingen leidde in de belangrijkste studies tot het staken van de behandeling met azacitidine of tot een vermindering van de dosis azacitidine in de belangrijkste studies. Het merendeel van de bijwerkingen deed zich voor gedurende de eerste 2 behandelingscycli en vertoonde een trend tot afname in de daarop volgende cycli. Bij subcutane bijwerkingen als huiduitslag/ontsteking/pruritus op de injectieplaats, huiduitslag, erytheem en huidlesie kan gelijktijdige behandeling met andere geneesmiddelen noodzakelijk zijn, zoals antihistaminica, corticosteroïden en niet-steroïde anti-inflammatoire geneesmiddelen (NSAID’s). Er moet een onderscheid worden gemaakt tussen deze cutane reacties en infecties van de weke delen die soms op de injectieplaats voorkomen. Infecties van de weke delen, waaronder cellulitis en necrotiserende fasciitis die in zeldzame gevallen tot de dood leiden, zijn met azacitidine gemeld sinds het product in de handel is gebracht. Zie rubriek 4.8 Infecties voor de klinische behandeling van infectieuze bijwerkingen.
Maagdarmklachten
De meest gemelde maagdarmklachten die geassocieerd zijn met de azacitidine-behandeling waren obstipatie, diarree, misselijkheid en braken. Deze bijwerkingen werden symptomatisch behandeld met anti-emetica tegen misselijkheid en braken, met antidiarrhoica tegen diarree en met laxeermiddelen en/of emollientia tegen obstipatie.
Bijwerkingen op de nieren
Bij patiënten die werden behandeld met azacitidine zijn nierafwijkingen gemeld, uiteenlopend van een verhoogd serumcreatinine en hematurie tot renale tubulaire acidose, nierfalen en overlijden (zie rubriek 4.4).
Bijwerkingen op de lever
Bij patiënten met een uitgebreide tumorlast als gevolg van gemetastaseerde ziekte werd tijdens behandeling met azacitidine leverfalen, progressief hepatisch coma en overlijden gemeld (zie rubriek 4.4).
Cardiale bijwerkingen
Gegevens uit een klinische studie die deelname toeliet van patiënten met een bekende voorgeschiedenis van hart- en vaataandoeningen of longziekte, lieten een verhoging in cardiale bijwerkingen zien bij patiënten met nieuw gediagnosticeerde AML die werden behandeld met azacitidine (zie rubriek 4.4).
Oudere patiënten
Er is beperkte veiligheidsinformatie beschikbaar over azacitidine bij patiënten ≥ 85 jaar (met 14 [5,9%] patiënten ≥ 85 jaar die in studie AZA-AML-001 zijn behandeld).
Pediatrische patiënten
In studie AZA-JMML-001 zijn 28 pediatrische patiënten (van 1 maand oud tot jonger dan 18 jaar) behandeld met azacitidine voor MDS (n = 10) of juveniele myelomonocytaire leukemie (JMML) (n = 18) (zie rubriek 5.1).
Bij alle 28 patiënten trad er ministens 1 bijwerking op en bij 17 patiënten (60,7%) trad er ministens 1 aan de behandeling gerelateerde bijwerking op. De bijwerkingen die met betrekking tot de hele groep pediatrische patiënten het vaakst werden gemeld, waren koorts, hematologische voorvallen, waaronder anemie, trombocytopenie en febriele neutropenie, en gastro-intestinale voorvallen, waaronder obstipatie en braken.
Bij drie (3) proefpersonen was er sprake van een aan de behandeling gerelateerde bijwerking (koorts, ziekteprogressie en buikpijn) die leidde tot beëindiging van de behandeling met het onderzoeksgeneesmiddel.
In studie AZA-AML-004 zijn 7 pediatrische patiënten (in de leeftijd van 2 tot 12 jaar) na de eerste volledige remissie [CR1] met azacitidine behandeld voor AML met een moleculair recidief (zie rubriek 5.1).
Alle 7 patiënten ondervonden minimaal 1 aan de behandeling gerelateerde bijwerking. De bijwerkingen die het vaakst werden gemeld, waren neutropenie, misselijkheid, leukopenie, trombocytopenie, diarree en verhoogd alanineaminotransferase (ALAT). Twee patiënten ondervonden een aan de behandeling gerelateerde bijwerking (febriele neutropenie, neutropenie) die tot een onderbreking van de behandeling heeft geleid.
Er werden gedurende de klinische studie geen nieuwe veiligheidssignalen vastgesteld bij het beperkte aantal pediatrische patiënten dat met azacitidine werd behandeld. Over het geheel genomen kwam het veiligheidsprofiel overeen met dat van volwassen patiënten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Tijdens klinische studies werd één geval van overdosering met azacitidine gemeld. Bij een patiënt traden diarree, misselijkheid en braken op na toediening van een enkele intraveneuze dosis van ongeveer 290 mg/m2, ongeveer viermaal de aanbevolen startdosis.
In geval van overdosering moet de patiënt met behulp van geschikte bloedtellingen worden bewaakt, en moet indien nodig ondersteunende behandeling worden gegeven. Er is geen specifiek antidotum bekend voor overdosering met azacitidine.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastica, pyrimidine-analogen, ATC-code: L01BC07
Werkingsmechanisme
Aangenomen wordt dat azacitidine zijn antineoplastische werking uitoefent via meerdere mechanismen, waaronder cytotoxiciteit tegen abnormale hematopoëtische cellen in het beenmerg en hypomethylatie van het DNA. De cytotoxische effecten van azacitidine kunnen het gevolg zijn van meerdere mechanismen, waaronder remming van de DNA-, RNA- en eiwitsynthese, incorporatie in RNA en DNA en de activatie van processen die leiden tot DNA-schade. Niet-proliferatieve cellen zijn relatief ongevoelig voor azacitidine. Incorporatie van azacitidine in DNA resulteert in de inactivatie van DNA-methyl-transferasen, wat leidt tot hypomethylatie van DNA. DNA-hypomethylatie van afwijkend gemethyleerde genen die betrokken zijn bij de regulering van de normale celcyclus, differentiatie en processen voor celdood kan resulteren in hernieuwde genexpressie en herstel van de kankeronderdrukkende functies ten opzichte van kankercellen. Het relatieve belang van DNA-hypomethylatie ten opzichte van cytotoxiciteit of andere activiteiten van azacitidine voor klinische resultaten is niet vastgesteld.
Klinische werkzaamheid en veiligheid
Volwassen patiënten (MDS, CMML en AML [20-30% beenmergblasten])
De werkzaamheid en veiligheid van azacitidine werden bestudeerd in een internationale, multi-center, gecontroleerde, open-label, gerandomiseerde, vergelijkende fase-3-studie met parallelgroep (AZA PH GL 2003 CL 001) bij volwassen patiënten met: intermediair 2 en hoog risico MDS volgens het International Prognostic Scoring System (IPSS), refractaire anemie met een overmaat aan blasten (Refractory Anaemia with Excess Blasts, RAEB), refractaire anemie met een overmaat aan blasten in transformatie (RAEB-T) en gemodificeerde chronische myelomonocytaire leukemie (mCMML) volgens het French-American-British (FAB) classificatiesysteem. RAEB-T-patiënten (21-30% blasten) worden volgens het huidige WHO-classificatiesysteem als patiënten met AML beschouwd. Azacitidine plus optimale ondersteunende behandeling (best supportive care, BSC) (n = 179) werd vergeleken met conventionele behandelingen (conventional care regimen, CCR). Een CCR-behandeling bestond uit alleen BSC (n = 105), een lage dosis cytarabine plus BSC (n = 49) of standaard inductiechemotherapie plus BSC (n = 25). De patiënten werden voorafgaand aan randomisatie door hun arts voorgeselecteerd voor 1 van de 3 CCR’s. De patiënten kregen het vooraf geselecteerde regime als ze niet voor azacitidine waren gerandomiseerd. Als onderdeel van de inclusiecriteria was vereist dat patiënten een Eastern Cooperative Oncology Group (ECOG) performance status van 0-2 hadden. Patiënten met secundaire MDS werden uit de studie uitgesloten. Het primaire eindpunt van de studie was totale overleving. Azacitidine werd gedurende mediaan 9 cycli (interval = 1-39) en gemiddeld 10,2 cycli dagelijks als subcutane dosis van 75 mg/m2 gedurende 7 dagen toegediend, gevolgd door een rustperiode van 21 dagen (behandelingscyclus van 28 dagen). Binnen de intent-to-treat (ITT) populatie was de mediane leeftijd 69 jaar (interval 38 tot 88 jaar).
In de ITT-analyse van 358 patiënten (179 azacitidine en 179 CCR) was behandeling met azacitidine geassocieerd met een mediane overleving van 24,46 maanden ten opzichte van 15,02 maanden voor patiënten die een CCR-behandeling kregen, een verschil van 9,4 maanden, met een gestratificeerde log-rank p-waarde van 0,0001. De hazard ratio (HR) voor het effect van de behandeling was 0,58 (95% BI: 0,43-0,77). De overlevingspercentages na twee jaar waren 50,8% bij patiënten die azacitidine kregen ten opzichte van 26,2% bij patiënten die een CCR-behandeling kregen (p < 0,0001).
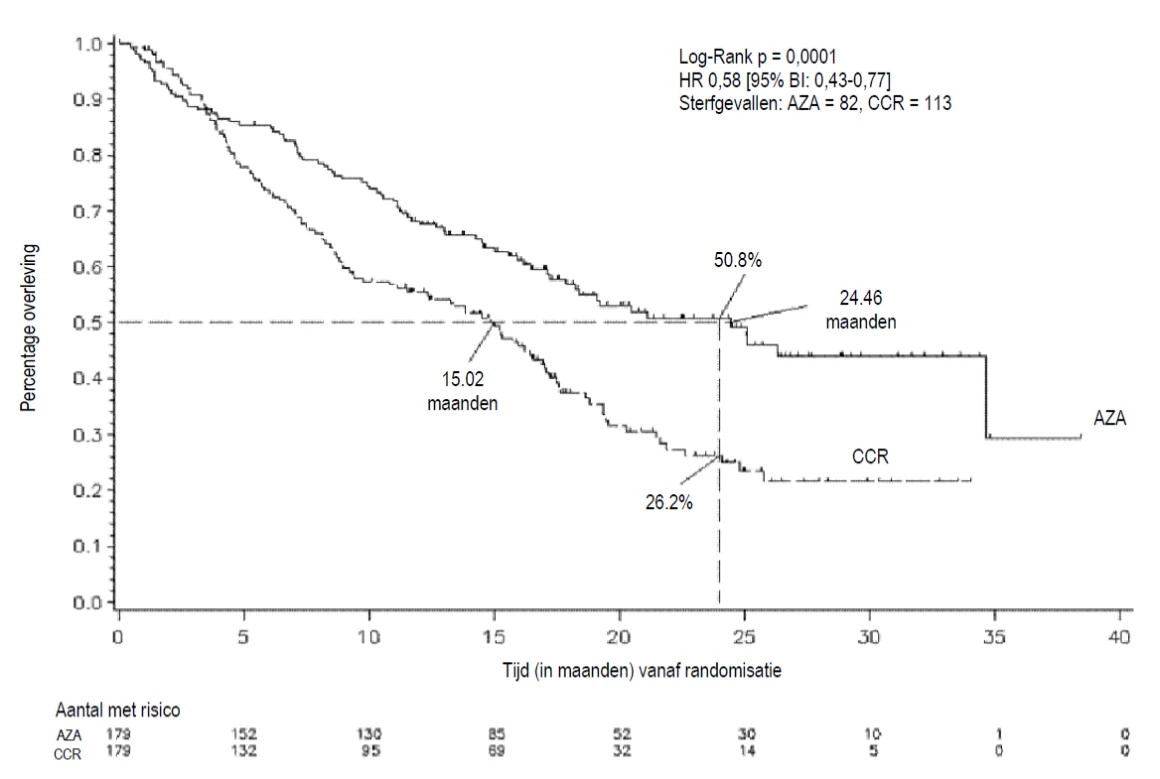
LEGENDE: AZA = azacitidine; CCR = conventionele behandeling; BI = betrouwbaarheidsinterval; HR = hazard ratio
Het overlevingsvoordeel van azacitidine was consistent ongeacht de in de controlegroep toegepaste CCR-behandeling (BSC alleen, een lage dosis cytarabine plus BSC of standaard inductiechemotherapie plus BSC).
Bij analyse van de IPSS cytogenetische subgroepen werden voor wat betreft de mediane totale overleving in alle groepen vergelijkbare bevindingen waargenomen (goede, intermediaire, slechte cytogenetica, inclusief monosomie 7).
Bij analyses van leeftijdsubgroepen werd een stijging van de mediane totale overleving waargenomen in alle groepen (< 65 jaar, ≥ 65 jaar en ≥ 75 jaar).
Behandeling met azacitidine was geassocieerd met een mediane tijd tot overlijden of transformatie naar AML van 13,0 maanden ten opzichte van 7,6 maanden voor diegenen die een CCR-behandeling kregen, een verbetering van 5,4 maanden met een gestratificeerde log-rank p-waarde van 0,0025.
Behandeling met azacitidine was ook geassocieerd met een daling in cytopenieën en hieraan gerelateerde symptomen. Behandeling met azacitidine leidde tot een lagere behoefte aan transfusies met rode bloedcellen en trombocyten. Van de patiënten in de azacitidine-groep die in de uitgangssituatie afhankelijk waren van transfusie met rode bloedcellen, werd 45,0% tijdens de behandelperiode onafhankelijk van transfusie met rode bloedcellen, in vergelijking met 11,4% van de patiënten in de gecombineerde CCR-groepen (een statistisch significant (p < 0,0001) verschil van 33,6% (95% BI: 22,4-44,6)). Bij patiënten die in de uitgangssituatie afhankelijk waren van transfusie met rode bloedcellen en hiervan onafhankelijk werden, bedroeg de mediane duur van onafhankelijkheid van transfusie met rode bloedcellen 13 maanden in de azacitidine-groep.
De respons werd beoordeeld door de onderzoeker of door de onafhankelijke beoordelingscommissie (Independent Review Committee, IRC). De totale respons (complete remissie [CR] + partiële remissie [PR]) zoals vastgesteld door de onderzoeker bedroeg 29% in de azacitidine-groep en 12% in de gecombineerde CCR-groep (p = 0,0001). De totale respons (CR + PR) zoals vastgesteld door de IRC in de AZA PH GL 2003 CL 001-studie bedroeg 7% (12/179) in de azacitidine-groep vergeleken met 1% (2/179) in de gecombineerde CCR-groep (p = 0,0113). De verschillen tussen de beoordelingen van de respons door de IRC en de onderzoeker waren een gevolg van de criteria van de International Working Group (IWG) die verbetering van de perifere bloedtellingen en voortduren van deze verbeteringen gedurende minimaal 56 dagen eisten. Een overlevingsvoordeel werd ook aangetoond bij patiënten die na behandeling met azacitidine geen complete/partiële respons hadden bereikt. Hematologische verbetering (meer en minder belangrijk) zoals vastgesteld door de IRC werd bereikt bij 49% van de patiënten die azacitidine ontvingen in vergelijking met 29% van de patiënten die werden behandeld met de gecombineerde CCR (p < 0,0001).
Bij patiënten met een of meer cytogenetische afwijkingen in de uitgangssituatie was het percentage patiënten met een belangrijke cytogenetische respons hetzelfde in de azacitidine-groep als in de gecombineerde CCR-groep. Een minder belangrijke cytogenetische respons was in de azacitidine-groep (34%) statistisch significant hoger (p = 0,0015) in vergelijking met die bij de gecombineerde CCR-groep (10%).
Volwassen patiënten in de leeftijd van 65 jaar of ouder met AML en > 30% beenmergblasten
De resultaten die hieronder worden weergegeven, vertegenwoordigen de intent-to-treat populatie onderzocht in AZA-AML-001 (zie rubriek 4.1 voor de goedgekeurde indicatie).
De werkzaamheid en veiligheid van azacitidine werden onderzocht in een internationale, multi-center, gecontroleerde, open-label parallelle groepen fase-3-studie bij patiënten in de leeftijd van 65 jaar en ouder met nieuw gediagnosticeerd de novo of secundaire AML en > 30% beenmergblasten volgens de indeling van de WHO, die niet voor HSCT in aanmerking kwamen. Azacitidine plus BSC (n = 241) werd vergeleken met CCR. CCR bestond uit BSC alleen (n = 45), een lage dosis cytarabine plus BSC (n = 158), of standaard intensieve chemotherapie met cytarabine en antracycline plus BSC (n = 44). Voorafgaand aan randomisatie werden de patiënten door hun arts toegewezen aan 1 van de 3 CCR’s. De patiënten ontvingen het vooraf geselecteerde behandelingsregime indien zij niet naar azacitidine werden gerandomiseerd. Als onderdeel van de inclusiecriteria dienden de patiënten een ECOG performance status van 0-2 te hebben en mochten ze slechts matig of weinig risicovolle cytogenetische afwijkingen hebben. Het primaire eindpunt van de studie was de totale overleving.
Azacitidine werd toegediend in een subcutane dosering van 75 mg/m²/dag gedurende 7 dagen, gevolgd door een rustperiode van 21 dagen (behandelingscyclus van 28 dagen) gedurende mediaan 6 cycli (interval: 1 tot 28), patiënten die BSC alleen kregen gedurende mediaan 3 cycli (interval: 1 tot 20), patiënten die een lage dosis cytarabine kregen gedurende mediaan 4 cycli (interval 1 tot 25) en patiënten die standaard intensieve chemotherapie kregen gedurende mediaan 2 cycli (interval: 1 tot 3, inductiecyclus plus 1 of 2 consolidatiecycli).
De individuele parameters in de uitgangssituatie waren vergelijkbaar tussen de azacitidine- en CCR-behandelingsgroepen. De mediane leeftijd van de proefpersonen was 75,0 jaar (interval: 64 tot 91 jaar), 75,2% was blank en 59,0% was een man. In de uitgangssituatie was 60,7% ingedeeld als ‘AML niet verder gespecificeerd’, 32,4% als ‘AML met myelodysplasie gerelateerde veranderingen’, 4,1% als ‘behandelingsgerelateerde myeloïde neoplasmata’ en 2,9% als ‘AML met recidiverende genetische afwijkingen’ volgens de indeling van de WHO.
In de ITT-analyse van 488 patiënten (241 azacitidine en 247 CCR) werd de behandeling met azacitidine in verband gebracht met een mediane overleving van 10,4 maanden ten opzichte van 6,5 maanden voor patiënten die de CCR-behandeling kregen, een verschil van 3,8 maanden, met een gestratificeerde log-rank p-waarde van 0,1009 (tweezijdig). De hazard ratio voor het effect van de behandeling was 0,85 (95% BI = 0,69; 1,03). De overlevingspercentages na één jaar bedroegen 46,5% bij patiënten die azacitidine kregen ten opzichte van 34,3% bij patiënten die CCR kregen.
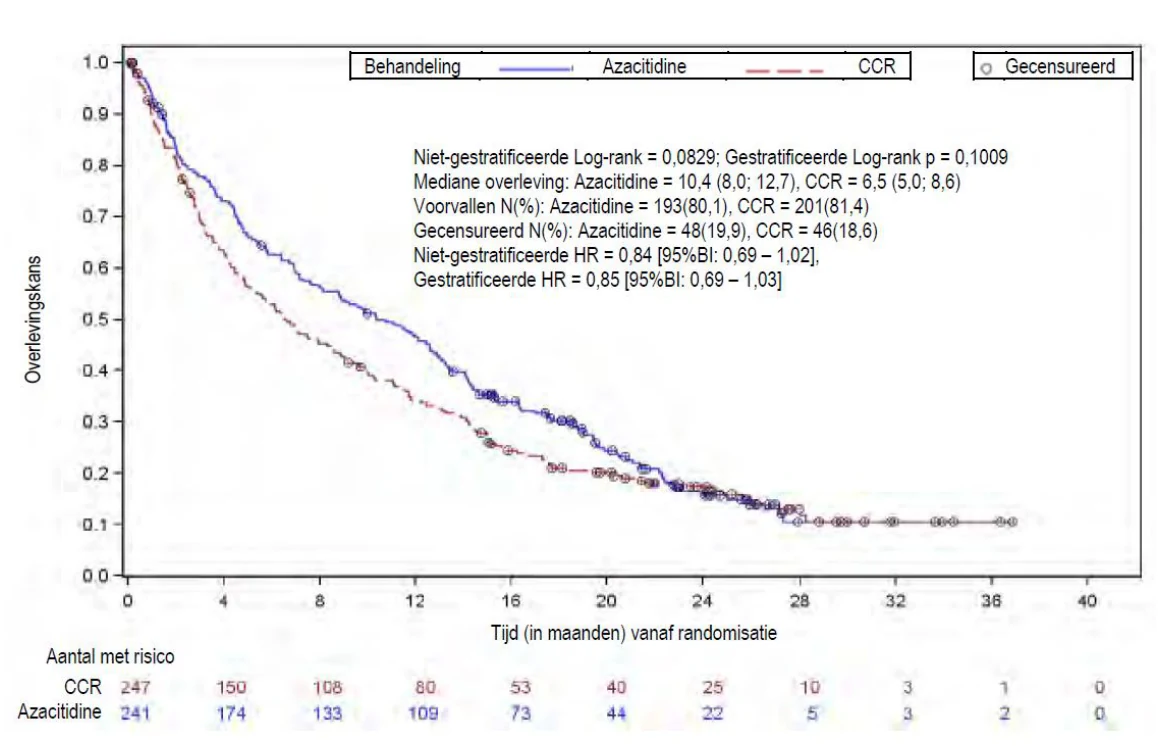
Het Cox PH-model, aangepast voor vooraf gespecificeerde prognosefactoren in de uitgangssituatie, definieerde een HR voor azacitidine ten opzichte van CCR van 0,80 (95% BI = 0,66; 0,99; p = 0,0355).
Hoewel de studie niet in staat was om een statistisch significant verschil aan te tonen bij vergelijking van azacitidine met de vooraf geselecteerde CCR-behandelingsgroepen, was daarnaast de overleving van met azacitidine behandelde patiënten langer in vergelijking met CCR-behandeling met BSC alleen en met een lage dosis cytarabine plus BSC en waren vergelijkbaar met standaard intensieve chemotherapie plus BSC.
In alle vooraf gespecificeerde subgroepen (leeftijd [< 75 jaar en ≥ 75 jaar], geslacht, ras, ECOG performance status [0 of 1 en 2], cytogenetisch risico in de uitgangssituatie [matig en gering], geografische regio, WHO-indeling van AML [waaronder AML met myelodysplasie gerelateerde veranderingen], WBC-telling in de uitgangssituatie [≤ 5 x 10⁹/l en > 5 x 10⁹/l], beenmergblasten in de uitgangssituatie [≤ 50% en > 50%] en voorgeschiedenis van MDS) werd een trend in voordeel voor totale overleving gezien in het voordeel van azacitidine. In een aantal vooraf gespecificeerde subgroepen bereikte de HR voor totale overleving een statistische significantie bij patiënten met een gering cytogenetisch risico, patiënten met AML met myelodysplasie gerelateerde veranderingen, patiënten < 75 jaar, vrouwelijke patiënten en blanke patiënten.
Hematologische en cytogenetische responsen werden door de onderzoeker en door de IRC beoordeeld met vergelijkbare resultaten. Het totale responspercentage (complete remissie [CR] + complete remissie met onvolledig herstel van de bloedtelling [CRi]) bepaald door de IRC was 27,8% in de azacitidine-groep en 25,1% in de gecombineerde CCR-groep (p = 0,5384). Bij patiënten die CR of CRi bereikten, was de mediane duur van remissie 10,4 maanden (95% BI = 7,2; 15,2) voor de proefpersonen die azacitidine kregen en 12,3 maanden (95% BI = 9,0; 17,0) voor de proefpersonen die CCR kregen. Bij patiënten die geen complete respons hadden bereikt, werd ook een overlevingsvoordeel aangetoond voor azacitidine in vergelijking met CCR.
Behandeling met azacitidine verbeterde de perifere bloedtellingen en leidde tot een verminderde noodzaak van transfusies met rode bloedcellen en trombocyten. Een patiënt werd in de uitgangssituatie geacht afhankelijk te zijn van transfusie met rode bloedcellen of trombocyten wanneer die patiënt respectievelijk in de 56 dagen (8 weken) vanaf of vóór de randomisatie een of meerdere transfusies met rode bloedcellen of trombocyten had ontvangen. Een patiënt werd tijdens de behandelingsperiode geacht onafhankelijk te zijn van transfusie met rode bloedcellen of trombocyten wanneer die patiënt respectievelijk gedurende 56 opeenvolgende dagen in de rapportageperiode geen transfusies met rode bloedcellen of trombocyten had gekregen.
Van de patiënten in de azacitidine-groep die in de uitgangssituatie afhankelijk waren van transfusie met rode bloedcellen werd 38,5% (95% BI = 31,1; 46,2) tijdens de behandelingsperiode onafhankelijk van transfusie met rode bloedcellen, vergeleken met 27,6% van (95% BI = 20,9; 35,1) de patiënten in de gecombineerde CCR-groepen. Bij de patiënten die in de uitgangssituatie afhankelijk waren van transfusie met rode bloedcellen en die in de loop van de behandeling transfusieonafhankelijk werden, bedroeg de mediane duur van onafhankelijkheid voor transfusie met rode bloedcellen 13,9 maanden in de azacitidine-groep. Dit werd niet bereikt in de CCR-groep.
Van de patiënten in de azacitidine-groep die in de uitgangssituatie afhankelijk waren van transfusie met trombocyten werd 40,6% (95% BI = 30,9; 50,8) tijdens de behandelingsperiode onafhankelijk van transfusie met trombocyten, vergeleken met 29,3% van (95% BI = 19,7; 40,4) de patiënten in de gecombineerde CCR-groepen. Bij de patiënten die in de uitgangssituatie afhankelijk waren van transfusie met trombocyten en die in de loop van de behandeling transfusieonafhankelijk werden, bedroeg de mediane duur van onafhankelijkheid voor transfusie met trombocyten 10,8 maanden in de azacitidine-groep en 19,2 maanden in de CCR-groep.
De Health- Related Quality of Life (HRQoL) werd beoordeeld met behulp van de European Organization for Research and Treatment of Cancer Core Quality of Life Questionnaire (EORTC QLQ-C30). De HRQoL-gegevens konden geanalyseerd worden voor een subgroep van de volledige studiepopulatie. Hoewel de analyse beperkingen heeft, geven de beschikbare gegevens aan dat patiënten tijdens behandeling met azacitidine geen betekenisvolle verslechtering van de kwaliteit van leven ervaren.
Pediatrische patiënten
Studie AZA-JMML-001 was een internationale, multicentrische, open-label fase 2-studie voor de evaluatie van de farmacokinetiek, farmacodynamiek, veiligheid en werkzaamheid van azacitidine voorafgaand aan HSCT bij pediatrische patiënten met nieuw gediagnosticeerd gevorderd MDS of JMML. De primaire doelstelling van de klinische studie was de evaluatie van het effect van azacitidine op het responspercentage bij dag 28 van cyclus 3.
Patiënten (MDS, n = 10; JMML, n = 18; 3 maanden tot 15 jaar; 71% mannelijk) werden behandeld met 75 mg/m² azacitidine intraveneus, dagelijks op dag 1 tot dag 7 van een cyclus van 28 dagen gedurende minimaal 3 cycli en maximaal 6 cycli.
Na behandeling van 10 patiënten met MDS werden er vanwege onvoldoende werkzaamheid verder geen patiënten in de MDS-studiearm opgenomen: bij geen van deze 10 patiënten werd er een bevestigde respons gemeld.
In de JMML-studiearm werden 18 patiënten geïncludeerd ([bij 13 in het PTPN11-gen, bij 3 in het NRAS-gen, bij 1 in het KRAS-gen] en 1 patiënt met de klinische diagnose neurofibromatose type 1 [NF-1]). Zestien patiënten hebben 3 behandelingscycli doorlopen en daarvan hebben 5 patiënten 6
behandelingscycli doorlopen. In totaal was er bij 11 patiënten met JMML sprake van een klinische respons bij dag 28 van cyclus 3. Van deze 11 patiënten hadden 9 (50%) patiënten een bevestigde klinische respons (3 patiënten met een cCR en 6 patiënten met een cPR). In de groep patiënten met JMML die met azacitidine werden behandeld, was er bij 7 (43,8%) patiënten sprake van een aanhoudende respons wat betreft de trombocyten (aantal trombocyten ≥ 100 × 109/l) en moesten 7 (43,8%) patiënten bij HSCT met een transfusie worden behandeld. Bij 17 van de 18 patiënten werd vervolgens HSCT toegepast.
Vanwege de studieopzet (een klein aantal patiënten en diverse confounders) kan er op basis van deze klinische studie niet worden geconcludeerd of behandeling met azacitidine voorafgaand aan HSCT bij patiënten met JMML de resultaten voor overleving verbetert.
Studie AZA-AML-004 was een multicenter, open-label fase 2-studie voor evaluatie van de veiligheid, farmacodynamiek en werkzaamheid van azacitidine in vergelijking met geen behandeling tegen kanker bij kinderen en jonge volwassenen met AML met een moleculair recidief na CR1.
Zeven patiënten (mediane leeftijd 6,7 jaar [leeftijdsbereik van 2 tot 12 jaar]; 71,4% van het mannelijk geslacht) werden gedurende maximaal 3 cycli op dag 1 tot 7 van elke cyclus van 28 dagen dagelijks intraveneus met azacitidine 100 mg/m2 behandeld.
Op dag 84 werd bij vijf patiënten minimale restziekte (MRD) vastgesteld, waarbij er bij 4 patiënten sprake was van moleculaire stabilisatie (n = 3) of moleculaire verbetering (n = 1) en bij 1 patiënt van klinisch recidief. Bij 6 van de 7 patiënten (90% [95% BI = 0,4 – 1,0]) die met azacitidine werden behandeld, is een hematopoëtische stamceltransplantatie uitgevoerd.
Vanwege de kleine steekproefomvang kan de werkzaamheid van azacitidine bij pediatrische AML niet worden vastgesteld.
Zie rubriek 4.8 voor informatie over veiligheid.
5.2 Farmacokinetische eigenschappen
Absorptie
Azacitidine werd na subcutane toediening van een enkelvoudige dosis van 75 mg/m2 snel geabsorbeerd met piekplasmaconcentraties van 750 ± 403 ng/ml die 0,5 uur na de toediening (het eerste tijdstip van monsterafname) optraden. De absolute biologische beschikbaarheid van azacitidine na subcutane toediening in verhouding tot intraveneuze toediening (enkelvoudige doses van 75 mg/m2) was op basis van de oppervlakte onder de curve (AUC) ongeveer 89%.
Oppervlakte onder de curve en maximale plasmaconcentratie (Cmax) van subcutane toediening van azacitidine waren ongeveer proportioneel binnen het dosisbereik van 25 tot 100 mg/m2.
Distributie
Na intraveneuze toediening was het gemiddelde distributievolume 76 ± 26 l en de systemische klaring 147 ± 47 l/u.
Biotransformatie
Op basis van in vitro gegevens lijkt het metabolisme van azacitidine niet te worden gemedieerd door cytochroom-P450-iso-enzymen (CYP’s), UDP-glucuronosyltransferasen (UGT’s), sulfotransferasen (SULT’s) en glutathiontransferasen (GST’s).
Azacitidine ondergaat spontane hydrolyse en deaminatie gemedieerd door cytidine deaminase. In S9-fracties van humane lever was de vorming van metabolieten onafhankelijk van NADPH, wat impliceert dat het azacitidine metabolisme niet werd gemedieerd door cytochroom P450 iso-enzymen. Een in vitro onderzoek van azacitidine met humane levercelculturen toont aan dat azacitidine bij concentraties van 1,0 μM tot 100 μM (d.w.z. tot maximaal ongeveer 30-maal hogere dan klinisch bereikbare concentraties) CYP 1A2, 2C19 of 3A4 of 3A5 niet induceert. In onderzoeken om de inhibitie te beoordelen van een reeks P450-iso-enzymen (CYP 1A2, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1 en 3A4) produceerde azacitidine tot maximaal 100 μM geen inhibitie. Daarom is CYP-enzyminductie of -inhibitie door azacitidine bij klinisch bereikbare plasmaconcentraties onwaarschijnlijk.
Eliminatie
Azacitidine wordt snel uit het plasma geklaard met een gemiddelde eliminatiehalfwaardetijd (t½) van 41 ± 8 minuten na subcutane toediening. Er treedt geen accumulatie op na subcutane toediening van 75 mg/m2 azacitidine een maal per dag gedurende 7 dagen. Excretie in urine is de primaire eliminatieroute van azacitidine en/of de metabolieten ervan. Na intraveneuze en subcutane toediening van 14C-azacitidine werd respectievelijk 85 en 50% van de toegediende radioactiviteit in de urine teruggevonden, terwijl < 1% in de feces werd teruggevonden.
Bijzondere populaties
De effecten van leverfunctiestoornissen (zie rubriek 4.2), geslacht, leeftijd of ras op de farmacokinetiek van azacitidine zijn niet formeel bestudeerd.
Pediatrische patiënten
In studie AZA-JMML-001 werd er met betrekking tot 10 pediatrische patiënten met MDS en 18 pediatrische patiënten met JMML op dag 7 van cyclus 1 een farmacokinetische analyse uitgevoerd (zie rubriek 5.1). De mediane leeftijd (bereik) van de patiënten met MDS was 13,3 (1,9-15) jaar en van de patiënten met JMML 2,1 (0,2-6,9) jaar.
Na intraveneuze toediening van azacitidine in een dosering van 75 mg/m2 werd de Cmax van azacitidine snel binnen 0,083 uur bereikt, zowel bij de patiënten met MDS als bij de patiënten met JMML. Het geometrisch gemiddelde van de Cmax was 1797,5 en 1066,3 ng/ml en het geometrisch gemiddelde van de AUC0-∞ was 606,9 en 240,2 ng∙u/ml voor respectievelijk de patiënten met MDS en de patiënten met JMML. Het geometrisch gemiddelde van het verdelingsvolume was 103,9 en 61,1 l voor respectievelijk de patiënten met MDS en de patiënten met JMML. Het bleek dat de totale plasmablootstelling aan azacitidine hoger was bij de patiënten met MDS; er werd echter met betrekking tot zowel de AUC als de Cmax een matige tot hoge variabiliteit tussen patiënten waargenomen.
Het geometrisch gemiddelde van de t½ was 0,4 en 0,3 uur en het geometrisch gemiddelde van de klaring was 166,4 en 148,3 l/u voor respectievelijk de patiënten met MDS en de patiënten met JMML.
De farmacokinetische gegevens van studie AZA-JMML-001 werden samengevoegd en vergeleken met de farmacokinetische gegevens van 6 volwassen patiënten met MDS aan wie in studie AZA-2002-BA-002 75 mg/m2 azacitidine intraveneus was toegediend. De gemiddelde Cmax en AUC0-t van azacitidine na intraveneuze toediening bij volwassen patiënten en pediatrische patiënten waren vergelijkbaar (respectievelijk 2750 ng/ml versus 2841 ng/ml en 1025 ng∙u/ml versus 882,1 ng∙u/ml).
In studie AZA-AML-004 is er bij 6 van de 7 pediatrische patiënten een farmacokinetische analyse uitgevoerd en bij deze patiënten was er na toediening van de dosis sprake van minimaal één meetbare farmacokinetische concentratie (zie rubriek 5.1). De mediane leeftijd (bereik) van de patiënten met AML was 6,7 (2-12) jaar.
Na meerdere doses van 100 mg/m2 was het geometrisch gemiddelde van de Cmax en AUC0-tau op dag 7 van cyclus 1 respectievelijk 1557 ng/ml en 899,6 ng∙u/ml, waarbij een grote interindividuele variabiliteit (CV% van respectievelijk 201,6% en 87,8%) werd gezien. Na intraveneuze toediening werd de Cmax van azacitidine snel bereikt, met een mediane tijd van 0,090 uur, en die nam af met een geometrisch gemiddelde van de t1/2 van 0,380 uur. Het geometrisch gemiddelde van de klaring en het verdelingsvolume was respectievelijk 127,2 l/u en 70,2 l.
De farmacokinetische blootstelling (aan azacitidine) die bij kinderen met AML met een moleculair recidief na CR1 werd gezien, was vergelijkbaar met de blootstelling op basis van de gecombineerde gegevens van 10 kinderen met MDS en 18 kinderen met JMML en ook vergelijkbaar met de blootstelling aan azacitidine bij volwassenen met MDS.
Nierfunctiestoornis
Nierfunctiestoornis heeft geen groot effect op de farmacokinetische blootstelling van azacitidine na enkelvoudige en meervoudige subcutane toedieningen. Na subcutane toediening van een enkelvoudige dosis van 75 mg/m2 waren gemiddelde blootstellingswaarden (AUC en Cmax) van proefpersonen met een lichte, matige en ernstige nierfunctiestoornis verhoogd met respectievelijk 11-21%, 15-27% en 41-66% in vergelijking met proefpersonen met een normale nierfunctie. De blootstelling viel echter binnen hetzelfde algemene blootstellingsbereik als werd gezien voor proefpersonen met een normale nierfunctie. Azacitidine kan zonder initiële dosisaanpassing worden toegediend aan patiënten met een nierfunctiestoornis mits deze patiënten worden gecontroleerd op toxiciteit omdat azacitidine en/of de metabolieten hiervan primair door de nieren worden uitgescheiden.
Farmacogenomica
Het effect van bekende cytidine deaminase polymorfismen op het metabolisme van azacitidine is niet formeel onderzocht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Azacitidine induceert in vitro zowel genmutaties als chromosomale afwijkingen in bacteriële en zoogdiercelsystemen. De potentiële carcinogeniteit van azacitidine werd bij muizen en ratten onderzocht. Azacitidine veroorzaakte tumoren van het hematopoëtische systeem bij vrouwtjesmuizen, wanneer het 3 maal per week gedurende 52 weken intraperitoneaal werd toegediend. Een hogere incidentie van tumoren in het lymforeticulaire systeem, de longen, de borstklier en de huid werd gezien bij muizen die gedurende 50 weken via intraperitoneale toediening met azacitidine werden behandeld. In tumorigeniciteitsonderzoek bij ratten werd geen verhoogde incidentie van testiculaire tumoren gevonden.
Vroege embryotoxiciteitsonderzoeken bij muizen toonden een frequentie van 44% van intra-uterien embryonaal overlijden (toegenomen resorptie) na een enkele intraperitoneale injectie met azacitidine tijdens de organogenese. Bij muizen waaraan azacitidine was gegeven tijdens of voor het sluiten van het harde gehemelte zijn afwijkingen in de ontwikkeling van de hersenen waargenomen. Bij ratten heeft azacitidine geen nadelige reacties veroorzaakt wanneer het voorafgaand aan de innesteling werd toegediend, maar het was duidelijk embryotoxisch wanneer het tijdens de organogenese werd gegeven. Tot de foetale afwijkingen tijdens de organogenese bij ratten behoren onder meer: afwijkingen aan het centraal zenuwstelsel (exencefalie/encefalokèle), afwijkingen aan de ledematen (micromelia, klompvoet, syndactylie, oligodactylie) en andere afwijkingen (microftalmie, micrognathie, gastroschisis, oedeem en ribafwijkingen).
Toediening van azacitidine aan mannetjesmuizen voorafgaand aan paring met onbehandelde vrouwtjesmuizen resulteerde in een verminderde fertiliteit en verlies van jongen gedurende de daaropvolgende embryonale en postnatale ontwikkeling. De behandeling van mannetjesratten resulteerde in een lager gewicht van de testes en de epididymides, een lager aantal spermacellen, een lager percentage zwangerschappen, een toename van het aantal abnormale embryo’s en een toename van het embryoverlies bij bevruchte vrouwtjes (zie rubriek 4.6).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Mannitol (E421)
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die welke vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacon met poeder:
3 jaar
Na reconstitutie:
Wanneer Azacitidine Seacross wordt gereconstitueerd met water voor injecties dat niet is gekoeld, is de chemische en fysische stabiliteit van het gereconstitueerde geneesmiddel tijdens het gebruik bij een temperatuur van 25 °C gedurende 45 minuten en bij een temperatuur van 2 °C tot 8 °C gedurende 8 uur aangetoond.
De houdbaarheid van het gereconstitueerde geneesmiddel kan worden verlengd door te reconstitueren met gekoeld (2 °C tot 8 °C) water voor injecties. Wanneer Azacitidine Seacross wordt gereconstitueerd met gekoeld (2 °C tot 8 °C) water voor injecties, is de chemische en fysische stabiliteit van het gereconstitueerde geneesmiddel tijdens het gebruik bij een temperatuur van 2 °C tot 8 °C gedurende 22 uur aangetoond.
Vanuit microbiologisch opzicht moet het gereconstitueerde product onmiddellijk worden gebruikt. Indien het niet onmiddellijk wordt gebruikt, is de gebruiker verantwoordelijk voor de bewaartijden tijdens het gebruik en de bewaaromstandigheden voorafgaand aan het gebruik; de bewaartijd bij 2 °C tot 8 °C mag niet langer zijn dan 8 uur wanneer het werd gereconstitueerd met water voor injecties dat niet was gekoeld of niet langer dan 22 uur wanneer het werd gereconstitueerd met behulp van gekoeld (2 °C tot 8 °C) water voor injecties.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Ongeopende injectieflacons
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
Gereconstitueerde suspensie
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Kleurloze type I glazen flacon verzegeld met bromobutylrubber stop en aluminium flip-off verzegeling met gekleurde polypropyleenschijf.
Verpakkingsgrootte: 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Aanbevelingen voor veilig gebruik
Azacitidine Seacross is een cytotoxisch geneesmiddel en daarom is, net als bij andere potentieel toxische stoffen, voorzichtigheid geboden bij het hanteren en bereiden van azacitidinesuspensies. De procedures voor een juiste verwerking en vernietiging van geneesmiddelen tegen kanker dienen te worden toegepast.
Als gereconstitueerd azacitidine in contact komt met de huid, moet deze onmiddellijk grondig met water en zeep worden afgespoeld. Als het in contact komt met de slijmvliezen, moeten deze grondig met water worden afgespoeld.
Reconstitutieprocedure
Azacitidine Seacross dient te worden gereconstitueerd met water voor injecties. De houdbaarheid van het gereconstitueerde geneesmiddel kan worden verlengd door te reconstitueren met gekoeld (2 °C tot 8 °C) water voor injecties. Bijzonderheden over bewaring van het gereconstitueerde product worden hieronder gegeven.
- 1
De volgende benodigdheden moeten worden verzameld:
Injectieflacon(s) azacitidine; injectieflacon(s) met water voor injecties; niet-steriele chirurgische handschoenen; alcoholdoekjes; 5 ml injectiespuit(en) met naald(en).
- 2 4 ml water voor injecties moet in de injectiespuit worden opgetrokken en eventueel aanwezige lucht moet uit de injectiespuit worden verwijderd.
- 3 De naald van de injectiespuit die de 4 ml water voor injecties bevat, moet door de rubberen bovenkant van de injectieflacon met azacitidine worden gestoken, waarna het water voor injecties in de injectieflacon moet worden geïnjecteerd.
- 4 Na het verwijderen van de injectiespuit en de naald moet de injectieflacon krachtig worden geschud totdat er een homogene troebele suspensie is ontstaan. Na reconstitutie bevat elke ml suspensie 25 mg azacitidine (100 mg/4 ml). Het gereconstitueerde product is een homogene, troebele suspensie, vrij van agglomeraten. Het product moet worden afgevoerd als het grote deeltjes of agglomeraten bevat. De suspensie na reconstitutie niet filtreren omdat hierdoor het werkzame bestanddeel kan worden verwijderd. Men dient er rekening mee te houden dat in sommige adapters, spikes en gesloten systemen filters aanwezig zijn; daarom dienen dergelijke systemen niet te worden gebruikt voor toediening van het geneesmiddel na reconstitutie.
- 5 De rubberen bovenkant moet worden gereinigd en een nieuwe injectiespuit met naald moet worden ingebracht in de injectieflacon. Daarna moet de injectieflacon ondersteboven worden gedraaid, waarbij ervoor wordt gezorgd dat de punt van de naald onder het vloeistofniveau zit. De zuiger moet vervolgens worden teruggetrokken om de hoeveelheid geneesmiddel op te trekken die nodig is voor de juiste dosis en eventueel aanwezige lucht moet uit de injectiespuit worden verwijderd. De injectiespuit met naald moet vervolgens uit de injectieflacon worden getrokken en de naald moet worden afgevoerd.
- 6 Daarna moet een nieuwe subcutane naald (geadviseerd wordt 25 gauge) stevig op de injectiespuit worden bevestigd. De naald mag voorafgaand aan de injectie niet worden ontlucht om de incidentie van lokale reacties op de injectieplaats te beperken.
- 7 Wanneer er meer dan 1 injectieflacon nodig is, moeten alle stappen hierboven voor de bereiding van de suspensie worden herhaald. Voor doses waarvoor meer dan 1 injectieflacon nodig is, moet de dosis gelijkmatig worden verdeeld, bv. dosis 150 mg = 6 ml, 2 injectiespuiten met in elke injectiespuit 3 ml. Mogelijk lukt het niet om alle suspensie uit de injectieflacon op te trekken, doordat er suspensie wordt vastgehouden in de injectieflacon en naald.
- 8 De inhoud van de doseringsspuit moet onmiddellijk voor toediening opnieuw in suspensie worden gebracht. De injectiespuit gevuld met de gereconstitueerde suspensie dient gedurende maximaal 30 minuten voorafgaand aan toediening op een temperatuur van ongeveer 20 °C-25 °C te komen. Als er meer dan 30 minuten zijn verstreken, moet de suspensie op de juiste wijze worden afgevoerd en moet een nieuwe dosis worden bereid. Rol om de inhoud opnieuw in suspensie te brengen de injectiespuit krachtig tussen de handpalmen totdat een homogene, troebele suspensie is ontstaan. Het product moet worden afgevoerd als het grote deeltjes of agglomeraten bevat.
Bewaring van het gereconstitueerde product
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
Berekening van een individuele dosis
De totale dosis op basis van het lichaamsoppervlak kan als volgt worden berekend:
Totale dosis (mg) = dosis (mg/m2) x lichaamsoppervlak (m2)
De volgende tabel is uitsluitend bedoeld als voorbeeld van hoe individuele doses azacitidine kunnen worden berekend op basis van een gemiddeld lichaamsoppervlak van 1,8 m2.
Dosis mg/m2 (% van de aanbevolen startdosis) | Totale dosis gebaseerd op een lichaamsoppervlak van 1,8 m2 | Aantal vereiste injectieflacons | Totaal benodigd volume gereconstitueerde suspensie |
|---|---|---|---|
| 75 mg/m2 (100%) | 135 mg | 2 injectieflacons | 5,4 ml |
| 37,5 mg/m2 (50%) | 67,5 mg | 1 injectieflacon | 2,7 ml |
| 25 mg/m2 (33%) | 45 mg | 1 injectieflacon | 1,8 ml |
Wijze van toediening
Gereconstitueerd Azacitidine Seacross moet subcutaan (plaats de naald onder een hoek van 45-90º) in de bovenarm, het dijbeen of de buik worden geïnjecteerd met behulp van een naald van 25 gauge.
Doses groter dan 4 ml moeten op twee afzonderlijke plaatsen worden geïnjecteerd.
De injectieplaatsen moeten worden afgewisseld. Nieuwe injecties moeten op een afstand van ten minste 2,5 cm van een vorige injectieplaats worden toegediend en nooit in gebieden waar de huid pijnlijk, rood of hard is of waar deze blauwe plekken vertoont.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Seacross Pharma (Europe) Limited
POD 13, The Old Station House
15A Main Street, Blackrock
Dublin, A94 T8P8
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 132026
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 mei 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 1 en 7: 17 september 2025