


SmPC (samenvatting van de productkenmerken) - Brukinsa
BRUKINSA 80 mg, harde capsules
1. NAAM VAN HET GENEESMIDDEL
BRUKINSA 80 mg, harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke harde capsule bevat 80 mg zanubrutinib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule.
Witte tot gebroken witte ondoorzichtige harde capsule met een lengte van 22 mm, gemarkeerd met “ZANU 80” in zwarte inkt.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
BRUKINSA is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met macroglobulinemie van Waldenström (WM) die ten minste één eerdere behandeling hebben gehad, of voor de eerstelijnsbehandeling voor patiënten die niet geschikt zijn voor chemo-immunotherapie.
BRUKINSA is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met marginale-zonelymfoom (MZL) die ten minste één eerdere anti-CD20-gebaseerde behandeling hebben gehad.
BRUKINSA is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met chronische lymfatische leukemie (CLL).
BRUKINSA in combinatie met obinutuzumab is geïndiceerd voor de behandeling van volwassen patiënten met refractair of gerecidiveerd folliculair lymfoom (FL) die ten minste twee eerdere systemische behandelingen hebben gekregen.
4.2 Dosering en wijze van toediening
Behandeling met dit geneesmiddel moet worden gestart en plaatsvinden onder toezicht van een arts met ervaring in het gebruik van geneesmiddelen tegen kanker.
Dosering
De aanbevolen totale dagelijkse dosis zanubrutinib is 320 mg. De dagelijkse dosis kan eenmaal per dag (vier capsules van 80 mg) of tweemaal per dag verdeeld over twee doses van 160 mg (twee capsules van 80 mg) worden ingenomen. De behandeling moet worden voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit.
BRUKINSA in combinatie met obinutuzumab
Zanubrutinib moet voorafgaand aan de infusie met obinutuzumab worden toegediend. De aanbevolen dosering van obinutuzumab is 1000 mg intraveneus op dag 1, 8 en 15 van cyclus 1, en op dag 1 van elke 28 dagen durende cyclus van cyclus 2 tot 6. Naar het oordeel van de arts kan obinutuzumab worden toegediend met 100 mg op dag 1 en 900 mg op dag 2 van cyclus 1 in plaats van 1000 mg op dag 1 van cyclus 1. Er kan een onderhoudsdosis obinutuzumab worden voorgeschreven (één infusie elke twee maanden, maximaal twee jaar). Raadpleeg de samenvatting van de productkenmerken voor bijkomende informatie over dosering, waaronder premedicatie voorafgaand aan elke infusie.
Dosisaanpassing voor bijwerkingen
Aanbevolen dosisaanpassingen van zanubrutinib voor bijwerkingen van graad 3 of hoger staan vermeld in tabel 1.
Tabel 1: Aanbevolen dosisaanpassingen voor bijwerkingen
| Bijwerking | Optreden van de bijwerking | Dosisaanpassing (aanvangsdosis: 320 mg eenmaal daags of 160 mg tweemaal daags) |
Niet-hematologische toxiciteiten ≥ graad 3 Febriele neutropenie graad ≥ 3 Trombocytopenie graad 3 met significante bloeding Neutropenie graad 4 (duur van > 10 opeenvolgende dagen) Trombocytopenie graad 4 (duur van > 10 opeenvolgende dagen) | Eerste | Onderbreek het gebruik van BRUKINSA Zodra toxiciteit is verminderd tot ≤ graad 1 of baseline; hervat op 320 mg eenmaal daags of 160 mg tweemaal daags |
| Tweede | Onderbreek het gebruik van BRUKINSA Zodra toxiciteit is verminderd tot ≤ graad 1 of baseline; hervat op 160 mg eenmaal daags of 80 mg tweemaal daags | |
| Derde | Onderbreek het gebruik van BRUKINSA Zodra toxiciteit is verminderd tot ≤ graad 1 of baseline; hervat op 80 mg eenmaal daags | |
| Vierde | Stop met het gebruik van BRUKINSA |
Asymptomatische lymfocytose mag niet worden beschouwd als een bijwerking en deze patiënten moeten BRUKINSA blijven gebruiken.
Voor dosisaanpassingen van obinutuzumab wegens bijwerkingen dient u de samenvatting van de productkenmerken van obinutuzumab te raadplegen.
Dosisaanpassing voor gelijktijdige behandeling
Dosisaanpassing voor gebruik met CYP3A-remmers of -inductoren (zie rubriek 4.4, 4.5 en 5.2):
Tabel 2: Aanbevolen doseringsaanpassing bij gelijktijdige toediening met andere geneesmiddelen
| CYP3A | Gelijktijdig toegediend geneesmiddel | Aanbevolen dosering |
| Remming | Krachtige CYP3A-remmer (bijv. posaconazol, voriconazol, ketoconazol, itraconazol, claritromycine, indinavir, lopinavir, ritonavir, telaprevir) | 80 mg eenmaal daags |
| Matige CYP3A-remmer (bijv. erytromycine, ciprofloxacine, diltiazem, dronedaron, fluconazol, verapamil, aprepitant, imatinib, grapefruitsap, Sevilla-sinaasappels) | 160 mg eenmaal daags of 80 mg tweemaal daags | |
| Inductie | Krachtige CYP3A-inductor (bijv. carbamazepine, fenytoïne, rifampicine, sint-janskruid) Matige CYP3A-inductor (bijv. bosentan, efavirenz, etravirine, modafinil, nafcilline) | Vermijd gelijktijdig gebruik; overweeg alternatieve middelen met minder CYP3A-inductie |
Gemiste dosis
Er mag geen dubbele dosis genomen worden om een vergeten dosis in te halen. Als een dosis niet op het geplande tijdstip is ingenomen, moet de volgende dosis volgens het normale schema worden genomen.
Speciale patiëntengroepen
Ouderen
Voor oudere patiënten (leeftijd ≥ 65 jaar) is geen specifieke dosisaanpassing vereist.
Nierfunctiestoornis
Er worden geen dosisaanpassingen aanbevolen bij patiënten met lichte, matige of ernstige nierfunctiestoornis (CrCl ≥ 15 ml/min, berekend met de Cockcroft-Gault-formule). De gegevens over patiënten met ernstige nierfunctiestoornis en ESRD (n = 12) zijn beperkt. Patiënten met ernstige nierfunctiestoornis (CrCl < 30 ml/min) of met dialyse moeten worden gecontroleerd op bijwerkingen (zie rubriek 5.2).
Leverfunctiestoornis
Dosisaanpassingen zijn niet nodig bij patiënten met lichte (Child-Pugh-klasse A) of matige (Child-Pugh-klasse B) leverfunctiestoornis. Er zijn in klinische studies patiënten met lichte of matige leverfunctiestoornis met BRUKINSA behandeld. De aanbevolen dosis BRUKINSA voor patiënten met ernstige leverfunctiestoornis (Child-Pugh-klasse C) is 80 mg oraal tweemaal daags. De veiligheid van BRUKINSA is niet beoordeeld bij patiënten met ernstige leverinsufficiëntie. Deze patiënten moeten nauwkeurig worden gecontroleerd op bijwerkingen (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van BRUKINSA bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
BRUKINSA is voor oraal gebruik. De harde capsules kunnen met of zonder voedsel worden ingenomen. Patiënten moeten worden geïnstrueerd om de capsules in hun geheel met water in te slikken en de capsules niet te openen, te breken of stuk te kauwen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hemorragie
Ernstige en fatale bloedingsvoorvallen zijn opgetreden bij patiënten die werden behandeld met BRUKINSA. Bloedingsvoorvallen van graad 3 of hoger, waaronder intracraniële en gastro-intestinale bloedingen, hematurie en hemothorax, zijn bij patiënten gemeld (zie rubriek 4.8). Bloedingen van elke graad, inclusief purpura en petechiën, zijn opgetreden bij patiënten met hematologische maligniteiten. Het mechanisme van de bloedingsvoorvallen wordt niet goed begrepen (zie rubriek 5.2).
BRUKINSA kan het risico op bloedingen verhogen bij patiënten die trombocytenaggregatieremmers of anticoagulantia krijgen en patiënten moeten worden gecontroleerd op tekenen van bloedingen. Dosisaanpassing volgens de aanbevelingen kan nodig zijn voor bijwerkingen van graad 3 of hoger (zie rubriek 4.2). Warfarine en andere vitamine-K-antagonisten mogen niet gelijktijdig met BRUKINSA worden toegediend. Patiënten moeten worden gecontroleerd op klachten en symptomen van bloeding en het volledige bloedbeeld moet worden gecontroleerd. De risico’s en voordelen van behandeling met anticoagulantia of bloedplaatjesaggregatieremmers moeten worden afgewogen indien gelijktijdig toegediend met BRUKINSA.
De risico-batenverhouding van het pauzeren van zanubrutinib gedurende 3 tot 7 dagen voorafgaand aan en na afloop van een operatie moet worden afgewogen, afhankelijk van het type operatie en het risico op bloeding.
Infecties
Er zijn dodelijke en niet-dodelijke infecties (waaronder bacteriële, virus- of schimmelinfecties of sepsis) en opportunistische infecties (bijv. infecties door herpesvirus, cryptokokken, Aspergillus en Pneumocystis jiroveci) opgetreden bij patiënten die werden behandeld met BRUKINSA. Er zijn bij patiënten infecties van graad 3 of hoger opgetreden (zie rubriek 4.8). De meest voorkomende infectie van graad 3 of hoger was longontsteking. Er zijn ook infecties als gevolg van reactivering van het hepatitis B-virus (HBV) opgetreden. Voordat er met de behandeling met BRUKINSA wordt begonnen, moet de HBV-status van de patiënt worden vastgesteld. Overleg met een arts die deskundig is op het gebied van leverziekten voordat er met de behandeling wordt begonnen, wordt aanbevolen voor patiënten met een positieve testuitslag voor HBV of een positieve hepatitis-B-serologie. Patiënten moeten worden gecontroleerd en behandeld volgens de medische richtlijnen ter voorkoming van heractivering van hepatitis B. Overweeg profylaxe volgens de zorgstandaard bij patiënten met een grotere kans op infecties. Patiënten moeten worden gecontroleerd op klachten en symptomen van infectie en op passende wijze behandeld.
Cytopenieën
Cytopenieën van graad 3 of 4, waaronder neutropenie, trombocytopenie en anemie op basis van laboratoriumonderzoek, zijn gemeld bij patiënten die werden behandeld met BRUKINSA (zie rubriek 4.8). Tijdens de behandeling moet maandelijks het volledige bloedbeeld worden gecontroleerd (zie rubriek 4.2).
Tweede primaire maligniteit
Een tweede primaire maligniteit, waaronder niet-huidkanker, is vastgesteld bij patiënten behandeld met BRUKINSA. De vaakst voorkomende tweede primaire maligniteit was huidkanker (basaalcelcarcinoom en plaveiselcelcarcinoom van de huid). Patiënten moeten het advies krijgen om zich te beschermen tegen de zon.
Boezemfibrilleren en -flutter
Boezemfibrilleren en -flutter zijn vastgesteld bij patiënten behandeld met BRUKINSA, hoofdzakelijk bij patiënten met risicofactoren voor een hartziekte, hoge bloeddruk, acute infecties en bij ouderen (≥ 65 jaar). Klachten en symptomen van boezemfibrilleren en -flutter moeten worden gecontroleerd en behandeld zoals aangewezen (zie rubriek 5.1).
Tumorlysissyndroom
Tumorlysissyndroom is soms gemeld bij zanubrutinib monotherapie, in het bijzonder bij patiënten die werden behandeld voor chronische lymfatische leukemie (CLL) (zie rubriek 4.8). Relevante risico’s (bv. hoge tumorlast of hoog urinezuurniveau in het bloed) moeten worden beoordeeld en er moeten gepaste voorzorgen worden genomen. Patiënten moeten nauwlettend worden gecontroleerd en behandeld zoals aangewezen.
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten tijdens het gebruik van BRUKINSA uiterst effectieve anticonceptiemiddelen gebruiken (zie rubriek 4.6).
BRUKINSA bevat natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Zanubrutinib wordt hoofdzakelijk gemetaboliseerd door cytochroom P450-enzym 3A (CYP3A).
Middelen die de plasmaconcentraties van zanubrutinib kunnen verhogen
Gelijktijdig gebruik van BRUKINSA en krachtige of matige CYP3A-remmers kan de blootstelling aan zanubrutinib verhogen.
Krachtige CYP3A-remmers
De gelijktijdige toediening van meerdere doses van itraconazol (krachtige CYP3A-remmer) bij gezonde vrijwilligers zorgde voor een 2,6-voudige verhoogde Cmax van zanubrutinib en een 3,8-voudige verhoogde AUC. De gelijktijdige toediening van meerdere doses sterke CYP3A-remmers voriconazol en claritromycine bij patiënten met B-celmaligniteiten resulteerde in een verhoogde blootstelling aan zanubrutinib van respectievelijk 3,30 en 1,92 keer de dosisgenormaliseerde AUC0-24u en 3,29 en 2,01 keer de dosisgenormaliseerde Cmax.
Als er een krachtige CYP3A-remmer moet worden gebruikt (bijv. posaconazol, voriconazol, ketoconazol, itraconazol, claritromycine, indinavir, lopinavir, ritonavir, telaprevir), dient de dosis BRUKINSA gedurende het gebruik van de remmer tot 80 mg (één capsule) te worden verlaagd. Patiënten moeten nauwlettend worden gecontroleerd op toxiciteit en zo nodig moet het dosisaanpassingsadvies worden gevolgd (zie rubriek 4.2).
Matige CYP3A-remmers
De gelijktijdige toediening van meerdere doses matige CYP3A-remmers fluconazol en diltiazem bij patiënten met B-celmaligniteiten resulteerde in een verhoogde blootstelling aan zanubrutinib van respectievelijk 1,88 en 1,62 keer de dosisgenormaliseerde AUC0-24u en 1,81 en 1,62 keer de dosisgenormaliseerde Cmax.
Als er een matige CYP3A-remmer moet worden gebruikt (bijv. erytromycine, ciprofloxacine, diltiazem, dronedaron, fluconazol, verapamil, aprepitant, imatinib, grapefruitsap, Sevilla-sinaasappels), dan moet de dosis BRUKINSA gedurende het gebruik van de remmer tot 160 mg (twee capsules) worden verlaagd. Patiënten moeten nauwlettend worden gecontroleerd op toxiciteit en zo nodig moet het dosisaanpassingsadvies worden gevolgd (zie rubriek 4.2).
Milde CYP3A-remmers
Simulaties onder nuchtere omstandigheden wijzen erop dat de milde CYP3A-remmers (bijv. cyclosporine, fluvoxamine en cimetidine) de AUC van zanubrutinib < 1,5-voudig kunnen verhogen. Er is in combinatie met milde remmers geen dosisaanpassing vereist. Patiënten moeten nauwlettend worden gecontroleerd op toxiciteit en zo nodig moet het dosisaanpassingsadvies worden gevolgd.
Middelen die de plasmaconcentraties van zanubrutinib kunnen verlagen
Gelijktijdig gebruik van zanubrutinib en krachtige of matige CYP3A-inductoren kan de plasmaconcentraties van zanubrutinib verlagen.
CYP3A-inductoren
Gelijktijdige toediening van meerdere doses rifampicine (krachtige CYP3A-inductor) zorgde voor een daling van de Cmax van zanubrutinib met 92% en een daling van de AUC van zanubrutinib met 93% bij gezonde proefpersonen. Gelijktijdige toediening van meerdere doses rifabutine (matige CYP3A-inductor) leidde tot verlaging van de Cmax van zanubrutinib met 48% en de AUC van zanubrutinib met 44% bij gezonde proefpersonen. Gelijktijdig gebruik van zanubrutinib en sterke CYP3A-inductoren (bijv. carbamazepine, fenytoïne, rifampicine, sint-janskruid) of matig-sterke CYP3A-inductoren (bijv. bosentan, efavirenz, etravirine, modafinil, nafcilline) moet worden vermeden (zie rubriek 4.2). Zwakke CYP3A-inductoren (bijv. pioglitazon) kunnen bij de behandeling met BRUKINSA met voorzichtigheid worden gebruikt.
Maagzuurremmers
Er werden geen klinisch significante verschillen in de farmacokinetiek van zanubrutinib waargenomen bij gelijktijdige toediening met maagzuurremmers (protonpompremmers, H2-receptorantagonisten).
Middelen waarvan de plasmaconcentratie door zanubrutinib kan worden veranderd
Zanubrutinib is een milde inductor van CYP3A en CYP2C19. Gelijktijdig gebruik van zanubrutinib kan de plasmaconcentraties van geneesmiddelen die substraat zijn van deze enzymen, verlagen.
CYP3A-substraten
Gelijktijdige toediening van meerdere doses zanubrutinib verlaagde de Cmax van midazolam (CYP3A-substraat) met 30% en de AUC met 47%. Geneesmiddelen met een smalle therapeutische index die door CYP3A worden gemetaboliseerd (bijv. alfentanil, cyclosporine, dihydro-ergotamine, ergotamine, fentanyl, pimozide, kinidine, sirolimus en tacrolimus) moeten met voorzichtigheid worden gebruikt, want zanubrutinib kan de plasmablootstelling van deze geneesmiddelen verlagen.
CYP2C19-substraten
Gelijktijdige toediening van meerdere doses zanubrutinib verlaagde de Cmax van omeprazol (CYP2C19-substraat) met 20% en de AUC met 36%. Geneesmiddelen met een smalle therapeutische index die door CYP2C19 worden gemetaboliseerd (bijv. S-mefenytoïne) moeten met voorzichtigheid worden gebruikt, want zanubrutinib kan de plasmablootstelling van deze geneesmiddelen verlagen.
Gelijktijdige toediening met transportsubstraten/-remmers
Gelijktijdige toediening van meerdere doses zanubrutinib verhoogde de Cmax van digoxine (P-gp-substraat) met 34% en de AUC met 11%. Bij gelijktijdige toediening van zanubrutinib werden er geen klinisch significante verschillen in de farmacokinetiek van rosuvastatine (BCRP-substraat) waargenomen.
Gelijktijdige toediening van orale P-gp-substraten met een smalle therapeutische index (bijv. digoxine) dient met voorzichtigheid te worden gedaan, want zanubrutinib kan de concentraties daarvan verhogen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen
Op basis van bevindingen bij dieren kan BRUKINSA schade aan de foetus veroorzaken wanneer het wordt toegediend aan zwangere vrouwen (zie rubriek 5.3). Vrouwen moeten tijdens gebruik van BRUKINSA en gedurende maximaal 1 maand na de behandeling voorkomen dat ze zwanger worden. Daarom moeten vrouwen die zwanger kunnen worden tijdens gebruik van BRUKINSA en tot 1 maand na het stoppen van de behandeling uiterst effectieve anticonceptiemiddelen gebruiken. Op dit moment is het niet bekend of zanubrutinib de werkzaamheid van hormonale anticonceptiva kan verminderen. Daarom dienen vrouwen die hormonale anticonceptiva gebruiken een barrièremethode toe te voegen. Voordat met de behandeling wordt begonnen wordt een zwangerschapstest aanbevolen bij vrouwen die zwanger kunnen worden.
Zwangerschap
BRUKINSA mag niet tijdens de zwangerschap worden gebruikt. Er zijn geen gegevens over het gebruik van zanubrutinib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Borstvoeding
Het is niet bekend of zanubrutinib of zijn metabolieten worden uitgescheiden in moedermelk en er zijn geen niet-klinische studies uitgevoerd. Een risico voor kinderen die borstvoeding krijgen, kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens de behandeling met BRUKINSA.
Vruchtbaarheid
Er zijn geen effecten op de mannelijke of vrouwelijke vruchtbaarheid bij ratten vastgesteld, maar er werden morfologische afwijkingen in sperma en verhoogd verlies na innesteling waargenomen bij 300 mg/kg/dag (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
BRUKINSA heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bij sommige patiënten die BRUKINSA gebruikten, is vermoeidheid, duizeligheid en asthenie gemeld. Hiermee dient rekening te worden gehouden bij de beoordeling van de rijvaardigheid en het vermogen van een patiënt om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Zanubrutinib als monotherapie
De meest voorkomende bijwerkingen (≥ 20%) van zanubrutinib als monotherapie waren infecties van de bovenste luchtwegen§ (36%), blauwe plekken§ (32%), hemorragie/hematoom§ (30%), neutropenie§ (30%), skeletspierstelselpijn§ (27%) huiduitslag§ (25%), pneumonie§ (24%), diarree (21%) en hoesten§ (21%) (tabel 3).
De meest voorkomende bijwerkingen van graad 3 of hoger (> 3%) van zanubrutinib als monotherapie waren neutropenie§ (21%), pneumonie§ (14%), hypertensie (8%), trombocytopenie§ (6%), anemie (6%) en hemorragie/hematoom§ (4%).
Van de 1550 met zanubrutinib behandelde patiënten stopte 4,8% met de behandeling vanwege bijwerkingen. De meest voorkomende bijwerking die leidde tot stopzetting van de behandeling was pneumonie§ (2,6%). Bijwerkingen die leidden tot dosisverlaging, traden op bij 5,0% van de patiënten. De meest voorkomende bijwerkingen die leidden tot verlaging van de dosis van zanubrutinib waren neutropenie§ (0,9%), diarree (0,7%) en pneumonie§ (0,6%).
Zanubrutinib in combinatie met obinutuzumab
De meest voorkomende bijwerkingen (≥ 20%) van zanubrutinib in combinatie met obinutuzumab wa-ren trombocytopenie§ (37%), neutropenie§ (31%) en vermoeidheid§ (27%) (tabel 4).
De meest voorkomende bijwerkingen van graad 3 of hoger (> 3%) van zanubrutinib in combinatie met obinutuzumab waren neutropenie§ (25%), trombocytopenie§ (16%), pneumonie§ (15%) en anemie (5%).
Van de 143 patiënten die werden behandeld met zanubrutinib in combinatie met obinutuzumab stopte 4,9% met de behandeling als gevolg van bijwerkingen. De meest voorkomende bijwerking die leidde tot stopzetting van de behandeling was pneumonie§ (4,2%). Bijwerkingen die leidden tot dosisverla-ging traden op bij 7,7% van de patiënten. De meest voorkomende bijwerkingen die leidden tot verla-ging van de dosis van zanubrutinib waren trombocytopenie§ (4,9%) en neutropenie (1,4%).
Daling van het aantal bloedplaatjes† (op basis van laboratoriumwaarden) werd waargenomen bij 65% (alle graden) en 12% (graad 3 of 4) van de patiënten die zanubrutinib kregen in combinatie met obinu-tuzumab, in vergelijking met 43% (alle graden) en 11% (graad 3 of 4) van de patiënten die obinutuzu-mab kregen. Daling van het aantal bloedplaatjes van alle graden en graad 3 of 4 werd gemeld bij 39% en 7,8% van de patiënten die zanubrutinib monotherapie kregen.
Lijst van bijwerkingen in tabelvorm
Het veiligheidsprofiel is gebaseerd op gepoolde gegevens van 1550 patiënten met B-celmaligniteiten, waaronder patiënten met chronische lymfatische leukemie (N = 938), macroglobulinemie van Waldenström (N = 249), mantelcellymfoom (N = 140), marginale-zonelymfoom (N = 93), folliculair lymfoom (N = 59) en andere types B-celmaligniteiten (N = 71), die behandeld zijn met BRUKINSA in klinische studies met een mediane duur van de blootstelling van 34,41 maanden.
Het veiligheidsprofiel van zanubrutinib in combinatie met obinutuzumab is gebaseerd op gegevens uit de ROSEWOOD-studie van 143 patiënten met FL die waren behandeld met BRUKINSA in combina-tie met obinutuzumab, met een mediane duur van de blootstelling van 12,35 maanden.
Bijwerkingen bij patiënten die werden behandeld met BRUKINSA als monotherapie of in combinatie met obinutuzumab voor B-cel-maligniteiten worden in respectievelijk tabel 3 en tabel 4 weergegeven per systeem-/orgaanklasse en frequentie. De frequenties zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10) soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000 tot < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 3: Bijwerkingen van zanubrutinib als monotherapie, gemeld in klinische studies bij patiënten met B-cel-maligniteiten (n=1550)
| MedDRA-systeem-/orgaanklasse | MedDRA-termen | Alle graden*(%) | Graad 3 of hoger (%) |
| Infecties en parasitaire aandoeningen | Infecties van de bovenste luchtwegen§ | Zeer vaak (36) | 2 |
| Pneumonie§# | Zeer vaak (24) | 14 | |
| Pneumonie | Zeer vaak (15) | 8 | |
| Infecties van de onderste luchtwegen | Vaak (5) | < 1 | |
| Urineweginfectie | Zeer vaak (14) | 2 | |
| Bronchitis | Vaak (4) | < 1 | |
| Heractivering van hepatitis B | Soms (< 1) | < 1 | |
Bloed- en lymfestelselaandoeningen | Neutropenie§ | Zeer vaak (30) | 21 |
| Febriele neutropenie | Vaak (2) | 2 |
| MedDRA-systeem-/orgaanklasse | MedDRA-termen | Alle graden*(%) | Graad 3 of hoger (%) |
| Trombocytopenie§ | Zeer vaak (18) | 6 | |
| Anemie§ | Zeer vaak (16) | 6 | |
Voedings- en stofwisselingsstoornissen | Tumorlysissyndroom§# | Soms (< 1) | < 1 |
| Zenuwstelselaandoeningen | Duizeligheid§ | Zeer vaak (12) | < 1 |
| Hartaandoeningen | Atriumfibrilleren en flutter | Vaak (5) | 2 |
| Bloedvataandoeningen | Blauwe plekken§ | Zeer vaak (32) | < 1 |
| Kneuzing | Zeer vaak (20) | 0 | |
| Petechiën | Vaak (7) | < 1 | |
| Purpura | Vaak (5) | < 1 | |
| Ecchymose | Vaak (3) | < 1 | |
| Hemorragie/hematoom§ # | Zeer vaak (30) | 3 | |
| Hematurie | Zeer vaak (11) | < 1 | |
| Bloedneus | Vaak (8) | < 1 | |
Maag- darmstelselbloedingen | Soms (< 1) | < 1 | |
| Hypertensie§ | Zeer vaak (17) | 8 | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Hoesten§ | Zeer vaak (21) | < 1 |
Maag- darmstelselaandoeningen | Diarree | Zeer vaak (21) | 2 |
| Obstipatie | Zeer vaak (14) | < 1 | |
| Nausea | Zeer vaak (12) | < 1 | |
Huid- en onderhuidaandoeningen | Huiduitslag§ | Zeer vaak (25) | < 1 |
| Pruritus | Vaak (8) | < 1 | |
| Gegeneraliseerde exfoliatieve dermatitis | Niet bekend | Niet bekend | |
| Skeletspierstelsel- en bindweefselaandoeningen | Skelet- en spierpijn§ | Zeer vaak (27) | 2 |
| Artralgie | Zeer vaak (15) | < 1 | |
| Rugpijn | Zeer vaak (12) | < 1 | |
| Algemene aandoeningen en toedieningsplaatsaandoeningen | Vermoeidheid§ | Zeer vaak (18) | 1 |
| Vermoeidheid | Zeer vaak (14) | 1 | |
| Asthenie | Vaak (4) | < 1 | |
| Perifeer oedeem | Vaak (9) | < 1 | |
| Onderzoeken† | Aantal neutrofielen verlaagd†± | Zeer vaak (52) | 22 |
Verminderd aantal bloedplaatjes†± | Zeer vaak (39) | 8 | |
Verminderde hemoglobine†± | Zeer vaak (26) | 4 |
* Graden werden beoordeeld op basis van de National Cancer Institute Common Terminology Criteria for Adverse Events (NCI-CTCAE) versie 4.03.
† Op basis van laboratoriummetingen
± Percentages zijn gebaseerd op het aantal patiënten voor wie zowel een baselinebeoordeling als minstens één postbaselinebeoordeling beschikbaar zijn.
§ Omvat terminologie voor meerdere bijwerkingen
# Inclusief bijwerkingen met fatale afloop
Tabel 4: Bijwerkingen van zanubrutinib in combinatie met obinutuzumab, gemeld in de klini-sche studie BGB-3111-212 bij patiënten met folliculair lymfoom (n=143)
| MedDRA-systeem/orgaan-klasse | MedDRA-termen | ||
| Alle gra-den* (%) | Graad 3 of ho-ger (%) | ||
| Infecties en parasitaire aan-doeningen | Infecties van de bovenste luchtwe-gen§ | Zeer vaak (14) | <1 |
| Pneumonie§# | Zeer vaak (20) | 15 | |
| Pneumonie | Zeer vaak (13) | 11 | |
| Infectie van de lagere lucht-wegen | Vaak (4) | < 1 | |
| Urineweginfectie§ | Vaak (10) | 2 | |
| Bronchitis | Vaak (2) | 0 | |
| Bloed- en lymfestelselaan-doeningen | Trombocytopenie§ | Zeer vaak (37) | 16 |
| Neutropenie§ | Zeer vaak (31) | 25 | |
| Anemie§ | Zeer vaak (12) | 5 | |
| Zenuwstelselaandoeningen | Duizeligheid§ | Vaak (4) | 0 |
| Hartaandoeningen | Atriumfibrilleren en -flutter§ | Vaak (3) | 1 |
| Bloedvataandoeningen | Bloeding/hematomen§ | Zeer vaak (16) | < 1 |
| Epistaxis | Vaak (5) | 0 | |
| Hematurie | Vaak (< 1) | 0 | |
| Blauwe plekken§ | Zeer vaak (15) | 0 | |
| Contusie | Zeer vaak (8) | 0 | |
| Petechiën | Vaak (6) | 0 | |
| Purpura | Vaak (2) | 0 | |
| Ecchymose | Vaak (1) | 0 | |
| Hoge bloeddruk§ | Vaak (4) | < 1 | |
| Ademhalingsstelsel-, borst-kas- en mediastinumaandoe-ningen | Hoesten§ | Zeer vaak (13) | 0 |
| Maagdarmstelselaandoenin-gen | Diarree | Zeer vaak (19) | 3 |
| Obstipatie | Zeer vaak (13) | 0 | |
| Nausea | Vaak (9) | 0 | |
| Huid- en onderhuidaandoe-ningen | Huiduitslag§ | Zeer vaak (10) | 0 |
| Pruritus | Vaak (7) | 0 | |
| Gegeneraliseerde exfoliatieve der-matitis | Niet bekend | Niet be-kend | |
| Skeletspierstelsel- en bind-weefselaandoeningen | Musculoskeletale pijn§ | Zeer vaak (18) | 2 |
| Rugpijn | Zeer vaak | < 1 | |
| (11) | |||
| Artralgie | Vaak (4) | 0 | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid§ | Zeer vaak (27) | 1 |
| Vermoeidheid | Zeer vaak (15) | 0 | |
| Asthenie | Vaak (12) | < 1 | |
| Perifeer oedeem | Vaak (2) | 0 | |
| Onderzoeken†± | Verlaagd aantal bloedplaatjes†± | Zeer vaak (65) | 12 |
| Verlaagd aantal neutrofielen†± | Zeer vaak (48) | 18 | |
| Hemoglobine verlaagd†± | Zeer vaak (31) | < 1 |
* Bijwerkingen werden beoordeeld op basis van de National Cancer Institute Common Terminology Criteria for Adverse Events (NCI CTCAE versie 5.0).
† Op basis van laboratoriummetingen.
§ Omvat terminologie voor meerdere bijwerkingen.
# Inclusief bijwerkingen met fatale afloop.
± Percentages zijn gebaseerd op het aantal patiënten voor wie zowel een baselinebeoordeling als minstens één postbaselinebe-oordeling beschikbaar zijn.
Andere speciale populaties
Ouderen
Van de 1550 patiënten die werden behandeld met BRUKINSA als monotherapie was 61,3% 65 jaar of ouder. De incidentie van bijwerkingen van graad 3 of hoger was iets hoger bij oudere patiënten die werden behandeld met zanubrutinib (69,6% van de patiënten van ≥ 65 jaar versus 62,7% van de patiënten < 65 jaar). Er zijn geen klinisch relevante verschillen betreffende de veiligheid waargenomen tussen patiënten ≥ 65 jaar en jongere patiënten.
Van de 143 patiënten die werden behandeld met BRUKINSA in combinatie met obinutuzumab was 42,0% 65 jaar of ouder. De incidentie van bijwerkingen van graad 3 of hoger was iets hoger bij oudere patiënten die werden behandeld met zanubrutinib in combinatie met obinutuzumab (70,0% van de patiënten van ≥ 65 jaar versus 62,7% van de patiënten < 65 jaar). Er werden geen klinisch relevante verschillen in veiligheid waargenomen tussen patiënten ≥ 65 jaar en jonger.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifiek antidotum voor BRUKINSA. Patiënten met een overdosering moeten nauwlettend worden gecontroleerd en een passende ondersteunende behandeling krijgen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, Bruton’s-Tyrosinekinaseremmers, ATC-code: L01EL03.
Werkingsmechanisme
Zanubrutinib is een remmer van Bruton’s tyrosinekinase (BTK). Zanubrutinib maakt een covalente binding met een cysteïneresidu op de BTK-actieve locatie, wat leidt tot remming van de BTK-activiteit. BTK is een signaleringsmolecuul van de B-cel-antigeenreceptor- (BCR) en cytokinereceptorroutes. In B-cellen leidt BTK-signalering tot activering van routes die nodig zijn voor proliferatie, circulatie, chemotaxis en hechting van B-cellen.
Farmacodynamische effecten
BTK-bezetting in PBMC’s en lymfeklierbiopten
De gemiddelde BTK-bezetting bij steady state in mononucleaire cellen van perifeer bloed bleef gedurende 24 uur gehandhaafd op 100% bij een totale dagelijkse dosis van 320 mg bij patiënten met B-cel-maligniteiten. De gemiddelde BTK-bezetting bij steady state in de lymfeklieren was 94% tot 100% na de aanbevolen dosering.
Effect op QT-/QTc-interval en cardiale elektrofysiologie
Bij de aanbevolen doses (320 mg eenmaal daags of 160 mg tweemaal daags) waren er geen klinisch relevante effecten op het QTc-interval. Bij een enkele dosis van 1,5 keer de maximaal aanbevolen dosering (480 mg) zorgde zanubrutinib niet voor een klinisch relevante verlenging van het QT-interval (d.w.z. ≥ 10 msec).
Klinische werkzaamheid en veiligheid
Patiënten met macroglobulinemie van Waldenström (WM)
De veiligheid en werkzaamheid van BRUKINSA bij WM zijn beoordeeld in een gerandomiseerde, open-label, multicentrische studie waarin zanubrutinib en ibrutinib werden vergeleken (ASPEN-studie, BGB-3111-302) bij patiënten die niet eerder met een BTK-remmer waren behandeld. Patiënten die in aanmerking kwamen, waren ten minste 18 jaar oud met een klinische en definitieve histologische diagnose van gerecidiveerde/refractaire WM of behandelingsnaïeve patiënten die volgens hun behandelend arts ongeschikt waren voor standaard chemo-immunotherapie. Patiënten moesten aan ten minste één criterium voor de behandeling voldoen, volgens de criteria van het consensuspanel van de zevende International Workshop on Waldenström Macroglobulinemia (IWWM) en meetbare ziekte hebben, zoals gedefinieerd door een IgM-serumspiegel van > 0,5 g/dl. Patiënten met MYD88-mutatie (MYD88MUT) werden toegewezen aan cohort 1 (N = 201) en werden 1:1 gerandomiseerd naar ofwel zanubrutinib 160 mg tweemaal daags (groep A) of ibrutinib 420 mg eenmaal daags (groep B) tot aan ziekteprogressie of onaanvaardbare toxiciteit. Proefpersonen die op basis van gensequentiebepaling MYD88-wildtype (MYD88WT) bleken te hebben (naar schatting aanwezig bij ongeveer 10% van de ingeschreven proefpersonen), werden ingeschreven in cohort 2 (N = 28) en kregen zanubrutinib 160 mg tweemaal daags in een derde, niet-gerandomiseerde studiegroep (groep C).
De mediane leeftijd in cohort 1 (MYD88MUT) was 70 jaar (bereik: 38 tot 90 jaar), waarbij 71% en 60% van de patiënten die met respectievelijk ibrutinib en zanubrutinib werden behandeld > 65 jaar was. 33% van de patiënten in de zanubrutinibgroep en 22% in de ibrutinibgroep was > 75 jaar. 67% was man en 91% was blank. Bij toetreding tot de studie had 44% van de patiënten in de ibrutinibgroep en 46% van de patiënten in de zanubrutinibgroep een hoge score op het International Prognostic Scoring System (IPSS). Honderdvierenzestig patiënten hadden recidiverende of refractaire ziekte; het mediane aantal eerdere behandelingen was 1 (bereik: 1 tot 8).
De primaire uitkomstmaat was het percentage met een volledige respons (CR) of een zeer goede partiële respons (VGPR), zoals beoordeeld door een onafhankelijke toetsingscommissie (IRC), met aanpassing van de responscriteria die bij de zesde IWWM waren bijgewerkt. De secundaire eindpunten voor cohort 1 zijn het percentage met een aanzienlijke respons (MRR), duur van de respons, door onderzoeker bepaalde percentage met CR of VGPR en progressievrije overleving (PFS).
Voor het toetsen van de superioriteit met betrekking tot het primaire eindpunt percentage VGPR of CR was toetsing met betrekking tot de analyseset voor recidiverend/refractair voorafgaand aan toetsing met betrekking tot de ITT-analyseset vereist. De mediane follow-up bedroeg 19,4 maanden. Bij de recidiverende/refractaire patiënten werd 19,8% en 28,9% VGPR dan wel CR bereikt in respectievelijk de ibrutinib- en zanubrutinibgroep. Het primaire werkzaamheidseindpunt was niet significant in de analyseset voor recidiverend/refractair (2-zijdige p = 0,1160). Tabel 5 biedt een overzicht van de responsen volgens de beoordeling van de IRC voor de analyseset voor recidiverend/refractair en de ITT-analyseset. Met betrekking tot zanubrutinib werden er in alle subgroepen responsen waargenomen, inclusief bij MYD88WT-patiënten (cohort 2), bij wie een VGPR- of CR-percentage van 26,9% en een MRR-percentage van 50% werd bereikt.
Tabel 5: Primaire analyse van ziekterespons door onafhankelijke toetsingscommissie (ASPEN- studie)
| Responscategorie | Recidiverend/refractair | ITT | ||
| Ibrutinib N = 81 | Zanubrutinib N = 83 | Ibrutinib N = 99 | Zanubrutinib N = 102 | |
| Mediane follow-uptijd, maanden (bereik) | 18,79 (0,5, 30,0) | 18,73 (0,4, 28,7) | 19,38 (0,5, 31,1) | 19,47 (0,4, 31,2) |
| CR | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) |
| VGPR | 16 (19,8) | 24 (28,9) | 19 (19,2) | 29 (28,4) |
| PR | 49 (60,5) | 41 (49,4) | 58 (58,6) | 50 (49,0) |
| VGPR- of CR-percentage, n (%) | 16 (19,8) | 24 (28,9) | 19 (19,2) | 29 (28,4) |
| 95%-BI a | (11,7, 30,1) | (19,5, 39,9) | (12,0, 28,3) | (19,9, 38,2) |
| Risicoverschil (%) b | 10,7 | 10,2 | ||
| 95%-BI a | (-2,5, 23,9) | (-1,5, 22,0) | ||
| p-waarde c | 0,1160 | |||
| MRR (PR of beter), n (%) | 65 (80,2) | 65 (78,3) | 77 (77,8) | 79 (77,5) |
| 95%-BI a | (69,9, 88,3) | (67,9, 86,6) | (68,3, 85,5) | (68,1, 85,1) |
| Risicoverschil (%) b | -3,5 | -0,5 | ||
| 95%-BI | (-16,0, 9,0) | (-12,2, 11,1) | ||
| Duur van aanzienlijke respons | ||||
| Percentage voorvalvrij bij 18 maanden, % (95%-BI) d | 85,6 (73,1, 92,6) | 87,0 (72,5, 94,1) | 87,9 (77,0, 93,8) | 85,2 (71,7, 92,6) |
De percentages zijn gebaseerd op N.
a Tweezijdig 95%-betrouwbaarheidsinterval volgens Clopper-Pearson.
b Vaak voorkomend risicoverschil met het 95%-betrouwbaarheidsinterval volgens Mantel-Haenszel, berekend met behulp van een normale approximatie en de standaardfout van Sato, gestratificeerd conform de stratificatiefactoren per IRT (CXCR4 WT- en ONBK-strata zijn gecombineerd) en leeftijdsgroep (≤ 65 en > 65). Ibrutinib is de referentiegroep. c Gebaseerd op de CMH-test, gestratificeerd conform de stratificatiefactoren per IRT (CXCR4 WT- en ONBK-strata zijn gecombineerd) en leeftijdsgroep (≤ 65 en > 65)
d Percentages voor voorvalvrij worden berekend volgens de methode van Kaplan-Meier met 95%-BI's die worden berekend met de formule van Greenwood.
Op basis van een bijgewerkte afsluitingsdatum van de gegevens was het percentage progressievrije overleving voorvalvrij na 30 maanden naar het oordeel van de onderzoeker 77,6% vs. 84,9% (ibrutinib vs. zanubrutinib), met een berekende algehele hazardratio van 0,734 (95%-BI: 0,380, 1,415).
Patiënten met marginaal-zonelymfoom (MZL)
De werkzaamheid van zanubrutinib is beoordeeld in een fase-2-, open-label, multicentrische studie met één groep van 68 patiënten met MZL die ten minste één eerdere anti-CD20-gebaseerde behandeling hadden gehad (MAGNOLIA-studie, BGB-3111-214). Zesentwintig (38,2%) patiënten hadden extranodaal MZL, 26 (38,2%) hadden nodaal MZL, 12 (17,6%) hadden MZL van de milt en van 4 (6%) patiënten was het deeltype niet bekend. Zanubrutinib werd oraal toegediend in een dosis van 160 mg tweemaal daags tot ziekteprogressie of onaanvaardbare toxiciteit. De mediane leeftijd van de patiënten was 70 jaar (bereik: 37 tot 95) en 53% waren mannen. De mediane tijd sinds eerste diagnose was 61,5 maanden (bereik: 2,0 tot 353,6). Het mediane aantal vorige behandelingen was 2 (bereik: 1 tot 6), waarbij 27,9% van de patiënten 3 of meer systemische behandelingslijnen hadden gehad; 98,5% (n = 67) eerdere chemotherapie op basis van rituximab kreeg en 85,3% (n = 58) van de patiënten eerdere behandeling met alkylerende middelen kreeg; 5,9% van de patiënten (n = 4) eerdere stamceltransplantatie onderging. Drieënzestig (92,6%) patiënten hadden een ECOG-prestatiestatus van 0 of 1 bij baseline. Van tweeëntwintig (32,4%) patiënten was de ziekte refractair toen zij met de studie begonnen. Tumorrespons was volgens de 2014 Lugano-classificatie en het primaire werkzaamheidseindpunt was het totale responspercentage beoordeeld door een onafhankelijke toetsingscommissie (IRC) (tabel 6).
Tabel 6: Resultaten van werkzaamheid bij patiënten met MZL volgens de onafhankelijke toet-singscommissie (MAGNOLIA-studie)
Studie BGB-3111-214 (N=66) a | |
| ORR (95%-BI) | 68% (55,6, 79,1) |
| CR | 26% |
| PR | 42% |
| Mediane DoR in maanden (95%-BI) | NS (25,0, NS) |
| Percentage voorvalvrije DoR b na 24 maanden, % (95%-BI) | 72,9 (54,4, 84,9) |
| Mediane follow-uptijd in de studie in maanden (min., max.) | 28,04 (1,64, 32,89) |
a Twee patiënten in BGB-3111-214 konden niet worden geëvalueerd op werkzaamheid wegens centrale bevestiging dat MZL was veranderd in diffuus grootcellig B-cellymfoom.
b Percentages voorvalvrije overleving zijn geschat volgens de Kaplan-Meier-methode met 95%-BI’s geschat aan de hand van de formule van Greenwood.
ORR: totale responspercentage, CR: complete respons, PR: partiële respons, DoR: duur van respons, BI: betrouwbaarheidsinterval, NS: niet in te schatten
In BGB-3111-214 was de mediane tijd tot respons 2,79 maanden (bereik: 1,7 tot 11,1 maanden). Na een mediane follow-uptijd van 28,04 maanden (bereik 1,64 tot 32,89 maanden) werd de mediane duur van respons (DoR), beoordeeld door de IRC, niet bereikt (95%-BI 25,0 maanden tot NS) en in totaal 72.9 % (95%-BI 54,4 tot 84,9) van de responders werd 24 maanden na de initiële respons ingeschat als voorvalvrij.
De waargenomen totale responspercentages waren vergelijkbaar voor de MZL-deeltypes (extranodaal, nodaal, van de milt).
Patiënten met chronische lymfatische leukemie (CLL)
De werkzaamheid van BRUKINSA bij patiënten met CLL werd geëvalueerd in twee gerandomiseerde gecontroleerde studies.
SEQUOIA-studie (BGB-3111-304): Een internationale, open-label, gerandomiseerde fase 3-studie naar zanubrutinib vergeleken met bendamustine plus rituximab (BR) bij patiënten met niet eerder behandelde CLL.
De SEQUOIA-studie (BGB-3111-304) is een gerandomiseerde, open-label, actief gecontroleerde fase 3-studie in meerdere centra naar zanubrutinib als monotherapie en bendamustine in combinatie met rituximab bij 479 patiënten met niet eerder behandelde CLL zonder 17p-deletie (del(17p)) (groep A en B, cohort 1). Groep C (cohort 2) is een studie met een enkele groep in meerdere centra naar zanubrutinib als monotherapie bij 110 patiënten met niet eerder behandelde CLL met centraal bevestigde del(17p).
In beide cohorten werden patiënten ingeschreven van 65 jaar of ouder, evenals patiënten tussen 18 en 65 jaar die niet geschikt waren voor chemo-immunotherapie met fludarabine, cyclofosfamide en rituximab (FCR).
Demografische gegevens en baselinekenmerken waren in het algemeen in balans tussen groep A (zanubrutinib) en groep B (BR) van cohort 1. In beide groepen was de mediane leeftijd 70,0 jaar, met een iets groter aandeel van patiënten ≥ 75 jaar (26,1%) in groep A in vergelijking met groep B (22,3%) en een iets kleiner aandeel patiënten van 65-75 jaar (55,2%) in groep A in vergelijking met groep B (58,4%). In cohort 1 had 92,7% van de patiënten op baseline een ECOG-performancestatus van 0 of 1 (93,7% in groep A en 91,6% in groep B). In cohort 2 (groep C, zanubrutinib) had 87,3% van de patiënten op baseline een ECOG-performancestatus van 0 of 1.
Demografische gegevens en baselinekenmerken waren in het algemeen ook gelijkaardig tussen groep A (zanubrutinib) in cohort 1 en groep C (zanubrutinib) in cohort 2.
In cohort 1 was de randomisatie gestratificeerd volgens leeftijd (< 65 jaar vs. ≥ 65 jaar), Binet-stadium (C vs. A of B), mutatiestatus van het IGHV-gen (immunoglobuline variabele regio zware keten, gemuteerd vs. niet-gemuteerd) en geografische regio (Noord-Amerika vs. Europa vs. Azië-Pacific). In totaal werden 479 patiënten gerandomiseerd (intent-to-treat [ITT]-analyseset), waarvan 241 naar zanubrutinib als continue monotherapie en 238 naar 6 cycli behandeling met bendamustine en rituximab (BR).
In cohort 1 kregen patiënten in de zanubrutinibgroep A tweemaal daags 160 mg tot ziekteprogressie of onaanvaardbare toxiciteit. In groep B kregen patiënten bendamustine in een dosis van 90 mg/m2/dag in de eerste twee dagen van elke cyclus, gedurende 6 cycli, en rituximab in een dosis van 375 mg/m2 voor cyclus 1 en in een dosis van 500 mg/m2 voor cyclus 2 tot en met 6. Iedere behandelingscyclus bestond uit ongeveer 28 dagen. In cohort 2 (groep C) kregen patiënten tweemaal daags 160 mg zanubrutinib tot ziekteprogressie of onaanvaardbare toxiciteit.
In cohort 1 was het primaire eindpunt progressievrije overleving (PFS), beoordeeld door een onafhankelijke centrale beoordelingscommissie (IRC). Secundaire eindpunten omvatten het totale responspercentages op basis van IRC-beoordeling.
In cohort 1 was de mediane duur van opvolging voor PFS 25,0 maanden (bereik: 0,0 tot 41,4). Het PFS-percentage na 24 maanden was 85,5% (95%-BI: 80,1, 89,6) voor zanubrutinib en 69,5% (95%-BI: 62,4, 75,5) voor BR. In cohort 2 was de mediane duur van opvolging voor PFS 27,9 maanden (bereik: 1,0 tot 38,8) en het PFS-percentage na 24 maanden was 88,9% (95%-BI: 81,3, 93,6). Het door de IRC beoordeelde ORR in cohort 2 was 90,0% (95%-BI: 82,8, 94,9). De mediane tijd tot gedeeltelijke respons of beter, beoordeeld door de IRC, was respectievelijk 2,89 maanden (bereik: 1,8 tot 14,2) en 2,86 maanden (bereik: 1,9 tot 13,9) in de zanubrutinibgroep van cohort 1 en cohort 2.
De werkzaamheidsresultaten voor cohort 1 staan weergegeven in tabel 7. De Kaplan-Meier-curves voor PFS in beide groepen van cohort 1 worden weergegeven in Afbeelding 1.
Tabel 7: Werkzaamheidsresultaten in de SEQUOIA-studie
Cohort 1* Patiënten zonder del(17p) | ||
| Eindpunt | Zanubrutinib (N = 241) | Bendamustine + rituximab (N = 238) |
| Progressievrije overleving† | ||
| Aantal voorvallen, n (%) | 36 (14,9) | 71 (29,8) |
| Ziekteprogressie, n (%) | 27 (11,2) | 59 (24,8) |
| Overlijden, n (%) | 9 (3,7) | 12 (5,0) |
| Mediaan (95%-BI), maanden a | NS (NS, NS) | 33,7 (28,1, NS) |
Cohort 1* Patiënten zonder del(17p) | ||
| Eindpunt | Zanubrutinib (N = 241) | Bendamustine + rituximab (N = 238) |
| Risicoverhouding (95%-BI) b | 0,42 (0,28, 0,63) | |
| p-waarde c | < 0,0001 | |
| Totaal responspercentage† % (95%-BI) | 94,6% (91,0, 97,1) | 85,3% (80,1, 89,5) |
Totale responspercentage: CR+Cri+nPR+PR+PR-L, CR: complete response (volledige respons), Cri: complete response with incomplete haematopoietic recovery (volledige respons met onvolledig hematopoëtisch herstel), nPR: nodular partial response (nodulaire gedeeltelijke respons), PR: partial response (gedeeltelijke respons), PR-L: partial response with lymphocytoma (gedeeltelijke respons met lymfocytoom) BI: betrouwbaarheidsinterval, NS: niet schatbaar, mediane opvolgingstijd voor PFS was 25,0 maanden (95%-BI: 24,6, 25,2).
* ITT-analyseset
† Beoordeeld door een onafhankelijke centrale beoordelingscommissie.
a Gebaseerd op Kaplan-Meier-schatting.
b Gebaseerd op een gestratificeerd Cox-regressiemodel met bendamustine + rituximab als de referentiegroep. c Gebaseerd op een gestratificeerde log-ranktest.
In een bijgewerkte ad-hoc-analyse met een mediane follow-up van 33,5 maanden voor PFS, bleef de door de onderzoeker beoordeelde PFS consistent met de primaire analyse met een HR van 0,33 (95%-BI: 0,22, 0,48, beschrijvende p < 0,0001) in de zanubrutinibgroep ten opzichte van de BR-groep. Mediane PFS werd niet bereikt in de zanubritinibgroep en was 39,2 maanden in de BR-groep. 36 maanden na randomisatie was naar schatting 83,6% van de met zanubrutinib behandelde en 55,1% met BR behandelde patiënten progressievrij en in leven. Met een mediane follow-up van 35,8 maanden werd de mediane OS niet bereikt voor beide groepen; de schatting van het OS-percentage na 36 maanden was respectievelijk 90,9% (95%-BI: 86,3, 94,0) in de zanubrutinibgroep en 89,5% (95%-BI: 84,2, 93,1) in de BR-groep.
Afbeelding 1: Kaplan-Meier-grafiek van door de IRC beoordeelde PFS in de SEQUOIA-studie, cohort 1 (ITT-populatie) 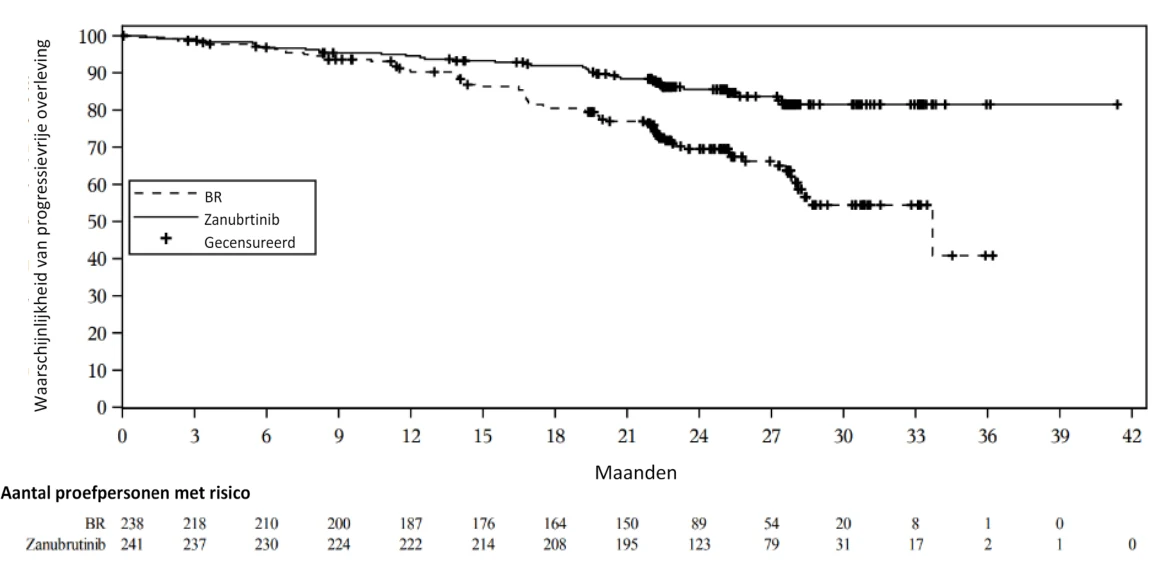
ALPINE-studie (BGB-3111-305): Een gerandomiseerde fase 3-studie naar zanubrutinib vergeleken met ibrutinib bij patiënten met recidiverende/refractaire (R/R) CLL
De ALPINE-studie (BGB-3111-305) is een gerandomiseerde, open-label, actief gecontroleerde fase 3-studie in meerdere centra. Er werden 652 patiënten ingeschreven met recidiverende of refractaire CLL na minstens één eerdere systemische behandeling. De patiënten werden gerandomiseerd naar tweemaal daags 160 mg oraal zanubrutinib of eenmaal daags 420 mg oraal ibrutinib, voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit.
De randomisatie was gestratificeerd volgens leeftijd (< 65 jaar vs. ≥ 65 jaar), geografische regio (China vs. niet-China), refractaire status (ja of nee) en del(17p)/TP53-mutatiestatus (aanwezig of afwezig).
De demografische baselinegegevens en ziektekenmerken waren in het algemeen in balans tussen de behandelingsgroepen in de ITT-analyseset en de eerste 415 gerandomiseerde patiënten.
In de ITT-analyseset was de mediane leeftijd 67,0 jaar in de zanubrutinibgroep en 68,0 jaar in de ibrutinibgroep. De meerderheid van de patiënten in beide groepen had een ECOG-PS van 0 of 1 (97,9% in de zanubrutinibgroep; 96,0% in de ibrutinibgroep). Bij de eerste 415 gerandomiseerde patiënten werden gelijkaardige demografische gegevens en baselinekenmerken waargenomen. Het mediane aantal eerdere systemische therapielijnen is 1,0 in de zanubrutinibgroep (bereik: 1 tot 6), en 1,0 in de ibrutinibgroep (bereik: 1 tot 8), in zowel de ITT-analyseset als bij de eerste 415 gerandomiseerde patiënten.
Patiënten die eerder behandeld waren met een BTK-remmer werden uitgesloten van studie 305, en er zijn beperkte gegevens beschikbaar over zanubrutinib na eerdere behandeling met BCL 2-remmers.
Van in totaal 652 patiënten kregen 327 zanubrutinib als monotherapie en 325 ibrutinib als monotherapie toegewezen. De werkzaamheidsevaluatie is gebaseerd op de vooraf gespecificeerde tussentijdse analyse van de eerste 415 gerandomiseerde patiënten in de ITT-populatie. Daarvan werden 207 gerandomiseerd naar zanubrutinib als monotherapie en 208 naar ibrutinib als monotherapie. De werkzaamheidsresultaten worden weergegeven in tabel 8.
Het primaire eindpunt was totale responspercentage (ORR, gedefinieerd als gedeeltelijke respons of beter).
Bij de vooraf gespecificeerde tussentijdse analyse van ORR bij de eerste 415 gerandomiseerde patiënten vertoonde zanubrutinib non-inferioriteit (1-zijdige p < 0,0001) en superioriteit (2-zijdige p = 0,0006) ten opzichte van ibrutinib in het door het protocol gespecificeerde primaire eindpunt van ORR, beoordeeld door de onderzoeker. De respons, vastgesteld door de IRC, toonde ook de non-inferioriteit aan van zanubrutinib ten opzichte van ibrutinib (1-zijdige p < 0,0001). Bij de definitieve analyse van ORR bleef de door de onderzoeker beoordeelde ORR in de zanubrutinibgroep hoger (79,5% vs. 71,1%) dan in de ibrutinibgroep (beschrijvende p = 0,0133); ORR, vastgesteld door de IRC, was ook significant hoger in de zanubrutinibgroep dan in de ibrutinibgroep en toonde superioriteit aan (respectievelijk 80,4% vs. 72,9%; 2-zijdige p = 0,0264).
Tabel 8: Werkzaamheidsresultaten in de ALPINE-studie (vooraf gespecificeerde tussentijdse analyse van de eerste 415 gerandomiseerde patiënten), beoordeeld door onderzoeker (in het protocol gedefinieerd primair eindpunt) en beoordeling IRC
Beoordeling onderzoeker (in het protocol gedefinieerd primair eindpunt) | Beoordeling IRC | |||
| Eindpunt | Zanubrutinib (N = 207) | Ibrutinib (N = 208) | Zanubrutinib (N = 207) | Ibrutinib (N = 208) |
Totale responspercentage§ n (%) (95%-BI) | 162 (78,3) (72,0, 83,7) | 130 (62,5) (55,5, 69,1) | 158 (76,3) (69,9, 81,9) | 134 (64,4) (57,5, 70,9) |
| Responspercentage a (95%-BI) | 1,25 (1,10, 1,41) | 1,17 (1,04, 1,33) | ||
| Non-inferioriteit b | 1-zijdige p-waarde < 0,0001 | 1-zijdige p-waarde < 0,0001 | ||
| Superioriteit c | 2-zijdige p-waarde: 0,0006 | 2-zijdige p-waarde: 0,0121 | ||
Duur van respons d: percentage 12 maanden voorvalvrij % (95%-BI) | 89,8 (78,1, 95,4) | 77,9 (64,7, 86,7) | 90,3 (82,3, 94,8) | 78,0 (66,1, 86,2) |
Totale responspercentage: CR+CRi+nPR+PR, CR: complete response (volledige respons), CRi: complete response with incomplete haematopoietic recovery (volledige respons met onvolledig hematopoëtisch herstel), nPR: nodular partial response (nodulaire gedeeltelijke respons), PR: partial response (gedeeltelijke respons), BI: betrouwbaarheidsinterval De mediane duur van respons, beoordeeld door de onderzoeker, werd niet bereikt in de zanubrutinibgroep bij de definitieve analyse, de mediane opvolgingstijd in de studie was 15,31 maanden (bereik: 0,1 tot 23,1) in de zanubrutinibgroep en 15,43 maanden (bereik: 0,1 tot 26,0) in de ibrutinibgroep.
§ Hypothesetest voor de non-inferioriteit van ORR bij de tussentijdse analyse is enkel gebaseerd op de eerste 415 gerandomiseerde patiënten met een 1-zijdig significantieniveau van 0,005.
a Responspercentage: geschatte totale responspercentage percentage totale respons in de zanubrutinibgroep gedeeld door die in de ibrutinibgroep.
b Gestratificeerde test ten opzichte van een nulresponsverhouding van 0,8558.
c Gestratificeerde Cochran-Mantel-Haenszel-test.
d Kaplan-Meier-schatting.
De mediane tijd tot respons, beoordeeld door de onderzoeker tijdens de tussentijdse analyse van ORR bij de eerste 415 gerandomiseerde patiënten, was 5,59 maanden (bereik: 2,7 tot 14,1) in de zanubrutinibgroep en 5,65 maanden (bereik: 2,8 tot 16,7) in de ibrutinibgroep. De door de IRC beoordeelde resultaten waren consistent (respectievelijk 5,55 maanden vs. 5,63 maanden in de zanubrutinib- en de ibrutinibgroep). Bij de definitieve analyse van ORR bij alle 652 gerandomiseerde patiënten bleef de mediane tijd tot respons ongewijzigd (respectievelijk 5,59 maanden vs. 5,65 maanden, beoordeeld door de onderzoeker, en 5,52 maanden vs. 5,62 maanden, beoordeeld door de IRC, in de zanubrutinib- en de ibrutinibgroep).
Bij patiënten met del(17p)-mutatie bij de eerste 415 gerandomiseerde patiënten was de door de onderzoeker beoordeelde ORR 83,3% (95%-BI: 62,5, 95,3; 20 van 24 patiënten) in de zanubrutinibgroep en 53,8% (95%-BI: 33,4, 73,4; 14 van 26 patiënten) in de ibrutinibgroep. Op basis van de IRC-beoordeling was de ORR 79,2% (95%-BI: 57,8, 92,9; 19 van 24 patiënten) in de zanubrutinibgroep en 61,5% (95%-BI: 40,6, 79,8; 16 van 26 patiënten) in de ibrutinibgroep. Bij de definitieve analyse van ORR bij alle 652 gerandomiseerde patiënten was de door de onderzoeker beoordeelde ORR 86,7% (95%-BI: 73,2, 94,9; 39 van 45 patiënten met del(17p)-mutatie) in de zanubrutinibgroep en 56,0% (95%-BI: 41,3, 70,0; 28 van 50 patiënten met del(17p)-mutatie) in de ibrutinibgroep. Op basis van de IRC-beoordeling was de ORR 86,7% (95%-BI: 73,2, 94,9; 39 van 45 patiënten met del(17p)-mutatie) in de zanubrutinibgroep en 64,0% (95%-BI: 49,2, 77,1; 32 van 50 patiënten met del(17p)-mutatie) in de ibrutinibgroep.
Op het vooraf gespecificeerde moment van de definitieve PFS-analyse (afsluitingsdatum 8 augustus 2022) waren er in totaal 652 patiënten ingeschreven. De mediane follow-uptijd voor PFS was 28,1 maanden naar het oordeel van de onderzoeker en 30,7 maanden naar het oordeel van de IRC. Met zanubrutinib werd superioriteit voor PFS aangetoond ten opzichte van ibrutinib naar het oordeel van zowel de onderzoeker als de IRC. De werkzaamheidsresultaten voor PFS worden weergegeven in Tabel 9 en een Kaplan-Meier-grafiek met de beoordeling door de IRC wordt verstrekt in Afbeelding 2.
Tabel 9: Werkzaamheidsresultaten in de ALPINE-studie (vooraf gespecificeerde PFS-analyse van alle 652 gerandomiseerde patiënten), beoordeeld door onderzoeker en IRC (afsluitingsdatum 8 augustus 2022)
| Eindpunt | Beoordeling onderzoeker | Onafhankelijke beoordeling* | ||
Zanubrutinib (N = 327) | Ibrutinib (N = 325) | Zanubrutinib (N = 327) | Ibrutinib (N = 325) | |
| Progressievrije overleving | ||||
| Voorvallen, n (%) | 87 (26,6) | 118 (36,3) | 88 (26,9) | 120 (36,9) |
| Hazardratioa (95%-BI) | 0,65 (0,49, 0,86) | 0,65 (0,49, 0,86) | ||
| 2-zijdige p-waardeb | 0,0024 | 0,0024 | ||
* Door onafhankelijke centrale beoordelingscommissie.
a Gebaseerd op een gestratificeerd Cox-regressiemodel met ibrutinib als de referentiegroep. b Gebaseerd op een gestratificeerde log-ranktest.
Afbeelding 2: Kaplan-Meier-grafiek van progressievrije overleving door onafhankelijke centrale beoordelingscommissie (ITT) (afsluitingsdatum 8 augustus 2022)
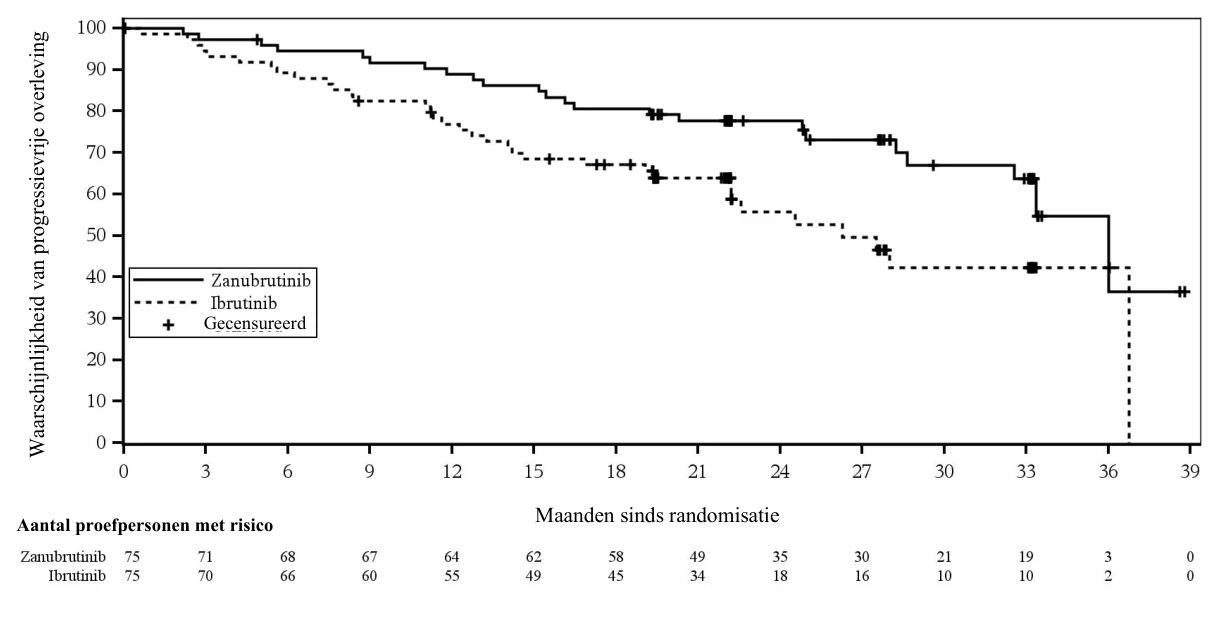
Bij patiënten met del(17p)/TP53-mutatie was de door de onderzoeker beoordeelde hazardratio voor progressievrije overleving 0,53 (95%-BI, 0,31, 0,88). Op basis van de onafhankelijke beoordeling was de hazardratio 0,52 (95%-BI, 0,30, 0,88) (Afbeelding 3).
Afbeelding 3: Kaplan-Meier-grafiek van progressievrije overleving door onafhankelijke centrale beoordelingscommissie voor patiënten met del(17p)/TP53-mutatie (ITT) (afsluitingsdatum 8 augustus 2022)
Met een geschatte mediane follow-uptijd van 32,8 maanden werd de mediane totale overleving in beide groepen niet bereikt; bij 17% trad een voorval op. 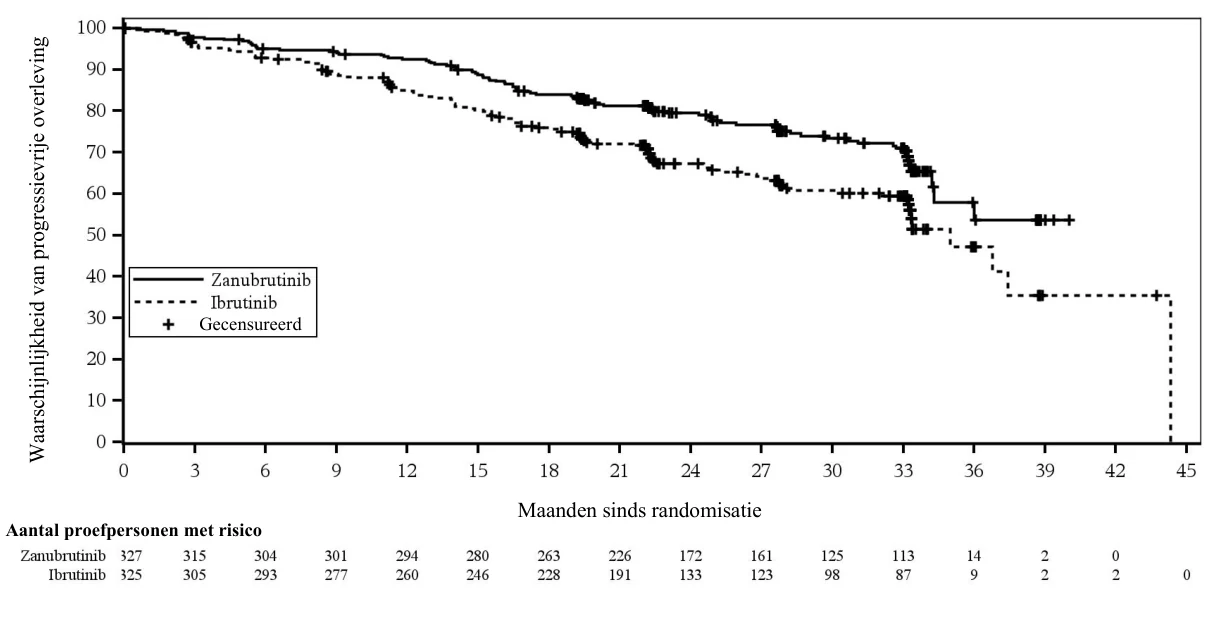
Patiënten met folliculair lymfoom (FL)
De werkzaamheid van zanubrutinib in combinatie met obinutuzumab ten opzichte van obinutuzumab werd beoordeeld in de ROSEWOOD-studie (BGB-3111-212), een gerandomiseerde, open-label fase 2-studie in meerdere centra. In totaal werden 217 patiënten ingeschreven met gerecidiveerd (gedefini-eerd als ziekteprogressie na voltooiing van de meest recente behandeling) of refractair (gedefinieerd als het niet kunnen bereiken van CR of PR bij de meest recente behandeling) folliculair lymfoom (FL) van graad 1-3a die minstens 2 eerdere systemische behandelingen hadden gekregen, waaronder een anti-CD20-antilichaam en een gepaste alkylatorgebaseerde combinatiebehandeling. Patiënten werden in een verhouding van 2:1 gerandomiseerd naar ofwel zanubrutinib 160 mg oraal tweemaal daags in combinatie met obinutuzumab 1000 mg intraveneus (groep A), tot progressieve ziekte of onaanvaard-bare toxiciteit, ofwel alleen obinutuzumab (groep B). Obinutuzumab werd toegediend op dag 1, 8 en 15 van de eerste cyclus, daarna op dag 1 van cyclus 2-6. Elke cyclus had een duur van 28 dagen. Pati-enten kregen optioneel obinutuzumab als onderhoud, één infusie elke 2 cycli, voor maximaal 20 dosis-sen.
Patiënten die werden gerandomiseerd naar de obinutuzumab-groep mochten overstappen en de combi-natie van zanubrutinib plus obinutuzumab krijgen in geval van progressieve ziekte of afwezigheid van respons (gedefinieerd als stabiele ziekte als beste respons) na 12 cycli. De randomisatie was gestratifi-ceerd volgens het aantal eerdere behandelingslijnen (2 tot 3 versus ˃ 3), rituximab-refractaire status (ja versus nee) en geografische regio (China versus andere landen/regio’s).
De demografische kenmerken en ziektekenmerken bij de baseline waren over het algemeen in balans tussen de zanubrutinib-combinatiegroep en de obinutuzumab-monotherapiegroep onder de 217 geran-domiseerde patiënten. De mediane leeftijd was 64 jaar (bereik: 31 tot 88 jaar), 49,8% was man en 64,1% was wit. Bij de baseline hadden de meeste (97,2%) van de patiënten een ECOG-prestatiestatus van 0 of 1.
Bij de screening hadden de meeste patiënten een Ann Arbor Stadium III of IV (179 patiënten [82,5%]). Achtentachtig patiënten (40,6%) hadden een hoge tumorlast (gedefinieerd als > 1 baseline doellaesie met een diameter > 5 cm). Honderddrieëntwintig patiënten (56,7%) voldeden aan de GELF-criteria.
Het mediane aantal eerdere behandelingslijnen tegen kanker was 3 (bereik: 2 tot 11 lijnen). Alle 217 patiënten kregen > 2 eerdere behandelingslijnen, waaronder behandeling met rituximab (als monothe-rapie of in combinatie met chemotherapie) en 59 van de 217 patiënten (27,2%) kregen > 3 eerdere be-handelingslijnen. Van de 217 patiënten waren 114 (52,5%) refractair voor rituximab (gedefinieerd als niet reageren op of progressie vertonen tijdens eender welk eerder rituximab-bevattend regime [mono-therapie of in combinatie met chemotherapie] of progressie binnen 6 maanden na de laatste dosis ri-tuximab, in de setting van inductie- of onderhoudsbehandeling). Twaalf patiënten (5,5%) kregen eer-der al obinutuzumab.
Van de in totaal 217 patiënten werden 145 gerandomiseerd naar de zanubrutinib-combinatiegroep en werden 72 gerandomiseerd naar de obinutuzumab-monotherapiegroep. De mediane opvolgingstijd wordt weergegeven in Tabel 10. De mediane duur van blootstelling aan zanubrutinib was 12,4 maan-den op de afsluitingsdatum 31 december 2024.
Van de 72 patiënten die gerandomiseerd werden naar de obinutuzumab-monotherapiegroep, stapten 36 over naar de combinatiegroep.
Het primaire werkzaamheidseindpunt was het totale responspercentage (gedefinieerd als gedeeltelijke respons of volledige respons), vastgesteld door onafhankelijke centrale beoordeling aan de hand van de Lugano-classificatie voor NHL. De voornaamste secundaire eindpunten omvatten duur van respons (DOR), progressievrije overleving (PFS) en algemene overleving (OS).
De werkzaamheidsresultaten staan samengevat in Tabel 10 en afbeelding 4.
Tabel 10: Werkzaamheidsresultaten volgens onafhankelijke centrale beoordeling (ITT) (ROSE-WOOD-studie)
Zanubrutinib + obinutuzumab (N=145) n (%) | Obinutuzumab (N=72) n (%) | Zanubrutinib + obinutuzumab (N=145) n (%) | Obinutuzumab (N=72) n (%) | |
| Afsluitingsdatum voor gegevens | 31DEC2024 | 25JUN2022 | ||
| Mediane opvolgingstijd (maanden) | 36,83 | 31,52 | 20,21 | 20,40 |
Totale responspercentage, n (%) (95%-BIa) | 102 (70,3) (62,2, 77,6) | 32 (44,4) (32,7, 56,6) | 100 (69,0) (60,8, 76,4) | 33 (45,8) (34,0, 58,0) |
| P-waardeb | 0,0003 | 0,0012 | ||
| CR | 61 (42,1) | 14 (19,4) | 57 (39,3) | 14 (19,4) |
| PR | 41 (28,3) | 18 (25,0) | 43 (29,7) | 19 (26,4) |
| Duur van respons (maanden) | ||||
| Mediaan (95%-BI)c | 32,9 (19,6, 43,1) | 14,0 (9,2, 26,5) | NS (25,3, NS) | 14,0 (9,2, 25,1) |
| Progressievrije overleving (maanden) | ||||
| Mediaan (95%-BI)c | 22,1 (16,1, 34,0) | 10,3 (6,5, 13,8) | 28,0 (16,1, NS) | 10,4 (6,5, 13,8) |
Totale responspercentage: CR + PR, CR: volledige respons, PR: gedeeltelijke respons
a Geschat met behulp van de Clopper-Pearson-methode.
b Cochran-Mantel-Haenszel-methode, gestratificeerd volgens rituximab-refractaire status, aantal eerdere behandelingslijnen, en geografische regio volgens IRT.
c Medianen geschat aan de hand van de Kaplan-Meier-methode; 95% BI’s geschat aan de hand van de Brookmeyer-Crowley-methode.
d DOR geschat aan de hand van de Kaplan-Meier-methode; 95% BI’s geschat met de formule van Greenwood. DOR was niet gecontroleerd op type I-fout, en de BI’s zijn nominaal van aard.
Afbeelding 4: Kaplan-Meier-curve van progressievrije overleving volgens onafhankelijke cen-
trale beoordeling (ITT) 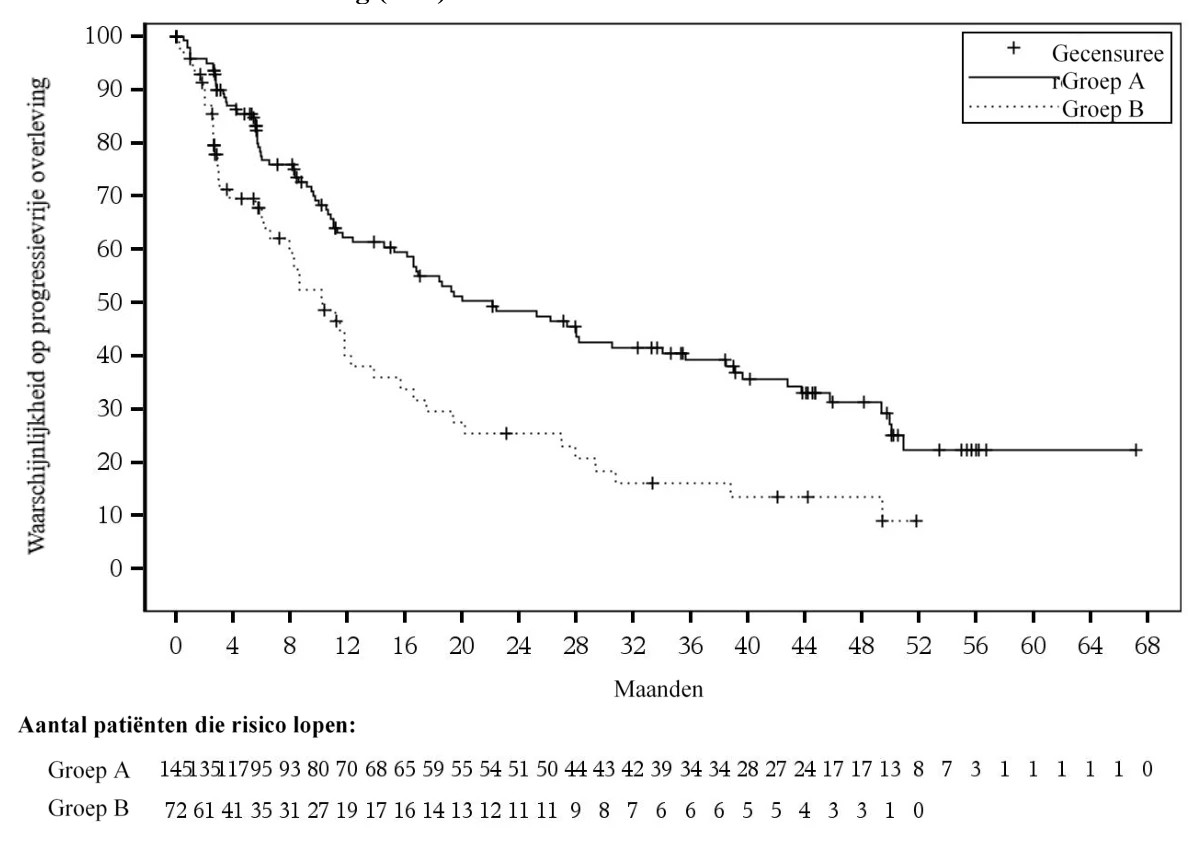
Groep A, zanubrutinib + obinutuzumab; Groep B, obinutuzumab
Totale overleving
Per 31 december 2024 zijn 51 patiënten (35,2%) in de combinatiegroep en 33 patiënten (45,8%) in de obinutuzumab-monotherapiegroep overleden. Na 18 maanden waren de totale overlevingspercentages 84,1% (95%-BI: 76,6, 89,3) in de combinatiegroep en 71,5% (95%-BI: 59,0, 80,8) in de obinutuzumab monotherapiegroep. De OS-analyse kan verstoord zijn door 36 patiënten (50,0%) die overstapten van de obinutuzumab-monotherapiegroep naar de combinatiegroep.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met BRUKINSA in alle subgroepen van pediatrische patiënten voor de behandeling van lymfoplasmacytisch lymfoom en voor de behandeling van rijpe B-celneoplasmata (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De maximale plasmaconcentratie (Cmax) van zanubrutinib en het gebied onder de curve voor plasmaconcentratie van het geneesmiddel over tijd (AUC) nemen proportioneel toe bij een dosisbereik van 40 mg tot 320 mg (0,13 tot 1 keer de aanbevolen totale dagelijkse dosis). Beperkte systemische accumulatie van zanubrutinib werd waargenomen na herhaalde toediening gedurende één week.
Het geometrisch gemiddelde (%CV) van zanubrutinib in steady state voor dagelijks AUC is 2.099 (42%) ng·u/ml na 160 mg tweemaal daags en 1.917 (59%) ng·u/ml na 320 mg eenmaal daags. Het geometrisch gemiddelde (%CV) van zanubrutinib in steady state voor Cmax is 299 (56%) ng/ml na 160 mg tweemaal daags en 533 (55%) ng/ml na 320 mg eenmaal daags.
Absorptie
De mediane tmax van zanubrutinib is 2 uur. Er werden geen significante klinische verschillen in zanubrutinib voor AUC of Cmax waargenomen na toediening van een vetrijke maaltijd (ongeveer 1.000 calorieën met 50% van het totale caloriegehalte afkomstig uit vet) bij gezonde proefpersonen.
Distributie
Het geometrisch gemiddelde (%CV) schijnbare steady-state distributievolume van zanubrutinib tijdens de terminale fase (Vz/F) was 522 l (71%). De plasma-eiwitbinding van zanubrutinib is ongeveer 94% en de bloed-plasmaverhouding was 0,7-0,8.
Biotransformatie
Zanubrutinib wordt hoofdzakelijk gemetaboliseerd door cytochroom P450(CYP)3A.
Eliminatie
De gemiddelde halfwaardetijd (t½) van zanubrutinib is ongeveer 2 tot 4 uur na één enkele orale dosis zanubrutinib van 160 mg of 320 mg. De geometrisch gemiddelde (%CV) schijnbare orale klaring (CL/F) van zanubrutinib tijdens de terminale fase was 128 (61%) l/u. Na een eenmalige radioactief gelabelde dosis zanubrutinib van 320 mg bij gezonde proefpersonen werd ongeveer 87% van de dosis teruggevonden in de feces (38% onveranderd) en 8% in de urine (minder dan 1% onveranderd).
Speciale patiëntengroepen
Ouderen
De leeftijd (19 tot 90 jaar; gemiddelde leeftijd 65 ± 12,5) had geen klinisch relevant effect op de farmacokinetiek van zanubrutinib op basis van PK-populatieanalyse (N = 1291).
Geslacht
Geslacht (872 mannen en 419 vrouwen) had geen klinisch relevant effect op de farmacokinetiek van zanubrutinib op basis van PK-populatieanalyse.
Ras
Ras (964 blank, 237 Aziatisch, 30 zwart en 25 gecategoriseerd als Anders) had geen klinisch relevant effect op de farmacokinetiek van zanubrutinib op basis van PK-populatieanalyse.
Lichaamsgewicht
Lichaamsgewicht (36 tot 149 kg, gemiddeld gewicht 76,5 ± 16,9 kg) had geen klinisch relevant effect op de farmacokinetiek van zanubrutinib op basis van PK-populatieanalyse (N = 1291).
Nierfunctiestoornis
Zanubrutinib ondergaat een minimale renale eliminatie. Op basis van PK-populatieanalyse hadden lichte, matige of ernstige nierfunctiestoornis (creatinineklaring [CrCl] ≥ 15 ml/min, zoals bepaald met behulp van de Cockcroft-Gault-vergelijking) geen invloed op de blootstelling aan zanubrutinib. De analyse was gebaseerd op 362 patiënten met een normale nierfunctie, 523 met lichte nierfunctiestoornis, 303 met matige nierfunctiestoornis, 11 met ernstige nierfunctiestoornis en één met ESRD. De effecten van ESRD (CrCl < 15 ml/min) en dialyse op de farmacokinetiek van zanubrutinib zijn niet bekend.
Leverfunctiestoornis
De totale AUC van zanubrutinib nam met 11% toe bij proefpersonen met lichte leverfunctiestoornis (Child-Pugh-klasse A), met 21% bij proefpersonen met matige leverfunctiestoornis (Child-Pugh-klasse B) en met 60% bij patiënten met ernstige leverfunctiestoornis (Child-Pugh-klasse C) ten opzichte van proefpersonen met een normale leverfunctie. De ongebonden AUC van zanubrutinib nam met 23% toe bij proefpersonen met lichte leverfunctiestoornis (Child-Pugh-klasse A), met 43% bij proefpersonen met matige leverfunctiestoornis (Child-Pugh-klasse B) en met 194% bij patiënten met ernstige leverfunctiestoornis (Child-Pugh-klasse C) ten opzichte van proefpersonen met een normale leverfunctie. Er is een significante correlatie waargenomen tussen de AUC van niet-gebonden zanubrutinib en de Child-Pugh-score, baseline-serumalbumine, baseline-serumbilirubine en baseline-protrombinetijd.
In-vitro-studies
CYP-enzymen
Zanubrutinib is een zwakke inductor van CYP2B6 en CYP2C8. Zanubrutinib is geen inductor van CYP1A2.
Gelijktijdige toediening met transportsubstraten/-remmers
Zanubrutinib is waarschijnlijk een substraat van P-gp. Zanubrutinib is geen substraat of remmer van OAT1, OAT3, OCT2, OATP1B1 of OATP1B3.
Farmacodynamische relaties
Uit een in-vitro-studie bleek dat de mogelijke farmacodynamische interactie tussen zanubrutinib en rituximab gering is en dat er weinig kans bestaat dat zanubrutinib het door de antilichamen tegen CD20 geïnduceerde ADCC-effect verstoort.
Uit in-vitro-, ex-vivo- en dieronderzoeken is gebleken dat zanubrutinib geen of minimale effecten heeft op de activering van bloedplaatjes, expressie van glycoproteïnen en trombusvorming.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Algemene toxiciteit
De kenmerken van het algemene toxicologische profiel van zanubrutinib zijn bepaald bij orale toediening gedurende maximaal 6 maanden aan laboratoriumratten en bij orale toediening gedurende maximaal 9 maanden aan beaglehonden.
In studies bij ratten die een herhaalde dosis kregen gedurende een behandeling van maximaal 6 maanden werd de aan het studiemiddel gerelateerde mortaliteit gedocumenteerd voor een dosis van 1000 mg/kg/dag (81 x klinische AUC [gebied onder de curve]) met histopathologische bevindingen in het maag-darmkanaal. Andere bevindingen werden hoofdzakelijk gezien in de alvleesklier (atrofie, fibroplasie, hemorragie en/of inflammatoire celinfiltratie) in de doses ≥ 30 mg/kg/dag (3 x klinische AUC), in de huid rond de neus/mond/ogen (inflammatoire celinfiltratie, erosie/zweer) bij de dosis 300 mg/kg/dag (16 x klinische AUC) en in de longen (aanwezigheid van alveolaire macrofagen) bij de dosis 300 mg/kg/dag. Al deze bevindingen verdwenen geheel of gedeeltelijk na een herstel van 6 weken, met uitzondering van de bevindingen in de alvleesklier die niet als klinisch relevant werden beschouwd.
In studies bij honden die een herhaalde dosis kregen gedurende een behandeling van maximaal 9 maanden werden aan het studiemiddel gerelateerde bevindingen hoofdzakelijk gezien in het maag-darmkanaal (zachte/waterige/slijmerige ontlasting), de huid (huiduitslag, rode verkleuring en verdikte/afschilferende huid) en in de mesenteriale, mandibulaire en aan de darmen geassocieerde lymfeklieren en de milt (lymfoïde depletie of erythrofagocytose) bij doses van 10 mg/kg/dag (3 x klinische AUC) tot 100 mg/kg/dag (18 x klinische AUC). Al deze bevindingen verdwenen geheel of gedeeltelijk na een herstel van 6 weken.
Carcinogeniciteit/genotoxiciteit
Studies van de carcinogeniciteit met zanubrutinib zijn niet uitgevoerd.
Zanubrutinib was niet mutageen in een bacteriële mutageniciteitstest (Ames), was niet clastogeen in een test op chromosoomafwijkingen in cellen van zoogdieren (CHO, eierstokken van Chinese hamster), noch was het clastogeen in een beenmergmicronucleustest in vivo op ratten.
Toxiciteit voor voortplanting en ontwikkeling
Er is bij ratten een gecombineerde studie naar mannelijke en vrouwelijke vruchtbaarheid en vroege embryonale ontwikkeling uitgevoerd met orale doseringen van zanubrutinib van 30, 100 en 300 mg/kg/dag. Er werd geen effect op de mannelijke of vrouwelijke vruchtbaarheid waargenomen, maar bij de hoogste doseringen die zijn onderzocht, werden morfologische afwijkingen in sperma en een toenemend verlies na innesteling geconstateerd. De dosis van 100 mg/kg/dag is circa 13 keer hoger dan de therapeutische blootstelling bij mensen.
Studies naar embryofoetale ontwikkelingstoxiciteit zijn uitgevoerd bij zowel ratten als konijnen. Zanubrutinib werd oraal toegediend aan zwangere ratten tijdens de periode van organogenese in doses van 30, 75 en 150 mg/kg/dag. Afwijkingen aan het hart (harten met 2 of 3 kamers met een incidentie van 0,3%-1,5%) werden bij afwezigheid van maternale toxiciteit waargenomen bij alle dosisniveaus. De dosis van 30 mg/kg/dag is ongeveer 5 keer hoger dan de therapeutische blootstelling bij mensen.
Toediening van zanubrutinib aan zwangere konijnen tijdens de periode van organogenese in een dosering van 30, 70 en 150 mg/kg/dag leidde bij de hoogste dosis tot verlies na innesteling. De dosis van 70 mg/kg is ongeveer 25 keer hoger dan de therapeutische blootstelling bij mensen en ging gepaard met maternale toxiciteit.
In een studie naar pre- en postnatale ontwikkelingstoxiciteit werd zanubrutinib oraal toegediend aan ratten in doses van 30, 75 en 150 mg/kg/dag vanaf de implantatie tot aan het spenen. De nakomelingen van de groepen met een middelhoge en hoge dosis hadden een afgenomen lichaamsgewicht vóór het spenen en alle dosisgroepen hadden ongewenste oogbevindingen (bijv. cataract, uitpuilend oog). De dosis van 30 mg/kg/dag is ongeveer 5 keer hoger dan de therapeutische blootstelling bij mensen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Capsule-inhoud
Microkristallijne cellulose
Croscarmellosenatrium
Natriumlaurylsulfaat (E487)
Siliciumdioxide, colloïdaal, watervrij
Magnesiumstearaat
Capsulehuls
Gelatine
Titaniumdioxide (E171)
Drukinkt
Schellakglazuur (E904)
IJzeroxide zwart (E172)
Propyleenglycol (E1520)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
HDPE-flessen met een kindveilige polypropyleen dop. Elke doos bevat één fles met 120 harde capsules.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
BeOne Medicines Netherlands B.V.
Evert van de Beekstraat 1, 104
1118 CL Schiphol
Nederland
E-mail: beone.netherlands@beonemed.com
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1576/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 22 november 2021
Datum van laatste verlenging: 15 juli 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
BRUKINSA 160 mg, filmomhulde tabletten
1. NAAM VAN HET GENEESMIDDEL
BRUKINSA 160 mg, filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 160 mg zanubrutinib.
Hulpstoffen met bekend effect
Elke filmomhulde tablet van 160 mg bevat 312,2 mg lactosemonohydraat, 0,2 mg briljantblauw FCF (lakpigmentvorm) (E133) en 0,14 mg indigokarmijn (lakpigmentvorm) (E132).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet.
Ovale, blauwe, filmomhulde tabletten van 16 mm lang en 7,8 mm breed, voorzien van de letters “zanu” aan één kant en een breuklijn aan de andere kant. De tablet kan worden verdeeld in gelijke doses.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
BRUKINSA is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met macroglobulinemie van Waldenström (WM) die ten minste één eerdere behandeling hebben gehad, of voor de eerstelijnsbehandeling voor patiënten die niet geschikt zijn voor chemo-immunotherapie.
BRUKINSA is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met marginale-zonelymfoom (MZL) die ten minste één eerdere anti-CD20-gebaseerde behandeling hebben gehad.
BRUKINSA is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met chronische lymfatische leukemie (CLL).
BRUKINSA in combinatie met obinutuzumab is geïndiceerd voor de behandeling van volwassen patiënten met refractair of gerecidiveerd folliculair lymfoom (FL) die ten minste twee eerdere systemische behandelingen hebben gekregen.
4.2 Dosering en wijze van toediening
Behandeling met dit geneesmiddel moet worden gestart en plaatsvinden onder toezicht van een arts met ervaring in het gebruik van geneesmiddelen tegen kanker.
Dosering
De aanbevolen totale dagelijkse dosis zanubrutinib is 320 mg. De dagelijkse dosis kan eenmaal per dag (eenmaal daags twee tabletten van 160 mg) of tweemaal per dag (tweemaal daags één tablet van 160 mg) worden ingenomen. De behandeling moet worden voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit.
BRUKINSA in combinatie met obinutuzumab
Zanubrutinib moet voorafgaand aan de infusie met obinutuzumab worden toegediend. De aanbevolen dosering van obinutuzumab is 1000 mg intraveneus op dag 1, 8 en 15 van cyclus 1, en op dag 1 van elke 28 dagen durende cyclus van cyclus 2 tot 6. Naar het oordeel van de arts kan obinutuzumab worden toegediend met 100 mg op dag 1 en 900 mg op dag 2 van cyclus 1 in plaats van 1000 mg op dag 1 van cyclus 1. Er kan een onderhoudsdosis obinutuzumab worden voorgeschreven (één infusie elke twee maanden, maximaal twee jaar). Raadpleeg de samenvatting van de productkenmerken voor bijkomende informatie over dosering, waaronder premedicatie voorafgaand aan elke infusie.
Dosisaanpassing voor bijwerkingen
Aanbevolen dosisaanpassingen van zanubrutinib voor bijwerkingen van graad 3 of hoger staan vermeld in tabel 1.
Tabel 1: Aanbevolen dosisaanpassingen voor bijwerkingen
| Bijwerking | Optreden van de bijwerking | Dosisaanpassing (aanvangsdosis: 320 mg eenmaal daags of 160 mg tweemaal daags) |
Niet-hematologische toxiciteiten ≥ graad 3 Febriele neutropenie graad ≥3 Trombocytopenie graad 3 met significante bloeding Neutropenie graad 4 (duur van > 10 opeenvolgende dagen) Trombocytopenie graad 4 (duur van > 10 opeenvolgende dagen) | Eerste | Onderbreek het gebruik van BRUKINSA Zodra toxiciteit is verminderd tot ≤ graad 1 of baseline; hervat op 320 mg eenmaal daags of 160 mg tweemaal daags |
| Tweede | Onderbreek het gebruik van BRUKINSA Zodra toxiciteit is verminderd tot ≤ graad 1 of baseline; hervat op 160 mg eenmaal daags of 80 mg tweemaal daags | |
| Derde | Onderbreek het gebruik van BRUKINSA Zodra toxiciteit is verminderd tot ≤ graad 1 of baseline; hervat op 80 mg eenmaal daags | |
| Vierde | Stop met het gebruik van BRUKINSA |
Asymptomatische lymfocytose mag niet worden beschouwd als een bijwerking en deze patiënten moeten BRUKINSA blijven gebruiken.
Voor dosisaanpassingen van obinutuzumab wegens bijwerkingen dient u de samenvatting van de productkenmerken van obinutuzumab te raadplegen.
Dosisaanpassing voor gelijktijdige behandeling
Dosisaanpassing voor gebruik met CYP3A-remmers of -inductoren (zie rubriek 4.4, 4.5 en 5.2):
Tabel 2: Aanbevolen doseringsaanpassing bij gelijktijdige toediening met andere geneesmiddelen
| CYP3A | Gelijktijdig toegediend geneesmiddel | Aanbevolen dosering |
| Remming | Krachtige CYP3A-remmer (bijv. posaconazol, voriconazol, ketoconazol, itraconazol, claritromycine, indinavir, lopinavir, ritonavir, telaprevir) | 80 mg eenmaal daags |
| Matige CYP3A-remmer (bijv. erytromycine, ciprofloxacine, diltiazem, dronedaron, fluconazol, verapamil, aprepitant, imatinib, grapefruitsap, Sevilla-sinaasappels) | 160 mg eenmaal daags of 80 mg tweemaal daags | |
| Inductie | Krachtige CYP3A-inductor (bijv. carbamazepine, fenytoïne, rifampicine, sint-janskruid) Matige CYP3A-inductor (bijv. bosentan, efavirenz, etravirine, modafinil, nafcilline) | Vermijd gelijktijdig gebruik; overweeg alternatieve middelen met minder CYP3A-inductie |
Gemiste dosis
Er mag geen dubbele dosis genomen worden om een vergeten dosis in te halen. Als een dosis niet op het geplande tijdstip is ingenomen, moet de volgende dosis volgens het normale schema worden genomen.
Speciale patiëntengroepen
Ouderen
Voor oudere patiënten (leeftijd ≥ 65 jaar) is geen specifieke dosisaanpassing vereist.
Nierfunctiestoornis
Er worden geen dosisaanpassingen aanbevolen bij patiënten met lichte, matige of ernstige nierfunctiestoornis (CrCl ≥ 15 ml/min, berekend met de Cockcroft-Gault-formule). De gegevens over patiënten met ernstige nierfunctiestoornis en ESRD (n = 12) zijn beperkt. Patiënten met ernstige nierfunctiestoornis (CrCl < 30 ml/min) of met dialyse moeten worden gecontroleerd op bijwerkingen (zie rubriek 5.2).
Leverfunctiestoornis
Dosisaanpassingen zijn niet nodig bij patiënten met lichte (Child-Pugh-klasse A) of matige (Child-Pugh-klasse B) leverfunctiestoornis. Er zijn in klinische studies patiënten met lichte of matige leverfunctiestoornis met BRUKINSA behandeld. De aanbevolen dosis BRUKINSA voor patiënten met ernstige leverfunctiestoornis (Child-Pugh-klasse C) is 80 mg oraal tweemaal daags. De veiligheid van BRUKINSA is niet beoordeeld bij patiënten met ernstige leverinsufficiëntie. Deze patiënten moeten nauwkeurig worden gecontroleerd op bijwerkingen (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van BRUKINSA bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
BRUKINSA is voor oraal gebruik. De filmomhulde tabletten kunnen met of zonder voedsel worden ingenomen. Patiënten moeten worden geïnstrueerd om de tabletten met water in te slikken; ze mogen niet op de tabletten kauwen of ze vermalen. De tabletten mogen in twee gelijke helften gebroken worden als er een dosisaanpassing nodig is (zie rubriek 4.2).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hemorragie
Ernstige en fatale bloedingsvoorvallen zijn opgetreden bij patiënten die werden behandeld met BRUKINSA. Bloedingsvoorvallen van graad 3 of hoger, waaronder intracraniële en gastro-intestinale bloedingen, hematurie en hemothorax, zijn bij patiënten gemeld (zie rubriek 4.8). Bloedingen van elke graad, inclusief purpura en petechiën, zijn opgetreden bij patiënten met hematologische maligniteiten. Het mechanisme van de bloedingsvoorvallen wordt niet goed begrepen (zie rubriek 5.2).
BRUKINSA kan het risico op bloedingen verhogen bij patiënten die trombocytenaggregatieremmers of anticoagulantia krijgen en patiënten moeten worden gecontroleerd op tekenen van bloedingen. Dosisaanpassing volgens de aanbevelingen kan nodig zijn voor bijwerkingen van graad 3 of hoger (zie rubriek 4.2). Warfarine en andere vitamine-K-antagonisten mogen niet gelijktijdig met BRUKINSA worden toegediend. Patiënten moeten worden gecontroleerd op klachten en symptomen van bloeding en het volledige bloedbeeld moet regelmatig worden bepaald. De risico’s en voordelen van behandeling met anticoagulantia of bloedplaatjesaggregatieremmers moeten worden overwogen indien gelijktijdig toegediend met BRUKINSA.
De risico-batenverhouding van het pauzeren van zanubrutinib gedurende 3 tot 7 dagen voorafgaand aan en na afloop van een operatie moet worden afgewogen, afhankelijk van het type operatie en het risico op bloeding.
Infecties
Er zijn dodelijke en niet-dodelijke infecties (waaronder bacteriële, virus- of schimmelinfecties of sepsis) en opportunistische infecties (bijv. infecties door herpesvirus, cryptokokken, Aspergillus en Pneumocystis jiroveci) opgetreden bij patiënten die werden behandeld met BRUKINSA. Er zijn bij patiënten infecties van graad 3 of hoger opgetreden (zie rubriek 4.8). De meest voorkomende infectie van graad 3 of hoger was longontsteking. Er zijn ook infecties als gevolg van reactivering van het hepatitis B-virus (HBV) opgetreden. Voordat er met de behandeling met BRUKINSA wordt begonnen, moet de HBV-status van de patiënt worden vastgesteld. Overleg met een arts die deskundig is op het gebied van leverziekten voordat er met de behandeling wordt begonnen, wordt aanbevolen voor patiënten met een positieve testuitslag voor HBV of een positieve hepatitis-B-serologie. Patiënten moeten worden gecontroleerd en behandeld volgens de medische richtlijnen ter voorkoming van heractivering van hepatitis B. Profylaxe volgens de zorgstandaard moet worden afgewogen bij patiënten met een grotere kans op infecties. Patiënten moeten worden gecontroleerd op klachten en symptomen van infectie en op passende wijze behandeld.
Cytopenieën
Cytopenieën van graad 3 of 4, waaronder neutropenie, trombocytopenie en anemie op basis van laboratoriumonderzoek, zijn gemeld bij patiënten die werden behandeld met BRUKINSA (zie rubriek 4.8). Tijdens de behandeling moet maandelijks het volledige bloedbeeld worden gecontroleerd (zie rubriek 4.2).
Tweede primaire maligniteit
Een tweede primaire maligniteit, waaronder niet-huidkanker, is vastgesteld bij patiënten behandeld met BRUKINSA. De vaakst voorkomende tweede primaire maligniteit was huidkanker (basaalcelcarcinoom en plaveiselcelcarcinoom van de huid). Patiënten moeten het advies krijgen om zich te beschermen tegen de zon.
Boezemfibrilleren en -flutter
Boezemfibrilleren en -flutter zijn vastgesteld bij patiënten behandeld met BRUKINSA, hoofdzakelijk bij patiënten met risicofactoren voor een hartziekte, hoge bloeddruk, acute infecties en bij ouderen (≥ 65 jaar). Klachten en symptomen van boezemfibrilleren en -flutter moeten worden gecontroleerd en behandeld zoals aangewezen. (zie rubriek 5.1)
Tumorlysissyndroom
Tumorlysissyndroom is soms gemeld bij zanubrutinib monotherapie, in het bijzonder bij patiënten die werden behandeld voor chronische lymfatische leukemie (CLL) (zie rubriek 4.8). Relevante risico’s (bv. hoge tumorlast of hoog urinezuurniveau in het bloed) moeten worden beoordeeld en er moeten gepaste voorzorgen worden genomen. Patiënten moeten nauw worden gecontroleerd en behandeld zoals gepast.
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten tijdens het gebruik van BRUKINSA uiterst effectieve anticonceptiemiddelen gebruiken (zie rubriek 4.6).
Hulpstoffen met bekend effect
Dit geneesmiddel bevat lactosemonohydraat. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactose malabsorptie, dienen dit geneesmiddel niet te gebruiken.
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Zanubrutinib wordt hoofdzakelijk gemetaboliseerd door cytochroom P450-enzym 3A (CYP3A).
Middelen die de plasmaconcentraties van zanubrutinib kunnen verhogen
Gelijktijdig gebruik van BRUKINSA en krachtige of matige CYP3A-remmers kan de blootstelling aan zanubrutinib verhogen.
Krachtige CYP3A-remmers
De gelijktijdige toediening van meerdere doses van itraconazol (krachtige CYP3A-remmer) bij gezonde vrijwilligers zorgde voor een 2,6-voudige verhoogde Cmax van zanubrutinib en een 3,8-voudige verhoogde AUC. De gelijktijdige toediening van meerdere doses sterke CYP3A-remmers voriconazol en claritromycine bij patiënten met B-celmaligniteiten resulteerde in een verhoogde blootstelling aan zanubrutinib van respectievelijk 3,30 en 1,92 keer de dosisgenormaliseerde AUC0-24u en 3,29 en 2,01 keer de dosisgenormaliseerde Cmax.
Als er een krachtige CYP3A-remmer moet worden gebruikt (bijv. posaconazol, voriconazol, ketoconazol, itraconazol, claritromycine, indinavir, lopinavir, ritonavir, telaprevir), dient de dosis BRUKINSA gedurende het gebruik van de remmer tot 80 mg (een halve tablet) te worden verlaagd. Patiënten moeten nauwlettend worden gecontroleerd op toxiciteit en zo nodig moet het dosisaanpassingsadvies worden gevolgd (zie rubriek 4.2).
Matige CYP3A-remmers
De gelijktijdige toediening van meerdere doses matige CYP3A-remmers fluconazol en diltiazem bij patiënten met B-celmaligniteiten resulteerde in een verhoogde blootstelling aan zanubrutinib van respectievelijk 1,88 en 1,62 keer de dosisgenormaliseerde AUC0-24u en 1,81 en 1,62 keer de dosisgenormaliseerde Cmax.
Als er een matige CYP3A-remmer moet worden gebruikt (bijv. erytromycine, ciprofloxacine, diltiazem, dronedaron, fluconazol, verapamil, aprepitant, imatinib, grapefruitsap, Sevilla-sinaasappels), dient de dosis BRUKINSA gedurende het gebruik van de remmer tot 160 mg (één tablet) te worden verlaagd. Patiënten moeten nauwlettend worden gecontroleerd op toxiciteit en zo nodig moet het dosisaanpassingsadvies worden gevolgd (zie rubriek 4.2).
Milde CYP3A-remmers
Simulaties onder nuchtere omstandigheden wijzen erop dat de milde CYP3A-remmers (bijv. cyclosporine, fluvoxamine en cimetidine) de AUC van zanubrutinib < 1,5-voudig kunnen verhogen. Er is in combinatie met milde remmers geen dosisaanpassing vereist. Patiënten moeten nauwlettend worden gecontroleerd op toxiciteit en zo nodig moet het dosisaanpassingsadvies worden gevolgd.
Middelen die de plasmaconcentraties van zanubrutinib kunnen verlagen
Gelijktijdig gebruik van zanubrutinib en krachtige of matige CYP3A-inductoren kan de plasmaconcentraties van zanubrutinib verlagen.
CYP3A-inductoren
Gelijktijdige toediening van meerdere doses rifampicine (krachtige CYP3A-inductor) zorgde voor een daling van de Cmax van zanubrutinib met 92% en een daling van de AUC van zanubrutinib met 93% bij gezonde proefpersonen. Gelijktijdige toediening van meerdere doses rifabutine (matige CYP3A-inductor) leidde tot verlaging van de Cmax van zanubrutinib met 48% en de AUC van zanubrutinib met 44% bij gezonde proefpersonen. Gelijktijdig gebruik van zanubrutinib en sterke CYP3A-inductoren (bijv. carbamazepine, fenytoïne, rifampicine, sint-janskruid) of matig-sterke CYP3A-inductoren (bijv. bosentan, efavirenz, etravirine, modafinil, nafcilline) moet worden vermeden (zie rubriek 4.2). Zwakke CYP3A-inductoren (bijv. pioglitazon) kunnen bij de behandeling met BRUKINSA met voorzichtigheid worden gebruikt.
Maagzuurremmers
Er werden geen klinisch significante verschillen in de farmacokinetiek van zanubrutinib waargenomen bij gelijktijdige toediening met maagzuurremmers (protonpompremmers, H2-receptorantagonisten).
Middelen waarvan de plasmaconcentratie door zanubrutinib kan worden veranderd
Zanubrutinib is een milde inductor van CYP3A en CYP2C19. Gelijktijdig gebruik van zanubrutinib kan de plasmaconcentraties van geneesmiddelen die substraat zijn van deze enzymen, verlagen.
CYP3A-substraten
Gelijktijdige toediening van meerdere doses zanubrutinib verlaagde de Cmax van midazolam (CYP3A-substraat) met 30% en de AUC met 47%. Geneesmiddelen met een smalle therapeutische index die door CYP3A worden gemetaboliseerd (bijv. alfentanil, cyclosporine, dihydro-ergotamine, ergotamine, fentanyl, pimozide, kinidine, sirolimus en tacrolimus) moeten met voorzichtigheid worden gebruikt, want zanubrutinib kan de plasmablootstelling van deze geneesmiddelen verlagen.
CYP2C19-substraten
Gelijktijdige toediening van meerdere doses zanubrutinib verlaagde de Cmax van omeprazol (CYP2C19-substraat) met 20% en de AUC met 36%. Geneesmiddelen met een smalle therapeutische index die door CYP2C19 worden gemetaboliseerd (bijv. S-mefenytoïne) moeten met voorzichtigheid worden gebruikt, want zanubrutinib kan de plasmablootstelling van deze geneesmiddelen verlagen.
Gelijktijdige toediening met transportsubstraten/-remmers
Gelijktijdige toediening van meerdere doses zanubrutinib verhoogde de Cmax van digoxine (P-gp-substraat) met 34% en de AUC met 11%. Bij gelijktijdige toediening van zanubrutinib werden er geen klinisch significante verschillen in de farmacokinetiek van rosuvastatine (BCRP-substraat) waargenomen.
Gelijktijdige toediening van orale P-gp-substraten met een smalle therapeutische index (bijv. digoxine) dient met voorzichtigheid te worden gedaan, want zanubrutinib kan de concentraties daarvan verhogen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen
Op basis van bevindingen bij dieren kan BRUKINSA schade aan de foetus veroorzaken wanneer het wordt toegediend aan zwangere vrouwen (zie rubriek 5.3). Vrouwen moeten tijdens gebruik van BRUKINSA en gedurende maximaal 1 maand na de behandeling voorkomen dat ze zwanger worden. Daarom moeten vrouwen die zwanger kunnen worden tijdens gebruik van BRUKINSA en tot 1 maand na het stoppen van de behandeling uiterst effectieve anticonceptiemiddelen gebruiken. Op dit moment is het niet bekend of zanubrutinib de werkzaamheid van hormonale anticonceptiva kan verminderen. Daarom dienen vrouwen die hormonale anticonceptiva gebruiken een barrièremethode toe te voegen. Voordat met de behandeling wordt begonnen wordt een zwangerschapstest aanbevolen bij vrouwen die zwanger kunnen worden.
Zwangerschap
BRUKINSA mag niet tijdens de zwangerschap worden gebruikt. Er zijn geen gegevens over het gebruik van zanubrutinib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Borstvoeding
Het is niet bekend of zanubrutinib of zijn metabolieten worden uitgescheiden in moedermelk en er zijn geen niet-klinische studies uitgevoerd. Een risico voor kinderen die borstvoeding krijgen, kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens de behandeling met BRUKINSA.
Vruchtbaarheid
Er zijn geen effecten op de mannelijke of vrouwelijke vruchtbaarheid bij ratten vastgesteld, maar er werden morfologische afwijkingen in sperma en verhoogd verlies na innesteling waargenomen bij 300 mg/kg/dag (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
BRUKINSA heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bij sommige patiënten die BRUKINSA gebruikten, is vermoeidheid, duizeligheid en asthenie gemeld. Hiermee dient rekening te worden gehouden bij de beoordeling van de rijvaardigheid en het vermogen van een patiënt om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Zanubrutinib als monotherapie
De meest voorkomende bijwerkingen (≥ 20%) van zanubrutinib als monotherapie waren infecties van de bovenste luchtwegen§ (36%), blauwe plekken§ (32%), hemorragie/hematoom§ (30%), neutropenie§ (30%), skeletspierstelselpijn§ (27%) huiduitslag§ (25%), pneumonie§ (24%), diarree (21%) en hoesten§ (21%) (tabel 3).
De meest voorkomende bijwerkingen van graad 3 of hoger (> 3%) van zanubrutinib als monotherapie waren neutropenie§ (21%), pneumonie§ (14%), hypertensie (8%), trombocytopenie§ (6%), anemie (6%) en hemorragie/hematoom§ (4%).
Van de 1550 met zanubrutinib behandelde patiënten stopte 4,8% met de behandeling vanwege bijwerkingen. De meest voorkomende bijwerking die leidde tot stopzetting van de behandeling was pneumonie§ (2,6%). Bijwerkingen die leidden tot dosisverlaging, traden op bij 5,0% van de patiënten. De meest voorkomende bijwerkingen die leidden tot verlaging van de dosis van zanubrutinib waren neutropenie§ (0,9%), diarree (0,7%) en pneumonie§ (0,6%).
Zanubrutinib in combinatie met obinutuzumab
De meest voorkomende bijwerkingen (≥ 20%) van zanubrutinib in combinatie met obinutuzumab wa-ren trombocytopenie§ (37%), neutropenie§ (31%) en vermoeidheid§ (27%) (tabel 4).
De meest voorkomende bijwerkingen van graad 3 of hoger (> 3%) van zanubrutinib in combinatie met obinutuzumab waren neutropenie§ (25%), trombocytopenie§ (16%), pneumonie§ (15%) en anemie (5%).
Van de 143 patiënten die werden behandeld met zanubrutinib in combinatie met obinutuzumab stopte 4,9% met de behandeling als gevolg van bijwerkingen. De meest voorkomende bijwerking die leidde tot stopzetting van de behandeling was pneumonie§ (4,2%). Bijwerkingen die leidden tot dosisverla-ging traden op bij 7,7% van de patiënten. De meest voorkomende bijwerkingen die leidden tot verla-ging van de dosis van zanubrutinib waren trombocytopenie§ (4,9%) en neutropenie (1,4%).
Daling van het aantal bloedplaatjes† (op basis van laboratoriumwaarden) werd waargenomen bij 65% (alle graden) en 12% (graad 3 of 4) van de patiënten die zanubrutinib kregen in combinatie met obinu-tuzumab, in vergelijking met 43% (alle graden) en 11% (graad 3 of 4) van de patiënten die obinutuzu-mab kregen. Daling van het aantal bloedplaatjes van alle graden en graad 3 of 4 werd gemeld bij 39% en 7,8% van de patiënten die zanubrutinib monotherapie kregen.
Lijst van bijwerkingen in tabelvorm
Het veiligheidsprofiel is gebaseerd op gepoolde gegevens van 1550 patiënten met B-celmaligniteiten, waaronder patiënten met chronische lymfatische leukemie (N = 938), macroglobulinemie van Waldenström (N = 249), mantelcellymfoom (N = 140), marginale-zonelymfoom (N = 93), folliculair lymfoom (N = 59) en andere types B-celmaligniteiten (N = 71), die behandeld zijn met BRUKINSA in klinische studies met een mediane duur van de blootstelling van 34,41 maanden.
Het veiligheidsprofiel van zanubrutinib in combinatie met obinutuzumab is gebaseerd op gegevens uit de ROSEWOOD-studie van 143 patiënten met FL die waren behandeld met BRUKINSA in combina-tie met obinutuzumab, met een mediane duur van de blootstelling van 12,35 maanden.
Bijwerkingen bij patiënten die werden behandeld met BRUKINSA als monotherapie of in combinatie met obinutuzumab voor B-cel-maligniteiten worden in respectievelijk tabel 3 en tabel 4 weergegeven per systeem-/orgaanklasse en frequentie. De frequenties zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10) soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000 tot < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 3: Bijwerkingen van zanubrutinib als monotherapie gemeld in klinische studies bij patiënten met B-cel-maligniteiten (n=1550)
| MedDRA-systeem-/orgaanklasse | MedDRA-termen | Alle graden*(%) | Graad 3 of hoger (%) |
| Infecties en parasitaire aandoeningen | Infecties van de bovenste luchtwegen§ | Zeer vaak (36) | 2 |
| Pneumonie§# | Zeer vaak (24) | 14 | |
| Pneumonie | Zeer vaak (15) | 8 | |
| Infecties van de onderste luchtwegen | Vaak (5) | < 1 | |
| Urineweginfectie | Zeer vaak (14) | 2 | |
| Bronchitis | Vaak (4) | < 1 | |
| Heractivering van hepatitis B | Soms (< 1) | < 1 | |
Bloed- en lymfestelselaandoeningen | Neutropenie§ | Zeer vaak (30) | 21 |
| Febriele neutropenie | Vaak (2) | 2 | |
| Trombocytopenie§ | Zeer vaak (18) | 6 | |
| Anemie§ | Zeer vaak (16) | 6 | |
Voedings- en stofwisselingsstoornissen | Tumorlysissyndroom§# | Soms (< 1) | < 1 |
| Zenuwstelselaandoeningen | Duizeligheid§ | Zeer vaak (12) | < 1 |
| Hartaandoeningen | Atriumfibrilleren en flutter | Vaak (5) | 2 |
| Bloedvataandoeningen | Blauwe plekken§ | Zeer vaak (32) | < 1 |
| Kneuzing | Zeer vaak (20) | 0 | |
| Petechiën | Vaak (7) | < 1 | |
| Purpura | Vaak (5) | < 1 | |
| Ecchymose | Vaak (3) | < 1 | |
| Hemorragie/hematoom§ # | Zeer vaak (30) | 3 | |
| Hematurie | Zeer vaak (11) | < 1 | |
| Bloedneus | Vaak (8) | < 1 | |
Maag- darmstelselbloedingen | Soms (< 1) | < 1 | |
| Hypertensie§ | Zeer vaak (17) | 8 | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Hoesten§ | Zeer vaak (21) | < 1 |
Maag- darmstelselaandoeningen | Diarree | Zeer vaak (21) | 2 |
| Obstipatie | Zeer vaak (14) | < 1 | |
| Nausea | Zeer vaak (12) | < 1 | |
Huid- en onderhuidaandoeningen | Huiduitslag§ | Zeer vaak (25) | < 1 |
| Pruritus | Vaak (8) | < 1 | |
| Gegeneraliseerde exfoliatieve dermatitis | Niet bekend | Niet bekend |
| MedDRA-systeem-/orgaanklasse | MedDRA-termen | Alle graden*(%) | Graad 3 of hoger (%) |
| Skeletspierstelsel- en bindweefselaandoeningen | Skelet- en spierpijn§ | Zeer vaak (27) | 2 |
| Artralgie | Zeer vaak (15) | < 1 | |
| Rugpijn | Zeer vaak (12) | < 1 | |
| Algemene aandoeningen en toedieningsplaatsaandoeningen | Vermoeidheid§ | Zeer vaak (18) | 1 |
| Vermoeidheid | Zeer vaak (14) | 1 | |
| Asthenie | Vaak (4) | < 1 | |
| Perifeer oedeem | Vaak (9) | < 1 | |
| Onderzoeken† | Aantal neutrofielen verlaagd†± | Zeer vaak (52) | 22 |
Verminderd aantal bloedplaatjes†± | Zeer vaak (39) | 8 | |
Verminderde hemoglobine†± | Zeer vaak (26) | 4 |
* Graden werden beoordeeld op basis van de National Cancer Institute Common Terminology Criteria for Adverse Events (NCI-CTCAE) versie 4.03.
† Op basis van laboratoriummetingen
± Percentages zijn gebaseerd op het aantal patiënten voor wie zowel een baselinebeoordeling als minstens één postbaselinebeoordeling beschikbaar zijn.
§ Omvat terminologie voor meerdere bijwerkingen
# Inclusief bijwerkingen met fatale afloop
Tabel 4: Bijwerkingen van zanubrutinib in combinatie met obinutuzumab, gemeld in de klinische studie BGB-3111-212 bij patiënten met folliculair lymfoom (n=143)
| MedDRA-systeem/orgaan-klasse | MedDRA-termen | ||
| Alle gra-den* (%) | Graad 3 of ho-ger (%) | ||
| Infecties en parasitaire aan-doeningen | Infecties van de bovenste luchtwe-gen§ | Zeer vaak (14) | <1 |
| Pneumonie§# | Zeer vaak (20) | 15 | |
| Pneumonie | Zeer vaak (13) | 11 | |
| Infectie van de lagere lucht-wegen | Vaak (4) | < 1 | |
| Urineweginfectie§ | Vaak (10) | 2 | |
| Bronchitis | Vaak (2) | 0 | |
| Bloed- en lymfestelselaan-doeningen | Trombocytopenie§ | Zeer vaak (37) | 16 |
| Neutropenie§ | Zeer vaak (31) | 25 | |
| Anemie§ | Zeer vaak (12) | 5 | |
| Zenuwstelselaandoeningen | Duizeligheid§ | Vaak (4) | 0 |
| Hartaandoeningen | Atriumfibrilleren en -flutter§ | Vaak (3) | 1 |
| Bloedvataandoeningen | Bloeding/hematomen§ | Zeer vaak (16) | < 1 |
| Epistaxis | Vaak (5) | 0 | |
| Hematurie | Vaak (< 1) | 0 | |
| MedDRA-systeem/orgaan-klasse | MedDRA-termen | ||
| Alle gra-den* (%) | Graad 3 of ho-ger (%) | ||
| Blauwe plekken§ | Zeer vaak (15) | 0 | |
| Contusie | Zeer vaak (8) | 0 | |
| Petechiën | Vaak (6) | 0 | |
| Purpura | Vaak (2) | 0 | |
| Ecchymose | Vaak (1) | 0 | |
| Hoge bloeddruk§ | Vaak (4) | < 1 | |
| Ademhalingsstelsel-, borst-kas- en mediastinumaandoe-ningen | Hoesten§ | Zeer vaak (13) | 0 |
| Maagdarmstelselaandoenin-gen | Diarree | Zeer vaak (19) | 3 |
| Obstipatie | Zeer vaak (13) | 0 | |
| Nausea | Vaak (9) | 0 | |
| Huid- en onderhuidaandoe-ningen | Huiduitslag§ | Zeer vaak (10) | 0 |
| Pruritus | Vaak (7) | 0 | |
| Gegeneraliseerde exfoliatieve derma-titis | Niet bekend | Niet be-kend | |
| Skeletspierstelsel- en bind-weefselaandoeningen | Musculoskeletale pijn§ | Zeer vaak (18) | 2 |
| Rugpijn | Zeer vaak (11) | < 1 | |
| Artralgie | Vaak (4) | 0 | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid§ | Zeer vaak (27) | 1 |
| Vermoeidheid | Zeer vaak (15) | 0 | |
| Asthenie | Vaak (12) | < 1 | |
| Perifeer oedeem | Vaak (2) | 0 | |
| Onderzoeken†± | Verlaagd aantal bloedplaatjes†± | Zeer vaak (65) | 12 |
| Verlaagd aantal neutrofielen†± | Zeer vaak (48) | 18 | |
| Hemoglobine verlaagd†± | Zeer vaak (31) | < 1 | |
* Bijwerkingen werden beoordeeld op basis van de National Cancer Institute Common Terminology Criteria for Adverse Events (NCI CTCAE versie 5.0).
† Op basis van laboratoriummetingen.
§ Omvat terminologie voor meerdere bijwerkingen.
# Inclusief bijwerkingen met fatale afloop.
± Percentages zijn gebaseerd op het aantal patiënten voor wie zowel een baselinebeoordeling als minstens één postbaselinebe-oordeling beschikbaar zijn.
Andere speciale populaties
Ouderen
Van de 1550 patiënten die werden behandeld met BRUKINSA als monotherapie was 61,3% 65 jaar of ouder. De incidentie van bijwerkingen van graad 3 of hoger was iets hoger bij oudere patiënten die werden behandeld met zanubrutinib (69,6% van de patiënten van ≥ 65 jaar versus 62,7% van de patiënten < 65 jaar). Er zijn geen klinisch relevante verschillen betreffende de veiligheid waargenomen tussen patiënten ≥ 65 jaar en jongere patiënten.
Van de 143 patiënten die werden behandeld met BRUKINSA in combinatie met obinutuzumab was 42,0% 65 jaar of ouder. De incidentie van bijwerkingen van graad 3 of hoger was iets hoger bij oudere patiënten die werden behandeld met zanubrutinib in combinatie met obinutuzumab (70,0% van de patiënten van ≥ 65 jaar versus 62,7% van de patiënten < 65 jaar). Er werden geen klinisch relevante verschillen in veiligheid waargenomen tussen patiënten ≥ 65 jaar en jonger.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifiek antidotum voor BRUKINSA. Patiënten met een overdosering moeten nauwlettend worden gecontroleerd en een passende ondersteunende behandeling krijgen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, Bruton’s-Tyrosinekinaseremmers, ATC-code: L01EL03.
Werkingsmechanisme
Zanubrutinib is een remmer van Bruton’s tyrosinekinase (BTK). Zanubrutinib maakt een covalente binding met een cysteïneresidu op de BTK-actieve locatie, wat leidt tot remming van de BTK-activiteit. BTK is een signaleringsmolecuul van de B-cel-antigeenreceptor- (BCR) en cytokinereceptorroutes. In B-cellen leidt BTK-signalering tot activering van routes die nodig zijn voor proliferatie, circulatie, chemotaxis en hechting van B-cellen.
Farmacodynamische effecten
BTK-bezetting in PBMC’s en lymfeklierbiopten
De gemiddelde BTK-bezetting bij steady state in mononucleaire cellen van perifeer bloed bleef gedurende 24 uur gehandhaafd op 100% bij een totale dagelijkse dosis van 320 mg bij patiënten met B-cel-maligniteiten. De gemiddelde BTK-bezetting bij steady state in de lymfeklieren was 94% tot 100% na de aanbevolen dosering.
Effect op QT-/QTc-interval en cardiale elektrofysiologie
Bij de aanbevolen doses (320 mg eenmaal daags of 160 mg tweemaal daags) waren er geen klinisch relevante effecten op het QTc-interval. Bij een enkele dosis van 1,5 keer de maximaal aanbevolen dosering (480 mg) zorgde zanubrutinib niet voor een klinisch relevante verlenging van het QT-interval (d.w.z. ≥ 10 msec).
Klinische werkzaamheid en veiligheid
Patiënten met macroglobulinemie van Waldenström (WM)
De veiligheid en werkzaamheid van BRUKINSA bij WM zijn beoordeeld in een gerandomiseerde, open-label, multicentrische studie waarin zanubrutinib en ibrutinib werden vergeleken (ASPEN-studie, BGB-3111-302) bij patiënten die niet eerder met een BTK-remmer waren behandeld. Patiënten die in aanmerking kwamen, waren ten minste 18 jaar oud met een klinische en definitieve histologische diagnose van gerecidiveerde/refractaire WM of behandelingsnaïeve patiënten die volgens hun behandelend arts ongeschikt waren voor standaard chemo-immunotherapie. Patiënten moesten aan ten minste één criterium voor de behandeling voldoen, volgens de criteria van het consensuspanel van de zevende International Workshop on Waldenström Macroglobulinemia (IWWM) en meetbare ziekte hebben, zoals gedefinieerd door een IgM-serumspiegel van > 0,5 g/dl. Patiënten met MYD88-mutatie (MYD88MUT) werden toegewezen aan cohort 1 (N = 201) en werden 1:1 gerandomiseerd naar ofwel zanubrutinib 160 mg tweemaal daags (groep A) of ibrutinib 420 mg eenmaal daags (groep B) tot aan ziekteprogressie of onaanvaardbare toxiciteit. Proefpersonen die op basis van gensequentiebepaling MYD88-wildtype (MYD88WT) bleken te hebben (naar schatting aanwezig bij ongeveer 10% van de ingeschreven proefpersonen), werden ingeschreven in cohort 2 (N = 28) en kregen zanubrutinib 160 mg tweemaal daags in een derde, niet-gerandomiseerde studiegroep (groep C).
De mediane leeftijd in cohort 1 (MYD88MUT) was 70 jaar (bereik: 38 tot 90 jaar), waarbij 71% en 60% van de patiënten die met respectievelijk ibrutinib en zanubrutinib werden behandeld > 65 jaar was. 33% van de patiënten in de zanubrutinibgroep en 22% in de ibrutinibgroep was > 75 jaar. 67% was man en 91% was blank. Bij toetreding tot de studie had 44% van de patiënten in de ibrutinibgroep en 46% van de patiënten in de zanubrutinibgroep een hoge score op het International Prognostic Scoring System (IPSS). Honderdvierenzestig patiënten hadden recidiverende of refractaire ziekte; het mediane aantal eerdere behandelingen was 1 (bereik: 1 tot 8).
De primaire uitkomstmaat was het percentage met een volledige respons (CR) of een zeer goede partiële respons (VGPR), zoals beoordeeld door een onafhankelijke toetsingscommissie (IRC), met aanpassing van de responscriteria die bij de zesde IWWM waren bijgewerkt. De secundaire eindpunten voor cohort 1 zijn het percentage met een aanzienlijke respons (MRR), duur van de respons, door onderzoeker bepaalde percentage met CR of VGPR en progressievrije overleving (PFS).
Voor het toetsen van de superioriteit met betrekking tot het primaire eindpunt percentage VGPR of CR was toetsing met betrekking tot de analyseset voor recidiverend/refractair voorafgaand aan toetsing met betrekking tot de ITT-analyseset vereist. De mediane follow-up bedroeg 19,4 maanden. Bij de recidiverende/refractaire patiënten werd 19,8% en 28,9% VGPR dan wel CR bereikt in respectievelijk de ibrutinib- en zanubrutinibgroep. Het primaire werkzaamheidseindpunt was niet significant in de analyseset voor recidiverend/refractair (2-zijdige p = 0,1160). Tabel 5 biedt een overzicht van de responsen volgens de beoordeling van de IRC voor de analyseset voor recidiverend/refractair en de ITT-analyseset. Met betrekking tot zanubrutinib werden er in alle subgroepen responsen waargenomen, inclusief bij MYD88WT-patiënten (cohort 2), bij wie een VGPR- of CR-percentage van 26,9% en een MRR-percentage van 50% werd bereikt.
Tabel 5: Primaire analyse van ziekterespons door onafhankelijke toetsingscommissie (ASPEN- studie)
| Responscategorie | Recidiverend/refractair | ITT | ||
| Ibrutinib N = 81 | Zanubrutinib N = 83 | Ibrutinib N = 99 | Zanubrutinib N = 102 | |
| Mediane follow-uptijd, maanden (bereik) | 18,79 (0,5, 30,0) | 18,73 (0,4, 28,7) | 19,38 (0,5, 31,1) | 19,47 (0,4, 31,2) |
| CR | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) |
| VGPR | 16 (19,8) | 24 (28,9) | 19 (19,2) | 29 (28,4) |
| PR | 49 (60,5) | 41 (49,4) | 58 (58,6) | 50 (49,0) |
| VGPR- of CR-percentage, n (%) | 16 (19,8) | 24 (28,9) | 19 (19,2) | 29 (28,4) |
| Responscategorie | Recidiverend/refractair | ITT | ||
| Ibrutinib N = 81 | Zanubrutinib N = 83 | Ibrutinib N = 99 | Zanubrutinib N = 102 | |
| 95%-BI a | (11,7, 30,1) | (19,5, 39,9) | (12,0, 28,3) | (19,9, 38,2) |
| Risicoverschil (%) b | 10,7 | 10,2 | ||
| 95%-BI a | (-2,5, 23,9) | (-1,5, 22,0) | ||
| p-waarde c | 0,1160 | |||
| MRR (PR of beter), n (%) | 65 (80,2) | 65 (78,3) | 77 (77,8) | 79 (77,5) |
| 95%-BI a | (69,9, 88,3) | (67,9, 86,6) | (68,3, 85,5) | (68,1, 85,1) |
| Risicoverschil (%) b | -3,5 | -0,5 | ||
| 95%-BI | (-16,0, 9,0) | (-12,2, 11,1) | ||
| Duur van aanzienlijke respons | ||||
| Percentage voorvalvrij bij 18 maanden, % (95%-BI) d | 85,6 (73,1, 92,6) | 87,0 (72,5, 94,1) | 87,9 (77,0, 93,8) | 85,2 (71,7, 92,6) |
De percentages zijn gebaseerd op N.
a Tweezijdig 95%-betrouwbaarheidsinterval volgens Clopper-Pearson.
b Vaak voorkomend risicoverschil met het 95%-betrouwbaarheidsinterval volgens Mantel-Haenszel, berekend met behulp van een normale approximatie en de standaardfout van Sato, gestratificeerd conform de stratificatiefactoren per IRT (CXCR4 WT- en ONBK-strata zijn gecombineerd) en leeftijdsgroep (≤ 65 en > 65). Ibrutinib is de referentiegroep. c Gebaseerd op de CMH-test, gestratificeerd conform de stratificatiefactoren per IRT (CXCR4 WT- en ONBK-strata zijn gecombineerd) en leeftijdsgroep (≤ 65 en > 65)
d Percentages voor voorvalvrij worden berekend volgens de methode van Kaplan-Meier met 95%-BI's die worden berekend met de formule van Greenwood.
Op basis van een bijgewerkte afsluitingsdatum van de gegevens was het percentage progressievrije overleving voorvalvrij na 30 maanden naar het oordeel van de onderzoeker 77,6% vs. 84,9% (ibrutinib vs. zanubrutinib), met een berekende algehele hazardratio van 0,734 (95%-BI: 0,380, 1,415).
Patiënten met marginaal-zonelymfoom (MZL)
De werkzaamheid van zanubrutinib is beoordeeld in een fase-2-, open-label, multicentrische studie met één groep van 68 patiënten met MZL die ten minste één eerdere anti-CD20-gebaseerde behandeling hadden gehad (MAGNOLIA-studie, BGB-3111-214). Zesentwintig (38,2%) patiënten hadden extranodaal MZL, 26 (38,2%) hadden nodaal MZL, 12 (17,6%) hadden MZL van de milt en van 4 (6%) patiënten was het deeltype niet bekend. Zanubrutinib werd oraal toegediend in een dosis van 160 mg tweemaal daags tot ziekteprogressie of onaanvaardbare toxiciteit. De mediane leeftijd van de patiënten was 70 jaar (bereik: 37 tot 95) en 53% waren mannen. De mediane tijd sinds eerste diagnose was 61,5 maanden (bereik: 2,0 tot 353,6). Het mediane aantal vorige behandelingen was 2 (bereik: 1 tot 6), waarbij 27,9% van de patiënten 3 of meer systemische behandelingslijnen hadden gehad; 98,5% (n = 67) eerdere chemotherapie op basis van rituximab kreeg en 85,3% (n = 58) van de patiënten eerdere behandeling met alkylerende middelen kreeg; 5,9% van de patiënten (n = 4) eerdere stamceltransplantatie onderging. Drieënzestig (92,6%) patiënten hadden een ECOG-prestatiestatus van 0 of 1 bij baseline. Van tweeëntwintig (32,4%) patiënten was de ziekte refractair toen zij met de studie begonnen. Tumorrespons was volgens de 2014 Lugano-classificatie en het primaire werkzaamheidseindpunt was het totale responspercentage beoordeeld door een onafhankelijke toetsingscommissie (IRC) (tabel 6).
Tabel 6: Resultaten van werkzaamheid bij patiënten met MZL volgens de onafhankelijke toetsingscommissie (MAGNOLIA-studie)
Studie BGB-3111-214 (N=66) a | |
| ORR (95%-BI) | 68% (55,6, 79,1) |
| CR | 26% |
| PR | 42% |
| Mediane DoR in maanden (95%-BI) | NS (25,0, NS) |
Studie BGB-3111-214 (N=66) a | |
| Percentage voorvalvrije DoR b na 24 maanden, % (95%-BI) | 72,9 (54,4, 84,9) |
| Mediane follow-uptijd in de studie in maanden (min., max.) | 28,04 (1,64, 32,89) |
a Twee patiënten in BGB-3111-214 konden niet worden geëvalueerd op werkzaamheid wegens centrale bevestiging dat MZL was veranderd in diffuus grootcellig B-cellymfoom.
b Percentages voorvalvrije overleving zijn geschat volgens de Kaplan-Meier-methode met 95%-BI’s geschat aan de hand van de formule van Greenwood.
ORR: totale responspercentage, CR: complete respons, PR: partiële respons, DoR: duur van respons, BI: betrouwbaarheidsinterval, NS: niet in te schatten
In BGB-3111-214 was de mediane tijd tot respons 2,79 maanden (bereik: 1,7 tot 11,1 maanden). Na een mediane follow-uptijd van 28,04 maanden (bereik 1,64 tot 32,89 maanden) werd de mediane duur van respons (DoR), beoordeeld door de IRC, niet bereikt (95%-BI 25,0 maanden tot NS) en in totaal 72.9 % (95%-BI 54,4 tot 84,9) van de responders werd 24 maanden na de initiële respons ingeschat als voorvalvrij.
De waargenomen totale responspercentages waren vergelijkbaar voor de MZL-deeltypes (extranodaal, nodaal, van de milt).
Patiënten met chronische lymfatische leukemie (CLL)
De werkzaamheid van BRUKINSA bij patiënten met CLL werd geëvalueerd in twee gerandomiseerde gecontroleerde studies.
SEQUOIA-studie (BGB-3111-304): Een internationale, open-label, gerandomiseerde fase 3-studie naar zanubrutinib vergeleken met bendamustine plus rituximab (BR) bij patiënten met niet eerder behandelde CLL.
De SEQUOIA-studie (BGB-3111-304) is een gerandomiseerde, open-label, actief gecontroleerde fase 3-studie in meerdere centra naar zanubrutinib als monotherapie en bendamustine in combinatie met rituximab bij 479 patiënten met niet eerder behandelde CLL zonder 17p-deletie (del(17p)) (groep A en B, cohort 1). Groep C (cohort 2) is een studie met een enkele groep in meerdere centra naar zanubrutinib als monotherapie bij 110 patiënten met niet eerder behandelde CLL met centraal bevestigde del(17p).
In beide cohorten werden patiënten ingeschreven van 65 jaar of ouder, evenals patiënten tussen 18 en 65 jaar die niet geschikt waren voor chemo-immunotherapie met fludarabine, cyclofosfamide en rituximab (FCR).
Demografische gegevens en baselinekenmerken waren in het algemeen in balans tussen groep A (zanubrutinib) en groep B (BR) van cohort 1. In beide groepen was de mediane leeftijd 70,0 jaar, met een iets groter aandeel van patiënten ≥ 75 jaar (26,1%) in groep A in vergelijking met groep B (22,3%) en een iets kleiner aandeel patiënten van 65-75 jaar (55,2%) in groep A in vergelijking met groep B (58,4%). In cohort 1 had 92,7% van de patiënten op baseline een ECOG-performancestatus van 0 of 1 (93,7% in groep A en 91,6% in groep B). In cohort 2 (groep C, zanubrutinib) had 87,3% van de patiënten op baseline een ECOG-performancestatus van 0 of 1.
Demografische gegevens en baselinekenmerken waren in het algemeen ook gelijkaardig tussen groep A (zanubrutinib) in cohort 1 en groep C (zanubrutinib) in cohort 2.
In cohort 1 was de randomisatie gestratificeerd volgens leeftijd (< 65 jaar vs. ≥ 65 jaar), Binet-stadium (C vs. A of B), mutatiestatus van het IGHV-gen (immunoglobuline variabele regio zware keten, gemuteerd vs. niet-gemuteerd) en geografische regio (Noord-Amerika vs. Europa vs. Azië-Pacific). In totaal werden 479 patiënten gerandomiseerd (intent-to-treat [ITT]-analyseset), waarvan 241 naar zanubrutinib als continue monotherapie en 238 naar 6 cycli behandeling met bendamustine en rituximab (BR).
In cohort 1 kregen patiënten in de zanubrutinibgroep A tweemaal daags 160 mg tot ziekteprogressie of onaanvaardbare toxiciteit. In groep B kregen patiënten bendamustine in een dosis van 90 mg/m2/dag in de eerste twee dagen van elke cyclus, gedurende 6 cycli, en rituximab in een dosis van 375 mg/m2 voor cyclus 1 en in een dosis van 500 mg/m2 voor cyclus 2 tot en met 6. Iedere behandelingscyclus bestond uit ongeveer 28 dagen. In cohort 2 (groep C) kregen patiënten tweemaal daags 160 mg zanubrutinib tot ziekteprogressie of onaanvaardbare toxiciteit.
In cohort 1 was het primaire eindpunt progressievrije overleving (PFS), beoordeeld door een onafhankelijke centrale beoordelingscommissie (IRC). Secundaire eindpunten omvatten het totale responspercentages op basis van IRC-beoordeling.
In cohort 1 was de mediane duur van opvolging voor PFS 25,0 maanden (bereik: 0,0 tot 41,4). Het PFS-percentage na 24 maanden was 85,5% (95%-BI: 80,1, 89,6) voor zanubrutinib en 69,5% (95%-BI: 62,4, 75,5) voor BR. In cohort 2 was de mediane duur van opvolging voor PFS 27,9 maanden (bereik: 1,0 tot 38,8) en het PFS-percentage na 24 maanden was 88,9% (95%-BI: 81,3, 93,6). Het door de IRC beoordeelde ORR in cohort 2 was 90,0% (95%-BI: 82,8, 94,9). De mediane tijd tot gedeeltelijke respons of beter, beoordeeld door de IRC, was respectievelijk 2,89 maanden (bereik: 1,8 tot 14,2) en 2,86 maanden (bereik: 1,9 tot 13,9) in de zanubrutinibgroep van cohort 1 en cohort 2.
De werkzaamheidsresultaten voor cohort 1 staan weergegeven in tabel 7. De Kaplan-Meier-curves voor PFS in beide groepen van cohort 1 worden weergegeven in Afbeelding 1.
Tabel 7: Werkzaamheidsresultaten in de SEQUOIA-studie
Cohort 1* Patiënten zonder del(17p) | ||
| Eindpunt | Zanubrutinib (N = 241) | Bendamustine + rituximab (N = 238) |
| Progressievrije overleving† | ||
| Aantal voorvallen, n (%) | 36 (14,9) | 71 (29,8) |
| Ziekteprogressie, n (%) | 27 (11,2) | 59 (24,8) |
| Overlijden, n (%) | 9 (3,7) | 12 (5,0) |
| Mediaan (95%-BI), maanden a | NS (NS, NS) | 33,7 (28,1, NS) |
| Risicoverhouding (95%-BI) b | 0,42 (0,28, 0,63) | |
| p-waarde c | < 0,0001 | |
| Totaal responspercentage† % (95%-BI) | 94,6% (91,0, 97,1) | 85,3% (80,1, 89,5) |
Totale responspercentage: CR+Cri+nPR+PR+PR-L, CR: complete response (volledige respons), Cri: complete response with incomplete haematopoietic recovery (volledige respons met onvolledig hematopoëtisch herstel), nPR: nodular partial response (nodulaire gedeeltelijke respons), PR: partial response (gedeeltelijke respons), PR-L: partial response with lymphocytoma (gedeeltelijke respons met lymfocytoom) BI: betrouwbaarheidsinterval, NS: niet schatbaar, mediane opvolgingstijd voor PFS was 25,0 maanden (95%-BI: 24,6, 25,2).
* ITT-analyseset
† Beoordeeld door een onafhankelijke centrale beoordelingscommissie.
a Gebaseerd op Kaplan-Meier-schatting.
b Gebaseerd op een gestratificeerd Cox-regressiemodel met bendamustine + rituximab als de referentiegroep. c Gebaseerd op een gestratificeerde log-ranktest.
In een bijgewerkte ad-hoc-analyse met een mediane follow-up van 33,5 maanden voor PFS, bleef de door de onderzoeker beoordeelde PFS consistent met de primaire analyse met een HR van 0,33 (95%-BI: 0,22, 0,48, beschrijvende p < 0,0001) in de zanubrutinibgroep ten opzichte van de BR-groep. Mediane PFS werd niet bereikt in de zanubritinibgroep en was 39,2 maanden in de BR-groep. 36 maanden na randomisatie was naar schatting 83,6% van de met zanubrutinib behandelde en 55,1% met BR behandelde patiënten progressievrij en in leven. Met een mediane follow-up van 35,8 maanden werd de mediane OS niet bereikt voor beide groepen; de schatting van het OS-percentage na 36 maanden was respectievelijk 90,9% (95%-BI: 86,3, 94,0) in de zanubrutinibgroep en 89,5% (95%-BI: 84,2, 93,1) in de BR-groep.
Afbeelding 1: Kaplan-Meier-grafiek van door de IRC beoordeelde PFS in de SEQUOIA-studie, cohort 1 (ITT-populatie)
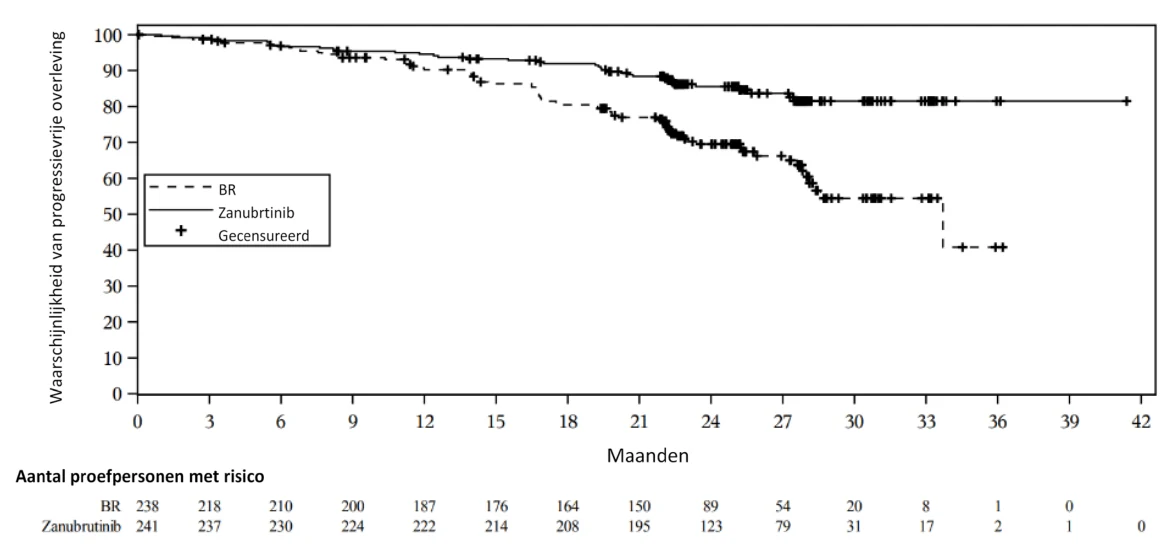
ALPINE-studie (BGB-3111-305): Een gerandomiseerde fase 3-studie naar zanubrutinib vergeleken met ibrutinib bij patiënten met recidiverende/refractaire (R/R) CLL
De ALPINE-studie (BGB-3111-305) is een gerandomiseerde, open-label, actief gecontroleerde fase 3-studie in meerdere centra. Er werden 652 patiënten ingeschreven met recidiverende of refractaire CLL na minstens één eerdere systemische behandeling. De patiënten werden gerandomiseerd naar tweemaal daags 160 mg oraal zanubrutinib of eenmaal daags 420 mg oraal ibrutinib, voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit.
De randomisatie was gestratificeerd volgens leeftijd (< 65 jaar vs. ≥ 65 jaar), geografische regio (China vs. niet-China), refractaire status (ja of nee) en del(17p)/TP53-mutatiestatus (aanwezig of afwezig).
De demografische baselinegegevens en ziektekenmerken waren in het algemeen in balans tussen de behandelingsgroepen in de ITT-analyseset en de eerste 415 gerandomiseerde patiënten.
In de ITT-analyseset was de mediane leeftijd 67,0 jaar in de zanubrutinibgroep en 68,0 jaar in de ibrutinibgroep. De meerderheid van de patiënten in beide groepen had een ECOG-PS van 0 of 1 (97,9% in de zanubrutinibgroep; 96,0% in de ibrutinibgroep). Bij de eerste 415 gerandomiseerde patiënten werden gelijkaardige demografische gegevens en baselinekenmerken waargenomen. Het mediane aantal eerdere systemische therapielijnen is 1,0 in de zanubrutinibgroep (bereik: 1 tot 6), en 1,0 in de ibrutinibgroep (bereik: 1 tot 8), in zowel de ITT-analyseset als bij de eerste 415 gerandomiseerde patiënten.
Patiënten die eerder behandeld waren met een BTK-remmer werden uitgesloten van studie 305, en er zijn beperkte gegevens beschikbaar over zanubrutinib na eerdere behandeling met BCL 2-remmers.
Van in totaal 652 patiënten kregen 327 zanubrutinib als monotherapie en 325 ibrutinib als monotherapie toegewezen. De werkzaamheidsevaluatie is gebaseerd op de vooraf gespecificeerde tussentijdse analyse van de eerste 415 gerandomiseerde patiënten in de ITT-populatie. Daarvan werden 207 gerandomiseerd naar zanubrutinib als monotherapie en 208 naar ibrutinib als monotherapie. De werkzaamheidsresultaten worden weergegeven in tabel 8.
Het primaire eindpunt was totale responspercentage (ORR, gedefinieerd als gedeeltelijke respons of beter).
Bij de vooraf gespecificeerde tussentijdse analyse van ORR bij de eerste 415 gerandomiseerde patiënten vertoonde zanubrutinib non-inferioriteit (1-zijdige p < 0,0001) en superioriteit (2-zijdige p = 0,0006) ten opzichte van ibrutinib in het door het protocol gespecificeerde primaire eindpunt van ORR, beoordeeld door de onderzoeker. De respons, vastgesteld door de IRC, toonde ook de non-inferioriteit aan van zanubrutinib ten opzichte van ibrutinib (1-zijdige p < 0,0001). Bij de definitieve analyse van ORR bleef de door de onderzoeker beoordeelde ORR in de zanubrutinibgroep hoger (79,5% vs. 71,1%) dan in de ibrutinibgroep (beschrijvende p = 0,0133); ORR, vastgesteld door de IRC, was ook significant hoger in de zanubrutinibgroep dan in de ibrutinibgroep en toonde superioriteit aan (respectievelijk 80,4% vs. 72,9%; 2-zijdige p = 0,0264).
Tabel 8: Werkzaamheidsresultaten in de ALPINE-studie (vooraf gespecificeerde tussentijdse analyse van de eerste 415 gerandomiseerde patiënten), beoordeeld door onderzoeker (in het protocol gedefinieerd primair eindpunt) en beoordeling IRC
Beoordeling onderzoeker (in het protocol gedefinieerd primair eindpunt) | Beoordeling IRC | |||
| Eindpunt | Zanubrutinib (N = 207) | Ibrutinib (N = 208) | Zanubrutinib (N = 207) | Ibrutinib (N = 208) |
Totale responspercentage§ n (%) (95%-BI) | 162 (78,3) (72,0, 83,7) | 130 (62,5) (55,5, 69,1) | 158 (76,3) (69,9, 81,9) | 134 (64,4) (57,5, 70,9) |
| Responspercentage a (95%-BI) | 1,25 (1,10, 1,41) | 1,17 (1,04, 1,33) | ||
| Non-inferioriteit b | 1-zijdige p-waarde < 0,0001 | 1-zijdige p-waarde < 0,0001 | ||
| Superioriteit c | 2-zijdige p-waarde: 0,0006 | 2-zijdige p-waarde: 0,0121 | ||
Duur van respons d: percentage 12 maanden voorvalvrij % (95%-BI) | 89,8 (78,1, 95,4) | 77,9 (64,7, 86,7) | 90,3 (82,3, 94,8) | 78,0 (66,1, 86,2) |
Totale responspercentage: CR+CRi+nPR+PR, CR: complete response (volledige respons), CRi: complete response with incomplete haematopoietic recovery (volledige respons met onvolledig hematopoëtisch herstel), nPR: nodular partial response (nodulaire gedeeltelijke respons), PR: partial response (gedeeltelijke respons), BI: betrouwbaarheidsinterval De mediane duur van respons, beoordeeld door de onderzoeker, werd niet bereikt in de zanubrutinibgroep bij de definitieve analyse, de mediane opvolgingstijd in de studie was 15,31 maanden (bereik: 0,1 tot 23,1) in de zanubrutinibgroep en 15,43 maanden (bereik: 0,1 tot 26,0) in de ibrutinibgroep.
§ Hypothesetest voor de non-inferioriteit van ORR bij de tussentijdse analyse is enkel gebaseerd op de eerste 415 gerandomiseerde patiënten met een 1-zijdig significantieniveau van 0,005.
a Responspercentage: geschatte totale responspercentage percentage totale respons in de zanubrutinibgroep gedeeld door die in de ibrutinibgroep.
b Gestratificeerde test ten opzichte van een nulresponsverhouding van 0,8558.
c Gestratificeerde Cochran-Mantel-Haenszel-test.
d Kaplan-Meier-schatting.
De mediane tijd tot respons, beoordeeld door de onderzoeker tijdens de tussentijdse analyse van ORR bij de eerste 415 gerandomiseerde patiënten, was 5,59 maanden (bereik: 2,7 tot 14,1) in de zanubrutinibgroep en 5,65 maanden (bereik: 2,8 tot 16,7) in de ibrutinibgroep. De door de IRC beoordeelde resultaten waren consistent (respectievelijk 5,55 maanden vs. 5,63 maanden in de zanubrutinib- en de ibrutinibgroep). Bij de definitieve analyse van ORR bij alle 652 gerandomiseerde patiënten bleef de mediane tijd tot respons ongewijzigd (respectievelijk 5,59 maanden vs. 5,65 maanden, beoordeeld door de onderzoeker, en 5,52 maanden vs. 5,62 maanden, beoordeeld door de IRC, in de zanubrutinib- en de ibrutinibgroep).
Bij patiënten met del(17p)-mutatie bij de eerste 415 gerandomiseerde patiënten was de door de onderzoeker beoordeelde ORR 83,3% (95%-BI: 62,5, 95,3; 20 van 24 patiënten) in de zanubrutinibgroep en 53,8% (95%-BI: 33,4, 73,4; 14 van 26 patiënten) in de ibrutinibgroep. Op basis van de IRC-beoordeling was de ORR 79,2% (95%-BI: 57,8, 92,9; 19 van 24 patiënten) in de zanubrutinibgroep en 61,5% (95%-BI: 40,6, 79,8; 16 van 26 patiënten) in de ibrutinibgroep. Bij de definitieve analyse van ORR bij alle 652 gerandomiseerde patiënten was de door de onderzoeker beoordeelde ORR 86,7% (95%-BI: 73,2, 94,9; 39 van 45 patiënten met del(17p)-mutatie) in de zanubrutinibgroep en 56,0% (95%-BI: 41,3, 70,0; 28 van 50 patiënten met del(17p)-mutatie) in de ibrutinibgroep. Op basis van de IRC-beoordeling was de ORR 86,7% (95%-BI: 73,2, 94,9; 39 van 45 patiënten met del(17p)-mutatie) in de zanubrutinibgroep en 64,0% (95%-BI: 49,2, 77,1; 32 van 50 patiënten met del(17p)-mutatie) in de ibrutinibgroep.
Op het vooraf gespecificeerde moment van de definitieve PFS-analyse (afsluitingsdatum 8 augustus 2022) waren er in totaal 652 patiënten ingeschreven. De mediane follow-uptijd voor PFS was 28,1 maanden naar het oordeel van de onderzoeker en 30,7 maanden naar het oordeel van de IRC. Met zanubrutinib werd superioriteit voor PFS aangetoond ten opzichte van ibrutinib naar het oordeel van zowel de onderzoeker als de IRC. De werkzaamheidsresultaten voor PFS worden weergegeven in Tabel 9 en een Kaplan-Meier-grafiek met de beoordeling door de IRC wordt verstrekt in Afbeelding 2.
Tabel 9: Werkzaamheidsresultaten in de ALPINE-studie (vooraf gespecificeerde PFS-analyse van alle 652 gerandomiseerde patiënten), beoordeeld door onderzoeker en IRC (afsluitingsdatum 8 augustus 2022)
| Eindpunt | Beoordeling onderzoeker | Onafhankelijke beoordeling | ||
Zanubrutinib (N = 327) | Ibrutinib (N = 325) | Zanubrutinib (N = 327) | Ibrutinib (N = 325) | |
| Progressievrije overleving | ||||
| Voorvallen, n (%) | 87 (26,6) | 118 (36,3) | 88 (26,9) | 120 (36,9) |
| Hazardratioa (95%-BI) | 0,65 (0,49, 0,86) | 0,65 (0,49, 0,86) | ||
| 2-zijdige p-waardeb | 0,0024 | 0,0024 | ||
a Gebaseerd op een gestratificeerd Cox-regressiemodel met ibrutinib als de referentiegroep. b Gebaseerd op een gestratificeerde log-ranktest.
Afbeelding 2: Kaplan-Meier-grafiek van progressievrije overleving door onafhankelijke centrale beoordelingscommissie (ITT) (afsluitingsdatum 8 augustus 2022)
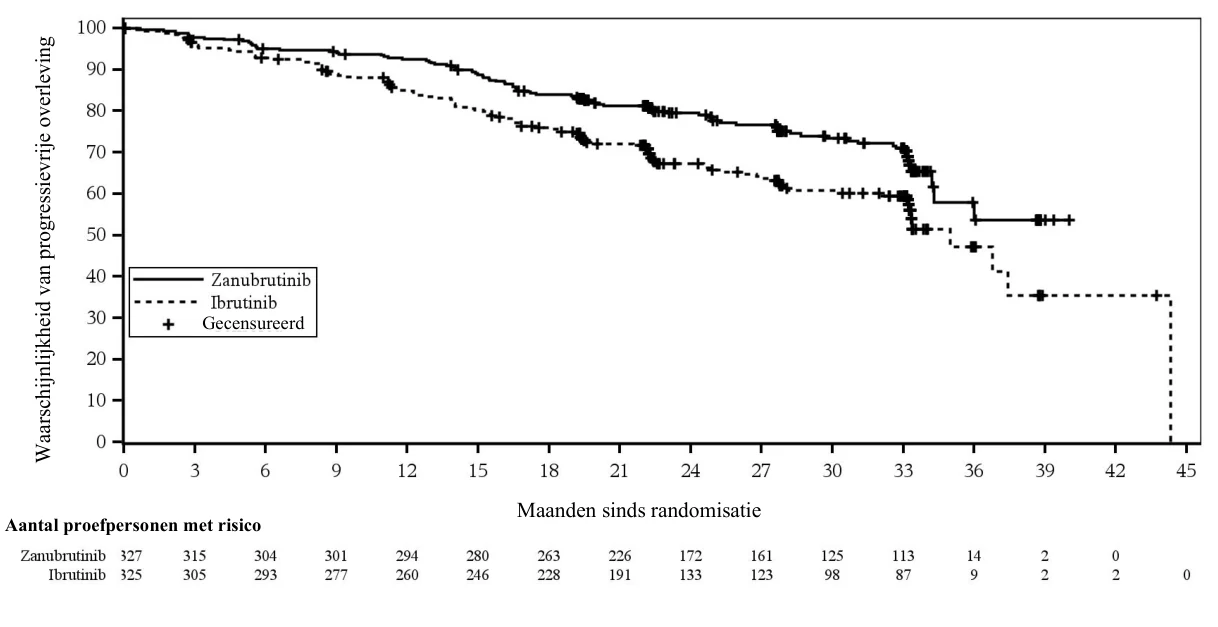
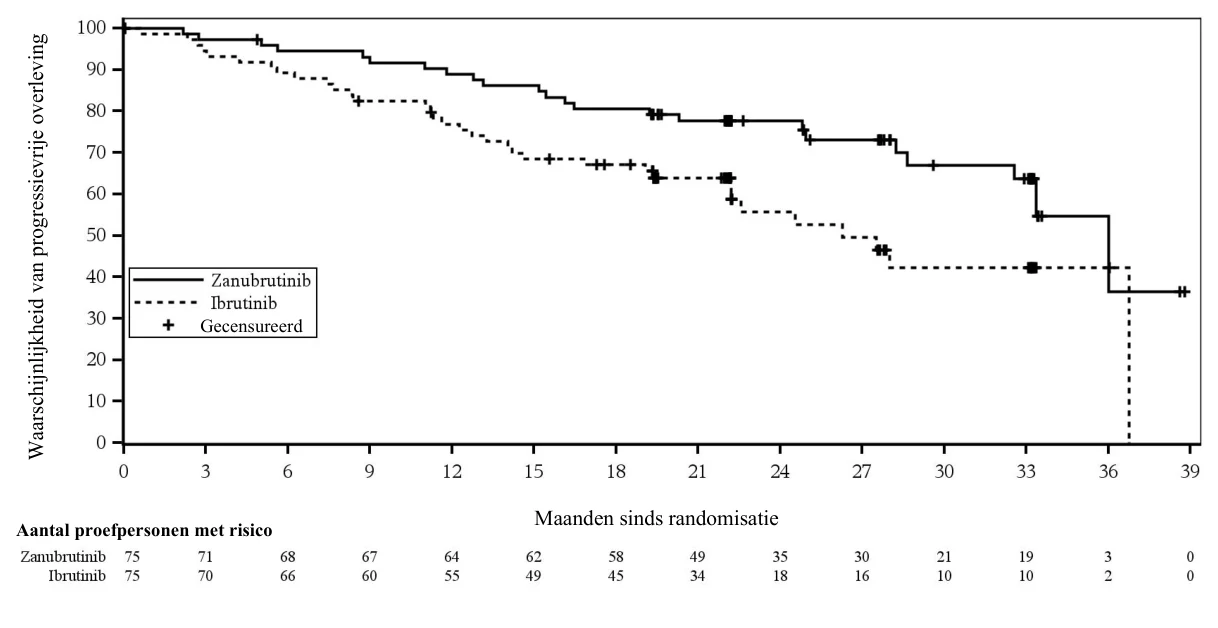
Bij patiënten met del(17p)/TP53-mutatie was de door de onderzoeker beoordeelde hazardratio voor progressievrije overleving 0,53 (95%-BI, 0,31, 0,88). Op basis van de onafhankelijke beoordeling was de hazardratio 0,52 (95%-BI, 0,30, 0,88) (Afbeelding 3).
Afbeelding 3: Kaplan-Meier-grafiek van progressievrije overleving door onafhankelijke centrale beoordelingscommissie voor patiënten met del(17p)/TP53-mutatie (ITT) (afsluitingsdatum 8 augustus 2022)
Met een geschatte mediane follow-uptijd van 32,8 maanden werd de mediane totale overleving in beide groepen niet bereikt; bij 17% trad een voorval op.
Patiënten met folliculair lymfoom (FL)
De werkzaamheid van zanubrutinib in combinatie met obinutuzumab ten opzichte van obinutuzumab werd beoordeeld in de ROSEWOOD-studie (BGB-3111-212), een gerandomiseerde, open-label fase 2-studie in meerdere centra. In totaal werden 217 patiënten ingeschreven met gerecidiveerd (gedefini-eerd als ziekteprogressie na voltooiing van de meest recente behandeling) of refractair (gedefinieerd als het niet kunnen bereiken van CR of PR bij de meest recente behandeling) folliculair lymfoom (FL) van graad 1-3a die minstens 2 eerdere systemische behandelingen hadden gekregen, waaronder een anti-CD20-antilichaam en een gepaste alkylatorgebaseerde combinatiebehandeling. Patiënten werden in een verhouding van 2:1 gerandomiseerd naar ofwel zanubrutinib 160 mg oraal tweemaal daags in combinatie met obinutuzumab 1000 mg intraveneus (groep A), tot progressieve ziekte of onaanvaard-bare toxiciteit, ofwel alleen obinutuzumab (groep B). Obinutuzumab werd toegediend op dag 1, 8 en 15 van de eerste cyclus, daarna op dag 1 van cyclus 2-6. Elke cyclus had een duur van 28 dagen. Pati-enten kregen optioneel obinutuzumab als onderhoud, één infusie elke 2 cycli, voor maximaal 20 dosis-sen.
Patiënten die werden gerandomiseerd naar de obinutuzumab-groep mochten overstappen en de combi-natie van zanubrutinib plus obinutuzumab krijgen in geval van progressieve ziekte of afwezigheid van respons (gedefinieerd als stabiele ziekte als beste respons) na 12 cycli. De randomisatie was gestratifi-ceerd volgens het aantal eerdere behandelingslijnen (2 tot 3 versus ˃ 3), rituximab-refractaire status (ja versus nee) en geografische regio (China versus andere landen).
De demografische kenmerken en ziektekenmerken bij de baseline waren over het algemeen in balans tussen de zanubrutinib-combinatiegroep en de obinutuzumab-monotherapiegroep onder de 217 geran-domiseerde patiënten. De mediane leeftijd was 64 jaar (bereik: 31 tot 88 jaar), 49,8% was man en 64,1% was wit. Bij de baseline hadden de meeste (97,2%) van de patiënten een ECOG-prestatiestatus van 0 of 1.
Bij de screening hadden de meeste patiënten een Ann Arbor Stadium III of IV (179 patiënten [82,5%]). Achtentachtig patiënten (40,6%) hadden een hoge tumorlast (gedefinieerd als > 1 baseline doellaesie met een diameter > 5 cm). Honderddrieëntwintig patiënten (56,7%) voldeden aan de GELF-criteria.
Het mediane aantal eerdere behandelingslijnen tegen kanker was 3 (bereik: 2 tot 11 lijnen). Alle 217 patiënten kregen > 2 eerdere behandelingslijnen, waaronder behandeling met rituximab (als monothe-rapie of in combinatie met chemotherapie) en 59 van de 217 patiënten (27,2%) kregen > 3 eerdere be-handelingslijnen. Van de 217 patiënten waren 114 (52,5%) refractair voor rituximab (gedefinieerd als niet reageren op of progressie vertonen tijdens eender welk eerder rituximab-bevattend regime [mono-therapie of in combinatie met chemotherapie] of progressie binnen 6 maanden na de laatste dosis ri-tuximab, in de setting van inductie- of onderhoudsbehandeling). Twaalf patiënten (5,5%) kregen eer-der al obinutuzumab.
Van de in totaal 217 patiënten werden 145 gerandomiseerd naar de zanubrutinib-combinatiegroep en werden 72 gerandomiseerd naar de obinutuzumab-monotherapiegroep. De mediane opvolgingstijd wordt weergegeven in Tabel 10. De mediane duur van blootstelling aan zanubrutinib was 12,4 maan-den op de afsluitingsdatum 31 december 2024.
Van de 72 patiënten die gerandomiseerd werden naar de obinutuzumab-monotherapiegroep, stapten 36 over naar de combinatiegroep.
Het primaire werkzaamheidseindpunt was het totale responspercentage (gedefinieerd als gedeeltelijke respons of volledige respons), vastgesteld door onafhankelijke centrale beoordeling aan de hand van de Lugano-classificatie voor NHL. De voornaamste secundaire eindpunten omvatten duur van respons (DOR), progressievrije overleving (PFS) en algemene overleving (OS).
De werkzaamheidsresultaten staan samengevat in tabel 10 en afbeelding 4.
Tabel 10: Werkzaamheidsresultaten volgens onafhankelijke centrale beoordeling (ITT) (ROSE-WOOD-studie)
Zanubrutinib + obinutuzumab (N=145) n (%) | Obinutuzumab (N=72) n (%) | Zanubrutinib + obinutuzumab (N=145) n (%) | Obinutuzumab (N=72) n (%) | |
| Afsluitingsdatum voor gegevens | 31DEC2024 | 25JUN2022 | ||
| Mediane opvolgingstijd (maanden) | 36,83 | 31,52 | 20,21 | 20,40 |
Totale responspercentage, n (%) (95%-BIa) | 102 (70,3) (62,2, 77,6) | 32 (44,4) (32,7, 56,6) | 100 (69,0) (60,8, 76,4) | 33 (45,8) (34,0, 58,0) |
| P-waardeb | 0,0003 | 0,0012 | ||
| CR | 61 (42,1) | 14 (19,4) | 57 (39,3) | 14 (19,4) |
| PR | 41 (28,3) | 18 (25,0) | 43 (29,7) | 19 (26,4) |
| Duur van respons (maanden) | ||||
| Mediaan (95%-BI)c | 32,9 (19,6, 43,1) | 14,0 (9,2, 26,5) | NS (25,3, NS) | 14,0 (9,2, 25,1) |
| Progressievrije overleving (maanden) | ||||
| Mediaan (95%-BI)c | 22,1 (16,1, 34,0) | 10,3 (6,5, 13,8) | 28,0 (16,1, NS) | 10,4 (6,5, 13,8) |
Totale responspercentage: CR + PR, CR: volledige respons, PR: gedeeltelijke respons
a Geschat met behulp van de Clopper-Pearson-methode.
b Cochran-Mantel-Haenszel-methode, gestratificeerd volgens rituximab-refractaire status, aantal eerdere behandelingslijnen, en geografische regio volgens IRT.
c Medianen geschat aan de hand van de Kaplan-Meier-methode; 95% BI’s geschat aan de hand van de Brookmeyer-Crowley-methode.
d DOR geschat aan de hand van de Kaplan-Meier-methode; 95% BI’s geschat met de formule van Greenwood. DOR was niet gecontroleerd op type I-fout, en de BI’s zijn nominaal van aard.
Afbeelding 4: Kaplan-Meier-curve van progressievrije overleving volgens onafhankelijke cen-trale beoordeling (ITT)
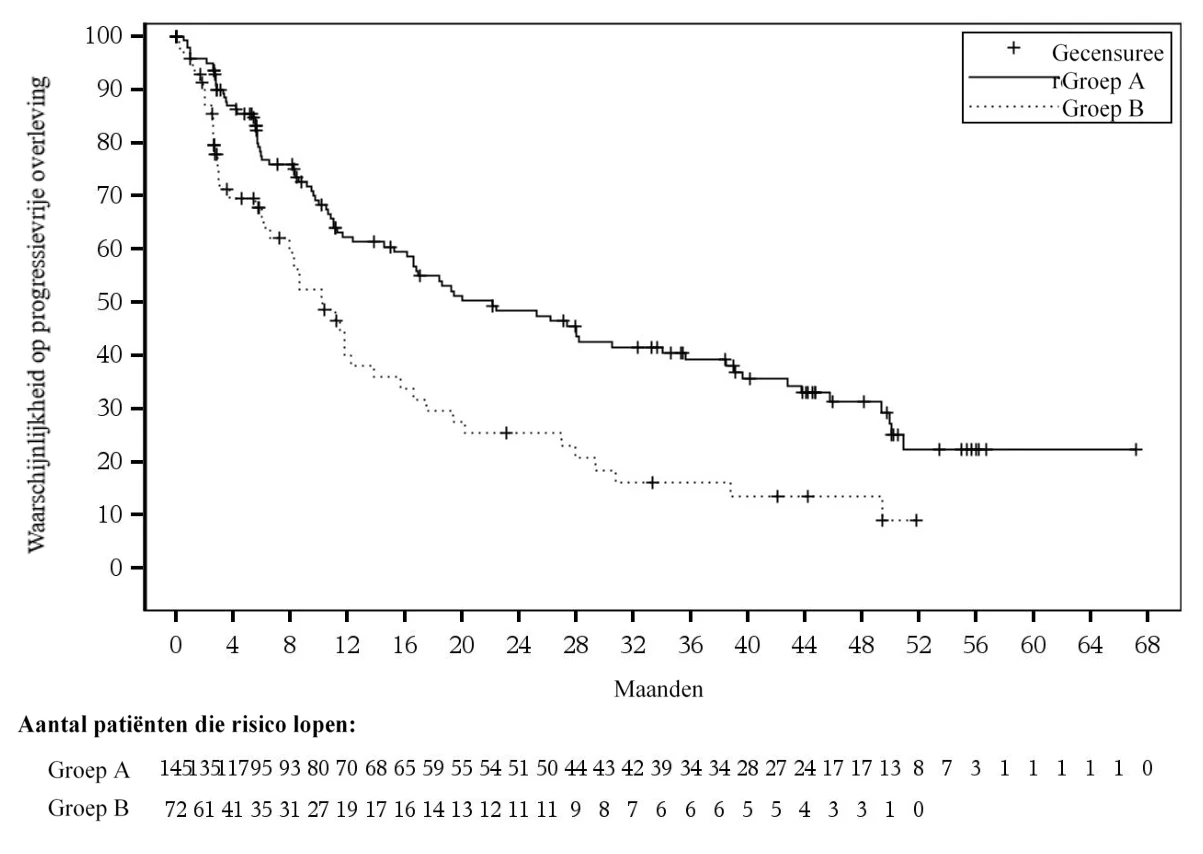
Groep A, zanubrutinib + obinutuzumab; Groep B, obinutuzumab
Totale overleving
Per 31 december 2024 zijn 51 patiënten (35,2%) in de combinatiegroep en 33 patiënten (45,8%) in de obinutuzumab-monotherapiegroep overleden. Na 18 maanden waren de totale overlevingspercentages 84,1% (95%-BI: 76,6, 89,3) in de combinatiegroep en 71,5% (95%-BI: 59,0, 80,8) in de obinutuzumab monotherapiegroep. De OS-analyse kan verstoord zijn door 36 patiënten (50,0%) die overstapten van de obinutuzumab-monotherapiegroep naar de combinatiegroep.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met BRUKINSA in alle subgroepen van pediatrische patiënten voor de behandeling van lymfoplasmacytisch lymfoom en voor de behandeling van rijpe B-celneoplasmata (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Brukinsa is verkrijgbaar als harde capsules (80 mg) en filmomhulde tabletten (160 mg). Uit vergelijkende studies naar biologische beschikbaarheid en bio-equivalentie is gebleken dat de Cmax onder nuchtere omstandigheden 1,2 keer hoger is en de AUC bio-equivalent is voor de tabletformulering ten opzichte van de capsuleformulering. Onder gevoede omstandigheden was de Cmax 1,5 tot 1,8 keer hoger en de AUC 1,1 tot 1,2 keer hoger voor de tabletformulering ten opzichte van de capsuleformulering. De blootstelling/veiligheidsrelatie toonde aan dat de hogere blootstelling met de tabletformulering niet tot bijkomende veiligheidsproblemen leidt.
De maximale plasmaconcentratie (Cmax) van zanubrutinib en het gebied onder de curve voor plasmaconcentratie van het geneesmiddel over tijd (AUC) nemen proportioneel toe bij een dosisbereik van 40 mg tot 320 mg (0,13 tot 1 keer de aanbevolen totale dagelijkse dosis). Beperkte systemische accumulatie van zanubrutinib werd waargenomen na herhaalde toediening gedurende één week.
Het geometrisch gemiddelde (%CV) van zanubrutinib in steady state voor dagelijks AUC is 2.099 (42%) ng·u/ml na 160 mg tweemaal daags en 1.917 (59%) ng·u/ml na 320 mg eenmaal daags. Het geometrisch gemiddelde (%CV) van zanubrutinib in steady state voor Cmax is 299 (56%) ng/ml na 160 mg tweemaal daags en 533 (55%) ng/ml na 320 mg eenmaal daags.
Absorptie
De mediane tmax van zanubrutinib is 2 uur. Er werden geen significante klinische verschillen in zanubrutinib voor AUC of Cmax waargenomen na toediening van een vetrijke maaltijd (ongeveer 1.000 calorieën met 50% van het totale caloriegehalte afkomstig uit vet) bij gezonde proefpersonen.
Distributie
Het geometrisch gemiddelde (%CV) schijnbare steady-state distributievolume van zanubrutinib tijdens de terminale fase (Vz/F) was 522 l (71%). De plasma-eiwitbinding van zanubrutinib is ongeveer 94% en de bloed-plasmaverhouding was 0,7-0,8.
Biotransformatie
Zanubrutinib wordt hoofdzakelijk gemetaboliseerd door cytochroom P450(CYP)3A.
Eliminatie
De gemiddelde halfwaardetijd (t½) van zanubrutinib is ongeveer 2 tot 4 uur na één enkele orale dosis zanubrutinib van 160 mg of 320 mg. De geometrisch gemiddelde (%CV) schijnbare orale klaring (CL/F) van zanubrutinib tijdens de terminale fase was 128 (61%) l/u. Na een eenmalige radioactief gelabelde dosis zanubrutinib van 320 mg bij gezonde proefpersonen werd ongeveer 87% van de dosis teruggevonden in de feces (38% onveranderd) en 8% in de urine (minder dan 1% onveranderd).
Speciale patiëntengroepen
Ouderen
De leeftijd (19 tot 90 jaar; gemiddelde leeftijd 65 ± 12,5) had geen klinisch relevant effect op de farmacokinetiek van zanubrutinib op basis van PK-populatieanalyse (N = 1291).
Geslacht
Geslacht (872 mannen en 419 vrouwen) had geen klinisch relevant effect op de farmacokinetiek van zanubrutinib op basis van PK-populatieanalyse.
Ras
Ras (964 blank, 237 Aziatisch, 30 zwart en 25 gecategoriseerd als Anders) had geen klinisch relevant effect op de farmacokinetiek van zanubrutinib op basis van PK-populatieanalyse.
Lichaamsgewicht
Lichaamsgewicht (36 tot 149 kg, gemiddeld gewicht 76,5 ± 16,9 kg) had geen klinisch relevant effect op de farmacokinetiek van zanubrutinib op basis van PK-populatieanalyse (N = 1291).
Nierfunctiestoornis
Zanubrutinib ondergaat een minimale renale eliminatie. Op basis van PK-populatieanalyse hadden lichte, matige of ernstige nierfunctiestoornis (creatinineklaring [CrCl] ≥ 15 ml/min, zoals bepaald met behulp van de Cockcroft-Gault-vergelijking) geen invloed op de blootstelling aan zanubrutinib. De analyse was gebaseerd op 362 patiënten met een normale nierfunctie, 523 met lichte nierfunctiestoornis, 303 met matige nierfunctiestoornis, 11 met ernstige nierfunctiestoornis en één met ESRD. De effecten van ESRD (CrCl < 15 ml/min) en dialyse op de farmacokinetiek van zanubrutinib zijn niet bekend.
Leverfunctiestoornis
De totale AUC van zanubrutinib nam met 11% toe bij proefpersonen met lichte leverfunctiestoornis (Child-Pugh-klasse A), met 21% bij proefpersonen met matige leverfunctiestoornis (Child-Pugh-klasse B) en met 60% bij patiënten met ernstige leverfunctiestoornis (Child-Pugh-klasse C) ten opzichte van proefpersonen met een normale leverfunctie. De ongebonden AUC van zanubrutinib nam met 23% toe bij proefpersonen met lichte leverfunctiestoornis (Child-Pugh-klasse A), met 43% bij proefpersonen met matige leverfunctiestoornis (Child-Pugh-klasse B) en met 194% bij patiënten met ernstige leverfunctiestoornis (Child-Pugh-klasse C) ten opzichte van proefpersonen met een normale leverfunctie. Er is een significante correlatie waargenomen tussen de AUC van niet-gebonden zanubrutinib en de Child-Pugh-score, baseline-serumalbumine, baseline-serumbilirubine en baseline-protrombinetijd.
In-vitro-studies
CYP-enzymen
Zanubrutinib is een zwakke inductor van CYP2B6 en CYP2C8. Zanubrutinib is geen inductor van CYP1A2.
Gelijktijdige toediening met transportsubstraten/-remmers
Zanubrutinib is waarschijnlijk een substraat van P-gp. Zanubrutinib is geen substraat of remmer van OAT1, OAT3, OCT2, OATP1B1 of OATP1B3.
Farmacodynamische relaties
Uit een in-vitro-studie bleek dat de mogelijke farmacodynamische interactie tussen zanubrutinib en rituximab gering is en dat er weinig kans bestaat dat zanubrutinib het door de antilichamen tegen CD20 geïnduceerde ADCC-effect verstoort.
Uit in-vitro-, ex-vivo- en dieronderzoeken is gebleken dat zanubrutinib geen of minimale effecten heeft op de activering van bloedplaatjes, expressie van glycoproteïnen en trombusvorming.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Algemene toxiciteit
De kenmerken van het algemene toxicologische profiel van zanubrutinib zijn bepaald bij orale toediening gedurende maximaal 6 maanden aan laboratoriumratten en bij orale toediening gedurende maximaal 9 maanden aan beaglehonden.
In studies bij ratten die een herhaalde dosis kregen gedurende een behandeling van maximaal 6 maanden werd de aan het studiemiddel gerelateerde mortaliteit gedocumenteerd voor een dosis van 1000 mg/kg/dag (81 x klinische AUC [gebied onder de curve]) met histopathologische bevindingen in het maag-darmkanaal. Andere bevindingen werden hoofdzakelijk gezien in de alvleesklier (atrofie, fibroplasie, hemorragie en/of inflammatoire celinfiltratie) in de doses ≥ 30 mg/kg/dag (3 x klinische AUC), in de huid rond de neus/mond/ogen (inflammatoire celinfiltratie, erosie/zweer) bij de dosis 300 mg/kg/dag (16 x klinische AUC) en in de longen (aanwezigheid van alveolaire macrofagen) bij de dosis 300 mg/kg/dag. Al deze bevindingen verdwenen geheel of gedeeltelijk na een herstel van 6 weken, met uitzondering van de bevindingen in de alvleesklier die niet als klinisch relevant werden beschouwd.
In studies bij honden die een herhaalde dosis kregen gedurende een behandeling van maximaal 9 maanden werden aan het studiemiddel gerelateerde bevindingen hoofdzakelijk gezien in het maag-darmkanaal (zachte/waterige/slijmerige ontlasting), de huid (huiduitslag, rode verkleuring en verdikte/afschilferende huid) en in de mesenteriale, mandibulaire en aan de darmen geassocieerde lymfeklieren en de milt (lymfoïde depletie of erythrofagocytose) bij doses van 10 mg/kg/dag (3 x klinische AUC) tot 100 mg/kg/dag (18 x klinische AUC). Al deze bevindingen verdwenen geheel of gedeeltelijk na een herstel van 6 weken.
Carcinogeniciteit/genotoxiciteit
Studies van de carcinogeniciteit met zanubrutinib zijn niet uitgevoerd.
Zanubrutinib was niet mutageen in een bacteriële mutageniciteitstest (Ames), was niet clastogeen in een test op chromosoomafwijkingen in cellen van zoogdieren (CHO, eierstokken van Chinese hamster), noch was het clastogeen in een beenmergmicronucleustest in vivo op ratten.
Toxiciteit voor voortplanting en ontwikkeling
Er is bij ratten een gecombineerde studie naar mannelijke en vrouwelijke vruchtbaarheid en vroege embryonale ontwikkeling uitgevoerd met orale doseringen van zanubrutinib van 30, 100 en 300 mg/kg/dag. Er werd geen effect op de mannelijke of vrouwelijke vruchtbaarheid waargenomen, maar bij de hoogste doseringen die zijn onderzocht, werden morfologische afwijkingen in sperma en een toenemend verlies na innesteling geconstateerd. De dosis van 100 mg/kg/dag is circa 13 keer hoger dan de therapeutische blootstelling bij mensen.
Studies naar embryofoetale ontwikkelingstoxiciteit zijn uitgevoerd bij zowel ratten als konijnen. Zanubrutinib werd oraal toegediend aan zwangere ratten tijdens de periode van organogenese in doses van 30, 75 en 150 mg/kg/dag. Afwijkingen aan het hart (harten met 2 of 3 kamers met een incidentie van 0,3%-1,5%) werden bij afwezigheid van maternale toxiciteit waargenomen bij alle dosisniveaus. De dosis van 30 mg/kg/dag is ongeveer 5 keer hoger dan de therapeutische blootstelling bij mensen.
Toediening van zanubrutinib aan zwangere konijnen tijdens de periode van organogenese in een dosering van 30, 70 en 150 mg/kg/dag leidde bij de hoogste dosis tot verlies na innesteling. De dosis van 70 mg/kg is ongeveer 25 keer hoger dan de therapeutische blootstelling bij mensen en ging gepaard met maternale toxiciteit.
In een studie naar pre- en postnatale ontwikkelingstoxiciteit werd zanubrutinib oraal toegediend aan ratten in doses van 30, 75 en 150 mg/kg/dag vanaf de implantatie tot aan het spenen. De nakomelingen van de groepen met een middelhoge en hoge dosis hadden een afgenomen lichaamsgewicht vóór het spenen en alle dosisgroepen hadden ongewenste oogbevindingen (bijv. cataract, uitpuilend oog). De dosis van 30 mg/kg/dag is ongeveer 5 keer hoger dan de therapeutische blootstelling bij mensen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Lactose monohydraat
Croscarmellosenatrium
Natriumlaurylsulfaat (E487)
Colloïdaal watervrij silica
Povidon
Microkristallijne cellulose
Magnesiumstearaat
Filmomhulling
Hypromellose
Titaandioxide (E171)
Triacetine
Briljantblauw FCF aluminium lak (E133)
Indigokarmijn aluminium lak (E132)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
HDPE-flessen met een kindveilig polypropyleen dop. Elke doos bevat één fles met 60 filmomhulde tabletten.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
BeOne Medicines Netherlands B.V.
Evert van de Beekstraat 1, 104
1118 CL Schiphol
Nederland
E-mail: beone.netherlands@beonemed.com
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1576/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 22 november 2021
Datum van laatste verlenging: 15 juli 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.