


SmPC (samenvatting van de productkenmerken) - Balversa
1. NAAM VAN HET GENEESMIDDEL
Balversa 3 mg filmomhulde tabletten
Balversa 4 mg filmomhulde tabletten
Balversa 5 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Balversa 3 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 3 mg erdafitinib.
Balversa 4 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 4 mg erdafitinib.
Balversa 5 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 5 mg erdafitinib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
3 mg-tabletten
Gele, ronde biconvexe filmomhulde tablet, met een diameter van 7,6 mm, met inscriptie ‘3’ aan de ene kant en ‘EF’ aan de andere kant.
4 mg-tabletten
Oranje, ronde biconvexe filmomhulde tablet, met een diameter van 8,1 mm, met inscriptie ‘4’ aan de ene kant en ‘EF’ aan de andere kant.
5 mg-tabletten
Bruine, ronde biconvexe filmomhulde tablet, met een diameter van 8,6 mm, met inscriptie ‘5’ aan de ene kant en ‘EF’ aan de andere kant.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Balversa als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met niet-reseceerbaar of gemetastaseerd urotheelcarcinoom (UC), met daarin gevoelige veranderingen in het FGFR3-gen, die eerder ten minste één therapielijn met een PD-1- of PD-L1-remmer hebben gekregen in de niet-reseceerbare of gemetastaseerde behandelsetting (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Behandeling met Balversa moet worden ingesteld door en onder toezicht staan van een arts met ervaring in het gebruik van therapieën tegen kanker.
Voordat Balversa wordt gebruikt, moet de arts bevestiging hebben van (een) gevoelige verandering(en) in het FGFR3-gen (zie rubriek 5.1) vastgesteld met behulp van een medisch hulpmiddel voor in-vitrodiagnostiek (IVD) met CE-markering met het overeenkomstige beoogde doel. Als er geen IVD met CE-markering beschikbaar is, moet een alternatieve gevalideerde test worden gebruikt.
Dosering
De aanbevolen startdosis van Balversa is 8 mg eenmaal daags oraal.
Deze dosis moet worden gehandhaafd en de serumfosfaatspiegel moet worden beoordeeld tussen 14 en 21 dagen na het begin van de behandeling. Verhoog de dosis tot 9 mg eenmaal daags als de serumfosfaatspiegel < 9,0 mg/dl (< 2,91 mmol/l) is en er geen geneesmiddelgerelateerde toxiciteit is. Volg de relevante dosisaanpassingen in tabel 2 als de fosfaatspiegel 9,0 mg/dl of hoger is. Na dag 21 mag de serumfosfaatspiegel niet worden gebruikt als geleide bij de beslissing de dosis te verhogen.
Als op enig moment na inname van Balversa braken optreedt, moet de volgende dosis de volgende dag worden ingenomen.
Behandelduur
De behandeling moet worden voortgezet tot progressie van de ziekte of onaanvaardbare toxiciteit optreedt.
Gemiste dosis
Indien een dosis Balversa wordt overgeslagen, kan deze zo snel mogelijk alsnog worden ingenomen. De volgende dag moet het normale dagelijkse doseringsschema voor Balversa worden hervat. Er mogen geen extra tabletten worden ingenomen om de gemiste dosis in te halen.
Dosisverlaging en behandeling van bijwerkingen
Voor aanbevolen schema voor dosisverlaging, zie tabellen 1 t/m 5.
Tabel 1: Schema voor dosisverlaging van Balversa
| Dosis | 1ste dosis-verlaging | 2de dosis-verlaging | 3de dosis-verlaging | 4de dosis-verlaging | 5de dosis-verlaging |
9 mg (bijv. drie tabletten van 3 mg) | 8 mg (bijv. twee tabletten van 4 mg) | 6 mg (twee tabletten van 3 mg) | 5 mg (één tablet van 5 mg) | 4 mg (één tablet van 4 mg) | Stop |
8 mg (bijv. twee tabletten van 4 mg) | 6 mg (twee tabletten van 3 mg) | 5 mg (één tablet van 5 mg) | 4 mg (één tablet van 4 mg) | Stop |
Behandeling van hyperfosfatemie
Hyperfosfatemie is een verwacht, voorbijgaand farmacodynamisch effect van FGFR-remmers (zie rubriek 4.4, 4.8 en 5.1). Fosfaatconcentraties moeten vóór de eerste dosis worden beoordeeld en vervolgens maandelijks worden gecontroleerd. Bij verhoogde fosfaatconcentraties bij patiënten behandeld met Balversa moeten de richtlijnen voor dosisaanpassing in tabel 2 worden gevolgd. Bij aanhoudend verhoogde fosfaatconcentraties moet het toevoegen van een niet-calciumhoudend fosfaatbindmiddel (bijv. sevelamercarbonaat) zo nodig worden overwogen (zie tabel 2).
| Tabel 2: Aanbevolen dosisaanpassingen op basis van serumfosfaatconcentraties bij gebruik | ||||||
| van Balversa na dosisverhoging | ||||||
| Serumfosfaatconcentratie | Omgaan met Balversa | |||||
| Beperk bij fosfaatconcentraties ≥ 5,5 mg/dl (1,75 mmol/l) de fosfaatinname tot 600-800 mg/dag. | ||||||
| < 6,99 mg/dl | Ga door met Balversa in de huidige dosis. | |||||
| (< 2,24 mmol/l) | ||||||
| 7,00-8,99 mg/dl (2,25-2,90 mmol/l) | Ga door met de behandeling met Balversa. | |||||
| Start met fosfaatbinder met voedsel totdat de fosfaatspiegel | ||||||
| < 7,00 mg/dl is. | ||||||
| Er moet een dosisverlaging worden toegepast bij een aanhoudende | ||||||
| serumfosfaatspiegel van ≥ 7,00 mg/dl gedurende een periode van | ||||||
| 2 maanden of in aanwezigheid van bijkomende bijwerkingen of | ||||||
| bijkomende elektrolytenstoornissen die verband houden met | ||||||
| langdurige hyperfosfatemie. | ||||||
| 9,00-10,00 mg/dl (2,91-3,20 mmol/l) | Onderbreek de behandeling met Balversa totdat de | |||||
| serumfosfaatspiegel terug is op < 7,00 mg/dl (wekelijks testen | ||||||
| aanbevolen). | ||||||
| Start met fosfaatbinder met voedsel totdat de serumfosfaatspiegel | ||||||
| terug is op < 7,00 mg/dl. | ||||||
| Herstart de behandeling met dezelfde dosis (zie tabel 1). | ||||||
| Een dosisverlaging moet worden toegepast bij een aanhoudende | ||||||
| serumfosfaatspiegel van ≥ 9,00 mg/dl gedurende een periode van | ||||||
| 1 maand of bij aanwezigheid van bijkomende bijwerkingen of | ||||||
| bijkomende elektrolytenstoornissen die verband houden met | ||||||
| langdurige hyperfosfatemie. | ||||||
| > 10,00 mg/dl (> 3,20 mmol/l) | Onderbreek de behandeling met Balversa totdat de | |||||
| serumfosfaatspiegel terug is op < 7,00 mg/dl (wekelijks testen | ||||||
| aanbevolen). | ||||||
| Herstart de behandeling op het eerste verlaagde dosisniveau (zie | ||||||
| tabel 1). | ||||||
| Als een serumfosfaatspiegel van ≥ 10,00 mg/dl langer dan 2 weken | ||||||
| aanhoudt, moet Balversa permanent worden stopgezet. | ||||||
| Medische behandeling van symptomen zoals klinisch aangewezen | ||||||
| (zie rubriek 4.4). | ||||||
| Significante verandering van | Balversa moet permanent worden stopgezet. Medische behandeling zoals klinisch aangewezen. | |||||
| de nierfunctie ten opzichte | ||||||
| van de uitgangswaarde of | ||||||
| hypocalciëmie van graad 3 | ||||||
| als gevolg van | ||||||
| hyperfosfatemie. | ||||||
Behandeling van oogaandoeningen
De behandeling met Balversa moet worden stopgezet of gewijzigd op basis van toxiciteit die verband houdt met erdafitinib zoals beschreven in tabel 3.
| Tabel 3: Richtlijn voor behandeling van oogaandoeningen bij gebruik van Balversa | ||||||
| Ernstgraad | Omgaan met de dosis Balversa | |||||
Graad 1 Asymptomatisch of lichte symptomen; alleen klinische of diagnostische observaties, of afwijkende Amsler-roostertest. | Verwijs door voor een oftalmologisch onderzoek (OO). Als een OO niet | |||||
| binnen 7 dagen kan worden uitgevoerd, onderbreek Balversa dan totdat | ||||||
| een OO kan worden uitgevoerd. | ||||||
| Als er bij een OO geen aanwijzingen zijn voor oogtoxiciteit, ga dan | ||||||
| verder met Balversa op hetzelfde dosisniveau. | ||||||
| Als uit het OO de diagnose keratitis of een netvliesafwijking (bijv. | ||||||
| CSRa) komt, onderbreek Balversa dan totdat de aandoening is | ||||||
| verdwenen. Indien reversibel binnen 4 weken na het OO, hervat dan in | ||||||
| de eerstvolgende lagere dosis. | ||||||
| Na herstarten met Balversa: controleer op recidivering gedurende een | ||||||
| maand om de 1‑2 weken en daarna indien klinisch aangewezen. | ||||||
| Overweeg dosisverhoging als er geen recidivering optreedt. | ||||||
Graad 2 Matig; beperkend voor instrumentele activiteiten van het dagelijks leven (ADL) die passen bij de leeftijd. | Onderbreek Balversa onmiddellijk en verwijs door voor een OO. | |||||
| Als er geen aanwijzingen zijn voor oogtoxiciteit, hervat de | ||||||
| erdafitinib-therapie dan op het eerstvolgende lagere dosisniveau zodra de | ||||||
| aandoening is verdwenen. | ||||||
| Indien binnen 4 weken na het OO verdwenen (volledig verdwenen of | ||||||
| gestabiliseerd en asymptomatisch): hervat Balversa op het eerstvolgende | ||||||
| lagere dosisniveau. | ||||||
| Na herstarten met Balversa: controleer op recidivering gedurende een | ||||||
| maand om de 1 tot 2 weken en daarna indien klinisch aangewezen. | ||||||
Graad 3 Ernstig of medisch significant maar niet direct zichtbedreigend; beperkend voor de ADL voor zelfverzorging. | Onderbreek Balversa onmiddellijk en verwijs door voor een OO. | |||||
| Indien binnen 4 weken verdwenen (volledig verdwenen of gestabiliseerd | ||||||
| en asymptomatisch), dan kan Balversa worden hervat met | ||||||
| 2 dosisniveaus lager. | ||||||
| Na herstarten met Balversa: controleer op recidivering gedurende een | ||||||
| maand om de 1 tot 2 weken en daarna indien klinisch aangewezen. | ||||||
| Overweeg bij recidivering permanente stopzetting van Balversa. | ||||||
| Graad 4 | Stop definitief met Balversa. Monitor tot volledig verdwenen of gestabiliseerd. | |||||
| Zichtbedreigende | ||||||
| gevolgen; blindheid | ||||||
| (20/200 of slechter). | ||||||
| a CSR = centrale sereuze retinopathie, zie rubriek 4.4 | ||||||
Veranderingen aan nagels, huid en slijmvliezen
Veranderingen aan nagels, huid en slijmvliezen zijn waargenomen met Balversa. De behandeling met Balversa moet worden stopgezet of gewijzigd op basis van toxiciteit die verband houdt met erdafitinib zoals beschreven in tabel 4.
| Tabel 4: Aanbevolen dosisaanpassingen voor bijwerkingen aan nagel, huid en slijmvliezen | ||||||
| bij gebruik van Balversa | ||||||
| Ernst van de bijwerking | Balversa | |||||
| Nagelafwijking | Omgaan met de dosis Balversa | |||||
| Graad 1 | Ga door met Balversa in de huidige dosis. | |||||
| Graad 2 | Onderbreek Balversa met herbeoordeling na 1‑2 weken. | |||||
| Als het voor het eerst optreedt en het binnen 2 weken vermindert | ||||||
| tot ≤ graad 1 of uitgangssituatie, herstart dan met dezelfde dosis. | ||||||
| Bij recidivering of als het > 2 weken duurt voordat het vermindert | ||||||
| tot ≤ graad 1 of uitgangssituatie, herstart dan met de eerstvolgende | ||||||
| lagere dosis. | ||||||
| Graad 3 | Onderbreek Balversa met herbeoordeling na 1‑2 weken. | |||||
| Als het vermindert tot ≤ graad 1 of uitgangssituatie, herstart dan | ||||||
| met de eerstvolgende lagere dosis. | ||||||
| Graad 4 | Stop met Balversa. | |||||
| Droge huid en huidtoxiciteit | ||||||
| Graad 1 | Ga door met Balversa in de huidige dosis. | |||||
| Graad 2 | Ga door met Balversa in de huidige dosis. | |||||
| Graad 3 | Onderbreek Balversa (maximaal 28 dagen), met wekelijkse | |||||
| herbeoordeling van de klinische toestand. | ||||||
| Als het vermindert tot ≤ graad 1 of uitgangssituatie, herstart dan | ||||||
| met de eerstvolgende lagere dosis. | ||||||
| Graad 4 | Stop met Balversa. | |||||
| Orale mucositis | ||||||
| Graad 1 | Ga door met Balversa in de huidige dosis. | |||||
| Graad 2 | Onderbreek Balversa als de persoon andere gelijktijdige | |||||
| bijwerkingen van graad 2 heeft die verband houden met erdafitinib. | ||||||
| Onderbreek Balversa als de persoon al langer dan een week | ||||||
| symptoombestrijding gebruikte. | ||||||
| Als Balversa wordt onderbroken, beoordeel dan opnieuw na | ||||||
| 1‑2 weken. | ||||||
| Als dit het eerste optreden van toxiciteit is en binnen 2 weken | ||||||
| vermindert tot ≤ graad 1 of uitgangssituatie, herstart dan met | ||||||
| dezelfde dosis. | ||||||
| Bij recidivering of als het > 2 weken duurt voordat het vermindert | ||||||
| tot ≤ graad 1 of uitgangssituatie, herstart dan met de eerstvolgende | ||||||
| lagere dosis. | ||||||
| Graad 3 | Onderbreek Balversa, met herbeoordeling van de klinische toestand | |||||
| na 1‑2 weken. | ||||||
| Als het vermindert tot ≤ graad 1 of uitgangssituatie, herstart dan | ||||||
| met de eerstvolgende lagere dosis. | ||||||
| Graad 4 | Stop met Balversa. | |||||
| Droge mond | ||||||
| Graad 1 | Ga door met Balversa in de huidige dosis. | |||||
| Graad 2 | Ga door met Balversa in de huidige dosis. | |||||
| Graad 3 | Onderbreek Balversa (maximaal 28 dagen), met wekelijkse | |||||
| herbeoordeling van de klinische toestand. | ||||||
| Als het vermindert tot ≤ graad 1 of uitgangssituatie, herstart dan | ||||||
| met de eerstvolgende lagere dosis. | ||||||
Tabel 5: Aanbevolen dosisaanpassingen voor andere bijwerkingen bij gebruik van Balversa
| Andere bijwerkingena | |
| Graad 3 | Onderbreek Balversa totdat de toxiciteit is afgenomen tot graad 1 of uitgangssituatie, daarna kan Balversa worden hervat in de eerstvolgende lagere dosis. |
| Graad 4 | Stop definitief. |
a Dosisaanpassing ingedeeld met de National Cancer Institute Common Terminology Criteria for Adverse Events (NCI-
CTCAEv5.0).
Bijzondere populaties
Nierinsufficiëntie
Op basis van farmacokinetische populatieanalyses is er geen dosisaanpassing vereist bij patiënten met lichte of matige nierinsufficiëntie (zie rubriek 5.2). Er zijn geen gegevens over het gebruik van Balversa bij patiënten met ernstige nierinsufficiëntie. Bij patiënten met ernstige nierinsufficiëntie moet een alternatieve behandeling worden overwogen (zie rubriek 5.2).
Leverinsufficiëntie
Bij patiënten met lichte of matige leverinsufficiëntie is geen dosisaanpassing vereist (zie rubriek 5.2). Er zijn beperkte gegevens beschikbaar over het gebruik van Balversa bij patiënten met ernstige leverinsufficiëntie. Bij patiënten met ernstige leverinsufficiëntie moet een alternatieve behandeling worden overwogen (zie rubriek 5.2).
Ouderen
Bij oudere patiënten worden geen specifieke dosisaanpassingen noodzakelijk geacht (zie rubriek 5.2).
Er zijn beperkte gegevens beschikbaar bij patiënten ouder dan 85 jaar.
Pediatrische patiënten
Er is geen relevante toepassing van erdafitinib bij pediatrische patiënten voor de behandeling van urotheelcarcinoom. De veiligheid en werkzaamheid van erdafitinib bij pediatrische patiënten (< 18 jaar) zijn niet vastgesteld. De momenteel beschikbare veiligheidsgegevens worden beschreven in rubriek 4.8.
Wijze van toediening
Balversa is voor oraal gebruik. De tabletten moeten elke dag op ongeveer hetzelfde tijdstip, in hun geheel, met of zonder voedsel worden ingeslikt.
Grapefruit/pompelmoes of zure sinaasappels (pomerans) moeten tijdens het gebruik van Balversa worden vermeden vanwege de sterke CYP3A4‑remming (zie rubriek 4.5).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Oogaandoeningen
Voorafgaand aan het starten met Balversa moet er een oftalmologisch onderzoek als baseline worden uitgevoerd, inclusief een Amsler‑roostertest, fundoscopie, gezichtsscherpte en, indien beschikbaar, een optische coherentietomografie (OCT).
Balversa kan oogaandoeningen veroorzaken, waaronder centrale sereuze retinopathie (CSR) (een groepsterm met onder andere loslating van retinaal pigmentepitheel [RPED]) resulterend in gezichtsvelduitval (zie rubriek 4.7 en 4.8). De totale incidentie van centrale sereuze retinopathie was hoger bij patiënten ≥ 65 jaar (33,3%) dan bij patiënten < 65 jaar (28,8%). Voorvallen van RPED werden vaker gemeld bij patiënten ≥ 65 jaar (6,3%) in vergelijking met patiënten < 65 jaar (2,1%). Nauwgezette klinische controle wordt aanbevolen bij patiënten van 65 jaar en ouder en bij patiënten met klinisch significante medische oogaandoeningen, zoals netvliesaandoeningen, inclusief maar niet beperkt tot centrale sereuze retinopathie, macula-/retina-degeneratie, diabetische retinopathie en eerdere netvliesloslating (zie rubriek 4.8).
Symptomen van droge ogen traden bij 16,7% van de patiënten tijdens de behandeling met Balversa op en waren bij 0,3% van de patiënten graad 3 of 4 (zie rubriek 4.8). Alle patiënten moeten profylaxe tegen droge ogen krijgen of een behandeling met oculaire kalmerende middelen (bijvoorbeeld kunsttranen, hydraterende of lubricerende ooggels of -zalven) minstens om de 2 uur tijdens de uren dat men wakker is. Ernstige behandelinggerelateerde droge ogen moeten worden beoordeeld door een oogarts.
Voer gedurende de eerste 4 maanden van de behandeling maandelijks oogheelkundig onderzoek uit, inclusief een Amsler-roostertest, daarna elke 3 maanden, en altijd dringend bij visuele symptomen (zie rubriek 4.2). Als er een afwijking wordt waargenomen, volg dan de behandelrichtlijnen in tabel 3. Het oogheelkundig onderzoek moet een beoordeling van de gezichtsscherpte, spleetlamponderzoek, fundoscopie en optische coherentietomografie omvatten. Bij patiënten die na een oculaire bijwerking opnieuw zijn begonnen met Balversa moet nauwgezette controle plaatsvinden, waaronder klinische oftalmologische onderzoeken.
Wanneer CSR optreedt, moet Balversa worden onderbroken en als het niet binnen 4 weken verdwijnt of als het graad 4 in ernst is, moet Balversa definitief worden stopgezet. Volg bij oculaire bijwerkingen de richtlijnen voor dosisaanpassing (zie rubriek 4.2, Behandeling van oogaandoeningen).
Hyperfosfatemie
Balversa kan hyperfosfatemie veroorzaken. Langdurige hyperfosfatemie kan leiden tot mineralisatie van weke delen, cutane calcinose, niet-uremische calcifylaxie, hypocalciëmie, anemie, secundaire hyperparathyreoïdie, spierkrampen, insultactiviteit, verlenging van het QT-interval en aritmieën. Hyperfosfatemie werd vroeg tijdens de behandeling met Balversa gemeld, waarbij de meeste voorvallen binnen de eerste 3‑4 maanden voorkwamen en voorvallen van graad 3 binnen de eerste maand.
Controleer gedurende de behandeling op hyperfosfatemie. De fosfaatinname via de voeding (600-800 mg per dag) moet worden beperkt en gelijktijdig gebruik van middelen die de serumfosfaatspiegel kunnen verhogen moet worden vermeden bij serumfosfaatspiegels ≥ 5,5 mg/dl (zie rubriek 4.2). Suppletie met vitamine D bij patiënten die erdafitinib krijgen, wordt niet aanbevolen vanwege de mogelijke bijdrage aan verhoogde serumfosfaat- en -calciumspiegels.
Als het serumfosfaat hoger is dan 7,0 mg/dl, overweeg dan om een orale fosfaatbinder toe te voegen totdat het serumfosfaatniveau weer < 7,0 mg/dl is. Overweeg Balversa te onderbreken, de dosis te verlagen of definitief te stoppen, afhankelijk van de duur en ernst van hyperfosfatemie volgens tabel 2 (zie rubriek 4.2).
Gebruik met middelen waarvan bekend is dat ze het QT-interval verlengen
Voorzichtigheid wordt geadviseerd als Balversa wordt toegediend met geneesmiddelen waarvan bekend is dat ze het QT-interval verlengen of geneesmiddelen die torsades de pointes kunnen induceren, zoals antiaritmica van klasse IA (bijv. kinidine, disopyramide) of klasse III (bijv. amiodaron, sotalol, ibutilide), macrolide antibiotica, SSRI’s (bijv. citalopram, escitalopram), methadon, moxifloxacine en antipsychotica (bijv. haloperidol en thioridazine).
Hypofosfatemie
Tijdens behandeling met Balversa kan hypofosfatemie voorkomen. De fosfaatconcentratie in serum moet worden gemonitord tijdens behandeling met erdafitinib en onderbrekingen daarvan. Als de fosfaatconcentratie in serum onder normaal daalt, moeten fosfaatverlagende behandeling en fosfaatbeperkend dieet (indien van toepassing) worden beëindigd. Ernstige hypofosfatemie kan zich voordoen met verwardheid, insulten, focale neurologische bevindingen, hartfalen, respiratoir falen, spierzwakte, rabdomyolyse en hemolytische anemie. Zie rubriek 4.2 voor dosisaanpassingen. Bij 1,0% van de patiënten waren de reacties van hypofosfatemie van graad 3-4.
Nagelaandoeningen
Nagelaandoeningen, waaronder onycholyse, verkleuring van de nagel en paronychia, kunnen zeer vaak voorkomen bij behandeling met Balversa (zie rubriek 4.8).
Patiënten moeten worden gecontroleerd op klachten en symptomen van nageltoxiciteit. Patiënten moeten advies krijgen over preventieve behandeling, zoals goede hygiënische gewoontes, zo nodig vrij verkrijgbare nagelversterkende middelen en regelmatige controle op tekenen van infectie. De behandeling met Balversa moet worden beëindigd of aangepast afhankelijk van toxiciteit die verband houdt met erdafitinib, zoals beschreven in tabel 4.
Huidaandoeningen
Huidaandoeningen, waaronder droge huid, palmoplantaire erytrodysesthesie, alopecia en pruritus, kunnen zeer vaak voorkomen bij behandeling met Balversa (zie rubriek 4.8). Patiënten moeten worden gecontroleerd en moeten ondersteunende adviezen krijgen zoals het vermijden van onnodige blootstelling aan zonlicht en van overmatig gebruik van zeep en baden. Patiënten moeten regelmatig vochtinbrengende middelen gebruiken en geparfumeerde producten vermijden. De behandeling met Balversa moet worden beëindigd of aangepast afhankelijk van toxiciteit die verband houdt met erdafitinib, zoals beschreven in tabel 4.
Reacties van fotosensitiviteit
Bij blootstelling aan de zon is voorzichtigheid geboden door het dragen van beschermende kleding en/of gebruik van zonnebrandcrème vanwege het mogelijke risico op fototoxiciteitsreacties in verband met de behandeling met Balversa.
Slijmvliesaandoeningen
Stomatitis en droge mond kunnen zeer vaak voorkomen bij behandeling met Balversa (zie rubriek 4.8). Patiënten moeten het advies krijgen medische hulp in te roepen als de symptomen verergeren. Patiënten moeten worden gecontroleerd en ondersteunende adviezen krijgen zoals goede mondhygiëne, zo nodig mondspoelingen met baking soda (natriumbicarbonaat) 3 of 4 keer per dag en het vermijden van pittig gekruide en/of zure voedingsmiddelen. De behandeling met Balversa moet worden beëindigd of aangepast afhankelijk van toxiciteit die verband houdt met erdafitinib, zoals beschreven in tabel 4.
Laboratoriumonderzoek
Verhogingen van creatinine, hyponatriëmie, verhogingen van transaminase en anemie zijn gemeld bij patiënten die Balversa kregen (zie rubriek 4.8). Om op deze veranderingen te controleren, moeten er tijdens de behandeling met Balversa regelmatig volledige bloedtellingen en serumchemie worden uitgevoerd.
Reproductie- en ontwikkelingstoxiciteit
Op basis van het werkingsmechanisme en bevindingen in reproductiestudies bij dieren is erdafitinib embryotoxisch en teratogeen (zie rubriek 5.3). Zwangere vrouwen moeten worden geïnformeerd over het mogelijke risico voor de foetus. Vrouwelijke patiënten die zwanger kunnen worden moeten worden geadviseerd om zeer effectieve anticonceptie te gebruiken voor en tijdens de behandeling, en gedurende 1 maand na de laatste dosis (zie rubriek 4.6). Aan mannelijke patiënten moet het advies worden gegeven om effectieve anticonceptie te gebruiken (bijv. condooms) en geen sperma te doneren of op te slaan tijdens de behandeling met en gedurende 1 maand na de laatste dosis Balversa (zie rubriek 4.6).
Voor vrouwen die zwanger kunnen worden, wordt voor het beginnen met Balversa een zwangerschapstest met een zeer gevoelige bepaling aanbevolen.
Combinatie met sterke of matige CYP2C9- of CYP3A4-remmers
Bij gelijktijdig gebruik van Balversa met matige CYP2C9- of sterke CYP3A4-remmers is dosisaanpassing vereist (zie rubriek 4.5).
Combinatie met sterke of matige CYP3A4-inductoren
Gelijktijdig gebruik van Balversa met sterke CYP3A4-inductoren wordt niet aanbevolen. Bij gelijktijdig gebruik van Balversa met matige CYP3A4-inductoren is dosisaanpassing vereist (zie rubriek 4.5).
Combinatie met hormonale anticonceptiva
Gelijktijdige toediening van Balversa kan de werkzaamheid van hormonale anticonceptiva verminderen. Patiënten die hormonale anticonceptiva gebruiken, moeten het advies krijgen om een alternatief anticonceptiemiddel te gebruiken dat niet wordt beïnvloed door enzyminductoren (bijv. een niet-hormonaal spiraal) of een aanvullend niet-hormonaal anticonceptiemiddel (bijv. condooms) tijdens de behandeling met en tot 1 maand na de laatste dosis Balversa (zie rubriek 4.5 en 4.6).
Hulpstoffen met bekend effect
Elke filmomhulde tablet bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen 'natriumvrij' is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effect van andere geneesmiddelen op Balversa
Matige CYP2C9- of sterke CYP3A4-remmers
Gelijktijdige toediening met een matige CYP2C9- of een sterke CYP3A4-remmer verhoogde de blootstelling aan erdafitinib en kan leiden tot verhoogde geneesmiddelgerelateerde toxiciteit. De gemiddelde verhoudingen (90%-BI) voor de Cmax en AUC∞ van erdafitinib waren respectievelijk 121% (99,9; 147) en 148% (120; 182) bij gelijktijdige toediening met fluconazol, een matige CYP2C9- en CYP3A4-remmer, ten opzichte van erdafitinib alleen. De Cmax van erdafitinib was 105% (90%-BI: 86,7; 127) en de AUC∞ was 134% (90%‑BI: 109; 164) bij gelijktijdige toediening met itraconazol, een sterke CYP3A4-remmer en P-gp-remmer, ten opzichte van erdafitinib alleen. Overweeg alternatieve middelen zonder of met minimaal enzymremmend vermogen. Als Balversa gelijktijdig wordt toegediend met een matige CYP2C9- of een sterke CYP3A4-remmer (zoals itraconazol, ketoconazol, posaconazol, voriconazol, fluconazol, miconazol, ceritinib, claritromycine, telitromycine, elvitegravir, ritonavir, paritaprevir, saquinavir, nefazodon, nelfinavir, tipranavir, lopinavir, amiodaron, piperine), verlaag dan de dosering van Balversa tot de eerstvolgende lagere dosering op basis van verdraagbaarheid (zie rubriek 4.2). Als de matige CYP2C9- of de sterke CYP3A4-remmer wordt stopgezet, kan de dosering van Balversa worden aangepast op basis van verdraagbaarheid (zie rubriek 4.4).
Grapefruit/pompelmoes of zure sinaasappels (pomerans) moeten tijdens het gebruik van Balversa worden vermeden vanwege de sterke CYP3A4-remming (zie rubriek 4.2).
Sterke of matige CYP3A4-inductoren
Gelijktijdige toediening met carbamazepine, een sterke CYP3A4- en zwakke CYP2C9-inductor, leidt tot verminderde blootstelling aan erdafitinib. De gemiddelde verhoudingen van Cmax en AUC∞ voor erdafitinib waren respectievelijk 65,4% (90%-BI: 60,8; 70,5) en 37,7% (90%-BI: 35,4; 40,2), bij gelijktijdige toediening met carbamazepine, ten opzichte van erdafitinib alleen. Vermijd gelijktijdige toediening van Balversa met sterke CYP3A4-inductoren (zoals apalutamide, enzalutamide, lumacaftor, ivosidenib, mitotaan, rifapentine, rifampicine, carbamazepine, fenytoïne en sint-janskruid). Als Balversa gelijktijdig wordt toegediend met een matige CYP3A4-inductor (zoals dabrafenib, bosentan, cenobamaat, elagolix, efavirenz, etravirine, lorlatinib, mitapivat, modafinil, pexidartinib, fenobarbital, primidon, repotrectinib, rifabutine, sotorasib, telotristat-ethyl), moet de dosis voorzichtig worden verhoogd met 1 tot 2 mg en geleidelijk worden aangepast om de twee tot drie weken op basis van klinische controle op bijwerkingen, tot maximaal 9 mg. Als de matige CYP3A4-inductor wordt stopgezet, kan de dosering van Balversa worden aangepast op basis van verdraagbaarheid (zie rubriek 4.2 en 4.4).
Effect van Balversa op andere geneesmiddelen
Belangrijkste substraten voor CYP-isovormen (inclusief hormonale anticonceptiva) De gemiddelde verhoudingen van de Cmax en de AUC∞ voor midazolam (een gevoelig CYP3A4-substraat) waren respectievelijk 86,3% (90%-BI: 73,5; 101) en 82,1% (90%-BI: 70,8; 95,2), bij gelijktijdige toediening met erdafitinib, ten opzichte van midazolam alleen. Erdafitinib heeft geen klinisch betekenisvol effect op de farmacokinetiek van midazolam. Het kan echter niet worden uitgesloten dat CYP3A4-inductie na toediening van Balversa alleen of na gelijktijdige toediening van andere CYP3A4-inductoren samen met Balversa de werkzaamheid van hormonale anticonceptiva kan verminderen.
Patiënten die hormonale anticonceptiva gebruiken, moeten het advies krijgen om een alternatief anticonceptiemiddel te gebruiken dat niet wordt beïnvloed door enzyminductoren (bijv. een niet-hormonaal spiraal) of een aanvullend niet-hormonaal anticonceptiemiddel (bijv. condooms) tijdens de behandeling met en tot 1 maand na de laatste dosis Balversa (zie rubriek 4.4). Substraten van P-glycoproteïne (P-gp)
Erdafitinib is een remmer van P-gp. Gelijktijdige toediening van Balversa met P-gp-substraten kan de systemische blootstelling ervan verhogen. Orale P-gp-substraten met een smalle therapeutische index (zoals colchicine, digoxine, dabigatran en apixaban) moeten ten minste 6 uur voor of na erdafitinib worden ingenomen om de kans op interacties te minimaliseren.
Substraten van organisch-kationtransporteiwit 2 (OCT2)
De gemiddelde verhoudingen van de Cmax en de AUC∞ voor metformine (een gevoelig OCT2-substraat) waren respectievelijk 109% (90%‑BI: 90,3; 131) en 114% (90%‑BI: 93,2; 139), bij gelijktijdige toediening met erdafitinib, ten opzichte van metformine alleen. Erdafitinib heeft geen klinisch betekenisvol effect op de farmacokinetiek van metformine.
Geneesmiddelen die de serumfosfaatspiegels kunnen veranderen
Bij patiënten die Balversa krijgen, moeten geneesmiddelen die de serumfosfaatspiegels kunnen veranderen worden vermeden tot de beoordeling van de serumfosfaatspiegel tussen 14 en 21 dagen na het begin van de behandeling, vanwege de mogelijke invloed op de beslissing over dosisverhoging.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie bij mannen en vrouwen Afgaande op het werkingsmechanisme en bevindingen in reproductiestudies bij dieren kan erdafitinib schade toebrengen aan de foetus bij toediening aan zwangere vrouwen. Vrouwelijke patiënten die zwanger kunnen worden moeten worden geadviseerd om zeer effectieve anticonceptie te gebruiken voorafgaand aan en tijdens de behandeling, en gedurende 1 maand na de laatste dosis Balversa. Aan mannelijke patiënten moet het advies worden gegeven om effectieve anticonceptie te gebruiken (bijv. condooms) en geen sperma te doneren of op te slaan tijdens de behandeling met en gedurende 1 maand na de laatste dosis Balversa.
Gelijktijdige toediening van Balversa kan de werkzaamheid van hormonale anticonceptiva verminderen. Patiënten die hormonale anticonceptiva gebruiken, moeten het advies krijgen om een alternatief anticonceptiemiddel te gebruiken dat niet wordt beïnvloed door enzyminductoren (bijv. een niet-hormonaal spiraal) of een aanvullend niet-hormonaal anticonceptiemiddel (bijv. condooms) tijdens de behandeling met en gedurende 1 maand na de laatste dosis Balversa (zie rubriek 4.5).
Testen op zwangerschap
Voor vrouwen die zwanger kunnen worden, wordt voor het beginnen met Balversa een zwangerschapstest met een zeer gevoelige bepaling aanbevolen.
Zwangerschap
Er zijn geen gegevens over het gebruik van erdafitinib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Afgaande op het werkingsmechanisme van erdafitinib en de bevindingen in reproductiestudies bij dieren mag Balversa niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouwen behandeling met erdafitinib noodzakelijk maakt.
Als Balversa wordt gebruikt tijdens de zwangerschap of als de patiënt zwanger wordt tijdens het gebruik van Balversa, informeer de patiënt dan over het potentiële gevaar voor de foetus en geef de patiënt advies over haar klinische en therapeutische opties. Patiënten moeten worden geadviseerd contact op te nemen met hun zorgverlener als zij zwanger worden of als zwangerschap wordt vermoed tijdens de behandeling met Balversa en tot 1 maand daarna.
Borstvoeding
Er zijn geen gegevens over de aanwezigheid van erdafitinib in moedermelk of de effecten van erdafitinib op met moedermelk gevoede zuigelingen of op de melkproductie.
Een risico voor de zuigeling kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens de behandeling met Balversa en gedurende 1 maand na de laatste dosis.
Vruchtbaarheid
Er zijn geen gegevens over de invloed van erdafitinib op de vruchtbaarheid bij mensen. Er zijn geen specifieke vruchtbaarheidsonderzoeken bij dieren uitgevoerd met erdafitinib (zie rubriek 5.3). Op basis van een voorlopige beoordeling van de vruchtbaarheid in algemeen dieronderzoek (zie rubriek 5.3) en op basis van de farmacologie van erdafitinib, kan aantasting van de mannelijke en vrouwelijke vruchtbaarheid niet worden uitgesloten.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Balversa heeft matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Oogaandoeningen zoals centrale sereuze retinopathie of keratitis zijn waargenomen bij gebruik van FGFR-remmers en bij behandeling met Balversa. Als patiënten aan de behandeling gerelateerde symptomen ervaren die hun zicht aantasten, wordt aanbevolen dat zij geen voertuig besturen of machines bedienen tot het effect afneemt (zie rubriek 4.4).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen waren hyperfosfatemie (78,5%), diarree (55,5%), stomatitis (52,8%), droge mond (39,9%), verminderde eetlust (31,7%), anemie (28,2%), droge huid (28,0%), centrale sereuze retinopathie (28,0%), constipatie (27,3%), dysgeusie (26,3%), palmoplantaire erytrodysesthesie (25,5%), alopecia (23,2%), asthenie (23,0%), alanineaminotransferase verhoogd (21,7%), onycholyse (21,7%), vermoeidheid (20,3%), nausea (18,6%), gewicht verlaagd (18,4%), aspartaataminotransferase verhoogd (18,0%), droog oog (16,7%), nagelverkleuring (15,9%), braken (13,8%), bloed creatinine verhoogd (13,8%), hyponatriëmie (13,4%), paronychia (12,5%), nageldystrofie (11,9%), onychomadesis (11,5%), neusbloeding (10,6%), nagelafwijking (10,2%) en buikpijn (10,0%).
De meest voorkomende bijwerkingen van graad 3 of hoger waren stomatitis (10,6%), hyponatriëmie (8,8%), palmoplantair erytrodysesthesiesyndroom (7,9%), onycholyse (4,8%), diarree (4,0%), hyperfosfatemie (2,9%), verminderde eetlust (2,5%) en nageldystrofie (2,5%). Behandelinggerelateerde bijwerkingen van graad 3 of 4 (47,6% vs. 43,5%) en behandelinggerelateerde ernstige bijwerkingen (14,6% vs. 10,5%) werden vaker gemeld bij patiënten van 65 jaar en ouder dan bij patiënten < 65 jaar.
Bijwerkingen die leidden tot dosisverlaging traden op bij 59,7% van de patiënten. Stomatitis (15,4%), palmoplantaire erytrodysesthesie (9,6%), onycholyse (7,3%) en hyperfosfatemie (5,2%) waren de meest voorkomende bijwerkingen die leidden tot dosisverlaging.
Bijwerkingen die leidden tot stopzetting van de behandeling traden op bij 19,4% van de patiënten. Loslating van retinaal pigmentepitheel (1,7%) en stomatitis (1,5%) waren de meest voorkomende bijwerkingen die leidden tot stopzetting van de behandeling.
Lijst van bijwerkingen in tabelvorm
Het veiligheidsprofiel is gebaseerd op gepoolde gegevens van 479 patiënten met lokaal gevorderd, niet-reseceerbaar of gemetastaseerd urotheelcarcinoom die in klinische studies werden behandeld met Balversa. De patiënten werden behandeld met Balversa in een startdosis van 8/9 mg eenmaal daags oraal. De mediane duur van de behandeling was 4,8 maanden (bereik 0,1 tot 43,4 maanden).
Bijwerkingen die tijdens klinische studies zijn waargenomen, staan hieronder in tabel 6 vermeld naar frequentiecategorie. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000).
Binnen elke frequentiegroep worden de bijwerkingen weergegeven in volgorde van afnemende ernst. Tabel 6: Bijwerkingen vastgesteld in klinische studies
| Systeem/orgaanklasse | Frequentie | Bijwerking |
| Endocriene aandoeningen | vaak | hyperparathyreoïdie |
Voedings- en stofwisselingsstoornissen | zeer vaak | hyperfosfatemie, hyponatriëmie, verminderde eetlust |
| vaak | hypercalciëmie, hypofosfatemie | |
| Zenuwstelselaandoeningen | zeer vaak | dysgeusie |
| Oogaandoeningen | zeer vaak | centrale sereuze retinopathiea, droog oog |
| vaak | ulceratieve keratitis, keratitis, conjunctivitis, xeroftalmie, cataract, blefaritis, verhoogde traanproductie | |
| Bloedvataandoeningen | soms | vaatverkalking |
| Ademhalingsstelsel-, borstkas-en mediastinumaandoeningen | zeer vaak | bloedneus |
| vaak | nasale droogheid | |
| Maagdarmstelselaandoeningen | zeer vaak | diarree, stomatitisb, droge mond, constipatie, nausea, braken, buikpijn |
| vaak | dyspepsie | |
Huid- en onderhuidaandoeningen | zeer vaak | paronychia, onycholyse, onychomadesis, nageldystrofie, nagelafwijking, nagelverkleuring, palmoplantair erytrodysesthesiesyndroom, alopecia, droge huid |
| vaak | onychalgie, onychoclasis, nagelrichels, huidkloven, pruritus, huidexfoliatie, xerodermie, hyperkeratose, huidlaesie, eczeem, rash | |
| soms | nagelbedbloeding, nagelongemak, huidatrofie, palmair erytheem, huidtoxiciteit | |
Nier- en urinewegaandoeningen | vaak | acuut nierletsel, verminderde nierfunctie, renaal falen |
| Lever- en galaandoeningen | vaak | hepatische cytolyse, afwijkende leverfunctie, hyperbilirubinemie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | zeer vaak | asthenie, vermoeidheid |
| soms | slijmvliesdroogheid | |
Bloed- en lymfestelselaandoeningen | zeer vaak | anemie |
| Onderzoeken | zeer vaak | verlaagd gewicht, verhoogd bloed creatinine, verhoogd alanine-aminotransferase, verhoogd aspartaataminotransferase |
a Centrale sereuze retinopathie omvat retinaloslating, glasvochtloslating, retina oedeem, retinopathie,
chorioretinopathie, loslating van retina pigmentepitheel, loslating van maculair retinaal pigmentepitheel, macula loslating, sereuze retinaloslating, subretinaal vocht, retinale verdikking, chorioretinitis, sereuze retinopathie, maculopathie, choroïd vochtophoping, wazig gezichtsvermogen, afgenomen gezichtsvermogen, gereduceerd scherpzien.
b Stomatitis omvat mondulceratie.
Beschrijving van geselecteerde bijwerkingen
Centrale sereuze retinopathie (CSR)
Bijwerkingen van CSR werden gemeld bij 31,5% van de patiënten, met een mediane tijd tot het eerste optreden van een voorval van welke graad dan ook van 51 dagen (zie rubriek 4.4). De meest gemelde voorvallen waren wazig gezichtsvermogen, chorioretinopathie, loslating van RPE, gereduceerd scherpzien, afgenomen gezichtsvermogen, netvliesloslating, retinopathie en subretinaal vocht. CSR van graad 3 of 4 werd gemeld bij 2,7% van de patiënten. De meeste voorvallen van centrale sereuze retinopathie traden op binnen de eerste 90 dagen van de behandeling. Bij data cut-off was CSR bij 43,0% van de patiënten verdwenen. Bij patiënten met CSR had 11,3% dosisonderbrekingen en had 14,6% dosisverlagingen. Bij 3,3% van de patiënten werd Balversa stopgezet vanwege: loslating van RPE (1,7%), chorioretinopathie (0,6%), scherpzien gereduceerd (0,6%), maculopathie (0,4%), gezichtsvermogen wazig (0,2%), gezichtsvermogen afgenomen (0,2%), netvliesloslating (0,2%) en subretinaal vocht (0,2%).
Andere oogaandoeningen
Oogaandoeningen (anders dan centrale sereuze retinopathie) werden gemeld bij 36,3% van de patiënten. De meest gemelde voorvallen waren droge ogen (16,7%), conjunctivitis (9,8%) en traanproductie verhoogd (9,2%). Bij 4,8% van de patiënten met voorvallen werd de dosis verlaagd en bij 6,7% werd de dosis onderbroken. 1,3% stopte met erdafitinib vanwege oogaandoeningen. De mediane tijd tot het eerste begin van oogaandoeningen was 53 dagen (zie rubriek 4.4).
Nagelafwijkingen
Nagelafwijkingen werden gemeld bij 62,6% van de patiënten. De meest gemelde voorvallen waren onycholyse (21,7%), nagelverkleuring (15,9%), paronychia (12,5%), nageldystrofie (11,9%) en onychomadesis (11,5%). De incidentie van nagelafwijkingen nam toe na de eerste maand van blootstelling. De mediane tijd tot het optreden van een nagelafwijking van welke graad dan ook was 63 dagen.
Huidaandoeningen
Huidaandoeningen werden gemeld bij 54,5% van de patiënten. De meest gemelde voorvallen waren een droge huid (28%) en palmoplantair erytrodysesthesiesyndroom (25,5%). De mediane tijd tot het optreden van een huidaandoening van welke graad dan ook was 47 dagen.
Maagdarmstelselaandoeningen
Maagdarmstelselaandoeningen werden gemeld bij 83,9% van de patiënten. De meest gemelde voorvallen waren diarree (55,5%), stomatitis (52,8%) en droge mond (39,9%). De mediane tijd tot het optreden van een maagdarmstelselaandoening van welke graad dan ook was 15 dagen.
Hyperfosfatemie en mineralisatie van weke delen
Erdafitinib kan hyperfosfatemie veroorzaken. Stijgingen in fosfaatconcentraties zijn een verwacht en voorbijgaand farmacodynamisch effect (zie rubriek 5.1). Hyperfosfatemie werd als een bijwerking gerapporteerd bij 78,5% van de patiënten die met Balversa werden behandeld. Hyperfosfatemie werd vroeg gemeld tijdens de behandeling met erdafitinib, waarbij graad 1‑2-voorvallen over het algemeen binnen de eerste 3 of 4 maanden voorkwamen en graad 3-voorvallen binnen de eerste maand. De mediane begintijd voor hyperfosfatemie van welke graad dan ook was 16 dagen. Vaatverkalking is waargenomen bij 0,2% van de patiënten behandeld met Balversa (zie rubriek 4.2). Hypercalciëmie en hyperparathyreoïdie zijn waargenomen bij respectievelijk 6,1% en 2,9% van de patiënten behandeld met Balversa (zie tabel 2 in rubriek 4.2).
Hypofosfatemie
Erdafitinib kan hypofosfatemie veroorzaken. Hypofosfatemie kwam voor bij 5,6% van de patiënten. Hypofosfatemiereacties waren graad 3-4 bij 1,0% van de patiënten. De mediane tijd tot het optreden van een voorval van graad 3 was 140 dagen. Geen van de voorvallen was ernstig, leidde tot stopzetting of tot dosisverlaging. Dosisonderbreking trad op bij 0,2% van de patiënten.
Afwijkende laboratoriumuitslagen
Afwijkende laboratoriumuitslagen (anders dan hyperfosfatemie, dat apart wordt beschreven), kwamen voor bij 53,4% van de patiënten. De meest gemelde laboratoriumafwijkingen waren anemie (28,2% [135 patiënten]; mediane tijd tot aanvang 44 dagen; 38,5% [52/135] verdween vanzelf), verhoogd alanine-aminotransferase (21,7% [104 patiënten]; mediane tijd tot aanvang 41 dagen; 75% [78/104] verdween vanzelf), verhoogd aspartaataminotransferase (18% [86 patiënten]; mediane tijd tot aanvang 37 dagen; 73,3% [63/86] verdween vanzelf), verhoogd bloed creatinine (14,2% [68 patiënten]; mediane tijd tot aanvang 57 dagen; 44,1% [30/68] verdween vanzelf) en hyponatriëmie (13,4% [64 patiënten]; mediane tijd tot aanvang 55 dagen; 51,6% [33/64] verdween vanzelf).
Pediatrische patiënten
In klinische onderzoeken buiten de goedgekeurde indicatie en off-label in de post-marketingfase is melding gemaakt van groeiversnelling en epifysiolyse van de femorale kop bij pediatrische patiënten (< 18 jaar) die erdafitinib toegediend kregen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifiek antidotum bekend voor een overdosering met van Balversa. Stop met Balversa in geval van overdosering en neem algemene ondersteunende maatregelen totdat de klinische toxiciteit is afgenomen of verdwenen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, proteïnekinaseremmers. ATC-code: L01EN01
Werkingsmechanisme
Erdafitinib is een pan-fibroblast groeifactorreceptor (FGFR)-tyrosinekinaseremmer.
Farmacodynamische effecten
Serumfosfaat
Erdafitinib verhoogt de serumfosfaatconcentratie, een secundair effect van FGFR-remming (zie rubriek 4.2 en 4.8).
Klinische werkzaamheid
De werkzaamheid van Balversa werd onderzocht in Cohort 1 van studie BLC3001, een gerandomiseerde, open-label, multicentrische fase 3-studie om de algehele overleving (OS) van erdafitinib versus chemotherapie (docetaxel of vinflunine) te onderzoeken bij patiënten met gevorderde (niet-reseceerbaar of gemetastaseerd) urotheelcarcinoom met bepaalde FGFR-veranderingen, die progressie vertoonden na 1 of 2 eerdere behandelingen, waarvan ten minste 1 met een programmed death receptor-1 (PD-1)- of programmed death-ligand-1 (PD-L1)-remmer (anti-PD-(L)1) gebruikt in de lokaal gevorderde niet-reseceerbare of gemetastaseerde behandelsetting.
Patiënten die neoadjuvante of adjuvante chemotherapie of immuuntherapie kregen en binnen 12 maanden na de laatste dosis ziekteprogressie vertoonden, worden geacht systemische therapie in de gemetastaseerde setting te hebben gekregen. Patiënten met cardiovasculaire aandoeningen die in de voorafgaande 3 maanden niet onder controle waren of met QTc-verlenging van graad 2 of hoger (≥ 481 ms) en verminderde wondgenezing werden uitgesloten van de studie, evenals patiënten met centrale sereuze retinopathie of loslating van retina-pigmentepitheel van welke graad dan ook.
De belangrijkste werkzaamheidsgegevens zijn gebaseerd op 266 patiënten die voorafgaande anti-PD-(L)1-behandeling kregen en die werden gerandomiseerd naar erdafitinib (8 mg met geïndividualiseerde verhoging tot 9 mg indien de serumfosfaatspiegel < 9,0 mg/dl is en er geen geneesmiddelgerelateerde toxiciteit was) versus chemotherapie (docetaxel 75 mg/m2 eenmaal per 3 weken of vinflunine 320 mg/m2 eenmaal per 3 weken).
In de studie moesten patiënten die in aanmerking kwamen ten minste 1 van de volgende FGFR-fusies hebben: FGFR2-BICC1, FGFR2-CASP7, FGFR3-TACC3, FGFR3-BAIAP2L1; of 1 van de volgende FGFR3-genmutaties: R248C, S249C, G370C, Y373C. Moleculaire geschiktheid werd bepaald op basis van centrale (74,6%) of lokale (25,4%) FGFR-resultaten. Tumormonsters werden in het centrale laboratorium getest op veranderingen in het FGFR-gen met de Qiagen Therascreen FGFR RGQ RT-PCR Kit. Lokale historische testen op tumor- of bloedmonsters waren gebaseerd op lokale next generation sequencing (NGS) testen. Bij het beperkte aantal patiënten dat met lokale tests werd geïncludeerd en waarvan tumormonsters beschikbaar waren voor bevestigingstests, werd een overeenkomst van 75,6% waargenomen bij het testen met de centrale test.
In het studiecohort had 99,2% van de patiënten veranderingen in het FGFR-gen (2 patiënten hadden geen FGFR-veranderingen: 80,8% van de patiënten had FGFR3-mutaties, 16,5% van de patiënten had FGFR3-fusies en 1,9% van de patiënten had zowel FGFR3-mutaties als -fusies). Er werden geen patiënten met FGFR2-veranderingen waargenomen in dit studiecohort. Een tumor met gevoelige veranderingen in het FGFR3-gen is een tumor met ten minste 1 van de volgende FGFR-fusies: FGFR3-TACC3, FGFR3-BAIAP2L1; of 1 van de volgende mutaties in het FGFR3-gen: R248C, S249C, G370C, Y373C. Alle patiënten in het studiecohort met FGFR-veranderingen hadden ten minste 1 FGFR3-verandering. FGFR3-S249C was de meest voorkomende verandering (46,6%), gevolgd door FGFR3-Y373C (16,9%) en FGFR3-TACC3-fusie (9,8%).
De demografische kenmerken waren evenwichtig verdeeld over de behandelingsgroepen erdafitinib en chemotherapie. De mediane leeftijd bij de screening voor de volledige studie was 67 jaar (bereik: 32 tot 86 jaar). De meerderheid van de patiënten was 65 jaar of ouder: 19,9% 65 t/m 69 jaar; 19,9% 70 t/m 74 jaar; 21,1% 75 jaar of ouder. De meerderheid van de patiënten was man (71,4%), wit (54,1%) en afkomstig uit Europa (60,9%).
Alle patiënten hadden transitioneel celcarcinoom, met een klein percentage (5,3%) van de patiënten met kleine componenten (< 50% in totaal) van afwijkende histologie. De primaire tumorlocatie was voor 33,5% van de patiënten de bovenste urinewegen en voor 66,5% de onderste urinewegen. Patiënten hadden bij aanvang ECOG-score 0 (42,9%), 1 (47,7%), of 2 (9,4%).
Alle patiënten kregen ten minste 1 eerdere lijn van antikankertherapie en moeten een anti-PD-(L)1 hebben gehad. De meest ontvangen anti-PD-(L)1 therapieën waren pembrolizumab (35,3%), avelumab (22,2%) en atezolizumab (19,5%). Voorafgaande behandeling met chemotherapie was niet vereist, maar de meerderheid van de patiënten (89,1%) kreeg ten minste één lijn van voorafgaande chemotherapie. Bijna alle patiënten kregen op platina gebaseerde chemotherapie (89,7% in de erdafitinibgroep, 85,4% in de chemotherapiegroep): het vaakst cisplatine (55,9% in de erdafitinibgroep, 45,4% in de chemotherapiegroep) gevolgd door carboplatine (27,2% in de erdafitinibgroep, 31,5% in de chemotherapiegroep).
Het primaire eindpunt was algehele overleving (OS). De radiografische respons werd beoordeeld door onderzoekers volgens RECIST (Response Evaluation Criteria in Solid Tumours Versie 1.1) tot progressie van de ziekte, ondraaglijke toxiciteit, intrekking van de toestemming of beslissing van de onderzoeker om de behandeling te staken, of het einde van het onderzoek, afhankelijk van wat zich het eerst voordeed. Progressievrije overleving (PFS), objectief responspercentage (ORR) en responsduur werden opgenomen als secundaire eindpunten.
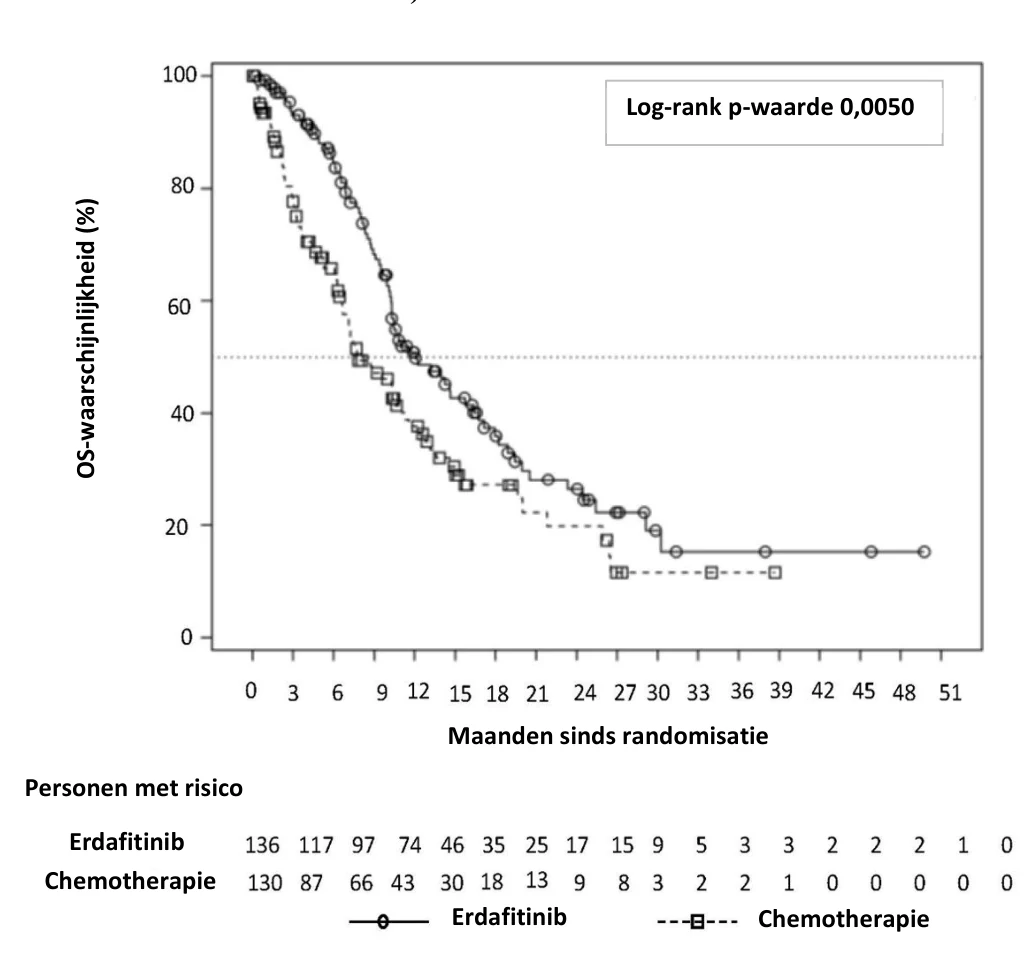
Behandeling met erdafitinib toonde een statistisch significante verbetering in OS voor patiënten die behandeld werden met erdafitinib, waarbij erdafitinib de OS verlengde vergeleken met behandeling met chemotherapie (mediane OS van 12,1 vs. 7,8 maanden) (zie tabel 7).
De werkzaamheidsresultaten staan samengevat in tabel 7.
Tabel 7: Overzicht van werkzaamheidsresultaten voor studie BLC3001 Cohort 1
| Erdafitinib (N = 136) | Chemotherapie (N = 130) | |
| Algehele overleving (OS) | ||
| Aantal voorvallen (%) | 77 (56,6%) | 78 (60,0%) |
| Mediaan, maanden (95%-BI) | 12,06 (10,28; 16,36) | 7,79 (6,54; 11,07) |
| HR (95%-BI) | 0,64 (0,44; 0,93)a 0,0050 | |
| p-waarde | ||
| Progressievrije overleving (progression-free survival, PFS) | ||
| Aantal voorvallen (%) | 101 (74,3%) | 90 (69,2%) |
| Mediaan, maanden (95%-BI) | 5,55 (4,40; 5,65) | 2,73 (1,81; 3,68) |
| HR (95%-BI) | 0,58 (0,41; 0,82)a 0,0002 | |
| p-waarde | ||
| Objectieve respons (ORR), bevestigd | ||
| ORR (CR + PR) | 48 (35,3%) | 11 (8,5%) |
| Duur van respons (DoR), door onderzoeker beoordeeld, bevestigd | ||
| Mediaan, maanden (95%-BI) | 5,55 (4,17; 8,31) | 5,75 (4,86; 7,16) |
Alle gerapporteerde p-waarden zijn 2-zijdig.
a Er worden herhaalde betrouwbaarheidsintervallen gegeven.
De Kaplan-Meier-curve van OS voor de twee behandelingsgroepen wordt weergegeven in figuur 1.
Figuur 1. Kaplan-Meier-curve van algehele overleving - niet-gestratificeerde analyse (cohort 1 van studie BLC3001)
Oudere patiënten
In de klinische studie met Balversa was 60,9% van de patiënten 65 jaar en ouder (39,8% was 65 tot 75 jaar en 21,1% van de patiënten was 75 jaar en ouder). Tussen oudere en jongere volwassen patiënten werd geen algeheel verschil in werkzaamheid waargenomen.
Chemotherapie
Erdafitinib
Personen met risico
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met erdafitinib in alle subgroepen van pediatrische patiënten met urotheelcarcinoom (zie de rubrieken 4.2 en 4.8 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Na eenmalige en herhaalde eenmaaldaagse dosering nam de blootstelling aan erdafitinib (maximale waargenomen plasmaconcentratie [Cmax] en gebied onder de plasmaconcentratie-tijdcurve [AUC]) op een dosisproportionele manier toe binnen het dosisbereik van 0,5 tot 12 mg. Steady state werd bereikt na 2 weken met eenmaaldaagse dosering en de gemiddelde accumulatieratio was 4-voudig bij patiënten met kanker. Na toediening van 8 mg eenmaal daags, de voorgestelde startdosis, waren de gemiddelde (variatiecoëfficiënt [CV%]) Cmax, AUCτ, en de minimale waargenomen plasmaconcentratie (Cmin) van erdafitinib in steady state bij patiënten met kanker respectievelijk 1.399 ng/ml (50,8%), 29.268 ng.u/ml (59,9%), en 936 ng/ml (64,9%). Dagelijkse schommelingen in de plasmaconcentraties van erdafitinib waren laag, met een gemiddelde (CV%) piek-tot-dal-ratio van 1,47 (23%) bij steady state na dagelijkse dosering.
Absorptie
Na orale toediening van een eenmalige dosis was de mediane tijd tot het bereiken van de piekplasmaconcentratie (tmax) 2,5 uur (bereik: 2 tot 6 uur) bij gezonde vrijwilligers en absorptie na orale inname is vrijwel volledig.
Effect van voeding
Toediening van erdafitinib aan gezonde vrijwilligers onder nuchtere omstandigheden en met een vetrijke maaltijd resulteerde niet in klinisch relevante veranderingen in Cmax en AUC. De gemiddelde AUC∞ en Cmax daalden met respectievelijk met 6% en 14% wanneer erdafitinib gelijktijdig werd toegediend met een vetrijke maaltijd. De mediane tijd om tmax te bereiken werd met voedsel ongeveer 1,5 uur vertraagd (zie rubriek 4.2).
Distributie
Het gemiddelde schijnbare verdelingsvolume van erdafitinib bij patiënten met kanker was 0,411 l/kg. Erdafitinib werd voor 99,7% gebonden aan humane plasma-eiwitten, met een voorkeur voor α1-zure glycoproteïne.
Biotransformatie
Metabolisme is de belangrijkste eliminatieroute voor erdafitinib. Erdafitinib wordt bij de mens voornamelijk gemetaboliseerd door CYP2C9 en CYP3A4 om de belangrijkste metaboliet, de O-gedemethyleerde metaboliet te vormen. De bijdrage van CYP2C9 en CYP3A4 aan de totale klaring van erdafitinib wordt geschat op respectievelijk 39% en 20%. Ongewijzigd erdafitinib was het belangrijkste geneesmiddelgerelateerde deel in plasma, er waren geen circulerende metabolieten.
Eliminatie
De gemiddelde totale schijnbare klaring (CL/F) van erdafitinib was bij patiënten met kanker 0,362 l/u. De gemiddelde effectieve halfwaardetijd van erdafitinib bij patiënten met kanker was 58,9 uur.
Tot 16 dagen na een eenmalige orale toediening van radioactief gelabeld [14C]-erdafitinib werd bij gezonde vrijwilligers 69% van de dosis teruggevonden in de feces (14-21% als onveranderd erdafitinib) en 19% in de urine (13% als onveranderd erdafitinib).
Bijzondere populaties
Er werden geen klinisch betekenisvolle verschillen in de farmacokinetiek van erdafitinib waargenomen op basis van leeftijd (21-92 jaar), geslacht, ras (wit, Latijns-Amerikaans of Aziatisch), lichaamsgewicht (36-166 kg), lichte of matige nierinsufficiëntie en lichte of matige leverinsufficiëntie. Pediatrische patiënten
De farmacokinetiek van erdafitinib is niet onderzocht bij pediatrische patiënten.
Nierinsufficiëntie
Op basis van een farmacokinetische populatieanalyse werden er geen klinisch betekenisvolle verschillen in de farmacokinetiek van erdafitinib waargenomen tussen proefpersonen met een normale nierfunctie (absolute GFR-MDRD [absolute glomerulaire filtratiesnelheid modificatie van dieet bij nierziekte] ≥ 90 ml/min) en proefpersonen met een lichte (absolute GFR-MDRD 60 tot 89 ml/min) en matige (absolute GFR-MDRD 30 tot 59 ml/min) nierinsufficiëntie. Er is geen informatie beschikbaar over proefpersonen met ernstige nierinsufficiëntie (absolute GFR-MDRD minder dan 30 ml/min) of nierinsufficiëntie waarvoor dialyse nodig is, als gevolg van schaarste aan farmacokinetische gegevens (n = 7, 0,8%).
Leverinsufficiëntie
De farmacokinetiek van erdafitinib werd onderzocht bij deelnemers met een reeds bestaande lichte (n = 8) of matige (n = 8) leverinsufficiëntie (respectievelijk Child-Pugh-klasse A en B) en bij gezonde controledeelnemers met een normale leverfunctie (n = 8). De totale AUC∞ was bij deelnemers met lichte en matige leverinsufficiëntie respectievelijk 82% en 61% in vergelijking met deelnemers met een normale leverfunctie. De totale Cmax was bij deelnemers met lichte en matige leverinsufficiëntie respectievelijk 83% en 74% in vergelijking met deelnemers met een normale leverfunctie. De vrije AUC∞ was bij deelnemers met lichte en matige leverinsufficiëntie respectievelijk 95% en 88% in vergelijking met deelnemers met een normale leverfunctie. De vrije Cmax was bij deelnemers met lichte en matige leverinsufficiëntie respectievelijk 96% en 105% in vergelijking met deelnemers met een normale leverfunctie. Er werden geen klinisch betekenisvolle verschillen in de farmacokinetiek van erdafitinib waargenomen tussen proefpersonen met een lichte (Child-Pugh A) of matige (Child-Pugh B) leverinsufficiëntie en proefpersonen met een normale leverfunctie. De farmacokinetiek van erdafitinib bij personen met ernstige leverinsufficiëntie is onbekend als gevolg van beperkte gegevens.
Geneesmiddeleninteracties
Effect van P-gp-remmers op erdafitinib
Erdafitinib is een substraat voor P-gp. P-gp-remmers zullen naar verwachting de farmacokinetiek van erdafitinib niet op een klinisch relevante manier beïnvloeden.
Effect van zuurverlagende middelen op erdafitinib
Erdafitinib heeft een adequate oplosbaarheid in het pH-bereik van 1 tot 7,4. Zuurverlagende middelen (bijv. antacida, H2-antagonisten of protonpompremmers) zullen naar verwachting de biologische beschikbaarheid van erdafitinib niet beïnvloeden.
Effect van sevelamer op erdafitinib
Er werden geen klinisch betekenisvolle verschillen in de farmacokinetiek van erdafitinib waargenomen bij patiënten die sevelamer gebruikten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxiciteit bij herhaalde toediening
De belangrijkste toxicologische bevindingen na herhaalde toediening van erdafitinib bij zowel ratten als honden hielden verband met de farmacologische activiteit van erdafitinib als irreversibele remmer van FGFR, waaronder verhoogd anorganisch fosfor en calcium in plasma, ectopische mineralisatie in verschillende organen en weefsels, laesies in bot/kraakbeen bij blootstelling aan erdafitinib lager dan de blootstelling bij de mens bij de aanbevolen klinische dosis. Na 3 maanden behandeling werd bij ratten cornea-atrofie (dunner worden van het cornea-epitheel) waargenomen, en bij ratten en honden werden traanklieratrofie, veranderingen in vacht en nagels, evenals gebitsveranderingen waargenomen. Verstoring van de fosfaathomeostase werd waargenomen bij ratten en honden bij blootstellingen lager dan de blootstellingen bij de mens bij alle onderzochte doses. Mineralisaties van weke delen (behalve de aortamineralisatie bij honden) en chondrodysplasie bij ratten en honden en mammaklieratrofie bij ratten waren aan het einde van een geneesmiddelvrije herstelperiode van 4 weken gedeeltelijk tot volledig hersteld.
Erdafitinib is een intrinsieke blokker van het humane ether-à-go-go-gerelateerde gen (hERG) met een pro-aritmisch potentieel, wat zich na intraveneuze toediening bij honden en cavia’s onder anesthesie en na orale toediening bij honden bij bewustzijn vertaalt in een verlengde repolarisatie (gecorrigeerd QT-interval). Het no-effect level vertegenwoordigt een veiligheidsmarge van 2,4 ten opzichte van de maximale vrije plasmaconcentratie (Cmax, u) bij klinische steady state bij een eenmaaldaagse orale toediening van 9 mg.
Carcinogeniteit en mutageniteit
Er zijn geen langetermijnstudies bij dieren uitgevoerd om het carcinogeen potentieel van erdafitinib te onderzoeken. Erdafitinib werd als niet genotoxisch beschouwd in het standaardpanel van GLP-bepalingen op genotoxiciteit.
Reproductietoxicologie
Erdafitinib was teratogeen en embryotoxisch bij ratten bij blootstellingen lager dan de blootstellingen bij de mens. De foetale toxiciteit werd gekenmerkt door afwijkingen aan voor- en achtervoeten en misvormingen van enkele belangrijke bloedvaten, zoals de aorta (zie rubriek 4.4 en 4.6).
Vruchtbaarheid
Er zijn geen specifieke vruchtbaarheidsstudies bij dieren uitgevoerd met erdafitinib. In de algemene toxiciteitsstudie van 3 maanden bij ratten vertoonde erdafitinib echter effecten op de vrouwelijke voortplantingsorganen (necrose van de corpora lutea) bij een blootstelling die de AUC bij patiënten benaderde bij de maximaal aanbevolen dosis van 9 mg eenmaal daags.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Balversa 3 mg filmomhulde tabletten
Tabletkern
Croscarmellose-natrium
Magnesiumstearaat (E572)
Mannitol (E421)
Meglumine
Microkristallijne cellulose (E460)
Filmomhulling (Opadry amb II)
Glycerol-monocaprylocapraat type I
Gedeeltelijk gehydrolyseerd polyvinylalcohol
Natriumlaurylsulfaat
Talk
Titaandioxide (E171)
Geel ijzeroxide (E172)
Balversa 4 mg filmomhulde tabletten
Tabletkern
Croscarmellose-natrium
Magnesiumstearaat (E572)
Mannitol (E421)
Meglumine
Microkristallijne cellulose (E460)
Filmomhulling (Opadry amb II)
Glycerol-monocaprylocapraat type I
Gedeeltelijk gehydrolyseerd polyvinylalcohol
Natriumlaurylsulfaat
Talk
Titaandioxide (E171)
Geel ijzeroxide (E172)
Rood ijzeroxide (E172)
Balversa 5 mg filmomhulde tabletten
Tabletkern
Croscarmellose-natrium
Magnesiumstearaat (E572)
Mannitol (E421)
Meglumine
Microkristallijne cellulose (E460)
Filmomhulling (Opadry amb II)
Glycerol-monocaprylocapraat type I
Gedeeltelijk gehydrolyseerd polyvinylalcohol
Natriumlaurylsulfaat
Talk
Titaandioxide (E171)
Geel ijzeroxide (E172)
Rood ijzeroxide (E172)
Zwart ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
Flessen
4 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Fles
Fles van HDPE (hogedichtheidpolyethyleen) met een kindveilige sluiting van polypropyleen (PP) en met inductie verzegelende folie. Elke doos bevat één flesje met 28, 56 of 84 filmomhulde tabletten.
Tablet van 3 mg:
- Elke doos met 56 filmomhulde tabletten bevat één fles met 56 tabletten. • Elke doos met 84 filmomhulde tabletten bevat één fles met 84 tabletten.
Tablet van 4 mg:
- Elke doos met 28 filmomhulde tabletten bevat één fles met 28 tabletten. • Elke doos met 56 filmomhulde tabletten bevat één fles met 56 tabletten.
Tablet van 5 mg:
- Elke doos met 28 filmomhulde tabletten bevat één fles met 28 tabletten. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1841/003
EU/1/24/1841/004
EU/1/24/1841/008
EU/1/24/1841/009
EU/1/24/1841/011
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 22 augustus 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.