


SmPC (samenvatting van de productkenmerken) - Aimovig
1. NAAM VAN HET GENEESMIDDEL
Aimovig 70 mg oplossing voor injectie in een voorgevulde spuit Aimovig 140 mg oplossing voor injectie in een voorgevulde spuit Aimovig 70 mg oplossing voor injectie in een voorgevulde pen Aimovig 140 mg oplossing voor injectie in een voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Aimovig 70 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat 70 mg erenumab.
Aimovig 140 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat 140 mg erenumab.
Aimovig 70 mg oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen bevat 70 mg erenumab.
Aimovig 140 mg oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen bevat 140 mg erenumab.
Erenumab is een volledig humaan IgG2-monoklonaal antilichaam vervaardigd door middel van DNA-recombinatietechniek in ovariumcellen van Chinese hamsters (CHO-cellen).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectievloeistof)
De oplossing is helder tot opaalachtig, kleurloos tot lichtgeel.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Aimovig is geïndiceerd voor profylaxe van migraine bij volwassenen die ten minste 4 migrainedagen per maand hebben.
4.2 Dosering en wijze van toediening
De behandeling dient te worden opgestart door artsen die ervaring hebben met de diagnose en behandeling van migraine.
Dosering
De behandeling is bedoeld voor patiënten met ten minste 4 migrainedagen per maand bij het starten van de behandeling met erenumab.
De aanbevolen dosis is 70 mg erenumab elke 4 weken. Sommige patiënten kunnen baat hebben bij een dosis van 140 mg elke 4 weken (zie rubriek 5.1).
Elke dosis van 140 mg wordt gegeven in één subcutane injectie van 140 mg of in twee subcutane injecties van 70 mg.
Uit klinische onderzoeken is gebleken dat bij de meeste patiënten die reageren op de behandeling er binnen 3 maanden sprake was van klinisch voordeel. Bij patiënten die na 3 maanden behandeling geen respons hebben vertoond moet worden overwogen de behandeling te staken. Daarna is regelmatige evaluatie van de noodzaak om de behandeling voort te zetten aanbevolen.
Speciale populaties
Ouderen (65 jaar en ouder)
Aimovig is niet onderzocht bij oudere patiënten. Er is geen dosisaanpassing vereist aangezien de farmacokinetiek van erenumab niet door leeftijd wordt beïnvloed.
Nierfunctiestoornis/leverfunctiestoornis
Bij patiënten met een lichte tot matige nier- of leverfunctiestoornis is geen dosisaanpassing noodzakelijk (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Aimovig bij kinderen jonger dan 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Aimovig is voor subcutaan gebruik.
Aimovig is, na gepaste training, bedoeld voor zelftoediening door de patiënt. De injecties kunnen ook worden toegediend door een ander persoon die op juiste wijze is geïnstrueerd. De injectie kan worden toegediend in de buik, het bovenbeen of in de buitenkant van de bovenarm (de arm mag alleen worden gebruikt als de injectie wordt toegediend door een ander persoon; zie rubriek 5.2). De injectieplaatsen moeten worden afgewisseld en er mogen geen injecties worden toegediend op plekken waar de huid gevoelig, gekneusd, rood of hard is.
Voorgevulde spuit
De gehele inhoud van de Aimovig voorgevulde spuit moet worden geïnjecteerd. Elke voorgevulde spuit is uitsluitend bedoeld voor eenmalig gebruik en zodanig ontworpen dat de gehele inhoud wordt afgegeven zonder dat er iets achterblijft.
Uitgebreide instructies voor toediening staan vermeld in de instructies voor gebruik in de bijsluiter.
Voorgevulde pen
De gehele inhoud van de Aimovig voorgevulde pen moet worden geïnjecteerd. Elke voorgevulde pen is uitsluitend bedoeld voor eenmalig gebruik en zodanig ontworpen dat de gehele inhoud wordt afgegeven zonder dat er iets achterblijft.
Uitgebreide instructies voor toediening staan vermeld in de instructies voor gebruik in de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Cardiovasculair effect
Patiënten met bepaalde ernstige cardiovasculaire aandoeningen werden uitgesloten van klinische onderzoeken (zie rubriek 5.1). Er zijn geen veiligheidsgegevens beschikbaar voor deze patiënten.
Overgevoeligheidsreacties
Ernstige overgevoeligheidsreacties bij gebruik van erenumab, waaronder rash, angio-oedeem en anafylactische reacties, zijn gemeld tijdens postmarketingervaring. Deze reacties kunnen binnen enkele minuten optreden, sommige kunnen echter meer dan een week na de behandeling optreden. In dat verband moeten patiënten worden gewaarschuwd voor de symptomen die gepaard gaan met overgevoeligheidsreacties. Als een ernstige of hevige overgevoeligheidsreactie optreedt, moet een geschikte therapie worden gestart en de behandeling met erenumab moet worden gestaakt (zie rubriek 4.3).
Constipatie
Constipatie is een veelvoorkomende bijwerking van erenumab en is meestal licht tot matig van intensiteit. In de meeste gevallen werd dit voor het eerst gemeld na de eerste dosis erenumab; patiënten hebben echter later in de behandeling ook constipatie ervaren. In de meeste gevallen verdween de constipatie binnen drie maanden. In de postmarketingsetting is constipatie met ernstige complicaties gemeld bij gebruik van erenumab. In sommige van deze gevallen was ziekenhuisopname vereist, waaronder gevallen waarin een operatie noodzakelijk was. Een voorgeschiedenis van constipatie of het gelijktijdig gebruik van geneesmiddelen geassocieerd met verminderde gastro-intestinale motiliteit kan het risico op ernstigere constipatie en het risico op constipatie-gerelateerde complicaties verhogen. Patiënten moeten worden gewaarschuwd voor het risico van constipatie en moeten worden geadviseerd medische hulp te zoeken als constipatie niet verdwijnt of verergert. Patiënten dienen onmiddellijk medische hulp te zoeken als ze ernstige constipatie ontwikkelen. Constipatie moet direct klinisch passend worden behandeld. Bij ernstige constipatie moet overwogen worden de behandeling stop te zetten.
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosiseenheid, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Polysorbaat 80
Dit geneesmiddel bevat 0,1 mg polysorbaat 80 in elke ml. Dit komt overeen met 0,004 mg/kg.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er wordt geen effect op de blootstelling van gelijktijdig toegediende geneesmiddelen verwacht op basis van de metabole routes van monoklonale antilichamen. In onderzoeken met gezonde vrijwilligers zijn geen interacties waargenomen met orale anticonceptiva (ethinylestradiol / norgestimaat) of sumatriptan.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van erenumab bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van Aimovig te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of erenumab wordt uitgescheiden in de moedermelk. Van menselijke IgGs is bekend dat ze in de moedermelk worden uitgescheiden gedurende de eerste paar dagen na de geboorte, welke daarna snel afnemen tot lage concentraties; concluderend kan een risico voor pasgeborenen/zuigelingen niet worden uitgesloten gedurende deze korte periode. Nadien kan het gebruik van Aimovig worden overwogen tijdens borstvoeding alleen als dit klinisch nodig is.
Vruchtbaarheid
Uit dieronderzoek is geen invloed gebleken op de vruchtbaarheid van mannen en vrouwen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Aimovig heeft naar verwachting geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Een totaal van meer dan 2.500 patiënten (meer dan 2.600 patiëntjaren) zijn met Aimovig behandeld in registratieonderzoeken. Van deze patiënten werden meer dan 1.300 patiënten gedurende ten minste 12 maanden blootgesteld en 218 patiënten werden gedurende 5 jaar blootgesteld. Het algemeen veiligheidsprofiel van Aimovig bleef consistent gedurende 5 jaar langdurige openlabel behandeling.
De bijwerkingen voor 70 mg en 140 mg waren injectieplaatsreacties (5,6%/4,5%), constipatie (1,3%/3,2%), spierspasmen (0,1%/2,0%) en pruritus (0,7%/1,8%). De meeste reacties waren licht tot matig van ernst. Minder dan 2% van de patiënten in deze onderzoeken staakte de behandeling vanwege bijwerkingen.
Lijst van bijwerkingen in tabelvorm
In tabel 1 staan alle bijwerkingen vermeld die zich voordeden bij met Aimovig behandelde patiënten tijdens de 12 weken durende placebogecontroleerde periodes van de onderzoeken evenals in de post-marketingsetting. Binnen elke systeem/orgaanklasse zijn de bijwerkingen gerangschikt naar frequentie, met de meest voorkomende bijwerkingen als eerste. Binnen elke frequentiegroep zijn de bijwerkingen vermeld in volgorde van afnemende ernst. Daarnaast is de overeenkomende frequentiecategorie voor elke bijwerking gebaseerd op de volgende afspraak: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1 Lijst van bijwerkingen
| Systeem/orgaanklasse | Bijwerking | Frequentiecategorie |
| Immuunsysteemaandoeningen | Overgevoeligheidsreactiesa waaronder anafylaxie, angio-oedeem, rash, zwelling/oedeem en urticaria | Vaak |
| Maagdarmstelselaandoeningen | Constipatie | Vaak |
| Orale aftenb | Niet bekend | |
| Huid- en onderhuidaandoeningen | Pruritusc | Vaak |
| Alopecia Rashd | Niet bekend | |
| Skeletspierstelsel- en bindweefselaandoeningen | Spierspasmen | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Injectieplaatsreactiesa | Vaak |
| a Zie rubriek ‘Beschrijving van geselecteerde bijwerkingen’ hieronder. b Orale aften omvat de termen stomatitis, mondzweren, blaarvorming van het mondslijmvlies. c Pruritus omvat de termen gegeneraliseerde pruritus, pruritus en jeukende rash. d Rash omvat de termen papulaire rash, exfoliatieve rash, erythemateuze rash, urticaria, blaar. | ||
Beschrijving van geselecteerde bijwerkingen
Injectieplaatsreacties
In de geïntegreerde 12 weken durende placebogecontroleerde fase van de onderzoeken waren injectieplaatsreacties licht en meestal van voorbijgaande aard. Er was één geval van het staken van de behandeling bij een patiënt die de 70 mg dosis kreeg vanwege uitslag op de injectieplaats. De meest voorkomende injectieplaatsreacties waren gelokaliseerde pijn, erytheem en pruritus. De pijn op de injectieplaats verdween meestal binnen 1 uur na toediening.
Huid- en overgevoeligheidsreacties
In de geïntegreerde 12 weken durende placebogecontroleerde fase van de onderzoeken werden niet-ernstige gevallen van huiduitslag, pruritus en zwelling/oedeem waargenomen. Deze waren in de meeste gevallen licht en leidden niet tot het staken van de behandeling.
In de postmarketingsetting werden gevallen van anafylaxie en angio-oedeem werden waargenomen.
Immunogeniciteit
Tijdens de dubbelblinde behandelfase van de klinische onderzoeken was de incidentie van de ontwikkeling van antilichamen tegen erenumab 6,3% (56/884) bij personen die een dosis van 70 mg erenumab kregen (3 van hen hadden in vitro neutraliserende activiteit) en 2,6% (13/504) bij degenen die de dosis van 140 mg erenumab kregen (bij geen van deze personen was sprake van in vitro neutraliserende activiteit). In een open-label onderzoek met een behandeling tot 256 weken, was de incidentie van de ontwikkeling van antilichamen tegen erenumab 11,0% (25/225) bij patiënten die gedurende het hele onderzoek slechts 70 mg of 140 mg Aimovig kregen (van wie 2 in vitro neutraliserende activiteit). De ontwikkeling van antilichamen tegen erenumab had geen invloed op de werkzaamheid of veiligheid van erenumab.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinische onderzoeken zijn geen gevallen van overdosering gemeld.
In klinische onderzoeken zijn doses tot maximaal 280 mg subcutaan toegediend zonder aanwijzingen voor dosisbeperkende toxiciteit.
In het geval van een overdosis moet de patiënt symptomatisch worden behandeld en moeten naar behoefte ondersteunende maatregelen worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Analgetica, antimigrainepreparaten, ATC-code: N02CD01
Werkingsmechanisme
Erenumab is een humaan monoklonaal antilichaam dat bindt aan de receptor voor ‘calcitonin gene-related peptide’ (CGRP). De CGRP-receptor bevindt zich op plaatsen die relevant zijn voor de pathofysiologie van migraine, zoals het ganglion trigeminale. Erenumab vertoont krachtige en specifieke competitie met de binding van CGRP en remt de functie ervan op de CGRP-receptor en heeft geen significante activiteit tegen andere receptoren van de familie van calcitonine.
CGRP is een neuropeptide dat de nociceptieve signalering moduleert en een vasodilator die in verband is gebracht met de pathofysiologie van migraine. In tegenstelling tot andere neuropeptiden, blijken de CGRP-spiegels aanzienlijk te stijgen tijdens een migraineaanval en weer normaal te worden als de hoofdpijn vermindert. Intraveneuze infusie van CGRP induceert migraineachtige hoofdpijn bij patiënten.
Remming van de effecten van CGRP zou theoretisch compenserende vasodilatatie in ischemisch gerelateerde aandoeningen kunnen verzwakken. Een onderzoek beoordeelde het effect van een enkelvoudige intraveneuze dosis van 140 mg Aimovig bij personen met stabiele angina pectoris onder gecontroleerde inspanningscondities. Aimovig vertoonde een vergelijkbare inspanningsduur met placebo en verergerde myocardischemie bij deze patiënten niet.
Klinische werkzaamheid en veiligheid
Erenumab werd beoordeeld voor profylaxe van migraine in twee hoofdonderzoeken, binnen het migraine-spectrum bij chronische en episodische migraine. In beide onderzoeken hadden de geïncludeerde patiënten een voorgeschiedenis van migraine (met of zonder aura) van ten minste 12 maanden volgens de diagnostische criteria van de International Classification of Headache Disorders (ICHD-III). Oudere patiënten (> 65 jaar), patiënten met overmatig gebruik van opioïden tijdens onderzoek bij chronische migraine, patiënten met overmatig gebruik van geneesmiddelen tijdens onderzoek bij episodische migraine, en ook patiënten met voorgeschiedenis van myocardinfarct, beroerte, transiënte ischemische aanvallen, instabiele angina pectoris, coronaire bypasschirurgie of andere revascularisatieverrichtingen binnen 12 maanden vóór de screening werden uitgesloten. Patiënten met slecht gecontroleerde hypertensie of een BMI >40 werden uitgesloten van onderzoek 1.
Chronische migraine
Onderzoek 1
Erenumab werd beoordeeld als monotherapie voor profylaxe van chronische migraine in een gerandomiseerd, multicenter, placebogecontroleerd, dubbelblind onderzoek van 12 weken bij patiënten die leden aan migraine met of zonder aura (≥ 15 dagen met hoofdpijn per maand met ≥ 8 migrainedagen per maand).
Er werden 667 patiënten gerandomiseerd in een verhouding van 3:2:2 naar placebo (n = 286) of 70 mg (n = 191) of 140 mg (n = 190) erenumab, gestratificeerd naar de aanwezigheid van acuut overmatig gebruik van medicatie (aanwezig bij 41% van alle patiënten). Patiënten mochten tijdens het onderzoek behandelingen voor acute hoofdpijn gebruiken.
Demografische gegevens en ziektekenmerken bij baseline waren in evenwicht en tussen de onderzoeksarmen vergelijkbaar. De mediane leeftijd van de patiënten was 43 jaar, 83% was vrouw en 94% was blank. De gemiddelde migrainefrequentie bij baseline was ongeveer 18 migrainedagen per maand. In totaal was bij 68% sprake van falen van een of meer eerdere profylactische geneesmiddelen vanwege uitblijven van werkzaamheid of slechte verdraagbaarheid, en bij 49% was sprake van falen van twee of meer eerdere profylactische geneesmiddelen vanwege uitblijven van werkzaamheid of slechte verdraagbaarheid. In totaal voltooiden 366 (96%) patiënten in de armen met erenumab en 265 (93%) patiënten in de placeboarm het onderzoek (d.w.z. voltooiden de beoordeling bij week 12).
Afname in het gemiddelde aantal migrainedagen per maand ten opzichte van placebo werd in een maandelijkse analyse vanaf maand 1 waargenomen en in een follow-up wekelijkse analyse werd de eerste manifestatie van een effect van erenumab vanaf de eerste week van toediening waargenomen.
Figuur 1 Verandering ten opzichte van baseline in het aantal migrainedagen per maand in de loop van de tijd in onderzoek 1 (waaronder het primaire eindpunt bij maand 3)
Change in Monthly Migraine Days = Verandering in aantal migrainedagen per maand (MMD) 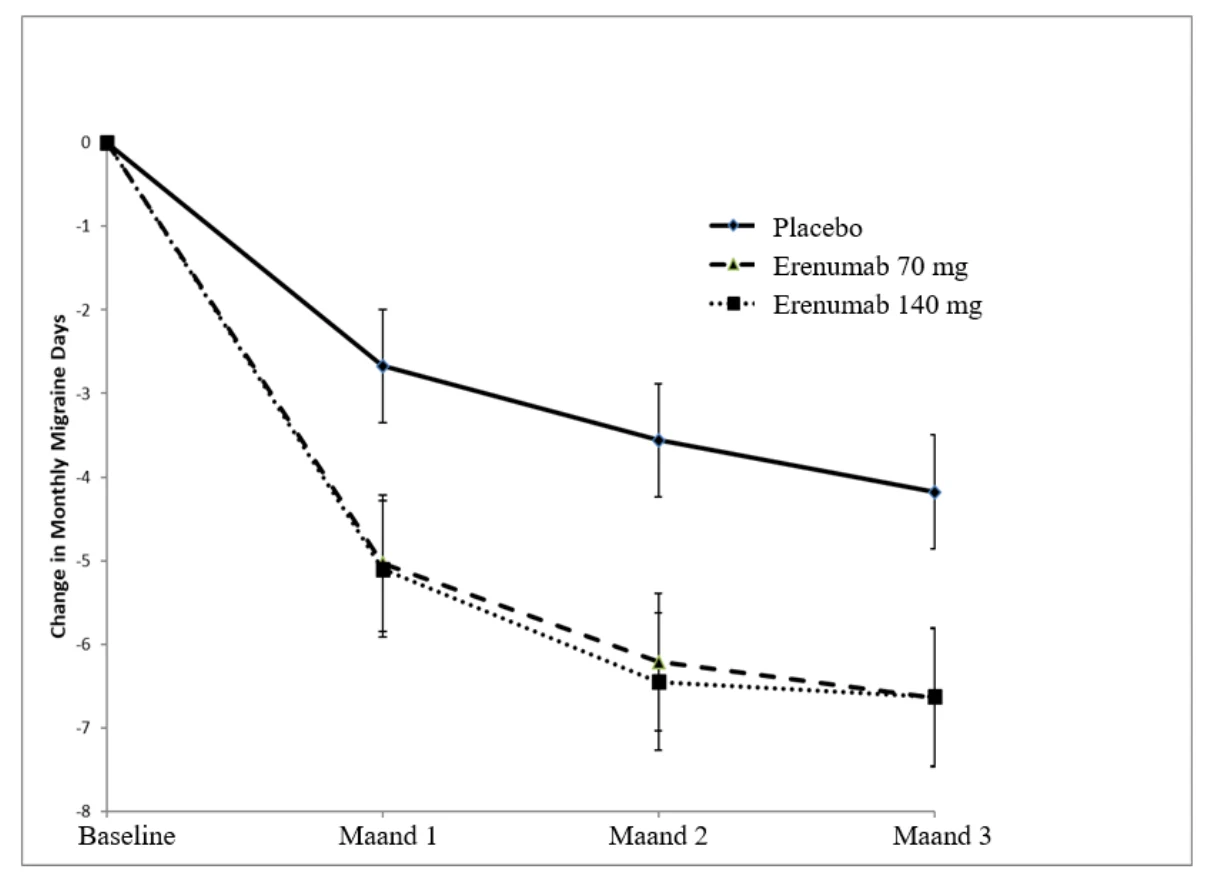
Tabel 2 Verandering ten opzichte van baseline in werkzaamheid en door de patiënt gerapporteerde uitkomsten bij week 12 in onderzoek 1
Aimovig
(erenumab) 140 mg
(n = 187)
Aimovig (erenumab)
70 mg
(n = 188)
Placebo (n = 281)
Behandelverschil
(95%-BI)
p-waarde
Werkzaamheidsuitkomsten
MMD
Gemiddelde verandering
(95%-BI)
Baseline (SD)
-6,6
(-7,5; -5,8) 17,8 (4,7)
-6,6
(-7,5; -5,8) 17,9 (4,4)
-4,2
(-4,9; -3,5) 18,2 (4,7)
Beide -2,5
(-3,5; -1,4)
Beide <0,001
≥50% MMD-responders
Percentage [%]
41,2%
39,9%
23,5%
n.v.t.
Beide
<0,001a,d ≥75% MMD-responders
Percentage [%]
20,9%
17,0%
7,8%
n.v.t
n.v.tb
Aantal dagen per maand
met acute, migraine-
specifieke medicatie
Gemiddelde verandering
(95%-BI)
-4,1
(-4,7; -3,6)
-3,5
(-4,0; -2,9)
-1,6
(-2,1; -1,1)
70 mg:
-1,9 (-2,6; -1,1)
140 mg:
-2,6 (-3,3; -1,8)
Beide
<0,001a
Baseline (SD) 9,7 (7,0) 8,8 (7,2) 9,5 (7,6) Door patiënt gerapporteerde uitkomstmaten
HIT-6
Gemiddelde veranderingc
(95%-BI)
-5,6
(-6,5; -4,6)
-5,6
(-6,5; -4,6)
-3,1
(-3,9; -2,3)
70 mg:
-2,5 (-3,7; -1,2)
140 mg:
-2,5 (-3,7; -1,2)
n.v.tb
MIDAS totaal
Gemiddelde veranderingc
(95%-BI)
-19,8
(-25,6; -14,0)
-19,4
(-25,2; -13,6)
-7,5
(-12,4; -2,7)
70 mg:
-11,9 (-19,3; -4,4)
140 mg:
-12,2 (-19,7; -4,8)
n.v.tb
BI = betrouwbaarheidsinterval; MMD = aantal migrainedagen per maand; HIT-6 = Headache Impact Test; MIDAS = Migraine Disability Assessment, n.v.t. = niet van toepassing
a Voor de secundaire eindpunten zijn alle p-waarden vermeld als ongecorrigeerde p-waarden en deze zijn statistisch significant na correctie voor meerdere vergelijkingen.
b Voor exploratieve eindpunten wordt geen p-waarde vermeld
c Voor HIT-6: verandering en afname ten opzichte van baseline werden beoordeeld in de laatste 4 weken van de dubbelblinde behandelfase van 12 weken. Voor MIDAS: verandering en afname ten opzichte van baseline werden beoordeeld over een periode van 12 weken. Voor datacollectie is een terugroepperiode van 3 maanden gebruikt.
d De p-waarde werd berekend op basis van de oddsratio's
Bij patiënten bij wie een of meer profylactisch geneesmiddelen gefaald hebben was het behandelingsverschil voor de afname van aantal migrainedagen per maand waargenomen tussen erenumab 140 mg en placebo -3,3 dagen (95%-BI: -4,6; -2,1) en tussen erenumab 70 mg en placebo -2,5 dagen (95%-BI: -3,8;-1,2). Bij patiënten bij wie twee of meer profylactische geneesmiddelen gefaald hebben was het behandelingsverschil -4,3 dagen (95%-BI: -5,8; -2,8) tussen 140 mg en placebo en -2,7 dagen (95%-BI: -4,2; -1,2) tussen 70 mg en placebo. Er was ook een groter percentage van het aantal personen behandeld met erenumab die een afname van aantal migrainedagen per maand van ten minste 50% bereikten in vergelijking met placebo bij patiënten bij wie een of meer profylactische geneesmiddelen gefaald hebben (40,8% voor 140 mg; 34,7% voor 70 mg versus 17,3% voor placebo), met een oddsratio van 3,3 (95%-BI: 2,0; 5,5) voor 140 mg en 2,6 (95%-BI: 1,6; 4,5) voor 70 mg. Bij patiënten bij wie twee of meer profylactische geneesmiddelen gefaald hebben, was de verhouding 41,3% voor 140 mg en 35,6% voor 70 mg versus 14,2% voor placebo met een oddsratio van respectievelijk 4,2 (95%-BI: 2,2; 7,9) en 3,5 (95%-BI: 1,8; 6,6).
Ongeveer 41% van de patiënten in het onderzoek vertoonde overmatig gebruik van medicatie. Het behandelverschil waargenomen tussen erenumab 140 mg en placebo en tussen erenumab 70 mg en placebo voor de afname van aantal migrainedagen per maand bij deze patiënten was -3,1 dagen (95%-BI: -4,8; -1,4) voor beide gevallen, en voor de afname van het aantal dagen met acute, migrainespecifieke medicatie -2,8 (95%-BI: -4,2; -1,4) voor 140 mg en -3,3 (95%-BI: -4,7, -1,9) voor 70 mg. Een hoger percentage patiënten in de groep met erenumab bereikte een afname van ten minste 50% van aantal migrainedagen per maand vergeleken met placebo (34,6% voor 140 mg, 36,4% voor 70 mg versus 17,7% voor placebo), met een oddsratio van respectievelijk 2,5 (95%-BI: 1,3; 4,9) en 2,7 (95%-BI: 1,4, 5,2).
In de open-label extensiefase van onderzoek 1 waarbij patiënten 70 mg en/of 140 mg erenumab ontvingen bleef de werkzaamheid gedurende 1 jaar aanhouden. Van de patiënten voltooide 74,1% de verlenging van 52 weken. Gepoold over de twee doses, werd een reductie van -9,3 migrainedagen per maand waargenomen na 52 weken ten opzichte van de baseline van de kernstudie. Van de patiënten die het onderzoek voltooiden, bereikte 59% een respons van 50% in de laatste maand van het onderzoek.
Episodische migraine
Onderzoek 2
Erenumab werd beoordeeld voor profylaxe van episodische migraine in een gerandomiseerd, multicenter, placebogecontroleerd, dubbelblind onderzoek van 24 weken bij patiënten die leden aan migraine met of zonder aura (4-14 migrainedagen per maand).
Er werden 955 patiënten gerandomiseerd in een verhouding van 1:1:1 naar 140 mg (n = 319), of 70 mg (n = 317) erenumab of placebo (n = 319). Patiënten mochten tijdens het onderzoek behandelingen voor acute hoofdpijn gebruiken.
Demografische gegevens en ziektekenmerken bij baseline waren in evenwicht en vergelijkbaar tussen de onderzoeksarmen. De mediane leeftijd van de patiënten was 42 jaar, 85% was vrouw en 89% was blank. De gemiddelde migrainefrequentie bij baseline was ongeveer 8 migrainedagen per maand. Over het algemeen had bij 39% één of meerdere eerdere profylactische geneesmiddelen gefaald door gebrek aan werkzaamheid of slechte verdraagbaarheid. In totaal voltooiden 294 (92%) patiënten met 140 mg, 287 (91%) patiënten met 70 mg en 284 (89%) patiënten in de placeboarm de dubbelblinde fase.
Patiënten die met erenumab werden behandeld hadden een klinisch relevante en statistisch significante afname ten opzichte van baseline in de frequentie van migrainedagen vanaf maand 4 tot 6 (figuur 2) in vergelijking tot patiënten met placebo. Verschillen ten opzichte van placebo werden vanaf maand 1 waargenomen.
Figuur 2 Verandering ten opzichte van baseline in het aantal migrainedagen per maand in de loop van de tijd in onderzoek 2 (waaronder het primaire eindpunt over maand 4, 5 en 6)
Change in Monthly Migraine Days = Verandering in aantal migrainedagen per maand (MMD) 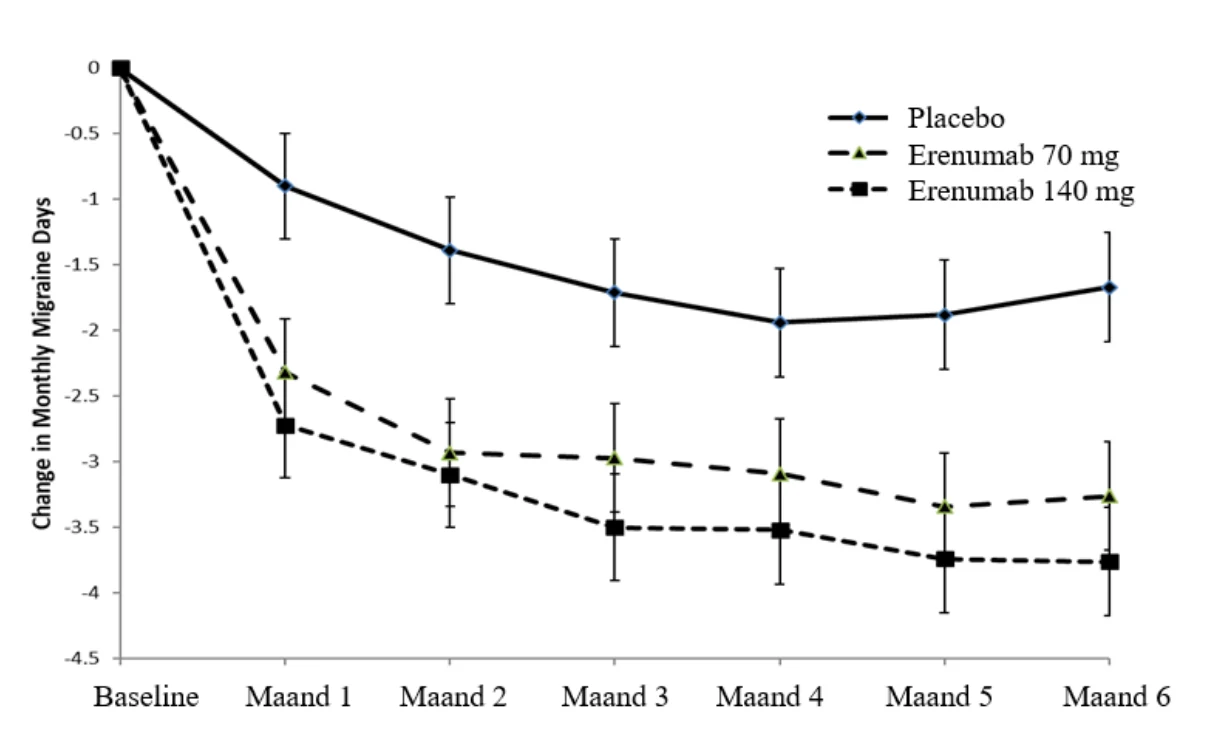
Tabel 3 Verandering ten opzichte van baseline in werkzaamheid en door de patiënt gerapporteerde uitkomsten bij week 13-24 in onderzoek 2
Aimovig
(erenumab)
140 mg
(n = 318)
Aimovig (erenumab)
70 mg
(n = 312)
Placebo
(n = 316)
Behandelingsverschil
(95%-BI)
p-waarde
Werkzaamheidsuitkomsten
MMD
Gemiddelde
verandering
(95%-BI)
Baseline (SD)
-3,7
(-4,0; -3,3) 8,3 (2,5)
-3,2
(-3,6; -2,9) 8,3 (2,5)
-1,8
(-2,2; -1,5) 8,2 (2,5)
70 mg: -1,4 (-1,9: -0,9) 140 mg: -1,9 (-2,3; -1,4)
Beide <0,001a
≥50% MMD-
responders
Percentage [%]
50,0%
43,3%
26,6%
n.v.t.
Beide
<0,001a,d ≥75% MMD-
responders
Percentage [%]
22,0%
20,8%
7,9%
n.v.t.
n.v.tb
Aantal dagen per
maand met acute,
migraine-
specifieke
medicatie
Gemiddelde
verandering
(95%-BI)
-1,6
(-1,8; -1,4)
-1,1
(-1,3; -0,9)
-0,2
(-0,4, 0,0)
70 mg: -0,9
(-1,2; -0,6)
140 mg: -1,4
(-1,7, -1,1)
Beide
<0,001a
Baseline (SD) 3,4 (3,5) 3,2 (3,4) 3,4 (3,4) Door patiënt gerapporteerde uitkomstmaten
HIT-6
Gemiddelde
veranderingc
(95%-BI)
-6,9
(-7,6; -6,3)
-6,7
(-7,4; -6,0)
-4,6
(-5,3; -4,0)
70 mg: -2,1
(-3,0; -1,1)
140 mg: -2,3
(-3,2; -1,3)
n.v.tb
MIDAS
(gemodificeerd)
totaal
Gemiddelde
veranderingc
(95%-BI)
-7,5
(-8,3; -6,6)
-6,7
(-7,6; -5,9)
-4,6
(-5,5; -3,8)
70 mg: -2,1
(-3,3; -0,9)
140 mg: -2,8
(-4,0; -1,7)
n.v.tb
BI = betrouwbaarheidsinterval; MMD = aantal migrainedagen per maand; HIT-6 = Headache Impact Test; MIDAS = Migraine Disability Assessment, n.v.t. = niet van toepassing
a Voor de secundaire eindpunten zijn alle p-waarden vermeld als ongecorrigeerde p-waarden en deze zijn statistisch significant na correctie voor meerdere vergelijkingen
b Voor exploratieve eindpunten, werd geen p-waarde vermeld
c Voor HIT-6: verandering en afname ten opzichte van baseline werden beoordeeld in de laatste 4 weken van de dubbelblinde behandelfase van 12 weken. Voor MIDAS: verandering en afname ten opzichte van baseline werden beoordeeld over een periode van 24 weken. Voor datacollectie is een terugroepperiode van 1 maand gebruikt.
d De p-waarde werd berekend op basis van de oddsratio's.
Bij patiënten bij wie een eerdere geneesmiddel gefaald heeft was het waargenomen behandelingsverschil voor de afname van aantal migrainedagen per maand tussen erenumab 140 mg en placebo, -2,5 (95%-BI: -3,4; -1,7) en tussen erenumab 70 mg en placebo -2,0 (95%-BI: -2,8, -1,2). Er was een hoger percentage proefpersonen in de groep met erenumab dat een afname van aantal migrainedagen per maand van ten minste 50% bereikte vergeleken met placebo (39,7% voor 140 mg en 38,6% voor 70 mg, met een oddsratio van respectievelijk 3,1 [95%-BI: 1,7; 5,5] en 2,9 [95%-BI: 1,6; 5,3].
In het actieve re-randomisatiedeel van onderzoek 2 bleef de werkzaamheid gedurende 1 jaar aanhouden. Patiënten werden opnieuw gerandomiseerd in de actieve behandelingsfase (ATP, active treatment phase) tot 70 mg of 140 mg erenumab. Van de patiënten voltooide 79,8% de hele studie tot 52 weken. De vermindering van het aantal migrainedagen per maand vanaf de baseline tot week 52 was -4,22 in de ATP-groep met 70 mg en -4,64 dagen in de ATP-groep met 140 mg. In week 52 was de proportie proefpersonen die een ≥50% vermindering in aantal migrainedagen per maand bereikte ten opzichte van baseline 61,0% in de ATP-groep met 70 mg en 64,9% in de ATP-groep met 140 mg.
Follow-up onderzoek op lange termijn
Na een placebogecontroleerd onderzoek gingen 383 patiënten verder in een open-label behandelingsfase gedurende 5 jaar die aanvankelijk erenumab 70 mg kregen (mediane blootstelling: 2,0 jaar), waarvan 250 patiënten hun dosis verhoogden tot 140 mg (mediane blootstelling: 2,7 jaar). 214 voltooiden de open-label behandelingsfase van 5 jaar. Van de 383 patiënten stopten 168 (43,9%) met de meest voorkomende redenen: verzoek van de patiënt (84 patiënten; 21,9 %), bijwerkingen (19 patiënten; 5,0 %), verloren voor follow-up (14 patiënten; 3,7 %) en gebrek aan werkzaamheid (12 patiënten; 3,1 %). De resultaten geven aan dat de werkzaamheid tot 5 jaar aanhield in de open-label behandelingsfase van het onderzoek.
Onderzoek 3: Onderzoek bij patiënten met eerder falen of ongeschiktheid van 2 tot 4 migraine profylactische geneesmiddelen
Er werden 246 volwassen patiënten met episodische migraine gerandomiseerd in een verhouding van 1:1 naar erenumab 140 mg (n = 121) of placebo (n = 125), in een 12 weken durend onderzoek. Drie patiënten (erenumab: 2, placebo: 1) werden uitgesloten van de primaire analyse omdat ze geen onderzoeksbehandeling hadden gekregen. Tijdens de laatste 4 weken van de dubbelblinde behandeling bereikte 30,3% (36/119) van de patiënten in de erenumab-groep ten minste 50% reductie ten opzichte van baseline in migrainedagen per maand vergeleken met 13,7% (17/124) in de placebogroep (p = 0,002).
Onderzoek 4: Onderzoek ter beoordeling van verdraagbaarheid (primair eindpunt) en werkzaamheid versus topiramaat
Er werden 777 volwassen patiënten met episodische of chronische migraine in een verhouding van 1:1 gerandomiseerd naar erenumab (70 mg of 140 mg, n = 389) of topiramaat 50 tot 100 mg (n = 388), in een 24 weken durend dubbelblind onderzoek. Veiligheids- en werkzaamheidsgegevens werden samengevoegd voor patiënten die de doses erenumab 70 mg en 140 mg kregen en vergeleken met de gegevens van patiënten die topiramaat kregen.
Erenumab werd beter verdragen dan topiramaat op basis van het aantal stopzettingen van de behandeling vanwege bijwerkingen (erenumab: 10,5%, topiramaat: 38,9%; p < 0,001; primair eindpunt). Daarnaast bereikte 55,4% van de patiënten in de erenumab-groep ten minste 50% reductie ten opzichte van baseline in migrainedagen per maand gedurende de laatste 3 maanden van het onderzoek, vergeleken met 31,2% in de topiramaatgroep (p <0,001).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Aimovig voor preventie van migrainehoofdpijn in een of meerdere subgroepen van pediatrische patiënten (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Erenumab vertoont non-lineaire kinetiek als gevolg van binding aan de CGRP-receptor. Bij therapeutisch relevante doses is de farmacokinetiek van erenumab na subcutane toediening elke 4 weken echter overwegend lineair door verzadiging van de binding aan CGRP-receptor. Subcutane toediening van een dosis van 140 mg eenmaal per maand en een dosis van 70 mg eenmaal per maand aan gezonde vrijwilligers resulteerde in een gemiddelde Cmax (standaarddeviatie [SD]) van respectievelijk 15,8 (4,8) µg/ml en 6,1 (2,1) µg/ml en een gemiddelde AUClast (SD) van respectievelijk 505 (139) dag*µg/ml en 159 (58) dag*µg/ml.
Er werd een minder dan tweevoudige accumulatie waargenomen in dalserumconcentraties na subcutane toediening van doses van 140 mg elke 4 weken en de dalserumconcentraties benaderden steady-state bij toediening gedurende 12 weken.
Absorptie
Na een enkelvoudige subcutane dosis van 140 mg of 70 mg erenumab toegediend aan gezonde volwassenen werden in 4 tot 6 dagen mediane piekserumconcentraties bereikt en de geschatte absolute biologische beschikbaarheid was 82%.
Distributie
Na een enkelvoudige intraveneuze dosis van 140 mg werd het gemiddelde (SD) distributievolume gedurende de terminale fase (Vz) geschat op 3,86 (0,77) l.
Biotransformatie/eliminatie
Voor erenumab werden twee eliminatiefasen waargenomen. Bij lage concentraties verloopt de eliminatie overwegend door verzadigbare binding aan het doelwit (CGRP-R), terwijl bij hogere concentraties de eliminatie van erenumab grotendeels plaatsvindt via een niet-specifieke proteolytische route. Gedurende de toedieningsperiode wordt erenumab overwegend geëlimineerd via een niet-specifieke proteolytische route met de effectieve halfwaardetijd van 28 dagen.
Speciale populaties
Patiënten met een nierfunctiestoornis
Patiënten met een ernstige nierfunctiestoornis (eGFR < 30 ml/min/1,73 m2) zijn niet onderzocht. Farmacokinetische populatieanalyse van geïntegreerde data van klinische onderzoeken met Aimovig hebben geen verschil laten zien in de farmacokinetiek van erenumab bij patiënten met een lichte of matige nierfunctiestoornis ten opzichte van degenen met een normale nierfunctie (zie rubriek 4.2).
Patiënten met een leverfunctiestoornis
Er zijn geen onderzoeken uitgevoerd bij patiënten met een leverfunctiestoornis. Erenumab wordt als humaan monoklonaal antilichaam niet gemetaboliseerd door cytochroom-P450-enzymen en de hepatische klaring voor erenumab is geen belangrijke klaringsroute (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, reproductie- en ontwikkelingstoxiciteit.
Er zijn met erenumab geen carcinogeniciteitsonderzoeken uitgevoerd. Erenumab is niet farmacologisch actief bij knaagdieren. Het vertoont biologische activiteit bij cynomolgus-apen, maar deze diersoort is geen geschikt model voor beoordeling van het tumorigene risico. Het mutagene potentieel van erenumab is niet beoordeeld; naar verwachting veroorzaken monoklonale antilichamen echter geen veranderingen in DNA of chromosomen.
In toxiciteitsonderzoeken bij herhaalde dosering deden zich geen bijwerkingen voor bij geslachtsrijpe apen met doses tot 150 mg/kg subcutaan tweemaal per week gedurende maximaal 6 maanden bij een systemische blootstelling tot wel 123 keer en 246 keer hoger dan de klinische dosis van respectievelijk 140 mg en 70 mg, elke 4 weken, gebaseerd op de AUC in serum. Er deden zich in deze onderzoeken ook geen bijwerkingen voor op surrogaatmarkers van de vruchtbaarheid (anatomische pathologie of histopathologische veranderingen in voortplantingsorganen).
In een reproductieonderzoek bij cynomolgus-apen deden zich geen effecten voor op de zwangerschap, embryo-foetale of postnatale ontwikkeling (tot een maximale leeftijd van 6 maanden) wanneer erenumab werd toegediend gedurende de gehele zwangerschap bij blootstellingsniveaus die ongeveer 17 keer en 34 keer hoger waren dan die bereikt worden bij patiënten met het toedieningsschema van respectievelijk erenumab 140 mg en 70 mg, elke 4 weken gebaseerd op de AUC. Bij zeer jonge apen werden bij de geboorte meetbare serumconcentraties van erenumab waargenomen, wat bevestigt dat erenumab, net als andere IgG-antilichamen, de placentabarrière passeert.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Sacharose
Polysorbaat 80
Natriumhydroxide (voor pH-aanpassing)
IJsazijn
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voorgevulde spuit
Bewaren in de koelkast (2°C – 8°C). Niet in de vriezer bewaren.
De voorgevulde spuit in de buitenverpakking bewaren ter bescherming tegen licht. Na uitnemen uit de koelkast moet Aimovig binnen 7 dagen worden gebruikt, indien bewaard bij kamertemperatuur (tot 25°C) of worden weggegooid. Indien het wordt bewaard bij een hogere temperatuur of gedurende een langere periode, dient het weggegooid te worden.
Voorgevulde pen
Bewaren in de koelkast (2°C – 8°C). Niet in de vriezer bewaren.
De voorgevulde pen in de buitenverpakking bewaren ter bescherming tegen licht. Na uitnemen uit de koelkast moet Aimovig binnen 7 dagen worden gebruikt, indien bewaard bij kamertemperatuur (tot 25°C) of worden verwijderd. Indien het wordt bewaard bij een hogere temperatuur of gedurende een langere periode, dient het verwijderd te worden.
6.5 Aard en inhoud van de verpakking
Voorgevulde spuit
Aimovig wordt geleverd in een voorgevulde spuit (1 ml, type-1-glas) met een roestvrijstalen naald en een naalddop.
Aimovig is beschikbaar in verpakkingen met 1 voorgevulde spuit.
Voorgevulde pen
Aimovig wordt geleverd in een voorgevulde pen (1 ml, type-1-glas) met een roestvrijstalen naald en een naalddop.
Aimovig is beschikbaar in verpakkingen met 1 voorgevulde pen en in multiverpakkingen met 3 (3 x 1) voorgevulde pennen.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Voor toediening dient de oplossing visueel te worden geïnspecteerd. De oplossing mag niet worden geïnjecteerd indien deze troebel is, duidelijk geel is of vlokken of vaste deeltjes bevat.
Voorgevulde spuit
Om ongemak op de injectieplaats te voorkomen dient/dienen de voorgevulde spuit(en) gedurende ten minste 30 minuten vóór injecteren bij kamertemperatuur (maximaal 25°C) te worden bewaard. Deze dient/dienen ook te worden beschermd tegen direct zonlicht. De volledige inhoud van de voorgevulde spuit(en) dient te worden geïnjecteerd. De spuit(en) mag/mogen niet worden verwarmd met een warmtebron zoals warm water of magnetron en mag/mogen niet worden geschud.
Voorgevulde pen
Om ongemak op de injectieplaats te voorkomen dient/dienen de voorgevulde pen(nen) gedurende ten minste 30 minuten vóór injecteren bij kamertemperatuur (maximaal 25°C) te worden bewaard. Deze dient/dienen ook te worden beschermd tegen direct zonlicht. De volledige inhoud van de voorgevulde pen(nen) dient te worden geïnjecteerd. De pen(nen) mag/mogen niet worden verwarmd met een warmtebron zoals warm water of magnetron en mogen niet worden geschud.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/18/1293/001-006
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 juli 2018
Datum van laatste verlenging: 20 februari 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.