


SmPC (samenvatting van de productkenmerken) - Vydura
1. NAAM VAN HET GENEESMIDDEL
VYDURA 75 mg lyofilisaat voor oraal gebruik
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elk lyofilisaat voor oraal gebruik bevat rimegepantsulfaat, overeenkomend met 75 mg rimegepant.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Lyofilisaat voor oraal gebruik
Het lyofilisaat voor oraal gebruik is wit tot gebroken wit en rond, met een diameter van 14 mm en gegraveerd met het symbool .
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
VYDURA is geïndiceerd voor de
- acute behandeling van migraine met of zonder aura bij volwassenen;
preventieve behandeling van episodische migraine bij volwassenen die ten minste
4 migraineaanvallen per maand hebben.
4.2 Dosering en wijze van toediening
Dosering
Acute behandeling van migraine
De aanbevolen dosering is 75 mg rimegepant naar behoefte, eenmaal daags.
Profylaxe van migraine
De aanbevolen dosering is 75 mg rimegepant om de dag of elke dag. De keuze voor het toedieningsschema dient aan elke patiënt afzonderlijk te worden aangepast gebaseerd op de werkzaamheid en verdraagbaarheid.
De maximale dagelijkse dosis is 75 mg rimegepant.
VYDURA kan met of zonder voedsel worden ingenomen.
Gelijktijdig gebruik van geneesmiddelen
Bij gelijktijdige toediening van matige remmers van CYP3A4 of van sterke remmers van P-glycoproteïne moet de inname van een volgende dosis rimegepant binnen 48 uur worden vermeden (zie rubriek 4.5).
Speciale populaties
Ouderen (65 jaar en ouder)
Er is beperkte ervaring met rimegepant bij patiënten van 65 jaar of ouder. Er is geen dosisaanpassing vereist, aangezien de farmacokinetiek van rimegepant niet beïnvloed wordt door de leeftijd (zie rubriek 5.2).
Nierfunctiestoornis
Er is geen dosisaanpassing vereist bij patiënten met een lichte, matige of ernstige nierfunctiestoornis. Een ernstige nierfunctiestoornis resulteerde in een meer dan tweevoudige toename van de ongebonden AUC, maar een toename van minder dan 50% van de totale AUC (zie rubriek 5.2). Bij patiënten met een ernstige nierfunctiestoornis is voorzichtigheid geboden bij frequent gebruik. Rimegepant is niet onderzocht bij patiënten met eindstadium nierfalen en bij dialysepatiënten. Het gebruik van rimegepant moet worden vermeden bij patiënten met eindstadium nierfalen (CLcr < 15 ml/min).
Leverfunctiestoornis
Er is geen dosisaanpassing vereist bij patiënten met een lichte (Child-Pugh A) of matige (Child-Pugh B) leverfunctiestoornis. De plasmaconcentratie (ongebonden AUC) van rimegepant was significant hoger bij proefpersonen met een ernstige (Child-Pugh C) leverfunctiestoornis (zie rubriek 5.2). Het gebruik van rimegepant moet worden vermeden bij patiënten met een ernstige leverfunctiestoornis.
Pediatrische patiënten
De veiligheid en werkzaamheid van VYDURA bij kinderen en adolescenten in de leeftijd tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
VYDURA is voor oraal gebruik.
Het lyofilisaat voor oraal gebruik moet op de tong of onder de tong worden geplaatst. Het valt uiteen in de mond en kan zonder vloeistof worden ingenomen.
Patiënten moet worden geadviseerd de blisterverpakking met droge handen te openen en moeten worden verwezen naar de bijsluiter voor volledige instructies.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Bij minder dan 1% van de met rimegepant behandelde patiënten in klinische onderzoeken zijn overgevoeligheidsreacties, waaronder dyspneu en rash, opgetreden (zie rubriek 4.8). Overgevoeligheidsreacties, waaronder ernstige overgevoeligheid zoals anafylactische reactie, zijn gemeld in klinische onderzoeken en na het in de handel brengen (zie rubriek 4.8). Sommige overgevoeligheidsreacties kunnen dagen na toediening optreden. Als er een overgevoeligheidsreactie optreedt, moet de toediening van rimegepant worden stopgezet en een gepaste behandeling worden ingesteld.
VYDURA wordt niet aanbevolen:
- voor gebruik bij patiënten met een ernstige leverfunctiestoornis (zie rubriek 4.2);
- voor gebruik bij patiënten met eindstadium nierfalen (CLcr < 15 ml/min) (zie rubriek 4.2);
- voor gelijktijdig gebruik met sterke remmers van CYP3A4 (zie rubriek 4.5);
- voor gelijktijdig gebruik met sterke of matige inductoren van CYP3A4 (zie rubriek 4.5).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Rimegepant is een substraat van CYP3A4 en van de effluxtransporteiwitten P-glycoproteïne (P-gp) en borstkankerresistentie-eiwit (breast cancer resistance protein, BCRP) (zie rubriek 5.2).
CYP3A4-remmers
Remmers van CYP3A4 verhogen de plasmaconcentratie van rimegepant. Gelijktijdige toediening van rimegepant met sterke CYP3A4-remmers (bijv. claritromycine, itraconazol, ritonavir) wordt niet aanbevolen (zie rubriek 4.4). Gelijktijdige toediening van rimegepant met itraconazol resulteerde in een significante toename van de blootstelling aan rimegepant (4-voudige toename van de AUC en 1,5-voudige toename van de Cmax).
Gelijktijdige toediening van rimegepant met geneesmiddelen die CYP3A4 matig remmen (bijv. diltiazem, erytromycine, fluconazol) kan de blootstelling aan rimegepant verhogen. Gelijktijdige toediening van rimegepant met fluconazol resulteerde in een toename van de blootstelling aan rimegepant (1,8-voudige toename van de AUC) zonder relevante effecten op de Cmax. Bij gelijktijdige toediening van matige remmers van CYP3A4 (bijv. fluconazol) moet de inname van een volgende dosis rimegepant binnen 48 uur worden vermeden (zie rubriek 4.2).
CYP3A4-inductoren
Inductoren van CYP3A4 verlagen de plasmaconcentratie van rimegepant. Gelijktijdige toediening van VYDURA met sterke CYP3A4-inductoren (bijv. fenobarbital, rifampicine, sint-janskruid (Hypericum perforatum)) of matige CYP3A4-inductoren (bijv. bosentan, efavirenz, modafinil) wordt niet aanbevolen (zie rubriek 4.4). Het effect van CYP3A4-inductie kan blijven aanhouden tot 2 weken na stopzetting van de toediening van de sterke of matige CYP3A4-inductor. Gelijktijdige toediening van rimegepant met rifampicine resulteerde in een significante afname (afname van 80% van de AUC en afname van 64% van de Cmax) van de blootstelling aan rimegepant, wat kan leiden tot een verlies van werkzaamheid.
Remmers die alleen P-gp en BCRP remmen
Remmers van de effluxtransporteiwitten P-gp en BCRP kunnen de plasmaconcentratie van rimegepant verhogen. Bij gelijktijdige toediening van sterke remmers van P-gp (bijv. ciclosporine, verapamil, kinidine) moet de inname van een volgende dosis VYDURA binnen 48 uur worden vermeden (zie rubriek 4.2). Gelijktijdige toediening van rimegepant met ciclosporine (een sterke remmer van P-gp en BCRP) of met kinidine (een selectieve P-gp-remmer) resulteerde in een significante toename van de blootstelling aan rimegepant van dezelfde orde van grootte (toename van de AUC en de Cmax met > 50%, maar minder dan tweevoudig).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van rimegepant bij zwangere vrouwen. Uit dieronderzoek blijkt dat rimegepant niet embryocide is, en er is geen teratogeen potentieel waargenomen bij klinisch relevante blootstellingen. Na toediening van rimegepant tijdens de zwangerschap werden nadelige effecten op de embryonale/foetale ontwikkeling (verlaagd foetaal lichaamsgewicht en toename van skeletafwijkingen bij ratten) uitsluitend waargenomen bij blootstellingsniveaus die gepaard gingen met maternale toxiciteit (ongeveer 200 maal hoger dan de klinische blootstelling) (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van VYDURA te vermijden tijdens de zwangerschap.
Borstvoeding
In een onderzoek dat in één studiecentrum werd uitgevoerd bij 12 vrouwen die borstvoeding gaven en behandeld werden met een enkelvoudige dosis rimegepant van 75 mg, werden minimale concentraties rimegepant aangetroffen in de moedermelk. Het relatieve percentage van een maternale dosis dat de zuigeling bereikt, is naar schatting minder dan 1%. Er zijn geen gegevens over effecten op de melkproductie. De voordelen van borstvoeding op het gebied van ontwikkeling en gezondheid moeten worden afgewogen tegen de klinische behoefte van de moeder aan VYDURA en de mogelijke bijwerkingen van rimegepant of de effecten van de onderliggende aandoening van de moeder bij de met moedermelk gevoede zuigeling.
Vruchtbaarheid
Uit dieronderzoek is geen klinisch relevante impact op de vrouwelijke of mannelijke vruchtbaarheid gebleken (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
VYDURA heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende bijwerking voor acute behandeling van migraine was misselijkheid (1,2%). De meeste reacties waren licht of matig van ernst. Overgevoeligheid, waaronder dyspneu en ernstige rash, kwamen voor bij minder dan 1% van de behandelde patiënten.
Voor profylaxe van migraine waren de vaakst voorkomende bijwerkingen misselijkheid (3,3% voor het schema met toediening om de dag; 3,5% voor het schema met toediening elke dag) en constipatie (1,0% voor het schema met toediening om de dag; 3,5% voor het schema met toediening elke dag). De meeste reacties waren licht of matig van ernst.
Lijst van bijwerkingen in tabelvorm
De frequenties van bijwerkingen voor profylaxe van migraine zijn verkregen uit samengevoegde gegevens van 831 deelnemers, van wie 229 deelnemers elke dag rimegepant gedurende 12 weken kregen en 602 deelnemers om de dag rimegepant gedurende 12 weken kregen.
De bijwerkingen zijn gerangschikt naar systeem/orgaanklasse volgens MedDRA in tabel 1. De overeenkomstige frequentiecategorie voor elke geneesmiddelreactie is gebaseerd op de volgende conventie (CIOMS III): zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000).
Tabel 1: Lijst van bijwerkingen
| Systeem/orgaanklasse | Bijwerking | Frequentie | |||||||
| Acute behandeling | |||||||||
| Immuunsysteemaandoeningen | Anafylactische reactiea Overgevoeligheid, waaronder dyspneu en ernstige rash | Soms Soms | |||||||
| Maagdarmstelselaandoeningen | Misselijkheid | Vaak | |||||||
| Profylaxe | |||||||||
| Immuunsysteemaandoeningen | Anafylactische reactiea | Niet bekend | |||||||
| Overgevoeligheida | Niet bekend | ||||||||
| Maagdarmstelselaandoeningen | Misselijkheid, constipatie | Vaak | |||||||
a Bijwerkingen vastgesteld na het in de handel brengen.
Veiligheid op lange termijn
De veiligheid van rimegepant op lange termijn is beoordeeld in twee open-label extensies van 1 jaar; 1 662 patiënten kregen rimegepant gedurende ten minste 6 maanden en 740 kregen rimegepant gedurende 12 maanden voor een acute of profylactische (om de dag plus toediening zo nodig) behandeling.
Een aanvullend open-label veiligheidsonderzoek naar profylactische behandeling met toediening om de dag werd uitgevoerd bij 250 patiënten die rimegepant kregen gedurende maximaal 24 weken.
Beschrijving van geselecteerde bijwerkingen
Overgevoeligheidsreacties
Overgevoeligheid, waaronder dyspneu en ernstige rash, kwam voor bij minder dan 1% van de behandelde patiënten in klinische onderzoeken. Overgevoeligheidsreacties kunnen dagen na toediening optreden en vertraagde ernstige overgevoeligheid is opgetreden.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is beperkte klinische ervaring met overdosering van rimegepant. Er zijn geen symptomen van overdosering gemeld. De behandeling van een overdosering van rimegepant moet bestaan uit algemene ondersteunende maatregelen, waaronder controle van de vitale functies en observatie van de klinische toestand van de patiënt. Er is geen specifiek antidotum beschikbaar voor de behandeling van een overdosering van rimegepant. Gezien de hoge eiwitbinding in het serum, is het onwaarschijnlijk dat rimegepant in belangrijke mate wordt verwijderd door dialyse.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: analgetica, CGRP-antagonisten (antagonisten van calcitoninegengerelateerd peptide), ATC-code: N02CD06
Werkingsmechanisme
Rimegepant bindt zich selectief en met een hoge affiniteit aan de humane CGRP-receptor en heft de werking van de CGRP-receptor op.
Het verband tussen de farmacodynamische activiteit en het (de) mechanisme(n) waarmee rimegepant zijn klinische effecten uitoefent, is niet bekend.
Klinische werkzaamheid: acute behandeling
De werkzaamheid van VYDURA voor de acute behandeling van migraine met en zonder aura bij volwassenen is onderzocht in drie gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken (onderzoek 1-3). De patiënten kregen de instructie om migraine met hoofdpijn van matige tot ernstige intensiteit te behandelen. Noodmedicatie (d.w.z. NSAID's, paracetamol en/of een anti-emeticum) werd 2 uur na de initiële behandeling toegestaan. Andere vormen van noodmedicatie,
zoals triptanen, werden niet toegestaan binnen 48 uur na de initiële behandeling. In de uitgangssituatie gebruikte ongeveer 14% van de patiënten preventieve medicatie voor migraine. Geen enkele patiënt in onderzoek 1 gebruikte gelijktijdig preventieve medicatie die inwerkt op de metabole route van het calcitoninegengerelateerd peptide.
De primaire werkzaamheidsanalyses werden uitgevoerd bij patiënten die een migraine met matige tot ernstige pijn hadden behandeld. Vrijheid van pijn werd gedefinieerd als een vermindering van matige of ernstige hoofdpijn tot geen hoofdpijn, en vrijheid van het meest hinderlijke symptoom (most bothersome symptom, MBS) werd gedefinieerd als de afwezigheid van het door de patiënt vastgestelde MBS (d.w.z. fotofobie, fonofobie of misselijkheid). Bij de patiënten die een MBS selecteerden, was het meest geselecteerde symptoom fotofobie (54%), gevolgd door misselijkheid (28%) en fonofobie (15%).
In onderzoek 1 was het percentage patiënten die 2 uur na een enkelvoudige dosis vrijheid van hoofdpijn en vrijheid van MBS bereikten, statistisch significant groter bij patiënten die VYDURA kregen in vergelijking met diegenen die een placebo kregen (tabel 2). Bovendien werden er statistisch significante effecten van VYDURA ten opzichte van placebo aangetoond voor de aanvullende werkzaamheidseindpunten van pijnverlichting na 2 uur, duurzame vrijheid van pijn vanaf 2 tot 48 uur na de behandeling, gebruik van noodmedicatie binnen 24 uur na de behandeling, en het vermogen om 2 uur na toediening normaal te functioneren. Pijnverlichting werd gedefinieerd als een vermindering van migrainepijn van een matige of ernstige intensiteit tot een lichte intensiteit of geen pijn. Dubbelblinde, placebogecontroleerde hoofdonderzoeken 2 en 3 waarin een enkele aanval werd onderzocht, werden uitgevoerd bij patiënten met migraine die één dosis biologisch equivalent van 75 mg rimegepant kregen.
Tabel 2: Werkzaamheidseindpunten voor migraine voor onderzoeken naar acute behandeling
| Onderzoek 1 | Onderzoek 2 | Onderzoek 3 | ||||
| VYDUR A 75 mg | Placebo | Rimegepan t 75 mg | Placebo | Rimegepan t 75 mg | Placebo | |
| Pijnvrij na 2 uur | ||||||
| n/N* | 142/669 | 74/682 | 105/537 | 64/535 | 104/543 | 77/541 |
| % responders | 21,2 | 10,9 | 19,6 | 12,0 | 19,2 | 14,2 |
| Verschil t.o.v. placebo (%) | 10,3 | 7,6 | 4,9 | |||
| p-waarde | < 0,0001 a | 0,0006a | 0,0298a | |||
| MBS-vrij na 2 uur | ||||||
| n/N* | 235/669 | 183/682 | 202/537 | 135/535 | 199/543 | 150/541 |
| % responders | 35,1 | 26,8 | 37,6 | 25,2 | 36,6 | 27,7 |
| Verschil t.o.v. placebo (%) | 8,3 | 12,4 | 8,9 | |||
| p-waarde | 0,0009a | < 0,0001 a | 0,0016a | |||
| Pijnverlichting na 2 uur | ||||||
| n/N* | 397/669 | 295/682 | 312/537 | 229/535 | 304/543 | 247/541 |
| % responders | 59,3 | 43,3 | 58,1 | 42,8 | 56,0 | 45,7 |
| Verschil t.o.v. placebo (%) | 16,1 | 15,3 | 10,3 | |||
| p-waarde | < 0,0001 a | < 0,0001 a | 0,0006a | |||
| Duurzame vrijheid van pijn vanaf 2 tot 48 uur | ||||||
| n/N* | 90/669 | 37/682 | 53/537 | 32/535 | 63/543 | 39/541 |
| Onderzoek 1 | Onderzoek 2 | Onderzoek 3 | ||||
| VYDUR A 75 mg | Placebo | Rimegepan t 75 mg | Placebo | Rimegepan t 75 mg | Placebo | |
| % responders | 13,5 | 5,4 | 9,9 | 6,0 | 11,6 | 7,2 |
| Verschil t.o.v. placebo (%) | 8,0 | 3,9 | 4,4 | |||
| p-waarde | < 0,0001 a | 0,0181b | 0,0130b | |||
*n=aantal responders/N=aantal patiënten in die behandelingsgroep
a Significante p-waarde voor hiërarchische analyse
b Nominale p-waarde voor hiërarchische analyse
MBS: meest hinderlijke symptoom (most bothersome symptom)
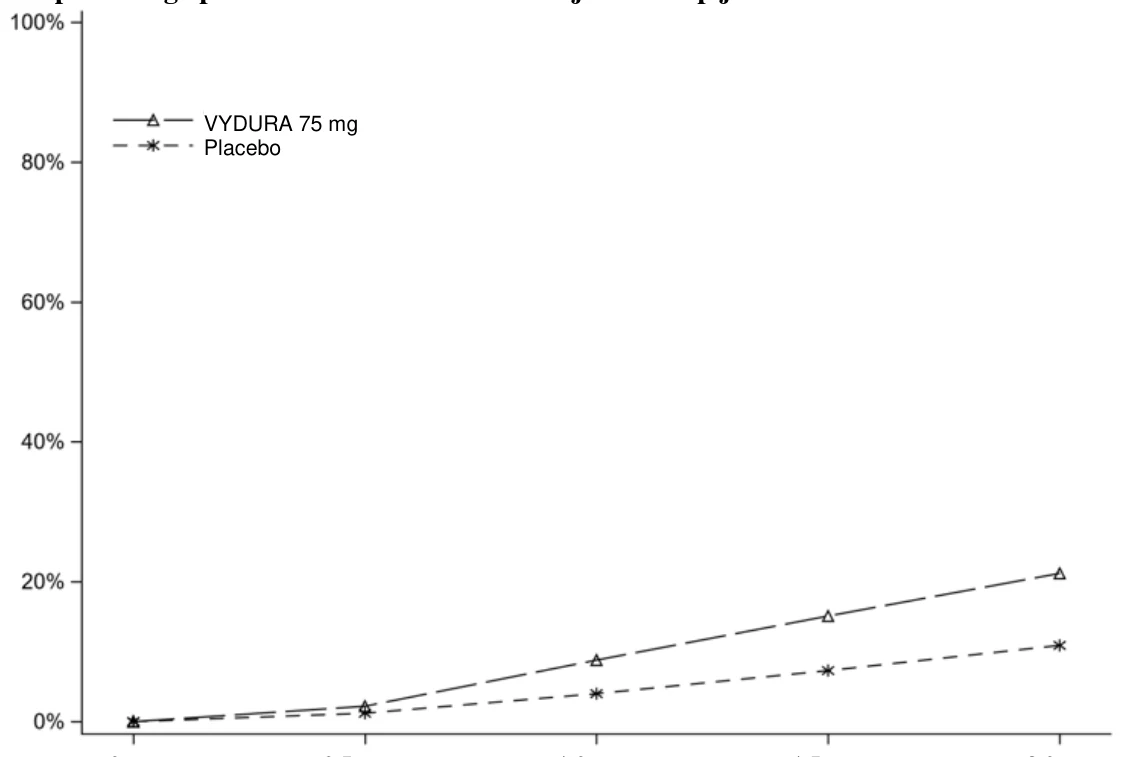
Figuur 1 toont het percentage patiënten die binnen 2 uur na de behandeling vrijheid van migrainepijn bereikten in onderzoek 1.
Figuur 1: percentage patiënten die binnen 2 uur vrijheid van pijn bereikten in onderzoek 1
P
erc
ent
age
dat
v
rij
heid
v
an
pij
n
bereik
t
e
0 uur 0,5 uur 1,0 uur 1,5 uur 2,0 uur
Tijd in uren vanaf toediening
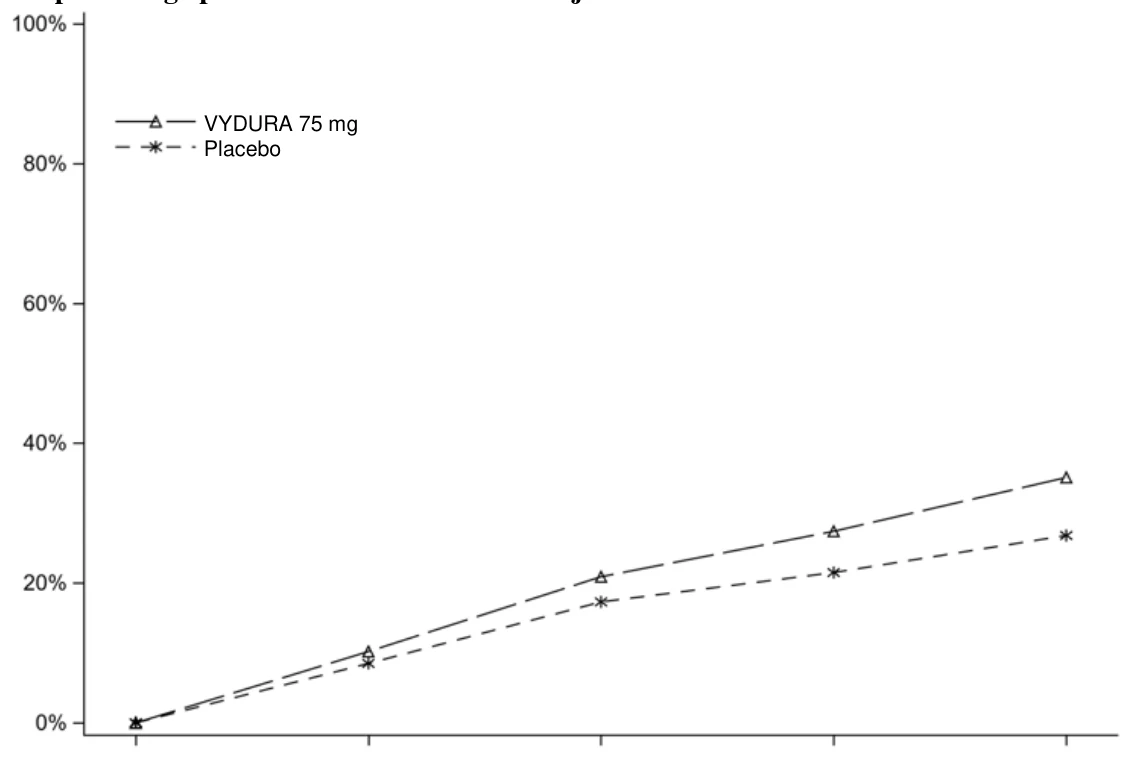
Figuur 2 toont het percentage patiënten die binnen 2 uur vrijheid van MBS bereikten in onderzoek 1.
Figuur 2: percentage patiënten die binnen 2 uur vrijheid van MBS bereikten in onderzoek 1
P
erc
ent
age
dat
v
rij
heid
v
an
MBS bereik
t
e
0 uur 0,5 uur 1,0 uur 1,5 uur 2,0 uur
Tijd in uren vanaf toediening
De incidentie van fotofobie en fonofobie 2 uur na toediening van 75 mg VYDURA was lager dan na toediening van placebo in de 3 onderzoeken.
Klinische werkzaamheid: profylaxe
Onderzoek 4
De werkzaamheid van rimegepant als profylactische behandeling van migraine is beoordeeld in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek (onderzoek 4).
In onderzoek 4 werden mannelijke en vrouwelijke volwassenen geïncludeerd met een voorgeschiedenis van migraine van ten minste 1 jaar (met of zonder aura). De patiënten hadden een voorgeschiedenis van 4 tot 18 migraineaanvallen met pijn van matige tot ernstige intensiteit per periode van 4 weken in de 12 weken voorafgaand aan het screeningsbezoek. De patiënten hadden gemiddeld 10,9 hoofdpijndagen ervaren gedurende de observatieperiode van 28 dagen, waaronder gemiddeld 10,2 migrainedagen, voorafgaand aan de randomisatie voor het onderzoek. In dit onderzoek werden de patiënten gerandomiseerd naar behandeling met hetzij 75 mg rimegepant (N=373) hetzij placebo (N=374) gedurende maximaal 12 weken. De patiënten kregen de instructie om de toegewezen behandeling eenmaal om de dag (EOD) in te nemen gedurende de behandelingsperiode van 12 weken. De patiënten mochten andere acute behandelingen voor migraine (bijv. triptanen, NSAID's, paracetamol, anti-emetica) naar behoefte gebruiken. In de uitgangssituatie gebruikte ongeveer 22% van de patiënten preventieve medicatie voor migraine. De patiënten kregen de mogelijkheid om de behandeling gedurende nog eens 12 maanden voort te zetten in een open-label extensieonderzoek.
Het primaire werkzaamheidseindpunt in onderzoek 4 was de verandering ten opzichte van de uitgangssituatie in het gemiddelde aantal maandelijkse migrainedagen (MMD's) gedurende week 9 tot en met 12 van de dubbelblinde behandelingsfase. De secundaire eindpunten omvatten het bereiken van een vermindering van ≥ 50% van maandelijkse matige of ernstige migrainedagen.
Toediening van 75 mg rimegepant EOD bleek statistisch significante verbeteringen op te leveren voor de belangrijkste werkzaamheidseindpunten ten opzichte van placebo, zoals wordt samengevat in tabel 3 en grafisch weergegeven in figuur 3.
Tabel 3: Belangrijkste werkzaamheidseindpunten in onderzoek 4
Rimegepant 75 mg EOD | Placebo EOD | |
| Maandelijkse migrainedagen (MMD's) in week 9 t/m 12 | N=348 | N=347 |
| Verandering t.o.v. de uitgangssituatie | -4,3 | -3,5 |
| Verandering t.o.v. placebo | -0,8 | |
| p-waarde | 0,010a | |
| Vermindering van ≥ 50% van matige of ernstige MMD's in week 9 t/m 12 | N=348 | N=347 |
| % responders | 49,1 | 41,5 |
| Verschil t.o.v. placebo | 7,6 | |
| p-waarde | 0,044a |
a Significante p-waarde voor hiërarchische analyse
Figuur 3: verandering in maandelijkse migrainedagen t.o.v. de uitgangssituatie in onderzoek 4
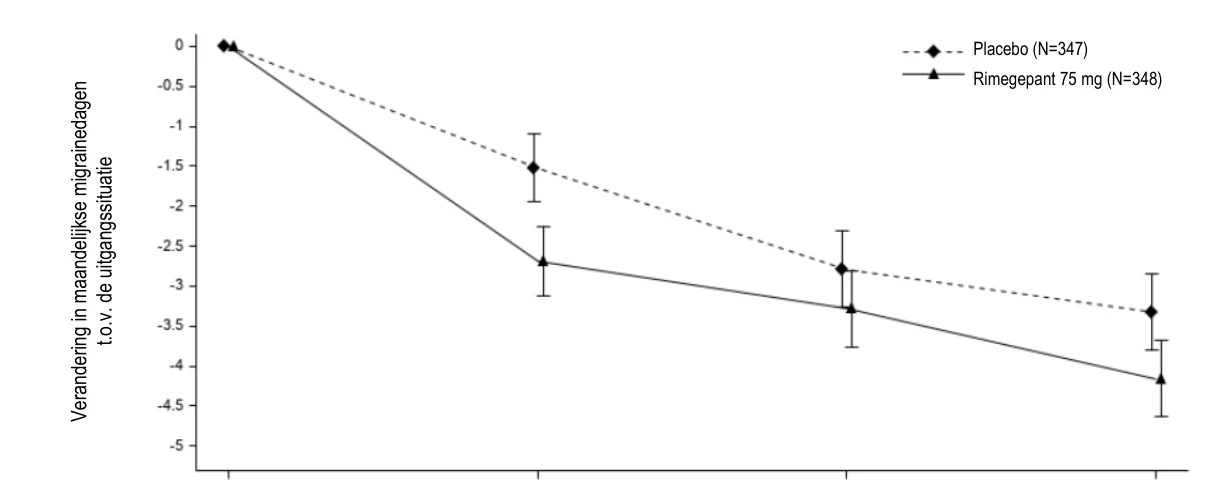
Uitgangssituatie Maand 1 Maand 2 Maand 3 N met gegevens
Placebo 347 346 329 313 Rimegepant 75 mg 348 348 332 314
Langdurige werkzaamheid
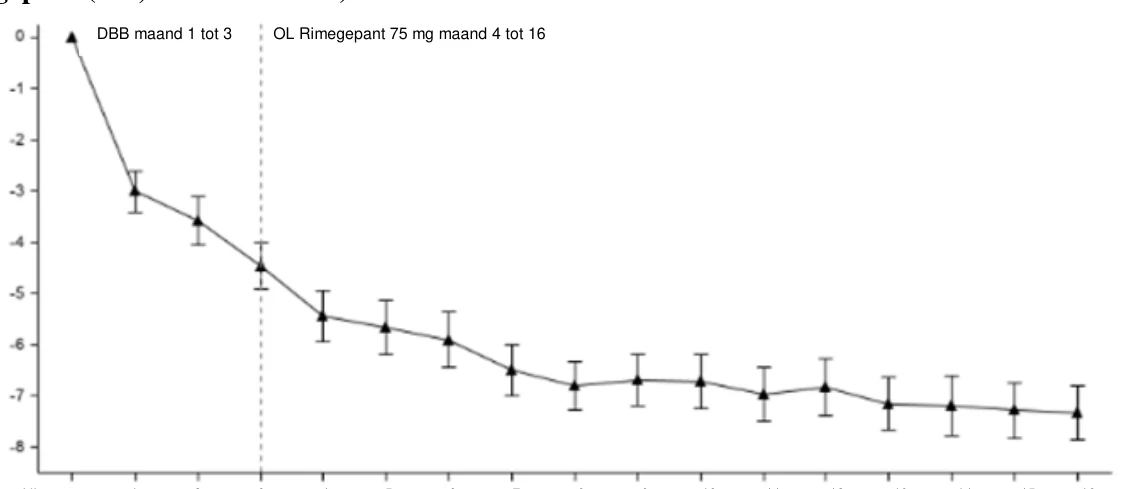
De patiënten die deelnamen aan onderzoek 4 kregen de mogelijkheid om de behandeling gedurende nog eens 12 maanden voort te zetten in een open-label extensieonderzoek. De werkzaamheid bleef gedurende maximaal 1 jaar behouden in een open-label extensie van het onderzoek waarin patiënten 75 mg rimegepant kregen om de dag én naar behoefte op niet-geplande toedieningsdagen (figuur 4). Een groep van 203 patiënten die waren toegewezen aan behandeling met rimegepant voltooiden de volledige behandelingsperiode van 16 maanden. Bij deze patiënten was de totale gemiddelde vermindering van het aantal MMD’s ten opzichte van de uitgangssituatie gemiddeld 6,2 dagen gedurende de hele behandelingsperiode van 16 maanden.
Figuur 4: Longitudinale grafiek van de verandering in het gemiddelde aantal maandelijkse migrainedagen (MMD's) vanaf de observatieperiode in de loop van de tijd tijdens de dubbelblinde behandeling (DBB, maand 1 tot 3) en tijdens de behandeling met open-label rimegepant (OL, maand 4 tot 16)
V
era
nd
eri
n
g i
n m
a
an
del
i
j
k
s
e m
i
gr
ai
ne
d
ag
en
t.o
.v
.
de
ui
t
ga
n
gs
s
i
tu
ati
e
Uitgangs-
situatie
1 2 3 4 5 6 7 8 9 10 11 12 13 14 15 16
Maand
N met gegevens Rimegepant 75 mg 348 348 332 314 276 276 265 252 253 248 239 236 225 218 213 209 203
Onderzoek 5
De werkzaamheid van VYDURA met toedieningsschema’s om de dag en elke dag als profylactische behandeling voor episodische migraine werd geëvalueerd in een gerandomiseerd, multicentrisch, dubbelblind, placebogecontroleerd onderzoek (onderzoek 5).
In onderzoek 5 werden volwassen patiënten geïncludeerd met een voorgeschiedenis van episodische migraine van ten minste 1 jaar (met of zonder aura). De patiënten hadden gemiddeld 9,0 hoofdpijndagen ervaren gedurende de observatieperiode (OP) van 28 dagen, waaronder gemiddeld 7,9 migrainedagen, voorafgaand aan de randomisatie voor het onderzoek. De patiënten werden in een verhouding van 1:1:1 gerandomiseerd naar behandeling met elke dag 75 mg VYDURA (N=232), om de dag 75 mg VYDURA afgewisseld met gematchte placebo (N=234), of elke dag placebo (N=233). Gelijktijdig gebruik van geneesmiddelen voor de profylaxe van migraine was niet toegestaan terwijl de patiënten aan het onderzoek deelnamen. Ongeveer 62,6% van de patiënten had een voorgeschiedenis van gebruik van een of meer preventieve geneesmiddelen voor migraine op enig moment in het verleden.
Voor de toediening van 75 mg VYDURA om de dag en elke dag werden statistisch significante verbeteringen aangetoond voor het primaire werkzaamheidseindpunt vergeleken met placebo. Voor de toediening van 75 mg VYDURA elke dag werden statistisch significante
verbeteringen aangetoond voor alle belangrijkste secundaire werkzaamheidseindpunten vergeleken met placebo. Zie tabel 4 voor een beknopte samenvatting van de resultaten.
Tabel 4: Primair werkzaamheidseindpunt en belangrijkste secundaire eindpunten voor de preventieve behandeling van episodische migraine voor onderzoek 5
| VYDURA 75 mg om de dag | VYDURA 75 mg elke dag | Placebo dagelijks | |
| Primair eindpunt | |||
| MMD’s in de DBB-fase van 12 weken | N=221 | N=220 | N=224 |
| Verandering t.o.v. de uitgangssituatie | -2,9 | -4,0 | -2,2 |
| Verschil t.o.v. placebo | -0,6 | -1,8 | |
| p-waarde | 0,0220 | <0,0001 | |
| Belangrijkste secundaire eindpunten | |||
| Vermindering van ≥ 50% van matige of ernstige MMD’s in de DBB-fase van 12 weken | N=221 | N=220 | N=224 |
| VYDURA 75 mg om de dag | VYDURA 75 mg elke dag | Placebo dagelijks | |
| % responders | 42,5 | 60,5 | 34,4 |
| Verschil t.o.v. placebo | 8,4 | 26,1 | |
| p-waarde | 0,0659 | <0,0001 | |
| Verandering t.o.v. de uitgangssituatie in MMD’s in week 9 t/m 12 | N=221 | N=220 | N=224 |
| Verandering t.o.v. de uitgangssituatie | -3,0 | -4,2 | -2,8 |
| Verschil t.o.v. placebo | -0,2 | -1,4 | |
| p-waarde | 0,5314a | <0,0001 |
Afkortingen: DBB=dubbelblinde behandeling; MMD’s=maandelijkse migrainedagen. a Nominale p-waarde
Figuur 5: verandering in maandelijkse migrainedagen t.o.v. de uitgangssituatie in onderzoek 5a a De kleinste-kwadratengemiddelden en 97,5%-betrouwbaarheidsintervallen worden weergegeven.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met VYDURA in alle subgroepen van pediatrische patiënten voor de profylactische behandeling van migrainehoofdpijn (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met VYDURA in een of meerdere subgroepen van pediatrische patiënten voor de acute behandeling van migraine (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale toediening wordt rimegepant geabsorbeerd, waarbij de maximale concentratie na 1,5 uur wordt bereikt. Na een supratherapeutische dosis van 300 mg was de absolute orale biologische beschikbaarheid van rimegepant ongeveer 64%.
Invloed van voedsel
Na toediening van rimegepant in gevoede toestand na een vetrijke of vetarme maaltijd was de Tmax met 1 tot 1,5 uur vertraagd. Een vetrijke maaltijd verminderde de Cmax met 41 tot 53% en de AUC met 32 tot 38%. Een vetarme maaltijd verminderde de Cmax met 36% en de AUC met 28%. In onderzoeken naar de klinische veiligheid en werkzaamheid werd rimegepant toegediend zonder rekening te houden met voedsel.
Distributie
Het distributievolume van rimegepant in de evenwichtstoestand is 120 l. Rimegepant bindt zich voor ongeveer 96% aan plasma-eiwitten.
Biotransformatie
Rimegepant wordt voornamelijk gemetaboliseerd door CYP3A4 en in mindere mate door CYP2C9. Rimegepant is de primaire vorm (~77%), waarbij geen belangrijke metabolieten (d.w.z. > 10%) worden aangetroffen in het plasma.
Uit in-vitro-onderzoek blijkt dat rimegepant geen remmer is van CYP1A2, -2B6, 2C8, -2C9, -2C19, -2D6, of UGT1A1 bij klinisch relevante concentraties. Rimegepant is echter een zwakke remmer van CYP3A4, met een tijdsafhankelijke remming. Rimegepant is geen inductor van CYP1A2, CYP2B6 of CYP3A4 bij klinisch relevante concentraties.
Eliminatie
De eliminatiehalfwaardetijd van rimegepant is ongeveer 11 uur bij gezonde proefpersonen. Na orale toediening van [14C]-rimegepant aan gezonde, mannelijke proefpersonen werd 78% van de totale radioactiviteit aangetroffen in de feces en 24% in de urine. Onveranderd rimegepant is het belangrijkste ongebonden bestanddeel dat wordt uitgescheiden in de feces (42%) en in de urine (51%).
Transporteiwitten
In-vitro is rimegepant een substraat van de effluxtransporteiwitten P-gp en BCRP. Remmers van de effluxtransporteiwitten P-gp en BCRP kunnen de plasmaconcentratie van rimegepant verhogen (zie rubriek 4.5).
Rimegepant is geen substraat van OATP1B1 en OATP1B3. Gezien de lage renale klaring wordt rimegepant niet beschouwd als een substraat van OAT1, OAT3, OCT2, MATE1 of MATE2-K.
Rimegepant is geen remmer van P-gp, BCRP, OAT1 of MATE2-K bij klinisch relevante concentraties. Het is een zwakke remmer van OATP1B1 en OAT3.
Rimegepant is een remmer van OATP1B3, OCT2 en MATE1. Gelijktijdige toediening van rimegepant met metformine, een substraat van het transporteiwit MATE1, resulteerde niet in een klinisch relevante impact op de farmacokinetiek van metformine of op het glucosegebruik. Er worden geen klinische geneesmiddelinteracties verwacht voor rimegepant met OATP1B3 of OCT2 bij klinisch relevante concentraties.
Lineariteit/non-lineariteit
Na een enkele orale toediening vertoont rimegepant een toename van de blootstelling die groter dan dosisproportioneel is en die verband lijkt te houden met een dosisafhankelijke toename van de biologische beschikbaarheid.
Leeftijd, geslacht, gewicht, ras, etniciteit
Er zijn geen klinisch significante verschillen waargenomen in de farmacokinetiek van rimegepant op basis van leeftijd, geslacht, ras/etniciteit, lichaamsgewicht, migrainestatus of CYP2C9-genotype.
Nierfunctiestoornis
In een specifiek klinisch onderzoek waarin de farmacokinetiek van rimegepant bij proefpersonen met een lichte (geschatte creatinineklaring [CLcr] 60-89 ml/min), matige (CLcr 30-59 ml/min) of ernstige (CLcr 15-29 ml/min) nierfunctiestoornis vergeleken werd met de farmacokinetiek bij normale proefpersonen (gezonde samengestelde controlegroep), werd na een enkelvoudige dosis van 75 mg een toename van de totale blootstelling aan rimegepant waargenomen van minder dan 50%. De ongebonden AUC van rimegepant was 2,57 maal hoger bij proefpersonen met een ernstige nierfunctiestoornis. VYDURA is niet onderzocht bij patiënten met eindstadium nierfalen (CLcr < 15 ml/min).
Leverfunctiestoornis
In een specifiek klinisch onderzoek waarin de farmacokinetiek van rimegepant bij proefpersonen met een lichte, matige of ernstige leverfunctiestoornis vergeleken werd met de farmacokinetiek bij normale proefpersonen (gezonde gematchte controlegroep), was de blootstelling aan rimegepant (ongebonden AUC) na een enkelvoudige dosis van 75 mg 3,89 maal hoger bij proefpersonen met een ernstige leverfunctiestoornis (Child-Pugh-klasse C). Er waren geen klinisch betekenisvolle verschillen in de blootstelling van rimegepant bij proefpersonen met een lichte (Child-Pugh-klasse A) of een matige (Child-Pugh-klasse B) leverfunctiestoornis ten opzichte van proefpersonen met een normale leverfunctie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico van rimegepant voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, fototoxiciteit, reproductie of ontwikkeling, of carcinogeen potentieel.
Aan rimegepant gerelateerde effecten na hogere doses in onderzoeken naar herhaalde dosering omvatten hepatische lipidose bij muizen en ratten, intravasculaire hemolyse bij ratten en apen en emesis bij apen. Deze bevindingen werden uitsluitend waargenomen na blootstelling die geacht wordt beduidend hoger te liggen dan het maximale niveau waaraan de mens wordt blootgesteld, zodat deze weinig relevant zijn voor klinische doeleinden (≥ 12 maal hoger [muizen] en ≥ 49 maal hoger [ratten] voor hepatische lipidose, ≥ 95 maal hoger [ratten] en ≥ 9 maal hoger [apen] voor intravasculaire hemolyse, en ≥ 37 maal hoger voor emesis [apen]).
In een onderzoek naar de vruchtbaarheid bij ratten werden aan rimegepant gerelateerde effecten uitsluitend waargenomen na de hoge dosis van 150 mg/kg/dag (verminderde vruchtbaarheid en toename van verlies van de vrucht vóór innesteling), die maternale toxiciteit veroorzaakte bij een systemische blootstelling die ≥ 95 maal hoger lag dan het maximale niveau waaraan de mens wordt blootgesteld. Orale toediening van rimegepant tijdens de organogenese resulteerde in foetale effecten bij ratten, maar niet bij konijnen. Bij ratten werden een lager foetaal lichaamsgewicht en een verhoogde incidentie van foetale afwijkingen uitsluitend waargenomen na de hoogste dosis van 300 mg/kg/dag, die maternale toxiciteit veroorzaakte bij een blootstelling die ongeveer 200 maal hoger lag dan het maximale niveau waaraan de mens wordt blootgesteld. Bovendien had rimegepant geen effect op de pre- en postnatale ontwikkeling bij ratten na doses van maximaal 60 mg/kg/dag (≥ 24 maal hoger dan het maximale niveau waaraan de mens wordt blootgesteld) of op de groei, de ontwikkeling of de reproductieprestatie van jonge ratten na doses van maximaal 45 mg/kg/dag (≥ 14 maal het maximale niveau waaraan de mens wordt blootgesteld).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
gelatine
mannitol (E 421)
muntsmaak
sucralose
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30 °C.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
Eenheidsblisterverpakking vervaardigd van polyvinylchloride (PVC), georiënteerd polyamide (OPA) en aluminiumfolie en afgesloten met een aftrekbare aluminiumfolie.
Verpakkingsgrootten:
Eenheidsdosis 2 x 1 lyofilisaat voor oraal gebruik.
Eenheidsdosis 8 x 1 lyofilisaat voor oraal gebruik.
Eenheidsdosis 16 x 1 lyofilisaat voor oraal gebruik.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen bij bewaren
Geen bijzondere vereisten voor verwijdering.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Brussel
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1645/001
EU/1/22/1645/002
EU/1/22/1645/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 25 april 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.