


SmPC (samenvatting van de productkenmerken) - Adzynma
1. NAAM VAN HET GENEESMIDDEL
ADZYNMA 500 IE poeder en oplosmiddel voor oplossing voor injectie
ADZYNMA 1.500 IE poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
ADZYNMA 500 IE poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon poeder bevat nominaal 500 internationale eenheden (IE) rADAMTS13*-activiteit, gemeten in termen van werkzaamheid.
Na reconstitutie met het meegeleverde oplosmiddel van 5 ml heeft de oplossing een werkzaamheid van ongeveer 100 IE/ml.
ADZYNMA 1.500 IE poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon poeder bevat nominaal 1.500 IE rADAMTS13*-activiteit, gemeten in termen van werkzaamheid.
Na reconstitutie met het meegeleverde oplosmiddel van 5 ml heeft de oplossing een werkzaamheid van ongeveer 300 IE/ml.
* ADZYNMA is een gezuiverde bivariante humane recombinant “A disintegrine en metalloproteïnase met trombospondine-motieven, lid 13” (rADAMTS13) die tot expressie wordt gebracht in de ovariumcellen van de Chinese hamster (CHO) door middel van DNA-recombinatietechniek (een mengsel van natieve rADAMTS13 Q23 en variant rADAMTS13 R23 met een gecontroleerd bereik van de verhouding tussen de twee varianten), aangeduid als rADAMTS13.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie.
Wit gelyofiliseerd poeder.
Het oplosmiddel is een heldere en kleurloze oplossing.
De gereconstitueerde oplossing heeft een pH van 6,7 - 7,3 en een osmolaliteit van ten minste 240 mOsmol/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
ADZYNMA is een enzymvervangingstherapie (EVT) die is geïndiceerd voor de behandeling van ADAMTS13-deficiëntie bij kinderen en volwassen patiënten met congenitale trombotische trombocytopenische purpura (cTTP).
ADZYNMA kan voor alle leeftijdsgroepen worden gebruikt.
4.2 Dosering en wijze van toediening
Behandeling met ADZYNMA moet worden gestart onder toezicht van een arts met ervaring in de behandeling van patiënten met hematologische aandoeningen.
Dosering
Profylactische enzymvervangingstherapie
- 40 IE/kg lichaamsgewicht éénmaal per twee weken.
- De profylaxe doseringsfrequentie kan worden aangepast naar 40 IE/kg lichaamsgewicht éénmaal per week op basis van de klinische respons (zie rubriek 5.1 en 5.2)
On-demand enzymvervangingstherapie voor acute TTP-episodes
In geval van een acute episode van trombotische trombocytopenische purpura (TTP-episode) is de aanbevolen dosering ADZYNMA voor het behandelen van acute TTP-episodes als volgt:
- 40 IE/kg lichaamsgewicht op dag 1.
- 20 IE/kg lichaamsgewicht op dag 2.
- 15 IE/kg lichaamsgewicht vanaf dag 3 éénmaal daags tot twee dagen nadat het acute voorval is verdwenen (zie rubriek 5.1).
Speciale patiëntengroepen
Ouderen
Er zijn beperkte gegevens over het gebruik van ADZYNMA bij patiënten ouder dan 65 jaar. Op basis van de resultaten uit de farmacokinetische populatieanalyse is er geen dosisaanpassing nodig voor oudere patiënten (zie rubriek 5.2).
Verminderde nierfunctie
Omdat rADAMTS13 een recombinant eiwit is met een hoog moleculair gewicht, wordt het niet uitgescheiden via de nieren en is er geen dosisaanpassing nodig voor patiënten met een verminderde nierfunctie (zie rubriek 5.2).
Verminderde leverfunctie
Omdat rADAMTS13 een recombinant eiwit is met een hoog moleculair gewicht, wordt het geklaard via katabolisme (in plaats van levermetabolisme) en is er geen dosisaanpassing nodig voor patiënten met een verminderde leverfunctie (zie rubriek 5.2).
Pediatrische patiënten
Het aanbevolen doseringsschema op basis van lichaamsgewicht is bij pediatrische patiënten hetzelfde als bij volwassenen.
Op basis van de resultaten uit de farmacokinetische populatieanalyse lijkt het waarschijnlijker dat bij zuigelingen met een lichaamsgewicht van < 10 kg de doseringsfrequentie moet worden aangepast van eenmaal per twee weken naar eenmaal per week (zie rubriek 5.2).
Wijze van toediening
Voor intraveneus gebruik, uitsluitend na reconstitutie.
ADZYNMA 500 IE en ADZYNMA 1.500 IE poeder en oplosmiddel voor oplossing voor injectie wordt toegediend met een snelheid van 2 tot 4 ml per minuut.
Thuistoediening of zelftoediening
Thuistoediening of zelftoediening onder toezicht van een zorgverlener kan overwogen worden voor patiënten die hun injecties goed verdragen. De beslissing om een patiënt over te zetten naar thuistoediening of zelftoediening moet worden genomen na beoordeling en aanbeveling door de behandelend arts. Voordat wordt gestart met thuistoediening of zelftoediening moet de behandelend arts en/of verpleegkundige een passende training geven aan de patiënt en/of verzorger. De dosis en toedieningssnelheid moeten thuis constant blijven en mogen niet worden veranderd zonder overleg met de behandelend arts. Als de patiënt tijdens thuistoediening vroege tekenen van overgevoeligheid ondervindt, moet het toedieningsproces direct worden gestaakt en moet een passende behandeling worden gestart (zie rubriek 4.4). Daaropvolgende injecties moeten plaatsvinden in een klinische omgeving. De behandeling moet nauwgezet worden gevolgd door de behandelend arts.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Levensbedreigende overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Overgevoeligheidsreacties
Er kan allergie-achtige overgevoeligheid optreden, waaronder anafylactische reacties. Patiënten moeten worden geïnformeerd over de vroege tekenen van overgevoeligheidsreacties, waaronder maar niet uitsluitend, tachycardie, beklemmend gevoel op de borst, piepende ademhaling en/of acute ademnood, hypotensie, gegeneraliseerde urticaria, pruritus, rhinoconjunctivitis, angio-oedeem, lethargie, misselijkheid, braken, paresthesie en onrust; deze kunnen zich ontwikkelen tot anafylactische shock. Als tekenen en symptomen van een ernstige allergische reactie optreden, moet de toediening van dit geneesmiddel onmiddellijk worden gestaakt en moet passende ondersteunende zorg worden gegeven.
Immunogeniciteit
Zoals met alle therapeutische eiwitten bestaat er een kans op immunogeniciteit. Patiënten kunnen antistoffen ontwikkelen tegen rADAMTS13 na behandeling met ADZYNMA, wat mogelijk kan leiden tot een verminderde reactie op rADAMTS13 (zie rubriek 5.1). Overweeg een andere therapeutische aanpak wanneer het vermoeden op dergelijke antistoffen bestaat en er een verminderde werkzaamheid is.
Natriumgehalte
Dit middel bevat minder dan 1 mmol natrium (23 mg) per ml, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van ADZYNMA bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Het gebruik van ADZYNMA tijdens de zwangerschap mag alleen worden overwogen na een grondige individuele baten-risicobeoordeling door de behandelend arts voor en tijdens de behandeling.
Borstvoeding
Er is onvoldoende informatie over de uitscheiding van rADAMTS13 in humane of dierlijke moedermelk, maar wegens het hoge moleculaire gewicht is het onwaarschijnlijk dat het wordt uitgescheiden in moedermelk. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met ADZYNMA moet worden gestaakt, waarbij het belang van dit geneesmiddel voor de moeder in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens bij mensen beschikbaar over de invloed van rADAMTS13 op de vruchtbaarheid van mannen en vrouwen. Gegevens bij dieren duiden niet op directe of indirecte schadelijke effecten wat betreft vruchtbaarheid van mannelijke of vrouwelijke dieren (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Recombinant ADAMTS13 kan een geringe invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen. Als gevolg van de toediening van ADZYNMA kan duizeligheid en slaperigheid optreden (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende bijwerkingen die zijn gemeld in klinische onderzoeken waren hoofdpijn (31,5%), diarree (17,8%), duizeligheid (16,4%), bovensteluchtweginfectie (15,1%), nausea (13,7%) en migraine (11%).
Lijst met bijwerkingen in tabelvorm
De bijwerkingen van het geneesmiddel worden vermeld in tabel 1.
Bijwerkingen worden hieronder weergegeven volgens systeem/orgaanklassen volgens MedDRA en volgens frequentie. Frequenties worden als volgt gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10,000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald). Voor elke systeem/orgaanklasse worden de bijwerkingen vermeld op volgorde van afnemende frequentie. Binnen elke frequentiegroep worden bijwerkingen weergegeven op volgorde van afnemende ernst.
Tabel 1: Bijwerkingen die zijn gemeld bij patiënten die zijn behandeld met ADZYNMA
| Systeem/orgaanklassen volgens | Bijwerkingen volgens voorkeursterm | Frequentiecategorie per onderdeel | |||||||||||||||||||
| MedDRA | |||||||||||||||||||||
| Infecties en parasitaire aandoeningen | Bovensteluchtweginfectie | Zeer vaak | |||||||||||||||||||
| Bloed- en lymfestelselaandoeningen | Trombocytose | Vaak | |||||||||||||||||||
| Zenuwstelselaandoeningen | Hoofdpijn | Zeer vaak | |||||||||||||||||||
| Duizeligheid | Zeer vaak | ||||||||||||||||||||
| Migraine | Zeer vaak | ||||||||||||||||||||
| Somnolentie | Vaak | ||||||||||||||||||||
| Maagdarmstelselaandoeningen | Diarree | Zeer vaak | |||||||||||||||||||
| Nausea | Zeer vaak | ||||||||||||||||||||
| Constipatie | Vaak | ||||||||||||||||||||
| Abdominale distensie | Vaak | ||||||||||||||||||||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Asthenie | Vaak | |||||||||||||||||||
| Het heet hebben | Vaak | ||||||||||||||||||||
| Onderzoeken | Abnormale | Vaak | |||||||||||||||||||
| ADAMTS13-activiteit | |||||||||||||||||||||
Pediatrische patiënten
Er is beperkte informatie uit gecontroleerde onderzoeken met ADZYNMA bij pediatrische patiënten. De veiligheidsbeoordeling bij pediatrische patiënten is gebaseerd op de veiligheidsgegevens van één klinisch fase 3-onderzoek waarin ADZYNMA werd vergeleken met behandelingen op basis van plasma (vers bevroren plasma [VBP], gepoold solvens/detergens [S/D] behandeld plasma, of factor VIII:von Willebrandfactor [FVIII-vWF]-concentraten, zoals toegewezen door de onderzoeker) en één fase 3b-onderzoek. In de onderzoeken waren respectievelijk 20 en 1 pediatrische patiënt(en) opgenomen met een leeftijd van 2 tot 17 jaar in de profylactische en on-demand cohorten. Over het geheel genomen was het veiligheidsprofiel bij deze pediatrische patiënten vergelijkbaar met wat werd waargenomen in de volwassen populatie.
Eén neonaat van 36 uur oud werd behandeld met ADZYNMA binnen een ‘compassionate use’-programma en hierbij werden geen problemen op het gebied van veiligheid of immunogeniciteit gemeld na 2 jaar profylactische behandeling.
De frequentie, soort en ernst van bijwerkingen bij kinderen zijn naar verwachting hetzelfde als bij volwassenen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinische onderzoeken werden enkelvoudige doses tot maximaal 160 IE/kg gebruikt en het veiligheidsprofiel hiervan kwam in het algemeen overeen met de resultaten van klinische onderzoeken bij cTTP-patiënten.
In geval van overdosering bestaat op basis van de farmacologische werking van rADAMTS13 een kans op een verhoogd risico op bloedingen (zie rubriek 5.1).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antitrombotische middelen, enzymen, ATC-code: B01AD13
Werkingsmechanisme
rADAMTS13 is een recombinante vorm van het endogene ADAMTS13. ADAMTS13 is een zinkmetalloprotease in plasma die de activiteit van von Willebrand factor (vWF) reguleert door grote en extra grote vWF-multimeren te splitsen tot kleinere eenheden en op die manier de bloedplaatjes-bindende eigenschappen van grote en extra grote vWF en de neiging tot het vormen van microtrombi te verlagen. De spontane vorming van vWF-bloedplaatjes microtrombi, die leidt tot bloedplaatjesconsumptie en trombocytopenie bij patiënten met cTTP, wordt naar verwachting verlaagd of geëlimineerd door rADAMTS13.
Farmacodynamische effecten
Immunogeniciteit
Antistoffen tegen het geneesmiddel (ADA’s) werden zeer vaak waargenomen. Er werd geen bewijs gevonden voor invloed van ADA’s op de farmacokinetiek, werkzaamheid of veiligheid; gegevens zijn echter nog beperkt (zie rubriek 4.4).
Klinische werkzaamheid en veiligheid
De klinische werkzaamheid en veiligheid werden beoordeeld in twee lopende onderzoeken (studie 281102 en studie 3002).
Studie 281102
ADZYNMA werd bestudeerd in een wereldwijde fase 3, prospectieve, gerandomiseerde, gecontroleerde, open-label, multicenter, cross-overonderzoek met twee periodes, gevolgd door een vervolgperiode met één enkele groep (studie 281102); om de werkzaamheid en veiligheid te evalueren van de profylactische en on-demand enzymvervangingstherapie werd ADZYNMA vergeleken met therapieën op basis van plasma bij patiënten met ernstige cTTP (ADAMTS13-activiteit < 10%).
Profylactische enzymvervangingstherapie bij patiënten met cTTP
De werkzaamheid van ADZYNMA bij de profylactische behandeling van patiënten met cTTP werd beoordeeld bij 45 patiënten in het profylactische cohort die waren gerandomiseerd naar 6 maanden profylactische behandeling met ofwel 40 IE/kg (± 4 IE/kg) ADZYNMA, ofwel therapie op basis van plasma (periode 1) éénmaal per week (voor patiënten die, voordat ze deelnamen aan het onderzoek, eerder waren behandeld met therapie op basis van plasma éénmaal per week) of om de week en vervolgens overgeschakeld naar de andere behandeling gedurende 6 maanden (periode 2). Na periode 1 en 2 startten 44 patiënten met een behandelperiode van 6 maanden met ADZYNMA in één enkele groep (periode 3). De eerste profylactische behandelfrequentie met ADZYNMA was om de week voor 34 (75,6%) patiënten en éénmaal per week voor 9 (20,0%) patiënten.
De gemiddelde (SD) leeftijd was 30,4 (16,2) jaar (spreiding: 3 tot 58 jaar). Van de 45 patiënten waren er 4 (8,9%) < 6 jaar, 4 (8,9%) ≥ 6 tot 12 jaar, 4 (8,9%) ≥ 12 tot 18 jaar en 33 (73,3%) ≥ 18 jaar. Het gemiddelde (SD) gewicht was 65,5 kg (21,8) (spreiding: 18,5 tot 102,4 kg), en de meerderheid van de patiënten was wit (64,4%), en waren vrouwen (57,8%) van wie 73,1% in de vruchtbare leeftijd.
Vóór deelname aan het onderzoek kreeg de meerderheid (68,9%) van de patiënten vers bevroren plasma-behandeling, 24,4% kreeg met solvens/detergens (S/D) behandeld plasma en 6,7% kreeg FVIII-vWF-concentraat.
De werkzaamheid van de profylactische behandeling met ADZYNMA bij patiënten met cTTP werd beoordeeld op basis van de incidentie van acute TTP-voorvallen (gedefinieerd als een daling in de trombocytentelling [≥ 50% ten opzichte van de uitgangswaarde of een trombocytentelling < 100 x 109/l] en een verhoging van lactaatdehydrogenase [LDH] [> 2 × uitgangswaarde of > 2 × bovengrens van normaal (ULN)]), subacute TTP-voorvallen (gedefinieerd als optreden van trombocytopenie of micro-angiopathische hemolytische anemie; en orgaanspecifieke tekenen en symptomen, waaronder - maar niet uitsluitend - het optreden van nierinsufficiëntie, neurologische symptomen, koorts, vermoeidheid/lethargie en/of buikpijn), verschijnselen van TTP (zoals trombocytopenie, micro-angiopathische hemolytische anemie, neurologische symptomen, nierinsufficiëntie en buikpijn) en de incidentie van een aanvullende dosis naar aanleiding van subacute TTP-voorvallen (zie tabel 2).
Tabel 2: Werkzaamheidsresultaten in het profylactische cohort bij cTTP-patiënten (periode 1 en 2)
ADZYNMA N = 44 | Therapieën op basis van plasma N = 45 | |
| Acute TTP-voorvallen | ||
| Aantal proefpersonen met voorval (aantal voorvallen) | 0 (0) | 1 (1) |
| Subacute TTP-voorvallen | ||
| Aantal proefpersonen met voorval (aantal voorvallen) | 1 (1) | 6 (7) |
| Aantal proefpersonen dat een aanvullende dosis kreeg naar aanleiding van een subacuut voorval | 0 | 4 |
| Aantal aanvullende doses naar aanleiding van een subacuut voorval | 0 | 9 |
| Verschijnselen van TTP | ||
Voorvallen van trombocytopeniea Aantal proefpersonen met voorval (aantal voorvallen) Op model gebaseerd jaarlijks voorvalpercentage,b LSM (SE) | 13 (50) 0,91 (0,268) | 21 (89) 1,62 (0,453) |
Voorvallen van micro-angiopathische hemolytische anemiec Aantal proefpersonen met voorval (aantal voorvallen) Op model gebaseerd jaarlijks voorvalpercentage,b LSM (SE) | 8 (23) 0,38 (0,139) | 12 (31) 0,59 (0,195) |
Voorvallen van neurologische symptomend Aantal proefpersonen met voorval (aantal voorvallen) Op model gebaseerd jaarlijks voorvalpercentage,b LSM (SE) | 4 (18) 0,14 (0,072) | 7 (28) 0,23 (0,111) |
Voorvallen van nierinsufficiëntiee Aantal proefpersonen met voorval (aantal voorvallen) Op model gebaseerd jaarlijks voorvalpercentage,b LSM (SE) | 5 (11) 0,18 (0,093) | 2 (5) 0,08 (0,054) |
Voorvallen van buikpijn Aantal proefpersonen met voorval (aantal voorvallen) Op model gebaseerd jaarlijks voorvalpercentage,b LSM (SE) | 2 (4) 0,09 (0,056) | 6 (8) 0,17 (0,088) |
LSM = kleinste-kwadraten-gemiddelde; SE = standaardfout; TTP = trombotische trombocytopenische purpura. a Daling in de trombocytentelling ≥ 25% ten opzichte van de uitgangswaarde of een trombocytentelling van < 150 x 109/l.
b Van een negatief-binomiaal mixed effect-model.
c Verhoging van LDH > 1,5 × uitgangswaarde of > 1,5 x ULN.
d Zenuwstelselaandoeningen (bijv. hoofdpijn, verwarring, geheugenproblemen, prikkelbaarheid, paresthesie, dysartrie, dysfonie, visuele stoornissen, focale of gegeneraliseerde motorische symptomen, waaronder convulsies).
e Een verhoging van creatinine in serum > 1,5 × uitgangswaarde.
Over het geheel waren de werkzaamheidsresultaten van ADZYNMA constant tijdens het hele onderzoek, inclusief periode 3, en in alle leeftijdsgroepen.
On-demand enzymvervangingstherapie voor acute TTP-episodes
De werkzaamheid van de on-demand enzymvervangingstherapie voor acute TTP-episodes werd beoordeeld op basis van het percentage acute TTP-voorvallen dat reageerde op ADZYNMA in zowel de profylactische als de on-demand cohorten voor de hele duur van het onderzoek.
Een acuut TTP-voorval dat reageerde op ADZYNMA werd gedefinieerd als een opgelost TTP-voorval wanneer de trombocytentelling ≥ 150 x 109/l was of de trombocytentelling binnen 25% van de uitgangswaarde was, afhankelijk van wat zich het eerste voordeed, en LDH ≤ 1,5 x uitgangswaarde of ≤ 1,5 x ULN, zonder dat het gebruik van een ander middel met ADAMTS13 nodig was.
Het on-demand cohort bestond uit 5 volwassen patiënten (≥ 18 jaar) en 1 pediatrische patiënt (< 6 jaar). Patiënten die waren ingeschreven in dit cohort, hadden in totaal 7 acute TTP-voorvallen. Van deze 6 patiënten waren 2 patiënten gerandomiseerd naar on-demand behandeling met ADZYNMA en waren 4 patiënten gerandomiseerd naar therapieën op basis van plasma. Alle 7 acute TTP-voorvallen losten zich binnen 5 dagen op na behandeling met ADZYNMA of therapieën op basis van plasma.
De meeste patiënten (66,7%) waren man, wit (50%) met een mediane (min, max) leeftijd van 20 (5, 36) jaar, een gemiddeld (SD) gewicht van 56,4 (18,6) kg en een mediaan (min, max) gewicht van 64,3 (23,0; 74,0) kg.
Studie 3002 (vervolgonderzoek)
Patiënten die het fase 3-onderzoek (studie 281102) hadden afgerond, kwamen in aanmerking om deel te nemen aan een langetermijnvervolgonderzoek (studie 3002). Het profylactische cohort omvatte 75 patiënten van wie er 46 afkomstig waren uit studie 281102 en 29 patiënten die therapie-naïef waren. Van de 46 patiënten uit studie 281102 was er 1 (2,2%) < 6 jaar, 4 (8,7%) waren ≥ 6 tot 12 jaar, 7 (15,2%) waren ≥ 12 tot 18 jaar en 34 (73,9%) waren ≥ 18 jaar. Van de 29 therapie-naïeve patiënten waren er 3 (10,3%) < 6 jaar, 4 (13,8%) waren ≥ 6 tot 12 jaar, 4 (13,8%) waren ≥ 12 tot 18 jaar en 18 (62,1%) waren ≥ 18 jaar. In het on-demand cohort was 1 patiënt ≥ 6 tot 12 jaar en 1 patiënt ≥ 12 jaar. Alle patiënten werden behandeld met ADZYNMA. De gemiddelde en maximale profylactische behandelduur was respectievelijk 1,5 jaar en 3 jaar. De incidentiepercentages van acute en subacute TTP-voorvallen en TTP-verschijnselen kwamen overeen met de resultaten van studie 281102.
Pediatrische patiënten
Over het geheel genomen was de werkzaamheid bij pediatrische patiënten vergelijkbaar met de werkzaamheid zoals waargenomen bij volwassenen.
Uitzonderlijke voorwaarden
Dit geneesmiddel is geregistreerd onder ‘uitzonderlijke voorwaarden’.
Dit betekent dat vanwege de zeldzaamheid van de ziekte het niet mogelijk was om volledige informatie over dit geneesmiddel te verkrijgen.
Het Europees Geneesmiddelenbureau zal alle nieuwe informatie die beschikbaar kan komen, ieder jaar beoordelen en deze SmPC zal zo nodig aangepast worden met de beschikbare informatie van het referentiegeneesmiddel.
5.2 Farmacokinetische eigenschappen
Het farmacokinetisch profiel van ADZYNMA werd bepaald op basis van data-analyse van ADAMTS13-activiteit in het klinisch onderzoek.
Na het intraveneus toedienen van een enkele dosis ADZYNMA van 5 IE/kg, 20 IE/kg en 40 IE/kg aan volwassenen en adolescenten werden dosisgerelateerde toenames van individuele ADAMTS13-activiteit waargenomen en deze bereikten ongeveer 1 uur na toediening, of eerder, een maximum. Bij een klinische dosis van 40 IE/kg waren de gemiddelde (SD) halfwaardetijd en gemiddelde verblijftijd (mean residence time, MRT) bij volwassenen en adolescenten respectievelijk 47,8 (13,7) uur en 63,8 (16,0) uur.
De farmacokinetische populatieparameters van ADAMTS13-activiteit na intraveneuze toediening van 40 IE/kg ADZYNMA bij volwassenen, adolescenten en jongere kinderen worden weergegeven in tabel 3.
Tabel 3: Farmacokinetische parameters van ADAMTS13-activiteit na intraveneuze toediening van ADZYNMA aan cTTP-patiënten
| Parameter (eenheid) | Gemiddelde (SD) min; max (N = 83) |
Cmax (IE/ml) | 1,13 (0,29) 0,72; 2,29 |
AUC (IE*u/ml) | 72,8 (37,4) 38,7; 274 |
Duur ADAMTS13-activiteit hoger dan 10% (dagen) | 8,85 (2,45) 4,51; 14,0 |
AUC = oppervlakte onder de ADAMTS13-activiteit-tijdcurve; Cmax = maximale ADAMTS13-activiteit.
NB: 1 IE/ml ADAMTS13-activiteit komt overeen met 100% gemiddelde normale activiteit.
Intraveneuze toediening van ADZYNMA met 40 IE/kg leidde tot een ongeveer 5 maal hogere blootstelling aan ADAMTS13-activiteit (Cmax, AUC en duur ADAMTS13-activiteit hoger dan 10%) en een lagere variabiliteit in vergelijking met therapieën op basis van plasma.
Speciale patiëntengroepen
Leeftijd, geslacht, ras en andere intrinsieke factoren
Naast een doseringsschema op basis van lichaamsgewicht zijn er geen andere intrinsieke factoren zoals leeftijd, geslacht, ras, geschatte glomerulaire filtratiesnelheid (eGFR) bij aanvang en bilirubine bij aanvang gevonden als covariabelen die invloed hadden op de farmacokinetiek van ADAMTS13.
Farmacokinetische kenmerken van ADAMTS13-activiteit (mean residence time [MRT], distributievolume in steady-state [Vss] en klaring [CL]) waren vergelijkbaar in de verschillende leeftijdsgroepen van patiënten met cTTP. Toediening van ADZYNMA op basis van lichaamsgewicht geeft vergelijkbare farmacokinetische parameters van ADAMTS13-activiteit (Cmax en gemiddelde ADAMTS13-activiteit [Cgemiddeld]) in de verschillende leeftijdsgroepen, inclusief pediatrische patiënten < 12 jaar.
Bij zuigelingen met een lichaamsgewicht van < 10 kg werd de mediane duur van meer dan 10% ADAMTS13-activiteit korter geschat (ongeveer 5-6 dagen) wanneer vergeleken met volwassenen (ongeveer 10 dagen).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij enkelvoudige dosering, reproductie- en ontwikkelingstoxiciteit, lokale tolerantie en immunogeniciteit. Er zijn geen onderzoeken uitgevoerd naar het mutageen en carcinogeen potentieel van rADAMTS13.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
Natriumchloride
Calciumchloridedihydraat
L-histidine
Mannitol
Sucrose
Polysorbaat 80 (E433)
Oplosmiddel
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Ongeopende injectieflacon
3 jaar
Na reconstitutie
Chemische en fysieke stabiliteit tijdens gebruik is aangetoond gedurende 6 uur bij 25 °C.
Vanuit een microbiologisch oogpunt dient het product direct gebruikt te worden, tenzij de wijze van opening/reconstitutie/verdunning de risico’s van microbiologische verontreiniging uitsluit. Indien het product niet direct wordt gebruikt, zijn de bewaartijden en -condities tijdens gebruik de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Poeder
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
ADZYNMA mag in gelyofiliseerde vorm bij kamertemperatuur tot maximaal 30 °C worden bewaard gedurende een periode van maximaal 6 maanden, maar niet meer na de uiterste houdbaarheidsdatum.
Zet ADZYNMA niet terug in de koelkast nadat het is bewaard bij kamertemperatuur.
Noteer de datum waarop ADZYNMA uit de koelkast is gehaald op de verpakking.
Na reconstitutie
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
ADZYNMA 500 IE poeder en oplosmiddel voor oplossing voor injectie
Elke verpakking bevat:
- poeder in een injectieflacon (type I-glas), met een stop van butylrubber
- 5 ml oplosmiddel in een injectieflacon (type I-glas), met een stop van butylrubber
- één hulpmiddel voor reconstitutie (BAXJECT II Hi-Flow)
- één wegwerpspuit van 10 ml
- één infusieset van 25 gauge
- twee alcoholdoekjes
ADZYNMA 1.500 IE poeder en oplosmiddel voor oplossing voor injectie
Elke verpakking bevat:
- poeder in een injectieflacon (type I-glas), met een stop van butylrubber
- 5 ml oplosmiddel in een injectieflacon (type I-glas), met een stop van butylrubber
- één hulpmiddel voor reconstitutie (BAXJECT II Hi-Flow)
- één wegwerpspuit van 20 ml
- één infusieset van 25 gauge
- twee alcoholdoekjes
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
ADZYNMA moet intraveneus worden toegediend na reconstitutie van het poeder met het meegeleverde water voor injecties.
Algemene instructies
- Bereken de toe te dienen dosis en het volume op basis van het lichaamsgewicht van de patiënt.
- Gebruik tijdens de hele procedure aseptische technieken.
- Controleer voorafgaand aan gebruik de uiterste houdbaarheidsdatum van het product.
- Gebruik ADZYNMA niet als de uiterste houdbaarheidsdatum is verstreken.
- Als de patiënt meer dan één injectieflacon ADZYNMA per injectie nodig heeft, reconstitueer dan elke injectieflacon volgens de instructie die vermeld wordt onder ‘Reconstitutie’. Let op: het BAXJECT II Hi-Flow-hulpmiddel is uitsluitend bestemd voor gebruik met één enkele injectieflacon ADZYNMA en water voor injecties. Voor reconstitutie en het opzuigen van een tweede injectieflacon in de spuit is daarom een tweede BAXJECT II Hi-Flow-hulpmiddel nodig.
- Parenterale geneesmiddelen moeten voorafgaand aan toediening visueel gecontroleerd worden op de aanwezigheid van deeltjes en verkleuring, wanneer de oplossing en verpakking dit mogelijk maken. De gereconstitueerde ADZYNMA-oplossing moet er helder en kleurloos uitzien.
- Niet toedienen als deeltjes of verkleuring worden gezien.
- ADZYNMA toedienen binnen 3 uur na reconstitutie wanneer de oplossing wordt bewaard bij kamertemperatuur.
- ADZYNMA niet toedienen via dezelfde slang of verpakking op hetzelfde moment als andere geneesmiddelen voor infusie.
Reconstitutie
- 1.
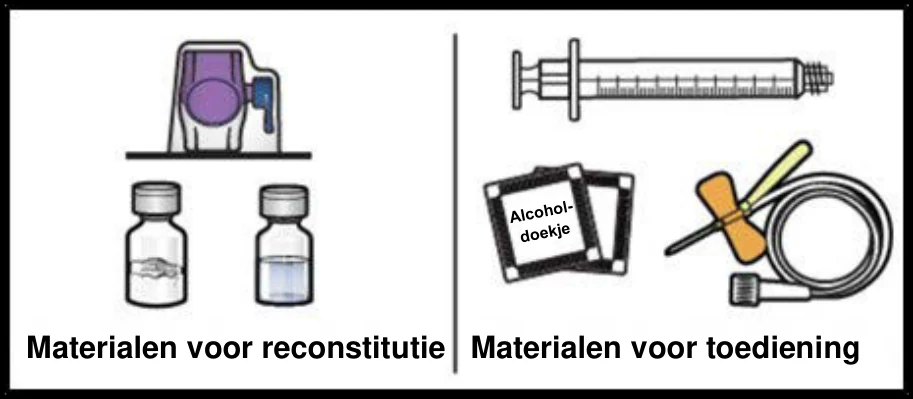
Zorg voor een schoon, vlak oppervlak en verzamel alle materialen die u nodig heeft voor de reconstitutie en toediening (afbeelding A).
Afbeelding A
- 2. Laat de injectieflacons met ADZYNMA en oplosmiddel vóór gebruik op kamertemperatuur komen.
- 3. Was en droog uw handen grondig.
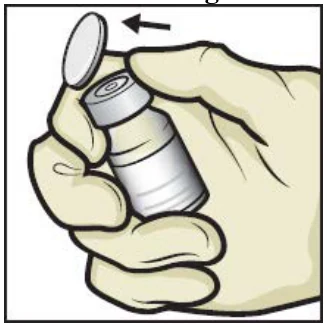
- 4.
Verwijder de plastic doppen van de injectieflacons met ADZYNMA en oplosmiddel en zet de injectieflacons op een vlak oppervlak (afbeelding B).
Afbeelding B
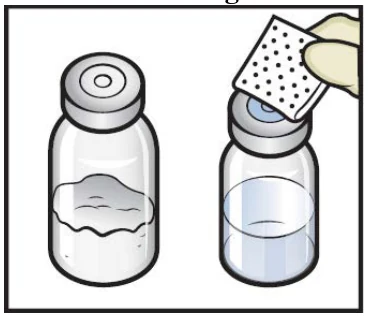
- 5.
Veeg de rubberen stoppen af met een alcoholdoekje en laat deze vóór gebruik drogen
(afbeelding C).
Afbeelding C
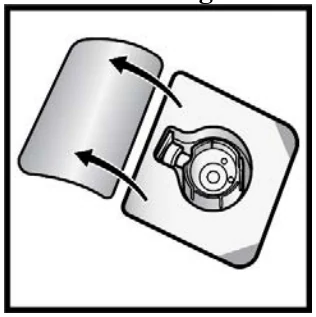
- 6.
Open de verpakking van het BAXJECT II Hi-Flow-hulpmiddel door de beschermfolie los te trekken zonder de binnenkant aan te raken (afbeelding D).
- Haal het BAXJECT II Hi-Flow-hulpmiddel niet uit de verpakking.
Raak de doorzichtige kunststof punt niet aan.
Afbeelding D
- 7.
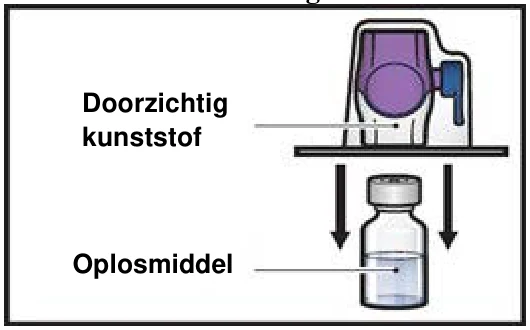
Draai de verpakking met het BAXJECT II Hi-Flow-hulpmiddel ondersteboven en plaats deze over de bovenkant van de injectieflacon met oplosmiddel. Druk recht naar beneden totdat de doorzichtige, kunststof punt door de stop van de injectieflacon met oplosmiddel heen prikt (afbeelding E).
Afbeelding E
- 8.
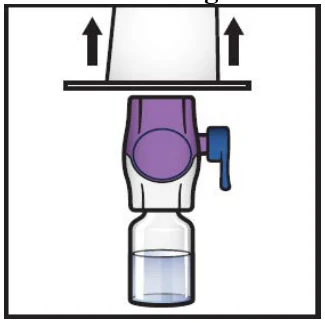
Pak de verpakking van het BAXJECT II Hi-Flow-hulpmiddel bij de rand vast en trek de verpakking van het hulpmiddel af (afbeelding F).
- Verwijder de blauwe dop niet van het BAXJECT II Hi-Flow-hulpmiddel.
Raak de blootliggende paarse kunststof punt niet aan.
Afbeelding F
- 9.
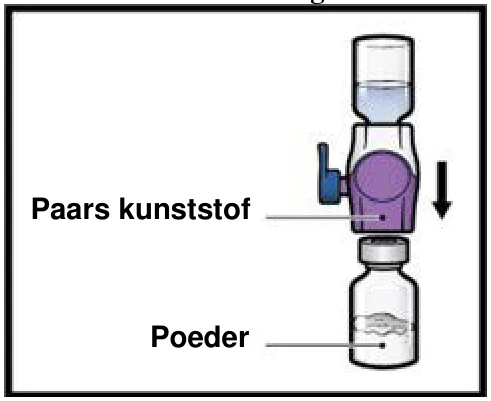
Draai het systeem om zodat de injectieflacon met oplosmiddel zich nu bovenop bevindt.
Druk het BAXJECT II Hi-Flow-hulpmiddel recht naar beneden totdat de paarse kunststof punt door de stop van de injectieflacon met ADZYNMA-poeder heen prikt (afbeelding G). Door het vacuüm wordt het oplosmiddel in de injectieflacon met ADZYNMA-poeder gezogen.
U kunt enkele luchtbellen of schuim zien – dit is normaal en zal snel verdwijnen.
Afbeelding G
- 10.
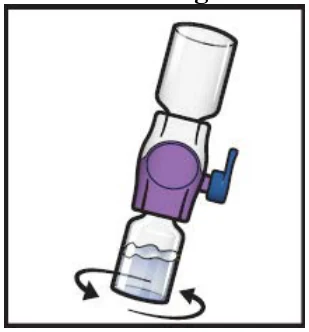
Zwenk de verbonden injectieflacons voorzichtig en in een doorgaande beweging rond totdat het poeder volledig is opgelost (afbeelding H).
De injectieflacon niet schudden.
Afbeelding H
- 11.
Controleer vóór toediening de gereconstitueerde oplossing visueel op de aanwezigheid van deeltjes.
- Gebruik het product niet als deeltjes of verkleuring worden gezien.
- 12.
Als voor de dosis meer dan één injectieflacon ADZYNMA nodig is, moet elke injectieflacon worden gereconstitueerd volgens bovenstaande stappen.
Voor de reconstitutie van elke injectieflacon ADZYNMA en oplosmiddel een ander
BAXJECT II Hi-Flow-hulpmiddel gebruiken.
 Instructies voor toediening
- 13.
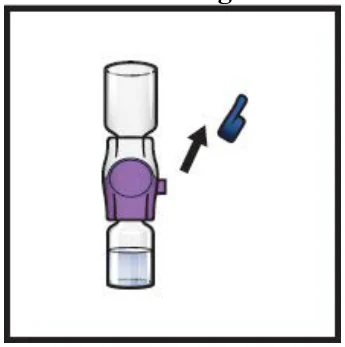
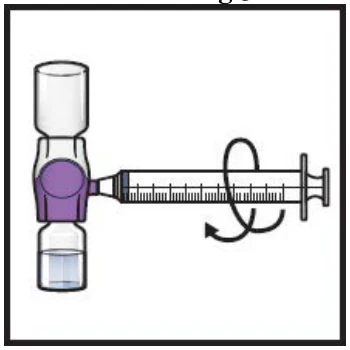
Haal de blauwe dop van het BAXJECT II Hi-Flow-hulpmiddel (afbeelding I). Bevestig een luerlockspuit (afbeelding J).
Injecteer geen lucht in het systeem.
Afbeelding I
Afbeelding J
- 14.
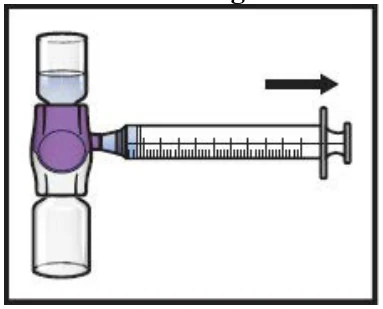
Draai het systeem ondersteboven (de injectieflacon met ADZYNMA bevindt zich nu bovenop). Trek de gereconstitueerde oplossing op in de spuit door de plunjer langzaam naar buiten te trekken (afbeelding K).
Afbeelding K
- 15. Als een patiënt meer dan één injectieflacon ADZYNMA nodig heeft, kan de inhoud van meerdere injectieflacons worden opgetrokken in dezelfde spuit. Herhaal dit proces voor alle gereconstitueerde injectieflacons ADZYNMA totdat het totale volume dat moet worden toegediend, is bereikt.
- 16. Koppel de spuit los en bevestig een geschikte injectienaald of een infusieset.
- 17. Richt de spuit met de punt omhoog en verwijder luchtbellen door zachtjes met uw vinger tegen de spuit te tikken en langzaam en voorzichtig de lucht uit de spuit en naald te duwen.
- 18.
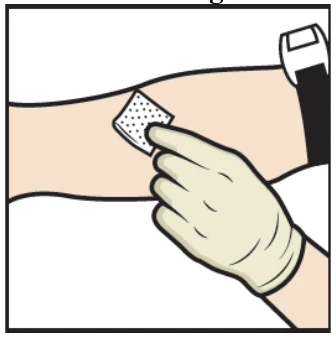
Breng een tourniquet aan en reinig de gekozen injectieplaats met een alcoholdoekje
(afbeelding L).
Afbeelding L
- 19. Breng de naald in de ader in en verwijder de tourniquet.
- 20.
Infuseer de gereconstitueerde ADZYNMA langzaam, met een snelheid van 2 tot 4 ml per minuut (afbeelding M).
Voor het regelen van de toedieningssnelheid mag een injectiepomp worden gebruikt.
Afbeelding M
- 21.
Haal de naald uit de ader en pas enkele minuten druk toe op de injectieplaats.
- Doe de dop niet terug op de naald.
- 22.
Doe de naald, spuit en lege injectieflacons in een prikbestendige naaldencontainer.
- Gooi spuiten en naalden niet weg bij het huishoudelijk afval.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Takeda Manufacturing Austria AG
Industriestrasse 67
1221 Wenen
Oostenrijk
medinfoEMEA@takeda.com
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1837/001
EU/1/24/1837/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 01 augustus 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu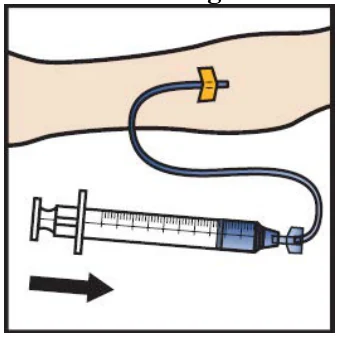 .