


SmPC (samenvatting van de productkenmerken) - Actilyse
1. NAAM VAN HET GENEESMIDDEL
Actilyse 10 mg, poeder en oplosmiddel voor oplossing voor injectie en infusie
Actilyse 20 mg, poeder en oplosmiddel voor oplossing voor injectie en infusie
Actilyse 50 mg, poeder en oplosmiddel voor oplossing voor injectie en infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
1 injectieflacon met poeder bevat:
10 mg alteplase (overeenkomend met 5.800.000 IE) of
20 mg alteplase (overeenkomend met 11.600.000 IE) of
50 mg alteplase (overeenkomend met 29.000.000 IE), respectievelijk.
Alteplase wordt geproduceerd met behulp van recombinant DNA technieken waarbij gebruik wordt gemaakt van een ‘Chinese hamster ovary cell-line’. De specifieke activiteit van het eigen alteplase referentiemateriaal is 580.000 IE/mg. Dit wordt bevestigd door vergelijking met de tweede internationale WHO standaard voor t-PA. De specificatie voor de specifieke activiteit van alteplase is 522.000 tot 696.000 IE/mg.
Hulpstof(fen) met bekend effect
Elke injectieflacon van 10 mg bevat 1,0 mg polysorbaat 80 (E 433).
Elke injectieflacon van 20 mg bevat 2,0 mg polysorbaat 80 (E 433).
Elke injectieflacon van 50 mg bevat 5,0 mg polysorbaat 80 (E 433).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie en infusie.
Het poeder is aanwezig als een kleurloze tot lichtgele gevriesdroogde massa. De gereconstitueerde oplossing is helder en kleurloos tot lichtgeel.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Trombolytische behandeling bij acuut myocardinfarct (AMI)
- 90 minuten (versneld) doseringsschema (zie rubriek 4.2): voor patiënten bij wie de behandeling binnen 6 uur na het optreden van de symptomen kan beginnen.
- 3 uur doseringsschema (zie rubriek 4.2): voor patiënten bij wie de behandeling tussen 6 en 12 uur na het optreden van de symptomen kan beginnen. Vooropgesteld dat de diagnose bevestigd is.
Aangetoond is dat Actilyse de 30-dagen-mortaliteit bij patiënten met acuut myocardinfarct reduceert.
Trombolytische behandeling van acute massale longembolieën met een instabiele hemodynamische (PE) toestand.
De diagnose dient, indien mogelijk, bevestigd te worden d.m.v. objectief onderzoek zoals pulmonaire angiografie of niet-invasieve methoden zoals longscanning. Er zijn tot op heden nog geen bewijzen betreffende gunstige effecten op mortaliteit en late morbiditeit in relatie tot longembolie.
Trombolytische behandeling van een acute ischemische beroerte (AIS) binnen 4,5 uur nadat de patiënt voor het laatst zonder uitvalsverschijnselen is gezien en na uitsluiting van een intracraniële bloeding.
4.2 Dosering en wijze van toediening
Actilyse mag alleen worden toegepast door artsen die ervaring hebben met het gebruik van trombolytische behandeling en met de faciliteiten om het effect van de behandeling te bewaken.
Actilyse dient zo snel mogelijk na de start van het optreden van de symptomen gegeven te worden. De volgende doseringsrichtlijnen zijn van toepassing.
Acuut myocardinfarct
Dosering
- a)
90 minuten (versneld) doseringsschema voor patiënten met een acuut myocardinfarct bij wie de behandeling binnen 6 uur na het optreden van de symptomen kan beginnen.
Bij patiënten met een lichaamsgewicht ≥ 65 kg:
| 0 BToe te dienen volume behorende bij alteplase concentratie | ||||||
| 1 mg/ml | 2 mg/ml | |||||
| 15 mg als intraveneuze bolus, onmiddellijk gevolgd door | 15 ml | 7,5 ml | ||||
| 50 mg als intraveneuze infusie met een constante snelheid gedurende de eerste 30 minuten, onmiddellijk gevolgd door | 50 ml | 25 ml | ||||
| 35 mg als intraveneuze infusie met een constante snelheid gedurende 60 minuten, tot de maximale totale dosis van 100 mg | 35 ml | 17,5 ml | ||||
Bij patiënten met een lichaamsgewicht < 65 kg moet de totale dosering volgens onderstaande tabel worden aangepast:
| 1 BToe te dienen volume behorende bij alteplase concentratie | ||||||||
| 1 mg/ml | 2 mg/ml | |||||||
| 15 mg als intraveneuze bolus, onmiddellijk gevolgd door | 15 ml | 7,5 ml | ||||||
| 0,75 mg/kg lichaamsgewicht (lich.gew.) als intraveneuze infusie met een constante snelheid gedurende de eerste 30 minuten onmiddellijk gevolgd door | 0,75 ml/kg lich. gew. | 0,375 ml/kg lich. gew. | ||||||
| 0,5 mg/kg lichaamsgewicht (lich.gew.) als intraveneuze infusie met een constante snelheid gedurende 60 minuten. | 0,5 ml/kg lich. gew. | 0,25 ml/kg lich. gew. | ||||||
- b)
3 uur doseringsschema voor patiënten met een acuut myocardinfarct bij wie de behandeling tussen 6 en 12 uur na het optreden van de symptomen kan beginnen.
Bij patiënten met een lichaamsgewicht ≥ 65 kg:
| 2 BToe te dienen volume behorende bij alteplase concentratie | |||||
| 1 mg/ml | 2 mg/ml | ||||
| 10 mg als intraveneuze bolus, onmiddellijk gevolgd door | 10 ml | 5 ml | |||
| 50 mg als intraveneuze infusie met een constante snelheid gedurende het eerste uur, onmiddellijk gevolgd door | 50 ml | 25 ml | |||
| 40 mg als een intraveneuze infusie met een constante snelheid gedurende 2 uur, tot de maximale totale dosis van 100 mg | 40 ml | 20 ml | |||
Bij patiënten met een lichaamsgewicht < 65 kg:
| 3 BToe te dienen volume behorende bij alteplase concentratie | ||||||
| 1 mg/ml | 2 mg/ml | |||||
| 10 mg als intraveneuze bolus, onmiddellijk gevolgd door | 10 ml | 5 ml | ||||
| een intraveneuze infusie met een constante snelheid gedurende 3 uur tot een maximale dosis van 1,5 mg/kg lich. gew. | 1,5 ml/kg lich. gew. | 0,75 ml/kg lich. gew. | ||||
Aanvullende therapie:
Ondersteunende antitrombotische therapie volgens de huidige internationale richtlijnen voor de behandeling van patiënten met een myocardinfarct met ST-elevatie wordt aangeraden.
Wijze van toediening
De gereconstitueerde oplossing moet intraveneus worden toegediend en is voor onmiddellijk gebruik.
De 2 mg injectieflacons van alteplase zijn niet geïndiceerd voor gebruik bij deze indicatie.
Zie rubriek 6.6 voor instructies voorafgaand aan de bereiding/ toediening.
Acute massale longembolie
Dosering
Bij patiënten met een lichaamsgewicht ≥ 65 kg:
Een totale dosis van 100 mg alteplase moet worden toegediend in 2 uur. De meeste ervaring is opgedaan met het volgende doseringsschema:
| 4 BToe te dienen volume behorende bij alteplase concentratie | ||||
| 1 mg/ml | 2 mg/ml | |||
| 10 mg als intraveneuze bolus gedurende 1-2 minuten, onmiddellijk gevolgd door | 10 ml | 5 ml | ||
| 90 mg intraveneuze infusie met een constante snelheid toegediend gedurende 2 uur tot de maximale dosis van 100 mg | 90 ml | 45 ml | ||
Bij patiënten met een lichaamsgewicht < 65 kg:
| 5 BToe te dienen volume behorende bij alteplase concentratie | ||||||
| 1 mg/ml | 2 mg/ml | |||||
| 10 mg als intraveneuze bolus gedurende 1-2 minuten, onmiddellijk gevolgd door | 10 ml | 5 ml | ||||
| een intraveneuze infusie met een constante snelheid toegediend gedurende 2 uur tot de maximale dosis van 1,5 mg/kg lich. gew. | 1,5 ml/kg/lich. gew. | 0,75 ml/kg/lich. gew. | ||||
Aanvullende therapie
Na behandeling met Actilyse moet heparine (opnieuw) worden gegeven, wanneer de aPTT minder dan tweemaal de hoogste normaalwaarde bedraagt. De infusie moet aangepast worden om aPTT-waarden tussen 50-70 seconden te handhaven (1,5 tot 2,5 maal de referentie waarde).
Wijze van toediening
De gereconstitueerde oplossing moet intraveneus worden toegediend en is voor onmiddellijk gebruik.
De 2 mg injectieflacons van alteplase zijn niet geïndiceerd voor gebruik bij deze indicatie.
Zie rubriek 6.6 voor instructies voorafgaand aan de bereiding/ toediening.
Acute ischemische beroerte
De behandeling dient alleen te worden uitgevoerd onder de verantwoordelijkheid en nazorg van een arts die opgeleid en ervaren is in neurovasculaire zorg (zie rubrieken 4.3 en 4.4.)
| De behandeling met Actilyse moet bij volwassenen en adolescenten ≥ 16 jaar (zie rubrieken 4.3 en 4.4) zo snel mogelijk worden gestart, uiterlijk binnen 4,5 uur na het moment waarop de patiënt zonder uitvalsverschijnselen is gezien, en nadat intracraniële bloeding is uitgesloten met behulp van geschikte beeldvormingstechnieken. Het effect van de behandeling is afhankelijk van de tijd; hoe eerder de behandeling wordt gestart, hoe groter de kans op een gunstige uitkomst. Er zijn aanwijzingen voor een negatief effect indien de behandeling met Actilyse later dan 4,5 uur na het optreden van de symptomen van een acute ischemische beroerte is gestart en Actilyse moet dan niet meer worden toegediend (zie rubriek 5.1). |
|---|
Dosering
De aanbevolen totale dosering is 0,9 mg alteplase/kg lichaamsgewicht (maximaal 90 mg) startend met 10% van de totale dosering toegediend als een initiële intraveneuze bolus, onmiddellijk gevolgd door een intraveneuze infusie met de rest van de totale dosering gedurende 60 minuten.
| DOSERINGSTABEL VOOR EEN ACUTE ISCHEMISCHE BEROERTE | |||
|---|---|---|---|
| Bij gebruik van de aanbevolen standaard concentratie van 1 mg/ml, is het volume (ml) die toegediend moet worden, gelijk aan het aanbevolen gehalte (mg) | |||
Gewicht (kg) | Totale dosering (mg) | Bolus dosis (mg) | Infusie dosis* (mg) |
| 40 | 36,0 | 3,6 | 32,4 |
| 42 | 37,8 | 3,8 | 34,0 |
| 44 | 39,6 | 4,0 | 35,6 |
| 46 | 41,4 | 4,1 | 37,3 |
| 48 | 43,2 | 4,3 | 38,9 |
| 50 | 45,0 | 4,5 | 40,5 |
| 52 | 46,8 | 4,7 | 42,1 |
| 54 | 48,6 | 4,9 | 43,7 |
| 56 | 50,4 | 5,0 | 45,4 |
| 58 | 52,2 | 5,2 | 47,0 |
| 60 | 54,0 | 5,4 | 48,6 |
| 62 | 55,8 | 5,6 | 50,2 |
| 64 | 57,6 | 5,8 | 51,8 |
| 66 | 59,4 | 5,9 | 53,5 |
| 68 | 61,2 | 6,1 | 55,1 |
| 70 | 63,0 | 6,3 | 56,7 |
| 72 | 64,8 | 6,5 | 58,3 |
| 74 | 66,6 | 6,7 | 59,9 |
| 76 | 68,4 | 6,8 | 61,6 |
| 78 | 70,2 | 7,0 | 63,2 |
| 80 | 72,0 | 7,2 | 64,8 |
| 82 | 73,8 | 7,4 | 66,4 |
| 84 | 75,6 | 7,6 | 68,0 |
| 88 | 79,2 | 7,9 | 71,3 |
| 90 | 81,0 | 8,1 | 72,9 |
| 92 | 82,8 | 8,3 | 74,5 |
| 94 | 84,6 | 8,5 | 76,1 |
| 96 | 86,4 | 8,6 | 77,8 |
| 98 | 88,2 | 8,8 | 79,4 |
| 100+ | 90,0 | 9,0 | 81,0 |
| 86 | 77,4 | 7,7 | 69,7 |
*gegeven in een concentratie van 1 mg/ml gedurende 60 min als infusie met een constante snelheid.
Aanvullende therapie
Geneesmiddelen die de stolling/bloedplaatjesfunctie beïnvloeden
De veiligheid en effectiviteit van deze behandeling met de gelijktijdige toediening van heparine of bloedplaatjesaggregatieremmers zoals acetylsalicylzuur binnen 24 uur na behandeling met Actilyse is niet voldoende onderzocht. Daarom dient de toediening van intraveneus heparine of bloedplaatjesaggregatieremmers zoals acetylsalicylzuur te worden vermeden in de eerste 24 uur na de behandeling met Actilyse vanwege het toegenomen risico op bloedingen. Als heparine nodig is voor andere indicaties (bijvoorbeeld de preventie van een diep veneuze trombose) dient de subcutaan toegediende dosering niet hoger te zijn dan 10.000 IE per dag.
Wijze van toediening
De gereconstitueerde oplossing moet intraveneus worden toegediend en is voor onmiddellijk gebruik.
De 2 mg injectieflacons van alteplase zijn niet geïndiceerd voor gebruik bij deze indicatie. Zie rubriek 6.6 voor instructies voorafgaand aan de bereiding/ toediening.
Pediatrische patiënten
Er is beperkte ervaring met het gebruik van Actilyse bij kinderen en adolescenten. Actilyse is gecontra-indiceerd voor de behandeling van een acute ischemische beroerte bij kinderen en adolescenten jonger dan 16 jaar (zie rubriek 4.3). De dosis voor adolescenten van ≥ 16 jaar is gelijk aan die voor volwassenen (zie rubriek 4.4 voor aanbevelingen over de voorafgaande beeldvormende technieken die worden gebruikt).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof alteplase of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Contra-indicaties bij acuut myocardinfarct, acute massale longembolieën en acute ischemische beroerte:
Actilyse is gecontra-indiceerd bij situaties die geassocieerd zijn met een hoog risico op bloedingen, zoals bij:
- belangrijke bloedingsstoornis op dit moment of in de afgelopen 6 maanden
- bekende hemorragische diathese
- manifeste of recente ernstige of gevaarlijke bloedingen
- medische voorgeschiedenis van beschadiging van het centrale zenuwstelsel (bv. neoplasmen, aneurysma, intracraniële of intraspinale operatie)
- een recent (minder dan 10 dagen) zware bevalling (waarbij interventie door een gynaecoloog nodig was), recente punctie van een niet samendrukbaar bloedvat (zoals de v. subclavia of v. jugularis)
- ernstige oncontroleerbare arteriële hypertensie (zie rubriek 4.4)
- bacteriële endocarditis of pericarditis
- acute pancreatitis
- actieve ulceratieve gastro-intestinale aandoening, oesofagale varices, bekend arterieel aneurysma en/of arteriële/veneuze misvormingen
- neoplasma met verhoogd bloedingsrisico
- ernstige leveraandoeningen, waaronder leverinsufficiëntie, levercirrose, portale hypertensie (oesophagale varices) en actieve hepatitis
- grote operatie of ernstig trauma in de afgelopen 3 maanden.
Aanvullende contra-indicaties bij acuut myocardinfarct en acute massale longembolieën:
- Bekende voorgeschiedenis van een beroerte als gevolg van een bloeding of met een onbekende oorzaak.
- Bekende voorgeschiedenis van een ischemische beroerte of een ‘transient ischaemic attack’ in de afgelopen 6 maanden, behalve de huidige acute ischemische beroerte binnen 4,5 uur.
- Patiënten die een effectieve orale antistollingsbehandeling krijgen (bijvoorbeeld vitamine K-antagonisten met INR > 1,3) (zie rubriek 4.4)
Aanvullende contra-indicaties bij een acute ischemische beroerte:
- milde neurologische gebreken of symptomen die snel verbeteren voor de start van het infuus
- ernstige beroerte, klinisch beoordeeld (e.g. NIHSS>25) en/of door geschikt beeldvormend onderzoek.
- voorgeschiedenis van/of vermoeden van een intracraniële bloeding
- bewijs van een intracraniale bloeding (ICH) op de CT-scan
- symptomen die wijzen op een subarachnoïdale bloeding, ook als de CT-scan normaal is
- Patiënten die een effectieve orale antistollingsbehandeling krijgen (bijvoorbeeld vitamine K-antagonisten met INR > 1,7) (zie rubriek 4.4)
- toediening van heparine in de voorafgaande 48 uur en een trombinetijd die de bovengrens van de laboratorium referentiewaarden overschrijdt
- patiënten met een voorgeschiedenis van een eerdere beroerte en gelijktijdig diabetes
- een eerdere beroerte gedurende de afgelopen 3 maanden
- thrombocytengetal lager dan 100.000/mm3
- systolische bloeddruk > 185 mm Hg of diastolische bloeddruk > 110 mm Hg, of wanneer de bloeddruk door zorgvuldige behandeling niet tot onder deze grenzen kan worden verlaagd
- glucose bloedspiegels < 50 mg/dl (zie rubriek 4.4) of > 400 mg/dl (< 2.8 mM or > 22.2 mM).
Pediatrische patiënten
Actilyse is niet geïndiceerd voor de behandeling van een acute ischemische beroerte bij kinderen jonger dan 16 jaar (voor adolescenten ≥ 16 jaar zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Traceerbaarheid
Om de traceerbaarheid van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
De juiste sterkte van alteplase moet zorgvuldig worden gekozen in overeenstemming met het beoogde gebruik. Alteplase 2 mg is niet geïndiceerd voor gebruik bij acuut myocardinfarct, acute massale longembolie of acute ischemische beroerte (vanwege het risico op ernstige onderdosering). Voor deze indicaties zijn alleen de sterktes van 10 mg, 20 mg of 50 mg geïndiceerd.
Het is aanbevolen om onder alle omstandigheden standaard reanimatieapparatuur en medicatie beschikbaar te hebben wanneer Actilyse wordt toegediend.
Overgevoeligheid
Immuun gemedieerde overgevoeligheidsreacties gerelateerd aan de toediening van Actilyse kunnen veroorzaakt worden door de werkzame stof alteplase of één van de hulpstoffen. Na behandeling is er geen aanhoudende antilichaamvorming tegen het recombinant humane weefseltype plasminogeenactivatormolecuul waargenomen. Er is geen systematische ervaring met het opnieuw toedienen van Actilyse.
Er is ook een risico op overgevoeligheidsreacties die gemedieerd worden door een niet immunologisch mechanisme.
Angio-oedeem is de meest voorkomende overgevoeligheidsreactie die gemeld wordt bij het gebruik van Actilyse. Dit risico kan worden versterkt bij de indicatie acute ischemische beroerte en/of door gelijktijdige behandeling met ACE-remmers (zie rubriek 4.5). Patiënten die worden behandeld met Actilyse, dienen tijdens en tot 24 uur na de infusie te worden gecontroleerd op angio-oedeem.
Als er een ernstige overgevoeligheidsreactie (bijv. angio-oedeem) optreedt, moet de infusie beëindigd worden en dient direct een passende behandeling gestart te worden. Deze kan intubatie omvatten.
Bloedingen
De meest voorkomende complicatie die optreedt tijdens de behandeling met Actilyse is een bloeding. Het gelijktijdig gebruik van andere werkzame stoffen die de bloedstolling of bloedplaatjesfunctie beïnvloeden, kan bijdragen aan een bloeding (zie rubriek 4.3 en rubriek 4.2 voor AIS). Omdat fibrine wordt gelyseerd tijdens de behandeling met Actilyse, kunnen bloedingen vanuit recente punctieplaatsen voorkomen. Daarom dienen tijdens trombolytische therapie alle mogelijke bloedingsplaatsen zorgvuldig te worden gecontroleerd (bijvoorbeeld inbrengplaatsen van katheters, plaatsen van arteriële of venasectie). Het gebruik van rigide katheters, intramusculaire injecties en niet-essentiële behandeling van de patiënt, dient tijdens de behandeling met Actilyse te worden vermeden.
Als zich een potentieel gevaarlijke bloeding voordoet, in het bijzonder een hersenbloeding, moet de fibrinolytische behandeling worden stopgezet en het gelijktijdig gebruik van heparine dient onmiddellijk te worden beëindigd. In het algemeen is het echter niet nodig de stollingsfactoren aan te vullen vanwege de korte halfwaardetijd en het minimale effect op de systemische stollingsfactoren. De meeste patiënten bij wie zich een bloeding voordoet, kunnen worden behandeld door onderbreking van de trombolytische en antistollingstherapie, volumeaanvulling en handmatig druk uitoefenen op een beschadigd vat. Protamine moet worden overwogen als binnen 4 uur na het begin van de bloeding heparine was toegediend. Bij de enkele patiënten die niet op deze conservatieve maatregelen reageren, kan voorzichtig gebruik van transfusieproducten geïndiceerd zijn. Transfusie van cryoprecipitaat, vers ingevroren plasma en bloedplaatjes moet worden overwogen met, na elke toediening klinische en laboratoriumherbeoordeling. In geval van infusie van cryoprecipitaat is een fibrinogeenstreefwaarde van 1 g/l wenselijk. Als laatste alternatief zijn antifibrinolytica beschikbaar.
De kans op intracraniale bloedingen is groter bij oudere patiënten daarom dient bij deze patiënten een risico/baten evaluatie zorgvuldig uitgevoerd te worden.
Het te verwachten therapeutisch voordeel moet zorgvuldig worden afgewogen tegen de mogelijke risico's, in het bijzonder bij patiënten met:
- kleine recente trauma’s, zoals biopsieën, prikken in grote bloedvaten, intramusculaire injecties
- verlengde (> 2 minuten) of traumatische cardiopulmonale resuscitatie of hartmassage
- patiënten die behandeld worden met orale anticoagulantia: het gebruik van Actilyse kan worden overwogen wanneer dosering en/of tijdsinname van andere orale anticoagulantia door middel van aangewezen test(en) geen klinisch relevante werking op het stollingssysteem laat/laten zien (bv. INR ≤ 1,3 (AMI en PE) of INR ≤ 1,7 (AIS) bij vitamine K-antagonisten of resultaten van andere relevante test(en) voor andere orale anticoagulantia zijn binnen de respectieve bovengrens van normaal).
Trombo-embolie
Het gebruik van Actilyse kan het risico op trombo-embolische voorvallen bij patiënten met bestaande trombi verhogen, bijvoorbeeld een trombus in de linker helft van het hart (mitralisstenose of atriumfibrilleren enz.).
Pediatrische patiënten
Tot op heden is er weinig ervaring opgedaan met de toepassing van Actilyse bij kinderen en adolescenten.
Wanneer Actilyse wordt overwogen voor de behandeling van een acute ischemische beroerte bij zorgvuldig geselecteerde adolescenten van 16 jaar of ouder, moet op individuele basis het voordeel zorgvuldig tegen het risico afgewogen en besproken worden met de patiënt en ouder/voogd indien van toepassing. Adolescenten van 16 jaar of ouder moeten behandeld worden volgens de instructies zoals aanbevolen voor volwassen patiënten, na uitsluiting van 'stroke mimics' en bevestiging van de arteriële occlusie die past bij de neurologische gebreken via beeldopnames met geschikte technieken (zie rubriek 5.1).
Aanvullende bijzondere waarschuwingen en voorzorgen bij acuut myocardinfarct en acute massale longembolie
Er dient geen hogere dosis dan 100 mg alteplase te worden gegeven aangezien dit in verband is gebracht met een verhoogde kans op intracraniale bloedingen. Er moet daarom zorgvuldig worden opgelet dat de dosis alteplase die toegediend wordt in overeenstemming is met wat in de rubriek 4.2 beschreven staat.
Het te verwachten therapeutisch voordeel dient zorgvuldig te worden afgewogen tegen de mogelijke risico's, in het bijzonder bij patiënten met:
- een systolische bloeddruk > 160 mm Hg (zie rubriek 4.3)
- lichaamsgewicht < 50 kg
- gevorderde leeftijd, d.w.z. patiënten van 75 jaar of ouder omdat dit het risico op intracerebrale bloedingen kan verhogen.
GPIIb/IIIa antagonisten
Het gelijktijdig gebruik van GPIIb/IIIa antagonisten verhoogt het bloedingsrisico.
Aanvullende bijzondere waarschuwingen en voorzorgen bij een acuut myocardinfarct
Aritmieën
Coronaire trombolyse kan aritmieën geassocieerd met reperfusie tot gevolg hebben. Reperfusie aritmieën kunnen leiden tot een hartstilstand, kunnen levensbedreigend zijn en kunnen het gebruik van conventionele anti-aritmische therapieën noodzakelijk maken.
Aanvullende bijzondere waarschuwingen en voorzorgen bij acute ischemische beroerte:
Trombolytische behandeling vereist zorgvuldige monitoring. De behandeling moet worden uitgevoerd onder de verantwoordelijkheid en nazorg van een arts die opgeleid is in en ervaring heeft met neurovasculaire zorg en het toepassen van trombolytische behandelingen, met de faciliteiten om het toepassen te monitoren. Voor verificatie van de behandelingsindicatie kunnen passende diagnostische maatregelen niet direct gerelateerd aan de indicatie worden overwogen, zie rubrieken 4.1 en 4.2.
Bijzondere waarschuwingen/omstandigheden met een verlaagd voordeel/risico ratio:
Bloeding
Intracerebrale bloeding is de meest voorkomende bijwerking bij de behandeling van een acute ischemische beroerte (tot 15% van de patiënten zonder toename van de totale mortaliteit en zonder relevante toename van het gecombineerde risico op totale mortaliteit en ernstige invaliditeit, d.w.z. modified Rankin scale [mRS] score van 5 en 6). Vergeleken met andere indicaties hebben patiënten met acute ischemische beroerte die behandeld zijn met Actilyse een aanzienlijk toegenomen risico op intracraniale bloedingen, aangezien de bloedingen overwegend optreden in het door het infarct getroffen gebied. Dit is in het bijzonder het geval in de volgende situaties:
- Het uiteindelijke klinische voordeel neemt af naarmate de tijd vanaf het begin van de symptomen van een beroerte tot de behandeling langer duurt. De toediening van Actilyse dient daarom niet vertraagd te worden.
- Patiënten die vooraf behandeld zijn met acetylsalicylzuur (ASA) kunnen een groter risico op intracerebrale bloedingen en/of overlijden hebben, in het bijzonder wanneer de Actilyse behandeling is vertraagd.
- Vergeleken met jongere patiënten, kunnen patiënten op hoge leeftijd (ouder dan 80 jaar) een enigszins slechtere uitkomst hebben, onafhankelijk van de behandeling. Ook kunnen zij een verhoogd risico op ernstigere beroerten, die gerelateerd zijn aan een verhoging van het absolute risico op een intracerebrale bloeding hebben wanneer ze getrombolyseerd worden, vergeleken met een mildere vorm van een beroerte met trombolyse of met patiënten die geen trombolyse hebben ondergaan. Hoewel de beschikbare gegevens erop duiden dat het uiteindelijke voordeel van Actilyse bij patiënten ouder dan 80 jaar kleiner is dan bij jongere patiënten, kan Actilyse op basis van een individuele afweging van de voordelen en risico’s wel gebruikt worden bij patiënten ouder dan 80 jaar (zie rubriek.5.1). Patiënten op hoge leeftijd moeten zorgvuldig worden geselecteerd, waarbij zowel de algehele gezondheid als de neurologische toestand in overweging dient te worden genomen.
Speciale groepen met ongunstige baten/risicoverhouding
De baten/risicoverhouding van toediening van Actilyse dient nauwgezet te worden overwogen bij patiënten met AIS en de volgende aandoeningen:
- Het therapeutische voordeel is verminderd bij patiënten die eerder AIS hebben gehad (zie ook rubriek 4.3) of van wie bekend is dat ze onvoldoende gereguleerde diabetes hebben, waaruit volgt dat de voordeel/risico ratio minder gunstig is, maar nog steeds als positief beschouwd wordt bij deze patiënten.
- Bij patiënten met een zeer milde AIS wegen de risico’s zwaarder dan het verwachte voordeel (zie rubriek 4.3).
- Patiënten met een zeer ernstige AIS hebben een hoger risico op intracerebrale bloedingen en overlijden en dienen niet behandeld te worden (zie rubriek 4.3).
- Patiënten met uitgebreide infarcten hebben een groter risico op een slechte uitkomst met inbegrip van ernstige bloedingen en overlijden. Bij zulke patiënten dient de voordeel/risico ratio grondig in overweging te worden genomen.
- De kans op goede resultaten vermindert bij latere start van de behandeling na de eerste symptomen, hogere leeftijd, ernstigere beroerten en hogere bloedglucose bij opname, terwijl ernstige invaliditeit en overlijden of symptomatische intracraniële bloedingen vaker voorkomen, onafhankelijk van behandeling.
- Epileptische aanval bij het begin van de beroerte (trombolytische therapie bij deze patiënten dient alleen te worden overwogen wanneer er geen vermoeden is van een ‘stroke mimic’ of aanzienlijk hoofdtrauma).
- Bij patiënten met een bloedglucose < 50 mg/dl kan trombolyse worden overwogen na correctie tot normale bloedglucosewaarden, als de diagnose AIS blijft bestaan (zie rubriek 4.3).
Controle van de bloeddruk
Toezicht op de bloeddruk tijdens het toedienen van de behandeling met alteplase en gedurende de eerste 24 uur daarna is noodzakelijk; een intraveneuze antihypertensiva therapie is ook aangeraden wanneer de systolische bloeddruk > 180 mm Hg of de diastolische bloeddruk > 105 mm Hg.
Overige bijzondere waarschuwingen
Reperfusie van het ischemische gebied kan cerebraal oedeem induceren in het infarctgebied. Vanwege een verhoogd risico op bloedingen, dient er niet begonnen te worden aan een behandeling met trombocyten aggregatie-remmers binnen de eerste 24 uur volgend op trombolyse met alteplase.
Actilyse bevat polysorbaat 80
Dit geneesmiddel bevat 1,0 mg, 2,0 mg of 5,0 mg polysorbaat 80 in elke injectieflacon van 10 mg, 20 mg of 50 mg. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen formele interactiestudies uitgevoerd met Actilyse en geneesmiddelen die normaal toegediend worden aan patiënten met een acuut myocardinfarct, acute massale longembolieën, of een acute ischemische beroerte.
Geneesmiddelen die effect hebben op de stolling/trombocytenwerking
Geneesmiddelen die de stolling beïnvloeden of die de bloedplaatjesfunctie veranderen, kunnen het risico op bloedingen verhogen (wanneer ze worden toegediend vóór, tijdens of na therapie met tenecteplase). Deze geneesmiddelen moeten worden vermeden in de eerste 24 uur na behandeling met Actilyse voor acute ischemische beroerte. Zie voor voorbehandeling met deze stoffen rubrieken 4.2, 4.3 en 4.4.
ACE-remmers
Gelijktijdige behandeling met ACE-remmers kan het risico op een overgevoeligheidsreactie vergroten (zie rubriek 4.4).
Het gelijktijdige gebruik van GPIIb/IIIa antagonisten verhoogt het bloedingsrisico.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is weinig informatie over het gebruik van alteplase bij zwangere vrouwen. Niet-klinisch onderzoek met alteplase met doseringen hoger dan die bij de mens worden gebruikt, hebben foetale onrijpheid en/of embryotoxiciteit laten zien, als gevolg van de farmacologische werking van het geneesmiddel. Alteplase wordt niet als teratogeen beschouwd (zie rubriek 5.3).
In acute levensbedreigende situaties dient een zorgvuldige afweging van de voordelen te worden gemaakt tegen de potentiële risico's.
Borstvoeding
Het is niet bekend of alteplase wordt uitgescheiden in de moedermelk en er is onvoldoende informatie over de uitscheiding van alteplase in melk bij dieren.
Voorzichtigheid is geboden wanneer Actilyse wordt gebruikt door een vrouw die borstvoeding geeft. Er moet worden besloten of borstvoeding moet worden gestaakt gedurende de 24 uur na behandeling met Actilyse.
Vruchtbaarheid
Voor Actilyse zijn geen klinische gegevens beschikbaar over het effect op de vruchtbaarheid. Niet-klinisch onderzoek met alteplase heeft geen negatief effect op de vruchtbaarheid laten zien (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en van het vermogen om machines te bedienen
Niet relevant
4.8 Bijwerkingen
De meest voorkomende bijwerkingen die in verband worden gebracht met Actilyse, zijn bloedingen in verschillende vormen die resulteren in verlaagde hematocriet- en/of hemoglobinewaarden.
De onderstaande bijwerkingen zijn ingedeeld naar frequentie en systeem/orgaanklasse. De frequenties zijn ingedeeld in categorieën die als volgt gedefinieerd zijn: zeer vaak (≥ 1/10), vaak (≥ 1/100 tot < 1/10), soms (≥ 1/1.000 tot < 1/100), zelden (≥1/10.000 tot < 1/1.000), zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Behalve voor intracerebrale/intracraniale bloedingen als bijwerking bij de indicatie acute ischemische beroerte en voor reperfusie aritmie bij de indicatie acuut myocardinfarct, is er geen medische reden om aan te nemen dat het kwalitatieve en kwantitatieve bijwerkingenprofiel van Actilyse bij de indicaties acute massieve longembolie en acute ischemische beroerte verschilt van het profiel bij de indicatie acuut myocardinfarct.
Tabel 1 Bijwerkingen bij acuut myocardinfarct, acute massale longembolie en acute ischemische beroerte
| Systeem/orgaanklasse | Bijwerkingen |
|---|---|
| Bloeding | |
| zeer vaak | intracerebrale bloeding is de meest voorkomende bijwerking bij de behandeling van een acute ischemische beroerte intracerebrale bloeding (zoals cerebrale bloeding, cerebraal hematoom, hersenbloeding, hemorragische transformatie van een beroerte, intracraniaal hematoom, subarachnoïdale bloeding) bij de behandeling van een acuut myocardinfarct en acute massieve longembolie faryngale bloeding gastro-intestinale bloeding (zoals maagbloeding, maagzweerbloeding, rectumbloeding, hematemesis, melaena, mondbloeding, tandvleesbloeding) ecchymose urogenitale bloeding (zoals hematurie, urinewegbloeding) bloeding op de injectieplaats (bloeding op de prikplaats, hematoom op de katheterplaats, bloeding op de katheterplaats) |
| alle bloedingen met inbegrip van die in deze tabel, b.v. ICH en niet-ICH | |
| vaak | |
| soms | longbloeding (zoals hemoptoë, hemothorax, luchtwegbloeding) epistaxis oorbloeding |
| zelden | oogbloeding harttamponade (hemopericard) retroperitoneale bloeding (zoals retroperitoneaal hematoom) |
| niet bekend*** | bloeding in parenchymateuze organen (zoals leverbloeding) |
| Immuunsysteemaandoeningen | |
| zelden | overgevoeligheidsreacties (bijv. uitslag, urticaria, bronchospasmen, angio-oedeem, hypotensie, shock)* |
| zeer zelden | ernstige anafylaxie |
| Zenuwstelselaandoeningen | |
| zeer zelden | voorvallen gerelateerd aan het zenuwstelsel (bijv. epileptische aanval, convulsies, afasie, spraakstoornis, delirium, acuut hersensyndroom, agitatie, verwardheid, depressie, psychose) vaak in relatie tot gelijktijdig optredende ischemische of hemorragische cerebrovasculaire voorvallen |
| Hartaandoeningen** | |
| zeer vaak | recidiverende ischemie/angina pectoris, hypotensie en hartfalen/longoedeem, |
| vaak | cardiogene shock, hartstilstand en re-infarct |
| soms | reperfusie aritmieën (zoals aritmie, extrasystolen, AV-blok eerste graad tot AV blok totaal, atriumfibrilleren/-fladderen, bradycardie, tachycardie, ventriculaire aritmie, ventrikeltachycardie/-fibrilleren, elektromechanische dissociatie [EMD]) mitralisregurgitatie, longembolie, andere systemische embolieën/cerebrale embolieën, ventrikelseptumdefect |
| Bloedvataandoeningen | |
| zelden | embolie mogelijk met bijbehorende gevolgen voor de getroffen organen |
| Maagdarmstelselaandoeningen | |
| zelden | misselijkheid |
| niet bekend*** | braken |
| Onderzoeken | |
| soms | verlaagde bloeddruk |
| niet bekend*** | verhoogde lichaamstemperatuur |
| Letsels, intoxicaties en verrichtingscomplicaties | |
| niet bekend*** | vetembolie (cholesterolkristalembolisatie), mogelijk met bijbehorende gevolgen voor de getroffen organen |
| Chirurgische en medische verrichtingen | |
| niet bekend*** | bloedtransfusie (noodzakelijk) |
*Zie rubriek 4.4 en 4.5.
**Hartaandoeningen
Zoals ook bij andere trombolytische middelen zijn de hierboven in de respectieve rubriek beschreven voorvallen gemeld als gevolg van het myocardinfarct en/of toediening van trombolytica. Deze cardiale voorvallen kunnen levensbedreigend zijn en de dood tot gevolg hebben.
***Frequentieberekening
Deze bijwerking is waargenomen tijdens postmarketingervaring. Met 95% zekerheid kan worden gesteld dat de frequentiecategorie niet hoger is dan ‘zelden’, maar deze kan lager zijn. Een precieze schatting van de frequentie is niet mogelijk aangezien de bijwerking niet voorkwam in een database van een klinisch onderzoek met 8299 patiënten.
Dood en blijvende invaliditeit zijn gemeld bij patiënten bij wie zich een beroerte heeft voorgedaan (inclusief intracraniale bloedingen) en andere episoden van ernstige bloedingen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, www.lareb.nl.
4.9 Overdosering
Symptomen
Als de maximaal aanbevolen dosering is overschreden, neemt het risico op intracraniale bloedingen toe.
Niet tegenstaande de relatieve fibrine specificiteit, kan een klinisch significante afname van fibrinogeen en andere bloedstollingcomponenten optreden na overdosering.
Behandeling
In de meeste gevallen kan men het gewone fysiologische herstel van deze factoren afwachten nadat de behandeling met Actilyse is beëindigd. Indien er echter ernstige bloedingen ontstaan, wordt infusie van vers ingevroren plasma aanbevolen en kunnen indien noodzakelijk, synthetische antifibrinolytica worden toegediend.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antitrombotica, ATC-code: B 01AD 02
Werkingsmechanisme
Het werkzame bestanddeel van Actilyse is alteplase, een humaan recombinant weefseltype plasminogeen activator, een glycoproteïne, dat de directe omzetting van plasminogeen in plasmine activeert. Indien intraveneus toegediend, is alteplase nagenoeg inactief in het circulatoire systeem. Eenmaal gebonden aan fibrine, wordt het actief, waarbij het de omzetting van plasminogeen in plasmine induceert, wat resulteert in het oplossen van het fibrinestolsel.
Farmacodynamische effecten
Door de relatieve fibrine-specificiteit leidt alteplase tot een matige afname van de circulerende fibrinogeenspiegels tot ongeveer 60% in 4 uur, die over het algemeen neerkomt op meer dan 80% na 24 uur. Plasminogeen en alfa-2-antiplasmine nemen af tot respectievelijk zo'n 20% en 35% na 4 uur en nemen weer toe tot meer dan 80% na 24 uur. Een aanmerkelijke en verlengde afname van de spiegel van circulerend fibrinogeen is slechts bij enkele patiënten waargenomen.
Klinische werkzaamheid en veiligheid
In een studie bij meer dan 40.000 patiënten met een acuut myocardinfarct (GUSTO-studie) is aangetoond dat het toedienen van 100 mg Actilyse in 90 minuten met gelijktijdige intraveneuze infusie van heparine, leidt tot een lagere mortaliteit na 30 dagen (6,3%) dan het toedienen van streptokinase, 1,5 miljoen U in 60 minuten met subcutaan of intraveneus heparine (7,3%). Patiënten die met Actilyse waren behandeld hadden in de infarct gerelateerde vaten, op 60 en 90 minuten na de trombolyse, een hogere patency rate dan de patiënten die met streptokinase waren behandeld. 180 minuten of langer na de trombolytische behandeling waren er geen verschillen in de netto rekanalisatie snelheid (patency) ratio's.
De mortaliteit na 30 dagen is lager vergeleken met patiënten die geen trombolytische therapie krijgen.
De afgifte van alfa-hydroxybutyraat-dehydrogenase (HBDH) is verminderd. De algehele ventriculaire functie als ook de plaatselijke vaatwand mobiliteit is minder aangetast dan bij patiënten die geen trombolytische therapie krijgen.
Acuut myocardinfarct
In een placebo-gecontroleerde studie is aangetoond dat toedienen van 100 mg alteplase in 3 uur de 30-dagen mortaliteit reduceert in vergelijking met placebo in patiënten die 6 tot 12 uur na het ontstaan van de symptomen worden behandeld (LATE-studie).
In die patiënten, waarbij duidelijke tekenen van een myocardinfarct aanwezig zijn, kan behandeling tot 24 uur na het ontstaan van de symptomen van nut zijn.
Acute massale longembolieën
Bij patiënten met een acute massale longembolie in een instabiele hemodynamische toestand leidt trombolytische behandeling met Actilyse tot een snelle afname van de grootte van de trombus en een reductie van de bloeddruk in de longslagader. Er zijn geen gegevens over de mortaliteit.
Patiënten met acute ischemische beroerte
Bij twee Amerikaanse studies (NINDS A/B) had een significant groter deel van de patiënten een gunstig resultaat met alteplase vergeleken met placebo (geen of minimale invaliditeit). Deze bevindingen werden bevestigd in de ECASS-III studie (zie paragraaf hieronder), nadat het in de tussentijd met twee Europese studies en een additionele Amerikaanse studie, onder omstandigheden die niet overeenkomen met de huidige EU productinformatie, niet was gelukt de juiste bewijzen te laten zien.
De ECASS-III studie was een placebo-gecontroleerd dubbelblind onderzoek uitgevoerd in Europa bij patiënten met AIS met een tijdsraam van 3 tot 4,5 uur. Behalve het uiterste tijdstip van de tijdsraam van de behandeling was de toediening van de behandeling tijdens de ECASS-III studie overeenkomstig de Europese SmPC voor de indicatie AIS van Actilyse. Het primaire eindpunt was invaliditeit na 90 dagen, met een tweedeling van gunstige (aangepaste Rankin schaal [mRS] 0 tot 1) of ongunstige (mRS 2 tot 6) uitkomsten. In totaal werden 821 patiënten (418 alteplase/403 placebo) gerandomiseerd. Meer patiënten bereikten gunstige effecten met alteplase (52,4%) dan met placebo (45,2%; oddsratio [OR], 1,34; 95% CI 1,02 – 1,76; P-0,038). De incidentie van zowel alle intracraniële bloedingen als van symptomatische intracraniële bloedingen was hoger bij alteplase dan bij met placebo (alle intracraniële bloedingen 27,0% vs 17,6%, P=0,0012; symptomatische intracraniële bloeding volgens ECASS III-definitie 2,4% versus 0,2%; p=0,008). De mortaliteit was laag en niet significant verschillend tussen alteplase (7,7%) en placebo (8,4%; P=0,681). Subgroepanalyses uit de ECASS III bevestigen de bevindingen dat een langere tijd tot start van de behandeling (OTT) samengaat met een toename in risico op mortaliteit en symptomatische intracraniële bloedingen. De resultaten van de ECASS III laten een positief klinisch voordeel zien voor Actilyse in het tijdsbestek van 3 tot 4,5 uur, terwijl bij de gepoolde resultaten het klinische voordeel van Actilyse niet meer gunstig is na een tijdsbestek van 4,5 uur.
De veiligheid en effectiviteit van Actilyse bij behandeling van AIS tot 4,5 uur na “start infarct tijd tot de behandeling” (Onset-to-treatment (OTT)) wordt onderzocht in een lopend observationeel onderzoek (SITS-ISTR: The Safe Implementation of Thrombolysis in Stroke Registry). In deze observationele studie worden veiligheidsresultaten van 21.566 behandelde patiënten in het tijdsbestek van 0 tot 3 uur vergeleken met resultaten van 2.376 patiënten behandeld tussen de 3 tot 4,5 uur na de start van AIS. De incidentie van symptomatische intracraniële bloedingen (volgens de SITS-MOST definitie) bleek hoger in het tijdsbestek van 3 tot 4,5 uur te zijn (2,2%) in vergelijking met het tijdsbestek tot 3 uur (1,7%). Mortaliteitsfrequentie na 3 maanden waren vergelijkbaar bij het tijdsbestek van 3 tot 4,5 uur (12,0%) in vergelijking met het tijdsbestek van 0 tot 3 uur (12,3%) met een niet-gecorrigeerde OR 0,97 (95% CI: 0,84-1,13, p=0,70) en een gecorrigeerde OR 1,26 (95% CI: 1,07-1,49, p=0,005). De SITS observatie gegevens ondersteunen het bewijs uit klinisch onderzoek dat de “start infarct tijd tot de behandeling” (OTT) een belangrijke voorspellende factor is voor de uitkomsten na behandeling van AIS met alteplase.
Ouderen (> 80 jaar)
De voordelen en risico’s van alteplase voor patiënten > 80 jaar, zijn beoordeeld aan de hand van gecorrigeerde meta-analyses op basis van individuele patiëntgegevens van 6.756 deelnemers, inclusief de patiënten > 80 jaar, in 9 gerandomiseerde studies waarbij alteplase werd vergeleken met placebo of een open-labelcontrolebehandeling. Bij alle leeftijdscategorieën bleek kans op een gunstige beroerte-gerelateerde uitkomst (mRS-score van 0-1 op dag 90/180) groter te zijn en samen te hangen met een groter voordeel wanneer eerder met de behandeling werd gestart (p-waarde voor interactie: 0,0203), onafhankelijk van de leeftijd.
Het effect van behandeling met alteplase bleek voor patiënten tot en met 80 jaar [gemiddelde tijd tot behandeling: 4,1 uur, 990/2512 (39%) behandeld met alteplase t.o.v. 853/2515 (34%) controlegroep bereikte gunstige hersengerelateerde uitkomst op dag 90/180; OR: 1,25; 95% CI: 1,10-1,42] en voor patiënten ouder dan 80 jaar [gemiddelde tijd tot behandeling: 3,7 uur: 155/879 (18%) behandeld met alteplase t.o.v. 112/850 (13%) controlegroep bereikte gunstige hersengerelateerde uitkomst; OR: 1,56; 95% CI: 1,17-2,08] vergelijkbaar te zijn.
Bij patiënten ouder dan 80 jaar die binnen 3 uur behandeld waren met alteplase, bedroeg het aantal patiënten met een gunstige beroerte-gerelateerde uitkomst 55/302 (18,2%) voor de alteplasegroep en 30/264 (11,4%) in de controlegroep (OR: 1,86; 95% CI: 1,11-3,13). Bij patiënten die na 3-4,5 uur behandeld waren, bedroeg het aantal patiënten met een gunstige beroerte-gerelateerde uitkomst 58/342 (17,0%) voor de alteplasegroep en 50/364 (13,7%) in de controlegroep (OR: 1,36; 95% CI: 0,87-2,14).
Een binnen 7 dagen opgetreden parenchymateuze bloeding van type 2 deed zich voor bij 231 (6,8%) van de 3391 patiënten uit de alteplasegroep en bij 44 (1,3%) van de 3365 patiënten uit de controlegroep (OR: 5,55; 95% CI: 4,01-7,70).
Een binnen 7 dagen opgetreden fatale parenchymateuze bloeding van type 2 deed zich voor bij 91 (2,7%) van de patiënten uit de alteplasegroep en bij 13 (0,4%) van de patiënten uit de controlegroep (OR: 7,14; 95% CI: 3,98-12,79).
Onder patiënten ouder dan 80 jaar bedroeg het aantal patiënten met een binnen 7 dagen opgetreden fatale intracraniële bloeding 32/879 (3,6%) voor de alteplasegroep en 4/850 (0,5%) voor de controlegroep (OR: 7,95; 95% CI: 2,79-22,60).
De gegevens van in totaal 8.658 in SITS-ISTR opgenomen patiënten > 80 jaar en binnen 4,5 uur na aanvang van AIS behandeld waren, zijn gebruikt om de gegevens van de 2.157 patiënten bij wie na 3-4,5 uur behandeling plaatsvond te vergelijken met de gegevens van de 6.501 patiënten bij wie binnen 3 uur behandeling plaatsvond.
Na 3 maanden bedroeg de incidentie van functionele onafhankelijkheid (mRS-score van 0-2) respectievelijk 36% en 37% (gecorrigeerde OR: 0,79; 95% CI: 0,68- 0,92), de incidentie van overlijden respectievelijk 29,0% en 29,6% (gecorrigeerde OR: 1,10; 95% CI: 0,95-1,28), en de incidentie van sICH (zoals gedefinieerd bij SITS-MOST) respectievelijk 2,7% en 1,6% (gecorrigeerde OR: 1,62; 95% CI: 1.12-2.34).
Pediatrische patiënten
Er zijn observationele niet-gerandomiseerde en niet-vergelijkende gegevens verkregen uit het onderzoek SITS-ISTR (Safe Implementation of Treatments in Stroke - International Stroke Thrombolysis Register, een onafhankelijk, internationaal register), over patiënten van 16-17 jaar met AIS, die een bevestigde alteplase-behandeling hebben gekregen. Tussen 2003 en het einde van 2017 werden de gegevens van in totaal 25 pediatrische patiënten met bevestigd gebruik van alteplase in de leeftijdsgroep van 16-17 jaar verzameld in het SITS register. De mediane dosis alteplase die in deze leeftijdsgroep werd gebruikt was 0,9 mg/kg (marge: 0,83-0,99 mg/kg). 23 van de 25 patiënten begonnen met de behandeling in de 4,5 uur na aanvang van de symptomen van een beroerte (19 na 3 uur; 4 na 3-4,5 uur; 1 na 5-5,5 uur; 1 geval niet gerapporteerd). Het gewicht liep uiteen van 56 tot 90 kg. De meeste patiënten hadden een matige- of matig-tot-ernstige beroerte met een mediane NIHSS van 9,0 (marge 1-30) in de uitgangssituatie.
De mRS-scores op dag 90 waren van 21/25 patiënten beschikbaar. Op dag 90 hadden 14/21 patiënten een mRS-score van 0-1 (geen symptomen of geen invaliditeit van betekenis) en 5 andere patiënten hadden mRS=2 (lichte invaliditeit). Dit betekent dat 19/21 (ruim 90%) van de patiënten een gunstige uitkomst had op dag 90 volgens mRS. De resterende 2 patiënten hadden ofwel een uitkomst van matig ernstige invaliditeit (mRS=4; n=1) ofwel overlijden (mRS=6) binnen 7 dagen (n=1).
Van vier patiënten werd geen mRS-score op dag 90 gerapporteerd. Uit de laatste beschikbare informatie blijkt dat 2/4 patiënten een mRS van 2 hadden op dag 7 en 2/4 patiënten een duidelijke algehele verbetering hadden op dag 7.
In het register werden ook de veiligheidsgegevens wat betreft bijwerkingen voor hemorragie en oedeem gerapporteerd. Van de 25 patiënten uit de leeftijdscategorie 16-17 jaar had niemand symptomatische intracerebrale hemorragie (sICH, ICH bloeding type PH2). In 5 gevallen trad cerebraal oedeem op na behandeling met alteplase. 4/5 patiënten met cerebraal oedeem hadden ofwel een gerapporteerde mRS tussen 0 en 2 op dag 90 ofwel een algehele verbetering op dag 7 na de behandeling. Eén patiënt had een mRS=4 (matig ernstige invaliditeit) op dag 90. In geen van de gevallen was sprake van een fatale uitkomst.
Kort samengevat; er waren 25 rapportages uit het SITS register van patiënten van 16 en 17 jaar met acute ischemische beroerte, die volgens de aanbevelingen voor volwassenen, met alteplase werden behandeld. Hoewel het kleine aantal rapportages een statistische analyse uitsluit, laten de algehele resultaten een positieve trend zien met betrekking tot de betreffende volwassen doses die bij deze patiënten werden gebruikt. Uit de gegevens blijkt geen verhoogd risico op symptomatische intracerebrale hemorragie of oedeem vergeleken met volwassenen.
5.2 Farmacokinetische eigenschappen
Alteplase wordt snel uit de bloedcirculatie geklaard en wordt hoofdzakelijk gemetaboliseerd door de lever (plasmaklaring 550-680 ml/min). Onder fysiologische omstandigheden is het grootste deel van alteplase in de circulatie gebonden aan remmers. De leverklaring van alteplase wordt niet gehinderd door de aanwezigheid van andere eiwitten, waaronder alteplaseremmers. Complexen van alteplase en diens remmer worden geëlimineerd als vrij alteplase. De relevante plasma halfwaardetijd (t1/2 alfa) bedraagt 4-5 minuten. Dat betekent dat na 20 minuten nog minder dan 10% van de oorspronkelijke waarde aanwezig is in het plasma. Voor een residu, in een diep compartiment, is een beta-halfwaardetijd van ongeveer 40 minuten gemeten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In subchronische toxiciteitsstudies bij ratten en zijdeaapjes zijn geen onverwachte nevenwerkingen geconstateerd. Mutageniteitstesten hebben geen mutageen potentieel aangetoond.
Bij zwangere dieren werden geen teratogene gevolgen waargenomen na intraveneuze infusie van farmacologisch effectieve doseringen. Bij konijnen ontstond embryotoxiciteit (embryoletaliteit, groeiachterstand) bij meer dan 3 mg/kg/dag. Er werden geen gevolgen voor peri-postnatale ontwikkeling of vruchtbaarheidsparameters waargenomen bij ratten bij doseringen tot 10 mg/kg/dag.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder:
Arginine
Fosforzuur (E 338) (voor pH correctie)
Polysorbaat 80 (E 433)
Oplosmiddel:
Water voor injectie
6.2 Gevallen van onverenigbaarheid
De gereconstitueerde oplossing mag verdund worden met een steriele fysiologische zoutoplossing (0,9%) tot een minimale concentratie van 0,2 mg alteplase per ml.
Voor verdere verdunning wordt het gebruik van water voor injecties, of van koolhydraat bevattende infusievloeistoffen zoals dextrose, niet aangeraden omdat de bereide oplossing daardoor troebel wordt.
Actilyse dient niet te worden gemengd met andere geneesmiddelen, noch in dezelfde infusieflacon noch via dezelfde katheter (zelfs niet met heparine).
6.3 Houdbaarheid
Ongeopende injectieflacons
Actilyse 10 mg, poeder en oplosmiddel voor oplossing voor injectie en infusie: 2 jaar
Actilyse 20 mg en 50 mg, poeder en oplosmiddel voor oplossing voor injectie en infusie: 3 jaar
Gereconstitueerde oplossing
Het is aangetoond dat de gereconstitueerde oplossing stabiel is gedurende 24 uur bij 2°C - 8°C of gedurende 8 uur bij 25°C.
Vanuit microbiologisch oogpunt moet het product onmiddellijk na reconstitutie worden gebruikt. Indien het niet onmiddellijk wordt gebruikt, zijn de ‘in-use’ bewaartijden en condities vóór gebruik de verantwoordelijkheid van de arts, maar deze zouden normaal gesproken niet langer dan 24 uur bij 2°C tot 8°C mogen zijn.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Bewaren beneden 25°C.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Poeder voor oplossing voor injectie
10, 20 of 50 ml gesteriliseerd glazen injectieflacon, afgesloten met steriele, gesiliconiseerde grijze butyl-type stop met aluminium/plastic flip-off kapje.
Oplosmiddel
Voor de verpakkingsgroottes van 10 mg, 20 mg en 50 mg zit het water voor injectie in 10, 20 of 50 ml injectieflacons afhankelijk van de hoeveelheid alteplase. Het water in de injectieflacon wordt afgesloten door een rubberen stop en aluminium/plastic flip-off kapje.
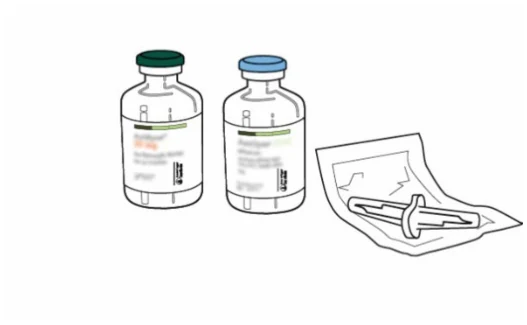
Een transfercanule (alleen inbegrepen bij de verpakkingsgrootten van 20 mg en 50 mg).
Verpakkingsgrootten:
10 mg
1 injectieflacon met 467 mg poeder voor oplossing voor injectie en infusie
1 injectieflacon met 10 ml water voor injectie
20 mg
1 injectieflacon met 933 mg poeder voor oplossing voor injectie en infusie
1 injectieflacon met 20 ml water voor injectie
1 transfercanule
50 mg
1 injectieflacon met 2333 mg poeder voor oplossing voor injectie en infusie
1 injectieflacon met 50 ml water voor injectie
1 transfercanule
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Voor reconstitutie tot een uiteindelijke concentratie van 1 mg alteplase per ml dient het volledige volume van het bijgeleverde oplosmiddel te worden overgebracht in de injectieflacon met het Actilyse poeder. Hiervoor dient de transfercanule, bijgeleverd in de verpakkingen van 20 mg en 50 mg, gebruikt te worden. Voor de 10 mg flacon dient een injectiespuit gebruikt te worden.
Voor reconstitutie tot een uiteindelijke concentratie van 2 mg alteplase per ml dient slechts de helft van het volume van het bijgeleverde oplosmiddel gebruikt te worden (zoals volgens onderstaande tabel). In deze gevallen dient altijd gebruik gemaakt te worden van een injectiespuit om de benodigde hoeveelheid oplosmiddel over te brengen in de injectieflacon met het Actilyse poeder.
De inhoud van een injectieflacon Actilyse (10 of 20 of 50 mg) wordt onder aseptische omstandigheden opgelost in water voor injectie volgens de volgende tabel om uiteindelijk een concentratie van 1 mg alteplase/ml of 2 mg alteplase/ml te verkrijgen:
| Actilyse poeder | 10 mg | 20 mg | 50 mg |
|---|---|---|---|
| (a) hoeveelheid gesteriliseerd water voor injectie die moet worden toegevoegd aan het poeder | 10 ml | 20 ml | 50 ml |
| Uiteindelijke concentratie | 1 mg alteplase/ml | 1 mg alteplase/ml | 1 mg alteplase/ml |
| (b) hoeveelheid gesteriliseerd water voor injectie die moet worden toegevoegd aan het poeder | 5 ml | 10 ml | 25 ml |
| Uiteindelijke concentratie | 2 mg alteplase/ml | 2 mg alteplase/ml | 2 mg alteplase/ml |
De gereconstitueerde oplossing dient vervolgens intraveneus te worden toegediend. De 1 mg/ml gereconstitueerde oplossing mag verder verdund worden met een steriele fysiologische zoutoplossing 9 mg/ml (0,9%) tot een minimale concentratie van 0,2 mg/ml, omdat het optreden van vertroebeling van de gereconstitueerde oplossing niet uitgesloten kan worden. Het verder verdunnen van de 1 mg/ml gereconstitueerde oplossing met steriel water voor injecties of in het algemeen het gebruik van oplossingen voor infusie met koolhydraten zoals dextrose, wordt niet aanbevolen, door de toegenomen kans op vertroebeling van de gereconstitueerde oplossing. Actilyse dient niet te worden gemengd met andere geneesmiddelen in dezelfde infusieflacon (zelfs niet met heparine).
Zie rubriek 6.2 voor gevallen van onverenigbaarheid.
De gereconstitueerde oplossing is uitsluitend bedoeld voor eenmalig gebruik. Alle ongebruikte oplossing of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
Instructies voor reconstitutie Actilyse
| 1 | Maak de oplossing voor injectie gereed vlak voor toediening. | |
|---|---|---|
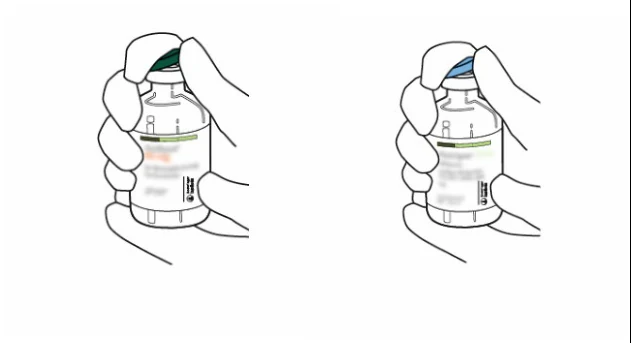
| 2 | Verwijder de beschermkapjes van de 2 injectieflacons die steriel water en Actilyse poeder bevatten, door ze met de duim omhoog te drukken. | |
| 3 | Veeg met een alcoholdoekje over de rubberen bovenkant van beide injectieflacons. | |
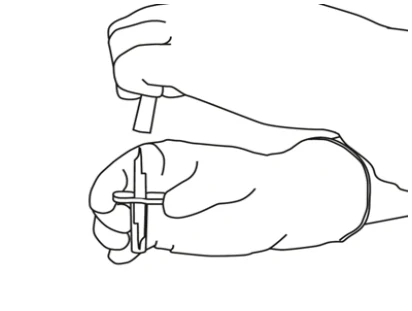
| 4 | Haal de transfercanule* uit de verpakking. Desinfecteer of steriliseer de transfercanule niet, deze is al steriel. Haal er één hoesje af. |
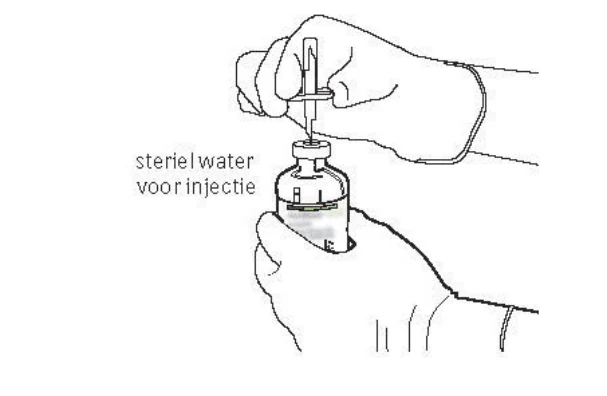
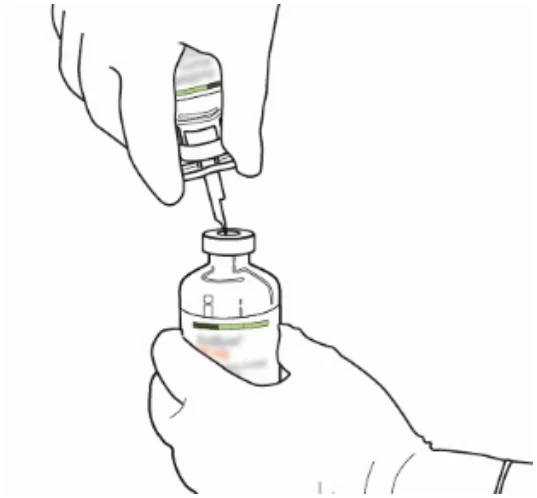
| 5 | Plaats de injectieflacon met steriel water rechtop op een stabiele ondergrond. Houd de transfercanule recht boven en in het midden van de rubberen stopper en doorboor rechtstandig, zachtjes maar stevig en zonder te draaien de stopper. | |
|---|---|---|
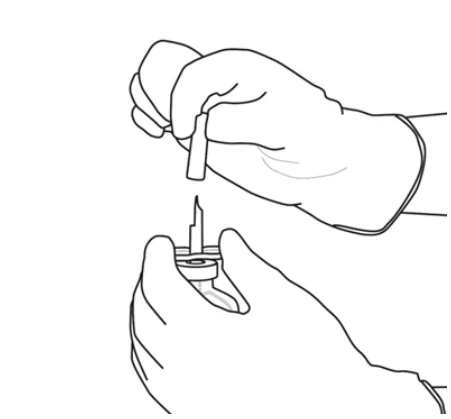
| 6 | Houd de injectieflacon met steriel water en de transfercanule met één hand stabiel vast door de twee zijflappen te gebruiken. Haal het overgebleven hoesje aan de bovenkant van de transfercanule eraf. | |
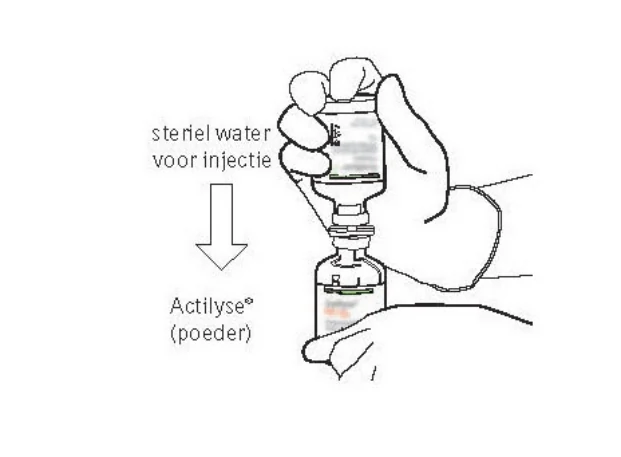
| 7 | Houd de injectieflacon met steriel water en de transfercanule stabiel met één hand vast door de twee zijflappen te gebruiken. Houd de injectieflacon met Actilyse poeder verticaal boven de transfercanule en plaats het puntje van de transfercanule precies in het midden van de stopper. |
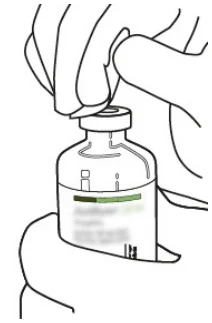
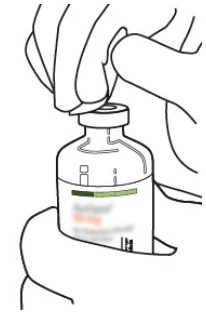
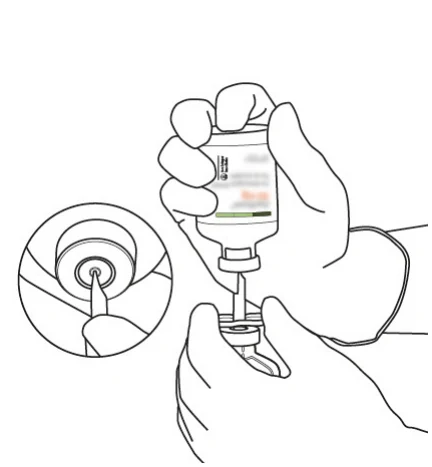
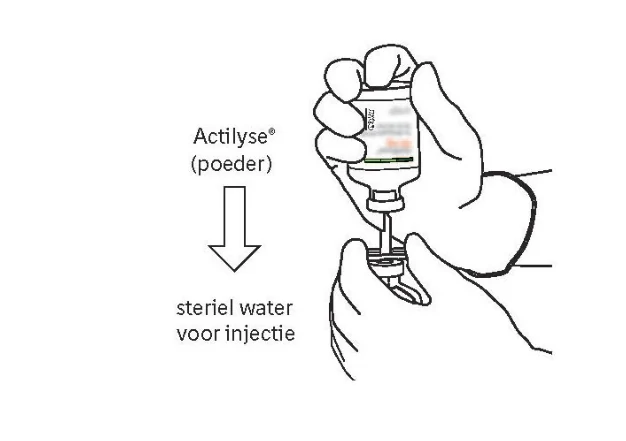
Duw de injectieflacon met poeder omlaag over de transfercanule en doorboor rechtstandig, zachtjes maar stevig en zonder te draaien, de rubberen stopper.
8 Draai de 2 injectieflacons om en laat het water
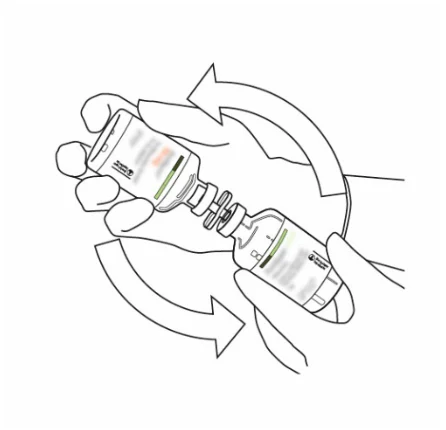
helemaal in de flacon met het poeder lopen.
| 9 | Verwijder de lege waterflacon samen met de transfercanule. Deze dienen te worden vernietigd overeenkomstig lokale voorschriften. |
|---|
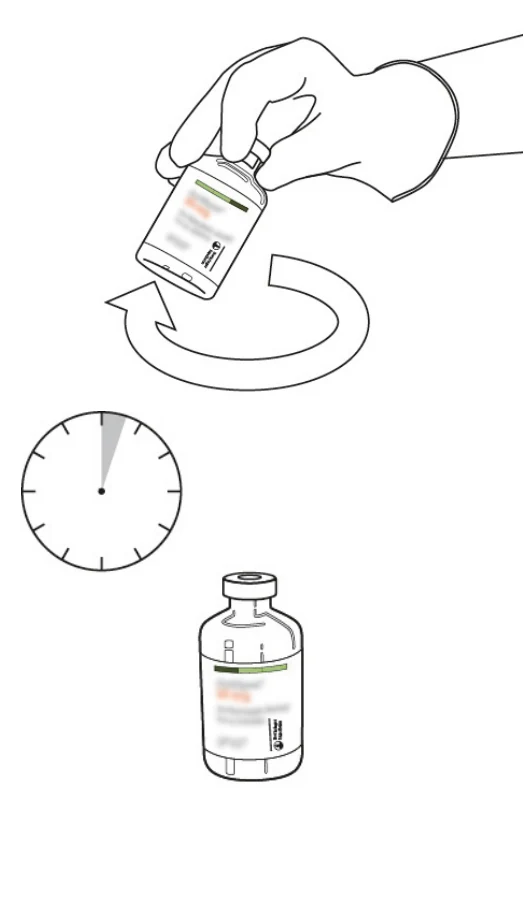
| 10 | Pak de injectieflacon met de reconstitueerde Actilyse vast en beweeg zachtjes om het overgebleven poeder op te lossen. Niet schudden omdat dit schuim veroorzaakt. Als er luchtbelletjes te zien zijn, laat dan de oplossing rustig voor een paar minuten staan om de luchtbelletjes te laten verdwijnen. | |
|---|---|---|
| 11 | De gereconstitueerde oplossing bestaat uit 1mg/ml alteplase. De oplossing moet helder en kleurloos tot lichtgeel van kleur zijn en het mag geen deeltjes bevatten. | |
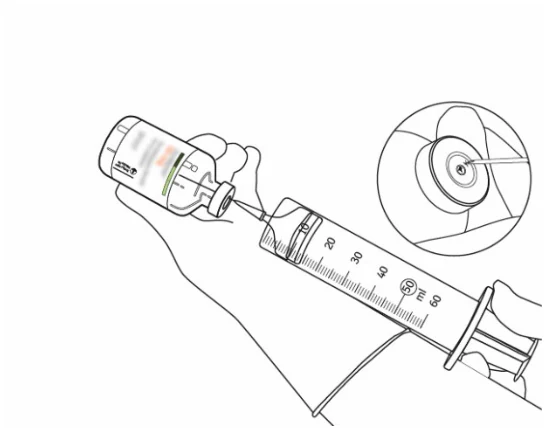
| 12 | Zuig de benodigde hoeveelheid alleen met een naald en injectiespuit op. Gebruik niet hetzelfde aanprikpunt als dat van de transfercanule om lekkage te voorkomen. | |
| 13 | Gebruik de oplossing meteen. Ongebruikte oplossing of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften. | |
(* als een transfercanule bij deze verpakking is bijgesloten. De reconstitutie kan ook worden uitgevoerd met een injectiespuit met een naald.)
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Boehringer Ingelheim B.V.
Basisweg 10
1043 AP Amsterdam
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Actilyse® 10 mg, poeder en oplosmiddel voor oplossing voor injectie en infusie: RVG 15228
Actilyse® 20 mg, poeder en oplosmiddel voor oplossing voor injectie en infusie: RVG 12247
Actilyse® 50 mg, poeder en oplosmiddel voor oplossing voor injectie en infusie: RVG 12248
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Actilyse 10 mg:
Datum van eerste verlening van de vergunning: 25 januari 1991
Datum van laatste verlenging: 12 december 2014
Actilyse 20 mg:
Datum van eerste verlening van de vergunning: 25 januari 1991
Datum van laatste verlenging: 12 december 2014
Actilyse 50 mg:
Datum van eerste verlening van de vergunning: 07 maart 1988
Datum van laatste verlenging: 12 december 2014
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 2, 4.1 t/m 4.5 en 6.6: 9 april 2026