


SmPC (samenvatting van de productkenmerken) - Abirateron Leon Farma
1. NAAM VAN HET GENEESMIDDEL
Abirateron Leon Farma 500 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 500 mg abirateronacetaat, equivalent aan 446 mg abirateron.
Hulpstoffen met bekend effect
Elke filmomhulde tablet bevat 259 mg lactose en maximaal 12 mg natrium.
Zie rubriek 6.1 voor een volledige lijst van hulpstoffen.
3. FARMACEUTISCHE VORM
Filmomhulde tablet.
Rood-beige, ovale, filmomhulde tabletten, aan één zijde staat er “500” in reliëf, met een lengte van ongeveer 19 mm en een breedte van ongeveer 11 mm.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Abirateron Leon Farma is met prednison of prednisolon geïndiceerd voor:
- het behandelen van onlangs gediagnosticeerde, hoog-risico metastatische hormoongevoelige prostaatkanker (mHSPC) bij volwassen mannen, in combinatie met androgene deprivatietherapie (ADT) (zie rubriek 5.1)
- het behandelen van metastatische castratie resistente prostaatkanker (mCRPC) bij volwassen mannen die asymptomatisch zijn of milde symptomen vertonen na het mislukken van androgene deprivatietherapie bij wie chemotherapie nog niet klinisch is geïndiceerd (zie rubriek 5.1)
- het behandelen van mCRPC bij volwassen mannen wiens ziekte vergevorderd is of na een chemotherapieschema op basis van docetaxel.
4.2 Dosering en wijze van toediening
Dit geneesmiddel dient voorgeschreven te worden door een bevoegd arts.
Dosering
De aanbevolen eenmalige dagelijkse dosis is 1.000 mg (twee tabletten van 500 mg) en dient niet met voedsel ingenomen te worden (zie “Wijze van toediening” hieronder). De tabletten met voedsel innemen verhoogt systemische blootstelling aan abirateron (zie rubrieken 4.5 en 5.2).
Dosering van prednison of prednisolon
Voor mHSPC wordt Abirateron Leon Farma dagelijks met 5 mg prednison of prednisolon gebruikt.
Voor mCRPC wordt Abirateron Leon Farma dagelijks met 10 mg prednison of prednisolon gebruikt.
Medische castratie met luteïniserend hormoon vrijgevend hormoon (LHRH) analoog dient te worden voortgezet tijdens de behandeling bij patiënten die niet chirurgisch zijn gecastreerd.
Aanbevolen monitoringsprocedures
Serumtransaminasen dienen voor de behandeling gemeten te worden en daarna elke twee weken tijdens de eerste drie maanden van de behandeling en maandelijks daarna. De bloeddruk, het serumkalium en de vochtophoping dient maandelijks te worden gecontroleerd. Het is echter wel zo dat patiënten met een aanzienlijk risico op congestief hartfalen iedere 2 weken opgevolgd dienen te worden tijdens de eerste drie maanden van de behandeling en daarna maandelijks (zie rubriek 4.4).
Overweeg bij patiënten met reeds bestaande hypokaliëmie of degenen die tijdens de behandeling met Abirateron Leon Farma hypokaliëmie ontwikkelen, om het kaliumgehalte van de patiënt op ≥ 4,0 mM te houden.
Bij patiënten die graad ≥ 3 toxiciteit ontwikkelen waaronder hypertensie, hypokaliëmie, oedeem en andere niet-mineralocorticoïde toxiciteiten, moet de behandeling gestopt worden en moet er een geschikte medische behandeling worden ingesteld. De behandeling met Abirateron Leon Farma dient niet te worden herstart totdat de symptomen van de toxiciteit zijn afgenomen tot graad 1 of uitgangswaarde.
In het geval van een gemiste dagelijkse dosis van Abirateron Leon Farma, prednison of prednisolon, moet de behandeling de volgende dag worden hervat met de gebruikelijke, dagelijkse dosis.
Hepatotoxiciteit
Bij patiënten die tijdens de behandeling hepatotoxiciteit ontwikkelen (alanine aminotransferase [ALAT] of aspartaat aminotransferase [ASAT] verhogingen van meer dan 5 keer de bovengrens van normaal [ULN] stijgen), moet de behandeling onmiddellijk gestopt worden (zie rubriek 4.4). Herbehandeling nadat de leverfunctietesten weer terug zijn gekeerd naar de uitgangswaarde van de patiënt mag worden gestart met een gereduceerde dosis van 500 mg (één tablet) eenmaal dagelijks. Bij patiënten die opnieuw behandeld worden dienen de serumtransaminasen minimaal elke twee weken tijdens de eerste drie maanden van de behandeling en daarna maandelijks te worden gecontroleerd. Als hepatotoxiciteit opnieuw optreedt bij een gereduceerde dagelijkse dosis van 500 mg, moet de behandeling gestopt worden.
Als patiënten op een bepaald punt tijdens de therapie ernstige hepatotoxiciteit ontwikkelen (ALAT of ASAT 20 keer de ULN), dient de behandeling gestopt te worden en dienen de patiënten niet opnieuw behandeld te worden.
Leverinsufficiëntie
Voor patiënten met reeds bestaande milde leverinsufficiëntie, Child-Pugh klasse A, is geen dosisaanpassing nodig.
Er is aangetoond dat matig-ernstige leverinsufficiëntie (Child-Pugh klasse B) de systemische blootstelling aan abirateron ongeveer een factor vier verhoogt na eenmalige orale doses van 1.000 mg abirateronacetaat (zie rubriek 5.2). Er zijn geen gegevens beschikbaar over de klinische veiligheid en werkzaamheid van meerdere doses van abirateronacetaat wanneer deze worden toegediend aan patiënten met matige of ernstige leverinsufficiëntie (Child-Pugh klasse B of C). Er kan geen dosisaanpassing worden voorspeld. Het gebruik van Abirateron Leon Farma dient nauwkeurig te worden bepaald voor patiënten met matige leverinsufficiëntie, de voordelen voor de patiënt moeten duidelijk het potentiële risico overtreffen (zie rubrieken 4.2 en 5.2). Abirateron Leon Farma mogen niet worden toegediend aan patiënten met ernstige leverinsufficiëntie (zie rubrieken 4.3, 4.4 en 5.2).
Nierinsufficiëntie
Er is geen dosisaanpassing nodig voor patiënten met nierinsufficiëntie (zie rubriek 5.2). Er is echter geen klinische ervaring met patiënten met prostaatkanker en ernstige nierinsufficiëntie. Voorzichtigheid is geboden bij deze patiënten (zie rubriek 4.4).
Pediatrische patiënten
Het gebruik van Abirateron Leon Farma is niet relevant voor pediatrische patiënten.
Wijze van toediening
Abirateron Leon Farma is voor oraal gebruik.
De tabletten moeten eenmaal daags tegelijk worden ingenomen op een lege maag. Abirateron Leon Farma moet worden ingenomen minstens twee uur na het eten en er mag minstens één uur na inname van Abirateron Leon Farma geen voedsel gegeten worden. De tabletten moeten in hun geheel met water worden doorgeslikt.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor één van de in rubriek 6.1 vermelde hulpstoffen.
- Zwangere of potentieel zwangere vrouwen (zie rubriek 4.6).
- Ernstige leverinsufficiëntie [Child-Pugh klasse C (zie rubrieken 4.2, 4.4 en 5.2)].
- Abirateron Leon Farma met prednison of prednisolon is gecontra-indiceerd in combinatie met Ra-223.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hypertensie, hypokaliëmie, vochtophoping en hartfalen veroorzaakt door overmatig gebruik van mineralocorticoïden
Het gebruik van Abirateron Leon Farma kan hypertensie, hypokaliëmie en vochtophoping veroorzaken (zie rubriek 4.8) ten gevolge van een verhoogd mineralocorticoïdengehalte, veroorzaakt door remming van CYP17 (zie rubriek 5.1). Gelijktijdige toediening van een corticosteroïde onderdrukt de productie van het adrenocorticotroop hormoon (ACTH), waardoor deze bijwerkingen minder vaak voorkomen en minder ernstig zullen zijn. Voorzichtigheid is geboden bij het behandelen van patiënten van wie de onderliggende medische aandoeningen kunnen verergeren door een verhoging van de bloeddruk, hypokaliëmie (bijv. degenen op hartglycosiden) of vochtophoping (bijv. degenen met hartfalen, ernstige of instabiele angina pectoris, recent myocardinfarct of ventriculaire hartritmestoornissen en degenen met ernstige nierinsufficiëntie).
Abirateron Leon Farma dient met voorzichtigheid te worden gebruikt bij patiënten met een voorgeschiedenis van hart- en vaatziekten. De Fase 3 studies die met Abirateron Leon Farma zijn uitgevoerd omvatten geen patiënten met ongecontroleerde hypertensie, klinisch significante hartziekten, zoals blijkt uit een myocardinfarct of arteriële trombotische voorvallen in de afgelopen 6 maanden, ernstige of instabiele angina, of New York Heart Association klasse (NYHA) III of IV hartfalen (studie 301) of klasse II tot IV hartfalen (studies 3011 en 302) of een meting van < 50% bij cardiale ejectiefractie. De studies 3011 en 302 omvatten geen patiënten met boezemfibrilleren of andere hartritmestoornissen die een medische behandeling vereisten. Veiligheid bij patiënten met linkerventrikel ejectiefractie (LVEF) van < 50% of NYHA klasse III of IV hartfalen (in studie 301) of NYHA klasse II tot IV hartfalen (in studies 3011 en 302) werd niet vastgesteld (zie rubrieken 4.8 en 5.1).
Overweeg voor het behandelen van patiënten met een aanzienlijk risico op congestief hartfalen (bijv. een voorgeschiedenis van hartfalen, ongecontroleerde hypertensie of cardiale voorvallen zoals ischemische hartziekte) de hartfunctie te evalueren (bijv. d.m.v. een echocardiogram). Voor de behandeling met Abirateron Leon Farma dient hartfalen behandeld te worden en moet de hartfunctie geoptimaliseerd worden. Hypertensie, hypokaliëmie en vochtophoping moeten worden gecorrigeerd en gereguleerd. Tijdens de behandeling moeten de bloeddruk, het serumkalium, de vochtophoping (gewichtstoename, perifeer oedeem) en andere signalen en symptomen van congestief hartfalen 3 maanden lang elke 2 weken bewaakt worden, en daarna maandelijks en moeten de afwijkingen gecorrigeerd worden. QT-verlenging is waargenomen in patiënten met hypokaliëmieklachten in combinatie met de behandeling met Abirateron Leon Farma. Beoordeel de hartfunctie zoals klinisch geïndiceerd, stel een gepaste medische behandeling in en overweeg het stopzetten van deze behandeling als er een klinisch significante afname van de hartfunctie optreedt (zie rubriek 4.2).
Hepatotoxiciteit en leverinsufficiëntie
In gecontroleerde klinische studies zijn aanzienlijke verhogingen van de leverenzymen opgetreden, die hebben geleid tot stopzetting van de behandeling of aanpassing van de dosis (zie rubriek 4.8). Serumtransaminase gehaltes dienen voor de behandeling gemeten te worden en daarna elke twee weken tijdens de eerste drie maanden van de behandeling en maandelijks daarna. Als er klinische symptomen of signalen die wijzen op hepatotoxiciteit ontstaan, moeten de serumtransaminasen onmiddellijk worden gemeten. Als de ALAT of ASAT op welk moment dan ook boven 5 keer de ULN stijgt, moet de behandeling onmiddellijk worden gestopt en moet de leverfunctie nauwkeurig worden bewaakt. Een herbehandeling mag alleen worden gestart wanneer de leverfunctie terug is gekeerd naar de uitgangswaarde van de patiënt en met een verminderde dosis (zie rubriek 4.2).
Als patiënten op een bepaald punt tijdens de therapie ernstige hepatotoxiciteit ontwikkelen (ALAT of ASAT 20 keer de ULN), dient de behandeling gestopt te worden en dienen de patiënten niet opnieuw behandeld te worden.
Patiënten met actieve of symptomatische virale hepatitis zijn niet meegerekend in de klinische onderzoeksresultaten, daarom zijn er geen gegevens beschikbaar ter ondersteuning van het gebruik van Abirateron Leon Farma bij deze populatie.
Er zijn geen gegevens beschikbaar over de klinische veiligheid en werkzaamheid van meerdere doses van abirateronacetaat wanneer deze worden toegediend aan patiënten met matige of ernstige leverinsufficiëntie (Child-Pugh klasse B of C). Het gebruik van Abirateron Leon Farma dient nauwkeurig te worden bepaald voor patiënten met matige leverinsufficiëntie, de voordelen voor de patiënt moeten duidelijk het potentiële risico overtreffen (zie rubrieken 4.2 en 5.2). Abirateron Leon Farma mag niet worden toegediend aan patiënten met ernstige leverinsufficiëntie (zie rubrieken 4.2, 4.3 en 5.2).
Er zijn zeldzame post-marketing meldingen gedaan van acuut leverfalen en fulminante hepatitis, sommige met een fatale afloop (zie rubriek 4.8).
Corticosteroïde ontwenningsverschijnselen en dekking van stressvolle situaties.
Voorzichtigheid is geboden en monitoring voor adrenocorticale insufficiëntie moet plaatsvinden als de behandeling met prednison of prednisolon wordt gestopt. Als de behandeling met Abirateron Leon Farma wordt voortgezet nadat de behandeling met corticosteroïden is gestopt, dient de patiënt bewaakt te worden voor symptomen van overmatige mineraalocorticoïden (zie informatie hierboven).
Bij patiënten die prednison of prednisolon krijgen en bloot worden gesteld aan ongebruikelijke hoeveelheid stress kan er voor, tijdens en na een stressvolle situatie een verhoogde dosis corticosteroïden worden geïndiceerd.
Botdichtheid
Een verminderde botdichtheid kan voorkomen bij mannen met gevorderde of metastatische prostaatkanker. Het gebruik van Abirateron Leon Farma in combinatie met een glucocorticoïde kan dit effect versterken.
Voorafgaand gebruik van ketoconazol
Lagere responscijfers kunnen worden verwacht bij patiënten die eerder voor prostaatkanker met ketoconazol behandeld zijn.
Hyperglykemie
Het gebruik van glucocorticoïden kan hyperglykemie verergeren, daarom moet de bloedsuikerspiegel bij patiënten met diabetes regelmatig worden gecontroleerd.
Hypoglykemie
Er is melding gemaakt van gevallen van hypoglykemie wanneer Abirateron Leon Farma in combinatie met prednison of prednisolon wordt toegediend aan patiënten met reeds bestaande diabetes die tegelijkertijd behandeld worden met pioglitazon of repaglinide (zie rubriek 4.5); daarom moet de bloedsuikerspiegel bij patiënten met diabetes regelmatig worden gecontroleerd.
Gebruik in combinatie met chemotherapie
De veiligheid en werkzaamheid van gelijktijdig gebruik van Abirateron Leon Farma en cytotoxische chemotherapie is niet vastgesteld (zie rubriek 5.1).
Intolerantie voor bestanddelen
Dit geneesmiddel bevat lactose en natrium. Patiënten met zeldzame, erfelijke aandoeningen als galactose-intolerantie, totale lactasedeficiëntie of glucose-galactose malabsorptie, mogen dit geneesmiddel niet innemen. Dit geneesmiddel bevat 24 mg natrium per dosis bestaande uit twee tabletten, dit is vergelijkbaar met 1,2% van de door de WHO (Wereldgezondheidsorganisatie) aanbevolen maximale dagelijkse hoeveelheid van 2 g natrium voor een volwassene.
Potentiële risico's
Bloedarmoede en seksuele dysfunctie kunnen optreden bij mannen met metastatische prostaatkanker, waaronder mannen die een behandeling ondergaan met Abirateron Leon Farma.
Effecten op skeletspier
Er zijn gevallen van myopathie en rabdomyolyse gemeld bij patiënten die met Abirateron Leon Farma worden behandeld. De meeste gevallen ontwikkelden zich binnen de eerste 6 maanden van de behandeling en herstelden nadat de behandeling met Abirateron Leon Farma gestopt werd.
Voorzichtigheid is geboden bij patiënten die gelijktijdig worden behandeld met geneesmiddelen waarvan bekend is dat ze geassocieerd worden met myopathie en rabdomyolyse.
Interacties met andere geneesmiddelen
Sterke CYP3A4-inductoren tijdens de behandeling dienen te worden vermeden tenzij er geen therapeutisch alternatief is, vanwege het risico op een verminderde blootstelling aan abirateron (zie rubriek 4.5).
Combinatie van abirateron en prednison of prednisolon met Ra-223
Behandeling met abirateron en prednison of prednisolon in combinatie met Ra-223 is gecontra-indiceerd (zie rubriek 4.3) vanwege een verhoogd risico op breuken en sterfte bij asymptomatische of licht symptomatische prostaatkankerpatiënten, zoals waargenomen in klinische proeven.
Er wordt geadviseerd om ten minste 5 dagen na de laatste toediening van Abirateron Leon Farma in combinatie met prednison of prednisolon te wachten voordat de nabehandeling met Ra-223 wordt gestart.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effect van voedsel op abirateronacetaat
De toediening met voedsel verhoogt de opname van abirateronacetaat aanzienlijk. De werkzaamheid en veiligheid wanneer het geneesmiddel met voedsel wordt ingenomen zijn niet vastgesteld en daarom mag dit geneesmiddel niet met voedsel worden ingenomen (zie rubrieken 4.2 en 5.2).
Interacties met andere geneesmiddelen
Potentieel voor andere geneesmiddelen om blootstelling aan abirateron te beïnvloeden
In een klinisch farmacokinetisch interactie-onderzoek van gezonde proefpersonen die een voorbehandeling kregen met een sterke CYP3A4-inductor rifampicine, zorgde een 6 dagen lange dosis van 600 mg, gevolgd door een eenmalige dosis van 1.000 mg abirateronacetaat ervoor dat de gemiddelde plasma-AUC∞ van abirateron met 55% afnam.
Sterke CYP3A4-inductoren (bijv. fenytoïne, carbamazepine, rifampicine, rifabutine, rifapentine, fenobarbital, sint-janskruid [Hypericum perforatum]) dienen tijdens de behandeling te worden vermeden, tenzij er geen therapeutisch alternatief beschikbaar is.
In een klinisch farmacokinetisch interactie-onderzoek van gezonde proefpersonen, had de gelijktijdige toediening van ketoconazol, een sterke CYP3A4-remmer, geen klinisch significant effect op de farmacokinetica van abirateron.
Potentieel om blootstelling aan andere geneesmiddelen te beïnvloeden
Abiraterone is een remmer van de enzymen CYP2D6 en CYP2C8 die levermedicijnen metaboliseren.
In een studie om de effecten van abirateronacetaat (en prednison) te bepalen bij een eenmalige dosis van het CYP2D6-substraat dextromethorfan, nam de systemische blootstelling (AUC) van dextromethorfan ongeveer 2,9 keer toe. De AUC24 voor dextrorfan, de actieve metaboliet van dextromethorfan, steeg met ongeveer 33%.
Voorzichtigheid is geboden wanneer geneesmiddelen worden toegediend die geactiveerd of gemetaboliseerd worden door CYP2D6, met name geneesmiddelen die een smalle therapeutische breedte hebben. Een dosisverlaging van geneesmiddelen met een smalle therapeutische breedte die gemetaboliseerd worden door CYP2D6 zou overwogen moeten worden. Voorbeelden van geneesmiddelen die door CYP2D6 gemetaboliseerd worden zijn o.a.: metoprolol, propranolol, desipramine, venlafaxine, haloperidol, risperidon, propafenon, flecaïnide, codeïne, oxycodon en tramadol (de laatste drie geneesmiddelen vereisen CYP2D6 om hun actieve analgetische metabolieten te vormen).
In een onderzoek naar geneesmiddeleninteractie bij CYP2C8 in gezonde proefpersonen, nam de AUC van pioglitazon met 46% toe en de AUCs voor M-III en M-IV, de actieve metabolieten van pioglitazon, namen ieder af met 10% toen pioglitazon werd toegediend in combinatie met een eenmalige dosis van 1.000 mg abirateronacetaat. Patiënten dienen gecontroleerd te worden op tekenen van toxiciteit in verband met een CYP2C8-substraat met een smalle therapeutische breedte indien gelijktijdig toegediend. Voorbeelden van geneesmiddelen die gemetaboliseerd worden door CYP2C8 zijn o.a. pioglitazon en repaglinide (zie rubriek 4.4).
In vitro bleken de voornaamste metabolieten abirateronsulfaat en N-oxide abirateronsulfaat het hepatische opnametransporteiwit OATP1B1 te remmen en als gevolg daarvan kunnen de concentraties van de geneesmiddelen verhogen die geëlimineerd worden door OATP1B1. Er zijn geen klinische gegevens beschikbaar om de interactie op basis van het transporteiwit te bevestigen.
Gebruik met producten waarvan bekend is dat ze het QT-interval verlengen
Aangezien androgeen deprivatie therapie het QT-interval kan verlengen, is voorzichtigheid geboden wanneer Abirateron Leon Farma wordt toegediend in combinatie met geneesmiddelen waarvan bekend is dat zij het QT-interval verlengen of geneesmiddelen die torsades de pointes kunnen opwekken, zoals klasse IA (bijv. kinidine, disopyramide) of klasse III (bijv. amiodaron, sotalol, dofetilide, ibutilide) anti-aritmische geneesmiddelen, methadon, moxifloxacine, antipsychotica, enz.
Gebruik met Spironolacton
Spironolacton bindt zich aan de androgeenreceptor en kan de prostaatspecifieke antigeenwaarden (PSA) verhogen. Gebruik met Abirateron Leon Farma wordt niet aangeraden (zie rubriek 5.1).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vruchtbare vrouwen
Er is zijn geen menselijke gegevens bekend over het gebruik van Abirateron Leon Farma tijdens de zwangerschap en dit geneesmiddel is niet bestemd voor gebruik bij vruchtbare vrouwen.
Anticonceptie bij mannen en vrouwen
Het is niet bekend of abirateron of de metabolieten daarvan aanwezig zijn in sperma. Een condoom is vereist als de patiënt seksuele relaties heeft met een zwangere vrouw. Als de patiënt gemeenschap heeft met een vruchtbare vrouw, is een condoom vereist in combinatie met een ander effectief anticonceptiemiddel. Uit experimenteel onderzoek bij dieren is reproductietoxiciteit gebleken (zie rubriek 5.3).
Zwangerschap
Abirateron Leon Farma is niet bestemd voor gebruik bij vrouwen en is gecontra-indiceerd bij zwangere en potentieel zwangere vrouwen (zie rubrieken 4.3 en 5.3).
Borstvoeding
Abirateron Leon Farma is niet bestemd voor gebruik bij vrouwen.
Vruchtbaarheid
Abirateron beïnvloedde de vruchtbaarheid bij zowel mannelijke als vrouwelijke ratten, maar deze effecten waren volledig reversibel (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Abirateron Leon Farma heeft geen of een verwaarloosbare invloed op de rijvaardigheid en het gebruik van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
In een analyse van bijwerkingen van samengestelde Fase 3-studies met Abirateron Leon Farma, waren de bijwerkingen die werden waargenomen bij ≥10% van de patiënten: perifeer oedeem, hypokaliëmie, hypertensie, urineweginfectie, verhoogd alanine aminotransferase en/of verhoogd aspartaat aminotransferase.
Andere belangrijke bijwerkingen zijn: hartaandoeningen, hepatotoxiciteit, breuken en allergische alveolitis.
Abirateron Leon Farma kan hypertensie, hypokaliëmie en vochtophoping veroorzaken als farmacodynamisch gevolg van het werkingsmechanisme. In Fase 3-studies werden vaker bijwerkingen van mineraalcorticoïde waargenomen bij patiënten die met abirateronacetaat werden behandeld dan patiënten die met een placebo werden behandeld: hypokaliëmie 18% t.o.v. 8%, hypertensie 22% t.o.v. 16% en vochtophoping (perifeer oedeem) 23% t.o.v. 17%. Bij patiënten die behandeld werden met abirateronacetaat ten opzichte van patiënten die met een placebo werden behandeld: CTCAE (versie 4.0) hypokaliëmie graad 3 en 4 werd waargenomen in 6% t.o.v. 1%,
CTCAE (versie 4.0) hypertensie graad 3 en 4 werd waargenomen in 7% t.o.v. 5%, en vochtophoping (perifeer oedeem) graad 3 en 4 werden waargenomen in 1% t.o.v. 1% van de patiënten. Reacties op mineralocorticoïde konden over het algemeen succesvol medisch worden behandeld. Gelijktijdig gebruik van een corticosteroïde zorgt ervoor dat deze bijwerkingen minder voorkomen en minder ernstig zijn (zie rubriek 4.4).
Overzicht van de bijwerkingen in tabelvorm
In studies bij patiënten met metastatische gevorderde prostaatkanker die een LHRH-analoog gebruikten, of die eerder met orchiectomie werden behandeld, werd Abirateron Leon Farma toegediend in een dagelijkse dosis van 1.000 mg, in combinatie met een lage dosis prednison of prednisolon (een dagelijkse dosis van 5 of 10 mg, afhankelijk van de indicatie).
Bijwerkingen die werden waargenomen tijdens klinische studies en post-marketing ervaring worden hieronder in frequentiecategorieën vermeld. Frequentiecategorieën worden als volgt bepaald: zeer vaak (≥ 1/10); vaak (≥ 1/100 tot < 1/10); soms (≥ 1/1.000 tot < 1/100); zelden (≥ 1/10.000 tot < 1/1.000); zeer zelden (< 1/10.000) en niet bekend (frequentie kan met de beschikbare gegevens niet worden bepaald).
Binnen elke frequentiecategorie worden ongewenste bijwerkingen weergegeven in afnemende mate van ernst.
Tabel 1: Bijwerkingen vastgesteld bij klinische studies en post-marketing
| Systeem/Orgaanklasse | Bijwerking en frequentie |
|---|---|
| Infecties en parasitaire aandoeningen | zeer vaak: urineweginfectie vaak: sepsis |
| Immuunsysteemaandoeningen | Niet bekend: anafylactische reacties |
| Endocriene aandoeningen | soms: bijnierinsufficiëntie |
| Voedings- en stofwisselingsstoornissen | zeer vaak: hypokaliëmie vaak: hypertriglyceridemie |
| Hartaandoeningen | vaak: hartfalen*, angina pectoris, boezemfibrilleren, tachycardie soms: andere hartritmestoornissen niet bekend: myocardinfarct, QT-verlenging (zie rubrieken 4.4 en 4.5) |
| Bloedvataandoeningen | zeer vaak: hypertensie |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | zelden: allergische alveolitisa |
| Maagdarmstelselaandoeningen | zeer vaak: diarree vaak: dyspepsie |
| Lever- en galaandoeningen | zeer vaak: verhoogd alanine aminotransferase en/of verhoogd aspartaat aminotransferaseb zelden: fulminante hepatitis, acute leverinsufficiëntie |
|---|---|
| Huid- en onderhuidaandoeningen | vaak: uitslag |
| Skeletspierstelsel- en bindweefselaandoeningen | soms: myopathie, rabdomyolyse |
| Nier- en urinewegaandoeningen | vaak: hematurie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | zeer vaak: perifeer oedeem |
| Letsels, intoxicaties en verrichtingscomplicaties | vaak: breuken** |
* Hartfalen omvat ook congestief hartfalen, linkerventrikeldysfunctie en afgenomen ejectiefractie.
** Breuken omvatten osteoporose en alle breuken met uitzondering van pathologische fracturen.
- a Spontane meldingen uit post-marketing ervaring
- b Verhoogd alanine aminotransferase en/of verhoogd aspartaat aminotransferase omvat verhoogde ALAT-waarden, verhoogde ASAT-waarden en een abnormale leverfunctietest.
De volgende CTCAE (versie 4.0) graad 3 bijwerkingen kwamen voor bij patiënten die met abirateronacetaat werden behandeld: hypokaliëmie 5%; urineweginfectie 2%; verhoogd alanine aminotransferase en/of verhoogd aspartaat aminotransferase 4%; hypertensie 6%; breuken 2%; perifeer oedeem, hartfalen en boezemfibrilleren ieder 1%. CTCAE (versie 4.0) graad 3 hypertriglyceridemie en angina pectoris trad op bij < 1% van de patiënten. CTCAE (versie 4.0) graad 4 urineweginfectie, verhoogd alanine aminotransferase en/of verhoogd aspartaat aminotransferase, hypokaliëmie, hartfalen, boezemfibrilleren, en breuken traden op bij <1% van de patiënten.
Een hogere incidentie van hypertensie en hypokaliëmie werd waargenomen in de hormoongevoelige populatie (studie 3011). Hypertensie werd gemeld bij 36,7% van de patiënten in de hormoongevoelige populatie (studie 3011), vergeleken met respectievelijk 11,8% en 20,2% in studies 301 en 302.
Hypokaliëmie werd gemeld bij 20,4% van de patiënten in de hormoongevoelige populatie (studie 3011), vergeleken met respectievelijk 19,2% en 14,9% in studies 301 en 302.
De incidentie en ernst van de bijwerkingen was hoger in de subgroep van patiënten met een uitgangswaarde ECOG2 prestatiestatusgraad en ook bij oudere patiënten (≥75 jaar).
Beschrijving van de geselecteerde bijwerkingen
Cardiovasculaire reacties
De Fase 3 studies die met Abirateron Leon Farma zijn uitgevoerd omvatten geen patiënten met ongecontroleerde hypertensie, klinisch significante hartziekten, zoals blijkt uit een myocardinfarct of arteriële trombotische voorvallen in de afgelopen 6 maanden, ernstige of instabiele angina, of NYHA klasse III of IV hartfalen (studie 301) of klasse II tot IV hartfalen (studies 3011 en 302) of een meting van < 50% bij cardiale ejectiefractie. Alle patiënten die deelnamen (zowel actief als placebo-behandelde patiënten) werden gelijktijdig behandeld met androgene deprivatietherapie, hoofdzakelijk met gebruik van LHRH-analogen, hetgeen wordt geassocieerd met diabetes, myocardinfarct, cerebrovasculair accident en een plotse hartdood. De incidentie van cardiovasculaire bijwerkingen in de Fase 3 studies bij patiënten die abirateronacetaat toegediend kregen ten opzichte van patiënten die behandeld werden met een placebo was als volgt: boezemfilbrilleren 2,6% t.o.v. 2,0%, tachycardie 1,9% t.o.v. 1,0%, angina pectoris 1,7% t.o.v. 0,8%, hartfalen 0,7% t.o.v. 0,2%, en hartritmestoornissen 0,7% t.o.v. 0,5%.
Hepatotoxiciteit
Hepatotoxiciteit met een verhoogd ALAT- of ASAT-gehalte en totaal bilirubine is gemeld bij patiënten die met abirateronacetaat werden behandeld. In de Fase 3 studies werden hepatotoxiciteit graad 3 en 4 (bijv. een verhoogd ALAT- of ASAT-gehalte van >5 x ULN of een verhoogd bilirubine >1,5 x ULN) gemeld bij ongeveer 6% van de patiënten die abirateronacetaat toegediend kregen, meestal in de eerste 3 maanden nadat de behandeling was gestart. In studie 3011 werden graad 3 of graad 4 hepatotoxiciteit waargenomen bij 8,4% van de patiënten die met Abirateron Leon Farma werden behandeld. Bij tien patiënten die Abirateron Leon Farma toegediend kregen werd de behandeling gestopt vanwege hepatotoxiciteit; twee hadden graad 2 hepatotoxiciteit, zes hadden graad 3 hepatotoxiciteit en twee hadden graad 4 hepatotoxiciteit. In studie 3011 is er geen patiënt overleden aan hepatotoxiciteit. In de Fase 3 klinische studies hadden de patiënten met een verhoogde uitgangswaarde van het ALAT- of ASAT-gehalte meer kans op stijgingen in de leverfunctietesten dan patiënten die met normale waarden begonnen. Wanneer stijgingen in het ALAT- of ASAT gehalte >5 x ULN of stijgingen in bilirubine >3 x ULN werden waargenomen, werd de behandeling met abirateronacetaat onderbroken of gestopt. In twee gevallen was er een duidelijke toename in leverfunctietesten (zie rubriek 4.4). Deze twee patiënten met een normale uitgangswaarde leverfunctie ervaarden stijgingen in het ALAT- of ASAT-gehalte van 15 tot 40 x ULN en stijgingen in bilirubine van 2 tot 6 x ULN. Na het stoppen van de behandeling werden bij beide patiënten de leverfunctietesten genormaliseerd en een patiënt werd opnieuw behandeld zonder herhaling van deze stijgingen. In studie 302 werden graad 3 of graad 4 stijgingen in ALAT- of ASAT-gehaltes waargenomen bij 35 (6,5%) van de patiënten die met abirateronacetaat werden behandeld.
Stijgingen in aminotransferase werden verholpen bij iedereen behalve 3 patiënten (2 met meerdere nieuwe levermetastasen en 1 met een stijging in het ASAT-gehalte, ongeveer 3 weken na de laatste dosis abirateronacetaat). In Fase 3 klinische studies werd het stoppen van de behandeling vanwege stijgingen in het ALAT- en ASAT-gehaltes of een abnormale leverfunctietest gemeld bij 1,1% van de patiënten die met abirateronacetaat werden behandeld en 0,6% van de patiënten die met een placebo werden behandeld. Er zijn geen sterfgevallen gemeld als gevolg van hepatotoxische voorvallen.
In klinische studies werd het risico op hepatotoxiciteit beperkt door uitsluiting van patiënten met uitgangswaarde hepatitis of significant abnormale leverfunctietesten. In studie 3011 werden patiënten uitgesloten met uitgangswaarde ALAT en ASAT > 2,5 X ULN, bilirubine > 1,5 X ULN of degenen met actieve of symptomatische virale hepatitis of chronische leverziekte; ascites of bloedingsstoornissen secundair aan leverinsufficiëntie. In studie 301 werden patiënten uitgesloten met uitgangswaarde ALAT en ASAT ≥ 2,5 X ULN bij het ontbreken van levermetastasen en > 5 X ULN bij de aanwezigheid van levermetastasen. In studie 302 kwamen patiënten met levermetastasen niet in aanmerking en werden patiënten met uitgangswaarde ALAT en ASAT ≥ 2,5 x ULN uitgesloten. Abnormale leverfunctietesten die zich ontwikkelden bij patiënten die deelnamen aan klinische studies werden grondig bewaakt door het stoppen van de behandeling te verplichten en herbehandeling pas toe te staan nadat de leverfunctietesten van de patiënt terug waren gekeerd tot de uitgangswaarde (zie rubriek 4.2). Patiënten met stijgingen in het ALAT- of ASAT-gehalte > 20 X ULN werden niet opnieuw behandeld. De veiligheid van herbehandeling bij deze patiënten is onbekend. Het mechanisme voor hepatotoxiciteit is nog niet duidelijk.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Er is beperkte ervaring met overdosering van Abirateron Leon Farma bij mensen.
Er bestaat geen specifiek antidotum. In het geval van overdosering moet de toediening worden gestopt en moeten er algemene ondersteunende maatregelen worden genomen, waaronder bewaking van hartritmestoornissen, hypokaliëmie en voor tekenen en symptomen van vochtophoping. De leverfunctie dient ook te worden geëvalueerd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: endocriene therapie, andere hormoon-antagonisten en verwante stoffen, ATC-code: L02BX03
Werkingsmechanisme
Abirateronacetaat (Abirateron Leon Farma) wordt in vivo omgezet naar abirateron, een androgene biosyntheseremmer. Abirateron remt met name selectief het enzym 17α-hydroxylase/C17,20-lyase (CYP17). Dit enzym komt tot expressie in tumorweefsels in de testikels, bijnieren en prostaat en is daar vereist voor androgene biosynthese. CYP17 katalyseert de omzetting van pregnenolon en progesteron naar respectievelijk testosteron-precursoren, DHEA en androsteendion, door 17α-hydroxylation en splitsing van de C17,20-binding. Het remmen van CYP17 leidt tevens tot een verhoogde mineraalocorticoïdeproductie door de bijnieren (zie rubriek 4.4).
Een androgeen-gevoelige prostaatcarcinoom reageert op een behandeling die androgeengehaltes vermindert. Androgeen deprivatie therapieën, zoals behandelingen met LHRH-analogen of orchiectomie, verminderen de androgeenproductie in de testikels, maar hebben geen invloed op de androgeenproductie door de bijnieren of in de tumor. Een behandeling met Abirateron Leon Farma vermindert het serumtestosteron tot niet-detecteerbare waarden (met gebruik van commerciële analyse) wanneer dit gecombineerd wordt met LHRH-analogen (of orchiectomie).
Farmacodynamische effecten
Abirateron Leon Farma vermindert het serumtestosteron en andere androgenen tot waarden lager dan de waarden die gemeten werden bij de behandeling met LHRH-analogen of door orchiectomie. Dit is het gevolg van de selectieve remmer van het CYP17-enzym die vereist is voor androgene biosynthese. PSA dient als een biomarker bij patiënten met prostaatkanker. In een Fase 3 klinische studie bij patiënten bij wie een eerdere chemotherapie met taxanen faalde, had 38% van de patiënten die werd behandeld met abirateronacetaat een afname van ten minste 50% van de uitgangswaarde in hun PSA-waarden, ten opzichte van 10% die met een placebo werden behandeld.
Klinische werkzaamheid en veiligheid
De werkzaamheid werd vastgesteld in drie willekeurige placebogecontroleerde multicentrische Fase 3 klinische studies (studies 3011, 302 en 301) bij patiënten met mHSPC en mCRPC. Studie 3011 rekruteerde patiënten die onlangs (binnen 3 maanden van deze willekeurige studie) de diagnose mHSPC hadden gekregen en die risicovolle prognostische factoren hadden. Een risicovolle prognose werd gedefinieerd als de aanwezigheid van ten minste 2 van de volgende 3 risicofactoren: (1) Gleason-score van ≥8; (2) aanwezigheid van 3 of meer laesies op de botscan; (3) aanwezigheid van meetbare viscerale metastase (met uitzondering van lymfeklieraandoeningen). In de actieve arm is Abirateron Leon Farma toegediend in een dosis van 1.000 mg per dag in combinatie met prednison in lage dosis van 5 mg eenmaal daags, naast ADT (LHRH-agonist of orchiectomie), wat de standaardbehandeling was. Patiënten kregen in de controle-arm ADT en placebo's voor zowel Abirateron Leon Farma als prednison. Aan studie 302 namen docetaxel-naïeve patiënten deel; aan studie 301 daarentegen, namen patiënten deel die al eerder docetaxel hadden gekregen. Patiënten gebruikten een LHRH-analoog of waren eerder behandeld met orchiectomie. In de actieve behandelingsarm werd Abirateron Leon Farma toegediend in een dosis van 1.000 mg per dag in combinatie met prednison in lage dosis of prednisolon 5 mg tweemaal daags. Controlepatiënten kregen placebo en een lage dosis prednison of prednisolon 5 mg tweemaal daags.
Veranderingen in de PSA-serumconcentratie voorspellen niet altijd een klinisch voordeel. Daarom werd in alle studies aanbevolen de patiënten met hun studiebehandelingen te laten doorgaan totdat aan de stopzettingscriteria werd voldaan, zoals hieronder voor elke studie wordt gespecificeerd.
In alle studies was het gebruik van spironolacton niet toegestaan, omdat spironolacton zich bindt aan de androgeenreceptor en de PSA-waarden kan verhogen.
Studie 3011 (patiënten met pas gediagnosticeerde hoog-risico mHSPC)
In studie 3011, (n=1199) was de mediaanleeftijd van de ingeschreven patiënten 67 jaar. Het aantal patiënten behandeld met Abirateron Leon Farma per rassengroep was Kaukasisch 832 (69,4%), Aziatisch 246 (20,5%), zwart of Afrikaans-Amerikaans 25 (2,1%), overig 80 (6,7%), onbekend/niet gerapporteerd 13 (1,1%), en Amerikaans-Indiaans of Alaskaans 3 (0,3%). De ECOG-prestatiescore was 0 of 1 voor 97% van de patiënten. Patiënten met bekende hersenmetastase, ongecontroleerde hypertensie, significante hartaandoeningen of NYHA klasse II-IV hartfalen werden uitgesloten. Patiënten die eerder werden behandeld met farmacotherapie, bestralingstherapie of chirurgie voor uitgezaaide prostaatkanker waren uitgesloten van de studie, met uitzondering van maximaal 3 maanden ADT of 1 kuur van palliatieve bestraling of chirurgische therapie om symptomen als gevolg van uitgezaaide ziekte te behandelen. Co-primaire werkzaamheidseindpunten waren algehele overleving (OS) en radiografische progressievrije overleving (rPFS). De mediane uitgangswaarde voor pijnscore, zoals gemeten met de Brief Pain Inventory Short Form (BPI-SF) was 2.0 in zowel de behandelings- als de placebogroep. Naast de co-primaire eindpuntmaten werd het voordeel ook beoordeeld aan de hand van de tijd tot een skeletgerelateerd voorval (SRE), de tijd tot een volgende behandeling voor prostaatkanker, de tijd tot het begin van chemotherapie, de tijd tot pijnprogressie en de tijd tot PSA-progressie. De behandeling werd voortgezet tot de ontwikkeling van de ziekte, intrekking van de toestemming, het optreden van onaanvaardbare toxiciteit of overlijden.
De radiografische progressievrije overleving werd gedefinieerd als de tijd tussen de randomisatie en het optreden van radiografische progressie of overlijden door welke oorzaak dan ook. Radiografische progressie omvatte progressie door botscan (volgens gemodificeerde PCWG2) of progressie van laesies van week weefsel door CT of MRI (volgens RECIST 1.1).
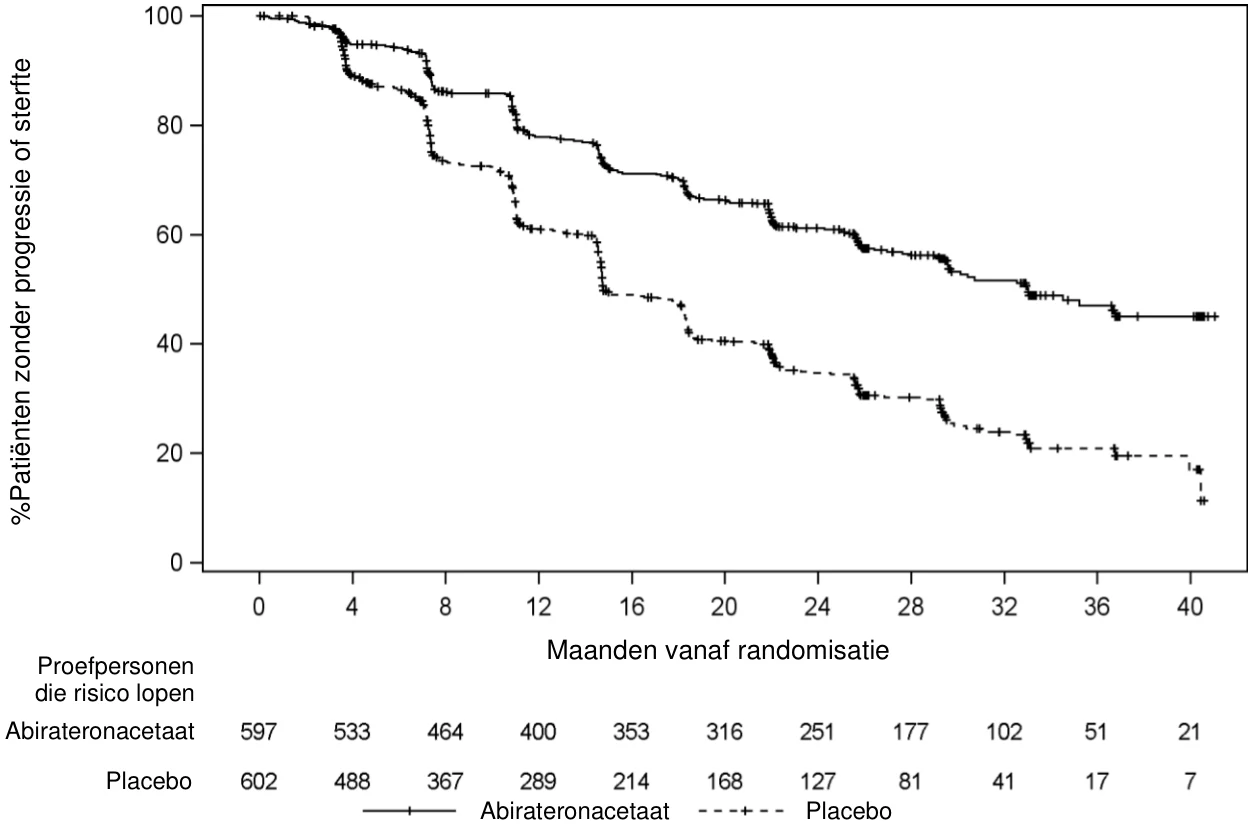
Er werd een significant verschil in rPFS tussen de behandelingsgroepen waargenomen (zie tabel 2 en figuur 1).
Tabel 2: Radiografische progressievrije overleving - Gelaagde analyse; Intent-to-treat populatie (Studie PCR3011)
| Gerandomiseerde proefpersonen | AA-P 597 | Placebo 602 |
|---|---|---|
| Voorval | 239 (40,0%) | 354 (58,8%) |
| Gecensureerd | 358 (60,0%) | 248 (41,2%) |
| Tijd tot voorval (maanden) | ||
| Mediaan (95% BI) | 33,02 (29,57, NE) | 14,78 (14,69; 18,27) |
| Bereik | (0,0+; 41,0+) | (0,0+; 40,6+) |
p-waardea Hazard ratio (95% BI)b | <0,0001 0,466 (0,394; 0,550) |
Opmerking: += gecensureerde waarneming, NE=niet evalueerbaar. De radiografische progressie en het overlijden worden in aanmerking genomen bij het bepalen van het rPFS-voorval. AA-P= proefpersonen die abirateronacetaat en prednison kregen.
a p-waarde is van een log-ranktest gestratificeerd volgens ECOG PS score (0/1 of 2) en viscerale laesie (afwezig of aanwezig).
b De hazard ratio is afgeleid van het stratified proportional harzards-model. Hazard ratio <1 is in het voordeel van AA-P.
Figuur 1: Kaplan-Meier-plot van radiografische progressievrije overleving; Intent-to-treat populatie (Studie PCR3011)
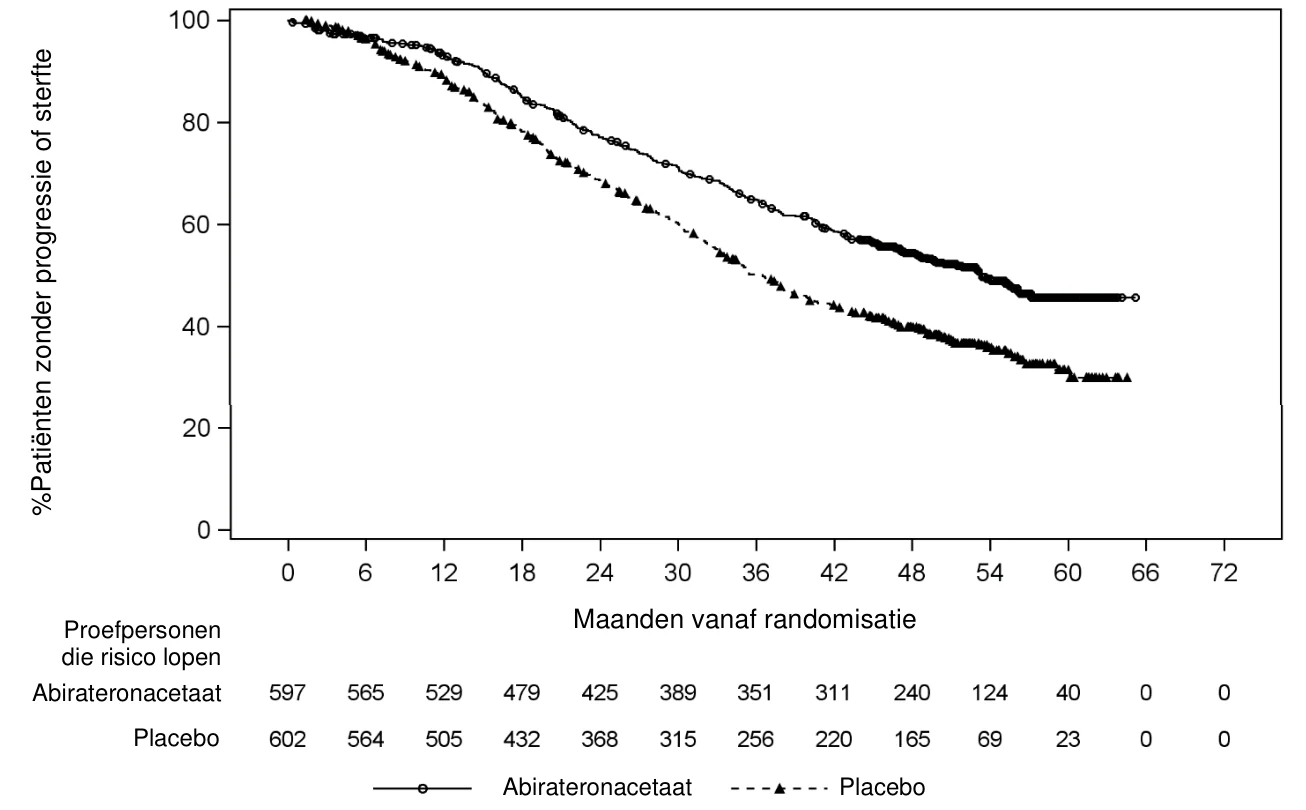
Statistisch werd er een significante verbetering van de OS in het voordeel van AA-P plus ADT waargenomen met een vermindering van 34% van het risico op overlijden in vergelijking met placebo plus ADT (HR=0,66; 95% CI: 0,56; 0,78; p<0,0001, (zie tabel 3 en figuur 2).
Tabel 3: Algehele overleving van patiënten die zijn behandeld met Abirateron Leon Farma of placebo in studie PCR3011 (Intent-to-Treat analyse)
| Algehele overleving | Abirateron Leon Farma met Prednison | Placebo's |
|---|---|---|
| (N=597) | (N=602) | |
| Sterfgevallen (%) | 275 (46%) | 343 (57%) |
| Mediane overlevingstijd (maanden) | 53,3 | 36,5 |
(95% BI) Hazard ratio (95% BI)1 | (48,2; NE) 0,66 (0,56; 0,78) | (33,5; 40,0) |
NE = niet evalueerbaar
1 Harzard ratio is afgeleid van het stratified proportional hazards-model. Hazard ratio <1 bevoordeelt Abirateron Leon Farma met prednison
%Pat iën ten z o nder progr es s ie of s t erfte
Maanden vanaf randomisatie
Proefpersonen die risico lopen
Abirateronacetaat
Placebo
Abirateronacetaat
Placebo
Figuur 2: Kaplan-Meier-plot van algehele overleving; intent-to-treat populatie in analyse van studie PCR3011
Analyses van subgroepen geven consequent de voorkeur aan behandeling met Abirateron Leon Farma. Het behandeleffect van AA-P op rPFS en OS in de vooraf gespecificeerde subgroepen was gunstig en consistent met de algehele onderzoekspopulatie, behalve voor de subgroep met een ECOG-score van 2 waar geen trend naar voordeel werd waargenomen, maar de kleine steekproefomvang (n=40) begrenst het trekken van een betekenisvolle conclusie.
Naast de waargenomen verbeteringen in algehele overleving en rPFS werd voordeel aangetoond voor Abirateron Leon Farma vergeleken met placebobehandeling in alle prospectief gedefinieerde secundaire eindpunten.
Studie 302 (chemotherapie-naïeve patiënten)
In deze studie werden chemotherapie-naïeve patiënten opgenomen die asymptomatisch of licht symptomatisch waren en voor wie chemotherapie nog niet klinisch aangewezen was. Een score van 0-1 van de ergste pijn op de Brief Pain Inventory-Short Form (BPI-SF) in de laatste 24 uur werd beschouwd als asymptomatisch, en een score van 2-3 werd beschouwd als licht symptomatisch.
In studie 302, (n = 1.088) was de mediane leeftijd van de geïncludeerde patiënten 71 jaar voor patiënten die werden behandeld met Abirateron Leon Farma en prednison of prednisolon, en 70 jaar voor patiënten die werden behandeld met placebo plus prednison of prednisolon. Het aantal patiënten dat werd behandeld met Abirateron Leon Farma per rassengroep was 520 Kaukasisch (95,4%), 15 Afrikaans (2,8%), 4 Aziatisch (0,7%) en 6 overig (1,1%). De prestatiescore van de Eastern Cooperative Oncology Group (ECOG) was 0 voor 76% van de patiënten en 1 voor 24% van de patiënten in beide armen. Vijftig procent van de patiënten had alleen botmetastasen, nog eens 31% van de patiënten had bot- en weke delenmetastaten- of lymfekliermetastasen en 19% van de patiënten had alleen weke delen- of lymfekliermetastasen. Patiënten met viscerale metastasen werden uitgesloten. Co-primaire werkzaamheidseindpunten waren algehele overleving en radiografische progressievrije overleving (rPFS). Naast de co-primaire eindpuntmaten werd het voordeel ook beoordeeld aan de hand van de tijd tot gebruik van opiaten voor kankerpijn, de tijd tot aanvang van cytotoxische chemotherapie, de tijd tot verslechtering van de ECOG-prestatiescore met ≥ 1 punt en de tijd tot PSA-progressie op basis van de criteria van Prostate Cancer Working Group-2 (PCWG2). De studiebehandelingen werden stopgezet op
%Pat iën ten z o nder progr es s ie of s t erfte
Maanden vanaf randomisatie
Proefpersonen die risico lopen
Abirateronacetaat
Placebo
Abirateronacetaat
Placebo
het moment van eenduidige klinische vooruitgang. Behandelingen konden ook worden stopgezet op het moment van bevestigde radiografische vooruitgang, naar goeddunken van de onderzoeker.
De radiografische progressievrije overleving (rPFS) werd beoordeeld aan de hand van sequentiële beeldvormingsstudies zoals gedefinieerd door de PCWG2-criteria (voor botlaesies) en aangepaste Response Evaluation Criteria In Solid
Tumoren (RECIST) criteria (voor laesies van weke delen). Bij de analyse van de rPFS werd gebruik gemaakt van een centraal beoordeelde radiografische evaluatie van de progressie.
Bij de geplande rPFS-analyse waren er 401 voorvallen, 150 (28%) van de patiënten die werden behandeld met Abirateron Leon Farma en 251 (46%) van de patiënten die werden behandeld met placebo hadden radiografisch bewijs van ontwikkeling of waren overleden. Er werd een significant verschil waargenomen in rPFS tussen de behandelingsgroepen (zie tabel 4 en figuur 3).
Tabel 4: Studie 302: Radiografische progressievrije overleving van patiënten behandeld met hetzij Abirateron Leon Farma, hetzij placebo in combinatie met prednison of prednisolon en LHRH-analogen of voorafgaande orchiectomie
Radiografisch progressievrij overlevingspercentage (rPFS)
Abirateron Leon Farma
(N = 546)
Placebo (N = 542)
Progressie of overlijden
Mediane rPFS in maanden (95% BI)
150 (28%)
Niet bereikt (11,66; NE)
251 (46%)
8,3
(8,12; 8,54)
p-waarde* <0,0001
Hazard ratio** (95% BI) 0,425 (0,347; 0,522)
NE = niet evalueerbaar
* p-waarde is afgeleid van een log-rank test met stratificatie volgens de uitgangswaarde van de ECOG-score (0 of 1)
** Hazard ratio <1 is in het voordeel van Abirateron Leon Farma
Figuur 3: Kaplan Meier-curven van radiografische progressievrije overleving bij patiënten behandeld met Abirateron Leon Farma of met placebo in combinatie met prednison of prednisolon en LHRH-analogen of voorafgaande orchiectomie
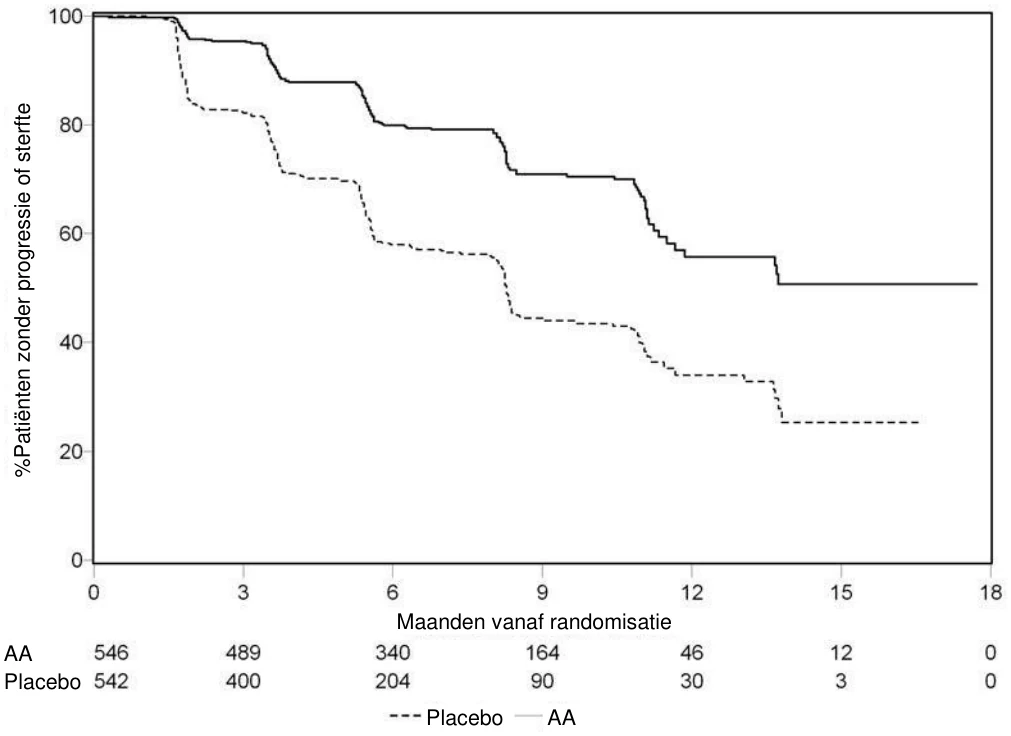
AA = Abirateron Leon Farma
De gegevens van de proefpersonen werden echter nog steeds verzameld tot de datum van de tweede tussentijdse analyse van de algehele overleving (OS). De radiografische beoordeling van de rPFS door de onderzoeker, uitgevoerd als een follow-up gevoeligheidsanalyse, wordt weergegeven in tabel 5 en figuur 4.
Zeshonderd en zeven (607) proefpersonen vertoonden radiografische progressie of stierven: 271 (50%) in de abirateronacetaatgroep en 336 (62%) in de placebogroep. Behandeling met abirateronacetaat verminderde het risico van radiografische progressie of overlijden met 47% in vergelijking met placebo (HR = 0,530; 95% CI: [0,451; 0,623], p <0,0001). De mediane rPFS was 16,5 maanden in de abirateronacetaatgroep en 8,3 maanden in de placebogroep.
Tabel 5: Studie 302: Radiografische progressievrije overleving van patiënten behandeld met enerzijds Abirateron Leon Farma, anderzijds placebo in combinatie met prednison of prednisolon en LHRH-analogen of voorafgaande orchiectomie (bij de tweede tussentijdse analyse van OS-beoordeling door de onderzoeker)
Radiografisch progressievrij overlevingspercentage (rPFS)
Abirateron Leon Farma (N = 546)
Placebo (N = 542)
Ontwikkeling of sterfte 271 (50%) 336 (62%)
Mediane rPFS in maanden (95% BI)
16,5
(13,80; 16,79)
8,3
(8,05; 9,43)
p-waarde* <0,0001
Hazard ratio**
(95% BI) 0,530 (0,451; 0,623)
% P at iënt en z onder progress ie of st erf t e
Maanden vanaf randomisatie
Placebo
AA
Placebo
AA
* p-waarde is afgeleid van een log-rank test met stratificatie volgens de uitgangswaarde van de ECOG-score (0 of 1)
** Risicoverhouding <1 in het voordeel van Abirateron Leon Farma
Figuur 4: Kaplan Meier-curven van radiografische progressievrije overleving bij patiënten behandeld met ofwel Abirateron Leon Farma of placebo in combinatie met prednison of prednisolon en LHRH-analogen of voorafgaande orchiectomie (bij de tweede tussentijdse analyse van de OS-beoordeling door de onderzoeker)
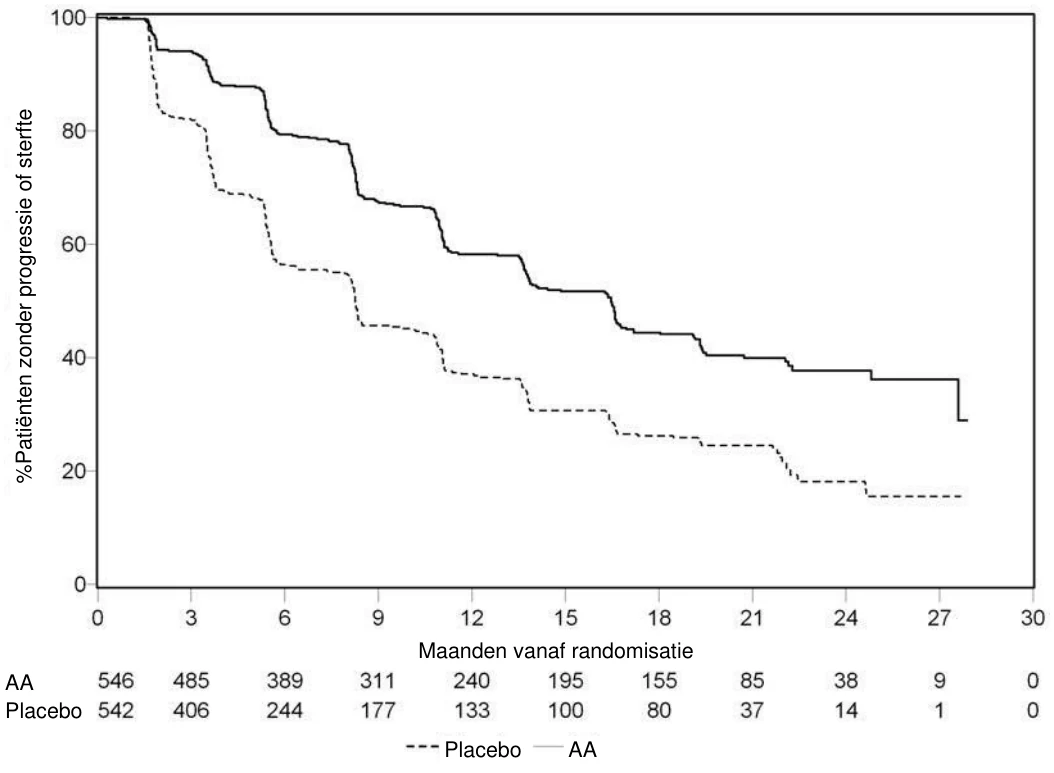
AA = Abirateron Leon Farma
Een geplande tussentijdse analyse (IA) voor OS werd uitgevoerd nadat 333 sterfgevallen waren waargenomen. Het onderzoek werd niet geblindeerd op basis van de omvang van het waargenomen klinische voordeel en patiënten in de placebogroep kregen behandeling met Abirateron Leon Farma aangeboden. Algehele overleving was langer voor Abirateron Leon Farma dan voor placebo met een vermindering van 25% van het risico op overlijden (HR = 0,752; 95% CI: [0,606; 0,934], p = 0,0097), maar de OS was nog niet voldoende gevorderd, en de tussentijdse resultaten voldeden niet aan de vooraf gespecificeerde stopgrens voor statistische significantie (zie tabel 4). De overleving werd verder gevolgd na deze tussentijdse analyse.
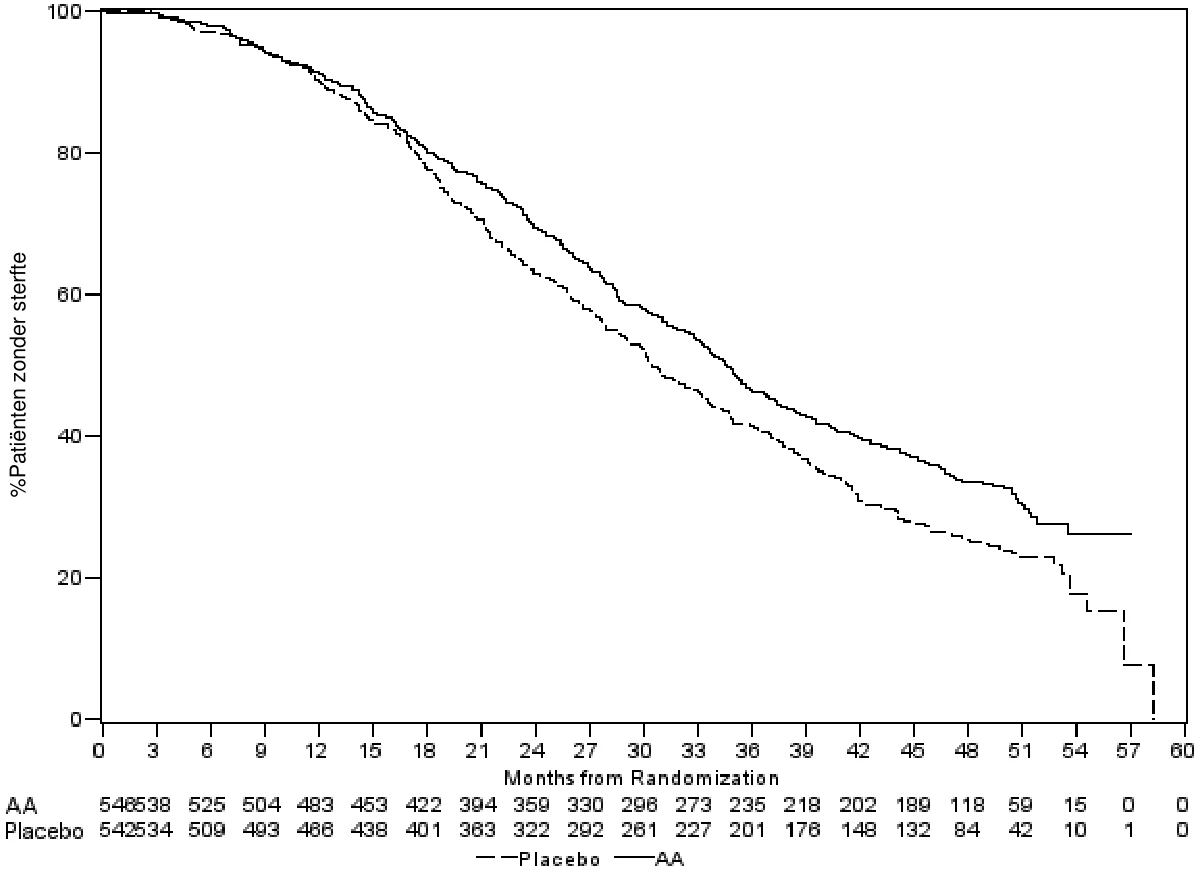
De geplande eindanalyse voor OS werd uitgevoerd nadat 741 sterfgevallen waren waargenomen (mediane follow-up van 49 maanden). 65% (354 van 546) van de patiënten behandeld met Abirateron Leon Farma, vergeleken met 71% (387 van 542) van de patiënten behandeld met placebo, was overleden. Er werd een statistisch significant voordeel voor de OS aangetoond ten gunste van de Abirateron Leon Farma behandelde groep met een vermindering van 19,4% van het risico op overlijden
(HR = 0,806; 95% CI: [0,697; 0,931], p = 0,0033) en een verbetering van de mediane OS van 4,4 maanden (Abirateron Leon Farma 34,7 maanden, placebo 30,3 maanden) (zie tabel 6 en figuur 5). Deze verbetering werd aangetoond ondanks het feit dat 44% van de patiënten in de placebo-arm Abirateron Leon Farma als vervolgtherapie kregen.
% P at iënt en z onder progress ie of st erf t e
Maanden vanaf randomisatie
Placebo
AA
Placebo
AA
Tabel 6: Studie 302: Algehele overleving van patiënten behandeld met Abirateron Leon Farma of placebo in combinatie met prednison of prednisolon en LHRH-analogen of voorafgaande orchiectomie
Tussentijdse overlevingsanalyse
Abirateron Leon Farma
(N = 546)
Placebo (N = 542)
Sterfgevallen (%) 147 (27%) 186 (34%)
Mediane overlevingstijd
(maanden) (95% BI)
Niet bereikt (NE; NE)
27,2
(25,95; NE)
p-waarde* 0,0097
Hazard ratio** (95% BI) 0,752 (0,606; 0,934)
Finale overlevingsanalyse
Sterfte 354 (65%) 387 (71%)
Mediaan van algehele overleving in maanden (95% BI)
34,7 (32,7; 36,8) 30,3 (28,7; 33,3)
p-waarde* 0,0033
Hazard ratio** (95% BI) 0,806 (0,697; 0,931)
NE = niet evalueerbaar
* p-waarde is afgeleid van een log-rank test met stratificatie volgens de uitgangswaarde van de ECOG-score (0 of 1)
** Hazard ratio <1 is in het voordeel van Abirateron Leon Farma
Figuur 5: Kaplan Meier-overlevingscurven van patiënten behandeld met Abirateron Leon Farma of met placebo in combinatie met prednison of prednisolon en LHRH-analogen of voorafgaande orchiectomie, eindanalyse
% P at iënt en z onder s t erft e
AA = Abirateron Leon Farma
Naast de waargenomen verbeteringen in algehele overleving en rPFS werd als volgt voordeel aangetoond voor Abirateron Leon Farma vergeleken met placebobehandeling in alle secundaire eindpunten:
Tijd tot PSA-progressie op basis van PCWG2-criteria: De mediane tijd tot PSA progressie was
11,1 maanden voor patiënten die Abirateron Leon Farma toegediend kregen en 5,6 maanden voor patiënten die placebo toegediend kregen (HR = 0,488; 95% CI: [0,420; 0,568], p <0,0001). De tijd tot PSA-progressie werd ongeveer verdubbeld met de Abirateron Leon Farma behandeling (HR = 0,488). Het percentage proefpersonen met een bevestigde PSA-respons was groter in de Abirateron Leon Farma groep dan in de placebogroep (62% vs. 24%; p <0,0001). Bij proefpersonen met meetbare ziekte van weke delen werd een significant verhoogd aantal complete en partiële tumorresponsen gezien met behandeling met Abirateron Leon Farma.
Tijd tot opiaatgebruik tegen kankerpijn: De mediane tijd tot gebruik van opiaten voor prostaatkankerpijn op het moment van de eindanalyse was 33,4 maanden voor patiënten die Abirateron Leon Farma toegediend kregen en was 23,4 maanden voor patiënten die placebo toegediend kregen (HR = 0,721; 95% CI: [0,614; 0,846], p <0,0001).
Tijd tot aanvang van cytotoxische chemotherapie: De mediane tijd tot aanvang van de cytotoxische chemotherapie was 25,2 maanden voor patiënten die Abirateron Leon Farma toegediend kregen en 16,8 maanden voor patiënten die placebo toegediend kregen (HR = 0,580; 95% CI: [0,487; 0,691], p <0,0001).
Tijd tot verslechtering van de ECOG-prestatiescore met ≥ 1 punt: De mediane tijd tot verslechtering van de ECOG-prestatiescore met ≥ 1 punt was 12,3 maanden voor patiënten die Abirateron Leon Farma toegediend kregen en 10,9 maanden voor patiënten die placebo toegediend kregen (HR = 0,821; 95% CI: [0,714; 0,943], p = 0,0053).
De volgende eindpunten van de studie toonden een statistisch significant voordeel aan ten gunste van de behandeling met Abirateron Leon Farma:
Objectieve respons: Objectieve respons werd gedefinieerd als het deel van de proefpersonen met een meetbare ziekte dat een complete of gedeeltelijke respons vertoonde volgens de RECIST-criteria (de lymfeklier op de uitgangswaarde moest ≥ 2 cm groot zijn om als laesie te worden beschouwd). Het percentage proefpersonen met meetbare ziekte als uitgangswaarde die een objectieve respons hadden, was 36% in de Abirateron Leon Farma groep en 16% in de placebogroep (p <0,0001).
Pijn: Behandeling met Abirateron Leon Farma verminderde het risico van progressie van de gemiddelde pijnintensiteit significant met 18% vergeleken met placebo (p = 0,0490). De mediane tijd tot progressie was 26,7 maanden in de Abirateron Leon Farma groep en 18,4 maanden in de placebogroep.
Tijd tot degradatie in de FACT-P (Totale Score): Behandeling met Abirateron Leon Farma verminderde het risico van FACT-P (Totale Score) degradatie met 22% vergeleken met placebo (p = 0,0028). De mediane tijd tot verslechtering in FACT-P (Totale Score) was 12,7 maanden in de Abirateron Leon Farma groep en 8,3 maanden in de placebogroep.
Studie 301 (patiënten die voordien chemotherapie hadden gekregen)
Aan studie 301 namen patiënten deel die eerder docetaxel hadden gekregen. Patiënten hoefden geen ziekteprogressie te vertonen met docetaxel, aangezien toxiciteit van deze chemotherapie tot stopzetting van de behandeling kan hebben geleid. De patiënten bleven de studiebehandelingen volgen tot er PSA-progressie (bevestigde stijging van 25% ten opzichte van de uitgangswaarde/nadir van de patiënt) optrad, samen met protocolgedefinieerde radiografische progressie en symptomatische of klinische progressie. Patiënten met een eerdere behandeling met ketoconazol voor prostaatkanker werden van deze studie uitgesloten. Het primaire eindpunt van de werkzaamheid was de algehele overleving.
De mediane leeftijd van de ingeschreven patiënten was 69 jaar (bereik: 39-95). Het aantal patiënten dat
Maanden vanaf randomisatie
Placebo
AA
Placebo
AA
werd behandeld met Abirateron Leon Farma per rassengroep was 737 Kaukasisch (93,2%), 28 Afrikaans (3,5%), 11 Aziatisch (1,4%) en 14 overig (1,8%). Elf procent van de ingeschreven patiënten had een ECOG-prestatiescore van 2; 70% had radiografisch bewijs van ziekteprogressie met of zonder PSA-progressie; 70% had één voorafgaande cytotoxische chemotherapie gekregen en 30% had er twee gekregen. Levermetastase was aanwezig bij 11% van de patiënten behandeld met Abirateron Leon Farma.
In een geplande analyse die werd uitgevoerd nadat 552 sterfgevallen waren waargenomen, was 42% (333 van 797) van de patiënten die werden behandeld met Abirateron Leon Farma, vergeleken met 55% (219 van 398) van de patiënten die werden behandeld met placebo, overleden. Een statistisch significante verbetering van de mediane algehele overleving werd gezien bij patiënten die werden behandeld met Abirateron Leon Farma (zie tabel 7).
Tabel 7: Algehele overleving van patiënten behandeld met Abirateron Leon Farma of placebo in combinatie met prednison of prednisolon en LHRH-analogen of voorafgaande orchiectomie
| Abirateron Leon Farma (N = 797) | Placebo (N = 398) | |
|---|---|---|
| Primaire overlevingsanalyse | ||
| Sterfgevallen (%) | 333 (42%) | 219 (55%) |
| Mediane overlevingstijd (maanden) | 14,8 (14,1; 15,4) | 10,9 (10,2; 12,0) |
| (95% BI) | ||
| p-waardea Hazard ratio (95% CI)b | <0,0001 0,646 (0,543; 0,768) | |
| Bijgewerkte overlevingsanalyse | ||
| Sterfgevallen (%) | 501 (63%) | 274 (69%) |
Mediane overlevingstijd (maanden) (95% BI)
15,8 (14,8; 17,0) 11,2 (10,4; 13,1)
Hazard ratio (95% BI)b 0,740 (0,638; 0,859)
- a p-waarde is afgeleid van een log-rank test gestratificeerd naar ECOG prestatiescore (0-1 vs. 2), pijnscore (afwezig vs. aanwezig), aantal eerdere chemotherapiebehandelingen (1 vs. 2), en type ziekteprogressie (alleen PSA vs. radiografisch).
- b Hazard ratio is afgeleid van een stratified proportional hazards-model. Hazard ratio <1 is in het voordeel van Abirateron Leon Farma
Op alle evaluatiepunten na de eerste paar maanden van de behandeling bleef een groter aandeel van de met Abirateron Leon Farma behandelde patiënten in leven, vergeleken met het aandeel van de met placebo behandelde patiënten (zie figuur 6).
Figuur 6: Kaplan Meier-overlevingscurven van patiënten behandeld met Abirateron Leon Farma of met placebo in combinatie met prednison of prednisolon en LHRH-analogen of voorafgaande orchiectomie
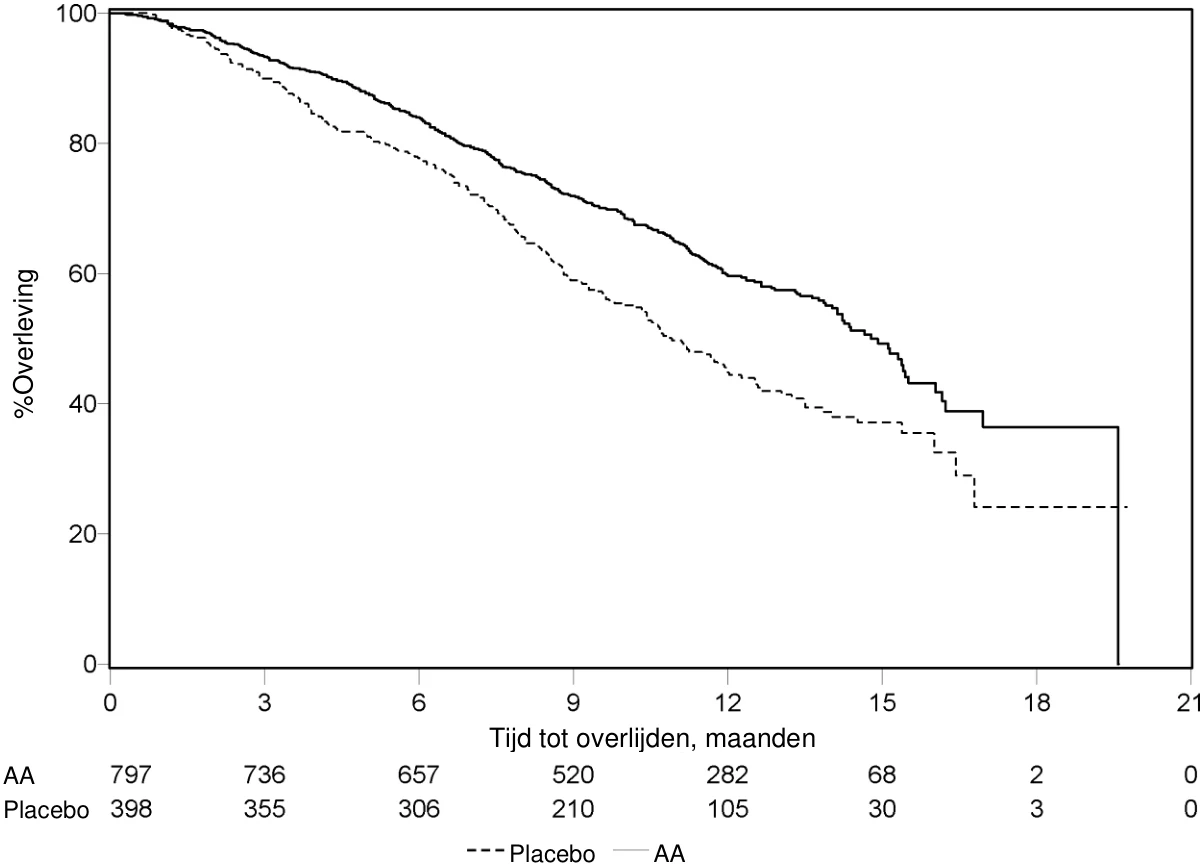
AA = Abirateron Leon Farma
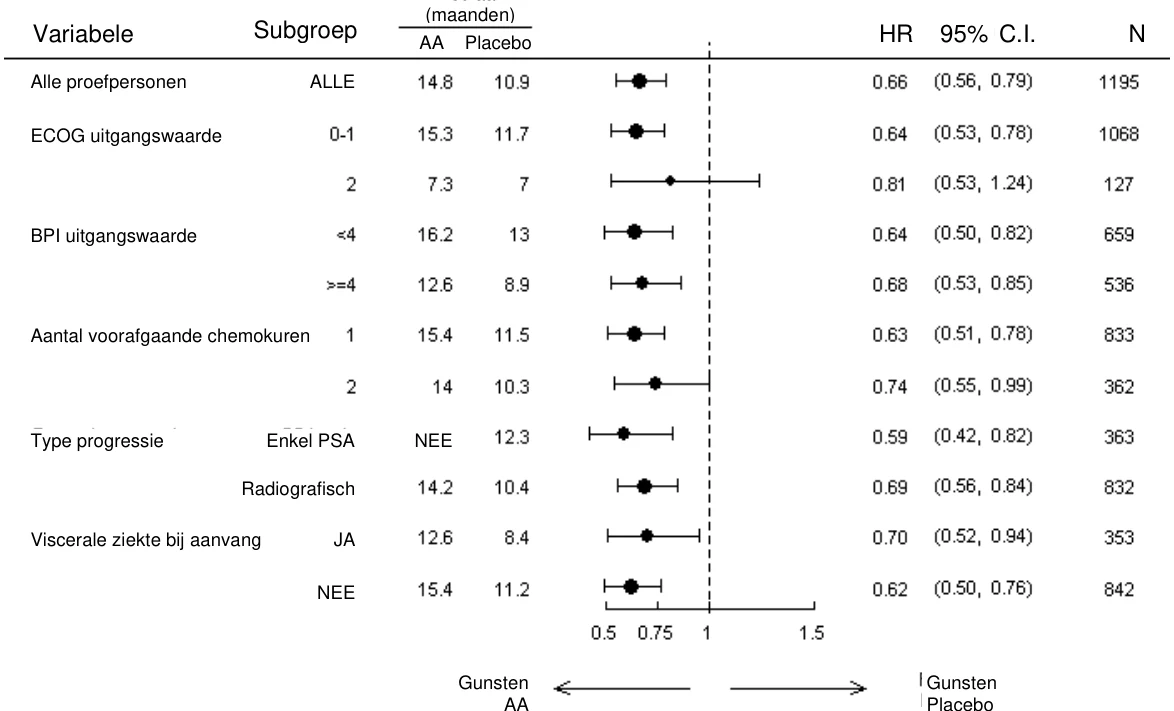
Overlevingsanalyses van subgroepen toonden een consistent overlevingsvoordeel voor behandeling met Abirateron Leon Farma (zie figuur 7).
Figuur 7: Algehele overleving per subgroep: hazard ratio en 95%-betrouwbaarheidsinterval
%O v erlev ing
Tijd tot overlijden, maanden
Placebo
AA
Placebo
AA
Variabele
Alle proefpersonen
ECOG uitgangswaarde
BPI uitgangswaarde
Aantal voorafgaande chemokuren
Type progressie
Viscerale ziekte bij aanvang
Subgroep
ALLE
Enkel PSA
Radiografisch
JA
NEE
Mediaan (maanden)
AA
Placebo
HR
95%
C.I.
N
NEE
Gunsten
AA
Gunsten
Placebo
AA = Abirateron Leon Farma; BPI = Brief Pain Inventory; B.I. = betrouwbaarheidsinterval; ECOG = Eastern Cooperative Oncology Group prestatiescore; HR = hazard ratio; NE = niet evalueerbaar
Naast de waargenomen verbetering van de algehele overleving waren alle secundaire eindpunten van het onderzoek in het voordeel van Abirateron Leon Farma en statistisch significant na aanpassing voor meervoudige tests als volgt:
Patiënten die Abirateron Leon Farma kregen, vertoonden een significant hoger totaal PSA-responspercentage (gedefinieerd als een afname van ≥50% ten opzichte van de uitgangswaarde), vergeleken met patiënten die placebo kregen, 38% tegenover 10%, p <0,0001.
De mediane tijd tot PSA-progressie was 10,2 maanden voor patiënten die werden behandeld met Abirateron Leon Farma en 6,6 maanden voor patiënten behandeld met placebo (HR = 0,580; 95% CI: [0,462; 0,728], p <0,0001).
De mediane radiografische progressievrije overleving was 5,6 maanden voor patiënten die werden behandeld met Abirateron Leon Farma en 3,6 maanden voor patiënten die placebo kregen (HR = 0,673; 95% CI: [0,585; 0,776], p <0,0001).
Pijn
Het percentage patiënten met pijnverlichting was statistisch significant hoger in de Abirateron Leon Farma groep dan in de placebogroep (44% vs. 27%, p = 0,0002). Een responder voor pijnverlichting werd gedefinieerd als een patiënt bij wie de BPI-SF-score voor de ergste pijnintensiteit gedurende de laatste 24 uur met ten minste 30% was gedaald ten opzichte van de uitgangswaarde, zonder dat er een toename van het pijnstillergebruik werd waargenomen bij twee opeenvolgende evaluaties vier weken na elkaar. Alleen patiënten met een uitgangswaarde van de pijnscore van ≥ 4 en ten minste één post-uitgangswaarde van de pijnscore werden geanalyseerd (N = 512) voor pijnverlichting.
Een lager percentage patiënten behandeld met Abirateron Leon Farma had pijnprogressie in vergelijking met patiënten die placebo kregen na 6 (22% tegenover 28%), 12 (30% tegenover 38%) en 18 maanden (35% tegenover 46%). Pijnprogressie werd gedefinieerd als een toename ten opzichte van de uitgangswaarde van ≥30% in de BPI-SF score voor de ergste pijnintensiteit gedurende de voorafgaande 24 uur zonder een afname in de score voor analgeticumgebruik die bij twee opeenvolgende bezoeken werd waargenomen, of als een toename van ≥30% in de score voor analgeticumgebruik die bij twee opeenvolgende bezoeken werd waargenomen. De tijd tot pijnprogressie bij het 25e percentiel was 7,4 maanden in de Abirateron Leon Farma groep, tegenover 4,7 maanden in de placebogroep.
Skelet-gerelateerde voorvallen
Een lager percentage patiënten behandeld met Abirateron Leon Farma had skeletgerelateerde voorvallen in vergelijking met patiënten die placebo kregen na 6 (18% tegenover 28%), 12 (30% tegenover 40%) en 18 maanden (35% tegenover 40%). De tijd tot het eerste skeletgerelateerde voorval bij het 25e percentiel in de Abirateron Leon Farma groep was twee keer zo lang als in de controlegroep: 9,9 maanden versus 4,9 maanden. Een skeletgerelateerde voorval werd gedefinieerd als een pathologische fractuur, ruggenmergcompressie, palliatieve bestraling van het bot of een botoperatie.
Pediatrische patiënten
Het Europees Geneesmiddelenagentschap heeft vrijstelling verleend van de verplichting om de resultaten in te dienen van onderzoek met Abirateron Leon Farma in alle subgroepen van pediatrische patiënten bij gevorderde prostaatkanker. Zie rubriek 4.2 voor informatie over pediatrisch gebruik.
5.2 Farmacokinetische eigenschappen
Na toediening van abirateronacetaat is de farmacokinetica van abirateron en abirateronacetaat onderzocht bij gezonde proefpersonen, patiënten met uitgezaaide prostaatkanker in een gevorderd stadium en personen zonder kanker met lever- of nierfunctiestoornissen. Abirateronacetaat wordt in vivo snel omgezet in abirateron, een androgene biosyntheseremmer (zie rubriek 5.1).
Absorptie
Na orale toediening van abirateronacetaat in nuchtere toestand, duurt het ongeveer 2 uur voordat de maximale plasmaconcentratie van abirateron is bereikt.
Toediening van abirateronacetaat met voedsel, vergeleken met toediening in nuchtere toestand, resulteert in een tot 10-voudige (AUC) en tot 17-voudige (Cmax) toename van de gemiddelde systemische blootstelling aan abirateron, afhankelijk van het vetgehalte van de maaltijd. Gezien de normale variatie in de inhoud en samenstelling van maaltijden, kan inname van Abirateron Leon Farma bij de maaltijd resulteren in sterk wisselende blootstellingen. Daarom mag Abirateron Leon Farma niet met voedsel worden ingenomen. Abirateron Leon Farma tabletten moeten eenmaal daags tegelijk worden ingenomen op een lege maag. Abirateron Leon Farma moet worden ingenomen minstens twee uur na het eten en er mag minstens één uur na inname van Abirateron Leon Farma geen voedsel gegeten worden. De tabletten moeten in hun geheel met water worden doorgeslikt (zie rubriek 4.2).
Distributie
De plasma-eiwitbinding van 14C-abirateron in menselijk plasma is 99,8%. Het schijnbare distributievolume bedraagt ongeveer 5.630 l, wat erop wijst dat abirateron zich op grote schaal verspreidt naar perifere weefsels.
Biotransformatie
Na orale toediening van 14C-abirateronacetaat in de vorm van capsules wordt abirateronacetaat gehydrolyseerd tot abirateron, dat vervolgens een metabolisme ondergaat met inbegrip van sulfering, hydroxylering en oxidatie, hoofdzakelijk in de lever. Het grootste deel van de circulerende radioactiviteit (ongeveer 92%) wordt aangetroffen in de vorm van metabolieten van abirateron. Van de 15 detecteerbare metabolieten vertegenwoordigen 2 belangrijke metabolieten, abirateronsulfaat en N-oxide abirateronsulfaat, elk ongeveer 43% van de totale radioactiviteit.
Eliminatie
De gemiddelde halveringstijd van abirateron in plasma is ongeveer 15 uur op basis van gegevens van gezonde proefpersonen. Na orale toediening van 1.000 mg 14C-abirateronacetaat wordt ongeveer 88% van de radioactieve dosis teruggevonden in de feces en ongeveer 5% in de urine. De belangrijkste in de feces aanwezige verbindingen zijn onveranderd abirateronacetaat en abirateron (respectievelijk ongeveer 55% en 22% van de toegediende dosis).
Leverinsufficiëntie
De farmacokinetiek van abirateronacetaat werd onderzocht bij personen met een reeds bestaande lichte of matige leverinsufficiëntie (respectievelijk Child-Pugh klasse A en B) en bij gezonde controlepersonen. De systemische blootstelling aan abirateron na één orale dosis van 1.000 mg steeg met ongeveer 11% en 260% bij proefpersonen met respectievelijk milde en matige vooraf bestaande leverinsufficiëntie. De gemiddelde halfwaardetijd van abirateron is verlengd tot ongeveer 18 uur bij personen met milde leverinsufficiëntie en tot ongeveer 19 uur bij personen met matige leverinsufficiëntie.
In een andere studie werd de farmacokinetiek van abirateron onderzocht bij proefpersonen met reeds bestaande ernstige leverinsuffciëntie (n = 8) (Child-Pugh klasse C) en bij 8 gezonde controleproefpersonen met een normale leverfunctie. De AUC voor abirateron steeg met ongeveer 600% en de vrije fractie van geneesmiddel steeg met 80% bij proefpersonen met ernstige leverinsufficiëntie in vergelijking met proefpersonen met een normale leverfunctie.
Er is geen dosisaanpassing nodig voor patiënten met reeds bestaande milde leverinsufficiëntie.
Het gebruik van abirateronacetaat moet met voorzichtigheid worden overwogen bij patiënten met matige leverinsufficiëntie, bij wie het voordeel duidelijk moet opwegen tegen het mogelijke risico (zie de rubrieken 4.2 en 4.4). Abirateronacetaat moet worden vermeden bij patiënten met ernstige leverinsufficiëntie (zie de rubrieken 4.2, 4.3 en 4.4).
Voor patiënten die tijdens de behandeling hepatotoxiciteit ontwikkelen, kan opschorting van de behandeling en aanpassing van de dosis noodzakelijk zijn (zie rubrieken 4.2 en 4.4).
Nierinsufficiëntie
De farmacokinetiek van abirateronacetaat werd vergeleken bij patiënten met nierziekte in het eindstadium die een stabiel hemodialyseschema volgden, en bij controlepersonen met normale nierfunctie. Systemische blootstelling aan abirateron na één enkele orale dosis van 1.000 mg nam niet toe bij personen met nierziekte in het eindstadium bij dialyse. Toediening bij patiënten met nierinsufficiëntie, inclusief ernstige nierinsufficiëntie, vereist geen dosisverlaging (zie rubriek 4.2). Er is echter geen klinische ervaring met patiënten met prostaatkanker en ernstige nierinsufficiëntie. Voorzichtigheid is geboden bij deze patiënten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In alle toxiciteitsstudies bij dieren werden de concentraties van circulerend testosteron aanzienlijk verlaagd. Als gevolg daarvan werden vermindering van het orgaangewicht en morfologische en/of histopathologische veranderingen in de voortplantingsorganen, de bijnieren, de hypofyse en de borstklieren waargenomen. Alle veranderingen waren geheel of gedeeltelijk reversibel. Veranderingen in de voortplantingsorganen en de androgeengevoelige organen zijn in overeenstemming met de farmacologie van abirateron. Alle met de behandeling samenhangende hormonale veranderingen waren reversibel of bleken na een herstelperiode van 4 weken te zijn verdwenen.
In vruchtbaarheidsstudies bij zowel mannelijke als vrouwelijke ratten verminderde abirateronacetaat de vruchtbaarheid, wat volledig reversibel was in 4 tot 16 weken nadat abirateronacetaat was gestopt.
In een onderzoek naar ontwikkelingstoxiciteit bij de rat, beïnvloedde abirateronacetaat de zwangerschap, onder meer door een verminderd foetaal gewicht en een verminderde overlevingskans. Er werden effecten op de uitwendige geslachtsorganen waargenomen, hoewel abirateronacetaat niet teratogeen was.
In deze vruchtbaarheids- en ontwikkelingstoxiciteitsonderzoeken, uitgevoerd bij de rat, hielden alle effecten verband met de farmacologische activiteit van abirateron.
Afgezien van de veranderingen in de voortplantingsorganen die in alle dierlijke toxicologische studies werden waargenomen, blijkt uit niet-klinische gegevens dat er geen speciaal gevaar voor de mens bestaat op basis van conventionele studies op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde toediening, genotoxiciteit en carcinogeen potentieel. Abirateronacetaat was niet carcinogeen in een 6 maanden durend onderzoek in de transgene (Tg.rasH2) muis. In een 24 maanden durend carcinogeniteitsonderzoek bij de rat verhoogde abirateronacetaat de incidentie van neoplasmata van interstitiële cellen in de teelballen. Deze bevinding wordt geacht verband te houden met de farmacologische werking van abirateron en is specifiek aan ratten. Abirateronacetaat was niet carcinogeen bij vrouwelijke ratten.
Environmental Risk Assessment (ERA)
De werkzame stof, abirateron, vertoont een milieurisico voor het aquatisch milieu, met name voor vissen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose (gesilifieerd): samengesteld uit microkristallijne cellulose en colloïdaal watervrij silicium
Croscarmellosenatrium
Hypromellose
Lactosemonohydraat
Magnesiumstearaat Colloïdaal silica Natriumlaurylsulfaat
Filmomhulling
Zwart ijzeroxide (E172) Rood ijzeroxide (E172)
Geel ijzeroxide (E172)
Macrogol
Polyvinylalcohol
Talkpoeder
Titaandioxide (E171)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Dit geneesmiddel heeft geen speciale voorzorgsmaatregelen voor de bewaring nodig.
6.5 Aard en inhoud van de verpakking
Doorzichtige blisterverpakking van PVC/PE/PVDC/aluminium. Elke doos bevat 56 filmomhulde tabletten.
Doorzichtige blisterverpakking van PVC/PE/PVDC/aluminium. Elke doos bevat 60 filmomhulde tabletten.
Mogelijk worden niet alle verpakkingsgroottes in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd. Dit geneesmiddel kan een risico vormen voor het aquatisch milieu (zie rubriek 5.3).
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Laboratorios León Farma, S.A.
Pol. Ind. Navatejera.
C/ La Vallina s/n
24193 - Villaquilambre, León.
Spanje
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 127911
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 01 augustus 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 7: 18 december 2024