


SmPC (samenvatting van de productkenmerken) - Orserdu
1. NAAM VAN HET GENEESMIDDEL
ORSERDU 86 mg filmomhulde tabletten
ORSERDU 345 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
ORSERDU 86 mg filmomhulde tabletten
Elke filmomhulde tablet bevat elacestrantdihydrochloride, overeenkomend met 86,3 mg elacestrant.
ORSERDU 345 mg filmomhulde tabletten
Elke filmomhulde tablet bevat elacestrantdihydrochloride, overeenkomend met 345 mg elacestrant.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet
ORSERDU 86 mg filmomhulde tabletten
Blauwe tot lichtblauwe, biconvexe, ronde filmomhulde tablet met de inscriptie ‘ME’ aan de ene zijde en glad aan de andere zijde. Diameter: ongeveer 8,8 mm.
ORSERDU 345 mg filmomhulde tabletten
Blauwe tot lichtblauwe, biconvexe, ovale filmomhulde tablet met de inscriptie ‘MH’ aan de ene zijde en glad aan de andere zijde.
| mm (lengte), ongeveer 10,8 | mm (breedte). |
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
ORSERDU is als monotherapie geïndiceerd voor de behandeling van postmenopauzale vrouwen, en mannen, met oestrogeenreceptor (ER)-positieve, HER2-negatieve, lokaal gevorderde of gemetastaseerde borstkanker met een activerende ESR1-mutatie die ziekteprogressie vertonen na ten minste één endocriene-therapielijn, waaronder een CDK 4/6-remmer.
4.2 Dosering en wijze van toediening
De behandeling met ORSERDU dient te worden ingesteld door een arts met ervaring in het gebruik van behandelingen tegen kanker.
Patiënten met ER-positieve, HER2-negatieve gevorderde borstkanker dienen te worden geselecteerd voor behandeling met ORSERDU op basis van de aanwezigheid van een activerende ESR1-mutatie in plasmamonsters, met behulp van een CE-gemarkeerd hulpmiddel voor in-vitrodiagnostiek (in vitro diagnostic, IVD) met het overeenkomende beoogde doel. Indien het CE-gemarkeerde IVD niet beschikbaar is, dient de aanwezigheid van een activerende ESR1-mutatie in plasmamonsters te worden beoordeeld met een andere gevalideerde test.
Dosering
De aanbevolen dosis is 345 mg (één filmomhulde tablet van 345 mg), eenmaal daags.
De maximale aanbevolen dagelijkse dosis ORSERDU is 345 mg.
De behandeling dient te worden voortgezet zolang er klinisch voordeel wordt waargenomen of totdat er onaanvaardbare toxiciteit optreedt.
Overgeslagen dosis
Indien er een dosis is overgeslagen, kan deze onmiddellijk worden ingenomen binnen 6 uur na het tijdstip dat deze gewoonlijk wordt ingenomen. Na meer dan 6 uur dient de dosis die dag te worden overgeslagen. Op de volgende dag dient ORSERDU op het gebruikelijke tijdstip te worden ingenomen.
Braken
Indien de patiënt na het innemen van de dosis ORSERDU braakt, dient de patiënt die dag geen extra dosis in te nemen en dient hij/zij het gebruikelijke toedieningsschema de volgende dag op het gebruikelijke tijdstip te hervatten.
Dosiswijzigingen
De aanbevolen wijzigingen in de dosis elacestrant voor patiënten met bijwerkingen (zie rubriek 4.8) worden weergegeven in tabel 1 en 2:
Tabel 1: Dosisverlaging van ORSERDU voor bijwerkingen
| Dosisniveau ORSERDU | Dosis en schema | Aantal en sterkte van de tabletten |
| Dosisverlaging | 258 mg eenmaal daags | Drie tabletten van 86 mg |
Indien een verdere dosisverlaging naar minder dan 258 mg eenmaal daags nodig is, dient het gebruik van ORSERDU te worden gestaakt.
Tabel 2: Richtlijnen voor wijziging van de dosis ORSERDU voor bijwerkingen
| Ernst | Dosiswijziging |
| Graad 2 | Overweeg onderbreking van het gebruik van ORSERDU tot herstel naar graad ≤ 1 of de uitgangssituatie. Hervat daarna het gebruik van ORSERDU op hetzelfde dosisniveau. |
| Graad 3 | Onderbreek het gebruik van ORSERDU tot herstel naar graad ≤ 1 of de uitgangssituatie. Wanneer de behandeling wordt hervat, dient de dosis naar 258 mg te worden verlaagd. Indien de toxiciteit van graad 3 terugkeert, onderbreek dan het gebruik van ORSERDU tot herstel naar graad ≤ 1 of de uitgangssituatie. De verlaagde dosis van 258 mg kan worden hervat als de patiënt naar het oordeel van de behandelend arts baat heeft bij de behandeling. Indien een bijwerking van graad 3 of een onverdraagbare bijwerking optreedt, staak het gebruik van ORSERDU dan definitief. |
| Graad 4 | Onderbreek het gebruik van ORSERDU tot herstel naar graad ≤ 1 of de uitgangssituatie. Wanneer de behandeling wordt hervat, dient de dosis naar 258 mg te worden verlaagd. Indien een bijwerking van graad 4 of een onverdraagbare bijwerking optreedt, staak het gebruik van ORSERDU dan definitief. |
Gebruik van ORSERDU in combinatie met CYP3A4-remmers
Gelijktijdig gebruik van krachtige of matige CYP3A4-remmers dient te worden vermeden en er dient een ander gelijktijdig geneesmiddel zonder of met een minimale kans op remming van CYP3A4 te worden overwogen.
Indien een krachtige CYP3A4-remmer moet worden gebruikt, dient de dosis elacestrant te worden verlaagd naar 86 mg eenmaal daags met zorgvuldige controle van de verdraagbaarheid. Indien een matige CYP3A4-remmer moet worden gebruikt, dient de dosis elacestrant te worden verlaagd naar 172 mg eenmaal daags met zorgvuldige controle van de verdraagbaarheid. In combinatie met matige CYP3A4-remmers kan op basis van de verdraagbaarheid een volgende dosisverlaging naar 86 mg eenmaal daags worden overwogen.
Indien het gebruik van de CYP3A4-remmer wordt stopgezet, dient de dosis elacestrant te worden verhoogd naar de dosis die werd gebruikt vóór aanvang van het gebruik van de CYP3A4-remmer (na 5 halfwaardetijden van de CYP3A4-remmer) (zie rubriek 4.4, 4.5 en 5.2).
Er zijn geen dosisaanpassingen nodig bij gelijktijdige toediening van ORSERDU met lichte CYP3A4-remmers (zie rubriek 4.5).
Gebruik van ORSERDU in combinatie met CYP3A4-inductoren
Gelijktijdig gebruik van krachtige of matige CYP3A4-inductoren dient te worden vermeden en er dient een ander gelijktijdig geneesmiddel zonder of met een minimale kans op inductie van CYP3A4 te worden overwogen.
Indien een krachtige of matige CYP3A4-inductor gedurende een korte periode (d.w.z. ≤ 3 dagen) of intermitterend (d.w.z. behandelingsperioden ≤ 3 dagen met ten minste 2 weken of 1 week + 5 halfwaardetijden van de CYP3A4-inductor ertussen, wat het langst duurt) moet worden gebruikt, dient het gebruik van elacestrant te worden voortgezet zonder de dosis te verhogen.
Er zijn geen dosisaanpassingen nodig bij gelijktijdige toediening van ORSERDU met lichte CYP3A4-inductoren (zie rubriek 4.4, 4.5 en 5.2).
Bijzondere populaties
Ouderen
Er is geen aanpassing van de dosis nodig op basis van de leeftijd van de patiënt. Er zijn beperkte gegevens beschikbaar bij patiënten van ≥ 75 jaar (zie rubriek 5.2).
Leverfunctiestoornis
Een aanpassing van de dosis wordt niet aanbevolen bij patiënten met een lichte leverfunctiestoornis (Child-Pugh A). Bij patiënten met een matige leverfunctiestoornis (Child-Pugh B) dient de dosis ORSERDU te worden verlaagd naar 258 mg. Bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh C) dient de dosis ORSERDU te worden verlaagd naar 86 mg (zie rubriek 4.4 en 5.2).
Nierfunctiestoornis
Er is geen aanpassing van de dosis nodig bij personen met een nierfunctiestoornis. Elacestrant is niet onderzocht bij patiënten met een ernstige nierfunctiestoornis; daarom kan er geen dosisaanbeveling worden gedaan voor patiënten met een ernstige nierfunctiestoornis (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van ORSERDU bij kinderen vanaf de geboorte tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
ORSERDU is bestemd voor oraal gebruik.
De tabletten dienen in hun geheel te worden doorgeslikt. Ze mogen vóór het doorslikken niet worden gekauwd, geplet of gesplitst. De patiënten dienen hun dosis ORSERDU elke dag op ongeveer hetzelfde tijdstip in te nemen. ORSERDU dient te worden toegediend met een lichte maaltijd. Toediening met voedsel kan ook nausea en braken verminderen (zie rubriek 5.2).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Leverfunctiestoornis
ORSERDU wordt gemetaboliseerd door de lever, en een leverfunctiestoornis kan het risico op bijwerkingen verhogen. Daarom is voorzichtigheid geboden bij het gebruik van ORSERDU bij patiënten met een leverfunctiestoornis en dienen de patiënten regelmatig en nauwlettend te worden gecontroleerd op bijwerkingen. Voorzichtigheid is geboden bij toediening van elacestrant in een dosis van 258 mg eenmaal daags bij patiënten met een matige leverfunctiestoornis en in een dosis van 86 mg eenmaal daags bij patiënten met een ernstige leverfunctiestoornis (zie rubriek 4.2).
Gelijktijdig gebruik met CYP3A4-remmers
Gelijktijdige toediening van ORSERDU met krachtige CYP3A4-remmers, zoals claritromycine, indinavir, itraconazol, ketoconazol, lopinavir/ritonavir, nefazodon, nelfinavir, posaconazol, saquinavir, telaprevir, telitromycine, voriconazol en grapefruit of grapefruitsap, dient te worden vermeden. Er dient een ander gelijktijdig geneesmiddel zonder of met een minimale kans op remming van CYP3A4 te worden overwogen. Indien de krachtige CYP3A4-remmer niet kan worden vermeden, dient de dosis ORSERDU te worden aangepast (zie rubriek 4.2 en 4.5).
Gelijktijdige toediening van ORSERDU met matige CYP3A4-remmers, zoals aprepitant, ciprofloxacine, conivaptan, crizotinib, ciclosporine, diltiazem, dronedaron, erytromycine, fluconazol, fluvoxamine, grapefruitsap, imatinib, isavuconazol, tofisopam en verapamil, dient te worden vermeden. Er dient een ander gelijktijdig geneesmiddel zonder of met een minimale kans op remming van CYP3A4 te worden overwogen. Indien de matige CYP3A4-remmer niet kan worden vermeden, dient de dosis ORSERDU te worden aangepast (zie rubriek 4.2 en 4.5).
| Gelijktijdig gebruik met CYP3A4-inductoren | ||||
| Gelijktijdige toediening van ORSERDU met krachtige CYP3A4-inductoren, zoals fenytoïne, | ||||
| rifampicine, carbamazepine en sint-janskruid (Hypericum perforatum), dient te worden vermeden. Er | ||||
| dient een ander gelijktijdig geneesmiddel zonder of met een minimale kans op inductie van CYP3A4 | ||||
| te worden overwogen. Indien de krachtige CYP3A4-inductor niet kan worden vermeden, dient de | ||||
| dosis ORSERDU te worden aangepast (zie rubriek 4.2 en 4.5). | ||||
| Gelijktijdige toediening van ORSERDU met matige CYP3A4-inductoren, zoals bosentan, | |||
| cenobamaat, dabrafenib, efavirenz, etravirine, lorlatinib, fenobarbital, primidon en sotorasib, dient te | |||
| worden vermeden. Er dient een ander gelijktijdig geneesmiddel zonder of met een minimale kans op | |||
| inductie van CYP3A4 te worden overwogen. Indien de matige CYP3A4-inductor niet kan worden | |||
| vermeden, dient de dosis ORSERDU te worden aangepast (zie rubriek 4.2 en 4.5). | |||
Trombo-embolische voorvallen
Trombo-embolische voorvallen worden vaak waargenomen bij patiënten met gevorderde borstkanker en zijn waargenomen in klinische onderzoeken met ORSERDU (zie rubriek 4.8). Hiermee dient rekening te worden gehouden indien ORSERDU aan risicopatiënten wordt voorgeschreven.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
ORSERDU wordt voornamelijk gemetaboliseerd door CYP3A4 en is een substraat van de organische aniontransporterende polypeptide 2B1 (OATP2B1). ORSERDU is een remmer van P-glycoproteïne (P-gp) en Breast Cancer Resistance Protein (BCRP)-effluxtransporteiwitten.
Effect van andere geneesmiddelen op ORSERDU
CYP3A4-remmers
Gelijktijdige toediening van de krachtige CYP3A4-remmer itraconazol (200 mg eenmaal daags gedurende 7 dagen) met ORSERDU (172 mg eenmaal daags gedurende 7 dagen) verhoogde de plasmablootstelling (AUCinf) en de piekconcentratie (Cmax) van elacestrant bij gezonde proefpersonen met respectievelijk een factor 5,3 en 4,4.
Op fysiologie gebaseerde farmacokinetische (physiologically based pharmacokinetic, PBPK) simulaties bij kankerpatiënten duidden erop dat gelijktijdige toediening van meerdere dagelijkse doses elacestrant van 345 mg en itraconazol 200 mg de steady state AUC en Cmax van elacestrant kan verhogen met respectievelijk een factor 5,5 en 3,9, wat het risico op bijwerkingen kan verhogen.
PBPK-simulaties bij kankerpatiënten duidden erop dat gelijktijdige toediening van meerdere dagelijkse doses elacestrant van 345 mg met matige CYP3A4-remmers de steady state AUC en Cmax van elacestrant kan verhogen met respectievelijk een factor 2,3 en 1,9 met fluconazol (200 mg eenmaal daags), en met respectievelijk een factor 3,9 en 3,0 met erytromycine (500 mg viermaal daags), wat het risico op bijwerkingen kan verhogen.
CYP3A4-inductoren
Gelijktijdige toediening van de krachtige CYP3A4-inductor rifampicine (600 mg eenmaal daags gedurende 7 dagen) met een enkelvoudige dosis ORSERDU van 345 mg verlaagde de plasmablootstelling (AUCinf) en piekconcentratie (Cmax) bij gezonde proefpersonen met respectievelijk 86% en 73%, wat de activiteit van elacestrant kan verminderen.
PBPK-simulaties bij kankerpatiënten duidden erop dat gelijktijdige toediening van meerdere dagelijkse doses elacestrant van 345 mg en rifampicine 600 mg de steady state AUC en Cmax van elacestrant kan verlagen met respectievelijk 84% en 77%, wat de activiteit van elacestrant kan verminderen.
PBPK-simulaties bij kankerpatiënten duidden erop dat gelijktijdige toediening van meerdere dagelijkse doses elacestrant van 345 mg en de matige CYP3A4-inductor efavirenz (600 mg) de steady state AUC en Cmax van elacestrant kan verlagen met respectievelijk 57% en 52%, wat de activiteit van elacestrant kan verminderen.
OATP2B1-remmers
Elacestrant is in vitro een substraat van OATP2B1. Aangezien niet kan worden uitgesloten dat gelijktijdige toediening van OATP2B1-remmers de blootstelling aan elacestrant kan verhogen, wat het risico op bijwerkingen kan verhogen, is voorzichtigheid geboden in het geval van gelijktijdig gebruik van ORSERDU met OATP2B1-remmers.
Effect van ORSERDU op andere geneesmiddelen
P-gp-substraten
| Gelijktijdige toediening van ORSERDU (345 | mg, enkelvoudige dosis) met digoxine (0,5 mg, | |||||
| enkelvoudige dosis) verhoogde de blootstelling aan digoxine met 27% voor de | Cmax | en 13% voor de | ||||
| AUC. De toediening van digoxine moet worden gecontroleerd en zo nodig moet de dosis ervan | ||||||
| worden verlaagd. | ||||||
| Gelijktijdig gebruik van ORSERDU met andere P-gp-substraten kan de concentraties ervan verhogen, | |
| wat de bijwerkingen in verband met P-gp-substraten kan doen toenemen. De | |
dosis van gelijktijdig toegediende P-gp-substraten moet worden verlaagd in overeenstemming met de betreffende Samenvatting van de productkenmerken.
BCRP-substraten
Gelijktijdige toediening van ORSERDU (345 mg, enkelvoudige dosis) met rosuvastatine (20 mg, enkelvoudige dosis) verhoogde de blootstelling aan rosuvastatine met 45% voor de Cmax en 23% voor de AUC. De toediening van rosuvastatine moet worden gecontroleerd en zo nodig moet de dosis ervan worden verlaagd.
Gelijktijdig gebruik van ORSERDU met andere BCRP-substraten kan de concentraties ervan verhogen, wat de bijwerkingen in verband met de BCRP-substraten kan doen toenemen. De dosis van gelijktijdig toegediende BCRP-substraten moet worden verlaagd in overeenstemming met de betreffende Samenvatting van de productkenmerken.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij mannen en vrouwen
ORSERDU mag niet worden gebruikt tijdens de zwangerschap of bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen. Gebaseerd op het werkingsmechanisme van elacestrant en bevindingen uit onderzoeken naar reproductietoxiciteit bij dieren, kan ORSERDU schadelijk zijn voor de foetus wanneer het wordt toegediend aan zwangere vrouwen. Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met ORSERDU en gedurende één week na de laatste dosis.
Zwangerschap
Er zijn geen gegevens over het gebruik van elacestrant bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). ORSERDU mag niet worden gebruikt tijdens de zwangerschap of bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen. Vóór aanvang van de behandeling met ORSERDU dient de zwangerschapsstatus van vrouwen die zwanger kunnen worden, te worden gecontroleerd. Indien zich tijdens het gebruik van ORSERDU een zwangerschap voordoet, moet de patiënt worden geïnformeerd over het mogelijke risico voor de foetus en de mogelijke kans op een miskraam.
Borstvoeding
Het is niet bekend of elacestrant/metabolieten in de moedermelk wordt/worden uitgescheiden. Vanwege de kans op ernstige bijwerkingen bij de met moedermelk gevoede zuigeling, wordt aanbevolen dat vrouwen die borstvoeding geven geen borstvoeding geven tijdens de behandeling met ORSERDU en gedurende één week na de laatste dosis ORSERDU.
Vruchtbaarheid
Op basis van bevindingen uit dieronderzoek (zie rubriek 5.3) en het werkingsmechanisme kan ORSERDU de vruchtbaarheid verminderen bij vrouwen die zwanger kunnen worden en bij mannen die een kind kunnen verwekken.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
ORSERDU heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Aangezien vermoeidheid, asthenie en insomnia zijn gemeld bij sommige patiënten die elacestrant innemen (zie rubriek 4.8), is echter voorzichtigheid geboden bij patiënten die deze bijwerkingen hebben wanneer ze een voertuig besturen of machines bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende (≥ 10%) bijwerkingen met ORSERDU waren nausea, triglyceriden verhoogd, cholesterol verhoogd, braken, vermoeidheid, dyspepsie, diarree, calcium verlaagd, rugpijn, creatinine verhoogd, artralgie, natrium verlaagd, constipatie, hoofdpijn, opvlieger, buikpijn, anemie, kalium verlaagd en alanineaminotransferase verhoogd. De vaakst voorkomende bijwerkingen van graad ≥ 3 (≥ 2%) van elacestrant waren nausea (2,7%), ASAT verhoogd (2,7%), ALAT verhoogd (2,3%), anemie (2%), rugpijn (2%) en botpijn (2%).
Ernstige bijwerkingen die werden gemeld bij ≥ 1% van de patiënten waren nausea, dyspneu en trombo-embolie (veneus).
Bijwerkingen die leidden tot stopzetting bij ≥ 1% van de patiënten waren nausea en verminderde eetlust.
Bijwerkingen die leidden tot een dosisverlaging bij ≥ 1% van de patiënten waren nausea.
Bijwerkingen die leidden tot dosisonderbreking bij ≥ 1% van de patiënten waren nausea, buikpijn, alanineaminotransferase verhoogd, braken, rash, botpijn, verminderde eetlust, aspartaataminotransferase verhoogd en diarree.
Lijst met bijwerkingen in tabelvorm
De bijwerkingen die worden beschreven in de onderstaande lijst weerspiegelen de blootstelling aan elacestrant bij 301 patiënten met borstkanker in drie open-label onderzoeken (RAD1901-005, RAD1901-106 en RAD1901-308), waarin patiënten 400 mg elacestrant eenmaal daags als monotherapie kregen. De frequenties van de bijwerkingen zijn gebaseerd op de frequenties van bijwerkingen, ongeacht de oorzaak, die werden vastgesteld bij patiënten die werden blootgesteld aan elacestrant in de aanbevolen dosis bij de doelindicatie, terwijl de frequenties van veranderingen in laboratoriumparameters zijn gebaseerd op een verslechtering ten opzichte van de uitgangswaarde van ten minste 1 graad en verschuivingen naar ≥ graad 3. De mediane duur van de behandeling was 85 dagen (spreiding 5 tot 1.288).
De frequenties van bijwerkingen in klinische onderzoeken zijn gebaseerd op de frequenties van bijwerkingen, ongeacht de oorzaak, waarbij een aantal voorvallen die worden gerekend als een bijwerking mogelijk een andere oorzaak dan het geneesmiddel heeft, bijvoorbeeld de ziekte, andere medicatie of niet-gerelateerde oorzaken.
De volgende conventie wordt gebruikt voor de classificatie van de frequentie van een bijwerking en is gebaseerd op de richtlijnen van de Council for International Organizations of Medical Sciences (CIOMS): zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 3. Bijwerkingen bij patiënten behandeld met 345 mg elacestrant als monotherapie bij gemetastaseerde borstkanker
Elacestrant N=301 | ||
| Infecties en parasitaire aandoeningen | Vaak | Urineweginfectie |
Bloed- en lymfestelselaandoeningen | Zeer vaak | Anemie |
| Vaak | Lymfocytentelling verlaagd | |
Voedings- en stofwisselingsstoornissen | Zeer vaak | Verminderde eetlust |
Elacestrant N=301 | ||
| Psychische stoornissen | Vaak | Insomnia |
| Zenuwstelsel-aandoeningen | Zeer vaak | Hoofdpijn |
| Vaak | Duizeligheid, syncope | |
| Bloedvataandoeningen | Zeer vaak | Opvlieger* |
| Soms | Trombo-embolie (veneus)* | |
Ademhalingsstelsel-, borstkas- en mediastinum- aandoeningen | Vaak | Dyspneu, hoesten* |
| Maagdarmstelsel-aandoeningen | Zeer vaak | Nausea, braken, diarree, constipatie, buikpijn*, dyspepsie* |
| Vaak | Stomatitis | |
Lever- en galaandoeningen | Soms | Acuut leverfalen |
Huid- en onderhuidaandoeningen | Vaak | Rash* |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Artralgie, rugpijn |
| Vaak | Pijn in extremiteit, skeletspierstelsel borstpijn*, botpijn | |
| Algemene aandoeningen en toedieningsplaats-stoornissen | Zeer vaak | Vermoeidheid |
| Vaak | Asthenie | |
| Onderzoeken | Zeer vaak | Aspartaataminotransferase verhoogd, triglyceriden verhoogd, cholesterol verhoogd, alanineaminotransferase verhoogd, calcium verlaagd, creatinine verhoogd, natrium verlaagd, kalium verlaagd |
| Vaak | Bloed alkalische fosfatase verhoogd | |
*Incidentie vertegenwoordigt een groepering van vergelijkbare termen.
Bijwerkingen vermeld per systeem/orgaanklasse en in volgorde van afnemende frequentie.
Beschrijving van geselecteerde bijwerkingen
Nausea
Nausea werd gemeld bij 35% van de patiënten. Voorvallen van nausea van graad 3-4 werden gemeld bij 2,5% van de patiënten. Nausea werd over het algemeen vroeg gemeld, met een mediane tijd tot eerste optreden van 14 dagen (spreiding: 1 tot 490 dagen). Nausea trad vaker op in de eerste cyclus en vanaf cyclus 2 was de incidentie van nausea over het algemeen lager in volgende cycli (d.w.z. na verloop van tijd). Profylactische behandeling voor nausea werd voorgeschreven bij 12 proefpersonen (5%) in de groep met elacestrant en 28 proefpersonen (11,8%) kregen een anti-emeticum voor de behandeling van nausea tijdens de behandelingsperiode.
Ouderen
In het RAD1901-308-onderzoek waren 104 patiënten die elacestrant kregen ≥ 65 jaar en waren 40 patiënten ≥ 75 jaar. Maagdarmstelselaandoeningen werden vaker gemeld bij patiënten ≥ 75 jaar. Wanneer individueel aangepaste interventies worden gekozen, dient de opvolging van tijdens de behandeling optredende bijwerkingen door de behandelende arts de leeftijd en comorbiditeiten van de patiënt te omvatten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De hoogste dosis ORSERDU die in klinische onderzoeken werd toegediend, was 1.000 mg per dag. De bijwerkingen die werden gemeld bij doses hoger dan de aanbevolen dosis kwamen overeen met het vastgestelde veiligheidsprofiel (zie rubriek 4.8). De frequentie en ernst van
maagdarmstelselaandoeningen (buikpijn, nausea, dyspepsie en braken) bleken dosisgerelateerd te zijn. Er is geen bekend antidotum voor overdosering van ORSERDU. Patiënten dienen nauwlettend te worden gevolgd en de behandeling van overdosering dient te bestaan uit een ondersteunende behandeling.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: endocriene therapie, anti-oestrogeen, ATC-code: L02BA04
Werkingsmechanisme
Elacestrant, een tetrahydronaftaleenverbinding, is een krachtige, selectieve en oraal werkzame oestrogeenreceptor-α-antagonist en -afbreker (ERα-antagonist en -afbreker).
Farmacodynamische effecten
Elacestrant remt de oestradiolafhankelijke en -onafhankelijke groei van ERα-positieve borstkankercellen, waaronder modellen met oestrogeenreceptor 1 (ESR1)-genmutaties. Elacestrant vertoonde een krachtige antitumoractiviteit in van patiënten verkregen xenograftmodellen die eerder waren blootgesteld aan meerdere endocriene therapieën, met wildtype ESR1- of ESR1-genmutaties in het ligandbindende domein.
Bij patiënten met ER+ gevorderde borstkanker met een mediaan van 2,5 eerdere endocriene-therapielijnen, die 400 mg elacestrantdihydrochloride (345 mg elacestrant) per dag toegediend kregen, was de mediane reductie van de 16α-18F-fluor-17β-oestradiol (FES)-opname door de tumor vanaf de uitgangssituatie tot dag 14 88,7%, wat een verminderde ER-beschikbaarheid en antitumoractiviteit gemeten met FES-PET/CT aantoonde bij patiënten met eerdere endocriene therapieën.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van ORSERDU bij patiënten met ER+/HER2- gevorderde borstkanker na eerdere endocriene therapie in combinatie met een CDK4/6-remmer werden geëvalueerd in RAD1901-308, een gerandomiseerd, open-label multicenteronderzoek met werkzaam controlemiddel waarin ORSERDU werd vergeleken met de zorgstandaard (fulvestrant voor patiënten die eerdere aromataseremmers kregen bij metastasen of aromataseremmers voor patiënten die fulvestrant kregen bij metastasen). Patiënten die in aanmerking kwamen, waren postmenopauzale vrouwen en mannen bij wie de ziekte was teruggekeerd of progressie had vertoond bij ten minste 1 en niet meer dan 2 eerdere endocriene-therapielijnen. Alle patiënten moesten een Eastern Cooperative Oncology Group (ECOG)-prestatiestatus van 0 of 1 hebben, en evalueerbare laesies volgens de Response Evaluation Criteria in Solid Tumors (RECIST) versie 1.1, d.w.z. meetbare ziekte of alleen botziekte met evalueerbare laesies. Eerdere endocriene therapie moest een combinatie van behandeling met een CDK4/6-remmer en niet meer dan 1 eerdere cytotoxische chemotherapielijn voor gemetastaseerde borstkanker hebben omvat. De patiënten moesten geschikte kandidaten voor endocriene monotherapie zijn. Patiënten met aanwezigheid van symptomatische gemetastaseerde viscerale ziekte, patiënten met cardiale comorbiditeit en patiënten met een ernstige leverfunctiestoornis werden uitgesloten.
In totaal 478 patiënten werden in een verhouding van 1:1 gerandomiseerd naar dagelijkse orale toediening van 400 mg elacestrantdihydrochloride (345 mg elacestrant) of zorgstandaard (239 met elacestrant en 239 met zorgstandaard), onder wie in totaal 228 patiënten (47,7%) met ESR1-mutaties bij de uitgangssituatie (115 patiënten met elacestrant en 113 patiënten met zorgstandaard). Van de 239 patiënten die werden gerandomiseerd naar de zorgstandaardgroep, kregen er 166 fulvestrant en kregen er 73 een aromataseremmer die anastrozol, letrozol of exemestaan omvatte. De randomisatie was gestratificeerd naar ESR1-mutatiestatus (ESR1-mut versus ESR1-mut-nd [geen ESR1-mutaties gedetecteerd]), eerdere behandeling met fulvestrant (ja versus nee) en viscerale metastase (ja versus nee). ESR1-mutatiestatus werd bepaald aan de hand van in het bloed circulerend tumordesoxyribonucleïnezuur (ctDNA) met behulp van de Guardant360 CDx-test en werd beperkt tot ESR1-missense-mutaties in het ligandbindende domein (tussen codon 310 tot 547).
De mediane leeftijd van de patiënten (ORSERDU versus zorgstandaard) bij de uitgangssituatie was 63,0 jaar (spreiding van 24-89) versus 63,0 (spreiding van 32-83) en 45,0% was ouder dan 65 jaar (43,5 versus 46,4). De meeste patiënten waren vrouwen (97,5% versus 99,6%) en de meeste patiënten waren wit (88,4% versus 87,2%), gevolgd door Aziatisch (8,4% versus 8,2%), zwart of Afrikaans-Amerikaans (2,6% versus 4,1%) en overige/onbekend (0,5% versus 0,5%). De ECOG-prestatiestatus bij de uitgangssituatie was 0 (59,8% versus 56,5%), 1 (40,2% versus 43,1%) of > 1 (0% versus 0,4%). De demografische kenmerken van de patiënten met ESR1-gemuteerde tumoren waren over het algemeen representatief voor de bredere onderzoekspopulatie. De mediane duur van blootstelling aan ORSERDU was 2,8 maanden (spreiding: 0,4 tot 24,8).
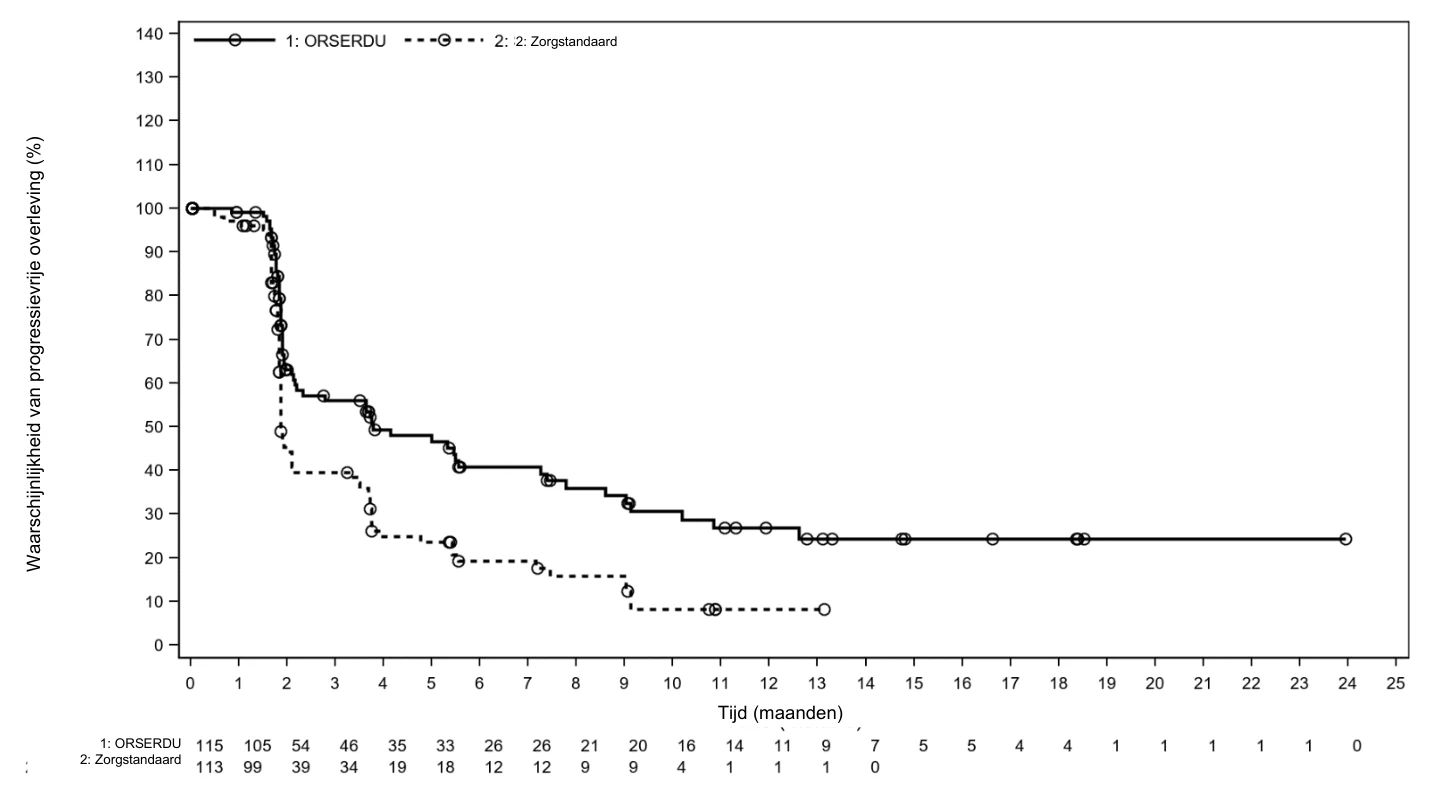
Het primaire werkzaamheidseindpunt was progressievrije overleving (progression-free survival, PFS) zoals beoordeeld door de IRC (Independent Review Committee, onafhankelijke beoordelingscommissie) bij alle patiënten, d.w.z. met inbegrip van patiënten met een ESR1-mutatie, en bij patiënten met ESR1-mutaties. Bij alle patiënten werd een statistisch significant voordeel wat betreft de PFS waargenomen, met een mediane PFS van 2,79 maanden in de groep met ORSERDU, vergeleken met 1,91 maanden in de groep met zorgstandaard (HR = 0,70; 95%-BI: 0,55; 0,88). De werkzaamheidsgegevens worden weergegeven in tabel 4 en figuur 1 voor patiënten met ESR1-mutaties.
Tabel 4: Werkzaamheidsresultaten bij patiënten met ESR1-mutaties (geëvalueerd door een geblindeerde commissie voor beoordeling van beeldvorming)
| ORSERDU | Zorgstandaard | |
| Progressievrije overleving (PFS) | N=115 | N=113 |
| Aantal voorvallen van PFS, n (%) | 62 (53,9) | 78 (69,0) |
| Mediaan aantal maanden met PFS* (95%-BI) | 3,78 (2,17; 7,26) | 1,87 (1,87; 2,14) |
| Hazardratio** (95%-BI) | 0,546 (0,387; 0,768) | |
| p-waarde (gestratificeerde log-rank) | 0,0005 | |
| Algehele overleving (overall survival, OS) | N=115 | N=113 |
| Aantal voorvallen van OS, n (%) | 61 (53) | 60 (53,1) |
| Mediaan aantal maanden met OS* (95%-BI) | 24,18 (20,53; 28,71) | 23,49 (15,64; 29,90) |
| Hazardratio** (95%-BI) | 0,903 (0,629; 1,298) | |
BI = betrouwbaarheidsinterval; ESR1 = oestrogeenreceptor 1; PFS = progression-free survival (progressievrije overleving).
*Kaplan-Meier-schatting; 95%-BI gebaseerd op de Brookmeyer-Crowley-methode met gebruikmaking van een lineaire transformatie.
**Van een Cox proportioneel hazard model gestratificeerd naar eerdere behandeling met fulvestrant (ja versus nee) en viscerale metastase (ja versus nee).
De afsluitende datum van de gegevens is 6 september 2021 voor de PFS en 2 september 2022 voor de OS.
Figuur 1: PFS bij patiënten met een ESR1-mutatie (geëvalueerd door een geblindeerde commissie voor beoordeling van beeldvorming)
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met ORSERDU in alle subgroepen van pediatrische patiënten met borstkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De orale biologische beschikbaarheid van elacestrant is ongeveer 10%. De steady state wordt bereikt op dag 6 na eenmaal daagse toediening. De Cmax en AUC stijgen iets meer dan dosisproportioneel voor doses ≥ 50 mg (zoutvorm).
Absorptie
Na orale toediening werd elacestrant snel geabsorbeerd en werd de Cmax binnen 1-4 uur bereikt. De
| geometrisch gemiddelde Cmax bedroeg 52,86 ng/ml (35,2% variatiecoëfficiënt [CV%]) en de AUCinf | |||||
| bedroeg 1.566 ng*u/ml (38,4% CV) na toediening van een enkelvoudige dosis van 345 | mg elacestrant | ||||
| in gevoede toestand. Bij steady state zijn de mediane [min., max.] plasmaconcentratie 4 uur na de | |||||
| dosis (C4u) en de AUC volgens de voorspelling respectievelijk 108 ng/ml [27,5 – 351] en | |||||
| 2.190 ng*u/ml [461 –8.470]. | |||||
Effect van voedsel
Toediening van een tablet van 345 mg elacestrant met een vetrijke, calorierijke maaltijd verhoogde de Cmax en vergrootte de AUC met respectievelijk 40% en 20%, vergeleken met toediening in nuchtere toestand. Wanneer de tablet gelijktijdig werd toegediend met een lichte maaltijd, stegen de Cmax en de AUC op een vergelijkbare manier, d.w.z. met respectievelijk 30% en 20%. Inname met voedsel kan de gastro-intestinale bijwerkingen verminderen.
Effect van transporteiwit P-gp op elacestrant
Elacestrant is een substraat van P-gp. Het transport is verzadigd bij doses van 258 mg en 345 mg. Aangezien er geen klinische gegevens beschikbaar zijn over gelijktijdige toediening van een lagere dosis elacestrant van 86 mg of 172 mg met een P-gp-remmer, kan niet worden uitgesloten dat bij gelijktijdige toediening van een P-gp-remmer de absorptie bij lagere doses elacestrant toeneemt.
Distributie
De plasma-eiwitbinding van elacestrant is > 99% en onafhankelijk van de concentratie. Elacestrant dringt op een dosisafhankelijke manier door de bloed-hersenbarrière. Na eenmaal daagse toediening
| van elacestrant gedurende 7 opeenvolgende dagen waren de mediane concentraties van elacestrant in | |||||
| de cerebrospinale vloeistof 0,0966 | ng/ml en 0,155 | ng/ml bij de doses van respectievelijk 200 en | |||
| 500 | mg. | ||||
| Gebaseerd op een farmacokinetische populatieanalyse wordt elacestrant uitgebreid verdeeld in de | |
| weefsels met een schijnbaar perifeer distributievolume van 5.411 l. | |
Het schijnbare centrale distributievolume van elacestrant bij steady state is 422 l.
Biotransformatie
Elacestrant was een geringe (< 10% van de radioactiviteit in het plasma) component in humaan plasma. 4-[2-(ethylamino)ethyl]benzoëzuur (EAEBA) glucuronide was een belangrijke metaboliet in humaan plasma (ongeveer 41% van de radioactiviteit in het plasma). Elacestrant wordt voornamelijk gemetaboliseerd door CYP3A4 met een mogelijke kleine bijdrage door CYP2A6 en CYP2C9.
Eliminatie
De halfwaardetijd van elacestrant is volgens de voorspelling ongeveer 30 uur. Na een enkelvoudige
| dosis |
was de gemiddelde (% CV) klaring van elacestrant 220,3 l/u (38,4%). Bij steady state is de
| gemiddelde (% | CV) klaring van elacestrant | |
volgens de voorspelling 186 l/u (43,5%).
Na een enkelvoudige orale dosis van 345 mg met radioactiviteit gelabelde elacestrant werd 81,5% (het grootste deel onveranderd) teruggevonden in de feces en werd 7,53% (een hele kleine hoeveelheid onveranderd) teruggevonden in de urine. De renale klaring van elacestrant is zeer laag (≤ 2,3 ml/min) en het werd geëlimineerd door oxidatief metabolisme en fecale excretie.
Bijzondere populaties
Effect van leeftijd, gewicht en geslacht
Naar aanleiding van analyses van farmacokinetische populatiegegevens over kankerpatiënten is dosisaanpassing op basis van lichaamsgewicht, leeftijd en geslacht niet nodig.
Leverfunctiestoornis
In klinische onderzoeken naar gebruik bij leverfunctiestoornissen waren de Cmax- en de AUC-waarden vergelijkbaar bij proefpersonen uit de groep met een lichte leverfunctiestoornis (Child-Pugh A) en uit de groep met een normale leverfunctie na toediening van een enkelvoudige dosis elacestrant van 172 mg. Er waren significante stijgingen in de AUC0–t (76%) en de AUC0–∞ (83%) in de groep met een matige leverfunctiestoornis (Child-Pugh B) vergeleken met de groep met een normale leverfunctie. In de groep met een normale leverfunctie en de groep met een matige leverfunctiestoornis waren de Cmax-waarden vergelijkbaar.
De eiwitbinding wordt niet beïnvloed door een lichte (Child-Pugh A) of matige (Child-Pugh B) leverfunctiestoornis. Bij proefpersonen met een ernstige leverfunctiestoornis (Child-Pugh C) werd voor de eiwitbinding een afnemende trend waargenomen, met een 64% hogere gemiddelde fractie niet-gebonden eiwit dan bij proefpersonen met een normale leverfunctie.
In de groep met een ernstige leverfunctiestoornis (Child-Pugh C) werd een significante toename waargenomen van de blootstelling aan het niet-gebonden geneesmiddel, met een hogere AUC0-t (385%) en AUC0-∞ (485%) vergeleken met de groep met een normale leverfunctie. Er werden geen significante verschillen waargenomen in de Cmax-waarden voor niet-gebonden geneesmiddel tussen proefpersonen met een ernstige leverfunctiestoornis en proefpersonen met een normale leverfunctie. Zie rubriek 4.2 voor dosisaanbevelingen.
De geometrisch gemiddelde eliminatiehalfwaardetijd (t1/2) vertoonde een stijging bij een toenemende ernst van de leverfunctiestoornis.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Elacestrant vertoonde een lage acute toxiciteit. In onderzoeken naar toxiciteit bij herhaalde dosering bij ratten en apen was de anti-oestrogeenactiviteit van elacestrant verantwoordelijk voor de waargenomen effecten, vooral bij het vrouwelijke voortplantingsstelsel, maar ook bij andere organen die gevoelig zijn voor hormonen zoals de borstklier, hypofyse en testes. Bij apen werd sporadisch(e) braken en diarree genoteerd. Daarnaast werd in langdurige onderzoeken (26 weken bij ratten en 39 weken bij cynomolgusapen) een toegenomen vacuolisatie van het slijmvliesepitheel van de niet-glandulaire maag waargenomen bij ratten en werden gevacuoliseerde macrofageninfiltraten in de dunne darm genoteerd bij zowel ratten als apen. Bij apen trad dit effect op bij een niveau van systemische blootstelling van ongeveer 70% van de blootstelling bij de mens.
Elacestrant vertoonde geen genotoxisch potentieel in de Ames-test, chromosoomafwijkingen in humane lymfocyten en in de micronucleustest bij ratten.
Vruchtbaarheidsonderzoek bij dieren is niet uitgevoerd. In onderzoeken naar toxiciteit bij herhaalde dosering werden effecten op de vruchtbaarheid waargenomen in het vrouwelijke voortplantingsstelsel van ratten en apen; deze effecten traden op beneden de blootstellingen bij de mens bij de MRHD (maximum recommended human dose, maximale aanbevolen dosis bij de mens). Bij blootstellingsniveaus 2,7 keer hoger dan bij de mens werd ook een verminderde cellulariteit van Leydig-cellen in de testes van ratten waargenomen.
In onderzoeken naar embryofoetale ontwikkeling bij ratten leidde orale toediening van elacestrant tot maternale toxiciteit (verlies van lichaamsgewicht, lage voedselconsumptie, rode vulvaire afscheiding) en toegenomen resorpties, toegenomen verlies na innesteling, en een verlaagd aantal levende foetussen en foetale variaties en misvormingen beneden de blootstellingen bij de mens bij de MHRD.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose [E460]
Gesilificeerde microkristallijne cellulose
Crospovidon [E1202]
Magnesiumstearaat [E470b]
Colloïdaal siliciumdioxide [E551]
Filmomhulling
Opadry II 85F105080 blauw dat polyvinylalcohol [E1203], titaandioxide [E171], macrogol [E1521], talk [E553b] en briljantblauw FCF aluminiumlak [E133] bevat.
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
ORSERDU is verpakt in aluminium-aluminium blisterverpakkingen verpakt in een kartonnen doos.
ORSERDU 86 mg filmomhulde tabletten
Verpakkingen met 28 filmomhulde tabletten: 4 blisterverpakkingen met elk 7 tabletten
ORSERDU 345 mg filmomhulde tabletten
Verpakkingen met 28 filmomhulde tabletten: 4 blisterverpakkingen met elk 7 tabletten
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Stemline Therapeutics B.V.
Basisweg 10
1043 AP Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/23/1757/001
EU/1/23/1757/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 15 september 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu/