


SmPC (samenvatting van de productkenmerken) - Yuflyma
Yuflyma 40 mg oplossing voor injectie in een voorgevulde spuitYuflyma 40 mg oplossing voor injectie in een voorgevulde pen
1. NAAM VAN HET GENEESMIDDEL
Yuflyma 40 mg oplossing voor injectie in een voorgevulde spuit
Yuflyma 40 mg oplossing voor injectie in een voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Yuflyma 40 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit van 0,4 ml bevat een enkele dosis van 40 mg adalimumab.
Yuflyma 40 mg oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen van 0,4 ml bevat een enkele dosis van 40 mg adalimumab.
Adalimumab is een recombinant humaan monoklonaal antilichaam dat geproduceerd wordt in Chinese Hamster Ovariumcellen.
Hulpstoffen met bekend effect
Dit medicijn bevat 0,4 mg polysorbaat 80 (E433) in elke dosis van 40 mg.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie)
Heldere tot licht opalescente, kleurloze tot lichtbruine oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Reumatoïde artritis
Yuflyma in combinatie met methotrexaat is geïndiceerd voor:
- de behandeling van matige tot ernstige, actieve reumatoïde artritis bij volwassen patiënten die een ontoereikende respons hebben gehad op ziektemodificerende antireumatische geneesmiddelen inclusief methotrexaat;
- de behandeling van ernstige, actieve en progressieve reumatoïde artritis bij volwassenen die niet eerder zijn behandeld met methotrexaat.
Yuflyma kan als monotherapie worden gebruikt in geval van intolerantie voor methotrexaat of wanneer voortzetting van de behandeling met methotrexaat ongewenst is.
Het is aangetoond dat adalimumab de progressie van gewrichtsschade afremt, zoals gemeten door middel van röntgenonderzoek, en het lichamelijk functioneren verbetert wanneer het gegeven wordt in combinatie met methotrexaat.
Juveniele idiopathische artritis
Polyarticulaire juveniele idiopathische artritis
Yuflyma in combinatie met methotrexaat is geïndiceerd voor de behandeling van actieve polyarticulaire juveniele idiopathische artritis, bij patiënten vanaf de leeftijd van 2 jaar die een ontoereikende respons hebben gehad op één of meerdere ziektemodificerende antireumatische middelen. Yuflyma kan als monotherapie worden gebruikt in geval van intolerantie voor methotrexaat of wanneer voortzetting van de behandeling met methotrexaat ongewenst is (voor de werkzaamheid van monotherapie zie rubriek 5.1). Het gebruik van adalimumab is niet onderzocht bij patiënten jonger dan 2 jaar.
Enthesitis-gerelateerde artritis
Yuflyma is geïndiceerd voor de behandeling van actieve enthesitis-gerelateerde artritis bij patiënten vanaf 6 jaar die een ontoereikende respons hebben gehad op conventionele therapie of die conventionele therapie niet verdragen (zie rubriek 5.1).
Axiale spondyloartritis
Spondylitis ankylopoetica (AS)
Yuflyma is geïndiceerd voor de behandeling van volwassenen met ernstige actieve spondylitis ankylopoetica die een ontoereikende respons hebben gehad op conventionele therapie.
Axiale spondyloartritis zonder radiografisch bewijs van AS
Yuflyma is geïndiceerd voor de behandeling van volwassenen met ernstige axiale spondylartritis zonder röntgenologisch bewijs van AS, maar met objectieve tekenen van ontsteking door verhoogde CRP en/of MRI, die een ontoereikende respons hebben gehad op, of die intolerant zijn voor, niet-steroïde anti-inflammatoire geneesmiddelen (NSAID’s).
Arthritis psoriatica
Yuflyma is geïndiceerd voor de behandeling van actieve en progressieve arthritis psoriatica bij volwassenen die een ontoereikende respons hebben gehad op ziektemodificerende antireumatische geneesmiddelen.
Het is aangetoond dat adalimumab de mate van progressie van perifere gewrichtsschade afremt zoals gemeten door middel van röntgenonderzoek bij patiënten met het polyarticulaire symmetrische subtype van de aandoening (zie rubriek 5.1) en dat Yuflyma het lichamelijk functioneren verbetert.
Psoriasis
Yuflyma is geïndiceerd voor de behandeling van matige tot ernstige chronische plaquepsoriasis bij volwassen patiënten die in aanmerking komen voor systemische therapie.
Juveniele plaquepsoriasis
Yuflyma is geïndiceerd voor de behandeling van ernstige chronische plaquepsoriasis bij kinderen en adolescenten vanaf 4 jaar die een ontoereikende respons hebben gehad op, of niet geschikt zijn voor, topicale therapie en lichttherapieën.
Hidradenitis suppurativa (HS)
Yuflyma is geïndiceerd voor de behandeling van actieve matige tot ernstige hidradenitis suppurativa (acne inversa) bij volwassenen en adolescenten vanaf 12 jaar met ontoereikende respons op een conventionele systemische HS-behandeling (zie rubriek 5.1 en 5.2).
Ziekte van Crohn
Yuflyma is geïndiceerd voor de behandeling van matig tot ernstig actieve ziekte van Crohn bij volwassen patiënten die niet gereageerd hebben op een volledige en adequate behandeling met een corticosteroïd en/of een immunosuppressivum, of die dergelijke behandelingen niet verdragen of bij wie hiertegen een contra-indicatie bestaat.
Juveniele ziekte van Crohn
Yuflyma is geïndiceerd voor de behandeling van matig tot ernstig actieve ziekte van Crohn bij kinderen (vanaf 6 jaar) die een ontoereikende respons hebben gehad op conventionele behandeling waaronder primaire voedingstherapie en een corticosteroïd en/of een immuunmodulerend middel, of die dergelijke behandelingen niet verdragen of bij wie hiertegen een contra-indicatie bestaat.
Colitis ulcerosa
Yuflyma is geïndiceerd voor de behandeling van matig tot ernstig actieve colitis ulcerosa bij volwassen patiënten die een ontoereikende respons hebben gehad op conventionele therapie, waaronder corticosteroïden en 6-mercaptopurine (6-MP) of azathioprine (AZA), of die dergelijke behandelingen niet verdragen of bij wie hiertegen een contra-indicatie bestaat.
Juveniele colitis ulcerosa
Yuflyma is geïndiceerd voor de behandeling van matig tot ernstig actieve colitis ulcerosa bij kinderen (vanaf 6 jaar) die een ontoereikende respons hebben gehad op conventionele behandeling waaronder corticosteroïden en/of 6-mercaptopurine (6-MP) of azathioprine (AZA), of die dergelijke behandelingen niet verdragen of bij wie hiertegen een contra-indicatie bestaat.
Uveïtis
Yuflyma is geïndiceerd voor de behandeling van niet-infectieuze intermediaire uveïtis, uveitis posterior en panuveïtis bij volwassen patiënten die een ontoereikende respons hebben gehad op corticosteroïden, bij patiënten die minder corticosteroïden moeten gebruiken of voor wie een corticosteroïde behandeling niet geschikt is.
Juveniele uveïtis
Yuflyma is geïndiceerd voor de behandeling van juveniele chronische niet-infectieuze uveitis anterior bij patiënten vanaf twee jaar die een ontoereikende respons hebben gehad op conventionele behandeling of deze niet verdragen, of voor wie conventionele behandeling niet geschikt is.
4.2 Dosering en wijze van toediening
De Yuflyma-behandeling dient te worden geïnitieerd en plaats te vinden onder toezicht van medisch specialisten met ervaring in het diagnosticeren en behandelen van de aandoeningen waarvoor Yuflyma is geïndiceerd. Oogartsen wordt geadviseerd om te overleggen met een geschikte specialist voor aanvang van de behandeling met Yuflyma (zie rubriek 4.4). Aan patiënten die behandeld worden met Yuflyma dient een speciale Yuflyma veiligheidsinformatiekaart voor patiënten (patiëntenkaart) gegeven te worden.
Na de injectietechniek goed te hebben geoefend, kunnen patiënten zelf Yuflyma injecteren als hun arts beslist dat dit passend is, en met medische follow-up voor zover dit nodig is.
Gedurende de behandeling met Yuflyma moeten andere gelijktijdige behandelingen (bijv. corticosteroïden en/of immuunmodulerende middelen) worden geoptimaliseerd.
Dosering
Reumatoïde artritis
De aanbevolen dosis Yuflyma voor volwassen patiënten met reumatoïde artritis is 40 mg adalimumab eenmaal per twee weken toegediend als een enkele dosis via subcutane injectie. Methotrexaat wordt voortgezet tijdens de behandeling met Yuflyma.
Glucocorticoïden, salicylaten, niet-steroïde anti-inflammatoire middelen (NSAID’s) of analgetica kunnen gedurende de behandeling met Yuflyma worden gecontinueerd. Voor de combinatie met andere antireumatische geneesmiddelen dan methotrexaat, zie rubriek 4.4 en 5.1.
Bij gebruik als monotherapie, kunnen patiënten die een afname in hun respons hebben op Yuflyma 40 mg eenmaal per twee weken, baat hebben bij een verhoging van de dosering adalimumab tot 40 mg eenmaal per week of 80 mg eenmaal per twee weken.
Beschikbare data suggereren dat de klinische respons normaal binnen 12 weken behandeling wordt bereikt. Het vervolgen van de therapie bij patiënten die in deze periode nog niet reageren op het geneesmiddel, dient heroverwogen te worden.
Onderbreking van de toediening
Het kan nodig zijn de toediening te onderbreken, bijvoorbeeld voor een operatie of als er een ernstige infectie optreedt.
Beschikbare gegevens suggereren dat het opnieuw starten met adalimumab na stopzetting voor 70 dagen of langer, resulteerde in een even grote klinische respons en een vergelijkbaar veiligheidsprofiel als voor de onderbreking.
Spondylitis ankylopoetica, axiale spondyloartritis zonder röntgenologisch bewijs van AS en arthritis psoriatica
De aanbevolen dosis Yuflyma voor patiënten met spondylitis ankylopoetica, axiale spondyloartritis zonder röntgenologisch bewijs van AS en voor patiënten met arthritis psoriatica is 40 mg adalimumab eenmaal per twee weken toegediend als een enkele dosis via subcutane injectie.
Beschikbare data suggereren dat de klinische respons normaal binnen 12 weken behandeling wordt bereikt. Het vervolgen van de therapie in patiënten die in deze periode nog niet reageren op het geneesmiddel, dient heroverwogen te worden.
Psoriasis
De aanbevolen dosering Yuflyma voor volwassen patiënten bestaat uit een aanvangsdosis van 80 mg, subcutaan toegediend, gevolgd door 40 mg subcutaan eenmaal per twee weken vanaf een week na de aanvangsdosis.
Als een patiënt na 16 weken behandeling niet heeft gereageerd, dient voortzetting van de therapie zorgvuldig te worden heroverwogen.
Na 16 weken kunnen patiënten die onvoldoende reageren op Yuflyma 40 mg eenmaal per twee weken, baat hebben bij een verhoging van de dosering naar 40 mg eenmaal per week of 80 mg eenmaal per twee weken. Bij patiënten met onvoldoende respons op Yuflyma dienen de voordelen en risico’s van voortgezette behandeling met wekelijks 40 mg of 80 mg eenmaal per twee weken zorgvuldig te worden afgewogen nadat de dosering is verhoogd (zie rubriek 5.1). Als de respons voldoende is met 40 mg eenmaal per week of 80 mg eenmaal per twee weken, kan de dosering vervolgens weer naar 40 mg eenmaal per twee weken verlaagd worden.
Hidradenitis suppurativa
Het aanbevolen Yuflyma-doseringsschema voor volwassen patiënten met hidradenitis suppurativa (HS) start met 160 mg op dag 1 (dosis kan worden toegediend als vier injecties van 40 mg op één dag of als twee injecties van 40 mg per dag op twee achtereenvolgende dagen), gevolgd door 80 mg twee weken later op dag 15 (dosis wordt toegediend als twee injecties van 40 mg op één dag). Twee weken later (dag 29) wordt de therapie voortgezet met een dosis van 40 mg eenmaal per week of 80 mg eenmaal per twee weken (toegediend als twee 40 mg injecties op één dag). Behandelingen met antibiotica mogen indien nodig tijdens de behandeling met Yuflyma worden voortgezet. Patiënten wordt aangeraden tijdens de behandeling met Yuflyma dagelijks een lokaal antiseptisch middel voor hun HS-laesies te gebruiken.
Voortzetting van de behandeling dient zorgvuldig te worden heroverwogen wanneer een patiënt in week 12 nog geen respons vertoont.
Als de behandeling moet worden onderbroken, kan er opnieuw worden gestart met 40 mg Yuflyma eenmaal per week of 80 mg eenmaal per twee weken (zie rubriek 5.1).
De verhouding tussen voordelen en risico’s van aanhoudende langetermijnbehandeling moet regelmatig geëvalueerd worden (zie rubriek 5.1).
De ziekte van Crohn
Het aanbevolen Yuflyma inductiedoseringsschema voor volwassen patiënten met matig tot ernstig actieve ziekte van Crohn is 80 mg in week 0, gevolgd door 40 mg in week 2. Indien er een snellere respons op de behandeling nodig is, kan het schema 160 mg in week 0 (toegediend als vier 40 mg injecties op één dag of als twee 40 mg injecties per dag voor twee opeenvolgende dagen), gevolgd door 80 mg in week 2 (toegediend als twee 40 mg injecties op één dag) worden gebruikt, waarbij men zich ervan bewust moet zijn dat het risico van bijwerkingen hoger is gedurende de inductie.
Na de inductiebehandeling is de aanbevolen dosering 40 mg eenmaal per twee weken via subcutane injectie. Eventueel mag, indien een patiënt gestopt is met Yuflyma en symptomen van de ziekte terugkeren, Yuflyma opnieuw worden toegediend. Er is weinig ervaring met opnieuw toedienen na meer dan 8 weken sinds de vorige dosis.
Gedurende de onderhoudsbehandeling kunnen corticosteroïden geleidelijk worden afgebouwd overeenkomstig klinische richtlijnen.
Sommige patiënten die een verminderde respons ervaren op Yuflyma 40 mg eenmaal per twee weken, kunnen baat hebben bij een verhoging van de dosering naar 40 mg adalimumab per week of 80 mg eenmaal per twee weken.
Sommige patiënten die geen respons hebben in week 4, kunnen baat hebben bij voortgezette onderhoudsbehandeling tot en met week 12. Voortzetting van de behandeling dient zorgvuldig te worden heroverwogen bij een patiënt die binnen deze periode nog geen respons ervaart.
Colitis ulcerosa
Het aanbevolen Yuflyma inductiedoseringsschema voor volwassen patiënten met matige tot ernstige colitis ulcerosa is 160 mg in week 0 (toegediend als vier 40 mg injecties op één dag of als twee 40 mg injecties per dag voor twee opeenvolgende dagen) en 80 mg in week 2 (toegediend als twee 40 mg injecties op één dag). Na de inductiebehandeling is de aanbevolen dosering 40 mg eenmaal per twee weken via subcutane injectie.
Gedurende de onderhoudsbehandeling kunnen corticosteroïden geleidelijk worden afgebouwd overeenkomstig klinische richtlijnen.
Sommige patiënten die een verminderde respons ervaren op 40 mg eenmaal per twee weken, kunnen baat hebben bij een verhoging van de dosering naar eenmaal per week 40 mg Yuflyma of 80 mg eenmaal per twee weken.
Beschikbare gegevens tonen aan dat een klinische respons gewoonlijk binnen 2-8 weken behandeling wordt bereikt. Behandeling met Yuflyma dient niet te worden voortgezet bij patiënten die binnen deze periode geen respons ervaren.
Uveïtis
De aanbevolen dosering Yuflyma voor volwassen patiënten met uveïtis bestaat uit een aanvangsdosis van 80 mg, gevolgd door 40 mg eenmaal per twee weken vanaf één week na de aanvangsdosis. Er is beperkte ervaring met de start van behandeling met uitsluitend adalimumab. Behandeling met Yuflyma kan gestart worden in combinatie met corticosteroïden en/of andere niet-biologische immuunmodulerende middelen. Corticosteroïden die gelijktijdig worden gebruikt kunnen worden afgebouwd overeenkomstig de klinische praktijk, te beginnen twee weken na aanvang van de behandeling met Yuflyma.
Aanbevolen wordt de voordelen en risico’s van voortgezette langetermijnbehandeling jaarlijks te evalueren (zie rubriek 5.1).
Speciale populaties
Ouderen
Aanpassing van de dosis is niet vereist.
Nier- en/of leverfunctiestoornis
Adalimumab is niet onderzocht in deze patiëntenpopulaties. Er kan geen doseringsadvies worden gegeven.
Pediatrische patiënten
Juveniele idiopathische artritis
Polyarticulaire juveniele idiopathische artritis vanaf de leeftijd van 2 jaar
De aanbevolen dosis Yuflyma voor patiënten met polyarticulaire juveniele idiopathische artritis vanaf de leeftijd van 2 jaar is gebaseerd op lichaamsgewicht (tabel 1). Yuflyma wordt eenmaal per twee weken toegediend via subcutane injectie.
Tabel 1. Yuflyma-dosis voor patiënten met polyarticulaire juveniele idiopathische artritis
Gewicht patiënt Doseringsschema
10 kg tot < 30 kg 20 mg eenmaal per twee weken
≥ 30 kg 40 mg eenmaal per twee weken
Beschikbare data geven aan dat klinische respons meestal binnen 12 weken behandeling bereikt wordt. Voortzetting van de behandeling dient zorgvuldig te worden heroverwogen bij een patiënt die geen respons ervaart binnen deze periode.
Er is geen relevante toepassing van adalimumab bij patiënten jonger dan 2 jaar voor deze indicatie.
Enthesitis-gerelateerde artritis
De aanbevolen dosis Yuflyma voor patiënten met enthesitis-gerelateerde artritis vanaf de leeftijd van 6 jaar is gebaseerd op lichaamsgewicht (tabel 2). Yuflyma wordt eenmaal per twee weken toegediend via subcutane injectie.
Tabel 2. Yuflyma-dosis voor patiënten met enthesitis-gerelateerde artritis
Gewicht patiënt Doseringsschema
15 kg tot < 30 kg 20 mg eenmaal per twee weken
≥ 30 kg 40 mg eenmaal per twee weken
Het gebruik van adalimumab is niet onderzocht bij patiënten met enthesitis-gerelateerde artritis van jonger dan 6 jaar.
Arthritis psoriatica en axiale spondyloartritis inclusief spondylitis ankylopoetica
Er is geen relevante toepassing van adalimumab bij pediatrische patiënten voor de indicaties spondylitis ankylopoetica en arthritis psoriatica.
Juveniele plaquepsoriasis
De aanbevolen dosis Yuflyma voor patiënten met plaquepsoriasis van 4 tot 17 jaar oud is gebaseerd op lichaamsgewicht (tabel 3). Yuflyma wordt toegediend via subcutane injectie.
Tabel 3. Yuflyma-dosis voor kinderen met plaquepsoriasis
Gewicht patiënt Doseringsschema
15 kg tot < 30 kg Aanvangsdosis van 20 mg,
gevolgd door eenmaal per twee weken 20 mg vanaf één week na
de aanvangsdosis.
≥ 30 kg Aanvangsdosis van 40 mg,
gevolgd door eenmaal per twee weken 40 mg vanaf één week na
de aanvangsdosis.
Voortzetting van de behandeling dient zorgvuldig te worden heroverwogen bij een patiënt die geen respons ervaart binnen 16 weken.
Als herbehandeling met adalimumab geïndiceerd is, dient bovenstaande aanbeveling over de dosering en de behandelingsduur gevolgd te worden.
De veiligheid van adalimumab bij kinderen met plaquepsoriasis is beoordeeld gedurende gemiddeld 13 maanden.
Er is geen relevante toepassing van adalimumab bij kinderen jonger dan 4 jaar voor deze indicatie.
Hidradenitis suppurativa bij adolescenten (vanaf 12 jaar, met een gewicht van minstens 30 kg)
Er zijn geen klinische studies met adalimumab bij adolescente patiënten met HS uitgevoerd. De dosering van adalimumab bij deze patiënten is bepaald met farmacokinetische modellen en simulatie (zie rubriek 5.2).
De aanbevolen dosis Yuflyma is 80 mg in week 0, gevolgd door 40 mg eenmaal per twee weken vanaf week 1 via subcutane injectie.
Bij adolescente patiënten die onvoldoende reageren op Yuflyma 40 mg eenmaal per twee weken, kan een verhoging van de dosering naar 40 mg adalimumab eenmaal per week of 80 mg eenmaal per twee weken worden overwogen.
Behandelingen met antibiotica kunnen indien nodig tijdens de behandeling met Yuflyma worden voortgezet. Patiënten wordt aangeraden tijdens de behandeling met Yuflyma dagelijks een lokaal antiseptisch middel voor hun HS-laesies te gebruiken.
Voortzetting van de behandeling dient zorgvuldig te worden heroverwogen wanneer een patiënt in week 12 nog geen verbetering vertoont.
Als de behandeling wordt onderbroken, kan er indien nodig opnieuw worden gestart met Yuflyma.
De verhouding tussen voordelen en risico’s van aanhoudende langetermijnbehandeling moet regelmatig geëvalueerd worden (zie de gegevens voor volwassenen in rubriek 5.1).
Er is geen relevante toepassing van adalimumab bij kinderen jonger dan 12 jaar met deze indicatie.
Juveniele ziekte van Crohn
De aanbevolen dosis Yuflyma voor patiënten met de ziekte van Crohn in de leeftijd van 6 tot 17 jaar is gebaseerd op lichaamsgewicht (tabel 4). Yuflyma wordt toegediend via subcutane injectie.
Tabel 4. Adalimumab-dosis voor kinderen met de ziekte van Crohn
| Gewicht patiënt | Inductiedosering | Onderhoudsdosering vanaf week 4 |
| < 40 kg |
Indien een snellere respons op de therapie nodig is, kan de volgende dosering worden gebruikt, waarbij men zich ervan bewust moet zijn dat het risico op bijwerkingen hoger kan zijn wanneer de hogere inductiedosering wordt gebruikt:
| 20 mg eenmaal per twee weken |
| ≥ 40 kg |
Indien een snellere respons op de therapie nodig is, kan de volgende dosering worden gebruikt, waarbij men zich ervan bewust moet zijn dat het risico op bijwerkingen hoger kan zijn wanneer de hogere inductiedosering wordt gebruikt:
| 40 mg eenmaal per twee weken |
Patiënten die onvoldoende respons ervaren, kunnen baat hebben bij een verhoging van de dosering:
- < 40 kg: 20 mg eenmaal per week
- ≥ 40 kg: 40 mg eenmaal per week of 80 mg eenmaal per twee weken
Voortzetting van de behandeling dient zorgvuldig te worden overwogen wanneer een patiënt in week 12 nog geen respons vertoont.
Er is geen relevante toepassing van adalimumab bij kinderen jonger dan 6 jaar voor deze indicatie.
Juveniele colitis ulcerosa
De aanbevolen dosis Yuflyma voor patiënten van 6 tot en met 17 jaar met colitis ulcerosa is gebaseerd op het lichaamsgewicht (tabel 5). Yuflyma wordt toegediend via subcutane injectie.
Tabel 5. Yuflyma dosis voor pediatrische patiënten met colitis ulcerosa
| Patiëntgewicht | Inductiedosering | Onderhoudsdosering vanaf week 4* |
| < 40 kg |
|
|
| ≥ 40 kg |
|
|
* Pediatrische patiënten die 18 jaar worden tijdens behandeling met Yuflyma dienen door te gaan met de hun voorgeschreven onderhoudsdosis.
Voortzetting van de behandeling na 8 weken dient zorgvuldig te worden overwogen bij patiënten die geen tekenen van een respons vertonen binnen deze tijdsperiode.
Er is geen relevante toepassing van adalimumab bij kinderen jonger dan 6 jaar voor deze indicatie.
Juveniele uveïtis
De aanbevolen dosis Yuflyma voor kinderen met uveïtis vanaf 2 jaar is gebaseerd op lichaamsgewicht (tabel 6). Yuflyma wordt toegediend via subcutane injectie.
Voor juveniele uveïtis is er geen ervaring met de behandeling van adalimumab zonder gelijktijdig gebruik van methotrexaat.
Tabel 6. Yuflyma-dosis voor kinderen met uveïtis
Gewicht patiënt Doseringsschema
< 30 kg 20 mg eenmaal per twee weken
in combinatie met methotrexaat
≥ 30 kg 40 mg eenmaal per twee weken
in combinatie met methotrexaat
Bij initiatie van de Yuflyma-behandeling kan één week voor aanvang van de onderhoudsbehandeling een oplaaddosis van 40 mg worden toegediend voor patiënten < 30 kg of 80 mg voor patiënten ≥30 kg. Er zijn geen klinische gegevens beschikbaar over het gebruik van een oplaaddosis adalimumab bij kinderen jonger dan 6 jaar (zie rubriek 5.2).
Er is geen relevante toepassing van adalimumab bij kinderen jonger dan 2 jaar voor deze indicatie.
Aanbevolen wordt de voordelen en risico’s van voortgezette langetermijnbehandeling jaarlijks te evalueren (zie rubriek 5.1).
Wijze van toediening
Yuflyma wordt toegediend via subcutane injectie.
Een volledige gebruiksaanwijzing is te vinden in de bijsluiter.
Yuflyma is in andere sterkten en toedieningsvormen beschikbaar.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Actieve tuberculose of andere ernstige infecties zoals sepsis en andere opportunistische infecties (zie rubriek 4.4).
Matig tot ernstig hartfalen (NYHA-klasse III/IV) (zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Patiënten die TNF-antagonisten gebruiken zijn vatbaarder voor ernstige infecties. Een verminderde longfunctie kan het risico op het ontwikkelen van infecties vergroten. Patiënten moeten daarom zorgvuldig worden gecontroleerd op infecties, waaronder tuberculose, voor, tijdens en na de behandeling met Yuflyma. Omdat de eliminatie van adalimumab tot vier maanden kan duren, dienen de controles gedurende deze periode door te gaan.
De behandeling met Yuflyma mag niet worden geïnitieerd bij patiënten met actieve infecties, waaronder chronische of gelokaliseerde infecties, tot deze infecties onder controle zijn gebracht. Bij patiënten die zijn blootgesteld aan tuberculose en patiënten die hebben gereisd in gebieden met een hoog risico op tuberculose of endemische mycosen, zoals histoplasmose, coccidioïdomycose of blastomycose, dienen het risico en de voordelen van behandeling met Yuflyma te worden afgewogen alvorens de therapie te initiëren (zie Andere opportunistische infecties).
Patiënten bij wie een nieuwe infectie optreedt tijdens de behandeling met Yuflyma dienen zorgvuldig te worden gecontroleerd en dienen een volledige diagnostische evaluatie te ondergaan. Toediening van Yuflyma dient te worden stopgezet als er bij een patiënt een nieuwe ernstige infectie of sepsis optreedt en een geschikte antimicrobiële of antischimmeltherapie dient te worden geïnitieerd tot de infectie onder controle is gebracht. Artsen dienen de nodige voorzichtigheid in acht te nemen wanneer zij het gebruik van Yuflyma overwegen bij patiënten met een geschiedenis van recidiverende infectie of met onderliggende aandoeningen die tot een predispositie voor infecties kunnen leiden, inclusief het gebruik van gelijktijdig toegediende immunosuppressiva.
Ernstige infecties
Bij patiënten die werden behandeld met adalimumab zijn ernstige infecties gerapporteerd, waaronder sepsis, veroorzaakt door bacteriële, mycobacteriële, invasieve schimmel-, parasitaire, virale of andere opportunistische infecties, zoals listeriose, legionellose en pneumocystose.
Andere ernstige infecties die zijn waargenomen in klinisch onderzoek zijn onder andere pneumonie, pyelonefritis, septische artritis en septikemie. Er zijn ziekenhuisopnames en gevallen met fatale afloop geassocieerd met infecties gemeld.
Tuberculose
Zowel reactivering als het ontstaan van tuberculose is gemeld bij patiënten die adalimumab gebruiken. Meldingen betroffen gevallen van pulmonale en extrapulmonale (d.w.z. gedissemineerde) tuberculose.
Vóór initiatie van de behandeling met Yuflyma moeten alle patiënten worden geëvalueerd op zowel actieve als inactieve ('latente') tuberculose-infectie. Deze evaluatie dient een gedetailleerde medische beoordeling te omvatten van de patiëntgeschiedenis betreffende tuberculose of mogelijke eerdere blootstelling aan mensen met actieve tuberculose en vroegere en/of huidige behandeling met immunosuppressiva. Er moeten gepaste screeningtests (d.w.z. tuberculine huidtest en röntgenopname van de borst) worden uitgevoerd bij alle patiënten (plaatselijke richtlijnen kunnen van toepassing zijn). Het is aanbevolen dat de wijze waarop deze testen zijn uitgevoerd en de resultaten ervan worden aangegeven in de Yuflyma patiëntenkaart van de patiënt. De voorschrijvers worden herinnerd aan de risico’s van vals negatieve uitkomsten van tuberculine huidtesten, vooral bij ernstig zieke en immuno-incompetente patiënten.
Als actieve tuberculose wordt gediagnosticeerd, mag de Yuflyma-behandeling niet worden geïnitieerd (zie rubriek 4.3).
In alle hieronder beschreven situaties dienen de voordelen van behandeling met Yuflyma zorgvuldig te worden afgewogen tegen de risico’s ervan.
Als latente tuberculose vermoed wordt, dient een arts met expertise op het gebied van de tuberculosebehandeling te worden geconsulteerd.
Als latente tuberculose wordt gediagnosticeerd, moet vóór het begin van de behandeling met Yuflyma gestart worden met antituberculeuze behandeling volgens de plaatselijke richtlijnen.
Het gebruik van antituberculeuze profylaxe behandeling dient ook te worden overwogen vóór het begin van de behandeling met Yuflyma bij patiënten met meerdere of significante risicofactoren voor tuberculose ondanks een negatieve tuberculosetest en bij patiënten met latente of actieve tuberculose in de voorgeschiedenis, bij wie niet met zekerheid is vast te stellen dat ze adequaat zijn behandeld.
Ondanks tuberculose profylaxe behandeling, zijn er gevallen van gereactiveerde tuberculose geweest onder patiënten die met adalimumab werden behandeld. Bij sommige patiënten die met succes waren behandeld voor actieve tuberculose, trad tuberculose opnieuw op tijdens behandeling met adalimumab.
Patiënten dienen het advies te krijgen een arts te raadplegen als tijdens of na de behandeling met Yuflyma klachten/symptomen optreden die wijzen op een tuberculose-infectie (bijvoorbeeld aanhoudend hoesten, emaciatie/gewichtsverlies, lichte koorts, lusteloosheid).
Andere opportunistische infecties
Opportunistische infecties, waaronder invasieve schimmelinfecties, zijn waargenomen bij patiënten die werden behandeld met adalimumab. Deze infecties zijn niet altijd herkend bij patiënten die TNF-antagonisten gebruikten en dit heeft geresulteerd in vertragingen bij het instellen van de adequate behandeling, met in sommige gevallen een fatale afloop.
Patiënten die klachten en symptomen ontwikkelen zoals koorts, malaise, gewichtsverlies, zweten, hoesten, dyspnoe en/of pulmonaire infiltraten of andere ernstige systemische ziekte al dan niet gepaard gaand met shock, dienen verdacht te worden van een invasieve schimmelinfectie en de toediening van Yuflyma dient onmiddellijk te worden gestaakt. Bij deze patiënten dient de diagnose te worden gesteld en toediening van een empirische antischimmeltherapie te worden gestart in overleg met een arts met expertise op het gebied van de zorg voor patiënten met invasieve schimmelinfecties.
Hepatitis B-reactivering
Reactivering van hepatitis B is opgetreden bij patiënten die behandeld werden met een TNF-antagonist zoals adalimumab en die chronisch drager zijn van dit virus (d.w.z. oppervlakte-antigeen positief). Sommige gevallen waren fataal. Patiënten dienen getest te worden op hepatitis B-infectie voordat met de behandeling met Yuflyma begonnen wordt. Voor patiënten die positief voor hepatitis B-infectie worden getest, wordt consultatie met een arts met ervaring met de behandeling van hepatitis B aanbevolen.
Dragers van het hepatitis B-virus die behandeling met Yuflyma nodig hebben dienen zorgvuldig te worden gemonitord op symptomen van actieve infectie met het hepatitis B-virus gedurende de behandeling en gedurende verschillende maanden na beëindiging van de behandeling. Er zijn onvoldoende gegevens beschikbaar over het behandelen van patiënten die drager zijn van het hepatitis B-virus met antivirale therapie in combinatie met behandeling met TNF-antagonisten om hepatitis B-virus reactivering te voorkomen. Bij patiënten bij wie reactivering van hepatitis B optreedt, dient Yuflyma te worden gestopt en dient effectieve antivirale therapie met geschikte ondersteunende behandeling te worden gestart.
Neurologische complicaties
TNF-antagonisten, waaronder adalimumab, zijn in zeldzame gevallen in verband gebracht met het ontstaan van of de verergering van klinische symptomen en/of radiografische aanwijzingen voor demyeliniserende aandoeningen van het centraal zenuwstelsel, waaronder multipele sclerose en optische neuritis, en perifere demyeliniserende aandoeningen, waaronder het syndroom van Guillain-Barré. Voorschrijvers dienen voorzichtigheid in acht te nemen wanneer het gebruik van Yuflyma wordt overwogen bij patiënten met reeds bestaande of recent opgetreden demyeliniserende aandoeningen van het centrale of perifere zenuwstelsel; stopzetten van het gebruik van Yuflyma dient overwogen te worden indien een van deze aandoeningen zich ontwikkelt. Er is een bekende associatie tussen intermediaire uveïtis en centrale demyeliniserende aandoeningen. Bij patiënten met niet-infectieuze intermediaire uveïtis moet een neurologische beoordeling worden uitgevoerd voor de start van de Yuflyma-behandeling en regelmatig tijdens de behandeling om al bestaande of zich ontwikkelende centrale demyeliniserende aandoeningen vast te stellen.
Allergische reacties
Tijdens klinische onderzoeken traden zelden ernstige allergische reacties geassocieerd met adalimumab op. Tijdens klinische onderzoeken traden soms niet-ernstige allergische reacties op adalimumab op. Er zijn meldingen ontvangen van ernstige allergische reacties, waaronder anafylaxie, na het toedienen van adalimumab. Als er een anafylactische reactie of andere ernstige bijwerking optreedt, dient de toediening van Yuflyma onmiddellijk te worden gestaakt en dient de gepaste behandeling te worden geïnitieerd.
Immunosuppressie
Bij een onderzoek met 64 patiënten met reumatoïde artritis die werden behandeld met adalimumab waren er geen aanwijzingen voor onderdrukking van vertraagde hypersensitiviteit, verlaagde immunoglobulinewaarden of gewijzigde tellingen voor effector-T-, B-, en NK-cellen, monocyten/macrofagen en neutrofielen.
Maligniteiten en lymfoproliferatieve aandoeningen
In de gecontroleerde delen van de klinische onderzoeken met TNF-antagonisten zijn meer gevallen van maligniteiten waaronder lymfomen waargenomen in de patiënten die TNF-antagonisten hebben gekregen vergeleken met de controlepatiënten. Echter, het voorkomen hiervan was zeldzaam. In postmarketingverband zijn gevallen van leukemie gemeld bij patiënten die behandeld waren met een TNF-antagonist. Er is een verhoogd achtergrondrisico op lymfomen en leukemie voor reumatoïde artritis patiënten met langdurige, zeer actieve, ontstekingsziekte, wat de inschatting van het risico compliceert. Met de huidige kennis kan een mogelijk risico op de ontwikkeling van lymfomen, leukemie en andere maligniteiten bij patiënten die behandeld worden met TNF-antagonisten niet worden uitgesloten.
Maligniteiten, waarvan sommige fataal, zijn in postmarketingverband gemeld bij kinderen, adolescenten en jongvolwassenen (tot 22 jaar) die werden behandeld met TNF-antagonisten (start van de behandeling bij een leeftijd ≤ 18 jaar), waaronder adalimumab. Ongeveer de helft van de gevallen betrof lymfomen. De andere gemelde gevallen betroffen een variëteit van verschillende maligniteiten, waaronder zeldzame maligniteiten die gewoonlijk in verband worden gebracht met immunosuppressie. Een risico op het ontwikkelen van maligniteiten bij kinderen en adolescenten die behandeld worden met TNF-antagonisten kan niet worden uitgesloten.
Er zijn zeldzame postmarketing gevallen vastgesteld van hepatosplenisch T-cellymfoom bij patiënten die behandeld werden met adalimumab. Dit zeldzame type T-cellymfoom heeft een zeer agressief ziekteverloop en is gewoonlijk fataal. Enkele van deze hepatosplenische T-cellymfomen tijdens gebruik van adalimumab deden zich voor bij jonge volwassen patiënten die voor inflammatoire darmziekte gelijktijdig behandeld werden met azathioprine of 6-mercaptopurine. Het mogelijke risico van de combinatie van azathioprine of 6-mercaptopurine en Yuflyma moet zorgvuldig worden overwogen. Het risico van het ontwikkelen van hepatosplenisch T-cellymfoom bij patiënten die worden behandeld met Yuflyma kan niet worden uitgesloten (zie rubriek 4.8).
Er hebben geen onderzoeken plaatsgevonden waarbij patiënten met een achtergrond van maligniteiten geïncludeerd werden of patiënten bij wie de behandeling met adalimumab werd voortgezet nadat er zich bij hen een maligniteit had ontwikkeld. Voorzichtigheid is geboden bij de overweging om deze patiënten met Yuflyma te behandelen (zie rubriek 4.8).
Alle patiënten, maar in het bijzonder patiënten die in het verleden uitgebreid met immunosuppressiva zijn behandeld en psoriasispatiënten die in het verleden met PUVA behandeld zijn, dienen vóór en tijdens de behandeling met Yuflyma te worden onderzocht op de aanwezigheid van niet-melanoom huidkanker. Er zijn ook meldingen van melanoom en Merkelcelcarcinoom bij patiënten die werden behandeld met TNF-antagonisten waaronder adalimumab (zie rubriek 4.8).
In een oriënterend klinisch onderzoek waarin het gebruik van een andere TNF-antagonist, infliximab, werd geëvalueerd bij patiënten met matig ernstig tot ernstig COPD werden meer maligniteiten, meestal in de longen of hoofd en nek, gemeld bij patiënten die infliximab gebruikten dan bij controlepatiënten. Alle patiënten hadden een voorgeschiedenis van zwaar roken. Daarom moet voorzichtigheid betracht worden bij het voorschrijven van TNF-antagonisten aan COPD-patiënten, evenals aan patiënten met een verhoogd risico op een maligniteit door zwaar roken.
Op basis van de huidige gegevens is het niet bekend of behandeling met adalimumab het risico op de ontwikkeling van dysplasie of colonkanker beïnvloedt. Alle patiënten met colitis ulcerosa die een verhoogd risico hebben op dysplasie of coloncarcinoom (bijvoorbeeld patiënten met langdurige colitis ulcerosa of primaire scleroserende cholangitis) of die een voorgeschiedenis hebben van dysplasie of coloncarcinoom, dienen voorafgaand aan de behandeling en gedurende hun ziekteverloop met regelmaat te worden onderzocht op dysplasie. Deze controle dient overeenkomstig de lokale richtlijnen te bestaan uit o.a. colonoscopie en biopten.
Hematologische reacties
Pancytopenie inclusief aplastische anemie is in zeldzame gevallen gemeld bij gebruik van TNF-antagonisten. Hematologische bijwerkingen, waaronder medisch significante cytopenie (bijv. trombocytopenie, leukopenie) zijn gemeld in samenhang met adalimumab. Patiënten die Yuflyma gebruiken dienen geadviseerd te worden onmiddellijk medisch advies te vragen indien zij klachten en symptomen ontwikkelen die duiden op bloeddyscrasie (bijv. aanhoudende koorts, blauwe plekken, bloedingen, bleekheid). Stopzetten van het gebruik van Yuflyma dient overwogen te worden bij patiënten met bewezen significante hematologische afwijkingen.
Vaccinaties
Vergelijkbare antilichaamreacties op de standaard 23-valent pneumokokkenvaccinatie en de influenza trivalent virusvaccinatie zijn waargenomen in een studie met 226 volwassen personen met reumatoïde artritis die behandeld werden met adalimumab of placebo. Er zijn geen gegevens bekend over de secundaire overdracht van een infectie door levende vaccins bij patiënten die adalimumab gebruiken.
Het wordt aanbevolen om kinderen, indien mogelijk, vóór het starten met de behandeling met Yuflyma alle vaccinaties toe te dienen in overeenstemming met de van toepassing zijnde vaccinatierichtlijnen.
Patiënten die Yuflyma gebruiken kunnen gelijktijdig vaccinaties toegediend krijgen, met uitzondering van levende vaccins. Toediening van levende vaccins (bijvoorbeeld BCG-vaccin) aan zuigelingen die in utero aan adalimumab zijn blootgesteld, wordt niet aanbevolen gedurende 5 maanden na de laatste injectie met adalimumab van de moeder tijdens de zwangerschap.
Congestief hartfalen
In een klinisch onderzoek met een andere TNF-antagonist zijn verslechtering van congestief hartfalen en verhoogde mortaliteit als gevolg van congestief hartfalen waargenomen. Gevallen van verslechtering van congestief hartfalen zijn ook gemeld bij met Yuflyma behandelde patiënten. Bij gebruik van adalimumab bij patiënten met mild hartfalen (NYHA-klasse I/II) is voorzichtigheid geboden. Yuflyma is gecontra-indiceerd bij matig tot ernstig hartfalen (zie rubriek 4.3). De behandeling met Yuflyma moet worden gestaakt bij patiënten bij wie nieuwe of verergerende symptomen van congestief hartfalen optreden.
Auto-immuunprocessen
De behandeling met Yuflyma kan leiden tot de vorming van auto-immuunantilichamen. De invloed van langdurige behandeling met adalimumab op de ontwikkeling van auto-immuun aandoeningen is onbekend. Als een patiënt na behandeling met Yuflyma symptomen ontwikkelt die wijzen op een lupusachtig syndroom en als deze patiënt positief bevonden wordt voor antilichamen tegen dubbelstrengs DNA, mag de behandeling met Yuflyma niet langer gegeven worden (zie rubriek 4.8).
Gelijktijdige toediening van biologische DMARD's of TNF-antagonisten
In klinische onderzoeken zijn ernstige infecties gemeld na gelijktijdig gebruik van anakinra en een andere
TNF-antagonist, etanercept, zonder toegevoegd voordeel vergeleken met etanercept alleen. Gezien de aard van de bijwerkingen die gevonden zijn met de combinatie van etanercept en anakinra, kan de combinatie van anakinra met andere TNF-antagonisten in vergelijkbare toxiciteiten resulteren. Daarom wordt de combinatie van adalimumab en anakinra niet aanbevolen (zie rubriek 4.5).
Gelijktijdige toediening van adalimumab met andere biologische DMARD's (bijv. anakinra en abatacept) of andere TNF-antagonisten wordt niet aanbevolen vanwege een mogelijk toegenomen risico van infecties, waaronder ernstige infecties en andere potentiële farmacologische interacties (zie rubriek 4.5).
Chirurgische ingrepen
Er is beperkte ervaring met de veiligheid van chirurgische procedures bij patiënten die behandeld worden met adalimumab. Er dient rekening gehouden te worden met de lange halfwaardetijd van adalimumab als een chirurgische ingreep gepland wordt. Een patiënt die een operatie ondergaat terwijl hij of zij nog Yuflyma gebruikt moet zorgvuldig worden gecontroleerd op infecties en geschikte acties dienen ondernomen te worden. Er is beperkte ervaring met de veiligheid bij patiënten die Yuflyma gebruiken en artroplastiek ondergaan.
Dunnedarmobstructie
Gebrek aan respons op behandeling voor de ziekte van Crohn kan een indicatie zijn voor de aanwezigheid van een gefixeerde fibrotische vernauwing, waarvoor chirurgische behandeling noodzakelijk is. Beschikbare gegevens wijzen erop dat adalimumab vernauwingen niet verergert of veroorzaakt.
Ouderen
De frequentie van ernstige infecties tijdens behandeling met adalimumab was hoger bij patiënten ouder dan 65 jaar (3,7%) dan bij patiënten jonger dan 65 jaar (1,5%). Enkele hadden een fatale uitkomst. Bijzondere aandacht voor het risico op infecties dient in acht genomen te worden bij de behandeling van ouderen.
Pediatrische patiënten
Zie Vaccinaties hierboven.
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis van 0,4 ml, dat wil zeggen dat het in wezen 'natriumvrij' is.
Hulpstoffen met bekend effect
Dit medicijn bevat 0,4 mg polysorbaat 80 (E433) in elke dosis van 40 mg. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Adalimumab is onderzocht bij patiënten met reumatoïde artritis, polyarticulaire juveniele idiopathische artritis en arthritis psoriatica die adalimumab als monotherapie gebruikten en bij patiënten die gelijktijdig methotrexaat gebruikten. De aanmaak van antilichamen was lager wanneer adalimumab samen met methotrexaat werd gegeven in vergelijking met de monotherapie. Toediening van adalimumab zonder methotrexaat resulteerde in een verhoogde aanmaak van antilichamen, een verhoogde klaring en verminderde werkzaamheid van adalimumab (zie rubriek 5.1).
De combinatie van adalimumab en anakinra wordt niet aanbevolen (zie rubriek 4.4 'Gelijktijdige toediening van biologische DMARD's of TNF-antagonisten').
De combinatie van adalimumab en abatacept wordt niet aanbevolen (zie rubriek 4.4 'Gelijktijdige toediening van biologische DMARD's of TNF-antagonisten').
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden dienen te overwegen een betrouwbare anticonceptiemethode te gebruiken om zwangerschap te voorkomen en het gebruik daarvan gedurende ten minste vijf maanden na de laatste Yuflyma-behandeling voort te zetten.
Zwangerschap
Prospectief verzamelde gegevens van een groot aantal (ongeveer 2.100) aan adalimumab blootgestelde zwangerschappen die leidden tot een levende geboorte met bekende uitkomsten, waaronder meer dan 1.500 die in het eerste trimester waren blootgesteld, wijzen niet op een toename van het aantal misvormingen bij de pasgeborene.
In een prospectief cohortregister waren 257 vrouwen geïncludeerd met reumatoïde artritis (RA) of de ziekte van Crohn (CD) die tenminste tijdens het eerste trimester met adalimumab waren behandeld, en 120 vrouwen met RA of CD die niet met adalimumab waren behandeld. Het primaire eindpunt was de prevalentie van ernstige geboorteafwijkingen. Het percentage zwangerschappen dat eindigde met de geboorte van minstens één levend geboren kind met een ernstige geboorteafwijking was 6/69 (8,7%) bij de met adalimumab behandelde vrouwen met RA en 5/74 (6,8%) bij de onbehandelde vrouwen met RA (niet-gecorrigeerde OR 1,31; 95% CI 0,38-4,52) en 16/152 (10,5%) bij de met adalimumab behandelde vrouwen met CD en 3/32 (9,4%) bij de onbehandelde vrouwen met CD (niet-gecorrigeerde OR 1,14; 95% CI 0,31-4,16). De gecorrigeerde OR (rekening houdend met verschillen in baselinekarakteristieken) was 1,10 (95% CI 0,45-2,73) met RA en CD gecombineerd. Er waren geen duidelijke verschillen tussen de met adalimumab behandelde vrouwen en de onbehandelde vrouwen voor de secundaire eindpunten spontane abortussen, geringe geboorteafwijkingen, vroeggeboortes, lengte van de baby bij de geboorte en ernstige of opportunistische infecties. Er werden geen doodgeboortes of maligniteiten gemeld. De interpretatie van de gegevens kan zijn beïnvloed door methodologische beperkingen van de studie, waaronder de geringe steekproefgrootte en niet-gerandomiseerde opzet.
Bij een onderzoek naar de ontwikkelingstoxiciteit bij apen waren er geen aanwijzingen voor toxiciteit voor de moeder, embryotoxiciteit of teratogeniciteit. Er zijn geen preklinische gegevens beschikbaar over de postnatale toxiciteit van adalimumab (zie rubriek 5.3).
Doordat adalimumab remmend werkt op TNFα, kan toediening van het middel tijdens de zwangerschap invloed hebben op de normale immuunresponsen bij de pasgeborene. Adalimumab mag alleen tijdens de zwangerschap worden gebruikt als daar een duidelijke noodzaak toe bestaat.
Adalimumab kan de placenta passeren naar het serum van kinderen van vrouwen die tijdens hun zwangerschap met adalimumab worden behandeld. Als gevolg hiervan kunnen deze kinderen een verhoogd risico lopen op infectie. Toediening van levende vaccins (bijvoorbeeld BCG-vaccin) aan zuigelingen die in utero aan adalimumab zijn blootgesteld, wordt niet aanbevolen gedurende 5 maanden na de laatste injectie met adalimumab van de moeder tijdens de zwangerschap.
Borstvoeding
Beperkte gegevens uit de gepubliceerde literatuur wijzen erop dat adalimumab in zeer lage concentraties in de moedermelk wordt uitgescheiden: de concentratie adalimumab in moedermelk is 0,1% tot 1% van de serumconcentratie van de moeder. Oraal toegediende immunoglobuline G-eiwitten ondergaan intestinale proteolyse en hebben een beperkte biologische beschikbaarheid. Er worden geen effecten verwacht voor met moedermelk gevoede pasgeborenen/zuigelingen. Yuflyma kan dan ook tijdens borstvoeding worden gebruikt.
Vruchtbaarheid
Er zijn geen preklinische gegevens beschikbaar met betrekking tot de invloed van adalimumab op de vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Yuflyma kan geringe invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen. Na toediening van Yuflyma kunnen vertigo en verslechtering van het gezichtsvermogen optreden (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Adalimumab is tot 60 maanden of langer onderzocht bij 9.506 patiënten in de belangrijkste gecontroleerde en open label onderzoeken. Bij deze onderzoeken waren patiënten betrokken met kort bestaande en langer bestaande reumatoïde artritis, met juveniele idiopathische artritis (polyarticulaire juveniele idiopathische artritis en enthesitis-gerelateerde artritis) en met axiale spondylartritis (spondylitis ankylopoetica en axiale spondylartritis zonder röntgenologisch bewijs van AS), arthritis psoriatica, de ziekte van Crohn, colitis ulcerosa, psoriasis, hidradenitis suppurativa en uveïtis. In de belangrijkste gecontroleerde onderzoeken kregen 6.089 patiënten adalimumab en 3.801 patiënten een placebo of active-comparator tijdens de gecontroleerde periode.
Het deel van de patiënten dat de behandeling staakte omwille van bijwerkingen tijdens het dubbelblinde gecontroleerde deel van de belangrijkste onderzoeken bedroeg 5,9% voor de patiënten die adalimumab gebruikten en 5,4% voor met controle behandelde patiënten.
De meest gemelde bijwerkingen zijn infecties (zoals nasofaryngitis, infectie van de bovenste luchtwegen en sinusitis), reacties op de injectieplaats (erytheem, jeuk, bloeding, pijn of zwelling), hoofdpijn en skeletspierpijn.
Voor adalimumab zijn meldingen van ernstige bijwerkingen gedaan. TNF-antagonisten zoals adalimumab hebben een effect op het immuunsysteem en het gebruik ervan kan de afweer van het lichaam tegen infecties en kanker beïnvloeden.
Fatale en levensbedreigende infecties (waaronder sepsis, opportunistische infecties en TB), HBV-reactivatie en verscheidene maligniteiten (waaronder leukemie, lymfomen en HSTCL) zijn ook gemeld bij gebruik van adalimumab.
Ook zijn meldingen gedaan van ernstige hematologische, neurologische en auto-immuunreacties. Deze omvatten zeldzame gevallen van pancytopenie, aplastische anemie, centrale en perifere demyeliniserende aandoeningen en meldingen van lupus, lupus-gerelateerde aandoeningen en Stevens-Johnson-syndroom.
Pediatrische patiënten
In het algemeen waren de bijwerkingen bij kinderen qua frequentie en type vergelijkbaar met de bij volwassen patiënten waargenomen bijwerkingen.
Getabelleerde lijst van bijwerkingen
De vermelde lijst met bijwerkingen is gebaseerd op ervaring uit klinische studies en op postmarketingervaring en is weergegeven per systeem/orgaanklasse en frequentie in tabel 7 hieronder: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst. De hoogste frequentie die werd waargenomen bij de verschillende indicaties is opgenomen. Een asterisk (*) in de kolom 'Systeem/orgaanklasse' betekent dat aanvullende informatie elders in rubriek 4.3, 4.4 en 4.8 gevonden kan worden.
Tabel 7. Bijwerkingen
| Systeem-/orgaanklasse | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen* | zeer vaak | luchtweginfecties (waaronder lagere en hogere luchtweginfecties, pneumonie, sinusitis, faryngitis, nasofaryngitis en virale herpes pneumonie) |
| Systeem-/orgaanklasse | Frequentie | Bijwerking |
| vaak | systemische infecties (waaronder sepsis, candidiasis en influenza), intestinale infecties (waaronder virale gastro-enteritis), huid- en onderhuidinfecties (waaronder paronychia, cellulitis, impetigo, fasciitis necroticans en herpes zoster), oorontstekingen, orale infecties (waaronder herpes simplex, orale herpes en tandinfecties), genitale infecties (waaronder vulvovaginale schimmelinfectie), urineweginfecties (waaronder pyelonefritis), schimmelinfecties, gewrichtsinfecties | |
| soms | neurologische infecties (waaronder virale meningitis), opportunistische infecties en tuberculose (waaronder coccidioïdomycose, histoplasmose en MAC-infectie (Mycobacterium avium complex)), bacteriële infecties, ooginfecties, diverticulitis1) | |
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen)* | vaak | huidkanker met uitzondering van melanoom (waaronder basaalcelcarcinoom en epitheelcelcarcinoom), benigne neoplasma |
| soms | lymfoom**, solide tumoren (waaronder borstkanker, longkanker en schildklierkanker), melanoom** | |
| zelden | leukemie1) | |
| niet bekend | hepatosplenisch T-cel lymfoom1), Merkelcelcarcinoom (neuro-endocrien carcinoom van de huid)1), Kaposi-sarcoom | |
Bloed- en lymfestelselaandoeningen* | zeer vaak | leukopenie (waaronder neutropenie en agranulocytose), anemie |
| vaak | leukocytose, trombocytopenie | |
| soms | idiopathische trombocytopenische purpura | |
| zelden | pancytopenie | |
| Immuunsysteemaandoeningen* | vaak | hypersensitiviteit, |
| Systeem-/orgaanklasse | Frequentie | Bijwerking |
| allergieën (waaronder hooikoorts) | ||
| soms | sarcoïdose1), vasculitis | |
| zelden | anafylaxie1) | |
Voedings- en stofwisselingsstoornissen | zeer vaak | verhoogde lipiden |
| vaak | hypokaliëmie, verhoogd urinezuur, afwijkend bloednatrium, hypocalciëmie, hyperglykemie, hypofosfatemie, dehydratie | |
| Psychische stoornissen | vaak | stemmingswisselingen (waaronder depressie), angst, slapeloosheid |
| Zenuwstelselaandoeningen* | zeer vaak | hoofdpijn |
| vaak | paresthesieën (waaronder hypo-esthesie), migraine, zenuwwortelcompressie | |
| soms | cerebrovasculair accident1), tremor, neuropathie | |
| zelden | multipele sclerose, demyeliniserende aandoeningen (bijv. optische neuritis, Guillain-Barré-syndroom)1) | |
| Oogaandoeningen | vaak | visusstoornis, conjunctivitis, blefaritis, zwelling van het oog |
| soms | dubbelzien | |
| Evenwichtsorgaan- en ooraandoeningen | vaak | vertigo |
| soms | doofheid, tinnitus | |
| Hartaandoeningen* | vaak | tachycardie |
| soms | myocardinfarct1), aritmieën, congestief hartfalen | |
| zelden | hartstilstand |
| Systeem-/orgaanklasse | Frequentie | Bijwerking |
| Bloedvataandoeningen | vaak | hypertensie, blozen, hematoom |
| soms | aneurysma aortae, bloedvatafsluiting, tromboflebitis | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen* | vaak | astma, dyspneu, hoesten |
| soms | longembolie1), interstitiële longaandoening, COPD (chronic obstructive pulmonary disease), pneumonitis, pleurale effusie1) | |
| zelden | longfibrose1), | |
| Maagdarmstelselaandoeningen | zeer vaak | buikpijn, misselijkheid en braken |
| vaak | maag-darmbloeding, dyspepsie, refluxoesofagitis, siccasyndroom | |
| soms | pancreatitis, slikklachten, zwelling van het gezicht | |
| zelden | intestinale perforatie1) | |
| Lever- en galaandoeningen* | zeer vaak | verhoogde leverenzymen |
| soms | cholecystitis en cholelithiasis, hepatische steatose, verhoogd bilirubine | |
| zelden | Hepatitis, reactivering van hepatitis B1), auto-immuun hepatitis1), | |
| niet bekend | leverfalen1) | |
Huid- en onderhuidaandoeningen | zeer vaak | uitslag (waaronder schilferende uitslag) |
| vaak | verergering of het ontstaan van psoriasis (inclusief psoriasis pustulosa palmoplantaris)1), urticaria, blauwe plekken (waaronder purpura), dermatitis (waaronder eczeem), breken van de nagels, |
| Systeem-/orgaanklasse | Frequentie | Bijwerking |
overmatig zweten, alopecia1), pruritus | ||
| soms | nachtzweten, litteken | |
| zelden | erythema multiforme1), Stevens-Johnson-syndroom1) Angio-oedeem1), cutane vasculitis1), lichenoïde huidreactie1) | |
| niet bekend | verergering van symptomen van dermatomyositis1) | |
| Skeletspierstelsel- en bindweefselaandoeningen | zeer vaak | skeletspierpijn |
| vaak | spierspasmen (waaronder verhoging van de hoeveelheid creatinefosfokinase in het bloed) | |
| soms | rabdomyolyse, systemische lupus erythematodes | |
| zelden | lupus-achtig syndroom1) | |
Nier- en urinewegaandoeningen | vaak | nierfunctiestoornissen, hematurie |
| soms | nycturie | |
| Voortplantingsstelsel- en borstaandoeningen | soms | erectiestoornissen |
| Algemene aandoeningen en toedieningsplaatsstoornissen* | zeer vaak | reacties op de injectieplaats (waaronder erytheem op de injectieplaats) |
| vaak | pijn op de borst, oedeem, koorts1) | |
| soms | ontsteking | |
| Onderzoeken* | vaak | stollings- en bloedingsstoornissen (waaronder verlengde geactiveerde partiële tromboplastinetijd), positieve test op autoantilichamen (waaronder antilichamen tegen dubbelstrengs DNA), verhoogd lactaatdehydrogenase in het bloed |
| niet bekend | gewichtstoename2) | |
| Letsels, intoxicaties en verrichtingscomplicaties | vaak | vertraagd herstel |
* nadere informatie is elders te vinden, in de rubriek 4.3, 4.4 en 4.8
** inclusief aanvullende open label onderzoeken
- 1) inclusief spontane meldingen
- 2) De gemiddelde gewichtsverandering vanaf baseline voor adalimumab varieerde van 0,3 kg tot 1,0 kg voor de verschillende indicaties voor volwassenen ten opzichte van (minus) -0,4 kg tot 0,4 kg voor placebo gedurende een behandelperiode van 4-6 maanden. Er werd ook een gewichtstoename van 5-6 kg waargenomen in langlopende verlengingsonderzoeken met een gemiddelde blootstelling van ongeveer 1-2 jaar zonder controlegroep, met name bij patiënten met ziekte van Crohn en colitis ulcerosa. Het mechanisme achter dit effect is onduidelijk, maar zou verband kunnen houden met het ontstekingsremmende effect van adalimumab.
Hidradenitis suppurativa
Het veiligheidsprofiel voor patiënten met HS die eenmaal per week met adalimumab werden behandeld, kwam overeen met het reeds bekende veiligheidsprofiel van adalimumab.
Uveïtis
Het veiligheidsprofiel voor patiënten met uveïtis die eenmaal per twee weken met adalimumab werden behandeld, kwam overeen met het reeds bekende veiligheidsprofiel van adalimumab.
Beschrijving van geselecteerde bijwerkingen
Reacties op de injectieplaats
In de belangrijkste gecontroleerde onderzoeken bij volwassenen en kinderen traden bij 12,9% van de met adalimumab behandelde patiënten reacties op de injectieplaats op (erytheem en/of jeuk, bloeding, pijn of zwelling), in vergelijking met 7,2% van de patiënten die placebo of actieve-control kregen. Reacties op de injectieplaats noodzaakten doorgaans niet tot staken van het geneesmiddel.
Infecties
In de belangrijkste gecontroleerde onderzoeken bij volwassenen en kinderen bedroeg het incidentiecijfer voor infectie 1,51 per patiëntjaar bij de met adalimumab behandelde patiënten en 1,46 per patiëntjaar bij de met placebo en actieve-control behandelde patiënten. De infecties bestonden hoofdzakelijk uit nasofaryngitis, bovenste luchtweginfecties en sinusitis. De meeste patiënten bleven op adalimumab na het verdwijnen van de infectie.
De incidentie van ernstige infecties bedroeg 0,04 per patiëntjaar bij met adalimumab behandelde patiënten en 0,03 per patiëntjaar bij met placebo en actieve-control behandelde patiënten.
In gecontroleerde en open label-onderzoeken bij volwassenen en kinderen met adalimumab zijn ernstige infecties (waaronder fatale infecties, die zelden voorkwamen) gemeld, waaronder tuberculose (inclusief miliair en extrapulmonale locaties) en invasieve opportunistische infecties (o.a. gedissemineerde of extrapulmonaire histoplasmose, blastomycose, coccidioïdomycose, pneumocystose, candidiasis, aspergillose en listeriose). De meeste gevallen van tuberculose traden op in de eerste acht maanden na het starten van de therapie en kan duiden op een recidief van een latente ziekte.
Maligniteiten en lymfoproliferatieve aandoeningen
Er zijn geen maligniteiten waargenomen bij 249 pediatrische patiënten met een blootstelling van 655,6 patiëntjaren tijdens onderzoeken met adalimumab bij patiënten met juveniele idiopathische artritis (polyarticulaire juveniele idiopathische artritis en enthesitis-gerelateerde artritis). Daarnaast zijn er geen maligniteiten waargenomen bij 192 kinderen met een blootstelling van 498,1 patiëntjaren tijdens onderzoeken met adalimumab in kinderen met de ziekte van Crohn. Er zijn geen maligniteiten waargenomen bij 77 pediatrische patiënten met een blootstelling van 80,0 patiëntjaren tijdens een onderzoek met adalimumab bij pediatrische patiënten met chronische plaquepsoriasis. Er zijn geen
| maligniteiten waargenomen bij 93 |
pediatrische patiënten met een blootstelling van 65,3 patiëntjaren
| tijdens een adalimumab-onderzoek bij |
pediatrische patiënten met colitis ulcerosa. Er zijn geen maligniteiten waargenomen bij 60 pediatrische patiënten met een blootstelling van 58,4 patiëntjaren, tijdens een onderzoek met adalimumab bij pediatrische patiënten met uveïtis.
Tijdens de gecontroleerde gedeelten van belangrijke adalimumab onderzoeken bij volwassenen die ten minste 12 weken duurden bij patiënten met matig ernstige tot ernstige actieve reumatoïde artritis, spondylitis ankylopoetica, axiale spondylartritis zonder röntgenologisch bewijs van AS, arthritis psoriatica, psoriasis, hidradenitis suppurativa, de ziekte van Crohn, colitis ulcerosa en uveïtis werden maligniteiten, anders dan lymfomen en niet-melanoom huidkanker, geobserveerd met een incidentie (95% betrouwbaarheidsinterval) van 6,8 (4,4; 10,5) per 1.000 patiëntjaren bij 5.291 met adalimumab behandelde patiënten versus een incidentie van 6,3 (3,4; 11,8) per 1.000 patiëntjaren bij 3.444 controlepatiënten (gemiddelde behandelingsduur was 4,0 maanden voor adalimumab en 3,8 maanden voor de controlepatiënten). De incidentie (95% betrouwbaarheidsinterval) van niet-melanoom huidcarcinomen was 8,8 (6,0; 13,0) per 1.000 patiëntjaren bij de met adalimumab behandelde patiënten en 3,2 (1,3; 7,6) per 1.000 patiëntjaren bij de controlepatiënten. Van deze huidcarcinomen, bedroeg de incidentie (95% betrouwbaarheidsinterval) van plaveiselcelcarcinoom 2,7 (1,4; 5,4) per 1.000 patiëntjaren bij met adalimumab behandelde patiënten en 0,6 (0,1; 4,5) per 1.000 patiëntjaren bij de controlepatiënten. De incidentie (95% betrouwbaarheidsinterval) van lymfomen bedroeg 0,7 (0,2; 2,7) per 1.000 patiëntjaren bij met adalimumab behandelde patiënten en 0,6 (0,1; 4,5) per 1.000 patiëntjaren bij de controlepatiënten.
Bij het combineren van de gecontroleerde gedeelten van deze onderzoeken en de lopende en afgeronde open label extensieonderzoeken met een gemiddelde duur van ongeveer 3,3 jaar waarin 6.427 patiënten geïncludeerd waren en meer dan 26.439 patiëntjaren van therapie, is het waargenomen aantal maligniteiten, anders dan lymfomen en niet-melanoom huidcarcinomen ongeveer 8,5 per 1.000 patiëntjaren. De geobserveerde incidentie van niet-melanoom huidcarcinomen bedraagt ongeveer 9,6 per 1.000 patiëntjaren en voor lymfomen ongeveer 1,3 per 1.000 patiëntjaren.
Tijdens postmarketing-ervaringen van januari 2003 tot december 2010, voornamelijk bij patiënten met reumatoïde artritis, was de incidentie van spontaan gerapporteerde maligniteiten ongeveer 2,7 per 1.000 patiëntbehandeljaren. De spontaan gerapporteerde incidenties van niet-melanoom huidcarcinomen en lymfomen waren respectievelijk ongeveer 0,2 en 0,3 per 1.000 patiëntbehandeljaren (zie rubriek 4.4).
Zeldzame postmarketing gevallen van hepatosplenisch T-cellymfoom zijn gerapporteerd bij patiënten die behandeld werden met adalimumab (zie rubriek 4.4).
Autoantilichamen
Op verschillende tijdstippen tijdens de reumatoïde artritis onderzoeken I-V werden serummonsters van de patiënten getest op autoantilichamen. In deze onderzoeken werden voor 11,9% van de met adalimumab behandelde patiënten en 8,1% van de met placebo en actieve-control behandelde patiënten die aan het begin van het onderzoek negatieve antinucleaire-antilichaamtiters hadden, positieve titers gemeld in week 24. Twee van de 3.441 met adalimumab behandelde patiënten in alle reumatoïde artritis en arthritis psoriatica onderzoeken vertoonden klinische symptomen die wezen op recent opgetreden lupusachtig syndroom. De patiënten vertoonden verbetering na het staken van de behandeling. Er waren geen patiënten bij wie lupus nefritis of symptomen van het centrale zenuwstelsel optraden.
Lever- en galaandoeningen
In de gecontroleerde fase 3 klinische onderzoeken met adalimumab bij patiënten met reumatoïde artritis en arthritis psoriatica met een controleperiode met een duur variërend van 4 tot 104 weken, kwamen ALAT-verhogingen van ≥ 3 x ULN voor bij 3,7% van de patiënten die werden behandeld met adalimumab en bij 1,6% van de patiënten in de controle-arm.
In de gecontroleerde fase 3 klinische onderzoeken met adalimumab bij patiënten met polyarticulaire juveniele idiopathische artritis in de leeftijd van 4 tot en met 17 jaar en enthesitis-gerelateerde artritis in de leeftijd van 6 tot en met 17 jaar, kwamen ALAT-verhogingen van ≥ 3 x ULN voor bij 6,1% van de patiënten die werden behandeld met adalimumab en bij 1,3% van de patiënten in de controle-arm. De meeste ALAT-verhogingen kwamen voor tijdens gelijktijdig gebruik van methotrexaat. In het fase 3 klinische onderzoek kwamen geen ALAT-verhogingen van ≥ 3 x ULN voor bij patiënten met polyarticulaire juveniele idiopathische artritis in de leeftijd van 2 tot 4 jaar.
In de gecontroleerde fase 3 klinische onderzoeken met adalimumab bij patiënten met de ziekte van Crohn en colitis ulcerosa waarbij de controleperiode varieerde van 4 tot 52 weken, kwamen ALAT- verhogingen van ≥ 3 x ULN voor bij 0,9% van de patiënten die werden behandeld met adalimumab en bij 0,9% van de patiënten in de controle-arm.
In het fase 3 onderzoek met adalimumab werden bij patiënten met juveniele ziekte van Crohn de werkzaamheid en veiligheid tot 52 weken behandeling beoordeeld van twee op lichaamsgewicht aangepaste onderhoudsdoseringregimes na een op lichaamsgewicht aangepaste inductietherapie. Hierbij kwamen ALAT-verhogingen van ≥ 3 x ULN voor bij 2,6% (5/192) van de patiënten van wie er 4 in de uitgangssituatie gelijktijdig immunosuppressiva toegediend kregen.
In de gecontroleerde fase 3 klinische onderzoeken met adalimumab bij patiënten met plaquepsoriasis waarbij de controleperiode varieerde van 12 tot 24 weken, kwamen ALAT-verhogingen van ≥ 3 x ULN voor bij 1,8% van de patiënten die werden behandeld met adalimumab en bij 1,8% van de patiënten in de controle-arm.
Er kwamen geen ALAT-verhogingen van ≥ 3 x ULN voor in het fase 3 onderzoek met adalimumab bij pediatrische patiënten met plaquepsoriasis.
In gecontroleerde onderzoeken met adalimumab (aanvangsdoses van 160 mg in week 0 en 80 mg in week 2, gevolgd door 40 mg eenmaal per week vanaf week 4) bij patiënten met hidradenitis suppurativa met een controleperiode die in duur varieerde van 12 tot 16 weken, kwamen ALAT-verhogingen van ≥ 3 x ULN voor bij 0,3% van de patiënten die werden behandeld met adalimumab en bij 0,6% van de patiënten in de controle-arm.
In gecontroleerde onderzoeken met adalimumab (aanvangsdoses van 80 mg in week 0, gevolgd door 40 mg eenmaal per twee weken vanaf week 1) bij volwassen patiënten met uveïtis tot 80 weken met een mediane blootstelling van 166,5 dagen en 105,0 dagen bij respectievelijk patiënten die werden behandeld met adalimumab en patiënten in de controle-arm kwamen ALAT-verhogingen van ≥ 3 x ULN voor bij 2,4% van de patiënten die werden behandeld met adalimumab en bij 2,4% van de patiënten in de controle-arm.
| In het gecontroleerde fase 3-onderzoek van adalimumab bij patiënten met juveniele colitis ulcerosa | ||||||
| (N = 93) waarin de werkzaamheid en veiligheid werden beoordeeld van een onderhoudsdosering van | ||||||
| 0,6 mg/kg (maximaal 40 mg) | eenmaal per twee weken | (N = 31) en een onderhoudsdosering van 0,6 | ||||
| mg/kg (maximaal 40 mg) eenmaal per week (N = 32), volgend op een voor lichaamsgewicht | ||||||
| gecorrigeerde inductiedosering van 2,4 mg/kg (maximaal 160 mg) in week 0 en week 1 en 1,2 mg/kg | ||||||
| (maximaal 80 mg) in week 2 (N = 63), of een inductiedosering van 2,4 mg/kg (maximaal 160 mg) in | ||||||
| week 0, placebo in week 1 en 1,2 mg/kg (maximaal 80 mg) in week 2 (N = 30), kwamen ALT- | ||||||
| verhogingen van ≥ 3 x ULN kwamen bij 1,1% (1/93) van de patiënten. | ||||||
Bij de klinische onderzoeken van alle indicaties waren patiënten met een verhoogd ALAT klachtenvrij en in de meeste gevallen waren de verhogingen voorbijgaand van aard en verdwenen gedurende de voortzetting van de behandeling. Er zijn echter ook postmarketingmeldingen van leverfalen, evenals minder ernstige leveraandoeningen die kunnen voorafgaan aan leverfalen, zoals hepatitis waaronder auto-immuun hepatitis bij patiënten die adalimumab kregen.
Gelijktijdige behandeling met azathioprine/6-mercaptopurine
Tijdens onderzoeken bij volwassenen met de ziekte van Crohn werden hogere incidenties van maligne en ernstige infectiegerelateerde bijwerkingen gezien bij de combinatie van adalimumab en azathioprine/6-mercaptopurine in vergelijking met alleen adalimumab.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er werd geen dosisbeperkende toxiciteit waargenomen tijdens klinische onderzoeken. De hoogste geëvalueerde dosering bestond uit verschillende intraveneuze doses van 10 mg/kg, hetgeen ongeveer overeenkomt met 15 maal de aanbevolen dosis.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressieve middelen, Tumornecrosefactor-alfa (TNF-α) remmers. ATC-code: L04AB04
Yuflyma is een biosimilar. Gedetailleerde informatie is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.
Werkingsmechanisme
Adalimumab bindt specifiek aan TNF en neutraliseert de biologische werking van TNF door de interactie van TNF met de p55- en p75-TNF-receptoren op het oppervlak van cellen te blokkeren.
Adalimumab moduleert ook de biologische respons die wordt geïnduceerd of gereguleerd door TNF, waaronder wijzigingen in de concentraties van adhesiemoleculen die verantwoordelijk zijn voor leukocytenmigratie (ELAM-1, VCAM-1 en ICAM-1 met een IC50 van 0,1-0,2 nM).
Farmacodynamische effecten
Na behandeling met adalimumab werd er een snelle daling ten opzichte van baseline vastgesteld van de concentraties van de bij ontsteking optredende acutefase-eiwitten (C-reactief proteïne (CRP)) en de sedimentatiesnelheid van de erytrocyten (ESR: erythrocyte sedimentation rate) en serumcytokinen (IL-
- 6) bij patiënten met reumatoïde artritis. De serumwaarden van matrixmetalloproteïnases (MMP-1 en MMP-3), die voor de remodellering van het weefsel zorgen wat leidt tot kraakbeendestructie, waren eveneens verlaagd na toediening van adalimumab. Met adalimumab behandelde patiënten vertonen gewoonlijk een verbetering van de hematologische tekenen van chronische ontsteking.
Een snelle afname van de CRP-spiegels werd ook waargenomen bij patiënten met polyarticulaire juveniele idiopathische artritis, de ziekte van Crohn, colitis ulcerosa en hidradenitis suppurativa na behandeling met adalimumab. Bij patiënten met de ziekte van Crohn werd een afname van het aantal cellen dat ontstekingsmarkers in de dikke darm tot expressie brengt waargenomen, waaronder een significante afname van de expressie van TNFα. Endoscopische onderzoeken van darmslijmvlies hebben mucosale genezing aangetoond bij patiënten die met adalimumab worden behandeld.
Klinische werkzaamheid en veiligheid
Reumatoïde artritis
Adalimumab is geëvalueerd bij meer dan 3.000 patiënten in alle klinische onderzoeken naar reumatoïde artritis. De werkzaamheid en veiligheid van adalimumab werden beoordeeld in vijf gerandomiseerde, dubbelblinde en goed gecontroleerde onderzoeken. Sommige patiënten werden tot maximaal 120 maanden behandeld. Pijn op de injectieplaats met adalimumab 40 mg/0,4 ml werd beoordeeld in twee gerandomiseerde, enkelblinde, uit twee periodes bestaande cross-overonderzoeken met actief controlemiddel.
In RA-onderzoek I werden 271 patiënten met matig tot ernstig actieve reumatoïde artritis geëvalueerd die ≥18 jaar oud waren, bij wie ten minste één behandeling met ziektemodificerende antireumatische geneesmiddelen niet geslaagd was en bij wie methotrexaat in wekelijkse doseringen van 12,5 tot 25 mg (10 mg indien intolerant voor methotrexaat) onvoldoende werkzaamheid vertoonde en bij wie de methotrexaatdosering constant bleef op eenmaal per week 10 tot 25 mg. Er werd gedurende 24 weken eenmaal per twee weken een dosis van 20, 40 of 80 mg adalimumab of placebo gegeven.
In RA-onderzoek II werden 544 patiënten geëvalueerd met matig tot ernstig actieve reumatoïde artritis die ≥18 jaar oud waren en bij wie ten minste één behandeling met ziektemodificerende antireumatische geneesmiddelen niet geslaagd was. Doses van 20 of 40 mg adalimumab werden gedurende 26 weken eenmaal per week, of eenmaal per twee weken, met de andere weken placebo, toegediend door subcutane injectie; placebo werd gedurende dezelfde periode eenmaal per week gegeven. Andere ziektemodificerende antireumatische geneesmiddelen waren niet toegestaan.
In RA-onderzoek III werden 619 patiënten met matig tot ernstig actieve reumatoïde artritis geëvalueerd die ≥ 18 jaar oud waren en een onvoldoende respons vertoonden op doseringen van 12,5 tot 25 mg methotrexaat of intolerant waren voor eenmaal per week 10 mg methotrexaat. In dit onderzoek waren er drie groepen. De eerste kreeg gedurende 52 weken eenmaal per week injectie met placebo. De tweede kreeg gedurende 52 weken eenmaal per week 20 mg adalimumab. De derde groep kreeg eenmaal per twee weken 40 mg adalimumab en de andere week een placebo-injectie. Na voltooiing van de eerste 52 weken werden 457 patiënten opgenomen in een open–label extensiefase waarin 40 mg adalimumab/MTX eenmaal per twee weken werd toegediend tot maximaal 10 jaar.
In RA-onderzoek IV werd in de eerste plaats de veiligheid geëvalueerd bij 636 patiënten van ≥ 18 jaar met matig tot ernstig actieve reumatoïde artritis. De patiënten hadden ofwel nog geen antireumatische middelen gebruikt, ofwel konden hun bestaande antireumaticum blijven gebruiken op voorwaarde dat de behandeling gedurende minimaal 28 dagen stabiel bleef. Deze behandelingen omvatten methotrexaat, leflunomide, hydroxychloroquine, sulfasalazine en/of goudzouten. De patiënten werden gerandomiseerd naar eenmaal per twee weken 40 mg adalimumab of placebo gedurende een periode van 24 weken.
In RA-onderzoek V werden 799 methotrexaat-naïeve volwassen patiënten met matig tot ernstig actieve kort bestaande reumatoïde artritis (gemiddelde ziekteduur minder dan 9 maanden) geëvalueerd. Deze studie evalueerde de werkzaamheid van de combinatietherapie met adalimumab 40 mg eenmaal per twee weken/methotrexaat, monotherapie met adalimumab 40 mg eenmaal per twee weken en monotherapie met methotrexaat voor vermindering van de klachten en symptomen en progressie van gewrichtsschade bij reumatoïde artritis gedurende 104 weken. Na voltooiing van de eerste 104 weken werden 497 patiënten opgenomen in een open–label extensiefase waarin 40 mg adalimumab eenmaal per twee weken werd toegediend tot 10 jaar.
In RA-onderzoeken VI en VII werden elk 60 patiënten geëvalueerd met matig tot ernstig actieve reumatoïde artritis van ≥ 18 jaar. Deelnemende patiënten waren huidige gebruikers van adalimumab 40 mg/0,8 ml die de gemiddelde pijn op de injectieplaats beoordeelden met minstens 3 cm (op een 0-10 cm VAS) of biological-naïeve patiënten die startten met adalimumab 40 mg/0,8 ml. Patiënten werden gerandomiseerd naar het ontvangen van een enkele dosis adalimumab 40 mg/0,8 ml of adalimumab 40 mg/0,4 ml, gevolgd door een enkele injectie met de tegengestelde behandeling bij de volgende dosis.
Het primaire eindpunt bij RA-onderzoeken I, II en III en het secundaire eindpunt bij RA-onderzoek IV was het percentage patiënten die een ACR20-respons bereikten in week 24 of 26. Het primaire eindpunt bij RA-onderzoek V was het percentage patiënten die een ACR50-respons bereikten in week 52. RA-onderzoeken III en V hadden een aanvullend primair eindpunt na 52 weken, namelijk vertraging van de ziekteprogressie (zoals waargenomen aan de hand van röntgenresultaten). RA-onderzoek III had ook een primair eindpunt met betrekking tot veranderingen in de kwaliteit van leven. Het primaire eindpunt bij RA-onderzoeken VI en VII was pijn op de injectieplaats onmiddellijk na de injectie, zoals gemeten aan de hand van een VAS-score van 0–10 cm.
ACR-respons
Het percentage met adalimumab behandelde patiënten die een ACR20/50/70-respons bereikten was consistent bij RA-onderzoeken I, II en III. De resultaten voor de dosis van 40 mg eenmaal per twee weken zijn samengevat in tabel 8.
Tabel 8.
ACR-responsen bij placebogecontroleerde onderzoeken
(percentage patiënten)
Respons
| RA-onderzoek Ia** | RA-onderzoek IIa** |
RA-onderzoek IIIa**
Placebo/ MTXc n = 60 Adalimumabb/ MTXc n = 63 | Placebo n = 110 Adalimumabb n = 113 |
Placebo/ MTXc n = 200
Adalimumabb/
MTXc n = 207 ACR 20
6 maanden
| 13,3% 65,1% | 19,1% 46,0% |
29,5% 63,3% 12 maanden
| N.v.t. N.v.t. | N.v.t. N.v.t. |
24,0% 58,9% ACR 50
6 maanden
| 6,7% 52,4% | 8,2% 22,1% |
9,5% 39,1% 12 maanden
| N.v.t. N.v.t. | N.v.t. N.v.t. |
9,5% 41,5% ACR 70
6 maanden
| 3,3% 23,8% | 1,8% 12,4% |
2,5% 20,8% 12 maanden
| N.v.t. N.v.t. | N.v.t. N.v.t. |
4,5% 23,2% a RA-onderzoek I bij 24 weken, RA-onderzoek II bij 26 weken en RA-onderzoek III bij 24 en 52 weken
b 40 mg adalimumab, eenmaal per twee weken toegediend
c MTX = methotrexaat
** p < 0,01, adalimumab versus placebo
In RA-onderzoeken I-IV vertoonden alle afzonderlijke componenten van de ACR-responscriteria (aantal pijnlijke en gezwollen gewrichten, beoordeling door arts en patiënt van de ziekteactiviteit en pijn, ‘disability index’-scores (HAQ) en CRP-waarden (mg/dl)) een verbetering in week 24 of 26 in vergelijking met placebo. In RA onderzoek III bleven deze verbeteringen gedurende 52 weken gehandhaafd.
In de open-label extensie van RA-onderzoek III bleven bij de meeste patiënten die ACR-responders waren, de responsen gehandhaafd wanneer zij tot 10 jaar werden gevolgd. 114 van de 207 patiënten die gerandomiseerd werden naar adalimumab 40 mg eenmaal per twee weken zetten de behandeling met adalimumab 40 mg eenmaal per twee weken voort gedurende 5 jaar. Hiervan hadden 86 patiënten (75,4%) een ACR-respons van 20, 72 patiënten (63,2%) hadden een ACR-respons van 50 en 41 patiënten (36%) hadden een ACR-respons van 70. 81 van de 207 patiënten zetten de behandeling met adalimumab 40 mg eenmaal per twee weken voort gedurende 10 jaar. Hiervan hadden 64 patiënten (79,0%) een ACR-respons van 20, 56 patiënten (69,1%) hadden een ACR-respons van 50 en 43 patiënten (53,1%) hadden een ACR-respons van 70.
In RA-onderzoek IV was de ACR 20-respons van patiënten behandeld met adalimumab plus standaardbehandeling statistisch significant beter dan die van patiënten behandeld met placebo plus standaardbehandeling (p < 0,001).
In RA-onderzoeken I-IV bereikten met adalimumab behandelde patiënten reeds een tot twee weken na het begin van de behandeling statistisch significante ACR 20- en 50-responsen in vergelijking met placebo.
In RA-onderzoek V bij methotrexaat-naïeve patiënten met kort bestaande reumatoïde artritis leidde de combinatiebehandeling van adalimumab met methotrexaat tot een snellere en significant hogere ACR-respons dan met monotherapie met methotrexaat en monotherapie met adalimumab in week 52 en de respons bleef behouden in week 104 (zie tabel 9).
Tabel 9.
ACR-responsen in RA-onderzoek V
(percentage patiënten)
| Respons | MTX n = 257 | Adalimumab n = 274 | Adalimumab/MTX n = 268 | p-waardea | p-waardeb | p-waardec |
| ACR 20 | ||||||
| Week 52 | 62,6% | 54,4% | 72,8% | 0,013 | < 0,001 | 0,043 |
| Week 104 | 56,0% | 49,3% | 69,4% | 0,002 | < 0,001 | 0,140 |
| ACR 50 | ||||||
| Week 52 | 45,9% | 41,2% | 61,6% | < 0,001 | < 0,001 | 0,317 |
| Week 104 | 42,8% | 36,9% | 59,0% | < 0,001 | < 0,001 | 0,162 |
| ACR 70 | ||||||
| Week 52 | 27,2% | 25,9% | 45,5% | < 0,001 | < 0,001 | 0,656 |
| Week 104 | 28,4% | 28,1% | 46,6% | < 0,001 | < 0,001 | 0,864 |
a De p-waarde is afkomstig van de paarsgewijze vergelijking van behandeling met alleen methotrexaat en combinatietherapie met adalimumab en methotrexaat aan de hand van de Mann-Whitneytoets. b De p-waarde is afkomstig van de paarsgewijze vergelijking van behandeling met alleen adalimumab en combinatietherapie met adalimumab en methotrexaat aan de hand van de Mann-Whitneytoets c De p-waarde is afkomstig van de paarsgewijze vergelijking van behandeling met alleen adalimumab en behandeling met alleen methotrexaat aan de hand van de Mann-Whitneytoets.
In de open-label extensie van RA-onderzoek V, bleven de ACR-responsen gehandhaafd wanneer zij tot 10 jaar werden gevolgd. Van de 542 patiënten die gerandomiseerd waren naar adalimumab 40 mg eenmaal per twee weken gingen 170 patiënten door met adalimumab 40 mg eenmaal per twee weken gedurende 10 jaar. Hiervan hadden 154 patiënten (90,6%) een ACR-respons van 20, 127 patiënten (74,7%) hadden een ACR-respons van 50 en 102 patiënten (60,0%) hadden een ACR-respons van 70.
In week 52 behaalde 42,9% van de patiënten die behandeld werden met adalimumab/methotrexaat-combinatietherapie klinische remissie (DAS28 (CRP) < 2,6) vergeleken met 20,6% van de patiënten behandeld met methotrexaat-monotherapie en 23,4% van de patiënten behandeld met adalimumab-monotherapie. De combinatietherapie met adalimumab/methotrexaat was klinisch en statistisch superieur aan de monotherapie met methotrexaat (p < 0,001) en adalimumab (p < 0,001) wat betreft het bereiken van lagere ziektestatus bij patiënten met een recent gediagnosticeerde matige tot ernstige reumatoïde artritis. De responsen voor de twee monotherapie-onderzoeken waren vergelijkbaar (p = 0,447). Van de 342 patiënten die oorspronkelijk gerandomiseerd waren naar adalimumab-monotherapie of adalimumab/methotrexaat-combinatietherapie en in de open-label extensiestudie kwamen, voltooiden 171 patiënten 10 jaar behandeling met adalimumab. Van deze patiënten werd bij 109 patiënten (63,7 %) klinische remissie gemeld na 10 jaar.
Radiografische respons
In RA-onderzoek III, waarin de met adalimumab behandelde patiënten een gemiddelde duur van reumatoïde artritis hadden van ongeveer 11 jaar, werd structurele gewrichtsschade radiografisch beoordeeld en uitgedrukt als een verandering in de aangepaste Totale Sharp Score (TSS) en de componenten daarvan, de erosiescore en gewrichtsspleetvernauwingsscore (JSN). Adalimumab/methotrexaat-patiënten vertoonden minder radiografische progressie na 6 en 12 maanden dan patiënten die alleen methotrexaat kregen (zie tabel 10).
In de open-label extensie van RA-onderzoek III bleef de remming van de progressie van structurele schade in een subgroep van patiënten gedurende 8 en 10 jaar gehandhaafd. 81 van de 207 patiënten die aanvankelijk eenmaal per twee weken werden behandeld met 40 mg adalimumab, werden na 8 jaar radiografisch geëvalueerd. Van deze patiënten vertoonden 48 geen progressie van structurele schade, gedefinieerd als een verandering van de mTSS van 0,5 of minder ten opzichte van baseline. 79 van de 207 patiënten die aanvankelijk eenmaal per twee weken werden behandeld met 40 mg adalimumab, werden na 10 jaar radiografisch geëvalueerd. Van deze patiënten vertoonden 40 geen progressie van structurele schade, gedefinieerd als een verandering van de mTSS van 0,5 of minder ten opzichte van baseline.
Tabel 10. Gemiddelde radiografische verandering over 12 maanden in RA-onderzoek III
| Placebo/ MTXa | Adalimumab/MTX 40 mg eenmaal per twee weken | Placebo/ MTX-adalimumab/ MTX (95% betrouwbaarheidsintervalb) | p-waarde | |
| Totale Sharp Score | 2,7 | 0,1 | 2,6 (1,4, 3,8) | < 0,001c |
| Erosiescore | 1,6 | 0,0 | 1,6 (0,9, 2,2) | < 0,001 |
| JSN-scored | 1,0 | 0,1 | 0,9 (0,3, 1,4) | 0,002 |
a methotrexaat
b 95% betrouwbaarheidsinterval voor de verschillen in verandering-scores tussen methotrexaat en adalimumab.
c Gebaseerd op rank analyse
d Gewrichtsspleetvernauwingsscore
In RA-onderzoek V werd structurele gewrichtsschade radiografisch bepaald en uitgedrukt als verandering in de aangepaste Totale Sharp Score (zie tabel 11).
Tabel 11. Gemiddelde radiografische veranderingen in week 52 in RA-onderzoek V
MTX n = 257 (95% betrouwbaarheids interval) | Adalimumab n = 274 (95% betrouwbaarheids interval) | Adalimumab/ MTX n = 268 (95% betrouwbaarheids interval) | p-waarde a | p-waarde b | p-waarde c | |
| Totale Sharp Score | 5,7 (4,2-7,3) | 3,0 (1,7-4,3) | 1,3 (0,5-2,1) | < 0,001 | 0,0020 | < 0,001 |
MTX n = 257 (95% betrouwbaarheids interval) | Adalimumab n = 274 (95% betrouwbaarheids interval) | Adalimumab/ MTX n = 268 (95% betrouwbaarheids interval) | p-waarde a | p-waarde b | p-waarde c | |
Erosiesc ore | 3,7 (2,7-4,7) | 1,7 (1,0-2,4) | 0,8 (0,4-1,2) | < 0,001 | 0,0082 | < 0,001 |
| JSN-score | 2,0 (1,2-2,8) | 1,3 (0,5-2,1) | 0,5 (0-1,0) | < 0,001 | 0,0037 | 0,151 |
a p-waarde van de paarsgewijze vergelijking van methotrexaat-monotherapie en adalimumab/methotrexaat-combinatietherapie waarbij gebruik gemaakt is van de Mann-Whitneytoets. b p-waarde van de paarsgewijze vergelijking van adalimumab-monotherapie en adalimumab/methotrexaat-combinatietherapie waarbij gebruik gemaakt is van de Mann-Whitneytoets. c p-waarde van de paarsgewijze vergelijking van adalimumab-monotherapie en methotrexaat-monotherapie waarbij gebruik gemaakt is van de Mann-Whitneytoets.
Na 52 weken en 104 weken behandeling was het percentage patiënten zonder progressie (verandering vanaf baseline in de aangepaste Total Sharp Score ≤ 0,5) significant hoger met adalimumab/methotrexaat-combinatietherapie (respectievelijk 63,8% en 61,2%) in vergelijking met methotrexaat-monotherapie (respectievelijk 37,4% en 33,5%, p < 0,001) en adalimumab-monotherapie (respectievelijk 50,7%, p < 0,002 en 44,5%, p < 0,001).
In de open-label extensie van RA-onderzoek V was na jaar 10 de gemiddelde verandering in de aangepaste Total Sharp Score bij patiënten die oorspronkelijk waren gerandomiseerd naar methotrexaat-monotherapie, adalimumab-monotherapie en de adalimumab/methotrexaat-combinatietherapie respectievelijk 10,8, 9,2 en 3,9. Het bijbehorende percentage patiënten zonder radiografische progressie was respectievelijk 31,3%, 23,7% en 36,7%.
Kwaliteit van leven en lichamelijk functioneren
De kwaliteit van leven met betrekking tot de gezondheid en lichamelijk functioneren werden beoordeeld met behulp van de ‘disability index’ op de Health Assessment Questionnaire (HAQ) in de vier oorspronkelijke adequate en goed gecontroleerde onderzoeken en deze vormde een vooraf vastgelegd primair eindpunt in week 52 in RA-onderzoek III. Alle adalimumab-doses/schema’s in alle vier de onderzoeken vertoonden statistisch significant grotere verbeteringen in de HAQ-‘disability index’ vanaf baseline tot maand 6 vergeleken met placebo en in RA-onderzoek III werd hetzelfde vastgesteld in week 52. De resultaten van de Short Form Health Survey (SF 36) voor alle adalimumab-doses/schema’s in alle vier de onderzoeken ondersteunen deze bevindingen, met statistisch significante ‘physical component summary’ (PCS)-scores, evenals statistisch significante ‘pain and vitality domain’-scores voor de dosering van eenmaal per twee weken 40 mg. Er werd een statistisch significante afname vastgesteld van vermoeidheid zoals gemeten door middel van de ‘functional assessment of chronic illness therapy’ (FACIT)-scores in alle drie onderzoeken waarin de vermoeidheid werd beoordeeld (RA-onderzoeken I, III, IV).
In RA-onderzoek III bleef de verbetering bij de meeste patiënten die verbetering in fysieke functie bereikten en hun behandeling voortzetten, gehandhaafd tot en met 520 weken (120 maanden) open-label behandeling. De verbetering van de kwaliteit van leven werd gemeten tot week 156 (36 maanden) en de verbetering bleef gehandhaafd gedurende die periode.
In RA-onderzoek V was de verbetering in de HAQ disability index en het fysieke gedeelte van de SF 36 groter (p < 0,001) voor adalimumab/methotrexaat-combinatietherapie versus methotrexaat-monotherapie en adalimumab-monotherapie in week 52, die behouden bleef tot week 104. Van de 250 patiënten die de open-label extensiestudie voltooiden, bleven verbeteringen in fysieke functie gehandhaafd tot en met 10 jaar behandeling.
Pijn op de injectieplaats
In de samengevoegde RA-cross-overonderzoeken VI en VII werd direct na de toediening een statistisch significant verschil in pijn op de injectieplaats waargenomen tussen adalimumab 40 mg/0,8 ml en adalimumab 40 mg/0,4 ml (gemiddelde VAS van 3,7 cm versus 1,2 cm, op een schaal van 0-10 cm, P < 0,001). Dit betekende een mediane vermindering van 84% van pijn op de injectieplaats.
Axiale spondyloartritis
Spondylitis ankylopoetica (AS)
Adalimumab 40 mg eenmaal per twee weken werd beoordeeld bij 393 patiënten in twee gerandomiseerde, 24 weken durende, dubbelblinde, placebogecontroleerde onderzoeken met patiënten met actieve spondylitis ankylopoetica (de gemiddelde baselinescore van ziekteactiviteit [‘Bath Ankylosing Spondylitis Disease Activity Index’ (BASDAI)] was 6,3 bij alle groepen) die een ontoereikende respons hebben op conventionele therapie. Negenenzeventig (20,1%) patiënten werden gelijktijdig behandeld met ziektemodificerende antireumatica en 37 (9,4%) patiënten met glucocorticoïden. De geblindeerde periode werd gevolgd door een open-label periode waarin patiënten eenmaal per twee weken subcutaan 40 mg adalimumab kregen gedurende nog eens 28 weken. Proefpersonen (n=215, 54,7%) die in week 12, 16 of 20 geen ASAS20 hadden bereikt, kregen voor vroegtijdige stopzetting open-label eenmaal per twee weken subcutaan 40 mg adalimumab en werden vervolgens behandeld als non-responders in de dubbelblinde statistische analyses.
In het grotere AS-onderzoek I met 315 patiënten toonden de resultaten statistisch significante verbetering van de tekenen en symptomen van spondylitis ankylopoetica bij patiënten die met adalimumab werden behandeld vergeleken met placebo. Een significante reactie werd voor de eerste keer in week 2 waargenomen en deze hield gedurende 24 weken aan (tabel 12).
Tabel 12.
Effectiviteitsrespons in placebogecontroleerd AS-onderzoek - Onderzoek I vermindering van tekenen en symptomen
| Respons | Placebo N = 107 | Adalimumab N = 208 |
| ASASa 20 | ||
| Week 2 | 16% | 42%*** |
| Week 12 | 21% | 58%*** |
| Week 24 | 19% | 51%*** |
| ASAS 50 | ||
| Week 2 | 3% | 16%*** |
| Week 12 | 10% | 38%*** |
| Week 24 | 11% | 35%*** |
| ASAS 70 | ||
| Week 2 | 0% | 7%** |
| Week 12 | 5% | 23%*** |
| Week 24 | 8% | 24%*** |
| BASDAIb 50 | ||
| Week 2 | 4% | 20%*** |
| Week 12 | 16% | 45%*** |
| Week 24 | 15% | 42%*** |
***,** Statistisch significant bij p < 0,001, < 0,01 voor alle vergelijkingen tussen adalimumab en placebo in week 2, 12 en 24
a Onderzoek naar spondylitis ankylopoetica (Assessments in ankylosing spondylitis) b Bath Ankylosing Spondylitis Disease Activity Index
Met adalimumab behandelde patiënten hadden een significante verbetering in week 12 die tot in week 24 aanhield in zowel de vragenlijst SF36 als de Ankylosing Spondylitis Quality of Life Questionnaire (ASQoL).
Vergelijkbare trends (niet alle statistisch significant) werden waargenomen in het kleinere gerandomiseerde, dubbelblinde, placebogecontroleerde AS-onderzoek II bij 82 volwassen patiënten met actieve spondylitis ankylopoetica.
Axiale spondyloartritis zonder radiografisch bewijs van AS
De veiligheid en werkzaamheid van adalimumab werden beoordeeld in twee gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken met patiënten met niet-radiografische axiale spondyloartritis (nr-axSpA). Onderzoek nr-axSpA I beoordeelde patiënten met actieve nr-axSpA. Onderzoek nr-axSpA II was een onderzoek naar terugtrekking uit de behandeling van patiënten met actieve nr-axSpA die remissie bereikten gedurende open-label behandeling met adalimumab.
Nr-axSpA I-onderzoek
In het nr-axSpA I-onderzoek werd adalimumab 40 mg eenmaal per twee weken onderzocht in een gerandomiseerd, 12 weken durend dubbelblind, placebogecontroleerd onderzoek bij 185 patiënten met actieve nr-axSpA (gemiddelde baselinescore van ziekteactiviteit [Bath Ankylosing Spondylitis Disease Activity Index (BASDAI)] was 6,4 voor patiënten die met adalimumab werden behandeld en 6,5 voor diegenen die met placebo werden behandeld) met onvoldoende respons op of met intolerantie voor ≥ 1 NSAID’s of een contra-indicatie voor NSAID’s.
Drieëndertig (18%) patiënten werden gelijktijdig behandeld met ziektemodificerende antireumatische geneesmiddelen (DMARD’s) en 146 (79%) patiënten met NSAID’s bij baseline. De dubbelblinde periode werd gevolgd door een open-label periode waarin patiënten tot 144 additionele weken adalimumab 40 mg eenmaal per twee weken subcutaan kregen. Resultaten van week 12 toonden een statistisch significante verbetering van de tekenen en symptomen van actieve nr-axSpA bij patiënten behandeld met adalimumab ten opzichte van placebo (tabel 13).
Tabel 13. Effectiviteitsrespons in placebogecontroleerd nr-axSpA I-onderzoek
| Dubbelblind Respons in week 12 | Placebo N = 94 | Adalimumab N = 91 |
| ASASa 40 | 15% | 36%*** |
| ASAS 20 | 31% | 52%** |
| ASAS 5/6 | 6% | 31%*** |
| ASAS partiële remissie | 5% | 16%* |
| BASDAIb 50 | 15% | 35%** |
| ASDASc,d,e | -0,3 | -1,0*** |
| ASDAS inactieve ziekte | 4% | 24%*** |
| hs-CRPd,f,g | -0,3 | -4,7*** |
| SPARCCh MRI sacro-iliacale gewrichtend,i | -0,6 | -3,2** |
| SPARCC MRI wervelkolomd,j | -0,2 | -1,8** |
a Beoordeling door internationale spondylartritis-gemeenschap (Assessments in SpondyloArthritis international Society)
b Bath Ankylosing Spondylitis Disease Activity Index
c Ankylosing Spondylitis Disease Activity Score
d gemiddelde verandering van baseline
e n=91 placebo en n=87 adalimumab
f high sensitivity C-Reactive Protein (mg/l)
g n=73 placebo en n=70 adalimumab
h Spondyloarthritis Research Consortium of Canada
i n=84 placebo en adalimumab
j n=82 placebo en n=85 adalimumab
***, **, * Statistisch significant bij respectievelijk p < 0,001, < 0,01, en < 0,05 voor alle vergelijkingen tussen adalimumab en placebo.
De verbetering van tekenen en symptomen hield aan gedurende de open-label extensie van de behandeling met adalimumab tot en met week 156.
Remmen van ontstekingen
Bij met adalimumab behandelde patiënten hield een significante verbetering aan van tekenen van ontstekingen, zoals gemeten door hs-CRP en MRI, van zowel sacro-iliacale gewrichten als de wervelkolom, respectievelijk tot en met week 156 en week 104.
Kwaliteit van leven en lichamelijk functioneren
Gezondheidgerelateerde kwaliteit van leven en lichamelijk functioneren werden beoordeeld aan de hand van de HAQ-S- en de SF-36-vragenlijsten. Adalimumab toonde een statistisch significant grotere verbetering bij de totaalscore in de HAQ-S en de SF-36 fysieke componentenscore (PCS) van baseline tot week 12 in vergelijking met de placebo. Verbeteringen in gezondheidsgerelateerde kwaliteit van leven en lichamelijk functioneren bleven gehandhaafd gedurende de open-label verlenging van het onderzoek tot en met week 156.
Nr-axSpA II-onderzoek
673 patiënten met actieve nr-axSpA (gemiddelde ziekteactiviteit bij baseline [BASDAI] was 7,0) die onvoldoende respons hadden op ≥ 2 NSAID's, of een intolerantie of een contra-indicatie voor NSAID's, namen deel aan de open-label periode van het nr-axSpA II-onderzoek waarin ze gedurende 28 weken eenmaal per twee weken 40 mg adalimumab kregen.
Deze patiënten vertoonden ook objectief bewijs van ontstekingen in de sacro-iliacale gewrichten of de wervelkolom met een MRI of een verhoogd hs-CRP. Patiënten die tijdens de open-label periode aanhoudende remissie bereikten gedurende minimaal 12 weken (N=305) (ASDAS < 1,3 bij week 16, 20, 24 en 28) werden vervolgens gerandomiseerd naar ofwel voortgezette behandeling met 40 mg adalimumab eenmaal per twee weken (N=152) of een placebo (N=153) voor 40 extra weken in een dubbelblinde, placebogecontroleerde periode (totale onderzoeksduur 68 weken). Proefpersonen die tijdens de dubbelblinde periode een opvlamming kregen, mochten tenminste 12 weken lang eenmaal per twee weken 40 mg adalimumab gebruiken als reddingsbehandeling.
Het primaire eindpunt voor de werkzaamheid was het percentage patiënten zonder opvlamming in week 68 van het onderzoek. Een opvlamming werd gedefinieerd als ASDAS ≥ 2,1 tijdens twee opeenvolgende bezoeken met vier weken ertussen. Gedurende de dubbelblinde periode kreeg een hoger percentage van de patiënten die adalimumab kregen geen opvlamming van de ziekte in vergelijking met patiënten die een placebo kregen (70,4% vs. 47,1%, p < 0,001) (figuur 1).
Figuur 1: Kaplan-Meier-curves tonen een samenvatting van de tijd tot opvlamming in onderzoek nr-axSpA II
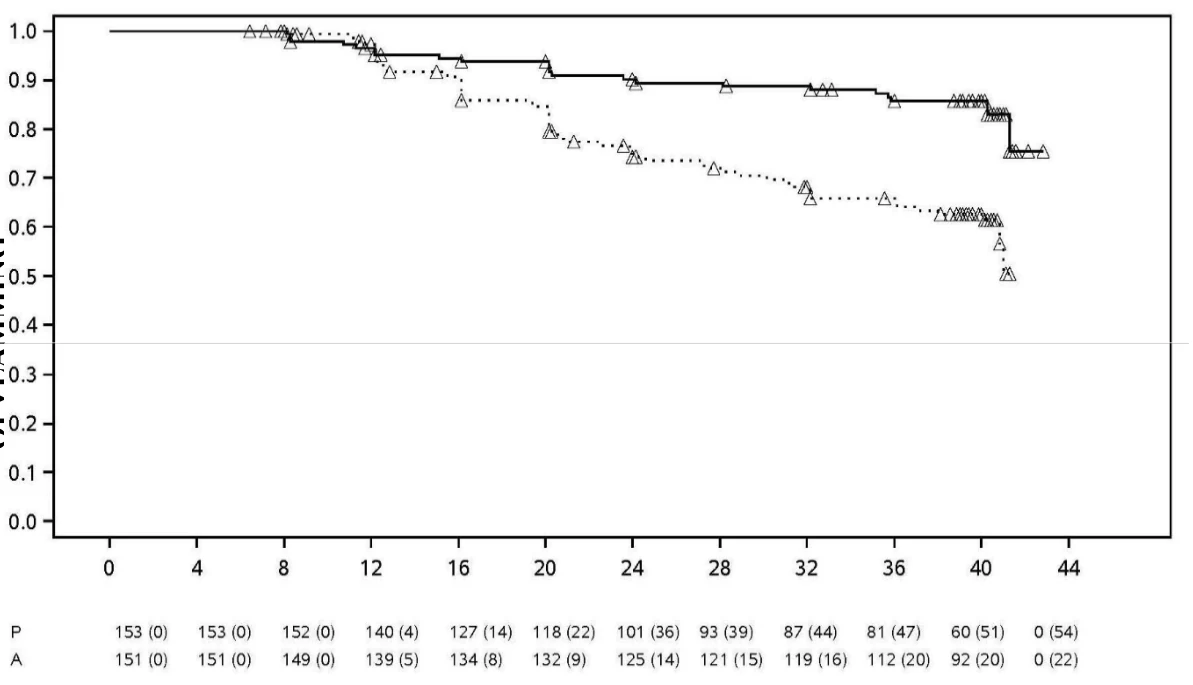
TIJD
(WEKEN)
Behandeling ········· Placebo ______ adalimumab ∆ Gecensureerd Opmerking: P = Placebo (aantal dat risico loopt (met opvlamming)); A = adalimumab (aantal dat risico loopt (met opvlamming)).
Van de 68 patiënten die een opvlamming kregen in de placebogroep met onthouding van de behandeling, voltooiden 65 patiënten een periode van 12 weken met adalimumab als reddingsmedicatie. Van hen bereikten 37 patiënten (56,9%) opnieuw remissie (ASDAS < 1,3) 12 weken nadat ze opnieuw begonnen waren met de open-labelbehandeling.
In week 68 vertoonden patiënten die onafgebroken met adalimumab behandeld waren een statistisch significant grotere verbetering in de tekenen en symptomen van actieve nr-axSpA in vergelijking met patiënten die waren toegewezen aan de placebogroep gedurende de dubbelblinde periode van het onderzoek (tabel 14).
Tabel 14. Werkzaamheidsrespons in placebogecontroleerde periode van onderzoek nr-axSpA II
Dubbelblind Respons in week 68 | Placebo N = 153 | Adalimumab N = 152 |
| ASASa,b 20 | 47,1% | 70,4%*** |
| ASASa,b 40 | 45,8% | 65,8%*** |
| ASASa partiële remissie | 26,8% | 42,1%** |
| ASDASc inactieve ziekte | 33,3% | 57,2%*** |
| Partiële opvlammingd | 64,1% | 40,8%*** |
a Beoordeling door internationale spondylartritis-gemeenschap (Assessments in SpondyloArthritis international Society)
b Baseline is gedefinieerd als open label baseline wanneer patiënten actieve ziekte hebben. c Ankylosing Spondylitis Disease Activity Score
d Partiële opvlamming is gedefinieerd als ASDAS ≥ 1,3 maar < 2,1 tijdens twee opeenvolgende bezoeken.
***, ** Statistisch significant bij respectievelijk p < 0,001, < 0,01, voor alle vergelijkingen tussen adalimumab en placebo.
Arthritis psoriatica
Adalimumab, 40 mg eenmaal per twee weken, werd onderzocht bij patiënten met matig tot ernstig actieve arthritis psoriatica in twee placebogecontroleerde onderzoeken, PsA-onderzoeken I en II. In PsA-onderzoek I werden gedurende 24 weken 313 volwassen patiënten behandeld die een onvoldoende respons op NSAID-therapie hadden en van welke groep ongeveer 50% methotrexaat gebruikten. In PsA-onderzoek II, met een duur van 12 weken, werden 100 patiënten behandeld die een onvoldoende respons hadden op DMARD-therapie. Na beëindiging van beide onderzoeken werden 383 patiënten geïncludeerd in een open-label extensieonderzoek waarin eenmaal per twee weken 40 mg adalimumab werd toegediend.
Er is onvoldoende bewijs voor de werkzaamheid van adalimumab bij patiënten met spondylitis ankylopoetica-achtige arthritis psoriatica door het geringe aantal patiënten dat onderzocht is.
Tabel 15. ACR-respons in placebogecontroleerde onderzoeken bij arthritis psoriatica (percentage patiënten)
| PsA-onderzoek I | PsA-onderzoek II | |||
| Respons | Placebo N = 162 | Adalimumab N = 151 | Placebo N = 49 | Adalimumab N = 51 |
ACR 20 Week 12 Week 24 ACR 50 Week 12 Week 24 ACR 70 Week 12 Week 24 | 14% 15% 4% 6% 1% 1% | 58%*** 57%*** 36%*** 39%*** 20%*** 23%*** | 16% N.v.t. 2% N.v.t. 0% N.v.t. | 39%* N.v.t. 25%*** N.v.t. 14%* N.v.t. |
*** p < 0,001 voor alle vergelijkingen tussen adalimumab en placebo
* p < 0,05 voor alle vergelijkingen tussen adalimumab en placebo N.v.t.: Niet van toepassing
ACR-responsen in PsA-onderzoek I waren vergelijkbaar, met en zonder gelijktijdige methotrexaat therapie. ACR-responsen werden behouden in het open-label extensieonderzoek tot 136 weken.
Radiologische veranderingen werden beoordeeld in de onderzoeken bij arthritis psoriatica. Röntgenfoto’s van handen, polsen en voeten werden gemaakt in de uitgangssituatie en in week 24 gedurende de dubbelblinde periode toen de patiënten adalimumab of placebo kregen en in week 48 toen alle patiënten open-label adalimumab kregen. Er werd gebruik gemaakt van een gemodificeerde Total Sharp Score (mTSS), waarbij de distale interfalangeale gewrichten werden meegenomen (d.w.z. niet precies dezelfde als de TSS die gebruikt wordt voor reumatoïde artritis).
Behandeling met adalimumab remde de progressie van perifere gewrichtsschade in vergelijking met placebobehandeling, gemeten als verandering ten opzichte van de uitgangssituatie in de mTSS (gemiddelde ± standaarddeviatie) 0,8 ± 2,5 in de placebogroep (in week 24) in vergelijking met 0,0 ± 1,9 (p < 0,001) in de adalimumab-groep (in week 48).
Bij patiënten die behandeld werden met adalimumab en die geen radiografische progressie ten opzichte van de uitgangssituatie hadden in week 48 (n=102), had 84% in de periode tot en met 144 weken behandeling nog steeds geen radiografische progressie.
Bij met adalimumab behandelde patiënten werd in week 24 een statistisch significante verbetering in lichamelijk functioneren geconstateerd in vergelijking met placebo zoals beoordeeld d.m.v. HAQ en Short Form Health Survey (SF 36). Het verbeterde lichamelijk functioneren hield aan gedurende het open-label extensieonderzoek tot en met week 136.
Psoriasis
De veiligheid en werkzaamheid van adalimumab werden in gerandomiseerde dubbelblinde onderzoeken bestudeerd bij volwassen patiënten met chronische plaquepsoriasis (≥ 10% aangedaan lichaamsoppervlak (BSA) en Psoriasis Area and Severity Index (PASI) ≥ 12 of ≥ 10) die in aanmerking kwamen voor systemische therapie of lichttherapie. 73% van de patiënten die waren geïncludeerd in Psoriasisonderzoeken I en II waren eerder behandeld met systemische therapie of lichttherapie. De veiligheid en werkzaamheid van adalimumab werden ook in een gerandomiseerd dubbelblind onderzoek (Psoriasisonderzoek III) bestudeerd bij volwassen patiënten met matige tot ernstige chronische plaquepsoriasis met gelijktijdige hand- en/of voetpsoriasis die in aanmerking kwamen voor systemische therapie.
In Psoriasisonderzoek I (REVEAL) werden 1.212 patiënten onderzocht binnen drie behandelperioden. In behandelperiode A kregen patiënten placebo of adalimumab in een aanvangsdosis van 80 mg, gevolgd door 40 mg eenmaal per twee weken vanaf één week na de aanvangsdosering. Na 16 weken behandeling gingen patiënten die ten minste een PASI 75-respons hadden bereikt (verbetering PASI-score van ten minste 75% ten opzichte van aanvang van het onderzoek), behandelperiode B in en kregen eenmaal per twee weken 40 mg adalimumab (open-label). Patiënten die in week 33 nog steeds ≥ PASI 75-respons hadden en die oorspronkelijk gerandomiseerd waren naar actieve behandeling in behandelperiode A, werden opnieuw gerandomiseerd in behandelperiode C naar ofwel 40 mg adalimumab eenmaal per twee weken ofwel placebo voor nog eens 19 weken. In alle behandelgroepen was bij aanvang van het onderzoek de gemiddelde PASI-score 18,9 en de Physician's Global Assessment (PGA-) score varieerde bij aanvang van het onderzoek van ‘matig’ (53% van de geïncludeerde proefpersonen) tot ‘ernstig’ (41%) tot ‘zeer ernstig’ (6%).
In Psoriasisonderzoek II (CHAMPION) werden de werkzaamheid en veiligheid van adalimumab versus methotrexaat (MTX) en placebo vergeleken bij 271 patiënten. Patiënten kregen gedurende 16 weken ofwel placebo, een aanvangsdosis van 7,5 mg MTX en daarna dosisverhogingen tot aan week 12, met een maximale dosis van 25 mg ofwel een aanvangsdosis van 80 mg adalimumab gevolgd door 40 mg eenmaal per twee weken (vanaf één week na de aanvangsdosis). Er zijn geen gegevens beschikbaar van vergelijking van adalimumab met MTX na meer dan 16 weken behandeling. Patiënten die MTX kregen en een ≥ PASI 50-respons bereikt hadden in week 8 en/of 12 kregen geen verdere dosisverhogingen. In alle behandelgroepen was bij aanvang van het onderzoek de gemiddelde PASI-score 19,7 en de PGA-score varieerde van ‘licht’ (< 1%) tot ‘matig’ (48%) tot ‘ernstig’ (46%) tot ‘zeer ernstig’ (6%).
Alle patiënten die hadden deelgenomen aan fase 2 en fase 3 psoriasisonderzoeken kwamen in aanmerking om deel te nemen aan een open-label extensieonderzoek, waarin adalimumab gedurende nog minimaal 108 additionele weken werd gegeven.
Een primair eindpunt in Psoriasisonderzoeken I en II was het percentage patiënten dat in week 16 een PASI 75-respons ten opzichte van aanvang van het onderzoek had bereikt (zie tabellen 16 en 17).
Tabel 16. Psoriasisonderzoek I (REVEAL) – resultaten werkzaamheid na 16 weken
| Placebo N = 398 n (%) | 40 mg adalimumab eenmaal per twee weken N = 814 n (%) | |
| ≥ PASI 75a | 26 (6,5) | 578 (70,9)b |
| PASI 100 | 3 (0,8) | 163 (20,0)b |
| PGA: schoon/minimaal | 17 (4,3) | 506 (62,2)b |
| Placebo N = 398 n (%) | 40 mg adalimumab eenmaal per twee weken N = 814 n (%) | |
a Het percentage patiënten dat PASI 75-respons bereikte, werd bij de berekening naar het midden afgerond b p < 0,001, adalimumab versus placebo | ||
Tabel 17. Psoriasisonderzoek II (CHAMPION) – resultaten werkzaamheid na 16 weken
| Placebo N = 53 n (%) | MTX N = 110 n (%) | 40 mg adalimumab eenmaal per twee weken N = 108 n (%) | |
| ≥ PASI 75 | 10 (18,9) | 39 (35,5) | 86 (79,6)a,b |
| PASI 100 | 1, (1,9) | 8 (7,3) | 18 (16,7)c,d |
| PGA: schoon/minimaal | 6 (11,3) | 33 (30,0) | 79 (73,1)a,b |
| a p < 0,001 adalimumab versus placebo b p < 0,001 adalimumab versus methotrexaat c p < 0,01 adalimumab versus placebo d p < 0,05 adalimumab versus methotrexaat | |||
In Psoriasisonderzoek I vertoonde 28% van de PASI 75-responders die in week 33 opnieuw gerandomiseerd werden naar placebo in vergelijking met 5% van de responders die in dezelfde periode adalimumab bleven krijgen (p < 0,001) ‘verlies van adequate respons’ (PASI-score na week 33 en in of voor week 52 die resulteerde in een < PASI 50-respons ten opzichte van aanvang van het onderzoek met minimaal 6 punten toename in PASI-score in vergelijking met week 33). Van de patiënten die adequate respons verloren nadat ze opnieuw gerandomiseerd waren naar placebo en die vervolgens geïncludeerd werden in de open-label extensiestudie, behaalde 38% (25/66) en 55% (36/66) opnieuw PASI 75-respons na respectievelijk 12 en 24 weken van hervatte behandeling.
In totaal 233 PASI 75-responders in week 16 en week 33 werden gedurende 52 weken onafgebroken met adalimumab behandeld in Psoriasisonderzoek I en vervolgden het gebruik van adalimumab in het open-label-extensieonderzoek. PASI 75 en PGA schoon of minimaal responspercentages waren bij deze patiënten 74,7% respectievelijk 59,0% na een additionele 108 weken open-labelbehandeling (totaal van 160 weken). In een analyse waarin alle patiënten die stopten met het onderzoek vanwege bijwerkingen of gebrek aan werkzaamheid, of bij wie de dosering werd verhoogd, werden beschouwd als non-responders, waren de responspercentages van PASI 75 en PGA schoon of minimaal bij deze patiënten 69,6% respectievelijk 55,7% na een additionele 108 weken open-label behandeling (totaal van 160 weken).
In totaal namen 347 stabiele responders deel aan een open-label extensieonderzoek waarin de behandeling werd onderbroken en vervolgens opnieuw werd gestart. Tijdens de onderbreking keerden de symptomen van psoriasis in de loop van de tijd terug met een mediane tijd tot terugkeer (verslechtering naar PGA ‘matig ernstig’ of slechter) van ongeveer 5 maanden. Geen van deze patiënten ervoer rebound gedurende de onderbreking. In totaal had 76,5% (218/285) van de patiënten die opnieuw werden behandeld een respons van PGA ‘schoon’ of ‘minimaal’ na 16 weken van herbehandeling, ongeacht of zij terugkeer van symptomen hadden ervaren gedurende de onderbreking (69,1%[123/178] en 88,8% [95/107] voor patiënten die wel respectievelijk geen terugkeer van symptomen hadden ervaren tijdens de onderbreking). Het geobserveerde veiligheidsprofiel gedurende herbehandeling was vergelijkbaar met dat van vóór de onderbreking.
In week 16 werden significante verbeteringen aangetoond in de DLQI (Dermatology Life Quality Index) ten opzichte van aanvang van het onderzoek in vergelijking met placebo (Onderzoeken I en II) en MTX (Onderzoek II). In Onderzoek I waren de verbeteringen in de lichamelijke en psychische samenvattingsscores van de SF-36 ook significant in vergelijking met placebo.
In een open-label-extensiestudie voor patiënten die vanwege een PASI-respons van minder dan 50% een dosisverhoging hadden gehad van 40 mg eenmaal per twee weken naar eenmaal per week 40 mg, behaalde 26,4% (92/349) en 37,8% (132/349) een PASI 75 respons na respectievelijk 12 en 24 weken.
Psoriasis Onderzoek III (REACH) vergeleek de werkzaamheid en veiligheid van adalimumab versus placebo bij 72 patiënten met matige tot ernstige chronische plaquepsoriasis en hand- en/of voetpsoriasis. Patiënten kregen een aanvangsdosis van 80 mg adalimumab gevolgd door 40 mg eenmaal per twee weken (vanaf één week na de aanvangsdosis) of placebo gedurende 16 weken. Op week 16 bereikte een statistisch significant hoger percentage van de patiënten die adalimumab kregen een PGA van ‘schoon’ of ‘bijna schoon’ voor handen en/of voeten in vergelijking met patiënten die placebo ontvingen (respectievelijk 30,6% versus 4,3% [P = 0,014]).
Psoriasisonderzoek IV vergeleek de werkzaamheid en veiligheid van adalimumab versus placebo bij 217 volwassen patiënten met matige tot ernstige nagelpsoriasis. Patiënten kregen een aanvangsdosis van 80 mg adalimumab, gevolgd door 40 mg eenmaal per twee weken (vanaf één week na de aanvangsdosis) of placebo gedurende 26 weken, gevolgd door open- label behandeling met adalimumab voor 26 additionele weken. Het nagelpsoriasis-onderzoek bevatte de Modified Nail Psoriasis Severity Index (mNAPSI), de Physician’s Global Assessment of Fingernail Psoriasis (PGA-F) en de Nail Psoriasis Severity Index (NAPSI) (zie tabel 18). Behandeling met adalimumab toonde een voordeel aan bij patiënten met nagelpsoriasis met verschillende mate van aangedaan lichaamsoppervlak (BSA ≥ 10% (60% van de patiënten) en BSA < 10% en ≥ 5% (40% van de patiënten)).
Tabel 18. Resultaten psoriasisonderzoek IV t.a.v. werkzaamheid in week 16, 26 en 52
| Eindpunt | Week 16 Placebogecontroleerd | Week 26 Placebogecontroleerd | Week 52 Open-label | ||
| Placebo N = 108 | adalimumab 40 mg eenmaal per twee weken N = 109 | Placebo N = 108 | adalimumab 40 mg eenmaal per twee weken N = 109 | adalimumab 40 mg eenmaal per twee weken N = 80 | |
| ≥ mNAPSI 75 (%) | 2,9 | 26,0a | 3,4 | 46,6a | 65,0 |
| PGA-F schoon/minimaal en ≥ twee gradaties verbetering (%) | 2,9 | 29,7a | 6,9 | 48,9a | 61,3 |
| Percentage wijziging in totale vingernagel-NAPSI (%) | -7,8 | -44,2 a | -11,5 | -56,2a | -72,2 |
| a p < 0,001, adalimumab versus placebo | |||||
Met adalimumab behandelde patiënten vertoonden statistisch significante verbeteringen in week 26 in vergelijking met placebo in de DLQI.
Hidradenitis suppurativa
De veiligheid en werkzaamheid van adalimumab werden beoordeeld in gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken en in een open-label extensieonderzoek bij volwassen patiënten met matige tot ernstige hidradenitis suppurativa (HS) die intolerant waren voor, een contra-indicatie hadden voor of een ontoereikende respons hadden op een ten minste 3 maanden durende onderzoeksbehandeling met systemische antibiotica. De patiënten in HS-I en HS-II hadden Hurley stadium II of III met ten minste 3 abcessen of inflammatoire noduli.
In het HS-I (PIONEER I)-onderzoek werden 307 patiënten geëvalueerd in 2 behandelperiodes. In behandelperiode A kregen patiënten placebo of adalimumab in een startdosis van 160 mg in week 0, 80 mg in week 2 en eenmaal per week 40 mg van week 4 tot week 11. Gelijktijdig gebruik van antibiotica was tijdens het onderzoek niet toegestaan. Na 12 weken behandeling werden de patiënten die adalimumab hadden gekregen in behandelperiode A, opnieuw gerandomiseerd in behandelperiode B naar 1 van 3 behandelgroepen (eenmaal per week adalimumab 40 mg, eenmaal per twee weken adalimumab 40 mg of placebo van week 12 tot week 35). Patiënten die in behandelperiode A in de placebogroep zaten, kregen in behandelperiode B eenmaal per week 40 mg adalimumab.
In het HS-II (PIONEER II)-onderzoek werden 326 patiënten geëvalueerd in 2 behandelperiodes. In behandelperiode A kregen patiënten placebo of adalimumab in een startdosis van 160 mg in week 0, 80 mg in week 2 en eenmaal per week 40 mg van week 4 tot week 11. 19,3% van de patiënten zette tijdens het onderzoek de behandeling met de baseline orale antibiotica voort. Na 12 weken behandeling werden de patiënten die adalimumab hadden gekregen in behandelperiode A opnieuw gerandomiseerd in behandelperiode B naar 1 van 3 behandelgroepen (eenmaal per week adalimumab 40 mg, eenmaal per twee weken adalimumab 40 mg of placebo van week 12 tot week 35). Patiënten die in behandelperiode A in de placebogroep zaten, kregen in behandelperiode B eveneens placebo.
Patiënten die aan de HS-I- en HS-II-onderzoeken deelnamen, kwamen in aanmerking voor deelname aan een open-label extensieonderzoek waarin eenmaal per week 40 mg adalimumab werd toegediend. De gemiddelde blootstelling in de totale adalimumab-populatie was 762 dagen. In alle 3 de onderzoeken gebruikten de patiënten dagelijks een lokaal antiseptisch middel.
Klinische respons
Er werd een afname van de inflammatoire laesies en preventie van een verslechtering van de abcessen en drainerende fistels vastgesteld met behulp van de Hidradenitis Suppurativa Clinical Response (HiSCR; minimaal 50% afname in het totale aantal abcessen en inflammatoire noduli en geen stijging in aantal abcessen en aantal drainerende fistels ten opzichte van baseline). Er werd met een numerieke beoordelingsschaal een afname van de HS-gerelateerde huidpijn beoordeeld bij patiënten die in het onderzoek kwamen met een aanvankelijke baselinescore van 3 of hoger op een 11-puntsschaal.
In week 12 was het aantal met adalimumab behandelde patiënten dat HiSCR bereikte significant hoger dan het aantal placebopatiënten dat HiSCR bereikte. In week 12 ervoer een significant hoger percentage patiënten in het HS-II-onderzoek een klinisch relevante afname van HS-gerelateerde huidpijn (zie tabel 19). Patiënten die met adalimumab werden behandeld, hadden gedurende de eerste 12 weken van de behandeling een significant lager risico op opvlamming van de ziekte.
Tabel 19. Werkzaamheidsresultaten na 12 weken, HS-I- en HS-II-onderzoek
| HS-onderzoek I | HS-onderzoek II | |||
| Placebo | Adalimumab 40 mg eenmaal per week | Placebo | Adalimumab 40 mg eenmaal per week | |
| Hidradenitis Suppurativa Clinical Response (HiSCR)a | N = 154 | N = 153 | N = 163 | N = 163 |
| 40 (26,0%) | 64 (41,8%)* | 45 (27,6%) | 96 (58,9%)*** | |
| ≥ 30% afname van huidpijnb | N = 109 | N = 122 | N = 111 | N = 105 |
| 27 (24,8%) | 34 (27,9%) | 23 (20,7%) | 48 (45,7%)*** | |
*P < 0,05, ***P < 0,001, adalimumab versus placebo a Onder alle gerandomiseerde patiënten. b Onder patiënten met een HS-gerelateerde huidpijnbeoordeling bij baseline van ≥ 3, gebaseerd op numerieke beoordelingsschaal 0-10; 0 = geen huidpijn, 10 = ondragelijke pijn of ergst denkbare pijn. | ||||
Behandeling met eenmaal per week adalimumab 40 mg reduceerde significant het risico op een verergering van abcessen en drainerende fistels. In de eerste 12 weken van onderzoeken HS-I en HS-II ervaarden ongeveer tweemaal zoveel patiënten in de placebogroep verergering van de abcessen (respectievelijk 23,0% en 11,4%) en drainerende fistels (respectievelijk 30,0% en 13,9%) vergeleken met de adalimumab-groep.
Er werden in week 12 ten opzichte van baseline in vergelijking met placebo grotere verbeteringen aangetoond in huidspecifieke gezondheidsgerelateerde kwaliteit van leven, zoals gemeten door de Dermatology Life Quality Index (DLQI; HS-I- en HS-II-onderzoek), algehele patiënttevredenheid met de medicatiebehandeling, zoals gemeten door de Treatment Satisfaction Questionnaire – medicatie (TSQM; HS-I- en HS-II-onderzoek) en lichamelijke gezondheid, zoals gemeten door de samenvattingsscore van de lichamelijke component van de SF-36 (HS-I-onderzoek).
Bij patiënten die in week 12 minimaal een gedeeltelijke respons op eenmaal per week adalimumab 40 mg vertoonden, was op week 36 de HiSCR-score hoger bij patiënten die doorgingen met eenmaal per week adalimumab dan bij patiënten bij wie de doseringsfrequentie was verlaagd naar eenmaal per twee weken of bij wie de behandeling was gestaakt (zie tabel 20).
Tabel 20. Deel van patiëntena die HiSCRb bereikten op week 24 en 36 nadat na adalimumab op week 12 de wekelijkse behandeling opnieuw was toegewezen
| Placebo (behandeling gestaakt) N = 73 | Adalimumab 40 mg eenmaal per twee weken N = 70 | Adalimumab 40 mg eenmaal per week N = 70 | |
| Week 24 | 24 (32,9%) | 36 (51,4%) | 40 (57,1%) |
| Week 36 | 22 (30,1%) | 28 (40,0%) | 39 (55,7%) |
a Patiënten met minimaal een gedeeltelijke respons op eenmaal per week adalimumab 40 mg na 12 weken behandeling. b Patiënten die voldeden aan protocolspecifieke criteria voor het verliezen van de respons of geen verbetering moesten de onderzoeken verlaten en werden gerekend onder de non-responders. | |||
Onder de patiënten met minimaal een gedeeltelijke respons op week 12 en met voortzetting van de wekelijkse dosering van adalimumab was het HiSCR-percentage in week 48 68,3% en in week 96 65,1%. Langere-termijnbehandeling met adalimumab 40 mg eenmaal per week gedurende 96 weken resulteerde niet in nieuwe veiligheidsbevindingen.
Onder patiënten bij wie de adalimumab-behandeling op week 12 was gestaakt in onderzoeken HS-I en HS-II, was 12 weken na herintroductie van eenmaal per week adalimumab 40 mg het HiSCR-percentage terug op het niveau vergelijkbaar met het niveau dat werd gezien voor het staken (56,0%).
Ziekte van Crohn
De veiligheid en werkzaamheid van adalimumab werden beoordeeld bij meer dan 1.500 patiënten met matig tot ernstig actieve ziekte van Crohn (‘Crohn’s Disease Activity Index’ (CDAI) ≥ 220 en ≤ 450) in gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken. Gelijktijdige vaste doses aminosalicylaten, corticosteroïden en/of immuunmodulerende middelen waren toegestaan en 80% van de patiënten bleef ten minste één van deze geneesmiddelen krijgen.
Inductie van klinische remissie (gedefinieerd als CDAI < 150) werd geëvalueerd in twee onderzoeken, CD-onderzoek I (CLASSIC I) en CD-onderzoek II (GAIN). In CD-onderzoek I werden 299 voor TNF-antagonisten naïeve patiënten gerandomiseerd naar één van vier behandelgroepen: placebo in week 0 en week 2, 160 mg adalimumab in week 0 en 80 mg in week 2, 80 mg in week 0 en 40 mg in week 2, en 40 mg in week 0 en 20 mg in week 2. In CD-onderzoek II werden 325 patiënten die geen respons meer hadden op of intolerant waren voor infliximab gerandomiseerd naar behandeling met ofwel 160 mg adalimumab in week 0 en 80 mg in week 2 ofwel placebo in week 0 en 2. De primaire non-responders werden uitgesloten van de onderzoeken en daarom werden deze patiënten niet verder geëvalueerd.
Handhaving van klinische remissie werd geëvalueerd in CD-onderzoek III (CHARM). In CD-onderzoek III ontvingen 854 patiënten 80 mg open-label in week 0 en 40 mg in week 2. In week 4 werden patiënten gerandomiseerd naar 40 mg eenmaal per twee weken, 40 mg eenmaal per week, of placebo met een totale studieduur van 56 weken. Patiënten met een klinische respons (verlaging van CDAI ≥ 70) in week 4 werden gestratificeerd en apart geanalyseerd van degenen zonder klinische respons in week 4. Geleidelijk afbouwen van corticosteroïden was toegestaan na week 8.
Inductie van remissie en responspercentages in CD-onderzoek I en CD-onderzoek II worden weergegeven in tabel 21.
Tabel 21. Inductie van klinische remissie en respons (percentage patiënten)
CD-onderzoek I: Infliximab-naïeve patiënten | CD-onderzoek II: Infliximab-ervaren patiënten | ||||
| Placebo N = 74 | Adalimumab 80/40 mg N = 75 | Adalimumab 160/80 mg N = 76 | Placebo N = 166 | Adalimumab 160/80 mg N = 159 | |
| Week 4 | |||||
| Klinische remissie | 12% | 24% | 36%* | 7% | 21%* |
| Klinische respons (CR-100) | 24% | 37% | 49%** | 25% | 38%** |
Alle p-waarden zijn paarsgewijze vergelijkingen van percentages voor adalimumab versus placebo *p < 0,001
**p < 0,01
Vergelijkbare remissiepercentages werden waargenomen voor het 160/80 mg en het 80/40 mg inductieschema in week 8 en bijwerkingen werden vaker waargenomen in de 160/80 mg groep.
In CD-onderzoek III had 58% (499/854) van de patiënten een klinische respons in week 4 en werd geanalyseerd in de primaire analyse. Van degenen die in week 4 een klinische respons hadden, was 48% eerder blootgesteld aan andere TNF-antagonisten. Handhaving van remissie en responspercentages worden weergegeven in tabel 22. Klinische remissieresultaten bleven relatief constant onafhankelijk van eerdere blootstelling aan TNF-antagonisten.
Een statistisch significante daling van ziektegerelateerde ziekenhuisopnamen en operatieve ingrepen werd waargenomen bij adalimumab in vergelijking met placebo in week 56.
Tabel 22. Handhaving van klinische remissie en respons (percentage patiënten)
| Placebo | 40 mg adalimumab eenmaal per twee weken | 40 mg adalimumab eenmaal per week | |
| Week 26 | N = 170 | N = 172 | N = 157 |
| Klinische remissie | 17% | 40%* | 47%* |
| Klinische respons (CR-100) | 27% | 52%* | 52%* |
| Patiënten in steroïdvrije remissie gedurende ≥ 90 dagena | 3% (2/66) | 19% (11/58)** | 15% (11/74)** |
| Week 56 | N = 170 | N = 172 | N = 157 |
| Klinische remissie | 12% | 36%* | 41%* |
| Klinische respons (CR-100) | 17% | 41%* | 48%* |
| Patiënten in steroïdvrije remissie gedurende ≥ 90 dagena | 5% (3/66) | 29% (17/58)* | 20% (15/74)** |
*p < 0,001 voor paarsgewijze vergelijkingen van percentages voor adalimumab versus placebo ** p < 0,02 voor paarsgewijze vergelijkingen van percentages voor adalimumab versus placebo a Van degenen die op baseline corticosteroïden kregen
Onder patiënten die geen respons hadden in week 4, had 43% van de patiënten op de onderhoudsdosering adalimumab een respons in week 12 in vergelijking met 30% van de patiënten op de onderhoudsdosering placebo. Deze resultaten duiden erop dat sommige patiënten die in week 4 nog geen respons hebben gehad, baat kunnen hebben bij voortgezette onderhoudsbehandeling tot en met week 12. Behandeling voortgezet tot na 12 weken resulteerde niet in significant meer responsen (zie rubriek 4.2).
117 van de 276 patiënten uit CD-onderzoek I en 272 van de 777 patiënten uit CD-onderzoeken II en III werden gevolgd gedurende minimaal 3 jaar open-label adalimumab-behandeling. Respectievelijk 88 en 189 patiënten bleven in klinische remissie. Klinische respons (CR-100) werd gehandhaafd bij respectievelijk 102 en 233 patiënten.
Kwaliteit van leven
In CD-onderzoek I en CD-onderzoek II werd statistisch significante verbetering bereikt in de totale score van de ziektespecifieke Vragenlijst inflammatoire darmziekte (IBDQ) in week 4 bij patiënten die gerandomiseerd waren naar adalimumab 80/40 mg en 160/80 mg in vergelijking met placebo en dit werd waargenomen in week 26 en 56 in CD-onderzoek III evenals de adalimumab-behandelgroepen in vergelijking met de placebogroep.
Colitis ulcerosa
De veiligheid en werkzaamheid van meerdere doses adalimumab werden beoordeeld bij volwassen patiënten met matig ernstige tot ernstige actieve colitis ulcerosa (Mayo-score 6 tot 12 met een endoscopie-subscore van 2 tot 3) in gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken.
In onderzoek UC-I werden 390 patiënten die naïef waren voor TNF-antagonisten gerandomiseerd om of in week 0 en in week 2 placebo te krijgen, of in week 0 160 mg adalimumab gevolgd door 80 mg in week 2, of in week 0 80 mg adalimumab gevolgd door 40 mg in week 2. Na week 2 kregen de patiënten in beide adalimumab-groepen 40 mg eenmaal per twee weken. Klinische remissie (gedefinieerd als Mayo-score ≤ 2 met geen subscore van > 1) werd bepaald in week 8.
In onderzoek UC-II kregen 248 patiënten 160 mg adalimumab in week 0, 80 mg in week 2 en daarna 40 mg eenmaal per twee weken en 246 patiënten kregen placebo. Klinische resultaten werden beoordeeld op inductie van remissie in week 8 en voor handhaving van remissie in week 52.
Patiënten die met 160/80 mg adalimumab waren geïnduceerd, bereikten met statistisch significant grotere percentages klinische remissie in week 8 dan met placebo in onderzoek UC-I (respectievelijk 18% vs. 9%, p=0,031) en in onderzoek UC-II (respectievelijk 17% vs. 9%, p=0,019). Van degenen die in onderzoek UC-II met adalimumab waren behandeld en in week 8 in remissie waren, waren 21/41 (51%) in week 52 in remissie.
Resultaten van de totale UC-II onderzoekspopulatie zijn weergegeven in tabel 23.
Tabel 23.
Respons, remissie en mucosale genezing in onderzoek UC-II
(percentage patiënten)
Placebo 40 mg adalimumab eenmaal per twee weken
Week 52 N = 246 N = 248
Klinische respons 18% 30%*
Klinische remissie 9% 17%*
Mucosale genezing 15% 25%* Placebo 40 mg adalimumab eenmaal per twee weken
Week 52 N = 246 N = 248
Steroïdvrije remissie gedurende
≥ 90 dagena
6%
(N = 140)
13%*
(N = 150)
week 8 en 52
Aanhoudende respons 12% 24%**
Aanhoudende remissie 4% 8%*
Aanhoudende mucosale
genezing
11% 19%*
Klinische remissie is Mayo-score ≤ 2 met geen subscore > 1;
Klinische respons is een daling ten opzichte van baseline in Mayo-score ≥ 3 punten en ≥ 30% plus een daling ≥ 1 in de rectale bloedingssubscore [RBS] of een absolute RBS van 0 of 1; *p < 0,05 voor adalimumab versus placebo paarsgewijze vergelijking van proporties **p < 0,001 voor adalimumab versus placebo paarsgewijze vergelijking van proporties a Van degenen die op baseline corticosteroïden kregen
Van de patiënten met een respons in week 8 had 47% een respons, was 29% in remissie, had 41% mucosale genezing en was 20% in steroïdvrije remissie voor ≥ 90 dagen in week 52.
Ongeveer 40% van de patiënten in onderzoek UC-II had geen resultaat gehad met eerdere anti-TNF behandeling met infliximab. De werkzaamheid van adalimumab was bij deze patiënten verminderd vergeleken met die bij patiënten die naïef waren voor TNF-antagonisten. Van de patiënten bij wie eerdere anti-TNF-behandeling geen resultaat had, werd in week 52 bij 3% op placebo en bij 10% op adalimumab remissie bereikt.
Patiënten uit de onderzoeken UC-I en UC-II hadden de mogelijkheid om naar een open-label langetermijnextensieonderzoek (UC-III) over te stappen. Na 3 jaar behandeling met adalimumab bleef 75% (301/402) in klinische remissie op basis van partiële Mayo-score.
Ziekenhuisopnames
In onderzoek UC-I en UC-II werden gedurende 52 weken minder ziekenhuisopnames voor alle oorzaken en ziekenhuisopnames gerelateerd aan UC waargenomen in de groep behandeld met adalimumab in vergelijking met de placebo-arm. Het aantal ziekenhuisopnames voor alle oorzaken in de groep behandeld met adalimumab was 0,18 per patiëntjaar versus 0,26 per patiëntjaar in de placebogroep en de overeenkomstige cijfers voor UC-gerelateerde ziekenhuisopnames waren 0,12 per patiëntjaar versus 0,22 per patiëntjaar.
Kwaliteit van leven
In onderzoek UC-II resulteerde behandeling met adalimumab tot verbeteringen in de Inflammatory Bowel Disease Questionnaire (IBDQ) score.
Uveïtis
De veiligheid en de werkzaamheid van adalimumab werden beoordeeld bij volwassen patiënten met niet-infectieuze intermediaire uveïtis, uveitis posterior en panuveïtis, in twee gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken (UV I en II), met uitsluiting van patiënten met geïsoleerde uveitis anterior. Patiënten kregen placebo of adalimumab in een aanvangsdosis van 80 mg, gevolgd door 40 mg eenmaal per twee weken vanaf één week na de aanvangsdosis. Gelijktijdige vaste doses van een niet-biologisch immunosuppressivum werden toegestaan.
In onderzoek UV I werden 217 patiënten geëvalueerd met actieve uveïtis ondanks behandeling met corticosteroïden (oraal prednison in een dosis van 10 tot 60 mg/dag). Alle patiënten kregen gedurende 2 weken een standaarddosis prednison van 60 mg/dag bij de aanvang van de studie gevolgd door een verplicht afbouwschema, met volledige stopzetting van de corticosteroïden in week 15.
In onderzoek UV II werden 226 patiënten geëvalueerd met inactieve uveïtis die chronische behandeling met corticosteroïden (oraal prednison in een dosis van 10 tot 35 mg/dag) nodig hadden bij baseline om hun ziekte onder controle te houden. Vervolgens volgden de patiënten een verplicht afbouwschema met volledige stopzetting van de corticosteroïden in week 19.
Het primaire eindpunt voor de werkzaamheid was in beide onderzoeken ´tijd tot falen van de behandeling´. Falen van de behandeling werd gedefinieerd als een resultaat opgebouwd uit meerdere componenten gebaseerd op inflammatoire chorioretinale en/of inflammatoire retinale vasculaire laesies, classificatie van het aantal cellen in de voorste oogkamer, mate van vertroebeling van het glasvocht (‘vitreous haze’ of VH) en best gecorrigeerde gezichtsscherpte (BCVA).
Patiënten die de onderzoeken UV I en UV II voltooid hadden, kwamen in aanmerking voor deelname aan een ongecontroleerd aanvullend langetermijnonderzoek met een oorspronkelijk geplande duur van 78 weken. Patiënten mochten doorgaan met de studiemedicatie na week 78 totdat adalimumab voor hen beschikbaar was.
Klinische respons
Resultaten van beide onderzoeken toonden een statistisch significante vermindering van het risico op falen van de behandeling bij patiënten behandeld met adalimumab ten opzichte van patiënten die placebo kregen (zie tabel 24). Beide onderzoeken toonden een vroeg en aanhoudend effect van adalimumab aan op het percentage falen van de behandeling in vergelijking met placebo (zie figuur 2).
Tabel 24.
Tijd tot falen van de behandeling in onderzoeken UV I en UV II
Analyse
behandeling N Falen N (%)
Mediane tijd
tot falen (maanden)
HRa CI 95%
voor HRa p-waardeb
Tijd tot falen behandeling in of na week 6 in onderzoek UV I
primaire analyse (ITT)
placebo 107 84 (78,5) 3,0 -- -- -- adalimumab 110 60 (54,5) 5,6 0,50 0,36, 0,70 < 0,001
Tijd tot falen behandeling in of na week 2 in onderzoek UV II
primaire analyse (ITT)
placebo 111 61 (55,0) 8,3 -- -- -- adalimumab 115 45 (39,1) NEc 0,57 0,39, 0,84 0,004
Opmerking: falen van de behandeling in of na week 6 (studie UV I), of in of na week 2 (studie UV II) werd geteld als een gebeurtenis. Drop-outs om redenen anders dan falen van de behandeling werden geschrapt op het moment van uitvallen.
a HR van adalimumab versus placebo uit proportionele risicoregressie met behandeling als factor. b 2-zijdige p-waarde uit de log rank-test.
c NE = niet te schatten. Bij minder dan de helft van de patiënten die risico liepen, trad een gebeurtenis op.
Figuur 2: Kaplan-Meier-curves tonen een samenvatting van de tijd tot het falen van de behandeling in of na week 6 (onderzoek UV I) of week 2 (onderzoek UV II)
TIJD
(MAANDEN)
Onderzoek UV I ········· Behandeling _________ Placebo ••••••••• Adalimumab
TIJD
(MAANDEN)
Onderzoek UV II ········· Behandeling _________ Placebo ••••••••• Adalimumab
Opmerking: P# = Placebo (aantal gebeurtenissen/aantal dat risico loopt); A# = Adalimumab (aantal gebeurtenissen/aantal dat risico loopt).
In onderzoek UV I werden statistisch significante verschillen ten gunste van adalimumab in vergelijking met placebo waargenomen voor elk onderdeel van falen van de behandeling. In onderzoek UV II werden statistisch significante verschillen alleen waargenomen voor gezichtsscherpte, maar waren de andere onderdelen getalsmatig in het voordeel van adalimumab.
Van de 424 proefpersonen die aan de ongecontroleerde langetermijnextensie van de onderzoeken UV I en UV II deelnamen, kwamen 60 proefpersonen niet in aanmerking (bijvoorbeeld door afwijkingen of door complicaties secundair aan diabetische retinopathie, door een staaroperatie of vitrectomie); zij werden uitgesloten van de primaire werkzaamheidsanalyse. Van de 364 resterende patiënten bereikten 269 (74%) evalueerbare patiënten 78 weken open-label adalimumab behandeling. Op basis van de 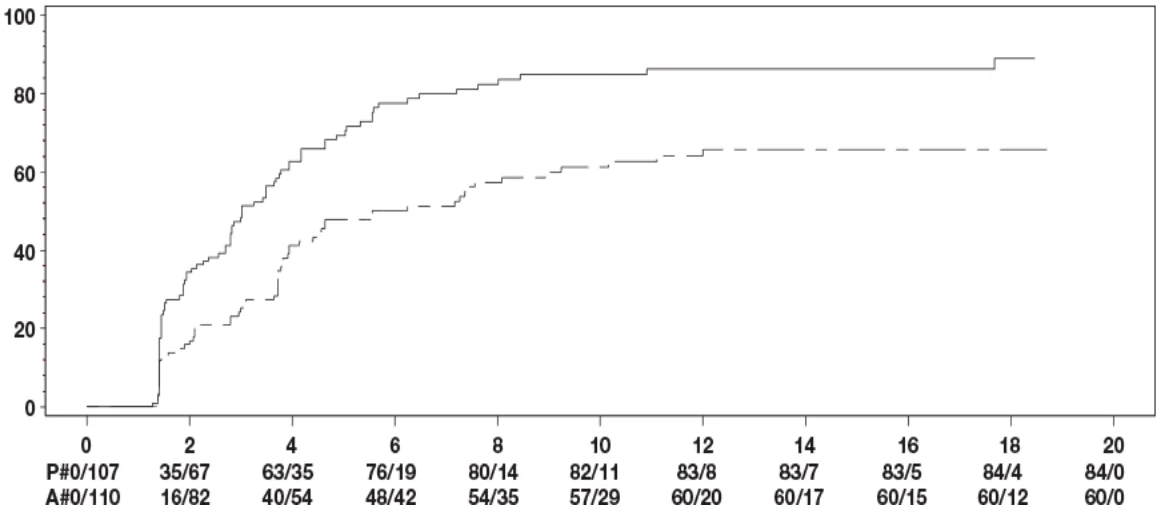
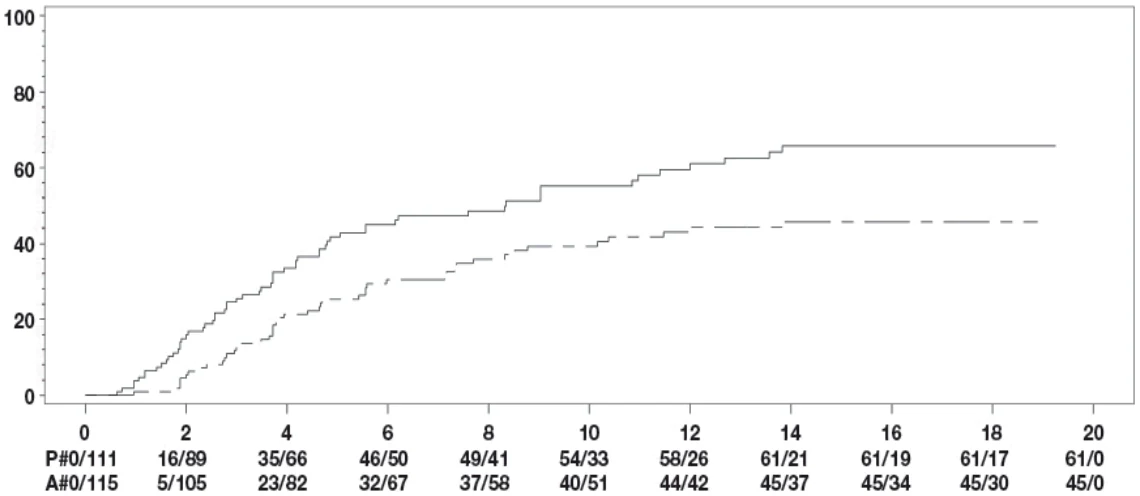 waargenomen gegevens waren 216 (80,3%) patiënten in een latente fase (geen actieve ontstekingslaesies, classificatie van het aantal cellen in de voorste oogkamer ≤ 0,5+, mate van vertroebeling van het glasvocht (‘vitreous haze’ of VH) ≤ 0,5+) met een gelijktijdig toegediende dosis steroïd ≤ 7,5 mg per dag; bij 178 (66,2%) proefpersonen was de ziekte zonder steroïden latent. De beste gecorrigeerde gezichtsscherpte (BCVA) was bij 88,6% van de ogen verbeterd of gehandhaafd (< 5 letters achteruitgang) in week 78. De gegevens na week 78 waren in het algemeen consistent met deze resultaten, maar het aantal deelnemende proefpersonen nam na deze tijd af. Van de patiënten die met het onderzoek stopten, stopte 18% wegens bijwerkingen en 8% wegens onvoldoende respons op behandeling met adalimumab.
Kwaliteit van leven
In beide klinische onderzoeken werden door de patiënt gemelde resultaten met betrekking tot gezichtsvermogen-gerelateerd functioneren gemeten op basis van de NEI VFQ-25. Adalimumab was getalsmatig in het voordeel voor het merendeel van de subscores, met statistisch significante gemiddelde verschillen voor algeheel gezichtsvermogen, pijn in het oog, dichtbij zien, geestelijke gezondheid en totaalscore in studie UV I en voor algeheel gezichtsvermogen en de geestelijke gezondheid in studie UV II. Gezichtsvermogen-gerelateerde effecten waren niet getalsmatig in het voordeel van adalimumab met betrekking tot kleurwaarneming in onderzoek UV I en met betrekking tot kleurwaarneming, perifeer zicht en dichtbij zien in onderzoek UV II.
Immunogeniciteit
Vorming van anti-adalimumab antilichamen is geassocieerd met een verhoogde klaring en een verminderde werkzaamheid van adalimumab. Er is geen duidelijke correlatie tussen de aanwezigheid van anti-adalimumab antilichamen en het optreden van bijwerkingen.
Patiënten in reumatoïde artritis onderzoeken I, II en III werden gedurende de periode van 6 tot 12 maanden herhaaldelijk getest op anti-adalimumab antilichamen. In de belangrijkste onderzoeken werden anti-adalimumab antilichamen gevonden bij 5,5% (58/1053) van de met adalimumab behandelde patiënten, vergeleken met 0,5% (2/370) bij placebopatiënten. Bij patiënten die niet gelijktijdig methotrexaat kregen, bedroeg de incidentie 12,4%, vergeleken met 0,6% wanneer adalimumab werd gebruikt als toevoeging aan methotrexaat.
Bij patiënten met de ziekte van Crohn werden anti-adalimumab antilichamen geïdentificeerd bij 7/269 proefpersonen (2,6%) en bij patiënten met colitis ulcerosa bij 19/487 proefpersonen (3,9%).
Bij volwassen patiënten met psoriasis werden anti-adalimumab antilichamen geïdentificeerd bij 77/920 (8,4%) van de proefpersonen die behandeld waren met adalimumab monotherapie.
Bij volwassen patiënten met plaque psoriasis die langdurig met alleen adalimumab werden behandeld en tijdelijk de behandeling onderbraken in het kader van een onderzoek, was het aantal patiënten waarbij antilichaamvorming tegen adalimumab voorkwam na hervatten van de behandeling (11 van de 482 proefpersonen, 2,3%) vergelijkbaar met het aantal voorafgaand aan de onderbreking (11 van de 590 proefpersonen, 1,9%).
Bij patiënten met matig ernstige tot ernstige hidradenitis suppurativa werden bij 10/99 van de met adalimumab behandelde patiënten (10,1%) antilichamen tegen adalimumab aangetroffen.
Bij patiënten met matig tot ernstig actieve juveniele ziekte van Crohn ontwikkelde zich bij 3,3% van de patiënten die werden behandeld met adalimumab antilichamen tegen adalimumab.
Bij volwassen patiënten met niet-infectieuze uveïtis werden anti-adalimumab antilichamen geïdentificeerd bij 4,8% (12/249) van de patiënten die waren behandeld met adalimumab.
Bij patiënten met matig tot ernstig actieve juveniele colitis ulcerosa ontwikkelde 3% van de patiënten die adalimumab kregen antilichamen tegen adalimumab.
Omdat immunogeniciteitsanalyses productspecifiek zijn, is een vergelijking van de antilichaampercentages met die van andere producten niet van toepassing.
Pediatrische patiënten
Juveniele idiopathische artritis (JIA)
Polyarticulaire juveniele idiopathische artritis (pJIA)
De veiligheid en werkzaamheid van adalimumab werden beoordeeld in twee onderzoeken (pJIA I en II) bij kinderen met actieve polyarticulaire juveniele idiopathische artritis of juveniele idiopathische artritis met een polyarticulair verloop, met een variëteit aan JIA aanvangstypes (meestal reumafactor negatief of positief, polyartritis en uitgebreide oligoartritis).
pJIA I
De veiligheid en werkzaamheid van adalimumab werden beoordeeld in een multicenter, gerandomiseerd, dubbelblind onderzoek met parallelle groepen waaraan 171 kinderen (van 4-17 jaar) met polyarticulaire JIA deelnamen. In de open-label inleidingsfase (OL LI) werden patiënten in twee groepen verdeeld, MTX (methotrexaat)-behandeld of niet-MTX-behandeld. Patiënten in het niet-MTX deel waren ofwel naïef voor MTX, of MTX was ten minste twee weken voor toediening van de onderzoeksmedicatie gediscontinueerd. De doseringen van NSAID’s en/of prednison (≤ 0,2 mg /kg/dag of maximaal 10 mg/dag) die patiënten kregen, bleven stabiel. In de OL LI-fase kregen alle patiënten gedurende 16 weken eenmaal per twee weken 24 mg/m² tot maximaal 40 mg adalimumab. De verdeling van patiënten naar leeftijd en minimale, mediane en maximale dosering tijdens de OL LI fase worden weergegeven in tabel 25.
Tabel 25. Verdeling van patiënten naar leeftijd en tijdens de OL LI-fase ontvangen dosering adalimumab
| Leeftijdsgroep | Aantal patiënten in de uitgangssituatie n (%) | Minimale, mediane en maximale dosering |
| 4 tot en met 7 jaar | 31 (18,1) | 10, 20 en 25 mg |
| 8 tot en met 12 jaar | 71 (41,5) | 20, 25 en 40 mg |
| 13 tot en met 17 jaar | 69 (40,4) | 25, 40 en 40 mg |
Patiënten met een ACR Pedi-30-respons in week 16 kwamen in aanmerking voor randomisatie naar de dubbelblinde (DB) fase en kregen daarna gedurende nog 32 weken of tot opvlamming van de ziekte eenmaal per twee weken ofwel adalimumab 24 mg/m² tot maximaal 40 mg ofwel placebo. Criteria voor opvlamming van de ziekte waren gedefinieerd als verslechtering van ≥ 30% ten opzichte van de uitgangssituatie van ≥ 3 van de 6 ACR Pedi-kerncriteria, ≥ 2 actieve gewrichten, en verbetering van > 30% van niet meer dan 1 van de 6 criteria. Na 32 weken of bij opvlamming van de ziekte, kwamen patiënten in aanmerking om te worden geïncludeerd in de open-label extensiefase.
Tabel 26. ACR Pedi 30-respons in het JIA-onderzoek
| Stratum | MTX | Zonder MTX |
| Fase | ||
| OL-LI 16 weken | ||
| ACR Pedi 30-respons (n/N) | 94,1% (80/85) | 74,4% (64/86) |
| Resultaten v.w.b. werkzaamheid | ||
| Stratum | MTX | Zonder MTX | ||
| Fase | ||||
| Dubbelblind 32 weken | Adalimumab/ MTX (N = 38) | Placebo/ MTX (N = 37) | Adalimumab (N = 30) | Placebo (N = 28) |
| Opvlammingen van de ziekte aan het eind van de 32 wekena (n/N) | 36,8% (14/38) | 64,9% (24/37)b | 43,3% (13/30) | 71,4% (20/28)c |
| Mediane tijd tot opvlamming van de ziekte | > 32 weken | 20 weken | > 32 weken | 14 weken |
a ACR Pedi 30/50/70-responsen waren in week 48 significant hoger dan bij met placebo behandelde patiënten
b p = 0,015
c p = 0,031
Onder degenen die een respons hadden in week 16 (n=144) bleven de ACR Pedi 30/50/70/90 responsen tot een periode van zes jaar behouden in de open-label extensiefase bij patiënten die adalimumab kregen gedurende het gehele onderzoek. In totaal werden 19 deelnemers, waarvan 11 uit de leeftijdsgroep die in de uitgangssituatie 4 tot en met 12 jaar waren en 8 uit de leeftijdsgroep die in de uitgangssituatie 13 tot en met 17 jaar waren, 6 jaar of langer behandeld.
In het algemeen was de respons beter en ontwikkelden minder patiënten antilichamen bij behandeling met de combinatie van adalimumab en MTX in vergelijking met alleen adalimumab. Op basis van deze resultaten wordt aanbevolen om Yuflyma in combinatie met MTX te gebruiken en als monotherapie bij patiënten voor wie MTX-gebruik ongewenst is (zie rubriek 4.2).
pJIA II
De veiligheid en werkzaamheid van adalimumab werden beoordeeld in een open-label, multicenter onderzoek bij 32 kinderen
(in de leeftijd van 2 tot 4 jaar of 4 jaar en ouder met een lichaamsgewicht van minder dan 15 kg) met matig tot ernstig actieve polyarticulaire JIA. De patiënten kregen 24 mg/m² lichaamsoppervlak (BSA) adalimumab tot een maximum van 20 mg om de week als enkele dosis via subcutane injectie gedurende ten minste 24 weken. Tijdens het onderzoek gebruikten de meeste kinderen gelijktijdig MTX; het gebruik van corticosteroïden of NSAID’s werd minder gerapporteerd.
In week 12 en week 24 was de ACR Pedi 30 respons respectievelijk 93,5% en 90,0%, gebruikmakend van de benadering van waargenomen data. De verhouding kinderen met ACR Pedi 50/70/90 in week 12 en week 24 was respectievelijk 90,3%/61,3%/38,7% en 83,3%/73,3%/36,7%. Onder degenen die een respons hadden (ACR Pedi 30) in week 24 (n=27 van de 30 patiënten), werd de ACR Pedi 30 respons behouden gedurende tot 60 weken tijdens de OLE-fase bij patiënten die adalimumab kregen gedurende deze periode. In totaal werden 20 proefpersonen behandeld gedurende 60 weken of langer.
Enthesitis-gerelateerde artritis
De veiligheid en werkzaamheid van adalimumab werden beoordeeld in een multicenter, gerandomiseerd, dubbelblind onderzoek bij 46 pediatrische patiënten (6 tot en met 17 jaar oud) met matige enthesitis-gerelateerde artritis. De patiënten werden gerandomiseerd om gedurende 12 weken eenmaal per twee weken óf 24 mg/m² lichaamsoppervlakte (BSA) adalimumab tot een maximum van 40 mg óf placebo te ontvangen. De dubbelblinde periode werd gevolgd door een open-label (OL) periode van maximaal 192 extra weken waarin patiënten subcutaan 24 mg/m² BSA adalimumab tot een maximum van 40 mg eenmaal per twee weken ontvingen. Het primaire eindpunt was de procentuele verandering vanaf baseline tot week 12 in het aantal actieve gewrichten met artritis (zwelling niet te wijten aan misvorming of gewrichten met verlies van beweging met pijn en/of gevoeligheid), die werd bereikt met een gemiddelde procentuele daling van -62,6% (mediane procentuele verandering -88,9%) in patiënten in de adalimumabgroep ten opzichte van -11,6% (mediane procentuele verandering -50,0%) in patiënten in de placebogroep. Gedurende de OL-periode werd tot en met week 156 van het onderzoek de verbetering in het aantal actieve gewrichten met artritis behouden voor 26 van de 31 (84%) patiënten in de adalimumab groep die nog deel uitmaakten van de studie. Hoewel niet statistisch significant, vertoonde de meerderheid van de patiënten klinische verbetering in secundaire eindpunten zoals aantal plaatsen met enthesitis, aantal pijnlijke gewrichten (TJC), aantal gezwollen gewrichten (SJC), ACR Pedi 50-respons en ACR Pedi 70-respons.
Juveniele plaquepsoriasis
De werkzaamheid van adalimumab werd beoordeeld in een gerandomiseerd, dubbelblind gecontroleerd onderzoek bij 114 pediatrische patiënten vanaf 4 jaar met ernstige chronische plaquepsoriasis (gedefinieerd als PGA ≥ 4 of > 20% aangedaan lichaamsoppervlak (BSA) of > 10% aangedaan lichaamsoppervlak (BSA) met erg dikke laesies of PASI ≥ 20 of ≥ 10 met klinisch relevant aangedaan gezicht, aangedane genitaliën, of aangedane handen/voeten), die onvoldoende onder controle was gebracht met topicale therapie en heliotherapie of lichttherapie.
Patiënten kregen 0,8 mg/kg adalimumab eenmaal per twee weken (tot 40 mg), 0,4 mg/kg adalimumab eenmaal per twee weken (tot 20 mg) of eenmaal per week 0,1–0,4 mg/kg methotrexaat (tot 25 mg). In week 16 hadden meer patiënten die gerandomiseerd waren naar adalimumab 0,8 mg/kg eenmaal per twee weken een positieve werkzaamheidsrepons (bijv. PASI 75) dan patiënten gerandomiseerd naar 0,4 mg/kg eenmaal per twee weken of MTX.
Tabel 27. Juveniele plaquepsoriasis – Resultaten werkzaamheid na 16 weken
MTXa N = 37 | Adalimumab 0,8 mg/kg eenmaal per twee weken N = 38 | |
| PASI 75b | 12 (32,4%) | 22 (57,9%) |
| PGA: schoon/minimaalc | 15 (40,5%) | 23 (60,5%) |
a MTX = methotrexaat b p=0,027, adalimumab 0,8 mg/kg versus MTX c p=0,083, adalimumab 0,8 mg/kg versus MTX | ||
Bij patiënten die een PASI 75 of PGA van ‘schoon’ of ‘minimaal’ hadden bereikt, werd de behandeling gestaakt tot maximaal 36 weken en zij werden gemonitord op verlies van ziektecontrole (d.w.z. verergering van PGA met minimaal 2 gradaties). Patiënten werden vervolgens opnieuw behandeld met 0,8 mg/kg adalimumab eenmaal per twee weken gedurende 16 additionele weken en de waargenomen responspercentages tijdens herbehandeling waren vergelijkbaar met die tijdens de voorafgaande dubbelblinde periode: PASI 75 respons van 78,9% (15 van de 19 patiënten) en PGA ‘schoon’ of ‘minimaal’ van 52,6% (10 van de 19 patiënten).
In de open-labelperiode van het onderzoek werden de PASI 75 en PGA ‘schoon’ of ‘minimaal’ responsen gehandhaafd gedurende maximaal 52 extra weken zonder nieuwe veiligheidsbevindingen.
Juveniele hidradenitis suppurativa
Er zijn geen klinische studies met adalimumab bij adolescente patiënten met HS uitgevoerd. De werkzaamheid van adalimumab voor de behandeling van adolescente patiënten met HS is voorspeld op basis van de aangetoonde werkzaamheid en de relatie tussen blootstelling en respons bij volwassen HS-patiënten en de waarschijnlijkheid dat het ziekteverloop, de pathofysiologie en de effecten van het geneesmiddel wezenlijk vergelijkbaar zijn met die bij volwassenen bij dezelfde blootstelling. De veiligheid van de aanbevolen dosis adalimumab in de adolescente HS-populatie is gebaseerd op het cross-indicatie-veiligheidsprofiel van adalimumab bij zowel volwassenen als pediatrische patiënten bij vergelijkbare of frequentere doseringen (zie rubriek 5.2)
Juveniele ziekte van Crohn
Adalimumab is onderzocht in een multicenter, gerandomiseerd, dubbelblind klinisch onderzoek dat was opgezet om de werkzaamheid en veiligheid van inductie en onderhoudsbehandeling met doseringen afhankelijk van het lichaamsgewicht (< 40 kg of ≥ 40 kg) te beoordelen bij 192 kinderen in de leeftijd van 6 tot en met 17 jaar, met matig ernstige tot ernstige ziekte van Crohn gedefinieerd als de Paediatric Crohn’s Disease Activity Index (PCDAI) score > 30. Patiënten dienden een ontoereikende respons te hebben gehad op conventionele behandeling voor de ziekte van Crohn (waaronder een corticosteroïde en/of een immunomodulator). Patiënten konden ook eerder respons hebben verloren op of intolerant zijn geworden voor infliximab.
Alle patiënten kregen open-label inductiebehandeling met een dosering gebaseerd op hun lichaamsgewicht bij baseline: 160 mg in week 0 en 80 mg in week 2 voor patiënten ≥ 40 kg en respectievelijk 80 mg en 40 mg voor patiënten < 40 kg.
In week 4 werden patiënten op basis van het lichaamsgewicht dat zij op dat moment hadden 1:1 gerandomiseerd naar ofwel het lage ofwel het standaard onderhoudsdoseringsschema zoals te zien in tabel 28.
Tabel 28. Onderhoudsdoseringsschema
| Gewicht patiënt | Lage dosis | Standaarddosering |
| < 40 kg | 10 mg eenmaal per twee weken | 20 mg eenmaal per twee weken |
| ≥ 40 kg | 20 mg eenmaal per twee weken | 40 mg eenmaal per twee weken |
Werkzaamheidsresultaten
Het primaire eindpunt van het onderzoek was klinische remissie in week 26, gedefinieerd als PCDAI-score ≤ 10.
Percentages klinische remissie en klinische respons (gedefinieerd als reductie in PCDAI-score van ten minste 15 punten ten opzichte van baseline) zijn weergegeven in tabel 29. Percentages van discontinuering van corticosteroïden of immunomodulatoren zijn weergegeven in tabel 30.
Tabel 29. Onderzoek juveniele ziekte van Crohn PCDAI klinische remissie en respons
Standaarddosering 40/20 mg eenmaal per twee weken N = 93 | Lage dosering 20/10 mg eenmaal per twee weken N = 95 | p-waarde* | |
| Week 26 | |||
| Klinische remissie | 38,7% | 28,4% | 0,075 |
| Klinische respons | 59,1% | 48,4% | 0,073 |
| Week 52 | |||
| Klinische remissie | 33,3% | 23,2% | 0,100 |
| Klinische respons | 41,9% | 28,4% | 0,038 |
| * p-waarde voor vergelijking standaarddosering versus lage dosering. | |||
Tabel 30. Onderzoek juveniele ziekte van Crohn Discontinuering van corticosteroïden of immuunmodulerende middelen en fistelremissie
| Standaarddosering 40/20 mg eenmaal per twee weken | Lage dosering 20/10 mg eenmaal per twee weken | p-waarde1 | |
| Stopzetten van corticosteroïden | N = 33 | N = 38 | |
| Week 26 | 84,8% | 65,8% | 0,066 |
| Week 52 | 69,7% | 60,5% | 0,420 |
| Stopzetten van immuunmodulerende middelen | N = 60 | N = 57 | |
| Week 52 | 30,0% | 29,8% | 0,983 |
| Fistelremissie3 | N = 15 | N = 21 | |
| Week 26 | 46,7% | 38,1% | 0,608 |
| Week 52 | 40,0% | 23,8% | 0,303 |
1 p-waarde voor vergelijking standaarddosering versus lage dosering.
2 Immunosuppressieve behandeling kon alleen worden stopgezet in of na week 26 na besluit van de onderzoeker wanneer de proefpersoon voldeed aan het klinische responscriterium 3 gedefinieerd als het sluiten van alle fistels die vanaf baseline gedurende ten minste 2 opeenvolgende bezoeken na baseline draineerden
In beide behandelgroepen werden statistisch significante toenames (verbeteringen) in Body Mass Index en groeisnelheid vanaf baseline tot week 26 en week 52 waargenomen.
In beide behandelgroepen werden ook statistisch en klinisch significante verbeteringen in de parameters voor de kwaliteit van leven vanaf baseline waargenomen (waaronder IMPACT III).
Honderd patiënten (n=100) uit het onderzoek bij pediatrische patiënten met de ziekte van Crohn namen deel aan een open-label langetermijnextensieonderzoek. Na 5 jaar adalimumabtherapie bleef 74,0% (37/50) van de 50 patiënten die nog in de studie zaten in klinische remissie en 92,0% (46/50) van de patiënten hielden een klinische respons per PCDAI.
Juveniele colitis ulcerosa
De veiligheid en werkzaamheid van adalimumab werden beoordeeld in een gerandomiseerd, dubbelblind onderzoek in meerdere centra bij 93 pediatrische patiënten van 5 tot en met 17 jaar met matige tot ernstige colitis ulcerosa (Mayo-score 6 tot 12 met endoscopische subscore van 2 tot 3 punten, bevestigd door centraal afgelezen endoscopie) die een ontoereikende respons hadden op conventionele behandeling of deze niet verdroegen. Bij ongeveer 16% van de patiënten in het onderzoek was een eerdere anti-TNF-behandeling niet geslaagd. Patiënten die op het moment van inclusie corticosteroïden kregen konden hun corticosteroïdenbehandeling afbouwen na week 4.
| Tijdens de inductieperiode van het onderzoek werden 77 patiënten gerandomiseerd 3:2 naar een | |||||
| dubbelblinde behandeling met adalimumab met een inductiedosering van 2,4 mg/kg (maximaal | |||||
| 160 mg) in week 0 en week 1, en 1,2 mg/kg (maximaal 80 mg) in week 2 of een inductiedosering van | |||||
| 2,4 mg/kg (maximaal 160 mg) in week 0, placebo in week 1 en 1,2 mg/kg (maximaal 80 mg) in week | |||||
| |||||
| opzet van het onderzoek kregen de overgebleven 16 patiënten die werden geïncludeerd in de | |||||
| inductieperiode een open-labelbehandeling met adalimumab met de inductiedosering van 2,4 mg/kg | |||||
| (maximaal 160 mg) in week 0 en week 1 en 1,2 mg/kg (maximaal 80 mg) in week 2. | |||||
| In week 8 werden 62 patiënten met een aangetoonde klinische respons volgens partiële Mayo-score | |
| (Partial Mayo Score (PMS) gedefinieerd als een afname in PMS ≥ 2 punten en ≥ 30% ten opzichte van | |
de uitgangssituatie) gerandomiseerd naar gelijke groepen om een dubbelblinde onderhoudsbehandeling met adalimumab te krijgen in een dosering van 0,6 mg/kg (maximaal 40 mg) eenmaal per week of een onderhoudsbehandeling van 0,6 mg/kg (maximaal 40 mg) eenmaal per twee weken. Voorafgaand aan een wijziging in de opzet van het onderzoek werden 12 extra patiënten met
| een aangetoonde klinische respons volgens PMS gerandomiseerd naar placebo, maar deze werden niet | |
| opgenomen in de bevestigende analyse van de werkzaamheid. | |
Opvlamming van ziekte werd gedefinieerd als een toename in PMS van ten minste 3 punten (voor patiënten met een PMS van 0 tot 2 in week 8), ten minste 2 punten (voor patiënten met een PMS van 3 tot 4 in week 8) of ten minste 1 punt (voor patiënten met een PMS van 5 tot 6 in week 8).
Patiënten die voldeden aan de criteria voor opvlamming van ziekte in of na week 12, werden gerandomiseerd naar het ontvangen van een herinductiedosering van 2,4 mg/kg (maximaal 160 mg) of een dosis van 0,6 mg/kg (maximaal 40 mg) en bleven daarna hun respectievelijke onderhoudsdosering ontvangen.
Werkzaamheidsresultaten
De co-primaire eindpunten van het onderzoek waren klinische remissie volgens PMS (gedefinieerd als PMS ≤ 2 en afwezigheid van individuele subscore > 1) in week 8, en klinische remissie volgens FMS (Full Mayo Score, volledige Mayo-score) (gedefinieerd als een Mayo-score ≤ 2 en afwezigheid van individuele subscore > 1) in week 52 bij patiënten met een klinische respons volgens PMS in week 8.
Klinische remissiepercentages volgens PMS in week 8 voor patiënten in elk van de Adalimumab dubbelblinde inductiegroepen worden weergegeven in tabel 31.
Tabel 31. Klinische remissie volgens PMS na 8 weken
Adalimumaba Maximaal 160 mg in week 0 / placebo in week 1 N = 30 | Adalimumabb, c Maximaal 160 mg in week 0 en week 1 N = 47 | |
| Klinische remissie | 13/30 (43,3%) | 28/47 (59,6%) |
a Adalimumab 2,4 mg/kg (maximaal 160 mg) in week 0, placebo in week 1, en 1,2 mg/kg (maximaal 80 mg) in week 2 b Adalimumab 2,4 mg/kg (maximaal 160 mg) in week 0 en week 1, en 1,2 mg/kg (maximaal 80 mg) in week 2 c Exclusief open-label inductiedosering van Adalimumab 2,4 mg/kg (maximaal 160 mg) in week 0 en week 1, en 1,2 mg/kg (maximaal 80 mg) in week 2 Opmerking 1: beide inductiegroepen kregen 0,6 mg/kg (maximaal 40 mg) in week 4 en week 6 Opmerking 2: patiënten met ontbrekende waarden in week 8 werden geacht het eindpunt niet te hebben bereikt | ||
| In week 52 werden de klinische remissie bij responders in week 8 volgens FMS, klinische respons | |
| volgens FMS (gedefinieerd als een afname in Mayo-score ≥ 3 punten en ≥ 30% ten opzichte van | |
uitgangssituatie) bij responders in week 8, mucosale genezing volgens FMS (gedefinieerd als een
| Mayo-endoscopiescore ≤ 1) bij responders in week 8, klinische remissie volgens FMS bij patiënten in | |||
| remissie in week 8, en het aandeel van proefpersonen met een corticosteroïde-vrije remissie volgens | |||
| FMS bij responders in week 8 beoordeeld bij patiënten die adalimumab kregen in het dubbelblind | |||
e
| maximum van 40 mg eenmaal per twee weken (0,6 mg/kg) en maximaal 40 mg eenmaal per week | |
| (0,6 mg/kg) als onderhoudsdosering (tabel 32). | |
Tabel 32. Werkzaamheidsresultaten na 52 weken
Adalimumaba
Maximaal 40 mg eenmaal per
twee weken
Adalimumabb
Maximaal 40 mg eenmaal per week
| N = 31 | N = 31 | |
| Klinische remissie bij PMS-responders in week 8 | 9/31 (29,0%) | 14/31 (45,2%) |
| Klinische respons bij PMS-responders in week 8 | 19/31 (61,3%) | 21/31 (67,7%) |
| Mucosale genezing bij PMS-responders in week 8 | 12/31 (38,7%) | 16/31 (51,6%) |
| Klinische remissie bij patiënten met een PMS-remissie in week 8 | 9/21 (42,9%) | 10/22 (45,5%) |
| Corticosteroïde-vrije remissie bij PMS-responders in week 8c | 4/13 (30,8%) | 5/16 (31,3%) |
a Adalimumab 0,6 mg/kg (maximaal 40 mg) eenmaal per twee weken b Adalimumab 0,6 mg/kg (maximaal 40 mg) eenmaal per week c Bij patiënten die bij uitgangssituatie gelijktijdig corticosteroïden gebruikten Opmerking: patiënten met ontbrekende waarden in week 52 of die werden gerandomiseerd om een herinductie- of onderhoudsbehandeling te krijgen werden beschouwd als non-responders voor de eindpunten van week 52 | ||
Extra verkennende werkzaamheidseindpunten zijn onder andere klinische respons volgens de Paediatric Ulcerative Colitis Activity Index (PUCAI) (gedefinieerd als een afname in PUCAI ≥ 20 punten ten opzichte van uitgangssituatie) en klinische remissie volgens PUCAI (gedefinieerd als PUCAI < 10) in week 8 en week 52 (tabel 33).
Tabel 33. Resultaten verkennende eindpunten volgens PUCAI
| Week 8 | ||
Adalimumaba Maximaal 160 mg in week 0 / placebo in week 1 N = 30 | Adalimumabb,c Maximaal 160 mg in week 0 en week 1 N = 47 | |
| Klinische remissie volgens PUCAI | 10/30 (33,3%) | 22/47 (46,8%) |
| Klinische respons volgens PUCAI | 15/30 (50,0%) | 32/47 (68,1%) |
| Week 52 | ||
Adalimumabd Maximaal 40 mg eenmaal per twee weken N = 31 | Adalimumabe Maximaal 40 mg eenmaal per week N = 31 | |
| Klinische remissie volgens PUCAI bij PMS-responders in week 8 | 14/31 (45,2%) | 18/31 (58,1%) |
| Klinische respons volgens PUCAI bij PMS-responders in week 8 | 18/31 (58,1%) | 16/31 (51,6%) |
a Adalimumab 2,4 mg/kg (maximaal 160 mg) in week 0, placebo in week 1, en 1,2 mg/kg (maximaal 80 mg) in week 2 b Adalimumab 2,4 mg/kg (maximaal 160 mg) in week 0 en week 1, en 1,2 mg/kg (maximaal 80 mg) in week 2 c Exclusief open-label inductiedosering van Adalimumab 2,4 mg/kg (maximaal 160 mg) in week 0 en week 1, en 1,2 mg/kg (maximaal 80 mg) in week 2 d Adalimumab 0,6 mg/kg (maximaal 40 mg) eenmaal per twee weken e Adalimumab 0,6 mg/kg (maximaal 40 mg) eenmaal per week Opmerking 1: beide inductiegroepen kregen 0,6 mg/kg (maximaal 40 mg) in week 4 en week 6 Opmerking 2: patiënten met ontbrekende waarden in week 8 werden geacht het eindpunt niet te hebben bereikt Opmerking 3: patiënten met ontbrekende waarden in week 52 of die werden gerandomiseerd om een herinductie- of onderhoudsbehandeling te krijgen werden beschouwd als non-responders voor de eindpunten van week 52 | ||
Van de met Adalimumab behandelde patiënten die herinductiebehandeling kregen tijdens de onderhoudsperiode, bereikten 2/6 (33%) een klinische respons volgens FMS in week 52.
Kwaliteit van leven
Klinisch belangrijke verbeteringen ten opzichte van de uitgangssituatie zijn waargenomen in de IMPACT III- en WPAI-scores (Work Productivity and Activity Impairment voor verzorgers) bij de groepen die behandeld zijn met adalimumab.
Klinisch belangrijke toenames (verbetering) ten opzichte van de uitgangssituatie in lengtegroeisnelheid zijn waargenomen in de groepen die werden behandeld met adalimumab. Klinisch belangrijke toenames (verbetering) ten opzichte van de uitgangssituatie in BMI (Body Mass Index) zijn waargenomen bij proefpersonen die de hoge onderhoudsdosering kregen van maximaal 40 mg (0,6 mg/kg) eenmaal per week.
Juveniele uveïtis
De veiligheid en werkzaamheid van adalimumab werden beoordeeld in een gerandomiseerd, dubbelblind, gecontroleerd onderzoek bij 90 pediatrische patiënten in de leeftijd van 2 tot < 18 jaar met actieve JIA-geassocieerde niet-infectieuze uveitis anterior die ongevoelig waren voor ten minste 12 weken behandeling met methotrexaat. Patiënten kregen ofwel placebo of 20 mg adalimumab (indien < 30 kg) of 40 mg adalimumab (indien ≥ 30 kg) om de twee weken in combinatie met hun baselinedosis methotrexaat.
Het primaire eindpunt was 'tijd tot falen van de behandeling'. De criteria voor falen van de behandeling waren verergering of aanhoudend uitblijven van verbetering van de oogontsteking, gedeeltelijke verbetering met optreden van aanhoudende oculaire comorbiditeiten of verergering van oculaire comorbiditeiten, niet-toegestaan gebruik van gelijktijdige medicatie, en langdurige opschorting van de behandeling.
Klinische respons
Adalimumab vertraagde de tijd tot falen van de behandeling significant in vergelijking met placebo (zie figuur 3, p < 0,0001 op basis van log rank-test). De mediane tijd tot falen van de behandeling was 24,1 weken voor met placebo behandelde proefpersonen, terwijl de mediane tijd tot falen van de behandeling voor met adalimumab behandelde proefpersonen niet kon worden bepaald omdat de behandeling bij minder dan de helft van deze proefpersonen faalde. Adalimumab toonde een significante vermindering van het risico op falen van de behandeling van 75% ten opzichte van placebo, zoals blijkt uit de hazard ratio (HR = 0,25 [95% CI: 0,12, 0,49]).
Figuur 3: Kaplan-Meier-curves tonen een samenvatting van de tijd tot falen van de behandeling in het onderzoek naar pediatrische uveïtis
TIJD (WEKEN)
Behandeling – – – – Placebo _______ Adalimumab
Opmerking: NB: P = Placebo (aantal met risico); A = Adalimumab (aantal met risico).
5.2 Farmacokinetische eigenschappen
Absorptie en distributie
Na subcutane toediening van een enkele dosis van 40 mg verliep de resorptie en distributie van adalimumab langzaam, en werden piekconcentraties in serum ongeveer 5 dagen na toediening bereikt. De gemiddelde geschatte absolute biologische beschikbaarheid van adalimumab na een enkele subcutane dosis van 40 mg in deze drie onderzoeken bedroeg 64%. Na een enkele intraveneuze dosis van 0,25 tot 10 mg/kg waren de concentraties dosisafhankelijk. Na doseringen van 0,5 mg/kg (~40 mg), varieerde de klaring van 11 tot 15 ml/uur, het verdelingsvolume (Vss) varieerde van 5 tot 6 liter en de gemiddelde terminale halfwaardetijd bedroeg circa twee weken. De adalimumab-concentraties in het synoviavocht van verschillende patiënten met reumatoïde artritis varieerden van 31 tot 96% van die in serum.
Na subcutane toediening van 40 mg adalimumab eenmaal per twee weken bij volwassen patiënten met reumatoïde artritis (RA) waren de gemiddelde steady-state dalconcentraties respectievelijk circa 5 µg/ml (zonder gelijktijdig methotrexaat) en 8 tot 9 µg/ml (met gelijktijdig methotrexaat). De dalwaarden voor adalimumab in serum in een steady-state-toestand namen na subcutane toediening van 20, 40 en 80 mg eenmaal per twee weken en eenmaal per week bij benadering evenredig met de dosering toe.
Na subcutane toediening van 24 mg/m² (maximaal 40 mg) eenmaal per twee weken aan patiënten met polyarticulaire juveniele idiopathische artritis (JIA) in de leeftijd van 4 tot en met 17 jaar was de gemiddelde steady-state dalconcentratie (waarden gemeten van week 20 tot week 48) van adalimumab in serum 5,6 ± 5,6 μg/ml (102% CV) voor adalimumab zonder gelijktijdig gebruik van methotrexaat en 10,9 ± 5,2 μg/ml (47,7% CV) voor gebruik in combinatie met methotrexaat. 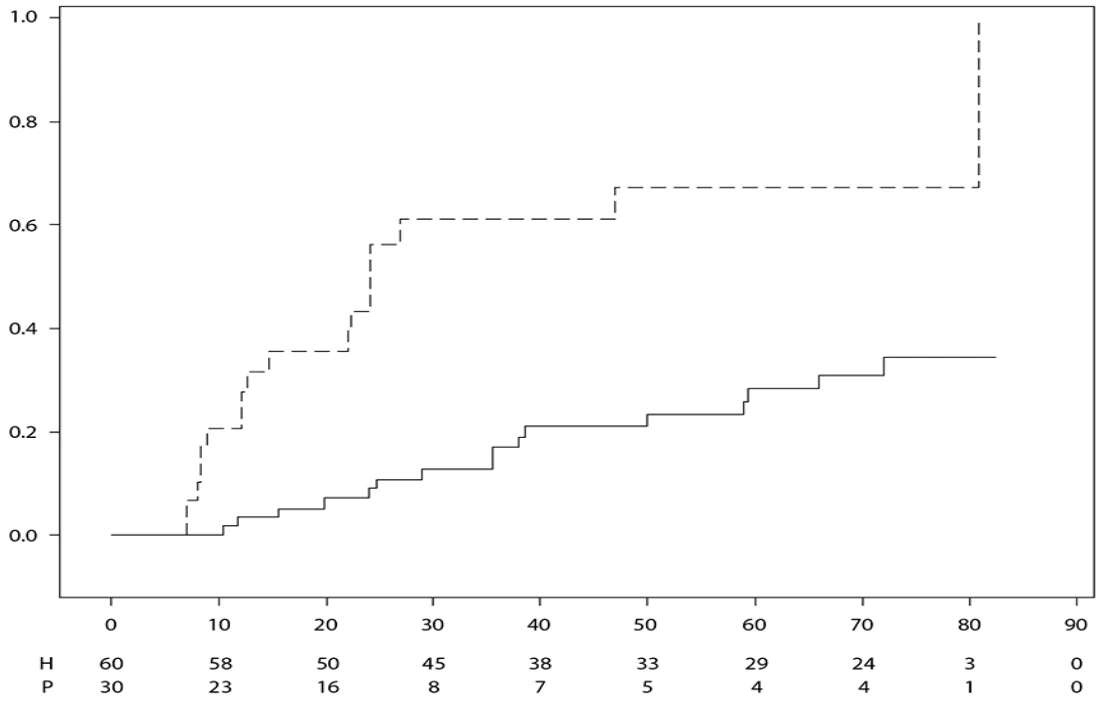
Bij patiënten met polyarticulaire JIA in de leeftijd van 2 tot 4 jaar of 4 jaar en ouder met een lichaamsgewicht van minder dan 15 kg die 24 mg/m² adalimumab kregen, waren de gemiddelde steady-state dalconcentraties van adalimumab 6,0 ± 6,1 μg/ml (101% CV) bij adalimumab zonder gelijktijdig gebruik van methotrexaat en 7,9 ± 5,6 µg/ml (71,2% CV) voor gebruik in combinatie met methotrexaat.
Na subcutane toediening van 24 mg/m² (maximaal 40 mg) eenmaal per twee weken aan patiënten met enthesitis-gerelateerde artritis in de leeftijd van 6 tot en met 17 jaar waren de gemiddelde steady-state dalconcentraties (waarden gemeten in week 24) van adalimumab in serum 8,8 ± 6,6 μg/ml bij adalimumab zonder gelijktijdig gebruik van methotrexaat en 11,8 ± 4,3 µg/ml voor gebruik in combinatie met methotrexaat.
Na subcutane toediening van 40 mg adalimumab eenmaal per twee weken aan volwassen patiënten met axiale spondylartritis zonder röntgenologisch bewijs van AS was de gemiddelde (±SD) steady-state dalconcentratie in week 68, 8,0 ± 4,6 μg/ml.
Bij volwassen patiënten met psoriasis was de gemiddelde steady-state dalconcentratie 5 μg/ml gedurende behandeling met monotherapie adalimumab 40 mg eenmaal per twee weken.
Na subcutane toediening van 0,8 mg/kg (maximaal 40 mg) eenmaal per twee weken aan pediatrische patiënten met chronische plaquepsoriasis was de gemiddelde ± SD steady-state dalconcentratie adalimumab ongeveer 7,4 ± 5,8 μg/ml (79% CV).
Bij volwassen patiënten met hidradenitis suppurativa werden bij een dosis van 160 mg adalimumab in week 0, gevolgd door 80 mg in week 2 dalconcentraties adalimumab in serum bereikt van ongeveer 7 tot 8 μg/ml in week 2 en week 4. De gemiddelde steady-state dalconcentraties van week 12 tot en met week 36 bedroegen ongeveer 8 tot 10 μg/ml bij een wekelijkse behandeling met 40 mg adalimumab.
De blootstelling aan adalimumab bij adolescente HS-patiënten werd voorspeld door gebruik te maken van farmacokinetische populatiemodellen en simulatie die was gebaseerd op farmacokinetiek voor andere indicaties bij pediatrische patiënten (juveniele psoriasis, juveniele idiopathische artritis, juveniele ziekte van Crohn en enthesitis-gerelateerde artritis). Het aanbevolen doseringsschema voor HS bij adolescenten is 40 mg eenmaal per twee weken. Omdat de lichaamsgrootte invloed kan hebben op de blootstelling aan adalimumab, kunnen adolescenten met een hoger lichaamsgewicht en onvoldoende respons baat hebben bij de aanbevolen dosering voor volwassenen van eenmaal per week 40 mg.
Bij patiënten met de ziekte van Crohn worden bij de oplaaddosis van 80 mg adalimumab in week 0 gevolgd door 40 mg adalimumab in week 2 dalconcentraties van adalimumab in serum bereikt van ongeveer 5,5 µg/ml gedurende de inductieperiode. Bij een oplaaddosis van 160 mg adalimumab in week 0 gevolgd door 80 mg adalimumab in week 2 worden dalconcentraties van adalimumab in serum bereikt van ongeveer 12 µg/ml gedurende de inductieperiode. Gemiddelde steady-state dalconcentraties van ongeveer 7 µg/ml werden waargenomen bij patiënten met de ziekte van Crohn die eenmaal per twee weken een onderhoudsdosering van 40 mg adalimumab kregen.
Bij pediatrische patiënten met matig ernstige tot ernstige ziekte van Crohn was de open-label adalimumab inductiedosering respectievelijk 160/80 mg of 80/40 mg in week 0 en week 2, afhankelijk van of het lichaamsgewicht meer of minder dan 40 kg was. In week 4 werden patiënten op basis van hun lichaamsgewicht 1:1 gerandomiseerd naar ofwel de standaarddosering (40/20 mg eenmaal per twee weken) ofwel de lage dosering (20/10 mg eenmaal per twee weken)
onderhoudsbehandelingsgroep. De gemiddelde (±SD) in week 4 bereikte dalconcentraties voor adalimumab in serum waren 15,7±6,6 μg/ml voor patiënten ≥ 40 kg (160/80 mg) en 10,6±6,1 μg/ml voor patiënten < 40 kg (80/40 mg).
Bij patiënten die hun gerandomiseerde behandeling voortzetten, was de gemiddelde (±SD) adalimumab dalconcentratie in week 52 voor de groep met standaarddosering 9,5±5,6 μg/ml en voor de groep met lage dosering 3,5±2,2 μg/ml. De gemiddelde dalconcentraties werden gedurende 52 weken gehandhaafd bij patiënten die voortgezette behandeling met adalimumab eenmaal per twee weken kregen. Bij patiënten voor wie de dosering werd verhoogd van eenmaal per twee weken naar een wekelijkse dosering waren de gemiddelde (±SD) serumconcentraties van adalimumab in week 52 15,3±11,4 μg/ml (40/20 mg, wekelijks) en 6,7±3,5 μg/ml (20/10 mg, wekelijks).
Bij patiënten met colitis ulcerosa worden bij de oplaaddosis van 160 mg adalimumab in week 0 gevolgd door 80 mg adalimumab in week 2 dalconcentraties van adalimumab in serum bereikt van ongeveer 12 μg/ml gedurende de inductieperiode. Gemiddelde steady-state dalconcentraties van ongeveer 8 μg/ml werden waargenomen bij patiënten met colitis ulcerosa die eenmaal per twee weken een onderhoudsdosering van 40 mg adalimumab kregen.
Na de subcutane toediening van een op lichaamsgewicht gebaseerde dosering van 0,6 mg/kg (maximaal 40 mg) eenmaal per twee weken aan pediatrische patiënten met colitis ulcerosa was de gemiddelde steady-state dalconcentratie van adalimumab in serum 5,01±3,28 µg/ml in week 52. Bij patiënten die eenmaal per week 0,6 mg/kg (maximaal 40 mg) kregen, was de gemiddelde (±SD) steady-state dalconcentratie van adalimumab in serum 15,7±5,60 μg/ml in week 52.
Bij volwassen patiënten met uveïtis resulteerde een oplaaddosis van 80 mg adalimumab in week 0, gevolgd door 40 mg adalimumab eenmaal per twee weken vanaf week 1, in een gemiddelde steady-state concentratie van ongeveer 8 tot 10 μg/ml.
De blootstelling aan adalimumab bij patiënten met juveniele uveïtis werd voorspeld door gebruik te maken van farmacokinetische populatiemodellen en simulatie die was gebaseerd op farmacokinetiek voor andere indicaties bij pediatrische patiënten (juveniele psoriasis, juveniele idiopathische artritis, juveniele ziekte van Crohn en enthesitis-gerelateerde artritis). Er zijn geen klinische blootstellingsgegevens beschikbaar betreffende het gebruik van de oplaaddosis bij kinderen jonger dan 6 jaar. De voorspelde blootstellingen duiden erop dat in de afwezigheid van methotrexaat een oplaaddosis kan leiden tot een initiële toename in de systemische blootstelling.
Populatie-farmacokinetische en farmacokinetische/farmacodynamische modellering en simulatie voorspelden een vergelijkbare blootstelling aan en effectiviteit van adalimumab bij patiënten die behandeld werden met 80 mg eenmaal per twee weken in vergelijking met 40 mg eenmaal per week (inclusief volwassen patiënten met RA, HS, UC, CD of PsO, adolescente patiënten met HS en pediatrische patiënten ≥ 40 kg met CD en UC).
Relatie tussen blootstelling en respons bij pediatrische patiënten
Op basis van gegevens uit klinisch onderzoek bij patiënten met JIA (pJIA en ERA) is een relatie tussen blootstelling en respons vastgesteld tussen plasmaconcentraties en ACR Pedi 50-respons. De schijnbare plasmaconcentratie van adalimumab die de helft van de maximale waarschijnlijkheid van een ACR Pedi 50-respons (EC50) geeft, was 3 μg/ml (95% CI: 1-6 μg/ml).
Relaties tussen blootstelling en respons voor de adalimumabconcentratie en effectiviteit bij pediatrische patiënten met ernstige chronische plaquepsoriasis werden vastgesteld voor PASI 75 respectievelijk PGA schoon of minimaal. PASI 75 en PGA schoon of minimaal namen toe bij toenemende concentraties adalimumab, beide met een vergelijkbare schijnbare EC50 van ongeveer 4,5 μg/ml (95% CI respectievelijk 0,4-47,6 en 1,9-10,5).
Eliminatie
Populatie-farmacokinetische analyses met gegevens van meer dan 1.300 RA-patiënten gaven een trend te zien in de richting van verhoogde schijnbare klaring van adalimumab bij toenemend lichaamsgewicht. Na correctie voor gewichtsverschillen, leken geslacht en leeftijd een minimaal effect te hebben op de adalimumab-klaring. Er zijn lagere serumconcentraties vrij adalimumab (niet gebonden aan anti-adalimumab antilichamen, AAA) waargenomen bij patiënten met meetbare AAA's.
Lever- of nierinsufficiëntie
Adalimumab is niet onderzocht bij patiënten met lever- of nierinsufficiëntie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens tonen geen speciale risico's aan voor mensen, uitgaande van onderzoek van de toxiciteit bij enkele dosering, de toxiciteit bij herhaalde dosering en de genotoxiciteit.
Er is een onderzoek uitgevoerd naar de toxiciteit voor de embryofoetale ontwikkeling/perinatale ontwikkeling bij Cynomolgus-apen met 0, 30 en 100 mg/kg (9-17 apen/groep), waarbij geen aanwijzing werd gevonden voor schade aan de foetussen als gevolg van adalimumab. Er werden noch carcinogeniciteitsonderzoeken, noch een standaardbeoordeling van de vruchtbaarheid en de postnatale toxiciteit uitgevoerd met adalimumab, omwille van het ontbreken van gepaste modellen voor een antilichaam met beperkte kruisreactiviteit met knaagdier-TNF en vanwege de vorming van neutraliserende antilichamen bij knaagdieren.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Azijnzuur
Natriumacetaat-trihydraat
Glycine
Polysorbaat 80 (E433)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C). Niet in de vriezer bewaren.
De voorgevulde spuit of voorgevulde pen in de buitenverpakking bewaren ter bescherming tegen licht.
Een enkele voorgevulde spuit of voorgevulde pen met Yuflyma kan worden bewaard bij een temperatuur van maximaal 25 °C gedurende een periode van maximaal 31 dagen. De voorgevulde spuit of voorgevulde pen moet tegen licht worden beschermd en moet worden weggegooid wanneer deze niet binnen de periode van 31 dagen wordt gebruikt.
6.5 Aard en inhoud van de verpakking
Yuflyma 40 mg oplossing voor injectie in een voorgevulde spuit
Oplossing voor injectie in een voorgevulde spuit (glas van type I) met zuigerstopper (bromobutylrubber) en een naald met een naaldbeschermer (thermoplastisch elastomeer).
Verpakkingen met:
- 1 voorgevulde spuit (0,4 ml steriele oplossing) met 2 alcoholdoekjes.
- 2 voorgevulde spuiten (0,4 ml steriele oplossing), elk met 1 alcoholdoekje.
- 4 voorgevulde spuiten (0,4 ml steriele oplossing), elk met 1 alcoholdoekje.
- 6 voorgevulde spuiten (0,4 ml steriele oplossing), elk met 1 alcoholdoekje.
Yuflyma 40 mg oplossing voor injectie in een voorgevulde spuit met naaldhuls
De spuit is gemaakt van glas van type I met een zuigerstopper (bromobutylrubber) en naald met een naaldbeschermer (thermoplastisch elastomeer).
Verpakkingen met:
- 1 voorgevulde spuit met naaldhuls (0,4 ml steriele oplossing) met 2 alcoholdoekjes.
- 2 voorgevulde spuiten met naaldhuls (0,4 ml steriele oplossing) elk met 1 alcoholdoekje.
- 4 voorgevulde spuiten met naaldhuls (0,4 ml steriele oplossing) elk met 1 alcoholdoekje.
- 6 voorgevulde spuiten met naaldhuls (0,4 ml steriele oplossing) elk met 1 alcoholdoekje.
Yuflyma 40 mg oplossing voor injectie in een voorgevulde pen
Oplossing voor injectie in een voorgevulde pen voor gebruik door patiënt die een voorgevulde spuit bevat. De spuit in de pen is gemaakt van glas van type I met een zuigerstopper (bromobutylrubber) en een naald met een naaldbeschermer (thermoplastisch elastomeer).
Verpakkingen met:
- 1 voorgevulde pen (0,4 ml steriele oplossing) met 2 alcoholdoekjes.
- 2 voorgevulde pennen (0,4 ml steriele oplossing), elk met 1 alcoholdoekje.
- 4 voorgevulde pennen (0,4 ml steriele oplossing), elk met 1 alcoholdoekje.
- 6 voorgevulde pennen (0,4 ml steriele oplossing), elk met 1 alcoholdoekje.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Celltrion Healthcare Hungary Kft.
1062 Budapest
Váci út 1–3. WestEnd kantoorgebouw B torony
Hongarije
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Yuflyma 40 mg oplossing voor injectie in een voorgevulde spuit
EU/1/20/1513/001
EU/1/20/1513/002
EU/1/20/1513/003
EU/1/20/1513/004
Yuflyma 40 mg oplossing voor injectie in een voorgevulde spuit met naaldhuls
EU/1/20/1513/005
EU/1/20/1513/006
EU/1/20/1513/007
EU/1/20/1513/008
Yuflyma 40 mg oplossing voor injectie in een voorgevulde pen
EU/1/20/1513/009
EU/1/20/1513/010
EU/1/20/1513/011
EU/1/20/1513/012
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 11 februari 2021 Datum van laatste hernieuwing: 30 januari 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.
Yuflyma 80 mg oplossing voor injectie in een voorgevulde spuitYuflyma 80 mg oplossing voor injectie in een voorgevulde pen
1. NAAM VAN HET GENEESMIDDEL
Yuflyma 80 mg oplossing voor injectie in een voorgevulde spuit
Yuflyma 80 mg oplossing voor injectie in een voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Yuflyma 80 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit van 0,8 ml bevat een enkele dosis van 80 mg adalimumab.
Yuflyma 80 mg oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen van 0,8 ml bevat een enkele dosis van 80 mg adalimumab.
Adalimumab is een recombinant humaan monoklonaal antilichaam dat geproduceerd wordt in Chinese Hamster Ovariumcellen.
Hulpstoffen met bekend effect
Dit medicijn bevat 0,8 mg polysorbaat 80 (E433) in elke dosis van 80 mg.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie)
Heldere tot licht opalescente, kleurloze tot lichtbruine oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Reumatoïde artritis
Yuflyma in combinatie met methotrexaat is geïndiceerd voor:
- de behandeling van matige tot ernstige, actieve reumatoïde artritis bij volwassen patiënten die een ontoereikende respons hebben gehad op ziektemodificerende antireumatische geneesmiddelen inclusief methotrexaat;
- de behandeling van ernstige, actieve en progressieve reumatoïde artritis bij volwassenen die niet eerder zijn behandeld met methotrexaat.
Yuflyma kan als monotherapie worden gebruikt in geval van intolerantie voor methotrexaat of wanneer voortzetting van de behandeling met methotrexaat ongewenst is.
Het is aangetoond dat adalimumab de progressie van gewrichtsschade afremt, zoals gemeten door middel van röntgenonderzoek, en het lichamelijk functioneren verbetert wanneer het gegeven wordt in combinatie met methotrexaat.
Psoriasis
Yuflyma is geïndiceerd voor de behandeling van matige tot ernstige chronische plaquepsoriasis bij volwassen patiënten die in aanmerking komen voor systemische therapie.
Hidradenitis suppurativa (HS)
Yuflyma is geïndiceerd voor de behandeling van actieve matige tot ernstige hidradenitis suppurativa (acne inversa) bij volwassenen en adolescenten vanaf 12 jaar met ontoereikende respons op een conventionele systemische HS-behandeling (zie rubriek 5.1 en 5.2).
Ziekte van Crohn
Yuflyma is geïndiceerd voor de behandeling van matig tot ernstig actieve ziekte van Crohn bij volwassen patiënten die niet gereageerd hebben op een volledige en adequate behandeling met een corticosteroïd en/of een immunosuppressivum, of die dergelijke behandelingen niet verdragen of bij wie hiertegen een contra-indicatie bestaat.
Juveniele ziekte van Crohn
Yuflyma is geïndiceerd voor de behandeling van matig tot ernstig actieve ziekte van Crohn bij kinderen (vanaf 6 jaar) die een ontoereikende respons hebben gehad op conventionele behandeling waaronder primaire voedingstherapie en een corticosteroïd en/of een immuunmodulerend middel, of die dergelijke behandelingen niet verdragen of bij wie hiertegen een contra-indicatie bestaat.
Colitis ulcerosa
Yuflyma is geïndiceerd voor de behandeling van matig tot ernstig actieve colitis ulcerosa bij volwassen patiënten die een ontoereikende respons hebben gehad op conventionele therapie, waaronder corticosteroïden en 6-mercaptopurine (6-MP) of azathioprine (AZA), of die dergelijke behandelingen niet verdragen of bij wie hiertegen een contra-indicatie bestaat.
Juveniele colitis ulcerosa
Yuflyma is geïndiceerd voor de behandeling van matig tot ernstig actieve colitis ulcerosa bij kinderen (vanaf 6 jaar) die een ontoereikende respons hebben gehad op conventionele behandeling waaronder corticosteroïden en/of 6-mercaptopurine (6-MP) of azathioprine (AZA), of die dergelijke behandelingen niet verdragen of bij wie hiertegen een contra-indicatie bestaat.
Uveïtis
Yuflyma is geïndiceerd voor de behandeling van niet-infectieuze intermediaire uveïtis, uveitis posterior en panuveïtis bij volwassen patiënten die een ontoereikende respons hebben gehad op corticosteroïden, bij patiënten die minder corticosteroïden moeten gebruiken of voor wie een corticosteroïde behandeling niet geschikt is.
Juveniele uveïtis
Yuflyma is geïndiceerd voor de behandeling van juveniele chronische niet-infectieuze uveitis anterior bij patiënten vanaf twee jaar die een ontoereikende respons hebben gehad op conventionele behandeling of deze niet verdragen, of voor wie conventionele behandeling niet geschikt is.
4.2 Dosering en wijze van toediening
De Yuflyma-behandeling dient te worden geïnitieerd en plaats te vinden onder toezicht van medisch specialisten met ervaring in het diagnosticeren en behandelen van de aandoeningen waarvoor Yuflyma is geïndiceerd. Oogartsen wordt geadviseerd om te overleggen met een geschikte specialist voor aanvang van de behandeling met Yuflyma (zie rubriek 4.4). Aan patiënten die behandeld worden met Yuflyma dient een speciale Yuflyma veiligheidsinformatiekaart voor patiënten (patiëntenkaart) gegeven te worden.
Na de injectietechniek goed te hebben geoefend, kunnen patiënten zelf Yuflyma injecteren als hun arts beslist dat dit passend is, en met medische follow-up voor zover dit nodig is.
Gedurende de behandeling met Yuflyma moeten andere gelijktijdige behandelingen (bijv. corticosteroïden en/of immuunmodulerende middelen) worden geoptimaliseerd.
Dosering
Reumatoïde artritis
De aanbevolen dosis Yuflyma voor volwassen patiënten met reumatoïde artritis is 40 mg adalimumab eenmaal per twee weken toegediend als een enkele dosis via subcutane injectie. Methotrexaat wordt voortgezet tijdens de behandeling met Yuflyma.
Glucocorticoïden, salicylaten, niet-steroïde anti-inflammatoire middelen (NSAID’s) of analgetica kunnen gedurende de behandeling met Yuflyma worden gecontinueerd. Voor de combinatie met andere antireumatische geneesmiddelen dan methotrexaat, zie rubriek 4.4 en 5.1.
Bij gebruik als monotherapie, kunnen patiënten die een afname in hun respons hebben op Yuflyma 40 mg eenmaal per twee weken, baat hebben bij een verhoging van de dosering adalimumab tot 40 mg eenmaal per week of 80 mg eenmaal per twee weken.
Beschikbare data suggereren dat de klinische respons normaal binnen 12 weken behandeling wordt bereikt. Het vervolgen van de therapie bij patiënten die in deze periode nog niet reageren op het geneesmiddel, dient heroverwogen te worden.
Psoriasis
De aanbevolen dosering Yuflyma voor volwassen patiënten bestaat uit een aanvangsdosis van 80 mg, subcutaan toegediend, gevolgd door 40 mg subcutaan eenmaal per twee weken vanaf een week na de aanvangsdosis. Yuflyma 40 mg oplossing voor injectie in een voorgevulde spuit en/of een voorgevulde pen is beschikbaar voor de onderhoudsdosering.
Als een patiënt na 16 weken behandeling niet heeft gereageerd, dient voortzetting van de therapie zorgvuldig te worden heroverwogen.
Na 16 weken kunnen patiënten die onvoldoende reageren op Yuflyma 40 mg eenmaal per twee weken, baat hebben bij een verhoging van de dosering naar 40 mg eenmaal per week of 80 mg eenmaal per twee weken. Bij patiënten met onvoldoende respons op Yuflyma dienen de voordelen en risico’s van voortgezette behandeling met wekelijks 40 mg of 80 mg eenmaal per twee weken zorgvuldig te worden afgewogen nadat de dosering is verhoogd (zie rubriek 5.1). Als de respons voldoende is met 40 mg eenmaal per week of 80 mg eenmaal per twee weken, kan de dosering vervolgens weer naar 40 mg eenmaal per twee weken verlaagd worden.
Hidradenitis suppurativa
Het aanbevolen Yuflyma-doseringsschema voor volwassen patiënten met hidradenitis suppurativa (HS) start met 160 mg op dag 1 (gegeven als twee injecties van 80 mg op één dag of als één injectie van 80 mg per dag voor twee opeenvolgende dagen), gevolgd door 80 mg twee weken later op dag 15. Twee weken later (dag 29) wordt de therapie voortgezet met een dosis van 40 mg eenmaal per week of 80 mg eenmaal per twee weken. Behandelingen met antibiotica mogen indien nodig tijdens de behandeling met Yuflyma worden voortgezet. Patiënten wordt aangeraden tijdens de behandeling met Yuflyma dagelijks een lokaal antiseptisch middel voor hun HS-laesies te gebruiken.
Voortzetting van de behandeling dient zorgvuldig te worden heroverwogen wanneer een patiënt in week 12 nog geen respons vertoont.
Als de behandeling moet worden onderbroken, kan er opnieuw worden gestart met 40 mg Yuflyma eenmaal per week of 80 mg eenmaal per twee weken (zie rubriek 5.1).
De verhouding tussen voordelen en risico’s van aanhoudende langetermijnbehandeling moet regelmatig geëvalueerd worden (zie rubriek 5.1).
De ziekte van Crohn
Het aanbevolen Yuflyma inductiedoseringsschema voor volwassen patiënten met matig tot ernstig actieve ziekte van Crohn is 80 mg in week 0, gevolgd door 40 mg in week 2. Indien er een snellere respons op de behandeling nodig is, kan het schema 160 mg in week 0 (gegeven als twee injecties van 80 mg op één dag of als één injectie van 80 mg per dag voor twee opeenvolgende dagen), 80 mg in week 2 kan worden gebruikt met de wetenschap dat het risico op bijwerkingen groter is tijdens inductie.
Na de inductiebehandeling is de aanbevolen dosering 40 mg eenmaal per twee weken via subcutane injectie. Eventueel mag, indien een patiënt gestopt is met Yuflyma en symptomen van de ziekte terugkeren, Yuflyma opnieuw worden toegediend. Er is weinig ervaring met opnieuw toedienen na meer dan 8 weken sinds de vorige dosis.
Gedurende de onderhoudsbehandeling kunnen corticosteroïden geleidelijk worden afgebouwd overeenkomstig klinische richtlijnen.
Sommige patiënten die een verminderde respons ervaren op Yuflyma 40 mg eenmaal per twee weken, kunnen baat hebben bij een verhoging van de dosering naar 40 mg adalimumab per week of 80 mg eenmaal per twee weken.
Sommige patiënten die geen respons hebben in week 4, kunnen baat hebben bij voortgezette onderhoudsbehandeling tot en met week 12. Voortzetting van de behandeling dient zorgvuldig te worden heroverwogen bij een patiënt die binnen deze periode nog geen respons ervaart.
Colitis ulcerosa
Het aanbevolen Yuflyma inductiedoseringsschema voor volwassen patiënten met matige tot ernstige colitis ulcerosa is 160 mg in week 0 (gegeven als twee injecties van 80 mg op één dag of als één injectie van 80 mg per dag voor twee opeenvolgende dagen)en 80 mg in week 2. Na de inductiebehandeling is de aanbevolen dosering 40 mg eenmaal per twee weken via subcutane injectie.
Gedurende de onderhoudsbehandeling kunnen corticosteroïden geleidelijk worden afgebouwd overeenkomstig klinische richtlijnen.
Sommige patiënten die een verminderde respons ervaren op 40 mg eenmaal per twee weken, kunnen baat hebben bij een verhoging van de dosering naar eenmaal per week 40 mg Yuflyma of 80 mg eenmaal per twee weken.
Beschikbare gegevens tonen aan dat een klinische respons gewoonlijk binnen 2-8 weken behandeling wordt bereikt. Behandeling met Yuflyma dient niet te worden voortgezet bij patiënten die binnen deze periode geen respons ervaren.
Uveïtis
De aanbevolen dosering Yuflyma voor volwassen patiënten met uveïtis bestaat uit een aanvangsdosis van 80 mg, gevolgd door 40 mg eenmaal per twee weken vanaf één week na de aanvangsdosis. Yuflyma 40 mg oplossing voor injectie in een voorgevulde spuit en/of een voorgevulde pen is beschikbaar voor de onderhoudsdosering. Er is beperkte ervaring met de start van behandeling met uitsluitend adalimumab. Behandeling met Yuflyma kan gestart worden in combinatie met corticosteroïden en/of andere niet-biologische immuunmodulerende middelen. Corticosteroïden die gelijktijdig worden gebruikt kunnen worden afgebouwd overeenkomstig de klinische praktijk, te beginnen twee weken na aanvang van de behandeling met Yuflyma.
Aanbevolen wordt de voordelen en risico’s van voortgezette langetermijnbehandeling jaarlijks te evalueren (zie rubriek 5.1).
Speciale populaties
Ouderen
Aanpassing van de dosis is niet vereist.
Nier- en/of leverfunctiestoornis
Adalimumab is niet onderzocht in deze patiëntenpopulaties. Er kan geen doseringsadvies worden gegeven.
Pediatrische patiënten
Juveniele plaquepsoriasis
De veiligheid en werkzaamheid van Yuflyma bij kinderen in de leeftijd van 4 tot en met 17 jaar zijn vastgesteld voor plaquepsoriasis. De aanbevolen dosis Yuflyma is tot een maximum van 40 mg per dosering.
Hidradenitis suppurativa bij adolescenten (vanaf 12 jaar, met een gewicht van minstens 30 kg)
Er zijn geen klinische studies met adalimumab bij adolescente patiënten met HS uitgevoerd. De dosering van adalimumab bij deze patiënten is bepaald met farmacokinetische modellen en simulatie (zie rubriek 5.2).
De aanbevolen dosis Yuflyma is 80 mg in week 0, gevolgd door 40 mg eenmaal per twee weken vanaf week 1 via subcutane injectie.
Bij adolescente patiënten die onvoldoende reageren op Yuflyma 40 mg eenmaal per twee weken, kan een verhoging van de dosering naar 40 mg adalimumab eenmaal per week of 80 mg eenmaal per twee weken worden overwogen.
Behandelingen met antibiotica kunnen indien nodig tijdens de behandeling met Yuflyma worden voortgezet. Patiënten wordt aangeraden tijdens de behandeling met Yuflyma dagelijks een lokaal antiseptisch middel voor hun HS-laesies te gebruiken.
Voortzetting van de behandeling dient zorgvuldig te worden heroverwogen wanneer een patiënt in week 12 nog geen verbetering vertoont.
Als de behandeling wordt onderbroken, kan er indien nodig opnieuw worden gestart met Yuflyma.
De verhouding tussen voordelen en risico’s van aanhoudende langetermijnbehandeling moet regelmatig geëvalueerd worden (zie de gegevens voor volwassenen in rubriek 5.1).
Er is geen relevante toepassing van adalimumab bij kinderen jonger dan 12 jaar met deze indicatie.
Juveniele ziekte van Crohn
De aanbevolen dosis Yuflyma voor patiënten met de ziekte van Crohn in de leeftijd van 6 tot 17 jaar is gebaseerd op lichaamsgewicht (tabel 1). Yuflyma wordt toegediend via subcutane injectie.
Tabel 1. Adalimumab-dosis voor kinderen met de ziekte van Crohn
| Gewicht patiënt | Inductiedosering | Onderhoudsdosering vanaf week 4 |
| < 40 kg |
Indien een snellere respons op de therapie nodig is, kan de volgende dosering worden gebruikt, waarbij men zich ervan bewust moet zijn dat het risico op bijwerkingen hoger kan zijn wanneer de hogere inductiedosering wordt gebruikt:
| 20 mg eenmaal per twee weken |
| ≥ 40 kg |
Indien een snellere respons op de therapie nodig is, kan de volgende dosering worden gebruikt, waarbij men zich ervan bewust moet zijn dat het risico op bijwerkingen hoger kan zijn wanneer de hogere inductiedosering wordt gebruikt:
| 40 mg eenmaal per twee weken |
Patiënten die onvoldoende respons ervaren, kunnen baat hebben bij een verhoging van de dosering:
- < 40 kg: 20 mg eenmaal per week
- ≥ 40 kg: 40 mg eenmaal per week of 80 mg eenmaal per twee weken
Voortzetting van de behandeling dient zorgvuldig te worden overwogen wanneer een patiënt in week 12 nog geen respons vertoont.
Er is geen relevante toepassing van adalimumab bij kinderen jonger dan 6 jaar voor deze indicatie.
Juveniele colitis ulcerosa
De aanbevolen dosis Yuflyma voor patiënten van 6 tot en met 17 jaar met colitis ulcerosa is gebaseerd op het lichaamsgewicht (tabel 2). Yuflyma wordt toegediend via subcutane injectie.
Tabel 2. Yuflyma dosis voor pediatrische patiënten met colitis ulcerosa
| Patiëntgewicht | Inductiedosering | Onderhoudsdosering vanaf week 4* |
| < 40 kg |
|
|
| ≥ 40 kg |
|
|
* Pediatrische patiënten die 18 jaar worden tijdens behandeling met Yuflyma dienen door te gaan met de hun voorgeschreven onderhoudsdosis.
Voortzetting van de behandeling na 8 weken dient zorgvuldig te worden overwogen bij patiënten die geen tekenen van een respons vertonen binnen deze tijdsperiode.
Er is geen relevante toepassing van adalimumab bij kinderen jonger dan 6 jaar voor deze indicatie.
Juveniele uveïtis
De aanbevolen dosis Yuflyma voor kinderen met uveïtis vanaf 2 jaar is gebaseerd op lichaamsgewicht (tabel 3). Yuflyma wordt toegediend via subcutane injectie.
Voor juveniele uveïtis is er geen ervaring met de behandeling van adalimumab zonder gelijktijdig gebruik van methotrexaat.
Tabel 3. Yuflyma-dosis voor kinderen met uveïtis
Gewicht patiënt Doseringsschema
< 30 kg 20 mg eenmaal per twee weken
in combinatie met methotrexaat
≥ 30 kg 40 mg eenmaal per twee weken
in combinatie met methotrexaat
Bij initiatie van de Yuflyma-behandeling kan één week voor aanvang van de onderhoudsbehandeling een oplaaddosis van 40 mg worden toegediend voor patiënten < 30 kg of 80 mg voor patiënten ≥30 kg. Er zijn geen klinische gegevens beschikbaar over het gebruik van een oplaaddosis adalimumab bij kinderen jonger dan 6 jaar (zie rubriek 5.2).
Er is geen relevante toepassing van Yuflyma bij kinderen jonger dan 2 jaar voor deze indicatie.
Aanbevolen wordt de voordelen en risico’s van voortgezette langetermijnbehandeling jaarlijks te evalueren (zie rubriek 5.1).
Wijze van toediening
Yuflyma wordt toegediend via subcutane injectie.
Een volledige gebruiksaanwijzing is te vinden in de bijsluiter.
Yuflyma is in andere sterkten en toedieningsvormen beschikbaar.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Actieve tuberculose of andere ernstige infecties zoals sepsis en andere opportunistische infecties (zie rubriek 4.4).
Matig tot ernstig hartfalen (NYHA-klasse III/IV) (zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Patiënten die TNF-antagonisten gebruiken zijn vatbaarder voor ernstige infecties. Een verminderde longfunctie kan het risico op het ontwikkelen van infecties vergroten. Patiënten moeten daarom zorgvuldig worden gecontroleerd op infecties, waaronder tuberculose, voor, tijdens en na de behandeling met Yuflyma. Omdat de eliminatie van adalimumab tot vier maanden kan duren, dienen de controles gedurende deze periode door te gaan.
De behandeling met Yuflyma mag niet worden geïnitieerd bij patiënten met actieve infecties, waaronder chronische of gelokaliseerde infecties, tot deze infecties onder controle zijn gebracht. Bij patiënten die zijn blootgesteld aan tuberculose en patiënten die hebben gereisd in gebieden met een hoog risico op tuberculose of endemische mycosen, zoals histoplasmose, coccidioïdomycose of blastomycose, dienen het risico en de voordelen van behandeling met Yuflyma te worden afgewogen alvorens de therapie te initiëren (zie Andere opportunistische infecties).
Patiënten bij wie een nieuwe infectie optreedt tijdens de behandeling met Yuflyma dienen zorgvuldig te worden gecontroleerd en dienen een volledige diagnostische evaluatie te ondergaan. Toediening van Yuflyma dient te worden stopgezet als er bij een patiënt een nieuwe ernstige infectie of sepsis optreedt en een geschikte antimicrobiële of antischimmeltherapie dient te worden geïnitieerd tot de infectie onder controle is gebracht. Artsen dienen de nodige voorzichtigheid in acht te nemen wanneer zij het gebruik van Yuflyma overwegen bij patiënten met een geschiedenis van recidiverende infectie of met onderliggende aandoeningen die tot een predispositie voor infecties kunnen leiden, inclusief het gebruik van gelijktijdig toegediende immunosuppressiva.
Ernstige infecties
Bij patiënten die werden behandeld met adalimumab zijn ernstige infecties gerapporteerd, waaronder sepsis, veroorzaakt door bacteriële, mycobacteriële, invasieve schimmel-, parasitaire, virale of andere opportunistische infecties, zoals listeriose, legionellose en pneumocystose.
Andere ernstige infecties die zijn waargenomen in klinisch onderzoek zijn onder andere pneumonie, pyelonefritis, septische artritis en septikemie. Er zijn ziekenhuisopnames en gevallen met fatale afloop geassocieerd met infecties gemeld.
Tuberculose
Zowel reactivering als het ontstaan van tuberculose is gemeld bij patiënten die adalimumab gebruiken. Meldingen betroffen gevallen van pulmonale en extrapulmonale (d.w.z. gedissemineerde) tuberculose.
Vóór initiatie van de behandeling met Yuflyma moeten alle patiënten worden geëvalueerd op zowel actieve als inactieve ('latente') tuberculose-infectie. Deze evaluatie dient een gedetailleerde medische beoordeling te omvatten van de patiëntgeschiedenis betreffende tuberculose of mogelijke eerdere blootstelling aan mensen met actieve tuberculose en vroegere en/of huidige behandeling met immunosuppressiva. Er moeten gepaste screeningtests (d.w.z. tuberculine huidtest en röntgenopname van de borst) worden uitgevoerd bij alle patiënten (plaatselijke richtlijnen kunnen van toepassing zijn). Het is aanbevolen dat de wijze waarop deze testen zijn uitgevoerd en de resultaten ervan worden aangegeven in de Yuflyma patiëntenkaart van de patiënt. De voorschrijvers worden herinnerd aan de risico’s van vals negatieve uitkomsten van tuberculine huidtesten, vooral bij ernstig zieke en immuno-incompetente patiënten.
Als actieve tuberculose wordt gediagnosticeerd, mag de Yuflyma-behandeling niet worden geïnitieerd (zie rubriek 4.3).
In alle hieronder beschreven situaties dienen de voordelen van behandeling met Yuflyma zorgvuldig te worden afgewogen tegen de risico’s ervan.
Als latente tuberculose vermoed wordt, dient een arts met expertise op het gebied van de tuberculosebehandeling te worden geconsulteerd.
Als latente tuberculose wordt gediagnosticeerd, moet vóór het begin van de behandeling met Yuflyma gestart worden met antituberculeuze behandeling volgens de plaatselijke richtlijnen.
Het gebruik van antituberculeuze profylaxe behandeling dient ook te worden overwogen vóór het begin van de behandeling met Yuflyma bij patiënten met meerdere of significante risicofactoren voor tuberculose ondanks een negatieve tuberculosetest en bij patiënten met latente of actieve tuberculose in de voorgeschiedenis, bij wie niet met zekerheid is vast te stellen dat ze adequaat zijn behandeld.
Ondanks tuberculose profylaxe behandeling, zijn er gevallen van gereactiveerde tuberculose geweest onder patiënten die met adalimumab werden behandeld. Bij sommige patiënten die met succes waren behandeld voor actieve tuberculose, trad tuberculose opnieuw op tijdens behandeling met adalimumab.
Patiënten dienen het advies te krijgen een arts te raadplegen als tijdens of na de behandeling met Yuflyma klachten/symptomen optreden die wijzen op een tuberculose-infectie (bijvoorbeeld aanhoudend hoesten, emaciatie/gewichtsverlies, lichte koorts, lusteloosheid).
Andere opportunistische infecties
Opportunistische infecties, waaronder invasieve schimmelinfecties, zijn waargenomen bij patiënten die werden behandeld met adalimumab. Deze infecties zijn niet altijd herkend bij patiënten die TNF-antagonisten gebruikten en dit heeft geresulteerd in vertragingen bij het instellen van de adequate behandeling, met in sommige gevallen een fatale afloop.
Patiënten die klachten en symptomen ontwikkelen zoals koorts, malaise, gewichtsverlies, zweten, hoesten, dyspnoe en/of pulmonaire infiltraten of andere ernstige systemische ziekte al dan niet gepaard gaand met shock, dienen verdacht te worden van een invasieve schimmelinfectie en de toediening van Yuflyma dient onmiddellijk te worden gestaakt. Bij deze patiënten dient de diagnose te worden gesteld en toediening van een empirische antischimmeltherapie te worden gestart in overleg met een arts met expertise op het gebied van de zorg voor patiënten met invasieve schimmelinfecties.
Hepatitis B-reactivering
Reactivering van hepatitis B is opgetreden bij patiënten die behandeld werden met een TNF-antagonist zoals adalimumab en die chronisch drager zijn van dit virus (d.w.z. oppervlakte-antigeen positief). Sommige gevallen waren fataal. Patiënten dienen getest te worden op hepatitis B-infectie voordat met de behandeling met Yuflyma begonnen wordt. Voor patiënten die positief voor hepatitis B-infectie worden getest, wordt consultatie met een arts met ervaring met de behandeling van hepatitis B aanbevolen.
Dragers van het hepatitis B-virus die behandeling met Yuflyma nodig hebben dienen zorgvuldig te worden gemonitord op symptomen van actieve infectie met het hepatitis B-virus gedurende de behandeling en gedurende verschillende maanden na beëindiging van de behandeling. Er zijn onvoldoende gegevens beschikbaar over het behandelen van patiënten die drager zijn van het hepatitis B-virus met antivirale therapie in combinatie met behandeling met TNF-antagonisten om hepatitis B-virus reactivering te voorkomen. Bij patiënten bij wie reactivering van hepatitis B optreedt, dient Yuflyma te worden gestopt en dient effectieve antivirale therapie met geschikte ondersteunende behandeling te worden gestart.
Neurologische complicaties
TNF-antagonisten, waaronder adalimumab, zijn in zeldzame gevallen in verband gebracht met het ontstaan van of de verergering van klinische symptomen en/of radiografische aanwijzingen voor demyeliniserende aandoeningen van het centraal zenuwstelsel, waaronder multipele sclerose en optische neuritis, en perifere demyeliniserende aandoeningen, waaronder het syndroom van Guillain-Barré. Voorschrijvers dienen voorzichtigheid in acht te nemen wanneer het gebruik van Yuflyma wordt overwogen bij patiënten met reeds bestaande of recent opgetreden demyeliniserende aandoeningen van het centrale of perifere zenuwstelsel; stopzetten van het gebruik van Yuflyma dient overwogen te worden indien een van deze aandoeningen zich ontwikkelt. Er is een bekende associatie tussen intermediaire uveïtis en centrale demyeliniserende aandoeningen. Bij patiënten met niet-infectieuze intermediaire uveïtis moet een neurologische beoordeling worden uitgevoerd voor de start van de Yuflyma-behandeling en regelmatig tijdens de behandeling om al bestaande of zich ontwikkelende centrale demyeliniserende aandoeningen vast te stellen.
Allergische reacties
Tijdens klinische onderzoeken traden zelden ernstige allergische reacties geassocieerd met adalimumab op. Tijdens klinische onderzoeken traden soms niet-ernstige allergische reacties op adalimumab op. Er zijn meldingen ontvangen van ernstige allergische reacties, waaronder anafylaxie, na het toedienen van adalimumab. Als er een anafylactische reactie of andere ernstige bijwerking optreedt, dient de toediening van Yuflyma onmiddellijk te worden gestaakt en dient de gepaste behandeling te worden geïnitieerd.
Immunosuppressie
Bij een onderzoek met 64 patiënten met reumatoïde artritis die werden behandeld met adalimumab waren er geen aanwijzingen voor onderdrukking van vertraagde hypersensitiviteit, verlaagde immunoglobulinewaarden of gewijzigde tellingen voor effector-T-, B-, en NK-cellen, monocyten/macrofagen en neutrofielen.
Maligniteiten en lymfoproliferatieve aandoeningen
In de gecontroleerde delen van de klinische onderzoeken met TNF-antagonisten zijn meer gevallen van maligniteiten waaronder lymfomen waargenomen in de patiënten die TNF-antagonisten hebben gekregen vergeleken met de controlepatiënten. Echter, het voorkomen hiervan was zeldzaam. In postmarketingverband zijn gevallen van leukemie gemeld bij patiënten die behandeld waren met een TNF-antagonist. Er is een verhoogd achtergrondrisico op lymfomen en leukemie voor reumatoïde artritis patiënten met langdurige, zeer actieve, ontstekingsziekte, wat de inschatting van het risico compliceert. Met de huidige kennis kan een mogelijk risico op de ontwikkeling van lymfomen, leukemie en andere maligniteiten bij patiënten die behandeld worden met TNF-antagonisten niet worden uitgesloten.
Maligniteiten, waarvan sommige fataal, zijn in postmarketingverband gemeld bij kinderen, adolescenten en jongvolwassenen (tot 22 jaar) die werden behandeld met TNF-antagonisten (start van de behandeling bij een leeftijd ≤ 18 jaar), waaronder adalimumab. Ongeveer de helft van de gevallen betrof lymfomen. De andere gemelde gevallen betroffen een variëteit van verschillende maligniteiten, waaronder zeldzame maligniteiten die gewoonlijk in verband worden gebracht met immunosuppressie. Een risico op het ontwikkelen van maligniteiten bij kinderen en adolescenten die behandeld worden met TNF-antagonisten kan niet worden uitgesloten.
Er zijn zeldzame postmarketing gevallen vastgesteld van hepatosplenisch T-cellymfoom bij patiënten die behandeld werden met adalimumab. Dit zeldzame type T-cellymfoom heeft een zeer agressief ziekteverloop en is gewoonlijk fataal. Enkele van deze hepatosplenische T-cellymfomen tijdens gebruik van adalimumab deden zich voor bij jonge volwassen patiënten die voor inflammatoire darmziekte gelijktijdig behandeld werden met azathioprine of 6-mercaptopurine. Het mogelijke risico van de combinatie van azathioprine of 6-mercaptopurine en Yuflyma moet zorgvuldig worden overwogen. Het risico van het ontwikkelen van hepatosplenisch T-cellymfoom bij patiënten die worden behandeld met Yuflyma kan niet worden uitgesloten (zie rubriek 4.8).
Er hebben geen onderzoeken plaatsgevonden waarbij patiënten met een achtergrond van maligniteiten geïncludeerd werden of patiënten bij wie de behandeling met adalimumab werd voortgezet nadat er zich bij hen een maligniteit had ontwikkeld. Voorzichtigheid is geboden bij de overweging om deze patiënten met Yuflyma te behandelen (zie rubriek 4.8).
Alle patiënten, maar in het bijzonder patiënten die in het verleden uitgebreid met immunosuppressiva zijn behandeld en psoriasispatiënten die in het verleden met PUVA behandeld zijn, dienen vóór en tijdens de behandeling met Yuflyma te worden onderzocht op de aanwezigheid van niet-melanoom huidkanker. Er zijn ook meldingen van melanoom en Merkelcelcarcinoom bij patiënten die werden behandeld met TNF-antagonisten waaronder adalimumab (zie rubriek 4.8).
In een oriënterend klinisch onderzoek waarin het gebruik van een andere TNF-antagonist, infliximab, werd geëvalueerd bij patiënten met matig ernstig tot ernstig COPD werden meer maligniteiten, meestal in de longen of hoofd en nek, gemeld bij patiënten die infliximab gebruikten dan bij controlepatiënten. Alle patiënten hadden een voorgeschiedenis van zwaar roken. Daarom moet voorzichtigheid betracht worden bij het voorschrijven van TNF-antagonisten aan COPD-patiënten, evenals aan patiënten met een verhoogd risico op een maligniteit door zwaar roken.
Op basis van de huidige gegevens is het niet bekend of behandeling met adalimumab het risico op de ontwikkeling van dysplasie of colonkanker beïnvloedt. Alle patiënten met colitis ulcerosa die een verhoogd risico hebben op dysplasie of coloncarcinoom (bijvoorbeeld patiënten met langdurige colitis ulcerosa of primaire scleroserende cholangitis) of die een voorgeschiedenis hebben van dysplasie of coloncarcinoom, dienen voorafgaand aan de behandeling en gedurende hun ziekteverloop met regelmaat te worden onderzocht op dysplasie. Deze controle dient overeenkomstig de lokale richtlijnen te bestaan uit o.a. colonoscopie en biopten.
Hematologische reacties
Pancytopenie inclusief aplastische anemie is in zeldzame gevallen gemeld bij gebruik van TNF-antagonisten. Hematologische bijwerkingen, waaronder medisch significante cytopenie (bijv. trombocytopenie, leukopenie) zijn gemeld in samenhang met adalimumab. Patiënten die Yuflyma gebruiken dienen geadviseerd te worden onmiddellijk medisch advies te vragen indien zij klachten en symptomen ontwikkelen die duiden op bloeddyscrasie (bijv. aanhoudende koorts, blauwe plekken, bloedingen, bleekheid). Stopzetten van het gebruik van Yuflyma dient overwogen te worden bij patiënten met bewezen significante hematologische afwijkingen.
Vaccinaties
Vergelijkbare antilichaamreacties op de standaard 23-valent pneumokokkenvaccinatie en de influenza trivalent virusvaccinatie zijn waargenomen in een studie met 226 volwassen personen met reumatoïde artritis die behandeld werden met adalimumab of placebo. Er zijn geen gegevens bekend over de secundaire overdracht van een infectie door levende vaccins bij patiënten die adalimumab gebruiken.
Het wordt aanbevolen om kinderen, indien mogelijk, vóór het starten met de behandeling met Yuflyma alle vaccinaties toe te dienen in overeenstemming met de van toepassing zijnde vaccinatierichtlijnen.
Patiënten die Yuflyma gebruiken kunnen gelijktijdig vaccinaties toegediend krijgen, met uitzondering van levende vaccins. Toediening van levende vaccins (bijvoorbeeld BCG-vaccin) aan zuigelingen die in utero aan adalimumab zijn blootgesteld, wordt niet aanbevolen gedurende 5 maanden na de laatste injectie met adalimumab van de moeder tijdens de zwangerschap.
Congestief hartfalen
In een klinisch onderzoek met een andere TNF-antagonist zijn verslechtering van congestief hartfalen en verhoogde mortaliteit als gevolg van congestief hartfalen waargenomen. Gevallen van verslechtering van congestief hartfalen zijn ook gemeld bij met Yuflyma behandelde patiënten. Bij gebruik van adalimumab bij patiënten met mild hartfalen (NYHA-klasse I/II) is voorzichtigheid geboden. Yuflyma is gecontra-indiceerd bij matig tot ernstig hartfalen (zie rubriek 4.3). De behandeling met Yuflyma moet worden gestaakt bij patiënten bij wie nieuwe of verergerende symptomen van congestief hartfalen optreden.
Auto-immuunprocessen
De behandeling met Yuflyma kan leiden tot de vorming van auto-immuunantilichamen. De invloed van langdurige behandeling met adalimumab op de ontwikkeling van auto-immuun aandoeningen is onbekend. Als een patiënt na behandeling met Yuflyma symptomen ontwikkelt die wijzen op een lupusachtig syndroom en als deze patiënt positief bevonden wordt voor antilichamen tegen dubbelstrengs DNA, mag de behandeling met Yuflyma niet langer gegeven worden (zie rubriek 4.8).
Gelijktijdige toediening van biologische DMARD's of TNF-antagonisten
In klinische onderzoeken zijn ernstige infecties gemeld na gelijktijdig gebruik van anakinra en een andere
TNF-antagonist, etanercept, zonder toegevoegd voordeel vergeleken met etanercept alleen. Gezien de aard van de bijwerkingen die gevonden zijn met de combinatie van etanercept en anakinra, kan de combinatie van anakinra met andere TNF-antagonisten in vergelijkbare toxiciteiten resulteren. Daarom wordt de combinatie van adalimumab en anakinra niet aanbevolen (zie rubriek 4.5).
Gelijktijdige toediening van adalimumab met andere biologische DMARD's (bijv. anakinra en abatacept) of andere TNF-antagonisten wordt niet aanbevolen vanwege een mogelijk toegenomen risico van infecties, waaronder ernstige infecties en andere potentiële farmacologische interacties (zie rubriek 4.5).
Chirurgische ingrepen
Er is beperkte ervaring met de veiligheid van chirurgische procedures bij patiënten die behandeld worden met adalimumab. Er dient rekening gehouden te worden met de lange halfwaardetijd van adalimumab als een chirurgische ingreep gepland wordt. Een patiënt die een operatie ondergaat terwijl hij of zij nog Yuflyma gebruikt moet zorgvuldig worden gecontroleerd op infecties en geschikte acties dienen ondernomen te worden. Er is beperkte ervaring met de veiligheid bij patiënten die Yuflyma gebruiken en artroplastiek ondergaan.
Dunnedarmobstructie
Gebrek aan respons op behandeling voor de ziekte van Crohn kan een indicatie zijn voor de aanwezigheid van een gefixeerde fibrotische vernauwing, waarvoor chirurgische behandeling noodzakelijk is. Beschikbare gegevens wijzen erop dat adalimumab vernauwingen niet verergert of veroorzaakt.
Ouderen
De frequentie van ernstige infecties tijdens behandeling met adalimumab was hoger bij patiënten ouder dan 65 jaar (3,7%) dan bij patiënten jonger dan 65 jaar (1,5%). Enkele hadden een fatale uitkomst. Bijzondere aandacht voor het risico op infecties dient in acht genomen te worden bij de behandeling van ouderen.
Pediatrische patiënten
Zie Vaccinaties hierboven.
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis van 0,8 ml, dat wil zeggen dat het in wezen 'natriumvrij' is.
Hulpstoffen met bekend effect
Dit medicijn bevat 0,8 mg polysorbaat 80 (E433) in elke dosis van 80 mg. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Adalimumab is onderzocht bij patiënten met reumatoïde artritis, polyarticulaire juveniele idiopathische artritis en arthritis psoriatica die adalimumab als monotherapie gebruikten en bij patiënten die gelijktijdig methotrexaat gebruikten. De aanmaak van antilichamen was lager wanneer adalimumab samen met methotrexaat werd gegeven in vergelijking met de monotherapie. Toediening van adalimumab zonder methotrexaat resulteerde in een verhoogde aanmaak van antilichamen, een verhoogde klaring en verminderde werkzaamheid van adalimumab (zie rubriek 5.1).
De combinatie van adalimumab en anakinra wordt niet aanbevolen (zie rubriek 4.4 'Gelijktijdige toediening van biologische DMARD's of TNF-antagonisten').
De combinatie van adalimumab en abatacept wordt niet aanbevolen (zie rubriek 4.4 'Gelijktijdige toediening van biologische DMARD's of TNF-antagonisten').
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden dienen te overwegen een betrouwbare anticonceptiemethode te gebruiken om zwangerschap te voorkomen en het gebruik daarvan gedurende ten minste vijf maanden na de laatste Yuflyma-behandeling voort te zetten.
Zwangerschap
Prospectief verzamelde gegevens van een groot aantal (ongeveer 2.100) aan adalimumab blootgestelde zwangerschappen die leidden tot een levende geboorte met bekende uitkomsten, waaronder meer dan 1.500 die in het eerste trimester waren blootgesteld, wijzen niet op een toename van het aantal misvormingen bij de pasgeborene.
In een prospectief cohortregister waren 257 vrouwen geïncludeerd met reumatoïde artritis (RA) of de ziekte van Crohn (CD) die tenminste tijdens het eerste trimester met adalimumab waren behandeld, en 120 vrouwen met RA of CD die niet met adalimumab waren behandeld. Het primaire eindpunt was de prevalentie van ernstige geboorteafwijkingen. Het percentage zwangerschappen dat eindigde met de geboorte van minstens één levend geboren kind met een ernstige geboorteafwijking was 6/69 (8,7%) bij de met adalimumab behandelde vrouwen met RA en 5/74 (6,8%) bij de onbehandelde vrouwen met RA (niet-gecorrigeerde OR 1,31; 95% CI 0,38-4,52) en 16/152 (10,5%) bij de met adalimumab behandelde vrouwen met CD en 3/32 (9,4%) bij de onbehandelde vrouwen met CD (niet-gecorrigeerde OR 1,14; 95% CI 0,31-4,16). De gecorrigeerde OR (rekening houdend met verschillen in baselinekarakteristieken) was 1,10 (95% CI 0,45-2,73) met RA en CD gecombineerd. Er waren geen duidelijke verschillen tussen de met adalimumab behandelde vrouwen en de onbehandelde vrouwen voor de secundaire eindpunten spontane abortussen, geringe geboorteafwijkingen, vroeggeboortes, lengte van de baby bij de geboorte en ernstige of opportunistische infecties. Er werden geen doodgeboortes of maligniteiten gemeld. De interpretatie van de gegevens kan zijn beïnvloed door methodologische beperkingen van de studie, waaronder de geringe steekproefgrootte en niet-gerandomiseerde opzet.
Bij een onderzoek naar de ontwikkelingstoxiciteit bij apen waren er geen aanwijzingen voor toxiciteit voor de moeder, embryotoxiciteit of teratogeniciteit. Er zijn geen preklinische gegevens beschikbaar over de postnatale toxiciteit van adalimumab (zie rubriek 5.3).
Doordat adalimumab remmend werkt op TNFα, kan toediening van het middel tijdens de zwangerschap invloed hebben op de normale immuunresponsen bij de pasgeborene. Adalimumab mag alleen tijdens de zwangerschap worden gebruikt als daar een duidelijke noodzaak toe bestaat.
Adalimumab kan de placenta passeren naar het serum van kinderen van vrouwen die tijdens hun zwangerschap met adalimumab worden behandeld. Als gevolg hiervan kunnen deze kinderen een verhoogd risico lopen op infectie. Toediening van levende vaccins (bijvoorbeeld BCG-vaccin) aan zuigelingen die in utero aan adalimumab zijn blootgesteld, wordt niet aanbevolen gedurende 5 maanden na de laatste injectie met adalimumab van de moeder tijdens de zwangerschap.
Borstvoeding
Beperkte gegevens uit de gepubliceerde literatuur wijzen erop dat adalimumab in zeer lage concentraties in de moedermelk wordt uitgescheiden: de concentratie adalimumab in moedermelk is 0,1% tot 1% van de serumconcentratie van de moeder. Oraal toegediende immunoglobuline G-eiwitten ondergaan intestinale proteolyse en hebben een beperkte biologische beschikbaarheid. Er worden geen effecten verwacht voor met moedermelk gevoede pasgeborenen/zuigelingen. Yuflyma kan dan ook tijdens borstvoeding worden gebruikt.
Vruchtbaarheid
Er zijn geen preklinische gegevens beschikbaar met betrekking tot de invloed van adalimumab op de vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Yuflyma kan geringe invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen. Na toediening van Yuflyma kunnen vertigo en verslechtering van het gezichtsvermogen optreden (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Adalimumab is tot 60 maanden of langer onderzocht bij 9.506 patiënten in de belangrijkste gecontroleerde en open label onderzoeken. Bij deze onderzoeken waren patiënten betrokken met kort bestaande en langer bestaande reumatoïde artritis, met juveniele idiopathische artritis (polyarticulaire juveniele idiopathische artritis en enthesitis-gerelateerde artritis) en met axiale spondylartritis (spondylitis ankylopoetica en axiale spondylartritis zonder röntgenologisch bewijs van AS), arthritis psoriatica, de ziekte van Crohn, colitis ulcerosa, psoriasis, hidradenitis suppurativa en uveïtis. In de belangrijkste gecontroleerde onderzoeken kregen 6.089 patiënten adalimumab en 3.801 patiënten een placebo of active-comparator tijdens de gecontroleerde periode.
Het deel van de patiënten dat de behandeling staakte omwille van bijwerkingen tijdens het dubbelblinde gecontroleerde deel van de belangrijkste onderzoeken bedroeg 5,9% voor de patiënten die adalimumab gebruikten en 5,4% voor met controle behandelde patiënten.
De meest gemelde bijwerkingen zijn infecties (zoals nasofaryngitis, infectie van de bovenste luchtwegen en sinusitis), reacties op de injectieplaats (erytheem, jeuk, bloeding, pijn of zwelling), hoofdpijn en skeletspierpijn.
Voor adalimumab zijn meldingen van ernstige bijwerkingen gedaan. TNF-antagonisten zoals adalimumab hebben een effect op het immuunsysteem en het gebruik ervan kan de afweer van het lichaam tegen infecties en kanker beïnvloeden.
Fatale en levensbedreigende infecties (waaronder sepsis, opportunistische infecties en TB), HBV-reactivatie en verscheidene maligniteiten (waaronder leukemie, lymfomen en HSTCL) zijn ook gemeld bij gebruik van adalimumab.
Ook zijn meldingen gedaan van ernstige hematologische, neurologische en auto-immuunreacties. Deze omvatten zeldzame gevallen van pancytopenie, aplastische anemie, centrale en perifere demyeliniserende aandoeningen en meldingen van lupus, lupus-gerelateerde aandoeningen en Stevens-Johnson-syndroom.
Pediatrische patiënten
In het algemeen waren de bijwerkingen bij kinderen qua frequentie en type vergelijkbaar met de bij volwassen patiënten waargenomen bijwerkingen.
Getabelleerde lijst van bijwerkingen
De vermelde lijst met bijwerkingen is gebaseerd op ervaring uit klinische studies en op postmarketingervaring en is weergegeven per systeem/orgaanklasse en frequentie in tabel 4 hieronder: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst. De hoogste frequentie die werd waargenomen bij de verschillende indicaties is opgenomen. Een asterisk (*) in de kolom 'Systeem/orgaanklasse' betekent dat aanvullende informatie elders in rubriek 4.3, 4.4 en 4.8 gevonden kan worden.
Tabel 4. Bijwerkingen
| Systeem-/orgaanklasse | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen* | zeer vaak | luchtweginfecties (waaronder lagere en hogere luchtweginfecties, pneumonie, sinusitis, faryngitis, nasofaryngitis en virale herpes pneumonie) |
| vaak | systemische infecties (waaronder sepsis, candidiasis en influenza), intestinale infecties (waaronder virale gastro-enteritis), huid- en onderhuidinfecties (waaronder paronychia, cellulitis, impetigo, fasciitis necroticans en herpes zoster), oorontstekingen, orale infecties (waaronder herpes simplex, orale herpes en tandinfecties), genitale infecties (waaronder vulvovaginale schimmelinfectie), urineweginfecties (waaronder pyelonefritis), schimmelinfecties, gewrichtsinfecties | |
| soms | neurologische infecties (waaronder virale meningitis), opportunistische infecties en tuberculose (waaronder coccidioïdomycose, histoplasmose en MAC-infectie (Mycobacterium avium complex)), bacteriële infecties, ooginfecties, diverticulitis1) | |
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen)* | vaak | huidkanker met uitzondering van melanoom (waaronder basaalcelcarcinoom en epitheelcelcarcinoom), benigne neoplasma |
| soms | lymfoom**, solide tumoren (waaronder borstkanker, longkanker en schildklierkanker), melanoom** | |
| zelden | leukemie1) | |
| niet bekend | hepatosplenisch T-cel lymfoom1), Merkelcelcarcinoom (neuro-endocrien carcinoom van de huid)1), Kaposi-sarcoom |
| Systeem-/orgaanklasse | Frequentie | Bijwerking |
Bloed- en lymfestelselaandoeningen* | zeer vaak | leukopenie (waaronder neutropenie en agranulocytose), anemie |
| vaak | leukocytose, trombocytopenie | |
| soms | idiopathische trombocytopenische purpura | |
| zelden | pancytopenie | |
| Immuunsysteemaandoeningen* | vaak | hypersensitiviteit, allergieën (waaronder hooikoorts) |
| soms | sarcoïdose1), vasculitis | |
| zelden | anafylaxie1) | |
Voedings- en stofwisselingsstoornissen | zeer vaak | verhoogde lipiden |
| vaak | hypokaliëmie, verhoogd urinezuur, afwijkend bloednatrium, hypocalciëmie, hyperglykemie, hypofosfatemie, dehydratie | |
| Psychische stoornissen | vaak | stemmingswisselingen (waaronder depressie), angst, slapeloosheid |
| Zenuwstelselaandoeningen* | zeer vaak | hoofdpijn |
| vaak | paresthesieën (waaronder hypo-esthesie), migraine, zenuwwortelcompressie | |
| soms | cerebrovasculair accident1), tremor, neuropathie | |
| zelden | multipele sclerose, demyeliniserende aandoeningen (bijv. optische neuritis, Guillain-Barré-syndroom)1) | |
| Oogaandoeningen | vaak | visusstoornis, conjunctivitis, blefaritis, zwelling van het oog |
| soms | dubbelzien |
| Systeem-/orgaanklasse | Frequentie | Bijwerking |
| Evenwichtsorgaan- en ooraandoeningen | vaak | vertigo |
| soms | doofheid, tinnitus | |
| Hartaandoeningen* | vaak | tachycardie |
| soms | myocardinfarct1), aritmieën, congestief hartfalen | |
| zelden | hartstilstand | |
| Bloedvataandoeningen | vaak | hypertensie, blozen, hematoom |
| soms | aneurysma aortae, bloedvatafsluiting, tromboflebitis | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen* | vaak | astma, dyspneu, hoesten |
| soms | longembolie1), interstitiële longaandoening, COPD (chronic obstructive pulmonary disease), pneumonitis, pleurale effusie1) | |
| zelden | longfibrose1), | |
| Maagdarmstelselaandoeningen | zeer vaak | buikpijn, misselijkheid en braken |
| vaak | maag-darmbloeding, dyspepsie, refluxoesofagitis, siccasyndroom | |
| soms | pancreatitis, slikklachten, zwelling van het gezicht | |
| zelden | intestinale perforatie1) |
| Systeem-/orgaanklasse | Frequentie | Bijwerking |
| Lever- en galaandoeningen* | zeer vaak | verhoogde leverenzymen |
| soms | cholecystitis en cholelithiasis, hepatische steatose, verhoogd bilirubine | |
| zelden | Hepatitis, reactivering van hepatitis B1), auto-immuun hepatitis1), | |
| niet bekend | leverfalen1) | |
Huid- en onderhuidaandoeningen | zeer vaak | uitslag (waaronder schilferende uitslag) |
| vaak | verergering of het ontstaan van psoriasis (inclusief psoriasis pustulosa palmoplantaris)1), urticaria, blauwe plekken (waaronder purpura), dermatitis (waaronder eczeem), breken van de nagels, overmatig zweten, alopecia1), pruritus | |
| soms | nachtzweten, litteken | |
| zelden | erythema multiforme1), Stevens-Johnson-syndroom1) Angio-oedeem1), cutane vasculitis1), lichenoïde huidreactie1) | |
| niet bekend | verergering van symptomen van dermatomyositis1) | |
| Skeletspierstelsel- en bindweefselaandoeningen | zeer vaak | skeletspierpijn |
| vaak | spierspasmen (waaronder verhoging van de hoeveelheid creatinefosfokinase in het bloed) | |
| soms | rabdomyolyse, systemische lupus erythematodes | |
| zelden | lupus-achtig syndroom1) | |
Nier- en urinewegaandoeningen | vaak | nierfunctiestoornissen, hematurie |
| soms | nycturie | |
| Voortplantingsstelsel- en borstaandoeningen | soms | erectiestoornissen |
| Systeem-/orgaanklasse | Frequentie | Bijwerking |
| Algemene aandoeningen en toedieningsplaatsstoornissen* | zeer vaak | reacties op de injectieplaats (waaronder erytheem op de injectieplaats) |
| vaak | pijn op de borst, oedeem, koorts1) | |
| soms | ontsteking | |
| Onderzoeken* | vaak | stollings- en bloedingsstoornissen (waaronder verlengde geactiveerde partiële tromboplastinetijd), positieve test op autoantilichamen (waaronder antilichamen tegen dubbelstrengs DNA), verhoogd lactaatdehydrogenase in het bloed |
| niet bekend | gewichtstoename2) | |
| Letsels, intoxicaties en verrichtingscomplicaties | vaak | vertraagd herstel |
* nadere informatie is elders te vinden, in de rubriek 4.3, 4.4 en 4.8
** inclusief aanvullende open label onderzoeken
- 1) inclusief spontane meldingen
- 2) De gemiddelde gewichtsverandering vanaf baseline voor adalimumab varieerde van 0,3 kg tot 1,0 kg voor de verschillende indicaties voor volwassenen ten opzichte van (minus) -0,4 kg tot 0,4 kg voor placebo gedurende een behandelperiode van 4-6 maanden. Er werd ook een gewichtstoename van 5-6 kg waargenomen in langlopende verlengingsonderzoeken met een gemiddelde blootstelling van ongeveer 1-2 jaar zonder controlegroep, met name bij patiënten met ziekte van Crohn en colitis ulcerosa. Het mechanisme achter dit effect is onduidelijk, maar zou verband kunnen houden met het ontstekingsremmende effect van adalimumab.
Hidradenitis suppurativa
Het veiligheidsprofiel voor patiënten met HS die eenmaal per week met adalimumab werden behandeld, kwam overeen met het reeds bekende veiligheidsprofiel van adalimumab.
Uveïtis
Het veiligheidsprofiel voor patiënten met uveïtis die eenmaal per twee weken met adalimumab werden behandeld, kwam overeen met het reeds bekende veiligheidsprofiel van adalimumab.
Beschrijving van geselecteerde bijwerkingen
Reacties op de injectieplaats
In de belangrijkste gecontroleerde onderzoeken bij volwassenen en kinderen traden bij 12,9% van de met adalimumab behandelde patiënten reacties op de injectieplaats op (erytheem en/of jeuk, bloeding, pijn of zwelling), in vergelijking met 7,2% van de patiënten die placebo of actieve-control kregen. Reacties op de injectieplaats noodzaakten doorgaans niet tot staken van het geneesmiddel.
Infecties
In de belangrijkste gecontroleerde onderzoeken bij volwassenen en kinderen bedroeg het incidentiecijfer voor infectie 1,51 per patiëntjaar bij de met adalimumab behandelde patiënten en 1,46 per patiëntjaar bij de met placebo en actieve-control behandelde patiënten. De infecties bestonden hoofdzakelijk uit nasofaryngitis, bovenste luchtweginfecties en sinusitis. De meeste patiënten bleven op adalimumab na het verdwijnen van de infectie.
De incidentie van ernstige infecties bedroeg 0,04 per patiëntjaar bij met adalimumab behandelde patiënten en 0,03 per patiëntjaar bij met placebo en actieve-control behandelde patiënten.
In gecontroleerde en open label-onderzoeken bij volwassenen en kinderen met adalimumab zijn ernstige infecties (waaronder fatale infecties, die zelden voorkwamen) gemeld, waaronder tuberculose (inclusief miliair en extrapulmonale locaties) en invasieve opportunistische infecties (o.a. gedissemineerde of extrapulmonaire histoplasmose, blastomycose, coccidioïdomycose, pneumocystose, candidiasis, aspergillose en listeriose). De meeste gevallen van tuberculose traden op in de eerste acht maanden na het starten van de therapie en kan duiden op een recidief van een latente ziekte.
Maligniteiten en lymfoproliferatieve aandoeningen
Er zijn geen maligniteiten waargenomen bij 249 pediatrische patiënten met een blootstelling van 655,6 patiëntjaren tijdens onderzoeken met adalimumab bij patiënten met juveniele idiopathische artritis (polyarticulaire juveniele idiopathische artritis en enthesitis-gerelateerde artritis). Daarnaast zijn er geen maligniteiten waargenomen bij 192 kinderen met een blootstelling van 498,1 patiëntjaren tijdens onderzoeken met adalimumab in kinderen met de ziekte van Crohn. Er zijn geen maligniteiten waargenomen bij 77 pediatrische patiënten met een blootstelling van 80,0 patiëntjaren tijdens een onderzoek met adalimumab bij pediatrische patiënten met chronische plaque-psoriasis.
| Er zijn geen |
| maligniteiten waargenomen bij 93 |
pediatrische
| patiënten met een blootstelling van 65,3 patiëntjaren |
| tijdens een adalimumab-onderzoek bij |
pediatrische patiënten met colitis ulcerosa. Er zijn geen maligniteiten waargenomen bij 60 pediatrische patiënten met een blootstelling van 58,4 patiëntjaren, tijdens een onderzoek met adalimumab bij pediatrische patiënten met uveïtis.
Tijdens de gecontroleerde gedeelten van belangrijke adalimumab onderzoeken bij volwassenen die ten minste 12 weken duurden bij patiënten met matig ernstige tot ernstige actieve reumatoïde artritis, spondylitis ankylopoetica, axiale spondylartritis zonder röntgenologisch bewijs van AS, arthritis psoriatica, psoriasis, hidradenitis suppurativa, de ziekte van Crohn, colitis ulcerosa en uveïtis werden maligniteiten, anders dan lymfomen en niet-melanoom huidkanker, geobserveerd met een incidentie (95% betrouwbaarheidsinterval) van 6,8 (4,4; 10,5) per 1.000 patiëntjaren bij 5.291 met adalimumab behandelde patiënten versus een incidentie van 6,3 (3,4; 11,8) per 1.000 patiëntjaren bij 3.444 controlepatiënten (gemiddelde behandelingsduur was 4,0 maanden voor adalimumab en 3,8 maanden voor de controlepatiënten). De incidentie (95% betrouwbaarheidsinterval) van niet-melanoom huidcarcinomen was 8,8 (6,0; 13,0) per 1.000 patiëntjaren bij de met adalimumab behandelde patiënten en 3,2 (1,3; 7,6) per 1.000 patiëntjaren bij de controlepatiënten. Van deze huidcarcinomen, bedroeg de incidentie (95% betrouwbaarheidsinterval) van plaveiselcelcarcinoom 2,7 (1,4; 5,4) per 1.000 patiëntjaren bij met adalimumab behandelde patiënten en 0,6 (0,1; 4,5) per 1.000 patiëntjaren bij de controlepatiënten. De incidentie (95% betrouwbaarheidsinterval) van lymfomen bedroeg 0,7 (0,2; 2,7) per 1.000 patiëntjaren bij met adalimumab behandelde patiënten en 0,6 (0,1; 4,5) per 1.000 patiëntjaren bij de controlepatiënten.
Bij het combineren van de gecontroleerde gedeelten van deze onderzoeken en de lopende en afgeronde open label extensieonderzoeken met een gemiddelde duur van ongeveer 3,3 jaar waarin 6.427 patiënten geïncludeerd waren en meer dan 26.439 patiëntjaren van therapie, is het waargenomen aantal maligniteiten, anders dan lymfomen en niet-melanoom huidcarcinomen ongeveer 8,5 per 1.000 patiëntjaren. De geobserveerde incidentie van niet-melanoom huidcarcinomen bedraagt ongeveer 9,6 per 1.000 patiëntjaren en voor lymfomen ongeveer 1,3 per 1.000 patiëntjaren.
Tijdens postmarketing-ervaringen van januari 2003 tot december 2010, voornamelijk bij patiënten met reumatoïde artritis, was de incidentie van spontaan gerapporteerde maligniteiten ongeveer 2,7 per 1.000 patiëntbehandeljaren. De spontaan gerapporteerde incidenties van niet-melanoom huidcarcinomen en lymfomen waren respectievelijk ongeveer 0,2 en 0,3 per 1.000 patiëntbehandeljaren (zie rubriek 4.4).
Zeldzame postmarketing gevallen van hepatosplenisch T-cellymfoom zijn gerapporteerd bij patiënten die behandeld werden met adalimumab (zie rubriek 4.4).
Autoantilichamen
Op verschillende tijdstippen tijdens de reumatoïde artritis onderzoeken I-V werden serummonsters van de patiënten getest op autoantilichamen. In deze onderzoeken werden voor 11,9% van de met adalimumab behandelde patiënten en 8,1% van de met placebo en actieve-control behandelde patiënten die aan het begin van het onderzoek negatieve antinucleaire-antilichaamtiters hadden, positieve titers gemeld in week 24. Twee van de 3.441 met adalimumab behandelde patiënten in alle reumatoïde artritis en arthritis psoriatica onderzoeken vertoonden klinische symptomen die wezen op recent opgetreden lupusachtig syndroom. De patiënten vertoonden verbetering na het staken van de behandeling. Er waren geen patiënten bij wie lupus nefritis of symptomen van het centrale zenuwstelsel optraden.
Lever- en galaandoeningen
In de gecontroleerde fase 3 klinische onderzoeken met adalimumab bij patiënten met reumatoïde artritis en arthritis psoriatica met een controleperiode met een duur variërend van 4 tot 104 weken, kwamen ALAT-verhogingen van ≥ 3 x ULN voor bij 3,7% van de patiënten die werden behandeld met adalimumab en bij 1,6% van de patiënten in de controle-arm.
In de gecontroleerde fase 3 klinische onderzoeken met adalimumab bij patiënten met polyarticulaire juveniele idiopathische artritis in de leeftijd van 4 tot en met 17 jaar en enthesitis-gerelateerde artritis in de leeftijd van 6 tot en met 17 jaar, kwamen ALAT-verhogingen van ≥ 3 x ULN voor bij 6,1% van de patiënten die werden behandeld met adalimumab en bij 1,3% van de patiënten in de controle-arm. De meeste ALAT-verhogingen kwamen voor tijdens gelijktijdig gebruik van methotrexaat. In het fase 3 klinische onderzoek kwamen geen ALAT-verhogingen van ≥ 3 x ULN voor bij patiënten met polyarticulaire juveniele idiopathische artritis in de leeftijd van 2 tot 4 jaar.
In de gecontroleerde fase 3 klinische onderzoeken met adalimumab bij patiënten met de ziekte van Crohn en colitis ulcerosa waarbij de controleperiode varieerde van 4 tot 52 weken, kwamen ALAT- verhogingen van ≥ 3 x ULN voor bij 0,9% van de patiënten die werden behandeld met adalimumab en bij 0,9% van de patiënten in de controle-arm.
In het fase 3 onderzoek met adalimumab werden bij patiënten met juveniele ziekte van Crohn de werkzaamheid en veiligheid tot 52 weken behandeling beoordeeld van twee op lichaamsgewicht aangepaste onderhoudsdoseringregimes na een op lichaamsgewicht aangepaste inductietherapie. Hierbij kwamen ALAT-verhogingen van ≥ 3 x ULN voor bij 2,6% (5/192) van de patiënten van wie er 4 in de uitgangssituatie gelijktijdig immunosuppressiva toegediend kregen.
In de gecontroleerde fase 3 klinische onderzoeken met adalimumab bij patiënten met plaque-psoriasis waarbij de controleperiode varieerde van 12 tot 24 weken, kwamen ALAT-verhogingen van ≥ 3 x ULN voor bij 1,8% van de patiënten die werden behandeld met adalimumab en bij 1,8% van de patiënten in de controle-arm.
Er kwamen geen ALAT-verhogingen van ≥ 3 x ULN voor in het fase 3 onderzoek met adalimumab bij pediatrische patiënten met plaque-psoriasis.
In gecontroleerde onderzoeken met adalimumab (aanvangsdoses van 160 mg in week 0 en 80 mg in week 2, gevolgd door 40 mg eenmaal per week vanaf week 4) bij patiënten met hidradenitis suppurativa met een controleperiode die in duur varieerde van 12 tot 16 weken, kwamen ALAT-verhogingen van ≥ 3 x ULN voor bij 0,3% van de patiënten die werden behandeld met adalimumab en bij 0,6% van de patiënten in de controle-arm.
In gecontroleerde onderzoeken met adalimumab (aanvangsdoses van 80 mg in week 0, gevolgd door 40 mg eenmaal per twee weken vanaf week 1) bij volwassen patiënten met uveïtis tot 80 weken met een mediane blootstelling van 166,5 dagen en 105,0 dagen bij respectievelijk patiënten die werden behandeld met adalimumab en patiënten in de controle-arm kwamen ALAT-verhogingen van ≥ 3 x ULN voor bij 2,4% van de patiënten die werden behandeld met adalimumab en bij 2,4% van de patiënten in de controle-arm.
| In het gecontroleerde fase 3-onderzoek van adalimumab bij patiënten met juveniele colitis ulcerosa | ||||||
| (N = 93) waarin de werkzaamheid en veiligheid werden beoordeeld van een onderhoudsdosering van | ||||||
| 0,6 mg/kg (maximaal 40 mg) | eenmaal per twee weken | (N = 31) en een onderhoudsdosering van 0,6 | ||||
| mg/kg (maximaal 40 mg) eenmaal per week (N = 32), volgend op een voor lichaamsgewicht | ||||||
| gecorrigeerde inductiedosering van 2,4 mg/kg (maximaal 160 mg) in week 0 en week 1 en 1,2 mg/kg | ||||||
| (maximaal 80 mg) in week 2 (N = 63), of een inductiedosering van 2,4 mg/kg (maximaal 160 mg) in | ||||||
| week 0, placebo in week 1 en 1,2 mg/kg (maximaal 80 mg) in week 2 (N = 30), kwamen ALT- | ||||||
| verhogingen van ≥ 3 x ULN kwamen bij 1,1% (1/93) van de patiënten. | ||||||
Bij de klinische onderzoeken van alle indicaties waren patiënten met een verhoogd ALAT klachtenvrij en in de meeste gevallen waren de verhogingen voorbijgaand van aard en verdwenen gedurende de voortzetting van de behandeling. Er zijn echter ook postmarketingmeldingen van leverfalen, evenals minder ernstige leveraandoeningen die kunnen voorafgaan aan leverfalen, zoals hepatitis waaronder auto-immuun hepatitis bij patiënten die adalimumab kregen.
Gelijktijdige behandeling met azathioprine/6-mercaptopurine
Tijdens onderzoeken bij volwassenen met de ziekte van Crohn werden hogere incidenties van maligne en ernstige infectiegerelateerde bijwerkingen gezien bij de combinatie van adalimumab en azathioprine/6-mercaptopurine in vergelijking met alleen adalimumab.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er werd geen dosisbeperkende toxiciteit waargenomen tijdens klinische onderzoeken. De hoogste geëvalueerde dosering bestond uit verschillende intraveneuze doses van 10 mg/kg, hetgeen ongeveer overeenkomt met 15 maal de aanbevolen dosis.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressieve middelen, Tumornecrosefactor-alfa (TNF-α) remmers. ATC-code: L04AB04
Yuflyma is een biosimilar. Gedetailleerde informatie is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.
Werkingsmechanisme
Adalimumab bindt specifiek aan TNF en neutraliseert de biologische werking van TNF door de interactie van TNF met de p55- en p75-TNF-receptoren op het oppervlak van cellen te blokkeren.
Adalimumab moduleert ook de biologische respons die wordt geïnduceerd of gereguleerd door TNF, waaronder wijzigingen in de concentraties van adhesiemoleculen die verantwoordelijk zijn voor leukocytenmigratie (ELAM-1, VCAM-1 en ICAM-1 met een IC50 van 0,1-0,2 nM).
Farmacodynamische effecten
Na behandeling met adalimumab werd er een snelle daling ten opzichte van baseline vastgesteld van de concentraties van de bij ontsteking optredende acutefase-eiwitten (C-reactief proteïne (CRP)) en de sedimentatiesnelheid van de erytrocyten (ESR: erythrocyte sedimentation rate) en serumcytokinen (IL-
- 6) bij patiënten met reumatoïde artritis. De serumwaarden van matrixmetalloproteïnases (MMP-1 en MMP-3), die voor de remodellering van het weefsel zorgen wat leidt tot kraakbeendestructie, waren eveneens verlaagd na toediening van adalimumab. Met adalimumab behandelde patiënten vertonen gewoonlijk een verbetering van de hematologische tekenen van chronische ontsteking.
Een snelle afname van de CRP-spiegels werd ook waargenomen bij patiënten met polyarticulaire juveniele idiopathische artritis, de ziekte van Crohn, colitis ulcerosa en hidradenitis suppurativa na behandeling met adalimumab. Bij patiënten met de ziekte van Crohn werd een afname van het aantal cellen dat ontstekingsmarkers in de dikke darm tot expressie brengt waargenomen, waaronder een significante afname van de expressie van TNFα. Endoscopische onderzoeken van darmslijmvlies hebben mucosale genezing aangetoond bij patiënten die met adalimumab worden behandeld.
Klinische werkzaamheid en veiligheid
Reumatoïde artritis
Adalimumab is geëvalueerd bij meer dan 3.000 patiënten in alle klinische onderzoeken naar reumatoïde artritis. De werkzaamheid en veiligheid van adalimumab werden beoordeeld in vijf gerandomiseerde, dubbelblinde en goed gecontroleerde onderzoeken. Sommige patiënten werden tot maximaal 120 maanden behandeld. Pijn op de injectieplaats met adalimumab 40 mg/0,4 ml werd beoordeeld in twee gerandomiseerde, enkelblinde, uit twee periodes bestaande cross-overonderzoeken met actief controlemiddel.
In RA-onderzoek I werden 271 patiënten met matig tot ernstig actieve reumatoïde artritis geëvalueerd die ≥18 jaar oud waren, bij wie ten minste één behandeling met ziektemodificerende antireumatische geneesmiddelen niet geslaagd was en bij wie methotrexaat in wekelijkse doseringen van 12,5 tot 25 mg (10 mg indien intolerant voor methotrexaat) onvoldoende werkzaamheid vertoonde en bij wie de methotrexaatdosering constant bleef op eenmaal per week 10 tot 25 mg. Er werd gedurende 24 weken eenmaal per twee weken een dosis van 20, 40 of 80 mg adalimumab of placebo gegeven.
In RA-onderzoek II werden 544 patiënten geëvalueerd met matig tot ernstig actieve reumatoïde artritis die ≥18 jaar oud waren en bij wie ten minste één behandeling met ziektemodificerende antireumatische geneesmiddelen niet geslaagd was. Doses van 20 of 40 mg adalimumab werden gedurende 26 weken eenmaal per week, of eenmaal per twee weken, met de andere weken placebo, toegediend door subcutane injectie; placebo werd gedurende dezelfde periode eenmaal per week gegeven. Andere ziektemodificerende antireumatische geneesmiddelen waren niet toegestaan.
In RA-onderzoek III werden 619 patiënten met matig tot ernstig actieve reumatoïde artritis geëvalueerd die ≥ 18 jaar oud waren en een onvoldoende respons vertoonden op doseringen van 12,5 tot 25 mg methotrexaat of intolerant waren voor eenmaal per week 10 mg methotrexaat. In dit onderzoek waren er drie groepen. De eerste kreeg gedurende 52 weken eenmaal per week injectie met placebo. De tweede kreeg gedurende 52 weken eenmaal per week 20 mg adalimumab. De derde groep kreeg eenmaal per twee weken 40 mg adalimumab en de andere week een placebo-injectie. Na voltooiing van de eerste 52 weken werden 457 patiënten opgenomen in een open–label extensiefase waarin 40 mg adalimumab/MTX eenmaal per twee weken werd toegediend tot maximaal 10 jaar.
In RA-onderzoek IV werd in de eerste plaats de veiligheid geëvalueerd bij 636 patiënten van ≥ 18 jaar met matig tot ernstig actieve reumatoïde artritis. De patiënten hadden ofwel nog geen antireumatische middelen gebruikt, ofwel konden hun bestaande antireumaticum blijven gebruiken op voorwaarde dat de behandeling gedurende minimaal 28 dagen stabiel bleef. Deze behandelingen omvatten methotrexaat, leflunomide, hydroxychloroquine, sulfasalazine en/of goudzouten. De patiënten werden gerandomiseerd naar eenmaal per twee weken 40 mg adalimumab of placebo gedurende een periode van 24 weken.
In RA-onderzoek V werden 799 methotrexaat-naïeve volwassen patiënten met matig tot ernstig actieve kort bestaande reumatoïde artritis (gemiddelde ziekteduur minder dan 9 maanden) geëvalueerd. Deze studie evalueerde de werkzaamheid van de combinatietherapie met adalimumab 40 mg eenmaal per twee weken/methotrexaat, monotherapie met adalimumab 40 mg eenmaal per twee weken en monotherapie met methotrexaat voor vermindering van de klachten en symptomen en progressie van gewrichtsschade bij reumatoïde artritis gedurende 104 weken. Na voltooiing van de eerste 104 weken werden 497 patiënten opgenomen in een open–label extensiefase waarin 40 mg adalimumab eenmaal per twee weken werd toegediend tot 10 jaar.
In RA-onderzoeken VI en VII werden elk 60 patiënten geëvalueerd met matig tot ernstig actieve reumatoïde artritis van ≥ 18 jaar. Deelnemende patiënten waren huidige gebruikers van adalimumab 40 mg/0,8 ml die de gemiddelde pijn op de injectieplaats beoordeelden met minstens 3 cm (op een 0-10 cm VAS) of biological-naïeve patiënten die startten met adalimumab 40 mg/0,8 ml. Patiënten werden gerandomiseerd naar het ontvangen van een enkele dosis adalimumab 40 mg/0,8 ml of adalimumab 40 mg/0,4 ml, gevolgd door een enkele injectie met de tegengestelde behandeling bij de volgende dosis.
Het primaire eindpunt bij RA-onderzoeken I, II en III en het secundaire eindpunt bij RA-onderzoek IV was het percentage patiënten die een ACR20-respons bereikten in week 24 of 26. Het primaire eindpunt bij RA-onderzoek V was het percentage patiënten die een ACR50-respons bereikten in week 52. RA-onderzoeken III en V hadden een aanvullend primair eindpunt na 52 weken, namelijk vertraging van de ziekteprogressie (zoals waargenomen aan de hand van röntgenresultaten). RA-onderzoek III had ook een primair eindpunt met betrekking tot veranderingen in de kwaliteit van leven. Het primaire eindpunt bij RA-onderzoeken VI en VII was pijn op de injectieplaats onmiddellijk na de injectie, zoals gemeten aan de hand van een VAS-score van 0–10 cm.
ACR-respons
Het percentage met adalimumab behandelde patiënten die een ACR20/50/70-respons bereikten was consistent bij RA-onderzoeken I, II en III. De resultaten voor de dosis van 40 mg eenmaal per twee weken zijn samengevat in tabel 5.
Tabel 5.
ACR-responsen bij placebogecontroleerde onderzoeken
(percentage patiënten)
Respons
| RA-onderzoek Ia** | RA-onderzoek IIa** |
RA-onderzoek IIIa**
Placebo/ MTXc n = 60 Adalimumabb/ MTXc n = 63 | Placebo n = 110 Adalimumabb n = 113 |
Placebo/ MTXc n = 200
Adalimumabb/
MTXc n = 207 ACR 20
6 maanden 13,3% 65,1% 19,1% 46,0% 29,5% 63,3% 12 maanden N.v.t. N.v.t. N.v.t. N.v.t. 24,0% 58,9% ACR 50
6 maanden 6,7% 52,4% 8,2% 22,1% 9,5% 39,1% 12 maanden N.v.t. N.v.t. N.v.t. N.v.t. 9,5% 41,5% ACR 70 Respons
| RA-onderzoek Ia** | RA-onderzoek IIa** |
RA-onderzoek IIIa**
Placebo/ MTXc n = 60 Adalimumabb/ MTXc n = 63 | Placebo n = 110 Adalimumabb n = 113 |
Placebo/ MTXc n = 200
Adalimumabb/
MTXc n = 207 6 maanden
| 3,3% 23,8% | 1,8% 12,4% |
2,5% 20,8% 12 maanden
| N.v.t. N.v.t. | N.v.t. N.v.t. |
4,5% 23,2% a RA-onderzoek I bij 24 weken, RA-onderzoek II bij 26 weken en RA-onderzoek III bij 24 en 52 weken
b 40 mg adalimumab, eenmaal per twee weken toegediend
c MTX = methotrexaat
** p < 0,01, adalimumab versus placebo
In RA-onderzoeken I-IV vertoonden alle afzonderlijke componenten van de ACR-responscriteria (aantal pijnlijke en gezwollen gewrichten, beoordeling door arts en patiënt van de ziekteactiviteit en pijn, ‘disability index’-scores (HAQ) en CRP-waarden (mg/dl)) een verbetering in week 24 of 26 in vergelijking met placebo. In RA onderzoek III bleven deze verbeteringen gedurende 52 weken gehandhaafd.
In de open-label extensie van RA-onderzoek III bleven bij de meeste patiënten die ACR-responders waren, de responsen gehandhaafd wanneer zij tot 10 jaar werden gevolgd. 114 van de 207 patiënten die gerandomiseerd werden naar adalimumab 40 mg eenmaal per twee weken zetten de behandeling met adalimumab 40 mg eenmaal per twee weken voort gedurende 5 jaar. Hiervan hadden 86 patiënten (75,4%) een ACR-respons van 20, 72 patiënten (63,2%) hadden een ACR-respons van 50 en 41 patiënten (36%) hadden een ACR-respons van 70. 81 van de 207 patiënten zetten de behandeling met adalimumab 40 mg eenmaal per twee weken voort gedurende 10 jaar. Hiervan hadden 64 patiënten (79,0%) een ACR-respons van 20, 56 patiënten (69,1%) hadden een ACR-respons van 50 en 43 patiënten (53,1%) hadden een ACR-respons van 70.
In RA-onderzoek IV was de ACR 20-respons van patiënten behandeld met adalimumab plus standaardbehandeling statistisch significant beter dan die van patiënten behandeld met placebo plus standaardbehandeling (p < 0,001).
In RA-onderzoeken I-IV bereikten met adalimumab behandelde patiënten reeds een tot twee weken na het begin van de behandeling statistisch significante ACR 20- en 50-responsen in vergelijking met placebo.
In RA-onderzoek V bij methotrexaat-naïeve patiënten met kort bestaande reumatoïde artritis leidde de combinatiebehandeling van adalimumab met methotrexaat tot een snellere en significant hogere ACR-respons dan met monotherapie met methotrexaat en monotherapie met adalimumab in week 52 en de respons bleef behouden in week 104 (zie tabel 6).
Tabel 6.
ACR-responsen in RA-onderzoek V
(percentage patiënten)
| Respons | MTX n = 257 | Adalimumab n = 274 | Adalimumab/MTX n = 268 | p-waardea | p-waardeb | p-waardec |
| ACR 20 | ||||||
| Week 52 | 62,6% | 54,4% | 72,8% | 0,013 | < 0,001 | 0,043 |
| Week 104 | 56,0% | 49,3% | 69,4% | 0,002 | < 0,001 | 0,140 |
| ACR 50 | ||||||
| Week 52 | 45,9% | 41,2% | 61,6% | < 0,001 | < 0,001 | 0,317 |
| Week 104 | 42,8% | 36,9% | 59,0% | < 0,001 | < 0,001 | 0,162 |
| ACR 70 | ||||||
| Week 52 | 27,2% | 25,9% | 45,5% | < 0,001 | < 0,001 | 0,656 |
| Week 104 | 28,4% | 28,1% | 46,6% | < 0,001 | < 0,001 | 0,864 |
a De p-waarde is afkomstig van de paarsgewijze vergelijking van behandeling met alleen methotrexaat en combinatietherapie met adalimumab en methotrexaat aan de hand van de Mann-Whitneytoets. b De p-waarde is afkomstig van de paarsgewijze vergelijking van behandeling met alleen adalimumab en combinatietherapie met adalimumab en methotrexaat aan de hand van de Mann-Whitneytoets c De p-waarde is afkomstig van de paarsgewijze vergelijking van behandeling met alleen adalimumab en behandeling met alleen methotrexaat aan de hand van de Mann-Whitneytoets.
In de open-label extensie van RA-onderzoek V, bleven de ACR-responsen gehandhaafd wanneer zij tot 10 jaar werden gevolgd. Van de 542 patiënten die gerandomiseerd waren naar adalimumab 40 mg eenmaal per twee weken gingen 170 patiënten door met adalimumab 40 mg eenmaal per twee weken gedurende 10 jaar. Hiervan hadden 154 patiënten (90,6%) een ACR-respons van 20, 127 patiënten (74,7%) hadden een ACR-respons van 50 en 102 patiënten (60,0%) hadden een ACR-respons van 70.
In week 52 behaalde 42,9% van de patiënten die behandeld werden met adalimumab/methotrexaat-combinatietherapie klinische remissie (DAS28 (CRP) < 2,6) vergeleken met 20,6% van de patiënten behandeld met methotrexaat-monotherapie en 23,4% van de patiënten behandeld met adalimumab-monotherapie. De combinatietherapie met adalimumab/methotrexaat was klinisch en statistisch superieur aan de monotherapie met methotrexaat (p < 0,001) en adalimumab (p < 0,001) wat betreft het bereiken van lagere ziektestatus bij patiënten met een recent gediagnosticeerde matige tot ernstige reumatoïde artritis. De responsen voor de twee monotherapie-onderzoeken waren vergelijkbaar (p = 0,447). Van de 342 patiënten die oorspronkelijk gerandomiseerd waren naar adalimumab-monotherapie of adalimumab/methotrexaat-combinatietherapie en in de open-label extensiestudie kwamen, voltooiden 171 patiënten 10 jaar behandeling met adalimumab. Van deze patiënten werd bij 109 patiënten (63,7 %) klinische remissie gemeld na 10 jaar.
Radiografische respons
In RA-onderzoek III, waarin de met adalimumab behandelde patiënten een gemiddelde duur van reumatoïde artritis hadden van ongeveer 11 jaar, werd structurele gewrichtsschade radiografisch beoordeeld en uitgedrukt als een verandering in de aangepaste Totale Sharp Score (TSS) en de componenten daarvan, de erosiescore en gewrichtsspleetvernauwingsscore (JSN). Adalimumab/methotrexaat-patiënten vertoonden minder radiografische progressie na 6 en 12 maanden dan patiënten die alleen methotrexaat kregen (zie tabel 7).
In de open-label extensie van RA-onderzoek III bleef de remming van de progressie van structurele schade in een subgroep van patiënten gedurende 8 en 10 jaar gehandhaafd. 81 van de 207 patiënten die aanvankelijk eenmaal per twee weken werden behandeld met 40 mg adalimumab, werden na 8 jaar radiografisch geëvalueerd. Van deze patiënten vertoonden 48 geen progressie van structurele schade, gedefinieerd als een verandering van de mTSS van 0,5 of minder ten opzichte van baseline. 79 van de 207 patiënten die aanvankelijk eenmaal per twee weken werden behandeld met 40 mg adalimumab, werden na 10 jaar radiografisch geëvalueerd. Van deze patiënten vertoonden 40 geen progressie van structurele schade, gedefinieerd als een verandering van de mTSS van 0,5 of minder ten opzichte van baseline.
Tabel 7. Gemiddelde radiografische verandering over 12 maanden in RA-onderzoek III
| Placebo/ MTXa | Adalimumab/MTX 40 mg eenmaal per twee weken | Placebo/ MTX-adalimumab/ MTX (95% betrouwbaarheidsintervalb) | p-waarde | |
| Totale Sharp Score | 2,7 | 0,1 | 2,6 (1,4, 3,8) | < 0,001c |
| Erosiescore | 1,6 | 0,0 | 1,6 (0,9, 2,2) | < 0,001 |
| JSN-scored | 1,0 | 0,1 | 0,9 (0,3, 1,4) | 0,002 |
a methotrexaat
b 95% betrouwbaarheidsinterval voor de verschillen in verandering-scores tussen methotrexaat en adalimumab.
c Gebaseerd op rank analyse
d Gewrichtsspleetvernauwingsscore
In RA-onderzoek V werd structurele gewrichtsschade radiografisch bepaald en uitgedrukt als verandering in de aangepaste Totale Sharp Score (zie tabel 8).
Tabel 8. Gemiddelde radiografische veranderingen in week 52 in RA-onderzoek V
MTX n = 257 (95% betrouwbaarheids interval) | Adalimumab n = 274 (95% betrouwbaarheids interval) | Adalimumab/ MTX n = 268 (95% betrouwbaarheids interval) | p-waarde a | p-waarde b | p-waarde c | |
| Totale Sharp Score | 5,7 (4,2-7,3) | 3,0 (1,7-4,3) | 1,3 (0,5-2,1) | < 0,001 | 0,0020 | < 0,001 |
Erosiesc ore | 3,7 (2,7-4,7) | 1,7 (1,0-2,4) | 0,8 (0,4-1,2) | < 0,001 | 0,0082 | < 0,001 |
| JSN-score | 2,0 (1,2-2,8) | 1,3 (0,5-2,1) | 0,5 (0-1,0) | < 0,001 | 0,0037 | 0,151 |
a p-waarde van de paarsgewijze vergelijking van methotrexaat-monotherapie en adalimumab/methotrexaat-combinatietherapie waarbij gebruik gemaakt is van de Mann-Whitneytoets. b p-waarde van de paarsgewijze vergelijking van adalimumab-monotherapie en adalimumab/methotrexaat-combinatietherapie waarbij gebruik gemaakt is van de Mann-Whitneytoets. c p-waarde van de paarsgewijze vergelijking van adalimumab-monotherapie en methotrexaat-monotherapie waarbij gebruik gemaakt is van de Mann-Whitneytoets.
Na 52 weken en 104 weken behandeling was het percentage patiënten zonder progressie (verandering vanaf baseline in de aangepaste Total Sharp Score ≤ 0,5) significant hoger met adalimumab/methotrexaat-combinatietherapie (respectievelijk 63,8% en 61,2%) in vergelijking met methotrexaat-monotherapie (respectievelijk 37,4% en 33,5%, p < 0,001) en adalimumab-monotherapie (respectievelijk 50,7%, p < 0,002 en 44,5%, p < 0,001).
In de open-label extensie van RA-onderzoek V was na jaar 10 de gemiddelde verandering in de aangepaste Total Sharp Score bij patiënten die oorspronkelijk waren gerandomiseerd naar methotrexaat-monotherapie, adalimumab-monotherapie en de adalimumab/methotrexaat-combinatietherapie respectievelijk 10,8, 9,2 en 3,9. Het bijbehorende percentage patiënten zonder radiografische progressie was respectievelijk 31,3%, 23,7% en 36,7%.
Kwaliteit van leven en lichamelijk functioneren
De kwaliteit van leven met betrekking tot de gezondheid en lichamelijk functioneren werden beoordeeld met behulp van de ‘disability index’ op de Health Assessment Questionnaire (HAQ) in de vier oorspronkelijke adequate en goed gecontroleerde onderzoeken en deze vormde een vooraf vastgelegd primair eindpunt in week 52 in RA-onderzoek III. Alle adalimumab-doses/schema’s in alle vier de onderzoeken vertoonden statistisch significant grotere verbeteringen in de HAQ-‘disability index’ vanaf baseline tot maand 6 vergeleken met placebo en in RA-onderzoek III werd hetzelfde vastgesteld in week 52. De resultaten van de Short Form Health Survey (SF 36) voor alle adalimumab-doses/schema’s in alle vier de onderzoeken ondersteunen deze bevindingen, met statistisch significante ‘physical component summary’ (PCS)-scores, evenals statistisch significante ‘pain and vitality domain’-scores voor de dosering van eenmaal per twee weken 40 mg. Er werd een statistisch significante afname vastgesteld van vermoeidheid zoals gemeten door middel van de ‘functional assessment of chronic illness therapy’ (FACIT)-scores in alle drie onderzoeken waarin de vermoeidheid werd beoordeeld (RA-onderzoeken I, III, IV).
In RA-onderzoek III bleef de verbetering bij de meeste patiënten die verbetering in fysieke functie bereikten en hun behandeling voortzetten, gehandhaafd tot en met 520 weken (120 maanden) open-label behandeling. De verbetering van de kwaliteit van leven werd gemeten tot week 156 (36 maanden) en de verbetering bleef gehandhaafd gedurende die periode.
In RA-onderzoek V was de verbetering in de HAQ disability index en het fysieke gedeelte van de SF 36 groter (p < 0,001) voor adalimumab/methotrexaat-combinatietherapie versus methotrexaat-monotherapie en adalimumab-monotherapie in week 52, die behouden bleef tot week 104. Van de 250 patiënten die de open-label extensiestudie voltooiden, bleven verbeteringen in fysieke functie gehandhaafd tot en met 10 jaar behandeling.
Pijn op de injectieplaats
In de samengevoegde RA-cross-overonderzoeken VI en VII werd direct na de toediening een statistisch significant verschil in pijn op de injectieplaats waargenomen tussen adalimumab 40 mg/0,8 ml en adalimumab 40 mg/0,4 ml (gemiddelde VAS van 3,7 cm versus 1,2 cm, op een schaal van 0-10 cm, P < 0,001). Dit betekende een mediane vermindering van 84% van pijn op de injectieplaats.
Psoriasis
De veiligheid en werkzaamheid van adalimumab werden in gerandomiseerde dubbelblinde onderzoeken bestudeerd bij volwassen patiënten met chronische plaquepsoriasis (≥ 10% aangedaan lichaamsoppervlak (BSA) en Psoriasis Area and Severity Index (PASI) ≥ 12 of ≥ 10) die in aanmerking kwamen voor systemische therapie of lichttherapie. 73% van de patiënten die waren geïncludeerd in Psoriasisonderzoeken I en II waren eerder behandeld met systemische therapie of lichttherapie. De veiligheid en werkzaamheid van adalimumab werden ook in een gerandomiseerd dubbelblind onderzoek (Psoriasisonderzoek III) bestudeerd bij volwassen patiënten met matige tot ernstige chronische plaquepsoriasis met gelijktijdige hand- en/of voetpsoriasis die in aanmerking kwamen voor systemische therapie.
In Psoriasisonderzoek I (REVEAL) werden 1.212 patiënten onderzocht binnen drie behandelperioden. In behandelperiode A kregen patiënten placebo of adalimumab in een aanvangsdosis van 80 mg, gevolgd door 40 mg eenmaal per twee weken vanaf één week na de aanvangsdosering. Na 16 weken behandeling gingen patiënten die ten minste een PASI 75-respons hadden bereikt (verbetering PASI-score van ten minste 75% ten opzichte van aanvang van het onderzoek), behandelperiode B in en kregen eenmaal per twee weken 40 mg adalimumab (open-label). Patiënten die in week 33 nog steeds ≥ PASI 75-respons hadden en die oorspronkelijk gerandomiseerd waren naar actieve behandeling in behandelperiode A, werden opnieuw gerandomiseerd in behandelperiode C naar ofwel 40 mg adalimumab eenmaal per twee weken ofwel placebo voor nog eens 19 weken. In alle behandelgroepen was bij aanvang van het onderzoek de gemiddelde PASI-score 18,9 en de Physician's Global Assessment (PGA-) score varieerde bij aanvang van het onderzoek van ‘matig’ (53% van de geïncludeerde proefpersonen) tot ‘ernstig’ (41%) tot ‘zeer ernstig’ (6%).
In Psoriasisonderzoek II (CHAMPION) werden de werkzaamheid en veiligheid van adalimumab versus methotrexaat (MTX) en placebo vergeleken bij 271 patiënten. Patiënten kregen gedurende 16 weken ofwel placebo, een aanvangsdosis van 7,5 mg MTX en daarna dosisverhogingen tot aan week 12, met een maximale dosis van 25 mg ofwel een aanvangsdosis van 80 mg adalimumab gevolgd door 40 mg eenmaal per twee weken (vanaf één week na de aanvangsdosis). Er zijn geen gegevens beschikbaar van vergelijking van adalimumab met MTX na meer dan 16 weken behandeling. Patiënten die MTX kregen en een ≥ PASI 50-respons bereikt hadden in week 8 en/of 12 kregen geen verdere dosisverhogingen. In alle behandelgroepen was bij aanvang van het onderzoek de gemiddelde PASI-score 19,7 en de PGA-score varieerde van ‘licht’ (< 1%) tot ‘matig’ (48%) tot ‘ernstig’ (46%) tot ‘zeer ernstig’ (6%).
Alle patiënten die hadden deelgenomen aan fase 2 en fase 3 psoriasisonderzoeken kwamen in aanmerking om deel te nemen aan een open-label extensieonderzoek, waarin adalimumab gedurende nog minimaal 108 additionele weken werd gegeven.
Een primair eindpunt in Psoriasisonderzoeken I en II was het percentage patiënten dat in week 16 een PASI 75-respons ten opzichte van aanvang van het onderzoek had bereikt (zie tabellen 9 en 10).
Tabel 9. Psoriasisonderzoek I (REVEAL) – resultaten werkzaamheid na 16 weken
| Placebo N = 398 n (%) | 40 mg adalimumab eenmaal per twee weken N = 814 n (%) | |
| ≥ PASI 75a | 26 (6,5) | 578 (70,9)b |
| PASI 100 | 3 (0,8) | 163 (20,0)b |
| PGA: schoon/minimaal | 17 (4,3) | 506 (62,2)b |
a Het percentage patiënten dat PASI 75-respons bereikte, werd bij de berekening naar het midden afgerond b p < 0,001, adalimumab versus placebo | ||
Tabel 10. Psoriasisonderzoek II (CHAMPION) – resultaten werkzaamheid na 16 weken
| Placebo N = 53 n (%) | MTX N = 110 n (%) | 40 mg adalimumab eenmaal per twee weken N = 108 n (%) | |
| ≥ PASI 75 | 10 (18,9) | 39 (35,5) | 86 (79,6)a,b |
| PASI 100 | 1, (1,9) | 8 (7,3) | 18 (16,7)c,d |
| PGA: schoon/minimaal | 6 (11,3) | 33 (30,0) | 79 (73,1)a,b |
| a p < 0,001 adalimumab versus placebo b p < 0,001 adalimumab versus methotrexaat c p < 0,01 adalimumab versus placebo d p < 0,05 adalimumab versus methotrexaat | |||
In Psoriasisonderzoek I vertoonde 28% van de PASI 75-responders die in week 33 opnieuw gerandomiseerd werden naar placebo in vergelijking met 5% van de responders die in dezelfde periode adalimumab bleven krijgen (p < 0,001) ‘verlies van adequate respons’ (PASI-score na week 33 en in of voor week 52 die resulteerde in een < PASI 50-respons ten opzichte van aanvang van het onderzoek met minimaal 6 punten toename in PASI-score in vergelijking met week 33). Van de patiënten die adequate respons verloren nadat ze opnieuw gerandomiseerd waren naar placebo en die vervolgens geïncludeerd werden in de open-label extensiestudie, behaalde 38% (25/66) en 55% (36/66) opnieuw PASI 75-respons na respectievelijk 12 en 24 weken van hervatte behandeling.
In totaal 233 PASI 75-responders in week 16 en week 33 werden gedurende 52 weken onafgebroken met adalimumab behandeld in Psoriasisonderzoek I en vervolgden het gebruik van adalimumab in het open-label-extensieonderzoek. PASI 75 en PGA schoon of minimaal responspercentages waren bij deze patiënten 74,7% respectievelijk 59,0% na een additionele 108 weken open-labelbehandeling (totaal van 160 weken). In een analyse waarin alle patiënten die stopten met het onderzoek vanwege bijwerkingen of gebrek aan werkzaamheid, of bij wie de dosering werd verhoogd, werden beschouwd als non-responders, waren de responspercentages van PASI 75 en PGA schoon of minimaal bij deze patiënten 69,6% respectievelijk 55,7% na een additionele 108 weken open-label behandeling (totaal van 160 weken).
In totaal namen 347 stabiele responders deel aan een open-label extensieonderzoek waarin de behandeling werd onderbroken en vervolgens opnieuw werd gestart. Tijdens de onderbreking keerden de symptomen van psoriasis in de loop van de tijd terug met een mediane tijd tot terugkeer (verslechtering naar PGA ‘matig ernstig’ of slechter) van ongeveer 5 maanden. Geen van deze patiënten ervoer rebound gedurende de onderbreking. In totaal had 76,5% (218/285) van de patiënten die opnieuw werden behandeld een respons van PGA ‘schoon’ of ‘minimaal’ na 16 weken van herbehandeling, ongeacht of zij terugkeer van symptomen hadden ervaren gedurende de onderbreking (69,1%[123/178] en 88,8% [95/107] voor patiënten die wel respectievelijk geen terugkeer van symptomen hadden ervaren tijdens de onderbreking). Het geobserveerde veiligheidsprofiel gedurende herbehandeling was vergelijkbaar met dat van vóór de onderbreking.
In week 16 werden significante verbeteringen aangetoond in de DLQI (Dermatology Life Quality Index) ten opzichte van aanvang van het onderzoek in vergelijking met placebo (Onderzoeken I en II) en MTX (Onderzoek II). In Onderzoek I waren de verbeteringen in de lichamelijke en psychische samenvattingsscores van de SF-36 ook significant in vergelijking met placebo.
In een open-label-extensiestudie voor patiënten die vanwege een PASI-respons van minder dan 50% een dosisverhoging hadden gehad van 40 mg eenmaal per twee weken naar eenmaal per week 40 mg, behaalde 26,4% (92/349) en 37,8% (132/349) een PASI 75 respons na respectievelijk 12 en 24 weken.
Psoriasis Onderzoek III (REACH) vergeleek de werkzaamheid en veiligheid van adalimumab versus placebo bij 72 patiënten met matige tot ernstige chronische plaquepsoriasis en hand- en/of voetpsoriasis. Patiënten kregen een aanvangsdosis van 80 mg adalimumab gevolgd door 40 mg eenmaal per twee weken (vanaf één week na de aanvangsdosis) of placebo gedurende 16 weken. Op week 16 bereikte een statistisch significant hoger percentage van de patiënten die adalimumab kregen een PGA van ‘schoon’ of ‘bijna schoon’ voor handen en/of voeten in vergelijking met patiënten die placebo ontvingen (respectievelijk 30,6% versus 4,3% [P = 0,014]).
Psoriasisonderzoek IV vergeleek de werkzaamheid en veiligheid van adalimumab versus placebo bij 217 volwassen patiënten met matige tot ernstige nagelpsoriasis. Patiënten kregen een aanvangsdosis van 80 mg adalimumab, gevolgd door 40 mg eenmaal per twee weken (vanaf één week na de aanvangsdosis) of placebo gedurende 26 weken, gevolgd door open- label behandeling met adalimumab voor 26 additionele weken. Het nagelpsoriasis-onderzoek bevatte de Modified Nail Psoriasis Severity Index (mNAPSI), de Physician's Global Assessment of Fingernail Psoriasis (PGA-F) en de Nail Psoriasis Severity Index (NAPSI) (zie tabel 11). Behandeling met adalimumab toonde een voordeel aan bij patiënten met nagelpsoriasis met verschillende mate van aangedaan lichaamsoppervlak (BSA ≥ 10% (60% van de patiënten) en BSA < 10% en ≥ 5% (40% van de patiënten)).
Tabel 11. Resultaten psoriasisonderzoek IV t.a.v. werkzaamheid in week 16, 26 en 52
| Eindpunt | Week 16 Placebogecontroleerd | Week 26 Placebogecontroleerd | Week 52 Open-label | ||
| Placebo N = 108 | adalimumab 40 mg eenmaal per twee weken N = 109 | Placebo N = 108 | adalimumab 40 mg eenmaal per twee weken N = 109 | adalimumab 40 mg eenmaal per twee weken N = 80 | |
| ≥ mNAPSI 75 (%) | 2,9 | 26,0a | 3,4 | 46,6a | 65,0 |
| PGA-F schoon/minimaal en ≥ twee gradaties verbetering (%) | 2,9 | 29,7a | 6,9 | 48,9a | 61,3 |
| Percentage wijziging in totale vingernagel-NAPSI (%) | -7,8 | -44,2 a | -11,5 | -56,2a | -72,2 |
| a p < 0,001, adalimumab versus placebo | |||||
Met adalimumab behandelde patiënten vertoonden statistisch significante verbeteringen in week 26 in vergelijking met placebo in de DLQI.
Hidradenitis suppurativa
De veiligheid en werkzaamheid van adalimumab werden beoordeeld in gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken en in een open-label extensieonderzoek bij volwassen patiënten met matige tot ernstige hidradenitis suppurativa (HS) die intolerant waren voor, een contra-indicatie hadden voor of een ontoereikende respons hadden op een ten minste 3 maanden durende onderzoeksbehandeling met systemische antibiotica. De patiënten in HS-I en HS-II hadden Hurley stadium II of III met ten minste 3 abcessen of inflammatoire noduli.
In het HS-I (PIONEER I)-onderzoek werden 307 patiënten geëvalueerd in 2 behandelperiodes. In behandelperiode A kregen patiënten placebo of adalimumab in een startdosis van 160 mg in week 0, 80 mg in week 2 en eenmaal per week 40 mg van week 4 tot week 11. Gelijktijdig gebruik van antibiotica was tijdens het onderzoek niet toegestaan. Na 12 weken behandeling werden de patiënten die adalimumab hadden gekregen in behandelperiode A, opnieuw gerandomiseerd in behandelperiode B naar 1 van 3 behandelgroepen (eenmaal per week adalimumab 40 mg, eenmaal per twee weken adalimumab 40 mg of placebo van week 12 tot week 35). Patiënten die in behandelperiode A in de placebogroep zaten, kregen in behandelperiode B eenmaal per week 40 mg adalimumab.
In het HS-II (PIONEER II)-onderzoek werden 326 patiënten geëvalueerd in 2 behandelperiodes. In behandelperiode A kregen patiënten placebo of adalimumab in een startdosis van 160 mg in week 0, 80 mg in week 2 en eenmaal per week 40 mg van week 4 tot week 11. 19,3% van de patiënten zette tijdens het onderzoek de behandeling met de baseline orale antibiotica voort. Na 12 weken behandeling werden de patiënten die adalimumab hadden gekregen in behandelperiode A opnieuw gerandomiseerd in behandelperiode B naar 1 van 3 behandelgroepen (eenmaal per week adalimumab 40 mg, eenmaal per twee weken adalimumab 40 mg of placebo van week 12 tot week 35). Patiënten die in behandelperiode A in de placebogroep zaten, kregen in behandelperiode B eveneens placebo.
Patiënten die aan de HS-I- en HS-II-onderzoeken deelnamen, kwamen in aanmerking voor deelname aan een open-label extensieonderzoek waarin eenmaal per week 40 mg adalimumab werd toegediend. De gemiddelde blootstelling in de totale adalimumab-populatie was 762 dagen. In alle 3 de onderzoeken gebruikten de patiënten dagelijks een lokaal antiseptisch middel.
Klinische respons
Er werd een afname van de inflammatoire laesies en preventie van een verslechtering van de abcessen en drainerende fistels vastgesteld met behulp van de Hidradenitis Suppurativa Clinical Response (HiSCR; minimaal 50% afname in het totale aantal abcessen en inflammatoire noduli en geen stijging in aantal abcessen en aantal drainerende fistels ten opzichte van baseline). Er werd met een numerieke beoordelingsschaal een afname van de HS-gerelateerde huidpijn beoordeeld bij patiënten die in het onderzoek kwamen met een aanvankelijke baselinescore van 3 of hoger op een 11-puntsschaal.
In week 12 was het aantal met adalimumab behandelde patiënten dat HiSCR bereikte significant hoger dan het aantal placebopatiënten dat HiSCR bereikte. In week 12 ervoer een significant hoger percentage patiënten in het HS-II-onderzoek een klinisch relevante afname van HS-gerelateerde huidpijn (zie tabel 12). Patiënten die met adalimumab werden behandeld, hadden gedurende de eerste 12 weken van de behandeling een significant lager risico op opvlamming van de ziekte.
Tabel 12. Werkzaamheidsresultaten na 12 weken, HS-I- en HS-II-onderzoek
| HS-onderzoek I | HS-onderzoek II | |||
| Placebo | Adalimumab 40 mg eenmaal per week | Placebo | Adalimumab 40 mg eenmaal per week | |
Hidradenitis Suppurativa Clinical Response (HiSCR)a | N = 154 | N = 153 | N = 163 | N = 163 |
| 40 (26,0%) | 64 (41,8%)* | 45 (27,6%) | 96 (58,9%)*** | |
| ≥ 30% afname van huidpijnb | N = 109 | N = 122 | N = 111 | N = 105 |
| 27 (24,8%) | 34 (27,9%) | 23 (20,7%) | 48 (45,7%)*** | |
*P < 0,05, ***P < 0,001, adalimumab versus placebo a Onder alle gerandomiseerde patiënten. b Onder patiënten met een HS-gerelateerde huidpijnbeoordeling bij baseline van ≥ 3, gebaseerd op numerieke beoordelingsschaal 0-10; 0 = geen huidpijn, 10 = ondragelijke pijn of ergst denkbare pijn. | ||||
Behandeling met eenmaal per week adalimumab 40 mg reduceerde significant het risico op een verergering van abcessen en drainerende fistels. In de eerste 12 weken van onderzoeken HS-I en HS-II ervaarden ongeveer tweemaal zoveel patiënten in de placebogroep verergering van de abcessen (respectievelijk 23,0% en 11,4%) en drainerende fistels (respectievelijk 30,0% en 13,9%) vergeleken met de adalimumab-groep.
Er werden in week 12 ten opzichte van baseline in vergelijking met placebo grotere verbeteringen aangetoond in huidspecifieke gezondheidsgerelateerde kwaliteit van leven, zoals gemeten door de Dermatology Life Quality Index (DLQI; HS-I- en HS-II-onderzoek), algehele patiënttevredenheid met de medicatiebehandeling, zoals gemeten door de Treatment Satisfaction Questionnaire – medicatie (TSQM; HS-I- en HS-II-onderzoek) en lichamelijke gezondheid, zoals gemeten door de samenvattingsscore van de lichamelijke component van de SF-36 (HS-I-onderzoek).
Bij patiënten die in week 12 minimaal een gedeeltelijke respons op eenmaal per week adalimumab 40 mg vertoonden, was op week 36 de HiSCR-score hoger bij patiënten die doorgingen met eenmaal per week adalimumab dan bij patiënten bij wie de doseringsfrequentie was verlaagd naar eenmaal per twee weken of bij wie de behandeling was gestaakt (zie tabel 13).
Tabel 13. Deel van patiëntena die HiSCRb bereikten op week 24 en 36 nadat na adalimumab op week 12 de wekelijkse behandeling opnieuw was toegewezen
| Placebo (behandeling gestaakt) N = 73 | Adalimumab 40 mg eenmaal per twee weken N = 70 | Adalimumab 40 mg eenmaal per week N = 70 | |
| Week 24 | 24 (32,9%) | 36 (51,4%) | 40 (57,1%) |
| Week 36 | 22 (30,1%) | 28 (40,0%) | 39 (55,7%) |
a Patiënten met minimaal een gedeeltelijke respons op eenmaal per week adalimumab 40 mg na 12 weken behandeling. b Patiënten die voldeden aan protocolspecifieke criteria voor het verliezen van de respons of geen verbetering moesten de onderzoeken verlaten en werden gerekend onder de non-responders. | |||
Onder de patiënten met minimaal een gedeeltelijke respons op week 12 en met voortzetting van de wekelijkse dosering van adalimumab was het HiSCR-percentage in week 48 68,3% en in week 96 65,1%. Langere-termijnbehandeling met adalimumab 40 mg eenmaal per week gedurende 96 weken resulteerde niet in nieuwe veiligheidsbevindingen.
Onder patiënten bij wie de adalimumab-behandeling op week 12 was gestaakt in onderzoeken HS-I en HS-II, was 12 weken na herintroductie van eenmaal per week adalimumab 40 mg het HiSCR-percentage terug op het niveau vergelijkbaar met het niveau dat werd gezien voor het staken (56,0%).
Ziekte van Crohn
De veiligheid en werkzaamheid van adalimumab werden beoordeeld bij meer dan 1.500 patiënten met matig tot ernstig actieve ziekte van Crohn (‘Crohn’s Disease Activity Index’ (CDAI) ≥ 220 en ≤ 450) in gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken. Gelijktijdige vaste doses aminosalicylaten, corticosteroïden en/of immuunmodulerende middelen waren toegestaan en 80% van de patiënten bleef ten minste één van deze geneesmiddelen krijgen.
Inductie van klinische remissie (gedefinieerd als CDAI < 150) werd geëvalueerd in twee onderzoeken, CD-onderzoek I (CLASSIC I) en CD-onderzoek II (GAIN). In CD-onderzoek I werden 299 voor TNF-antagonisten naïeve patiënten gerandomiseerd naar één van vier behandelgroepen: placebo in week 0 en week 2, 160 mg adalimumab in week 0 en 80 mg in week 2, 80 mg in week 0 en 40 mg in week 2, en 40 mg in week 0 en 20 mg in week 2. In CD-onderzoek II werden 325 patiënten die geen respons meer hadden op of intolerant waren voor infliximab gerandomiseerd naar behandeling met ofwel 160 mg adalimumab in week 0 en 80 mg in week 2 ofwel placebo in week 0 en 2. De primaire non-responders werden uitgesloten van de onderzoeken en daarom werden deze patiënten niet verder geëvalueerd.
Handhaving van klinische remissie werd geëvalueerd in CD-onderzoek III (CHARM). In CD-onderzoek III ontvingen 854 patiënten 80 mg open-label in week 0 en 40 mg in week 2. In week 4 werden patiënten gerandomiseerd naar 40 mg eenmaal per twee weken, 40 mg eenmaal per week, of placebo met een totale studieduur van 56 weken. Patiënten met een klinische respons (verlaging van CDAI ≥ 70) in week 4 werden gestratificeerd en apart geanalyseerd van degenen zonder klinische respons in week 4. Geleidelijk afbouwen van corticosteroïden was toegestaan na week 8.
Inductie van remissie en responspercentages in CD-onderzoek I en CD-onderzoek II worden weergegeven in tabel 14.
Tabel 14. Inductie van klinische remissie en respons (percentage patiënten)
CD-onderzoek I: Infliximab-naïeve patiënten | CD-onderzoek II: Infliximab-ervaren patiënten | ||||
| Placebo N = 74 | Adalimumab 80/40 mg N = 75 | Adalimumab 160/80 mg N = 76 | Placebo N = 166 | Adalimumab 160/80 mg N = 159 | |
| Week 4 | |||||
| Klinische remissie | 12% | 24% | 36%* | 7% | 21%* |
| Klinische respons (CR-100) | 24% | 37% | 49%** | 25% | 38%** |
Alle p-waarden zijn paarsgewijze vergelijkingen van percentages voor adalimumab versus placebo *p < 0,001
**p < 0,01
Vergelijkbare remissiepercentages werden waargenomen voor het 160/80 mg en het 80/40 mg inductieschema in week 8 en bijwerkingen werden vaker waargenomen in de 160/80 mg groep.
In CD-onderzoek III had 58% (499/854) van de patiënten een klinische respons in week 4 en werd geanalyseerd in de primaire analyse. Van degenen die in week 4 een klinische respons hadden, was 48% eerder blootgesteld aan andere TNF-antagonisten. Handhaving van remissie en responspercentages worden weergegeven in tabel 15. Klinische remissieresultaten bleven relatief constant onafhankelijk van eerdere blootstelling aan TNF-antagonisten.
Een statistisch significante daling van ziektegerelateerde ziekenhuisopnamen en operatieve ingrepen werd waargenomen bij adalimumab in vergelijking met placebo in week 56.
Tabel 15. Handhaving van klinische remissie en respons (percentage patiënten)
| Placebo | 40 mg adalimumab eenmaal per twee weken | 40 mg adalimumab eenmaal per week | |
| Week 26 | N = 170 | N = 172 | N = 157 |
| Klinische remissie | 17% | 40%* | 47%* |
| Klinische respons (CR-100) | 27% | 52%* | 52%* |
| Patiënten in steroïdvrije remissie gedurende ≥ 90 dagena | 3% (2/66) | 19% (11/58)** | 15% (11/74)** |
| Week 56 | N = 170 | N = 172 | N = 157 |
| Klinische remissie | 12% | 36%* | 41%* |
| Klinische respons (CR-100) | 17% | 41%* | 48%* |
| Patiënten in steroïdvrije remissie gedurende ≥ 90 dagena | 5% (3/66) | 29% (17/58)* | 20% (15/74)** |
*p < 0,001 voor paarsgewijze vergelijkingen van percentages voor adalimumab versus placebo ** p < 0,02 voor paarsgewijze vergelijkingen van percentages voor adalimumab versus placebo a Van degenen die op baseline corticosteroïden kregen
Onder patiënten die geen respons hadden in week 4, had 43% van de patiënten op de onderhoudsdosering adalimumab een respons in week 12 in vergelijking met 30% van de patiënten op de onderhoudsdosering placebo. Deze resultaten duiden erop dat sommige patiënten die in week 4 nog geen respons hebben gehad, baat kunnen hebben bij voortgezette onderhoudsbehandeling tot en met week 12. Behandeling voortgezet tot na 12 weken resulteerde niet in significant meer responsen (zie rubriek 4.2).
117 van de 276 patiënten uit CD-onderzoek I en 272 van de 777 patiënten uit CD-onderzoeken II en III werden gevolgd gedurende minimaal 3 jaar open-label adalimumab-behandeling. Respectievelijk 88 en 189 patiënten bleven in klinische remissie. Klinische respons (CR-100) werd gehandhaafd bij respectievelijk 102 en 233 patiënten.
Kwaliteit van leven
In CD-onderzoek I en CD-onderzoek II werd statistisch significante verbetering bereikt in de totale score van de ziektespecifieke Vragenlijst inflammatoire darmziekte (IBDQ) in week 4 bij patiënten die gerandomiseerd waren naar adalimumab 80/40 mg en 160/80 mg in vergelijking met placebo en dit werd waargenomen in week 26 en 56 in CD-onderzoek III evenals de adalimumab-behandelgroepen in vergelijking met de placebogroep.
Colitis ulcerosa
De veiligheid en werkzaamheid van meerdere doses adalimumab werden beoordeeld bij volwassen patiënten met matig ernstige tot ernstige actieve colitis ulcerosa (Mayo-score 6 tot 12 met een endoscopie-subscore van 2 tot 3) in gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken.
In onderzoek UC-I werden 390 patiënten die naïef waren voor TNF-antagonisten gerandomiseerd om of in week 0 en in week 2 placebo te krijgen, of in week 0 160 mg adalimumab gevolgd door 80 mg in week 2, of in week 0 80 mg adalimumab gevolgd door 40 mg in week 2. Na week 2 kregen de patiënten in beide adalimumab-groepen 40 mg eenmaal per twee weken. Klinische remissie (gedefinieerd als Mayo-score ≤ 2 met geen subscore van > 1) werd bepaald in week 8.
In onderzoek UC-II kregen 248 patiënten 160 mg adalimumab in week 0, 80 mg in week 2 en daarna 40 mg eenmaal per twee weken en 246 patiënten kregen placebo. Klinische resultaten werden beoordeeld op inductie van remissie in week 8 en voor handhaving van remissie in week 52.
Patiënten die met 160/80 mg adalimumab waren geïnduceerd, bereikten met statistisch significant grotere percentages klinische remissie in week 8 dan met placebo in onderzoek UC-I (respectievelijk 18% vs. 9%, p=0,031) en in onderzoek UC-II (respectievelijk 17% vs. 9%, p=0,019). Van degenen die in onderzoek UC-II met adalimumab waren behandeld en in week 8 in remissie waren, waren 21/41 (51%) in week 52 in remissie.
Resultaten van de totale UC-II onderzoekspopulatie zijn weergegeven in tabel 16.
Tabel 16.
Respons, remissie en mucosale genezing in onderzoek UC-II
(percentage patiënten)
Placebo 40 mg adalimumab eenmaal per twee weken
Week 52 N = 246 N = 248
Klinische respons 18% 30%*
Klinische remissie 9% 17%*
Mucosale genezing 15% 25%* Placebo 40 mg adalimumab eenmaal per twee weken
Week 52 N = 246 N = 248
Steroïdvrije remissie gedurende
≥ 90 dagena
6%
(N = 140)
13%*
(N = 150)
week 8 en 52
Aanhoudende respons 12% 24%**
Aanhoudende remissie 4% 8%*
Aanhoudende mucosale
genezing
11% 19%*
Klinische remissie is Mayo-score ≤ 2 met geen subscore > 1;
Klinische respons is een daling ten opzichte van baseline in Mayo-score ≥ 3 punten en ≥ 30% plus een daling ≥ 1 in de rectale bloedingssubscore [RBS] of een absolute RBS van 0 of 1; *p < 0,05 voor adalimumab versus placebo paarsgewijze vergelijking van proporties **p < 0,001 voor adalimumab versus placebo paarsgewijze vergelijking van proporties a Van degenen die op baseline corticosteroïden kregen
Van de patiënten met een respons in week 8 had 47% een respons, was 29% in remissie, had 41% mucosale genezing en was 20% in steroïdvrije remissie voor ≥ 90 dagen in week 52.
Ongeveer 40% van de patiënten in onderzoek UC-II had geen resultaat gehad met eerdere anti-TNF behandeling met infliximab. De werkzaamheid van adalimumab was bij deze patiënten verminderd vergeleken met die bij patiënten die naïef waren voor TNF-antagonisten. Van de patiënten bij wie eerdere anti-TNF-behandeling geen resultaat had, werd in week 52 bij 3% op placebo en bij 10% op adalimumab remissie bereikt.
Patiënten uit de onderzoeken UC-I en UC-II hadden de mogelijkheid om naar een open-label langetermijnextensieonderzoek (UC-III) over te stappen. Na 3 jaar behandeling met adalimumab bleef 75% (301/402) in klinische remissie op basis van partiële Mayo-score.
Ziekenhuisopnames
In onderzoek UC-I en UC-II werden gedurende 52 weken minder ziekenhuisopnames voor alle oorzaken en ziekenhuisopnames gerelateerd aan UC waargenomen in de groep behandeld met adalimumab in vergelijking met de placebo-arm. Het aantal ziekenhuisopnames voor alle oorzaken in de groep behandeld met adalimumab was 0,18 per patiëntjaar versus 0,26 per patiëntjaar in de placebogroep en de overeenkomstige cijfers voor UC-gerelateerde ziekenhuisopnames waren 0,12 per patiëntjaar versus 0,22 per patiëntjaar.
Kwaliteit van leven
In onderzoek UC-II resulteerde behandeling met adalimumab tot verbeteringen in de Inflammatory Bowel Disease Questionnaire (IBDQ) score.
Uveïtis
De veiligheid en de werkzaamheid van adalimumab werden beoordeeld bij volwassen patiënten met niet-infectieuze intermediaire uveïtis, uveitis posterior en panuveïtis, in twee gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken (UV I en II), met uitsluiting van patiënten met geïsoleerde uveitis anterior. Patiënten kregen placebo of adalimumab in een aanvangsdosis van 80 mg, gevolgd door 40 mg eenmaal per twee weken vanaf één week na de aanvangsdosis. Gelijktijdige vaste doses van een niet-biologisch immunosuppressivum werden toegestaan.
In onderzoek UV I werden 217 patiënten geëvalueerd met actieve uveïtis ondanks behandeling met corticosteroïden (oraal prednison in een dosis van 10 tot 60 mg/dag). Alle patiënten kregen gedurende 2 weken een standaarddosis prednison van 60 mg/dag bij de aanvang van de studie gevolgd door een verplicht afbouwschema, met volledige stopzetting van de corticosteroïden in week 15.
In onderzoek UV II werden 226 patiënten geëvalueerd met inactieve uveïtis die chronische behandeling met corticosteroïden (oraal prednison in een dosis van 10 tot 35 mg/dag) nodig hadden bij baseline om hun ziekte onder controle te houden. Vervolgens volgden de patiënten een verplicht afbouwschema met volledige stopzetting van de corticosteroïden in week 19.
Het primaire eindpunt voor de werkzaamheid was in beide onderzoeken ´tijd tot falen van de behandeling´. Falen van de behandeling werd gedefinieerd als een resultaat opgebouwd uit meerdere componenten gebaseerd op inflammatoire chorioretinale en/of inflammatoire retinale vasculaire laesies, classificatie van het aantal cellen in de voorste oogkamer, mate van vertroebeling van het glasvocht (‘vitreous haze’ of VH) en best gecorrigeerde gezichtsscherpte (BCVA).
Patiënten die de onderzoeken UV I en UV II voltooid hadden, kwamen in aanmerking voor deelname aan een ongecontroleerd aanvullend langetermijnonderzoek met een oorspronkelijk geplande duur van 78 weken. Patiënten mochten doorgaan met de studiemedicatie na week 78 totdat adalimumab voor hen beschikbaar was.
Klinische respons
Resultaten van beide onderzoeken toonden een statistisch significante vermindering van het risico op falen van de behandeling bij patiënten behandeld met adalimumab ten opzichte van patiënten die placebo kregen (zie tabel 17). Beide onderzoeken toonden een vroeg en aanhoudend effect van adalimumab aan op het percentage falen van de behandeling in vergelijking met placebo (zie figuur 1).
Tabel 17.
Tijd tot falen van de behandeling in onderzoeken UV I en UV II
Analyse
behandeling N Falen N (%)
Mediane tijd
tot falen (maanden)
HRa CI 95%
voor HRa p-waardeb
Tijd tot falen behandeling in of na week 6 in onderzoek UV I
primaire analyse (ITT)
placebo 107 84 (78,5) 3,0 -- -- -- adalimumab 110 60 (54,5) 5,6 0,50 0,36, 0,70 < 0,001
Tijd tot falen behandeling in of na week 2 in onderzoek UV II
primaire analyse (ITT)
placebo 111 61 (55,0) 8,3 -- -- -- adalimumab 115 45 (39,1) NEc 0,57 0,39, 0,84 0,004
Opmerking: falen van de behandeling in of na week 6 (studie UV I), of in of na week 2 (studie UV II) werd geteld als een gebeurtenis. Drop-outs om redenen anders dan falen van de behandeling werden geschrapt op het moment van uitvallen.
a HR van adalimumab versus placebo uit proportionele risicoregressie met behandeling als factor. b 2-zijdige p-waarde uit de log rank-test.
c NE = niet te schatten. Bij minder dan de helft van de patiënten die risico liepen, trad een gebeurtenis op.
Figuur 1. Kaplan-Meier-curves tonen een samenvatting van de tijd tot het falen van de behandeling in of na week 6 (onderzoek UV I) of week 2 (onderzoek UV II)
TIJD
(MAANDEN)
Onderzoek UV I ········· Behandeling _________ Placebo ••••••••• Adalimumab
TIJD
(MAANDEN)
Onderzoek UV II ········· Behandeling _________ Placebo ••••••••• Adalimumab
Opmerking: P# = Placebo (aantal gebeurtenissen/aantal dat risico loopt); A# = Adalimumab (aantal gebeurtenissen/aantal dat risico loopt).
In onderzoek UV I werden statistisch significante verschillen ten gunste van adalimumab in vergelijking met placebo waargenomen voor elk onderdeel van falen van de behandeling. In onderzoek UV II werden statistisch significante verschillen alleen waargenomen voor gezichtsscherpte, maar waren de andere onderdelen getalsmatig in het voordeel van adalimumab.
Van de 424 proefpersonen die aan de ongecontroleerde langetermijnextensie van de onderzoeken UV I en UV II deelnamen, kwamen 60 proefpersonen niet in aanmerking (bijvoorbeeld door afwijkingen of door complicaties secundair aan diabetische retinopathie, door een staaroperatie of vitrectomie); zij werden uitgesloten van de primaire werkzaamheidsanalyse. Van de 364 resterende patiënten bereikten 269 (74%) evalueerbare patiënten 78 weken open-label adalimumab behandeling. Op basis van de 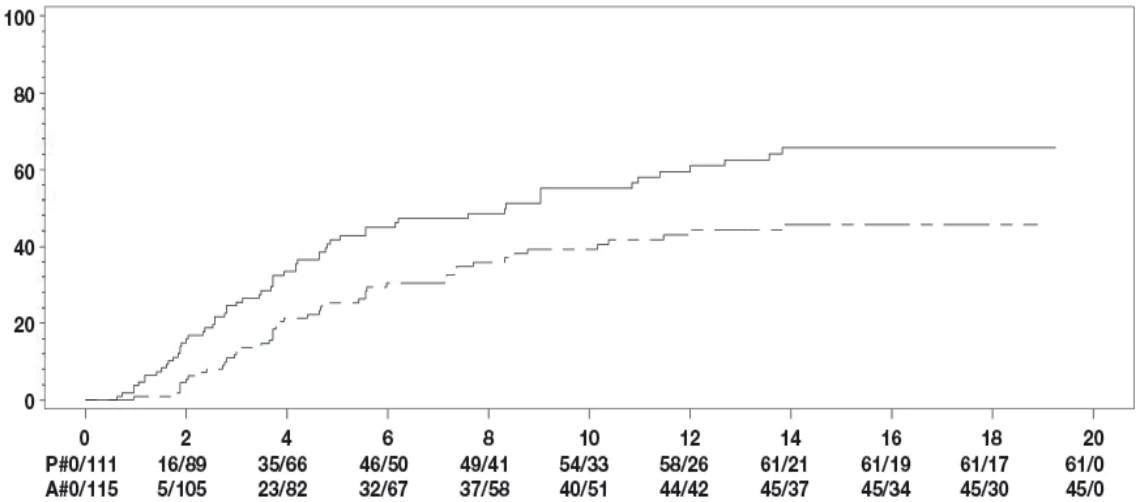 waargenomen gegevens waren 216 (80,3%) patiënten in een latente fase (geen actieve ontstekingslaesies, classificatie van het aantal cellen in de voorste oogkamer ≤ 0,5+, mate van vertroebeling van het glasvocht (‘vitreous haze’ of VH) ≤ 0,5+) met een gelijktijdig toegediende dosis steroïd ≤ 7,5 mg per dag; bij 178 (66,2%) proefpersonen was de ziekte zonder steroïden latent. De beste gecorrigeerde gezichtsscherpte (BCVA) was bij 88,6% van de ogen verbeterd of gehandhaafd (< 5 letters achteruitgang) in week 78. De gegevens na week 78 waren in het algemeen consistent met deze resultaten, maar het aantal deelnemende proefpersonen nam na deze tijd af. Van de patiënten die met het onderzoek stopten, stopte 18% wegens bijwerkingen en 8% wegens onvoldoende respons op behandeling met adalimumab.
Kwaliteit van leven
In beide klinische onderzoeken werden door de patiënt gemelde resultaten met betrekking tot gezichtsvermogen-gerelateerd functioneren gemeten op basis van de NEI VFQ-25. Adalimumab was getalsmatig in het voordeel voor het merendeel van de subscores, met statistisch significante gemiddelde verschillen voor algeheel gezichtsvermogen, pijn in het oog, dichtbij zien, geestelijke gezondheid en totaalscore in studie UV I en voor algeheel gezichtsvermogen en de geestelijke gezondheid in studie UV II. Gezichtsvermogen-gerelateerde effecten waren niet getalsmatig in het voordeel van adalimumab met betrekking tot kleurwaarneming in onderzoek UV I en met betrekking tot kleurwaarneming, perifeer zicht en dichtbij zien in onderzoek UV II.
Immunogeniciteit
Vorming van anti-adalimumab antilichamen is geassocieerd met een verhoogde klaring en een verminderde werkzaamheid van adalimumab. Er is geen duidelijke correlatie tussen de aanwezigheid van anti-adalimumab antilichamen en het optreden van bijwerkingen.
Patiënten in reumatoïde artritis onderzoeken I, II en III werden gedurende de periode van 6 tot 12 maanden herhaaldelijk getest op anti-adalimumab antilichamen. In de belangrijkste onderzoeken werden anti-adalimumab antilichamen gevonden bij 5,5% (58/1053) van de met adalimumab behandelde patiënten, vergeleken met 0,5% (2/370) bij placebopatiënten. Bij patiënten die niet gelijktijdig methotrexaat kregen, bedroeg de incidentie 12,4%, vergeleken met 0,6% wanneer adalimumab werd gebruikt als toevoeging aan methotrexaat.
Bij patiënten met de ziekte van Crohn werden anti-adalimumab antilichamen geïdentificeerd bij 7/269 proefpersonen (2,6%) en bij patiënten met colitis ulcerosa bij 19/487 proefpersonen (3,9%).
Bij volwassen patiënten met psoriasis werden anti-adalimumab antilichamen geïdentificeerd bij 77/920 (8,4%) van de proefpersonen die behandeld waren met adalimumab monotherapie.
Bij volwassen patiënten met plaque psoriasis die langdurig met alleen adalimumab werden behandeld en tijdelijk de behandeling onderbraken in het kader van een onderzoek, was het aantal patiënten waarbij antilichaamvorming tegen adalimumab voorkwam na hervatten van de behandeling (11 van de 482 proefpersonen, 2,3%) vergelijkbaar met het aantal voorafgaand aan de onderbreking (11 van de 590 proefpersonen, 1,9%).
Bij patiënten met matig ernstige tot ernstige hidradenitis suppurativa werden bij 10/99 van de met adalimumab behandelde patiënten (10,1%) antilichamen tegen adalimumab aangetroffen.
Bij patiënten met matig tot ernstig actieve juveniele ziekte van Crohn ontwikkelde zich bij 3,3% van de patiënten die werden behandeld met adalimumab antilichamen tegen adalimumab.
Bij volwassen patiënten met niet-infectieuze uveïtis werden anti-adalimumab antilichamen geïdentificeerd bij 4,8% (12/249) van de patiënten die waren behandeld met adalimumab.
Bij patiënten met matig tot ernstig actieve juveniele colitis ulcerosa ontwikkelde 3% van de patiënten die adalimumab kregen antilichamen tegen adalimumab.
Omdat immunogeniciteitsanalyses productspecifiek zijn, is een vergelijking van de antilichaampercentages met die van andere producten niet van toepassing.
Pediatrische patiënten
Hidradenitis suppurativa bij adolescenten
Er zijn geen klinische onderzoeken met adalimumab bij adolescente patiënten met HS. Werkzaamheid van adalimumab voor de behandeling van adolescente patiënten met HS wordt voorspeld op basis van de aangetoonde werkzaamheid en relatie tussen blootstelling en respons bij volwassen HS-patiënten en de waarschijnlijkheid dat het ziekteverloop, de pathofysiologie en de effecten van geneesmiddelen nagenoeg gelijk zijn aan die van volwassenen bij dezelfde blootstellingsniveaus. Veiligheid van de aanbevolen dosis adalimumab in de adolescente HS-populatie is gebaseerd op kruisindicaties veiligheidsprofiel van adalimumab bij zowel volwassenen als pediatrische patiënten in vergelijkbare of frequentere doses (zie rubriek 5.2).
Juveniele ziekte van Crohn
Adalimumab is onderzocht in een multicenter, gerandomiseerd, dubbelblind klinisch onderzoek dat was opgezet om de werkzaamheid en veiligheid van inductie en onderhoudsbehandeling met doseringen afhankelijk van het lichaamsgewicht (< 40 kg of ≥ 40 kg) te beoordelen bij 192 kinderen in de leeftijd van 6 tot en met 17 jaar, met matig ernstige tot ernstige ziekte van Crohn gedefinieerd als de Paediatric Crohn’s Disease Activity Index (PCDAI) score > 30. Patiënten dienden een ontoereikende respons te hebben gehad op conventionele behandeling voor de ziekte van Crohn (waaronder een corticosteroïde en/of een immunomodulator). Patiënten konden ook eerder respons hebben verloren op of intolerant zijn geworden voor infliximab.
Alle patiënten kregen open-label inductiebehandeling met een dosering gebaseerd op hun lichaamsgewicht bij baseline: 160 mg in week 0 en 80 mg in week 2 voor patiënten ≥ 40 kg en respectievelijk 80 mg en 40 mg voor patiënten < 40 kg.
In week 4 werden patiënten op basis van het lichaamsgewicht dat zij op dat moment hadden 1:1 gerandomiseerd naar ofwel het lage ofwel het standaard onderhoudsdoseringsschema zoals te zien in tabel 18.
Tabel 18. Onderhoudsdoseringsschema
| Gewicht patiënt | Lage dosis | Standaarddosering |
| < 40 kg | 10 mg eenmaal per twee weken | 20 mg eenmaal per twee weken |
| ≥ 40 kg | 20 mg eenmaal per twee weken | 40 mg eenmaal per twee weken |
Werkzaamheidsresultaten
Het primaire eindpunt van het onderzoek was klinische remissie in week 26, gedefinieerd als PCDAI-score ≤ 10.
Percentages klinische remissie en klinische respons (gedefinieerd als reductie in PCDAI-score van ten minste 15 punten ten opzichte van baseline) zijn weergegeven in tabel 19. Percentages van discontinuering van corticosteroïden of immunomodulatoren zijn weergegeven in tabel 20.
Tabel 19. Onderzoek juveniele ziekte van Crohn PCDAI klinische remissie en respons
Standaarddosering 40/20 mg eenmaal per twee weken N = 93 | Lage dosering 20/10 mg eenmaal per twee weken N = 95 | p-waarde* | |
| Week 26 | |||
| Klinische remissie | 38,7% | 28,4% | 0,075 |
| Klinische respons | 59,1% | 48,4% | 0,073 |
| Week 52 | |||
| Klinische remissie | 33,3% | 23,2% | 0,100 |
| Klinische respons | 41,9% | 28,4% | 0,038 |
| * p-waarde voor vergelijking standaarddosering versus lage dosering. | |||
Tabel 20. Onderzoek juveniele ziekte van Crohn Discontinuering van corticosteroïden of immuunmodulerende middelen en fistelremissie
| Standaarddosering 40/20 mg eenmaal per twee weken | Lage dosering 20/10 mg eenmaal per twee weken | p-waarde1 | |
| Stopzetten van corticosteroïden | N = 33 | N = 38 | |
| Week 26 | 84,8% | 65,8% | 0,066 |
| Week 52 | 69,7% | 60,5% | 0,420 |
Stopzetten van immuunmodulerende middelen | N = 60 | N = 57 | |
| Week 52 | 30,0% | 29,8% | 0,983 |
| Fistelremissie3 | N = 15 | N = 21 | |
| Week 26 | 46,7% | 38,1% | 0,608 |
| Week 52 | 40,0% | 23,8% | 0,303 |
1 p-waarde voor vergelijking standaarddosering versus lage dosering.
2 Immunosuppressieve behandeling kon alleen worden stopgezet in of na week 26 na besluit van de onderzoeker wanneer de proefpersoon voldeed aan het klinische responscriterium 3 gedefinieerd als het sluiten van alle fistels die vanaf baseline gedurende ten minste 2 opeenvolgende bezoeken na baseline draineerden
In beide behandelgroepen werden statistisch significante toenames (verbeteringen) in Body Mass Index en groeisnelheid vanaf baseline tot week 26 en week 52 waargenomen.
In beide behandelgroepen werden ook statistisch en klinisch significante verbeteringen in de parameters voor de kwaliteit van leven vanaf baseline waargenomen (waaronder IMPACT III).
Honderd patiënten (n=100) uit het onderzoek bij pediatrische patiënten met de ziekte van Crohn namen deel aan een open-label langetermijnextensieonderzoek. Na 5 jaar adalimumabtherapie bleef 74,0% (37/50) van de 50 patiënten die nog in de studie zaten in klinische remissie en 92,0% (46/50) van de patiënten hielden een klinische respons per PCDAI.
Juveniele colitis ulcerosa
De veiligheid en werkzaamheid van adalimumab werden beoordeeld in een gerandomiseerd, dubbelblind onderzoek in meerdere centra bij 93 pediatrische patiënten van 5 tot en met 17 jaar met matige tot ernstige colitis ulcerosa (Mayo-score 6 tot 12 met endoscopische subscore van 2 tot 3 punten, bevestigd door centraal afgelezen endoscopie) die een ontoereikende respons hadden op conventionele behandeling of deze niet verdroegen. Bij ongeveer 16% van de patiënten in het onderzoek was een eerdere anti-TNF-behandeling niet geslaagd. Patiënten die op het moment van inclusie corticosteroïden kregen konden hun corticosteroïdenbehandeling afbouwen na week 4.
| Tijdens de inductieperiode van het onderzoek werden 77 patiënten gerandomiseerd 3:2 naar een | |||
| dubbelblinde behandeling met adalimumab met een inductiedosering van 2,4 mg/kg (maximaal | |||
| 160 mg) in week 0 en week 1, en 1,2 mg/kg (maximaal 80 mg) in week 2 of een inductiedosering va | |||
n
| 2,4 mg/kg (maximaal 160 mg) in week 0, placebo in week 1 en 1,2 mg/kg (maximaal 80 mg) in wee |
k
|
e
| opzet van het onderzoek kregen de overgebleven 16 patiënten die werden geïncludeerd in de | |||
| inductieperiode een open-labelbehandeling met adalimumab met de inductiedosering van 2,4 mg/kg | |||
| (maximaal 160 mg) in week 0 en week 1 en 1,2 mg/kg (maximaal 80 mg) in week 2. | |||
| In week 8 werden 62 patiënten met een aangetoonde klinische respons volgens partiële Mayo-score | ||
| (Partial Mayo Score (PMS) gedefinieerd als een afname in PMS ≥ 2 punten en ≥ 30% ten opzichte van | ||
| de uitgangssituatie) gerandomiseerd naar gelijke groepen om een dubbelblinde | ||
| onderhoudsbehandeling met adalimumab te krijgen in een dosering van 0,6 mg/kg (maximaal 40 mg | ||
) eenmaal per week of een onderhoudsbehandeling van 0,6 mg/kg (maximaal 40 mg) eenmaal per twee weken. Voorafgaand aan een wijziging in de opzet van het onderzoek werden 12 extra patiënten met
| een aangetoonde klinische respons volgens PMS gerandomiseerd naar placebo, maar deze werden niet | |
| opgenomen in de bevestigende analyse van de werkzaamheid. | |
Opvlamming van ziekte werd gedefinieerd als een toename in PMS van ten minste 3 punten (voor patiënten met een PMS van 0 tot 2 in week 8), ten minste 2 punten (voor patiënten met een PMS van 3 tot 4 in week 8) of ten minste 1 punt (voor patiënten met een PMS van 5 tot 6 in week 8).
Patiënten die voldeden aan de criteria voor opvlamming van ziekte in of na week 12, werden gerandomiseerd naar het ontvangen van een herinductiedosering van 2,4 mg/kg (maximaal 160 mg) of een dosis van 0,6 mg/kg (maximaal 40 mg) en bleven daarna hun respectievelijke onderhoudsdosering ontvangen.
Werkzaamheidsresultaten
De co-primaire eindpunten van het onderzoek waren klinische remissie volgens PMS (gedefinieerd als PMS ≤ 2 en afwezigheid van individuele subscore > 1) in week 8, en klinische remissie volgens FMS (Full Mayo Score, volledige Mayo-score) (gedefinieerd als een Mayo-score ≤ 2 en afwezigheid van individuele subscore > 1) in week 52 bij patiënten met een klinische respons volgens PMS in week 8.
Klinische remissiepercentages volgens PMS in week 8 voor patiënten in elk van de adalimumab dubbelblinde inductiegroepen worden weergegeven in tabel 21.
Tabel 21. Klinische remissie volgens PMS na 8 weken
Adalimumaba Maximaal 160 mg in week 0 / placebo in week 1 N = 30 |
Adalimumabb, c
Maximaal 160 mg in week
0 en week 1
N = 47
| Klinische remissie | 13/30 (43,3%) |
28/47 (59,6%) a Adalimumab 2,4 mg/kg (maximaal 160 mg) in week 0, placebo in week 1, en 1,2 mg/kg (maximaal 80 mg) in week 2
b Adalimumab 2,4 mg/kg (maximaal 160 mg) in week 0 en week 1, en 1,2 mg/kg (maximaal 80 mg) in week 2
c Exclusief open-label inductiedosering van adalimumab 2,4 mg/kg (maximaal 160 mg) in week 0 en week 1, en 1,2 mg/kg (maximaal 80 mg) in week 2
Opmerking 1: beide inductiegroepen kregen 0,6 mg/kg (maximaal 40 mg) in week 4 en week 6 Opmerking 2: patiënten met ontbrekende waarden in week 8 werden geacht het eindpunt niet te hebben bereikt
| In week 52 werden de klinische remissie bij responders in week 8 volgens FMS, klinische respons | |
| volgens FMS (gedefinieerd als een afname in Mayo-score ≥ 3 punten en ≥ 30% ten opzichte van | |
uitgangssituatie) bij responders in week 8, mucosale genezing volgens FMS (gedefinieerd als een
| Mayo-endoscopiescore ≤ 1) bij responders in week 8, klinische remissie volgens FMS bij patiënten in | |||
| remissie in week 8, en het aandeel van proefpersonen met een corticosteroïde-vrije remissie volgens | |||
| FMS bij responders in week 8 beoordeeld bij patiënten die adalimumab kregen in het dubbelblinde | |||
| maximum van 40 mg eenmaal per twee weken (0,6 mg/kg) en maximaal 40 mg eenmaal per week | |||
| (0,6 mg/kg) als onderhoudsdosering (tabel 22). | |||
Tabel 22. Werkzaamheidsresultaten na 52 weken
Adalimumaba Maximaal 40 mg eenmaal per twee weken N = 31 | Adalimumabb Maximaal 40 mg eenmaal per week N = 31 | |
| Klinische remissie bij PMS-responders in week 8 | 9/31 (29,0%) | 14/31 (45,2%) |
| Klinische respons bij PMS-responders in week 8 | 19/31 (61,3%) | 21/31 (67,7%) |
| Mucosale genezing bij PMS-responders in week 8 | 12/31 (38,7%) | 16/31 (51,6%) |
| Klinische remissie bij patiënten met een PMS-remissie in week 8 | 9/21 (42,9%) | 10/22 (45,5%) |
| Corticosteroïde-vrije remissie bij PMS-responders in week 8c | 4/13 (30,8%) | 5/16 (31,3%) |
a Adalimumab 0,6 mg/kg (maximaal 40 mg) eenmaal per twee weken b Adalimumab 0,6 mg/kg (maximaal 40 mg) eenmaal per week c Bij patiënten die bij uitgangssituatie gelijktijdig corticosteroïden gebruikten Opmerking: patiënten met ontbrekende waarden in week 52 of die werden gerandomiseerd om een herinductie- of onderhoudsbehandeling te krijgen werden beschouwd als non-responders voor de eindpunten van week 52 | ||
Extra verkennende werkzaamheidseindpunten zijn onder andere klinische respons volgens de Paediatric Ulcerative Colitis Activity Index (PUCAI) (gedefinieerd als een afname in PUCAI ≥ 20 punten ten opzichte van uitgangssituatie) en klinische remissie volgens PUCAI (gedefinieerd als PUCAI < 10) in week 8 en week 52 (tabel 23).
Tabel 23. Resultaten verkennende eindpunten volgens PUCAI
| Week 8 | ||
Adalimumaba Maximaal 160 mg in week 0 / placebo in week 1 N = 30 | Adalimumabb,c Maximaal 160 mg in week 0 en week 1 N = 47 | |
| Klinische remissie volgens PUCAI | 10/30 (33,3%) | 22/47 (46,8%) |
| Klinische respons volgens PUCAI | 15/30 (50,0%) | 32/47 (68,1%) |
| Week 52 | ||
Adalimumabd
Maximaal 40 mg eenmaal
per twee weken
N = 31
Adalimumabe
Maximaal 40 mg eenmaal per week
N = 31
| Klinische remissie volgens PUCAI bij PMS-responders in week 8 | 14/31 (45,2%) | 18/31 (58,1%) |
| Klinische respons volgens PUCAI bij PMS-responders in week 8 | 18/31 (58,1%) | 16/31 (51,6%) |
a Adalimumab 2,4 mg/kg (maximaal 160 mg) in week 0, placebo in week 1, en 1,2 mg/kg (maximaal 80 mg) in week 2 b Adalimumab 2,4 mg/kg (maximaal 160 mg) in week 0 en week 1, en 1,2 mg/kg (maximaal 80 mg) in week 2 c Exclusief open-label inductiedosering van Adalimumab 2,4 mg/kg (maximaal 160 mg) in week 0 en week 1, en 1,2 mg/kg (maximaal 80 mg) in week 2 d Adalimumab 0,6 mg/kg (maximaal 40 mg) eenmaal per twee weken e Adalimumab 0,6 mg/kg (maximaal 40 mg) eenmaal per week Opmerking 1: beide inductiegroepen kregen 0,6 mg/kg (maximaal 40 mg) in week 4 en week 6 Opmerking 2: patiënten met ontbrekende waarden in week 8 werden geacht het eindpunt niet te hebben bereikt Opmerking 3: patiënten met ontbrekende waarden in week 52 of die werden gerandomiseerd om een herinductie- of onderhoudsbehandeling te krijgen werden beschouwd als non-responders voor de eindpunten van week 52 | ||
Van de met Adalimumab behandelde patiënten die herinductiebehandeling kregen tijdens de onderhoudsperiode, bereikten 2/6 (33%) een klinische respons volgens FMS in week 52.
Kwaliteit van leven
Klinisch belangrijke verbeteringen ten opzichte van de uitgangssituatie zijn waargenomen in de IMPACT III- en WPAI-scores (Work Productivity and Activity Impairment voor verzorgers) bij de groepen die behandeld zijn met adalimumab.
Klinisch belangrijke toenames (verbetering) ten opzichte van de uitgangssituatie in lengtegroeisnelheid zijn waargenomen in de groepen die werden behandeld met adalimumab. Klinisch belangrijke toenames (verbetering) ten opzichte van de uitgangssituatie in BMI (Body Mass Index) zijn waargenomen bij proefpersonen die de hoge onderhoudsdosering kregen van maximaal 40 mg (0,6 mg/kg) eenmaal per week.
Juveniele uveïtis
De veiligheid en werkzaamheid van adalimumab werden beoordeeld in een gerandomiseerd, dubbelblind, gecontroleerd onderzoek bij 90 pediatrische patiënten in de leeftijd van 2 tot < 18 jaar met actieve JIA-geassocieerde niet-infectieuze uveitis anterior die ongevoelig waren voor ten minste 12 weken behandeling met methotrexaat. Patiënten kregen ofwel placebo of 20 mg adalimumab (indien < 30 kg) of 40 mg adalimumab (indien ≥ 30 kg) om de twee weken in combinatie met hun baselinedosis methotrexaat.
Het primaire eindpunt was 'tijd tot falen van de behandeling'. De criteria voor falen van de behandeling waren verergering of aanhoudend uitblijven van verbetering van de oogontsteking, gedeeltelijke verbetering met optreden van aanhoudende oculaire comorbiditeiten of verergering van oculaire comorbiditeiten, niet-toegestaan gebruik van gelijktijdige medicatie, en langdurige opschorting van de behandeling.
Klinische respons
Adalimumab vertraagde de tijd tot falen van de behandeling significant in vergelijking met placebo (zie figuur 2, p < 0,0001 op basis van log rank-test). De mediane tijd tot falen van de behandeling was 24,1 weken voor met placebo behandelde proefpersonen, terwijl de mediane tijd tot falen van de behandeling voor met adalimumab behandelde proefpersonen niet kon worden bepaald omdat de behandeling bij minder dan de helft van deze proefpersonen faalde. Adalimumab toonde een significante vermindering van het risico op falen van de behandeling van 75% ten opzichte van placebo, zoals blijkt uit de hazard ratio (HR = 0,25 [95% CI: 0,12, 0,49]).
Figuur 2. Kaplan-Meier-curves tonen een samenvatting van de tijd tot falen van de behandeling in het onderzoek naar pediatrische uveïtis
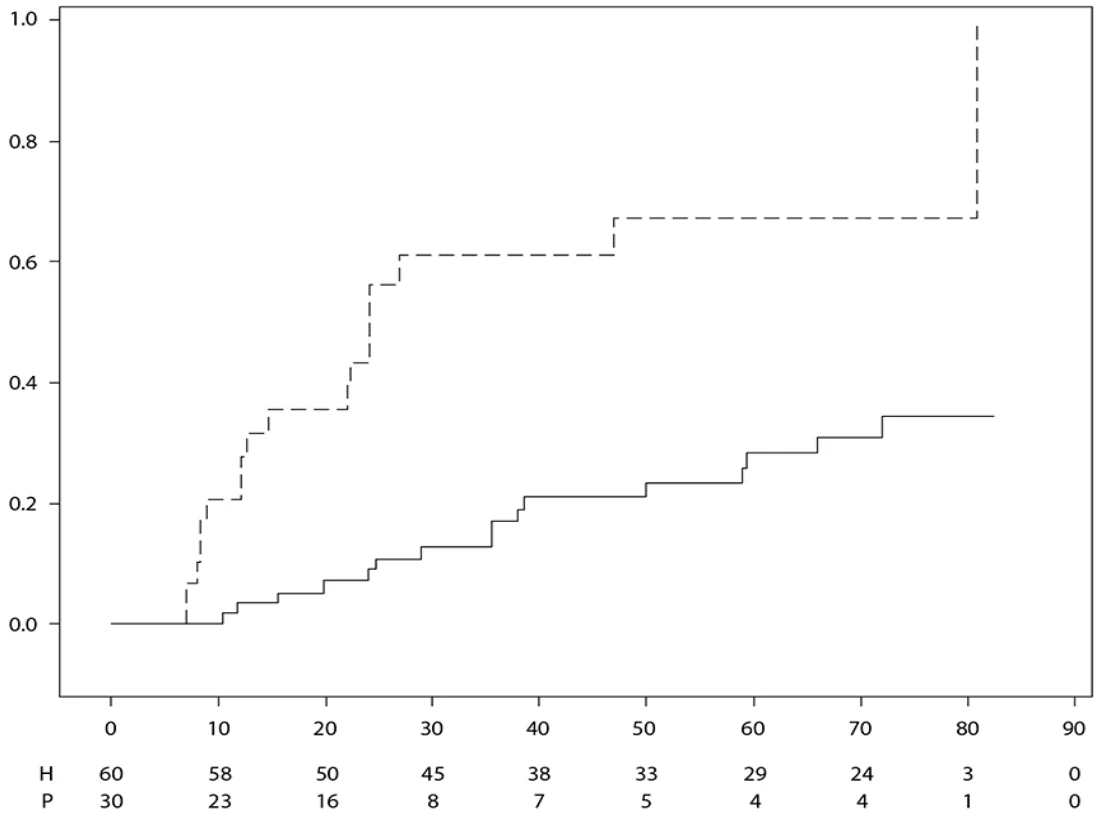
TIJD (WEKEN)
Behandeling – – – – Placebo _______ Adalimumab Opmerking: NB: P = Placebo (aantal met risico); A = Adalimumab (aantal met risico).
5.2 Farmacokinetische eigenschappen
Absorptie en distributie
Na subcutane toediening van een enkele dosis van 40 mg verliep de resorptie en distributie van adalimumab langzaam, en werden piekconcentraties in serum ongeveer 5 dagen na toediening bereikt. De gemiddelde geschatte absolute biologische beschikbaarheid van adalimumab na een enkele subcutane dosis van 40 mg in deze drie onderzoeken bedroeg 64%. Na een enkele intraveneuze dosis van 0,25 tot 10 mg/kg waren de concentraties dosisafhankelijk. Na doseringen van 0,5 mg/kg (~40 mg), varieerde de klaring van 11 tot 15 ml/uur, het verdelingsvolume (Vss) varieerde van 5 tot 6 liter en de gemiddelde terminale halfwaardetijd bedroeg circa twee weken. De adalimumab-concentraties in het synoviavocht van verschillende patiënten met reumatoïde artritis varieerden van 31 tot 96% van die in serum.
Na subcutane toediening van 40 mg adalimumab eenmaal per twee weken bij volwassen patiënten met reumatoïde artritis (RA) waren de gemiddelde steady-state dalconcentraties respectievelijk circa 5 µg/ml (zonder gelijktijdig methotrexaat) en 8 tot 9 µg/ml (met gelijktijdig methotrexaat). De dalwaarden voor adalimumab in serum in een steady-state-toestand namen na subcutane toediening van 20, 40 en 80 mg eenmaal per twee weken en eenmaal per week bij benadering evenredig met de dosering toe.
Bij volwassen patiënten met psoriasis was de gemiddelde steady-state dalconcentratie 5 μg/ml gedurende behandeling met monotherapie adalimumab 40 mg eenmaal per twee weken.
Bij volwassen patiënten met hidradenitis suppurativa werden bij een dosis van 160 mg adalimumab in week 0, gevolgd door 80 mg in week 2 dalconcentraties adalimumab in serum bereikt van ongeveer 7 tot 8 μg/ml in week 2 en week 4. De gemiddelde steady-state dalconcentraties van week 12 tot en met week 36 bedroegen ongeveer 8 tot 10 μg/ml bij een wekelijkse behandeling met 40 mg adalimumab.
De blootstelling aan adalimumab bij adolescente HS-patiënten werd voorspeld door gebruik te maken van farmacokinetische populatiemodellen en simulatie die was gebaseerd op farmacokinetiek voor andere indicaties bij pediatrische patiënten (juveniele psoriasis, juveniele idiopathische artritis, juveniele ziekte van Crohn en enthesitis-gerelateerde artritis). Het aanbevolen doseringsschema voor HS bij adolescenten is 40 mg eenmaal per twee weken. Omdat de lichaamsgrootte invloed kan hebben op de blootstelling aan adalimumab, kunnen adolescenten met een hoger lichaamsgewicht en onvoldoende respons baat hebben bij de aanbevolen dosering voor volwassenen van eenmaal per week 40 mg.
Bij patiënten met de ziekte van Crohn worden bij de oplaaddosis van 80 mg adalimumab in week 0 gevolgd door 40 mg adalimumab in week 2 dalconcentraties van adalimumab in serum bereikt van ongeveer 5,5 µg/ml gedurende de inductieperiode. Bij een oplaaddosis van 160 mg adalimumab in week 0 gevolgd door 80 mg adalimumab in week 2 worden dalconcentraties van adalimumab in serum bereikt van ongeveer 12 µg/ml gedurende de inductieperiode. Gemiddelde steady-state dalconcentraties van ongeveer 7 µg/ml werden waargenomen bij patiënten met de ziekte van Crohn die eenmaal per twee weken een onderhoudsdosering van 40 mg adalimumab kregen.
Bij pediatrische patiënten met matig ernstige tot ernstige ziekte van Crohn was de open-label adalimumab inductiedosering respectievelijk 160/80 mg of 80/40 mg in week 0 en week 2, afhankelijk van of het lichaamsgewicht meer of minder dan 40 kg was. In week 4 werden patiënten op basis van hun lichaamsgewicht 1:1 gerandomiseerd naar ofwel de standaarddosering (40/20 mg eenmaal per twee weken) ofwel de lage dosering (20/10 mg eenmaal per twee weken)
onderhoudsbehandelingsgroep. De gemiddelde (±SD) in week 4 bereikte dalconcentraties voor adalimumab in serum waren 15,7±6,6 μg/ml voor patiënten ≥ 40 kg (160/80 mg) en 10,6±6,1 μg/ml voor patiënten < 40 kg (80/40 mg).
Bij patiënten die hun gerandomiseerde behandeling voortzetten, was de gemiddelde (±SD) adalimumab dalconcentratie in week 52 voor de groep met standaarddosering 9,5±5,6 μg/ml en voor de groep met lage dosering 3,5±2,2 μg/ml. De gemiddelde dalconcentraties werden gedurende 52 weken gehandhaafd bij patiënten die voortgezette behandeling met adalimumab eenmaal per twee weken kregen. Bij patiënten voor wie de dosering werd verhoogd van eenmaal per twee weken naar een wekelijkse dosering waren de gemiddelde (±SD) serumconcentraties van adalimumab in week 52 15,3±11,4 μg/ml (40/20 mg, wekelijks) en 6,7±3,5 μg/ml (20/10 mg, wekelijks).
Bij patiënten met colitis ulcerosa worden bij de oplaaddosis van 160 mg adalimumab in week 0 gevolgd door 80 mg adalimumab in week 2 dalconcentraties van adalimumab in serum bereikt van ongeveer 12 μg/ml gedurende de inductieperiode. Gemiddelde steady-state dalconcentraties van ongeveer 8 μg/ml werden waargenomen bij patiënten met colitis ulcerosa die eenmaal per twee weken een onderhoudsdosering van 40 mg adalimumab kregen.
Na de subcutane toediening van een op lichaamsgewicht gebaseerde dosering van 0,6 mg/kg (maximaal 40 mg) eenmaal per twee weken aan pediatrische patiënten met colitis ulcerosa was de gemiddelde steady-state dalconcentratie van adalimumab in serum 5,01±3,28 µg/ml in week 52. Bij patiënten die eenmaal per week 0,6 mg/kg (maximaal 40 mg) kregen, was de gemiddelde (±SD) steady-state dalconcentratie van adalimumab in serum 15,7±5,60 μg/ml in week 52.
Bij volwassen patiënten met uveïtis resulteerde een oplaaddosis van 80 mg adalimumab in week 0, gevolgd door 40 mg adalimumab eenmaal per twee weken vanaf week 1, in een gemiddelde steady-state concentratie van ongeveer 8 tot 10 μg/ml.
De blootstelling aan adalimumab bij patiënten met juveniele uveïtis werd voorspeld door gebruik te maken van farmacokinetische populatiemodellen en simulatie die was gebaseerd op farmacokinetiek voor andere indicaties bij pediatrische patiënten (juveniele psoriasis, juveniele idiopathische artritis, juveniele ziekte van Crohn en enthesitis-gerelateerde artritis). Er zijn geen klinische blootstellingsgegevens beschikbaar betreffende het gebruik van de oplaaddosis bij kinderen jonger dan 6 jaar. De voorspelde blootstellingen duiden erop dat in de afwezigheid van methotrexaat een oplaaddosis kan leiden tot een initiële toename in de systemische blootstelling.
Populatie-farmacokinetische en farmacokinetische/farmacodynamische modellering en simulatie voorspelden een vergelijkbare blootstelling aan en effectiviteit van adalimumab bij patiënten die behandeld werden met 80 mg eenmaal per twee weken in vergelijking met 40 mg eenmaal per week (inclusief volwassen patiënten met RA, HS, UC, CD of PsO, adolescente patiënten met HS en pediatrische patiënten ≥ 40 kg met CD en UC).
Relatie tussen blootstelling en respons bij pediatrische patiënten
Op basis van gegevens uit klinisch onderzoek bij patiënten met JIA (pJIA en ERA) is een relatie tussen blootstelling en respons vastgesteld tussen plasmaconcentraties en ACR Pedi 50-respons. De schijnbare plasmaconcentratie van adalimumab die de helft van de maximale waarschijnlijkheid van een ACR Pedi 50-respons (EC50) geeft, was 3 μg/ml (95% CI: 1-6 μg/ml).
Relaties tussen blootstelling en respons voor de adalimumabconcentratie en effectiviteit bij pediatrische patiënten met ernstige chronische plaquepsoriasis werden vastgesteld voor PASI 75 respectievelijk PGA schoon of minimaal. PASI 75 en PGA schoon of minimaal namen toe bij toenemende concentraties adalimumab, beide met een vergelijkbare schijnbare EC50 van ongeveer 4,5 μg/ml (95% CI respectievelijk 0,4-47,6 en 1,9-10,5).
Eliminatie
Populatie-farmacokinetische analyses met gegevens van meer dan 1.300 RA-patiënten gaven een trend te zien in de richting van verhoogde schijnbare klaring van adalimumab bij toenemend lichaamsgewicht. Na correctie voor gewichtsverschillen, leken geslacht en leeftijd een minimaal effect te hebben op de adalimumab-klaring. Er zijn lagere serumconcentraties vrij adalimumab (niet gebonden aan anti-adalimumab antilichamen, AAA) waargenomen bij patiënten met meetbare AAA's.
Lever- of nierinsufficiëntie
Adalimumab is niet onderzocht bij patiënten met lever- of nierinsufficiëntie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens tonen geen speciale risico's aan voor mensen, uitgaande van onderzoek van de toxiciteit bij enkele dosering, de toxiciteit bij herhaalde dosering en de genotoxiciteit.
Er is een onderzoek uitgevoerd naar de toxiciteit voor de embryofoetale ontwikkeling/perinatale ontwikkeling bij Cynomolgus-apen met 0, 30 en 100 mg/kg (9-17 apen/groep), waarbij geen aanwijzing werd gevonden voor schade aan de foetussen als gevolg van adalimumab. Er werden noch carcinogeniciteitsonderzoeken, noch een standaardbeoordeling van de vruchtbaarheid en de postnatale toxiciteit uitgevoerd met adalimumab, omwille van het ontbreken van gepaste modellen voor een antilichaam met beperkte kruisreactiviteit met knaagdier-TNF en vanwege de vorming van neutraliserende antilichamen bij knaagdieren.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Azijnzuur
Natriumacetaat-trihydraat
Glycine
Polysorbaat 80 (E433)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C). Niet in de vriezer bewaren.
De voorgevulde spuit of voorgevulde pen in de buitenverpakking bewaren ter bescherming tegen licht.
Een enkele voorgevulde spuit of voorgevulde pen met Yuflyma kan worden bewaard bij een temperatuur van maximaal 25 °C gedurende een periode van maximaal 31 dagen. De voorgevulde spuit of voorgevulde pen moet tegen licht worden beschermd en moet worden weggegooid wanneer deze niet binnen de periode van 31 dagen wordt gebruikt.
6.5 Aard en inhoud van de verpakking
Yuflyma 80 mg oplossing voor injectie in een voorgevulde spuit
Oplossing voor injectie in een voorgevulde spuit (glas van type I) met zuigerstopper (bromobutylrubber) en een naald met een naaldbeschermer (thermoplastisch elastomeer).
Verpakkingen met:
- 1 voorgevulde spuit (0,8 ml steriele oplossing) met 2 alcoholdoekjes.
Yuflyma 80 mg oplossing voor injectie in een voorgevulde spuit met naaldhuls
De spuit is gemaakt van glas van type I met een zuigerstopper (bromobutylrubber) en naald met een naaldbeschermer (thermoplastisch elastomeer).
Verpakkingen met:
- 1 voorgevulde spuit met naaldhuls (0,8 ml steriele oplossing) met 2 alcoholdoekjes.
Yuflyma 80 mg oplossing voor injectie in een voorgevulde pen
Oplossing voor injectie in een voorgevulde pen voor gebruik door patiënt die een voorgevulde spuit bevat. De spuit in de pen is gemaakt van glas van type I met een zuigerstopper (bromobutylrubber) en een naald met een naaldbeschermer (thermoplastisch elastomeer).
Verpakkingen met:
- 1 voorgevulde pen (0,8 ml steriele oplossing) met 2 alcoholdoekjes.
- 3 voorgevulde pennen (0,8 ml steriele oplossing) met 4 alcoholdoekjes.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Celltrion Healthcare Hungary Kft.
1062 Budapest
Váci út 1–3. WestEnd kantoorgebouw B torony
Hongarije
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Yuflyma 80 mg oplossing voor injectie in een voorgevulde spuit
EU/1/20/1513/013
Yuflyma 80 mg oplossing voor injectie in een voorgevulde spuit met naaldhuls
EU/1/20/1513/014
Yuflyma 80 mg oplossing voor injectie in een voorgevulde pen
EU/1/20/1513/015
EU/1/20/1513/016
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 11 februari 2021
Datum van laatste hernieuwing: 30 januari 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.
Yuflyma 20 mg oplossing voor injectie in een voorgevulde spuit
1. NAAM VAN HET GENEESMIDDEL
Yuflyma 20 mg oplossing voor injectie in een voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Yuflyma 20 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit van 0,2 ml bevat een enkele dosis van 20 mg adalimumab.
Adalimumab is een recombinant humaan monoklonaal antilichaam dat geproduceerd wordt in Chinese Hamster Ovariumcellen.
Hulpstoffen met bekend effect
Dit medicijn bevat 0,2 mg polysorbaat 80 (E433) in elke dosis van 20 mg.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie)
Heldere tot licht opalescente, kleurloze tot lichtbruine oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Juveniele idiopathische artritis
Polyarticulaire juveniele idiopathische artritis
Yuflyma in combinatie met methotrexaat is geïndiceerd voor de behandeling van actieve polyarticulaire juveniele idiopathische artritis, bij patiënten vanaf de leeftijd van 2 jaar die een ontoereikende respons hebben gehad op een of meerdere ziektemodificerende antireumatische middelen. Yuflyma kan als monotherapie worden gebruikt in geval van intolerantie voor methotrexaat of wanneer voortzetting van de behandeling met methotrexaat ongewenst is (voor de werkzaamheid van monotherapie zie rubriek 5.1). Het gebruik van adalimumab is niet onderzocht bij patiënten jonger dan 2 jaar.
Enthesitis-gerelateerde artritis
Yuflyma is geïndiceerd voor de behandeling van actieve enthesitis-gerelateerde artritis bij patiënten vanaf 6 jaar die een ontoereikende respons hebben gehad op conventionele therapie of die conventionele therapie niet verdragen (zie rubriek 5.1).
Juveniele plaquepsoriasis
Yuflyma is geïndiceerd voor de behandeling van ernstige chronische plaquepsoriasis bij kinderen en adolescenten vanaf 4 jaar die een ontoereikende respons hebben gehad op, of niet geschikt zijn voor, topicale therapie en lichttherapieën.
Juveniele ziekte van Crohn
Yuflyma is geïndiceerd voor de behandeling van matig tot ernstig actieve ziekte van Crohn bij kinderen (vanaf 6 jaar) die een ontoereikende respons hebben gehad op conventionele behandeling waaronder primaire voedingstherapie en een corticosteroïd en/of een immuunmodulerend middel, of die dergelijke behandelingen niet verdragen of bij wie hiertegen een contra-indicatie bestaat.
Juveniele uveïtis
Yuflyma is geïndiceerd voor de behandeling van juveniele chronische niet-infectieuze uveitis anterior bij patiënten vanaf twee jaar die een ontoereikende respons hebben gehad op conventionele behandeling of deze niet verdragen, of voor wie conventionele behandeling niet geschikt is.
4.2 Dosering en wijze van toediening
De Yuflyma-behandeling dient te worden geïnitieerd en plaats te vinden onder toezicht van medisch specialisten met ervaring in het diagnosticeren en behandelen van de aandoeningen waarvoor Yuflyma is geïndiceerd. Oogartsen wordt geadviseerd om te overleggen met een geschikte specialist voor aanvang van de behandeling met Yuflyma (zie rubriek 4.4). Aan patiënten die behandeld worden met Yuflyma dient een speciale Yuflyma veiligheidsinformatiekaart voor patiënten (patiëntenkaart) gegeven te worden.
Na de injectietechniek goed te hebben geoefend, kunnen patiënten zelf Yuflyma injecteren als hun arts beslist dat dit passend is, en met medische follow-up voor zover dit nodig is.
Gedurende de behandeling met Yuflyma moeten andere gelijktijdige behandelingen (bijv. corticosteroïden en/of immuunmodulerende middelen) worden geoptimaliseerd.
Dosering
Pediatrische patiënten
Juveniele idiopathische artritis
Polyarticulaire juveniele idiopathische artritis vanaf de leeftijd van 2 jaar
De aanbevolen dosis Yuflyma voor patiënten met polyarticulaire juveniele idiopathische artritis vanaf de leeftijd van 2 jaar is gebaseerd op lichaamsgewicht (tabel 1). Yuflyma wordt eenmaal per twee weken toegediend via subcutane injectie.
Tabel 1. Yuflyma-dosis voor patiënten met polyarticulaire juveniele idiopathische artritis
Gewicht patiënt Doseringsschema
10 kg tot < 30 kg 20 mg eenmaal per twee weken
≥ 30 kg 40 mg eenmaal per twee weken
Beschikbare data geven aan dat klinische respons meestal binnen 12 weken behandeling bereikt wordt. Voortzetting van de behandeling dient zorgvuldig te worden heroverwogen bij een patiënt die geen respons ervaart binnen deze periode.
Er is geen relevante toepassing van adalimumab bij patiënten jonger dan 2 jaar voor deze indicatie.
Yuflyma kan in andere toedieningsvormen beschikbaar zijn, afhankelijk van de individuele behandelingsbehoeften.
Enthesitis-gerelateerde artritis
De aanbevolen dosis Yuflyma voor patiënten met enthesitis-gerelateerde artritis vanaf de leeftijd van 6 jaar is gebaseerd op lichaamsgewicht (tabel 2). Yuflyma wordt eenmaal per twee weken toegediend via subcutane injectie.
Tabel 2. Yuflyma-dosis voor patiënten met enthesitis-gerelateerde artritis
Gewicht patiënt Doseringsschema
15 kg tot < 30 kg 20 mg eenmaal per twee weken
≥ 30 kg 40 mg eenmaal per twee weken
Het gebruik van adalimumab is niet onderzocht bij patiënten met enthesitis-gerelateerde artritis van jonger dan 6 jaar.
Yuflyma kan in andere toedieningsvormen beschikbaar zijn, afhankelijk van de individuele behandelingsbehoeften.
Juveniele plaquepsoriasis
De aanbevolen dosis Yuflyma voor patiënten met plaquepsoriasis van 4 tot 17 jaar oud is gebaseerd op lichaamsgewicht (tabel 3). Yuflyma wordt toegediend via subcutane injectie.
Tabel 3. Yuflyma-dosis voor kinderen met plaquepsoriasis
Gewicht patiënt Doseringsschema
15 kg tot < 30 kg Aanvangsdosis van 20 mg,
gevolgd door eenmaal per twee weken 20 mg vanaf één week na
de aanvangsdosis.
≥ 30 kg Aanvangsdosis van 40 mg,
gevolgd door eenmaal per twee weken 40 mg vanaf één week na
de aanvangsdosis.
Voortzetting van de behandeling dient zorgvuldig te worden heroverwogen bij een patiënt die geen respons ervaart binnen 16 weken.
Als herbehandeling met adalimumab geïndiceerd is, dient bovenstaande aanbeveling over de dosering en de behandelingsduur gevolgd te worden.
De veiligheid van adalimumab bij kinderen met plaque psoriasis is beoordeeld gedurende gemiddeld 13 maanden.
Er is geen relevante toepassing van adalimumab bij kinderen jonger dan 4 jaar voor deze indicatie.
Yuflyma kan in andere toedieningsvormen beschikbaar zijn, afhankelijk van de individuele behandelingsbehoeften.
Juveniele ziekte van Crohn
De aanbevolen dosis Yuflyma voor patiënten met de ziekte van Crohn in de leeftijd van 6 tot 17 jaar is gebaseerd op lichaamsgewicht (tabel 4). Yuflyma wordt toegediend via subcutane injectie.
Tabel 4. Adalimumab-dosis voor kinderen met de ziekte van Crohn
| Gewicht patiënt | Inductiedosering | Onderhoudsdosering vanaf week 4 |
| < 40 kg |
Indien een snellere respons op de therapie nodig is, kan de volgende dosering worden gebruikt, waarbij men zich ervan bewust moet zijn dat het risico op bijwerkingen hoger kan zijn wanneer de hogere inductiedosering wordt gebruikt:
| 20 mg eenmaal per twee weken |
| ≥ 40 kg |
Indien een snellere respons op de therapie nodig is, kan de volgende dosering worden gebruikt, waarbij men zich ervan bewust moet zijn dat het risico op bijwerkingen hoger kan zijn wanneer de hogere inductiedosering wordt gebruikt:
| 40 mg eenmaal per twee weken |
Patiënten die onvoldoende respons ervaren, kunnen baat hebben bij een verhoging van de dosering:
- < 40 kg: 20 mg eenmaal per week
- ≥ 40 kg: 40 mg eenmaal per week of 80 mg eenmaal per twee weken
Voortzetting van de behandeling dient zorgvuldig te worden overwogen wanneer een patiënt in week 12 nog geen respons vertoont.
Er is geen relevante toepassing van adalimumab bij kinderen jonger dan 6 jaar voor deze indicatie.
Yuflyma kan in andere toedieningsvormen beschikbaar zijn, afhankelijk van de individuele behandelingsbehoeften.
Juveniele uveïtis
De aanbevolen dosis Yuflyma voor kinderen met uveïtis vanaf 2 jaar is gebaseerd op lichaamsgewicht (tabel 5). Yuflyma wordt toegediend via subcutane injectie.
Voor juveniele uveïtis is er geen ervaring met de behandeling van adalimumab zonder gelijktijdig gebruik van methotrexaat.
Tabel 5. Yuflyma-dosis voor kinderen met uveïtis
Gewicht patiënt Doseringsschema
< 30 kg 20 mg eenmaal per twee weken
in combinatie met methotrexaat
≥ 30 kg 40 mg eenmaal per twee weken
in combinatie met methotrexaat
Bij initiatie van de Yuflyma-behandeling kan één week voor aanvang van de onderhoudsbehandeling een oplaaddosis van 40 mg worden toegediend voor patiënten < 30 kg of 80 mg voor patiënten ≥30 kg. Er zijn geen klinische gegevens beschikbaar over het gebruik van een oplaaddosis adalimumab bij kinderen jonger dan 6 jaar (zie rubriek 5.2).
Er is geen relevante toepassing van adalimumab bij kinderen jonger dan 2 jaar voor deze indicatie.
Aanbevolen wordt de voordelen en risico’s van voortgezette langetermijnbehandeling jaarlijks te evalueren (zie rubriek 5.1).
Yuflyma kan in andere toedieningsvormen beschikbaar zijn, afhankelijk van de individuele behandelingsbehoeften.
Nier- en/of leverfunctiestoornis
Adalimumab is niet onderzocht in deze patiëntenpopulaties. Er kan geen doseringsadvies worden gegeven.
Wijze van toediening
Yuflyma wordt toegediend via subcutane injectie. Een volledige gebruiksaanwijzing is te vinden in de bijsluiter.
Yuflyma is in andere sterkten en toedieningsvormen beschikbaar.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Actieve tuberculose of andere ernstige infecties zoals sepsis en andere opportunistische infecties (zie rubriek 4.4).
Matig tot ernstig hartfalen (NYHA-klasse III/IV) (zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Patiënten die TNF-antagonisten gebruiken zijn vatbaarder voor ernstige infecties. Een verminderde longfunctie kan het risico op het ontwikkelen van infecties vergroten. Patiënten moeten daarom zorgvuldig worden gecontroleerd op infecties, waaronder tuberculose, voor, tijdens en na de behandeling met Yuflyma. Omdat de eliminatie van adalimumab tot vier maanden kan duren, dienen de controles gedurende deze periode door te gaan.
De behandeling met Yuflyma mag niet worden geïnitieerd bij patiënten met actieve infecties, waaronder chronische of gelokaliseerde infecties, tot deze infecties onder controle zijn gebracht. Bij patiënten die zijn blootgesteld aan tuberculose en patiënten die hebben gereisd in gebieden met een hoog risico op tuberculose of endemische mycosen, zoals histoplasmose, coccidioïdomycose of blastomycose, dienen het risico en de voordelen van behandeling met Yuflyma te worden afgewogen alvorens de therapie te initiëren (zie Andere opportunistische infecties).
Patiënten bij wie een nieuwe infectie optreedt tijdens de behandeling met Yuflyma dienen zorgvuldig te worden gecontroleerd en dienen een volledige diagnostische evaluatie te ondergaan. Toediening van Yuflyma dient te worden stopgezet als er bij een patiënt een nieuwe ernstige infectie of sepsis optreedt en een geschikte antimicrobiële of antischimmeltherapie dient te worden geïnitieerd tot de infectie onder controle is gebracht. Artsen dienen de nodige voorzichtigheid in acht te nemen wanneer zij het gebruik van Yuflyma overwegen bij patiënten met een geschiedenis van recidiverende infectie of met onderliggende aandoeningen die tot een predispositie voor infecties kunnen leiden, inclusief het gebruik van gelijktijdig toegediende immunosuppressiva.
Ernstige infecties
Bij patiënten die werden behandeld met adalimumab zijn ernstige infecties gerapporteerd, waaronder sepsis, veroorzaakt door bacteriële, mycobacteriële, invasieve schimmel-, parasitaire, virale of andere opportunistische infecties, zoals listeriose, legionellose en pneumocystose.
Andere ernstige infecties die zijn waargenomen in klinisch onderzoek zijn onder andere pneumonie, pyelonefritis, septische artritis en septikemie. Er zijn ziekenhuisopnames en gevallen met fatale afloop geassocieerd met infecties gemeld.
Tuberculose
Zowel reactivering als het ontstaan van tuberculose is gemeld bij patiënten die adalimumab gebruiken. Meldingen betroffen gevallen van pulmonale en extrapulmonale (d.w.z. gedissemineerde) tuberculose.
Vóór initiatie van de behandeling met Yuflyma moeten alle patiënten worden geëvalueerd op zowel actieve als inactieve ('latente') tuberculose-infectie. Deze evaluatie dient een gedetailleerde medische beoordeling te omvatten van de patiëntgeschiedenis betreffende tuberculose of mogelijke eerdere blootstelling aan mensen met actieve tuberculose en vroegere en/of huidige behandeling met immunosuppressiva. Er moeten gepaste screeningtests (d.w.z. tuberculine huidtest en röntgenopname van de borst) worden uitgevoerd bij alle patiënten (plaatselijke richtlijnen kunnen van toepassing zijn). Het is aanbevolen dat de wijze waarop deze testen zijn uitgevoerd en de resultaten ervan worden aangegeven in de Yuflyma patiëntenkaart van de patiënt. De voorschrijvers worden herinnerd aan de risico’s van vals negatieve uitkomsten van tuberculine huidtesten, vooral bij ernstig zieke en immuno-incompetente patiënten.
Als actieve tuberculose wordt gediagnosticeerd, mag de Yuflyma-behandeling niet worden geïnitieerd (zie rubriek 4.3).
In alle hieronder beschreven situaties dienen de voordelen van behandeling met Yuflyma zorgvuldig te worden afgewogen tegen de risico’s ervan.
Als latente tuberculose vermoed wordt, dient een arts met expertise op het gebied van de tuberculosebehandeling te worden geconsulteerd.
Als latente tuberculose wordt gediagnosticeerd, moet vóór het begin van de behandeling met Yuflyma gestart worden met antituberculeuze behandeling volgens de plaatselijke richtlijnen.
Het gebruik van antituberculeuze profylaxe behandeling dient ook te worden overwogen vóór het begin van de behandeling met Yuflyma bij patiënten met meerdere of significante risicofactoren voor tuberculose ondanks een negatieve tuberculosetest en bij patiënten met latente of actieve tuberculose in de voorgeschiedenis, bij wie niet met zekerheid is vast te stellen dat ze adequaat zijn behandeld.
Ondanks tuberculose profylaxe behandeling, zijn er gevallen van gereactiveerde tuberculose geweest onder patiënten die met adalimumab werden behandeld. Bij sommige patiënten die met succes waren behandeld voor actieve tuberculose, trad tuberculose opnieuw op tijdens behandeling met adalimumab.
Patiënten dienen het advies te krijgen een arts te raadplegen als tijdens of na de behandeling met Yuflyma klachten/symptomen optreden die wijzen op een tuberculose-infectie (bijvoorbeeld aanhoudend hoesten, emaciatie/gewichtsverlies, lichte koorts, lusteloosheid).
Andere opportunistische infecties
Opportunistische infecties, waaronder invasieve schimmelinfecties, zijn waargenomen bij patiënten die werden behandeld met adalimumab. Deze infecties zijn niet altijd herkend bij patiënten die TNF-antagonisten gebruikten en dit heeft geresulteerd in vertragingen bij het instellen van de adequate behandeling, met in sommige gevallen een fatale afloop.
Patiënten die klachten en symptomen ontwikkelen zoals koorts, malaise, gewichtsverlies, zweten, hoesten, dyspnoe en/of pulmonaire infiltraten of andere ernstige systemische ziekte al dan niet gepaard gaand met shock, dienen verdacht te worden van een invasieve schimmelinfectie en de toediening van Yuflyma dient onmiddellijk te worden gestaakt. Bij deze patiënten dient de diagnose te worden gesteld en toediening van een empirische antischimmeltherapie te worden gestart in overleg met een arts met expertise op het gebied van de zorg voor patiënten met invasieve schimmelinfecties.
Hepatitis B-reactivering
Reactivering van hepatitis B is opgetreden bij patiënten die behandeld werden met een TNF-antagonist zoals adalimumab en die chronisch drager zijn van dit virus (d.w.z. oppervlakte-antigeen positief). Sommige gevallen waren fataal. Patiënten dienen getest te worden op hepatitis B-infectie voordat met de behandeling met Yuflyma begonnen wordt. Voor patiënten die positief voor hepatitis B-infectie worden getest, wordt consultatie met een arts met ervaring met de behandeling van hepatitis B aanbevolen.
Dragers van het hepatitis B-virus die behandeling met Yuflyma nodig hebben dienen zorgvuldig te worden gemonitord op symptomen van actieve infectie met het hepatitis B-virus gedurende de behandeling en gedurende verschillende maanden na beëindiging van de behandeling. Er zijn onvoldoende gegevens beschikbaar over het behandelen van patiënten die drager zijn van het hepatitis B-virus met antivirale therapie in combinatie met behandeling met TNF-antagonisten om hepatitis B-virus reactivering te voorkomen. Bij patiënten bij wie reactivering van hepatitis B optreedt, dient Yuflyma te worden gestopt en dient effectieve antivirale therapie met geschikte ondersteunende behandeling te worden gestart.
Neurologische complicaties
TNF-antagonisten, waaronder adalimumab, zijn in zeldzame gevallen in verband gebracht met het ontstaan van of de verergering van klinische symptomen en/of radiografische aanwijzingen voor demyeliniserende aandoeningen van het centraal zenuwstelsel, waaronder multipele sclerose en optische neuritis, en perifere demyeliniserende aandoeningen, waaronder het syndroom van Guillain-Barré. Voorschrijvers dienen voorzichtigheid in acht te nemen wanneer het gebruik van Yuflyma wordt overwogen bij patiënten met reeds bestaande of recent opgetreden demyeliniserende aandoeningen van het centrale of perifere zenuwstelsel; stopzetten van het gebruik van Yuflyma dient overwogen te worden indien een van deze aandoeningen zich ontwikkelt. Er is een bekende associatie tussen intermediaire uveïtis en centrale demyeliniserende aandoeningen. Bij patiënten met niet-infectieuze intermediaire uveïtis moet een neurologische beoordeling worden uitgevoerd voor de start van de Yuflyma-behandeling en regelmatig tijdens de behandeling om al bestaande of zich ontwikkelende centrale demyeliniserende aandoeningen vast te stellen.
Allergische reacties
Tijdens klinische onderzoeken traden zelden ernstige allergische reacties geassocieerd met adalimumab op. Tijdens klinische onderzoeken traden soms niet-ernstige allergische reacties op adalimumab op. Er zijn meldingen ontvangen van ernstige allergische reacties, waaronder anafylaxie, na het toedienen van adalimumab. Als er een anafylactische reactie of andere ernstige bijwerking optreedt, dient de toediening van Yuflyma onmiddellijk te worden gestaakt en dient de gepaste behandeling te worden geïnitieerd.
Immunosuppressie
Bij een onderzoek met 64 patiënten met reumatoïde artritis die werden behandeld met adalimumab waren er geen aanwijzingen voor onderdrukking van vertraagde hypersensitiviteit, verlaagde immunoglobulinewaarden of gewijzigde tellingen voor effector-T-, B-, en NK-cellen, monocyten/macrofagen en neutrofielen.
Maligniteiten en lymfoproliferatieve aandoeningen
In de gecontroleerde delen van de klinische onderzoeken met TNF-antagonisten zijn meer gevallen van maligniteiten waaronder lymfomen waargenomen in de patiënten die TNF-antagonisten hebben gekregen vergeleken met de controlepatiënten. Echter, het voorkomen hiervan was zeldzaam. In postmarketingverband zijn gevallen van leukemie gemeld bij patiënten die behandeld waren met een TNF-antagonist. Er is een verhoogd achtergrondrisico op lymfomen en leukemie voor reumatoïde artritis patiënten met langdurige, zeer actieve, ontstekingsziekte, wat de inschatting van het risico compliceert. Met de huidige kennis kan een mogelijk risico op de ontwikkeling van lymfomen, leukemie en andere maligniteiten bij patiënten die behandeld worden met TNF-antagonisten niet worden uitgesloten.
Maligniteiten, waarvan sommige fataal, zijn in postmarketingverband gemeld bij kinderen, adolescenten en jongvolwassenen (tot 22 jaar) die werden behandeld met TNF-antagonisten (start van de behandeling bij een leeftijd ≤ 18 jaar), waaronder adalimumab. Ongeveer de helft van de gevallen betrof lymfomen. De andere gemelde gevallen betroffen een variëteit van verschillende maligniteiten, waaronder zeldzame maligniteiten die gewoonlijk in verband worden gebracht met immunosuppressie. Een risico op het ontwikkelen van maligniteiten bij kinderen en adolescenten die behandeld worden met TNF-antagonisten kan niet worden uitgesloten.
Er zijn zeldzame postmarketing gevallen vastgesteld van hepatosplenisch T-cellymfoom bij patiënten die behandeld werden met adalimumab. Dit zeldzame type T-cellymfoom heeft een zeer agressief ziekteverloop en is gewoonlijk fataal. Enkele van deze hepatosplenische T-cellymfomen tijdens gebruik van adalimumab deden zich voor bij jonge volwassen patiënten die voor inflammatoire darmziekte gelijktijdig behandeld werden met azathioprine of 6-mercaptopurine. Het mogelijke risico van de combinatie van azathioprine of 6-mercaptopurine en Yuflyma moet zorgvuldig worden overwogen. Het risico van het ontwikkelen van hepatosplenisch T-cellymfoom bij patiënten die worden behandeld met Yuflyma kan niet worden uitgesloten (zie rubriek 4.8).
Er hebben geen onderzoeken plaatsgevonden waarbij patiënten met een achtergrond van maligniteiten geïncludeerd werden of patiënten bij wie de behandeling met adalimumab werd voortgezet nadat er zich bij hen een maligniteit had ontwikkeld. Voorzichtigheid is geboden bij de overweging om deze patiënten met Yuflyma te behandelen (zie rubriek 4.8).
Alle patiënten, maar in het bijzonder patiënten die in het verleden uitgebreid met immunosuppressiva zijn behandeld en psoriasispatiënten die in het verleden met PUVA behandeld zijn, dienen vóór en tijdens de behandeling met Yuflyma te worden onderzocht op de aanwezigheid van niet-melanoom huidkanker. Er zijn ook meldingen van melanoom en Merkelcelcarcinoom bij patiënten die werden behandeld met TNF-antagonisten waaronder adalimumab (zie rubriek 4.8).
In een oriënterend klinisch onderzoek waarin het gebruik van een andere TNF-antagonist, infliximab, werd geëvalueerd bij patiënten met matig ernstig tot ernstig COPD werden meer maligniteiten, meestal in de longen of hoofd en nek, gemeld bij patiënten die infliximab gebruikten dan bij controlepatiënten. Alle patiënten hadden een voorgeschiedenis van zwaar roken. Daarom moet voorzichtigheid betracht worden bij het voorschrijven van TNF-antagonisten aan COPD-patiënten, evenals aan patiënten met een verhoogd risico op een maligniteit door zwaar roken.
Op basis van de huidige gegevens is het niet bekend of behandeling met adalimumab het risico op de ontwikkeling van dysplasie of colonkanker beïnvloedt. Alle patiënten met colitis ulcerosa die een verhoogd risico hebben op dysplasie of coloncarcinoom (bijvoorbeeld patiënten met langdurige colitis ulcerosa of primaire scleroserende cholangitis) of die een voorgeschiedenis hebben van dysplasie of coloncarcinoom, dienen voorafgaand aan de behandeling en gedurende hun ziekteverloop met regelmaat te worden onderzocht op dysplasie. Deze controle dient overeenkomstig de lokale richtlijnen te bestaan uit o.a. colonoscopie en biopten.
Hematologische reacties
Pancytopenie inclusief aplastische anemie is in zeldzame gevallen gemeld bij gebruik van TNF-antagonisten. Hematologische bijwerkingen, waaronder medisch significante cytopenie (bijv. trombocytopenie, leukopenie) zijn gemeld in samenhang met adalimumab. Patiënten die Yuflyma gebruiken dienen geadviseerd te worden onmiddellijk medisch advies te vragen indien zij klachten en symptomen ontwikkelen die duiden op bloeddyscrasie (bijv. aanhoudende koorts, blauwe plekken, bloedingen, bleekheid). Stopzetten van het gebruik van Yuflyma dient overwogen te worden bij patiënten met bewezen significante hematologische afwijkingen.
Vaccinaties
Vergelijkbare antilichaamreacties op de standaard 23-valent pneumokokkenvaccinatie en de influenza trivalent virusvaccinatie zijn waargenomen in een studie met 226 volwassen personen met reumatoïde artritis die behandeld werden met adalimumab of placebo. Er zijn geen gegevens bekend over de secundaire overdracht van een infectie door levende vaccins bij patiënten die adalimumab gebruiken.
Het wordt aanbevolen om kinderen, indien mogelijk, vóór het starten met de behandeling met Yuflyma alle vaccinaties toe te dienen in overeenstemming met de van toepassing zijnde vaccinatierichtlijnen.
Patiënten die Yuflyma gebruiken kunnen gelijktijdig vaccinaties toegediend krijgen, met uitzondering van levende vaccins. Toediening van levende vaccins (bijvoorbeeld BCG-vaccin) aan zuigelingen die in utero aan adalimumab zijn blootgesteld, wordt niet aanbevolen gedurende 5 maanden na de laatste injectie met adalimumab van de moeder tijdens de zwangerschap.
Congestief hartfalen
In een klinisch onderzoek met een andere TNF-antagonist zijn verslechtering van congestief hartfalen en verhoogde mortaliteit als gevolg van congestief hartfalen waargenomen. Gevallen van verslechtering van congestief hartfalen zijn ook gemeld bij met Yuflyma behandelde patiënten. Bij gebruik van adalimumab bij patiënten met mild hartfalen (NYHA-klasse I/II) is voorzichtigheid geboden. Yuflyma is gecontra-indiceerd bij matig tot ernstig hartfalen (zie rubriek 4.3). De behandeling met Yuflyma moet worden gestaakt bij patiënten bij wie nieuwe of verergerende symptomen van congestief hartfalen optreden.
Auto-immuunprocessen
De behandeling met Yuflyma kan leiden tot de vorming van auto-immuunantilichamen. De invloed van langdurige behandeling met adalimumab op de ontwikkeling van auto-immuun aandoeningen is onbekend. Als een patiënt na behandeling met Yuflyma symptomen ontwikkelt die wijzen op een lupusachtig syndroom en als deze patiënt positief bevonden wordt voor antilichamen tegen dubbelstrengs DNA, mag de behandeling met Yuflyma niet langer gegeven worden (zie rubriek 4.8).
Gelijktijdige toediening van biologische DMARD's of TNF-antagonisten
In klinische onderzoeken zijn ernstige infecties gemeld na gelijktijdig gebruik van anakinra en een andere
TNF-antagonist, etanercept, zonder toegevoegd voordeel vergeleken met etanercept alleen. Gezien de aard van de bijwerkingen die gevonden zijn met de combinatie van etanercept en anakinra, kan de combinatie van anakinra met andere TNF-antagonisten in vergelijkbare toxiciteiten resulteren. Daarom wordt de combinatie van adalimumab en anakinra niet aanbevolen (zie rubriek 4.5).
Gelijktijdige toediening van adalimumab met andere biologische DMARD's (bijv. anakinra en abatacept) of andere TNF-antagonisten wordt niet aanbevolen vanwege een mogelijk toegenomen risico van infecties, waaronder ernstige infecties en andere potentiële farmacologische interacties (zie rubriek 4.5).
Chirurgische ingrepen
Er is beperkte ervaring met de veiligheid van chirurgische procedures bij patiënten die behandeld worden met adalimumab. Er dient rekening gehouden te worden met de lange halfwaardetijd van adalimumab als een chirurgische ingreep gepland wordt. Een patiënt die een operatie ondergaat terwijl hij of zij nog Yuflyma gebruikt moet zorgvuldig worden gecontroleerd op infecties en geschikte acties dienen ondernomen te worden. Er is beperkte ervaring met de veiligheid bij patiënten die Yuflyma gebruiken en artroplastiek ondergaan.
Dunnedarmobstructie
Gebrek aan respons op behandeling voor de ziekte van Crohn kan een indicatie zijn voor de aanwezigheid van een gefixeerde fibrotische vernauwing, waarvoor chirurgische behandeling noodzakelijk is. Beschikbare gegevens wijzen erop dat adalimumab vernauwingen niet verergert of veroorzaakt.
Ouderen
De frequentie van ernstige infecties tijdens behandeling met adalimumab was hoger bij patiënten ouder dan 65 jaar (3,7%) dan bij patiënten jonger dan 65 jaar (1,5%). Enkele hadden een fatale uitkomst. Bijzondere aandacht voor het risico op infecties dient in acht genomen te worden bij de behandeling van ouderen.
Pediatrische patiënten
Zie Vaccinaties hierboven.
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis van 0,2 ml, dat wil zeggen dat het in wezen 'natriumvrij' is.
Hulpstoffen met bekend effect
Dit medicijn bevat 0,2 mg polysorbaat 80 (E433) in elke dosis van 20 mg. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Adalimumab is onderzocht bij patiënten met reumatoïde artritis, polyarticulaire juveniele idiopathische artritis en arthritis psoriatica die adalimumab als monotherapie gebruikten en bij patiënten die gelijktijdig methotrexaat gebruikten. De aanmaak van antilichamen was lager wanneer adalimumab samen met methotrexaat werd gegeven in vergelijking met de monotherapie. Toediening van adalimumab zonder methotrexaat resulteerde in een verhoogde aanmaak van antilichamen, een verhoogde klaring en verminderde werkzaamheid van adalimumab (zie rubriek 5.1).
De combinatie van adalimumab en anakinra wordt niet aanbevolen (zie rubriek 4.4 'Gelijktijdige toediening van biologische DMARD's of TNF-antagonisten').
De combinatie van adalimumab en abatacept wordt niet aanbevolen (zie rubriek 4.4 'Gelijktijdige toediening van biologische DMARD's of TNF-antagonisten').
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden dienen te overwegen een betrouwbare anticonceptiemethode te gebruiken om zwangerschap te voorkomen en het gebruik daarvan gedurende ten minste vijf maanden na de laatste Yuflyma-behandeling voort te zetten.
Zwangerschap
Prospectief verzamelde gegevens van een groot aantal (ongeveer 2.100) aan adalimumab blootgestelde zwangerschappen die leidden tot een levende geboorte met bekende uitkomsten, waaronder meer dan 1.500 die in het eerste trimester waren blootgesteld, wijzen niet op een toename van het aantal misvormingen bij de pasgeborene.
In een prospectief cohortregister waren 257 vrouwen geïncludeerd met reumatoïde artritis (RA) of de ziekte van Crohn (CD) die tenminste tijdens het eerste trimester met adalimumab waren behandeld, en 120 vrouwen met RA of CD die niet met adalimumab waren behandeld. Het primaire eindpunt was de prevalentie van ernstige geboorteafwijkingen. Het percentage zwangerschappen dat eindigde met de geboorte van minstens één levend geboren kind met een ernstige geboorteafwijking was 6/69 (8,7%) bij de met adalimumab behandelde vrouwen met RA en 5/74 (6,8%) bij de onbehandelde vrouwen met RA (niet-gecorrigeerde OR 1,31; 95% CI 0,38-4,52) en 16/152 (10,5%) bij de met adalimumab behandelde vrouwen met CD en 3/32 (9,4%) bij de onbehandelde vrouwen met CD (niet-gecorrigeerde OR 1,14; 95% CI 0,31-4,16). De gecorrigeerde OR (rekening houdend met verschillen in baselinekarakteristieken) was 1,10 (95% CI 0,45-2,73) met RA en CD gecombineerd. Er waren geen duidelijke verschillen tussen de met adalimumab behandelde vrouwen en de onbehandelde vrouwen voor de secundaire eindpunten spontane abortussen, geringe geboorteafwijkingen, vroeggeboortes, lengte van de baby bij de geboorte en ernstige of opportunistische infecties. Er werden geen doodgeboortes of maligniteiten gemeld. De interpretatie van de gegevens kan zijn beïnvloed door methodologische beperkingen van de studie, waaronder de geringe steekproefgrootte en niet-gerandomiseerde opzet.
Bij een onderzoek naar de ontwikkelingstoxiciteit bij apen waren er geen aanwijzingen voor toxiciteit voor de moeder, embryotoxiciteit of teratogeniciteit. Er zijn geen preklinische gegevens beschikbaar over de postnatale toxiciteit van adalimumab (zie rubriek 5.3).
Doordat adalimumab remmend werkt op TNFα, kan toediening van het middel tijdens de zwangerschap invloed hebben op de normale immuunresponsen bij de pasgeborene. Adalimumab mag alleen tijdens de zwangerschap worden gebruikt als daar een duidelijke noodzaak toe bestaat.
Adalimumab kan de placenta passeren naar het serum van kinderen van vrouwen die tijdens hun zwangerschap met adalimumab worden behandeld. Als gevolg hiervan kunnen deze kinderen een verhoogd risico lopen op infectie. Toediening van levende vaccins (bijvoorbeeld BCG-vaccin) aan zuigelingen die in utero aan adalimumab zijn blootgesteld, wordt niet aanbevolen gedurende 5 maanden na de laatste injectie met adalimumab van de moeder tijdens de zwangerschap.
Borstvoeding
Beperkte gegevens uit de gepubliceerde literatuur wijzen erop dat adalimumab in zeer lage concentraties in de moedermelk wordt uitgescheiden: de concentratie adalimumab in moedermelk is 0,1% tot 1% van de serumconcentratie van de moeder. Oraal toegediende immunoglobuline G-eiwitten ondergaan intestinale proteolyse en hebben een beperkte biologische beschikbaarheid. Er worden geen effecten verwacht voor met moedermelk gevoede pasgeborenen/zuigelingen. Yuflyma kan dan ook tijdens borstvoeding worden gebruikt.
Vruchtbaarheid
Er zijn geen preklinische gegevens beschikbaar met betrekking tot de invloed van adalimumab op de vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Yuflyma kan geringe invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen. Na toediening van Yuflyma kunnen vertigo en verslechtering van het gezichtsvermogen optreden (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Adalimumab is tot 60 maanden of langer onderzocht bij 9.506 patiënten in de belangrijkste gecontroleerde en open label onderzoeken. Bij deze onderzoeken waren patiënten betrokken met kort bestaande en langer bestaande reumatoïde artritis, met juveniele idiopathische artritis (polyarticulaire juveniele idiopathische artritis en enthesitis-gerelateerde artritis) en met axiale spondylartritis (spondylitis ankylopoetica en axiale spondylartritis zonder röntgenologisch bewijs van AS), arthritis psoriatica, de ziekte van Crohn, colitis ulcerosa, psoriasis, hidradenitis suppurativa en uveïtis. In de belangrijkste gecontroleerde onderzoeken kregen 6.089 patiënten adalimumab en 3.801 patiënten een placebo of active-comparator tijdens de gecontroleerde periode.
Het deel van de patiënten dat de behandeling staakte omwille van bijwerkingen tijdens het dubbelblinde gecontroleerde deel van de belangrijkste onderzoeken bedroeg 5,9% voor de patiënten die adalimumab gebruikten en 5,4% voor met controle behandelde patiënten.
De meest gemelde bijwerkingen zijn infecties (zoals nasofaryngitis, infectie van de bovenste luchtwegen en sinusitis), reacties op de injectieplaats (erytheem, jeuk, bloeding, pijn of zwelling), hoofdpijn en skeletspierpijn.
Voor adalimumab zijn meldingen van ernstige bijwerkingen gedaan. TNF-antagonisten zoals adalimumab hebben een effect op het immuunsysteem en het gebruik ervan kan de afweer van het lichaam tegen infecties en kanker beïnvloeden.
Fatale en levensbedreigende infecties (waaronder sepsis, opportunistische infecties en TB), HBV-reactivatie en verscheidene maligniteiten (waaronder leukemie, lymfomen en HSTCL) zijn ook gemeld bij gebruik van adalimumab.
Ook zijn meldingen gedaan van ernstige hematologische, neurologische en auto-immuunreacties. Deze omvatten zeldzame gevallen van pancytopenie, aplastische anemie, centrale en perifere demyeliniserende aandoeningen en meldingen van lupus, lupus-gerelateerde aandoeningen en Stevens-Johnson-syndroom.
Pediatrische patiënten
In het algemeen waren de bijwerkingen bij kinderen qua frequentie en type vergelijkbaar met de bij volwassen patiënten waargenomen bijwerkingen.
Getabelleerde lijst van bijwerkingen
De vermelde lijst met bijwerkingen is gebaseerd op ervaring uit klinische studies en op postmarketingervaring en is weergegeven per systeem/orgaanklasse en frequentie in tabel 6 hieronder: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst. De hoogste frequentie die werd waargenomen bij de verschillende indicaties is opgenomen. Een asterisk (*) in de kolom 'Systeem/orgaanklasse' betekent dat aanvullende informatie elders in rubriek 4.3, 4.4 en 4.8 gevonden kan worden.
Tabel 6. Bijwerkingen
| Systeem-/orgaanklasse | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen* | zeer vaak | luchtweginfecties (waaronder lagere en hogere luchtweginfecties, pneumonie, sinusitis, faryngitis, nasofaryngitis en virale herpes pneumonie) |
| vaak | systemische infecties (waaronder sepsis, candidiasis en influenza), intestinale infecties (waaronder virale gastro-enteritis), huid- en onderhuidinfecties (waaronder paronychia, cellulitis, impetigo, fasciitis necroticans en herpes zoster), oorontstekingen, orale infecties (waaronder herpes simplex, orale herpes en tandinfecties), genitale infecties (waaronder vulvovaginale schimmelinfectie), urineweginfecties (waaronder pyelonefritis), schimmelinfecties, gewrichtsinfecties | |
| soms | neurologische infecties (waaronder virale meningitis), opportunistische infecties en tuberculose (waaronder coccidioïdomycose, histoplasmose en MAC-infectie (Mycobacterium avium complex)), bacteriële infecties, ooginfecties, diverticulitis1) | |
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen)* | vaak | huidkanker met uitzondering van melanoom (waaronder basaalcelcarcinoom en epitheelcelcarcinoom), benigne neoplasma |
| soms | lymfoom**, solide tumoren (waaronder borstkanker, longkanker en schildklierkanker), melanoom** | |
| zelden | leukemie1) | |
| niet bekend | hepatosplenisch T-cel lymfoom1), Merkelcelcarcinoom (neuro-endocrien carcinoom van de huid)1), Kaposi-sarcoom |
| Systeem-/orgaanklasse | Frequentie | Bijwerking |
Bloed- en lymfestelselaandoeningen* | zeer vaak | leukopenie (waaronder neutropenie en agranulocytose), anemie |
| vaak | leukocytose, trombocytopenie | |
| soms | idiopathische trombocytopenische purpura | |
| zelden | pancytopenie | |
| Immuunsysteemaandoeningen* | vaak | hypersensitiviteit, allergieën (waaronder hooikoorts) |
| soms | sarcoïdose1), vasculitis | |
| zelden | anafylaxie1) | |
Voedings- en stofwisselingsstoornissen | zeer vaak | verhoogde lipiden |
| vaak | hypokaliëmie, verhoogd urinezuur, afwijkend bloednatrium, hypocalciëmie, hyperglykemie, hypofosfatemie, dehydratie | |
| Psychische stoornissen | vaak | stemmingswisselingen (waaronder depressie), angst, slapeloosheid |
| Zenuwstelselaandoeningen* | zeer vaak | hoofdpijn |
| vaak | paresthesieën (waaronder hypo-esthesie), migraine, zenuwwortelcompressie | |
| soms | cerebrovasculair accident1), tremor, neuropathie | |
| zelden | multipele sclerose, demyeliniserende aandoeningen (bijv. optische neuritis, Guillain-Barré-syndroom)1) | |
| Oogaandoeningen | vaak | visusstoornis, conjunctivitis, blefaritis, zwelling van het oog |
| soms | dubbelzien | |
| Evenwichtsorgaan- en | vaak | vertigo |
| Systeem-/orgaanklasse | Frequentie | Bijwerking |
| ooraandoeningen | soms | doofheid, tinnitus |
| Hartaandoeningen* | vaak | tachycardie |
| soms | myocardinfarct1), aritmieën, congestief hartfalen | |
| zelden | hartstilstand | |
| Bloedvataandoeningen | vaak | hypertensie, blozen, hematoom |
| soms | aneurysma aortae, bloedvatafsluiting, tromboflebitis | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen* | vaak | astma, dyspneu, hoesten |
| soms | longembolie1), interstitiële longaandoening, COPD (chronic obstructive pulmonary disease), pneumonitis, pleurale effusie1) | |
| zelden | longfibrose1), | |
| Maagdarmstelselaandoeningen | zeer vaak | buikpijn, misselijkheid en braken |
| vaak | maag-darmbloeding, dyspepsie, refluxoesofagitis, siccasyndroom | |
| soms | pancreatitis, slikklachten, zwelling van het gezicht | |
| zelden | intestinale perforatie1) | |
| Lever- en galaandoeningen* | zeer vaak | verhoogde leverenzymen |
| soms | cholecystitis en cholelithiasis, hepatische steatose, verhoogd bilirubine | |
| zelden | Hepatitis, reactivering van hepatitis B1), auto-immuun hepatitis1), |
| Systeem-/orgaanklasse | Frequentie | Bijwerking |
| niet bekend | leverfalen1) | |
Huid- en onderhuidaandoeningen | zeer vaak | uitslag (waaronder schilferende uitslag) |
| vaak | verergering of het ontstaan van psoriasis (inclusief psoriasis pustulosa palmoplantaris)1), urticaria, blauwe plekken (waaronder purpura), dermatitis (waaronder eczeem), breken van de nagels, overmatig zweten, alopecia1), pruritus | |
| soms | nachtzweten, litteken | |
| zelden | erythema multiforme1), Stevens-Johnson-syndroom1) Angio-oedeem1), cutane vasculitis1), lichenoïde huidreactie1) | |
| niet bekend | verergering van symptomen van dermatomyositis1) | |
| Skeletspierstelsel- en bindweefselaandoeningen | zeer vaak | skeletspierpijn |
| vaak | spierspasmen (waaronder verhoging van de hoeveelheid creatinefosfokinase in het bloed) | |
| soms | rabdomyolyse, systemische lupus erythematodes | |
| zelden | lupus-achtig syndroom1) | |
Nier- en urinewegaandoeningen | vaak | nierfunctiestoornissen, hematurie |
| soms | nycturie | |
| Voortplantingsstelsel- en borstaandoeningen | soms | erectiestoornissen |
| Algemene aandoeningen en toedieningsplaatsstoornissen* | zeer vaak | reacties op de injectieplaats (waaronder erytheem op de injectieplaats) |
| vaak | pijn op de borst, oedeem, koorts1) | |
| soms | ontsteking |
| Systeem-/orgaanklasse | Frequentie | Bijwerking |
| Onderzoeken* | vaak | stollings- en bloedingsstoornissen (waaronder verlengde geactiveerde partiële tromboplastinetijd), positieve test op autoantilichamen (waaronder antilichamen tegen dubbelstrengs DNA), verhoogd lactaatdehydrogenase in het bloed |
| niet bekend | gewichtstoename2) | |
| Letsels, intoxicaties en verrichtingscomplicaties | vaak | vertraagd herstel |
* nadere informatie is elders te vinden, in de rubriek 4.3, 4.4 en 4.8
** inclusief aanvullende open label onderzoeken
- 1) inclusief spontane meldingen
- 2) De gemiddelde gewichtsverandering vanaf baseline voor adalimumab varieerde van 0,3 kg tot 1,0 kg voor de verschillende indicaties voor volwassenen ten opzichte van (minus) -0,4 kg tot 0,4 kg voor placebo gedurende een behandelperiode van 4-6 maanden. Er werd ook een gewichtstoename van 5-6 kg waargenomen in langlopende verlengingsonderzoeken met een gemiddelde blootstelling van ongeveer 1-2 jaar zonder controlegroep, met name bij patiënten met ziekte van Crohn en colitis ulcerosa. Het mechanisme achter dit effect is onduidelijk, maar zou verband kunnen houden met het ontstekingsremmende effect van adalimumab.
Uveïtis
Het veiligheidsprofiel voor patiënten met uveïtis die eenmaal per week met adalimumab werden behandeld, kwam overeen met het reeds bekende veiligheidsprofiel van adalimumab.
Beschrijving van geselecteerde bijwerkingen
Reacties op de injectieplaats
In de belangrijkste gecontroleerde onderzoeken bij volwassenen en kinderen traden bij 12,9% van de met adalimumab behandelde patiënten reacties op de injectieplaats op (erytheem en/of jeuk, bloeding, pijn of zwelling), in vergelijking met 7,2% van de patiënten die placebo of actieve-control kregen. Reacties op de injectieplaats noodzaakten doorgaans niet tot staken van het geneesmiddel.
Infecties
In de belangrijkste gecontroleerde onderzoeken bij volwassenen en kinderen bedroeg het incidentiecijfer voor infectie 1,51 per patiëntjaar bij de met adalimumab behandelde patiënten en 1,46 per patiëntjaar bij de met placebo en actieve-control behandelde patiënten. De infecties bestonden hoofdzakelijk uit nasofaryngitis, bovenste luchtweginfecties en sinusitis. De meeste patiënten bleven op adalimumab na het verdwijnen van de infectie.
De incidentie van ernstige infecties bedroeg 0,04 per patiëntjaar bij met adalimumab behandelde patiënten en 0,03 per patiëntjaar bij met placebo en actieve-control behandelde patiënten.
In gecontroleerde en open label-onderzoeken bij volwassenen en kinderen met adalimumab zijn ernstige infecties (waaronder fatale infecties, die zelden voorkwamen) gemeld, waaronder tuberculose (inclusief miliair en extrapulmonale locaties) en invasieve opportunistische infecties (o.a. gedissemineerde of extrapulmonaire histoplasmose, blastomycose, coccidioïdomycose, pneumocystose, candidiasis, aspergillose en listeriose). De meeste gevallen van tuberculose traden op in de eerste acht maanden na het starten van de therapie en kan duiden op een recidief van een latente ziekte.
Maligniteiten en lymfoproliferatieve aandoeningen
Er zijn geen maligniteiten waargenomen bij 249 pediatrische patiënten met een blootstelling van 655,6 patiëntjaren tijdens onderzoeken met adalimumab bij patiënten met juveniele idiopathische artritis (polyarticulaire juveniele idiopathische artritis en enthesitis-gerelateerde artritis). Daarnaast zijn er geen maligniteiten waargenomen bij 192 kinderen met een blootstelling van 498,1 patiëntjaren tijdens onderzoeken met adalimumab in kinderen met de ziekte van Crohn. Er zijn geen maligniteiten waargenomen bij 77 pediatrische patiënten met een blootstelling van 80,0 patiëntjaren tijdens een onderzoek met adalimumab bij pediatrische patiënten met chronische plaquepsoriasis. Er zijn geen maligniteiten waargenomen bij 60 pediatrische patiënten met een blootstelling van 58,4 patiëntjaren, tijdens een onderzoek met adalimumab bij pediatrische patiënten met uveïtis.
Tijdens de gecontroleerde gedeelten van belangrijke adalimumab onderzoeken bij volwassenen die ten minste 12 weken duurden bij patiënten met matig ernstige tot ernstige actieve reumatoïde artritis, spondylitis ankylopoetica, axiale spondylartritis zonder röntgenologisch bewijs van AS, arthritis psoriatica, psoriasis, hidradenitis suppurativa, de ziekte van Crohn, colitis ulcerosa en uveïtis werden maligniteiten, anders dan lymfomen en niet-melanoom huidkanker, geobserveerd met een incidentie (95% betrouwbaarheidsinterval) van 6,8 (4,4; 10,5) per 1.000 patiëntjaren bij 5.291 met adalimumab behandelde patiënten versus een incidentie van 6,3 (3,4; 11,8) per 1.000 patiëntjaren bij 3.444 controlepatiënten (gemiddelde behandelingsduur was 4,0 maanden voor adalimumab en 3,8 maanden voor de controlepatiënten). De incidentie (95% betrouwbaarheidsinterval) van niet-melanoom huidcarcinomen was 8,8 (6,0; 13,0) per 1.000 patiëntjaren bij de met adalimumab behandelde patiënten en 3,2 (1,3; 7,6) per 1.000 patiëntjaren bij de controlepatiënten. Van deze huidcarcinomen, bedroeg de incidentie (95% betrouwbaarheidsinterval) van plaveiselcelcarcinoom 2,7 (1,4; 5,4) per 1.000 patiëntjaren bij met adalimumab behandelde patiënten en 0,6 (0,1; 4,5) per 1.000 patiëntjaren bij de controlepatiënten. De incidentie (95% betrouwbaarheidsinterval) van lymfomen bedroeg 0,7 (0,2; 2,7) per 1.000 patiëntjaren bij met adalimumab behandelde patiënten en 0,6 (0,1; 4,5) per 1.000 patiëntjaren bij de controlepatiënten.
Bij het combineren van de gecontroleerde gedeelten van deze onderzoeken en de lopende en afgeronde open label extensieonderzoeken met een gemiddelde duur van ongeveer 3,3 jaar waarin 6.427 patiënten geïncludeerd waren en meer dan 26.439 patiëntjaren van therapie, is het waargenomen aantal maligniteiten, anders dan lymfomen en niet-melanoom huidcarcinomen ongeveer 8,5 per 1.000 patiëntjaren. De geobserveerde incidentie van niet-melanoom huidcarcinomen bedraagt ongeveer 9,6 per 1.000 patiëntjaren en voor lymfomen ongeveer 1,3 per 1.000 patiëntjaren.
Tijdens postmarketing-ervaringen van januari 2003 tot december 2010, voornamelijk bij patiënten met reumatoïde artritis, was de incidentie van spontaan gerapporteerde maligniteiten ongeveer 2,7 per 1.000 patiëntbehandeljaren. De spontaan gerapporteerde incidenties van niet-melanoom huidcarcinomen en lymfomen waren respectievelijk ongeveer 0,2 en 0,3 per 1.000 patiëntbehandeljaren (zie rubriek 4.4).
Zeldzame postmarketing gevallen van hepatosplenisch T-cellymfoom zijn gerapporteerd bij patiënten die behandeld werden met adalimumab (zie rubriek 4.4).
Autoantilichamen
Op verschillende tijdstippen tijdens de reumatoïde artritis onderzoeken I-V werden serummonsters van de patiënten getest op autoantilichamen. In deze onderzoeken werden voor 11,9% van de met adalimumab behandelde patiënten en 8,1% van de met placebo en actieve-control behandelde patiënten die aan het begin van het onderzoek negatieve antinucleaire-antilichaamtiters hadden, positieve titers gemeld in week 24. Twee van de 3.441 met adalimumab behandelde patiënten in alle reumatoïde artritis en arthritis psoriatica onderzoeken vertoonden klinische symptomen die wezen op recent opgetreden lupusachtig syndroom. De patiënten vertoonden verbetering na het staken van de behandeling. Er waren geen patiënten bij wie lupus nefritis of symptomen van het centrale zenuwstelsel optraden.
Lever- en galaandoeningen
In de gecontroleerde fase 3 klinische onderzoeken met adalimumab bij patiënten met reumatoïde artritis en arthritis psoriatica met een controleperiode met een duur variërend van 4 tot 104 weken, kwamen ALAT-verhogingen van ≥ 3 x ULN voor bij 3,7% van de patiënten die werden behandeld met adalimumab en bij 1,6% van de patiënten in de controle-arm.
In de gecontroleerde fase 3 klinische onderzoeken met adalimumab bij patiënten met polyarticulaire juveniele idiopathische artritis in de leeftijd van 4 tot en met 17 jaar en enthesitis-gerelateerde artritis in de leeftijd van 6 tot en met 17 jaar, kwamen ALAT-verhogingen van ≥ 3 x ULN voor bij 6,1% van de patiënten die werden behandeld met adalimumab en bij 1,3% van de patiënten in de controle-arm. De meeste ALAT-verhogingen kwamen voor tijdens gelijktijdig gebruik van methotrexaat. In het fase 3 klinische onderzoek kwamen geen ALAT-verhogingen van ≥ 3 x ULN voor bij patiënten met polyarticulaire juveniele idiopathische artritis in de leeftijd van 2 tot 4 jaar.
In de gecontroleerde fase 3 klinische onderzoeken met adalimumab bij patiënten met de ziekte van Crohn en colitis ulcerosa waarbij de controleperiode varieerde van 4 tot 52 weken, kwamen ALAT- verhogingen van ≥ 3 x ULN voor bij 0,9% van de patiënten die werden behandeld met adalimumab en bij 0,9% van de patiënten in de controle-arm.
In het fase 3 onderzoek met adalimumab werden bij patiënten met juveniele ziekte van Crohn de werkzaamheid en veiligheid tot 52 weken behandeling beoordeeld van twee op lichaamsgewicht aangepaste onderhoudsdoseringregimes na een op lichaamsgewicht aangepaste inductietherapie. Hierbij kwamen ALAT-verhogingen van ≥ 3 x ULN voor bij 2,6% (5/192) van de patiënten van wie er 4 in de uitgangssituatie gelijktijdig immunosuppressiva toegediend kregen.
In de gecontroleerde fase 3 klinische onderzoeken met adalimumab bij patiënten met plaquepsoriasis waarbij de controleperiode varieerde van 12 tot 24 weken, kwamen ALAT-verhogingen van ≥ 3 x ULN voor bij 1,8% van de patiënten die werden behandeld met adalimumab en bij 1,8% van de patiënten in de controle-arm.
Er kwamen geen ALAT-verhogingen van ≥ 3 x ULN voor in het fase 3 onderzoek met adalimumab bij pediatrische patiënten met plaquepsoriasis.
In gecontroleerde onderzoeken met adalimumab (aanvangsdoses van 80 mg in week 0, gevolgd door 40 mg eenmaal per twee weken vanaf week 1) bij volwassen patiënten met uveïtis tot 80 weken met een mediane blootstelling van 166,5 dagen en 105,0 dagen bij respectievelijk patiënten die werden behandeld met adalimumab en patiënten in de controle-arm kwamen ALAT-verhogingen van ≥ 3 x ULN voor bij 2,4% van de patiënten die werden behandeld met adalimumab en bij 2,4% van de patiënten in de controle-arm.
Bij de klinische onderzoeken van alle indicaties waren patiënten met een verhoogd ALAT klachtenvrij en in de meeste gevallen waren de verhogingen voorbijgaand van aard en verdwenen gedurende de voortzetting van de behandeling. Er zijn echter ook postmarketingmeldingen van leverfalen, evenals minder ernstige leveraandoeningen die kunnen voorafgaan aan leverfalen, zoals hepatitis waaronder auto-immuun hepatitis bij patiënten die adalimumab kregen.
Gelijktijdige behandeling met azathioprine/6-mercaptopurine
Tijdens onderzoeken bij volwassenen met de ziekte van Crohn werden hogere incidenties van maligne en ernstige infectiegerelateerde bijwerkingen gezien bij de combinatie van adalimumab en azathioprine/6-mercaptopurine in vergelijking met alleen adalimumab.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er werd geen dosisbeperkende toxiciteit waargenomen tijdens klinische onderzoeken. De hoogste geëvalueerde dosering bestond uit verschillende intraveneuze doses van 10 mg/kg, hetgeen ongeveer overeenkomt met 15 maal de aanbevolen dosis.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressieve middelen, Tumornecrosefactor-alfa (TNF-α) remmers. ATC-code: L04AB04
Yuflyma is een biosimilar. Gedetailleerde informatie is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.
Werkingsmechanisme
Adalimumab bindt specifiek aan TNF en neutraliseert de biologische werking van TNF door de interactie van TNF met de p55- en p75-TNF-receptoren op het oppervlak van cellen te blokkeren.
Adalimumab moduleert ook de biologische respons die wordt geïnduceerd of gereguleerd door TNF, waaronder wijzigingen in de concentraties van adhesiemoleculen die verantwoordelijk zijn voor leukocytenmigratie (ELAM-1, VCAM-1 en ICAM-1 met een IC50 van 0,1-0,2 nM).
Farmacodynamische effecten
Na behandeling met adalimumab werd er een snelle daling ten opzichte van baseline vastgesteld van de concentraties van de bij ontsteking optredende acutefase-eiwitten (C-reactief proteïne (CRP)) en de sedimentatiesnelheid van de erytrocyten (ESR: erythrocyte sedimentation rate) en serumcytokinen (IL-
- 6) bij patiënten met reumatoïde artritis. De serumwaarden van matrixmetalloproteïnases (MMP-1 en MMP-3), die voor de remodellering van het weefsel zorgen wat leidt tot kraakbeendestructie, waren eveneens verlaagd na toediening van adalimumab. Met adalimumab behandelde patiënten vertonen gewoonlijk een verbetering van de hematologische tekenen van chronische ontsteking.
Een snelle afname van de CRP-spiegels werd ook waargenomen bij patiënten met polyarticulaire juveniele idiopathische artritis, de ziekte van Crohn, colitis ulcerosa en hidradenitis suppurativa na behandeling met adalimumab. Bij patiënten met de ziekte van Crohn werd een afname van het aantal cellen dat ontstekingsmarkers in de dikke darm tot expressie brengt waargenomen, waaronder een significante afname van de expressie van TNFα. Endoscopische onderzoeken van darmslijmvlies hebben mucosale genezing aangetoond bij patiënten die met adalimumab worden behandeld.
Klinische werkzaamheid en veiligheid
Volwassenen met reumatoïde artritis
Adalimumab is geëvalueerd bij meer dan 3.000 patiënten in alle klinische onderzoeken naar reumatoïde artritis. De werkzaamheid en veiligheid van adalimumab werden beoordeeld in vijf gerandomiseerde, dubbelblinde en goed gecontroleerde onderzoeken. Sommige patiënten werden tot maximaal 120 maanden behandeld.
In RA-onderzoek I werden 271 patiënten met matig tot ernstig actieve reumatoïde artritis geëvalueerd die ≥18 jaar oud waren, bij wie ten minste één behandeling met ziektemodificerende antireumatische geneesmiddelen niet geslaagd was en bij wie methotrexaat in wekelijkse doseringen van 12,5 tot 25 mg (10 mg indien intolerant voor methotrexaat) onvoldoende werkzaamheid vertoonde en bij wie de methotrexaatdosering constant bleef op eenmaal per week 10 tot 25 mg. Er werd gedurende 24 weken eenmaal per twee weken een dosis van 20, 40 of 80 mg adalimumab of placebo gegeven.
In RA-onderzoek II werden 544 patiënten geëvalueerd met matig tot ernstig actieve reumatoïde artritis die ≥18 jaar oud waren en bij wie ten minste één behandeling met ziektemodificerende antireumatische geneesmiddelen niet geslaagd was. Doses van 20 of 40 mg adalimumab werden gedurende 26 weken eenmaal per week, of eenmaal per twee weken, met de andere weken placebo, toegediend door subcutane injectie; placebo werd gedurende dezelfde periode eenmaal per week gegeven. Andere ziektemodificerende antireumatische geneesmiddelen waren niet toegestaan.
In RA-onderzoek III werden 619 patiënten met matig tot ernstig actieve reumatoïde artritis geëvalueerd die ≥ 18 jaar oud waren en een onvoldoende respons vertoonden op doseringen van 12,5 tot 25 mg methotrexaat of intolerant waren voor eenmaal per week 10 mg methotrexaat. In dit onderzoek waren er drie groepen. De eerste kreeg gedurende 52 weken eenmaal per week injectie met placebo. De tweede kreeg gedurende 52 weken eenmaal per week 20 mg adalimumab. De derde groep kreeg eenmaal per twee weken 40 mg adalimumab en de andere week een placebo-injectie. Na voltooiing van de eerste 52 weken werden 457 patiënten opgenomen in een open–label extensiefase waarin 40 mg adalimumab/MTX eenmaal per twee weken werd toegediend tot maximaal 10 jaar.
In RA-onderzoek IV werd in de eerste plaats de veiligheid geëvalueerd bij 636 patiënten van ≥ 18 jaar met matig tot ernstig actieve reumatoïde artritis. De patiënten hadden ofwel nog geen antireumatische middelen gebruikt, ofwel konden hun bestaande antireumaticum blijven gebruiken op voorwaarde dat de behandeling gedurende minimaal 28 dagen stabiel bleef. Deze behandelingen omvatten methotrexaat, leflunomide, hydroxychloroquine, sulfasalazine en/of goudzouten. De patiënten werden gerandomiseerd naar eenmaal per twee weken 40 mg adalimumab of placebo gedurende een periode van 24 weken.
In RA-onderzoek V werden 799 methotrexaat-naïeve volwassen patiënten met matig tot ernstig actieve kort bestaande reumatoïde artritis (gemiddelde ziekteduur minder dan 9 maanden) geëvalueerd. Deze studie evalueerde de werkzaamheid van de combinatietherapie met adalimumab 40 mg eenmaal per twee weken/methotrexaat, monotherapie met adalimumab 40 mg eenmaal per twee weken en monotherapie met methotrexaat voor vermindering van de klachten en symptomen en progressie van gewrichtsschade bij reumatoïde artritis gedurende 104 weken. Na voltooiing van de eerste 104 weken werden 497 patiënten opgenomen in een open–label extensiefase waarin 40 mg adalimumab eenmaal per twee weken werd toegediend tot 10 jaar.
Het primaire eindpunt bij RA-onderzoeken I, II en III en het secundaire eindpunt bij RA-onderzoek IV was het percentage patiënten die een ACR20-respons bereikten in week 24 of 26. Het primaire eindpunt bij RA-onderzoek V was het percentage patiënten die een ACR50-respons bereikten in week 52. RA-onderzoeken III en V hadden een aanvullend primair eindpunt na 52 weken, namelijk vertraging van de ziekteprogressie (zoals waargenomen aan de hand van röntgenresultaten). RA-onderzoek III had ook een primair eindpunt met betrekking tot veranderingen in de kwaliteit van leven.
ACR-respons
Het percentage met adalimumab behandelde patiënten die een ACR20/50/70-respons bereikten was consistent bij RA-onderzoeken I, II en III. De resultaten voor de dosis van 40 mg eenmaal per twee weken zijn samengevat in tabel 7.
Tabel 7.
ACR-responsen bij placebogecontroleerde onderzoeken
(percentage patiënten)
Respons
| RA-onderzoek Ia** | RA-onderzoek IIa** |
RA-onderzoek IIIa**
Placebo/ MTXc n = 60 Adalimumabb/ MTXc n = 63 | Placebo n = 110 Adalimumabb n = 113 |
Placebo/ MTXc n = 200
Adalimumabb/
MTXc n = 207 ACR 20
6 maanden
| 13,3% 65,1% | 19,1% 46,0% |
29,5% 63,3% 12 maanden
| N.v.t. N.v.t. | N.v.t. N.v.t. |
24,0% 58,9% ACR 50
6 maanden
| 6,7% 52,4% | 8,2% 22,1% |
9,5% 39,1% 12 maanden
| N.v.t. N.v.t. | N.v.t. N.v.t. |
9,5% 41,5% ACR 70
6 maanden
| 3,3% 23,8% | 1,8% 12,4% |
2,5% 20,8% 12 maanden
| N.v.t. N.v.t. | N.v.t. N.v.t. |
4,5% 23,2% a RA-onderzoek I bij 24 weken, RA-onderzoek II bij 26 weken en RA-onderzoek III bij 24 en 52 weken
b 40 mg adalimumab, eenmaal per twee weken toegediend
c MTX = methotrexaat
** p < 0,01, adalimumab versus placebo
In RA-onderzoeken I-IV vertoonden alle afzonderlijke componenten van de ACR-responscriteria (aantal pijnlijke en gezwollen gewrichten, beoordeling door arts en patiënt van de ziekteactiviteit en pijn, ‘disability index’-scores (HAQ) en CRP-waarden (mg/dl)) een verbetering in week 24 of 26 in vergelijking met placebo. In RA onderzoek III bleven deze verbeteringen gedurende 52 weken gehandhaafd.
In de open-label extensie van RA-onderzoek III bleven bij de meeste patiënten die ACR-responders waren, de responsen gehandhaafd wanneer zij tot 10 jaar werden gevolgd. 114 van de 207 patiënten die gerandomiseerd werden naar adalimumab 40 mg eenmaal per twee weken zetten de behandeling met adalimumab 40 mg eenmaal per twee weken voort gedurende 5 jaar. Hiervan hadden 86 patiënten (75,4%) een ACR-respons van 20, 72 patiënten (63,2%) hadden een ACR-respons van 50 en 41 patiënten (36%) hadden een ACR-respons van 70. 81 van de 207 patiënten zetten de behandeling met adalimumab 40 mg eenmaal per twee weken voort gedurende 10 jaar. Hiervan hadden 64 patiënten (79,0%) een ACR-respons van 20, 56 patiënten (69,1%) hadden een ACR-respons van 50 en 43 patiënten (53,1%) hadden een ACR-respons van 70.
In RA-onderzoek IV was de ACR 20-respons van patiënten behandeld met adalimumab plus standaardbehandeling statistisch significant beter dan die van patiënten behandeld met placebo plus standaardbehandeling (p < 0,001).
In RA-onderzoeken I-IV bereikten met adalimumab behandelde patiënten reeds een tot twee weken na het begin van de behandeling statistisch significante ACR 20- en 50-responsen in vergelijking met placebo.
In RA-onderzoek V bij methotrexaat-naïeve patiënten met kort bestaande reumatoïde artritis leidde de combinatiebehandeling van adalimumab met methotrexaat tot een snellere en significant hogere ACR-respons dan met monotherapie met methotrexaat en monotherapie met adalimumab in week 52 en de respons bleef behouden in week 104 (zie tabel 8).
Tabel 8.
ACR-responsen in RA-onderzoek V
(percentage patiënten)
| Respons | MTX n = 257 | Adalimumab n = 274 | Adalimumab/MTX n = 268 | p-waardea | p-waardeb | p-waardec |
| ACR 20 | ||||||
| Week 52 | 62,6% | 54,4% | 72,8% | 0,013 | < 0,001 | 0,043 |
| Week 104 | 56,0% | 49,3% | 69,4% | 0,002 | < 0,001 | 0,140 |
| ACR 50 | ||||||
| Week 52 | 45,9% | 41,2% | 61,6% | < 0,001 | < 0,001 | 0,317 |
| Week 104 | 42,8% | 36,9% | 59,0% | < 0,001 | < 0,001 | 0,162 |
| ACR 70 | ||||||
| Week 52 | 27,2% | 25,9% | 45,5% | < 0,001 | < 0,001 | 0,656 |
| Week 104 | 28,4% | 28,1% | 46,6% | < 0,001 | < 0,001 | 0,864 |
a De p-waarde is afkomstig van de paarsgewijze vergelijking van behandeling met alleen methotrexaat en combinatietherapie met adalimumab en methotrexaat aan de hand van de Mann-Whitneytoets. b De p-waarde is afkomstig van de paarsgewijze vergelijking van behandeling met alleen adalimumab en combinatietherapie met adalimumab en methotrexaat aan de hand van de Mann-Whitneytoets c De p-waarde is afkomstig van de paarsgewijze vergelijking van behandeling met alleen adalimumab en behandeling met alleen methotrexaat aan de hand van de Mann-Whitneytoets.
In de open-label extensie van RA-onderzoek V, bleven de ACR-responsen gehandhaafd wanneer zij tot 10 jaar werden gevolgd. Van de 542 patiënten die gerandomiseerd waren naar adalimumab 40 mg eenmaal per twee weken gingen 170 patiënten door met adalimumab 40 mg eenmaal per twee weken gedurende 10 jaar. Hiervan hadden 154 patiënten (90,6%) een ACR-respons van 20, 127 patiënten (74,7%) hadden een ACR-respons van 50 en 102 patiënten (60,0%) hadden een ACR-respons van 70.
In week 52 behaalde 42,9% van de patiënten die behandeld werden met adalimumab/methotrexaat-combinatietherapie klinische remissie (DAS28 (CRP) < 2,6) vergeleken met 20,6% van de patiënten behandeld met methotrexaat-monotherapie en 23,4% van de patiënten behandeld met adalimumab-monotherapie. De combinatietherapie met adalimumab/methotrexaat was klinisch en statistisch superieur aan de monotherapie met methotrexaat (p < 0,001) en adalimumab (p < 0,001) wat betreft het bereiken van lagere ziektestatus bij patiënten met een recent gediagnosticeerde matige tot ernstige reumatoïde artritis. De responsen voor de twee monotherapie-onderzoeken waren vergelijkbaar (p = 0,447). Van de 342 patiënten die oorspronkelijk gerandomiseerd waren naar adalimumab-monotherapie of adalimumab/methotrexaat-combinatietherapie en in de open-label extensiestudie kwamen, voltooiden 171 patiënten 10 jaar behandeling met adalimumab. Van deze patiënten werd bij 109 patiënten (63,7 %) klinische remissie gemeld na 10 jaar.
Radiografische respons
In RA-onderzoek III, waarin de met adalimumab behandelde patiënten een gemiddelde duur van reumatoïde artritis hadden van ongeveer 11 jaar, werd structurele gewrichtsschade radiografisch beoordeeld en uitgedrukt als een verandering in de aangepaste Totale Sharp Score (TSS) en de componenten daarvan, de erosiescore en gewrichtsspleetvernauwingsscore (JSN). Adalimumab/methotrexaat-patiënten vertoonden minder radiografische progressie na 6 en 12 maanden dan patiënten die alleen methotrexaat kregen (zie tabel 9).
In de open-label extensie van RA-onderzoek III bleef de remming van de progressie van structurele schade in een subgroep van patiënten gedurende 8 en 10 jaar gehandhaafd. 81 van de 207 patiënten die aanvankelijk eenmaal per twee weken werden behandeld met 40 mg adalimumab, werden na 8 jaar radiografisch geëvalueerd. Van deze patiënten vertoonden 48 geen progressie van structurele schade, gedefinieerd als een verandering van de mTSS van 0,5 of minder ten opzichte van baseline. 79 van de 207 patiënten die aanvankelijk eenmaal per twee weken werden behandeld met 40 mg adalimumab, werden na 10 jaar radiografisch geëvalueerd. Van deze patiënten vertoonden 40 geen progressie van structurele schade, gedefinieerd als een verandering van de mTSS van 0,5 of minder ten opzichte van baseline.
Tabel 9. Gemiddelde radiografische verandering over 12 maanden in RA-onderzoek III
| Placebo/ MTXa | Adalimumab/MTX 40 mg eenmaal per twee weken | Placebo/ MTX-adalimumab/ MTX (95% betrouwbaarheidsintervalb) | p-waarde | |
| Totale Sharp Score | 2,7 | 0,1 | 2,6 (1,4, 3,8) | < 0,001c |
| Erosiescore | 1,6 | 0,0 | 1,6 (0,9, 2,2) | < 0,001 |
| JSN-scored | 1,0 | 0,1 | 0,9 (0,3, 1,4) | 0,002 |
a methotrexaat
b 95% betrouwbaarheidsinterval voor de verschillen in verandering-scores tussen methotrexaat en adalimumab.
c Gebaseerd op rank analyse
d Gewrichtsspleetvernauwingsscore
In RA-onderzoek V werd structurele gewrichtsschade radiografisch bepaald en uitgedrukt als verandering in de aangepaste Totale Sharp Score (zie tabel 10).
Tabel 10. Gemiddelde radiografische veranderingen in week 52 in RA-onderzoek V
MTX n = 257 (95% betrouwbaarheids interval) | Adalimumab n = 274 (95% betrouwbaarheids interval) | Adalimumab/ MTX n = 268 (95% betrouwbaarheids interval) | p-waarde a | p-waarde b | p-waarde c | |
| Totale Sharp Score | 5,7 (4,2-7,3) | 3,0 (1,7-4,3) | 1,3 (0,5-2,1) | < 0,001 | 0,0020 | < 0,001 |
Erosiesc ore | 3,7 (2,7-4,7) | 1,7 (1,0-2,4) | 0,8 (0,4-1,2) | < 0,001 | 0,0082 | < 0,001 |
| JSN-score | 2,0 (1,2-2,8) | 1,3 (0,5-2,1) | 0,5 (0-1,0) | < 0,001 | 0,0037 | 0,151 |
a p-waarde van de paarsgewijze vergelijking van methotrexaat-monotherapie en adalimumab/methotrexaat-combinatietherapie waarbij gebruik gemaakt is van de Mann-Whitneytoets. b p-waarde van de paarsgewijze vergelijking van adalimumab-monotherapie en adalimumab/methotrexaat-combinatietherapie waarbij gebruik gemaakt is van de Mann-Whitneytoets. c p-waarde van de paarsgewijze vergelijking van adalimumab-monotherapie en methotrexaat-monotherapie waarbij gebruik gemaakt is van de Mann-Whitneytoets.
Na 52 weken en 104 weken behandeling was het percentage patiënten zonder progressie (verandering vanaf baseline in de aangepaste Total Sharp Score ≤ 0,5) significant hoger met adalimumab/methotrexaat-combinatietherapie (respectievelijk 63,8% en 61,2%) in vergelijking met methotrexaat-monotherapie (respectievelijk 37,4% en 33,5%, p < 0,001) en adalimumab-monotherapie (respectievelijk 50,7%, p < 0,002 en 44,5%, p < 0,001).
In de open-label extensie van RA-onderzoek V was na jaar 10 de gemiddelde verandering in de aangepaste Total Sharp Score bij patiënten die oorspronkelijk waren gerandomiseerd naar methotrexaat-monotherapie, adalimumab-monotherapie en de adalimumab/methotrexaat-combinatietherapie respectievelijk 10,8, 9,2 en 3,9. Het bijbehorende percentage patiënten zonder radiografische progressie was respectievelijk 31,3%, 23,7% en 36,7%.
Kwaliteit van leven en lichamelijk functioneren
De kwaliteit van leven met betrekking tot de gezondheid en lichamelijk functioneren werden beoordeeld met behulp van de ‘disability index’ op de Health Assessment Questionnaire (HAQ) in de vier oorspronkelijke adequate en goed gecontroleerde onderzoeken en deze vormde een vooraf vastgelegd primair eindpunt in week 52 in RA-onderzoek III. Alle adalimumab-doses/schema’s in alle vier de onderzoeken vertoonden statistisch significant grotere verbeteringen in de HAQ-‘disability index’ vanaf baseline tot maand 6 vergeleken met placebo en in RA-onderzoek III werd hetzelfde vastgesteld in week 52. De resultaten van de Short Form Health Survey (SF 36) voor alle adalimumab-doses/schema’s in alle vier de onderzoeken ondersteunen deze bevindingen, met statistisch significante ‘physical component summary’ (PCS)-scores, evenals statistisch significante ‘pain and vitality domain’-scores voor de dosering van eenmaal per twee weken 40 mg. Er werd een statistisch significante afname vastgesteld van vermoeidheid zoals gemeten door middel van de ‘functional assessment of chronic illness therapy’ (FACIT)-scores in alle drie onderzoeken waarin de vermoeidheid werd beoordeeld (RA-onderzoeken I, III, IV).
In RA-onderzoek III bleef de verbetering bij de meeste patiënten die verbetering in fysieke functie bereikten en hun behandeling voortzetten, gehandhaafd tot en met 520 weken (120 maanden) open-label behandeling. De verbetering van de kwaliteit van leven werd gemeten tot week 156 (36 maanden) en de verbetering bleef gehandhaafd gedurende die periode.
In RA-onderzoek V was de verbetering in de HAQ disability index en het fysieke gedeelte van de SF 36 groter (p < 0,001) voor adalimumab/methotrexaat-combinatietherapie versus methotrexaat-monotherapie en adalimumab-monotherapie in week 52, die behouden bleef tot week 104. Van de 250 patiënten die de open-label extensiestudie voltooiden, bleven verbeteringen in fysieke functie gehandhaafd tot en met 10 jaar behandeling.
Plaque psoriasis bij volwassenen
De veiligheid en werkzaamheid van adalimumab werden in gerandomiseerde dubbelblinde onderzoeken bestudeerd bij volwassen patiënten met chronische plaquepsoriasis (≥ 10% aangedaan lichaamsoppervlak (BSA) en Psoriasis Area and Severity Index (PASI) ≥ 12 of ≥ 10) die in aanmerking kwamen voor systemische therapie of lichttherapie. 73% van de patiënten die waren geïncludeerd in Psoriasisonderzoeken I en II waren eerder behandeld met systemische therapie of lichttherapie. De veiligheid en werkzaamheid van adalimumab werden ook in een gerandomiseerd dubbelblind onderzoek (Psoriasisonderzoek III) bestudeerd bij volwassen patiënten met matige tot ernstige chronische plaquepsoriasis met gelijktijdige hand- en/of voetpsoriasis die in aanmerking kwamen voor systemische therapie.
In Psoriasisonderzoek I (REVEAL) werden 1.212 patiënten onderzocht binnen drie behandelperioden. In behandelperiode A kregen patiënten placebo of adalimumab in een aanvangsdosis van 80 mg, gevolgd door 40 mg eenmaal per twee weken vanaf één week na de aanvangsdosering. Na 16 weken behandeling gingen patiënten die ten minste een PASI 75-respons hadden bereikt (verbetering PASI-score van ten minste 75% ten opzichte van aanvang van het onderzoek), behandelperiode B in en kregen eenmaal per twee weken 40 mg adalimumab (open-label). Patiënten die in week 33 nog steeds ≥ PASI 75-respons hadden en die oorspronkelijk gerandomiseerd waren naar actieve behandeling in behandelperiode A, werden opnieuw gerandomiseerd in behandelperiode C naar ofwel 40 mg adalimumab eenmaal per twee weken ofwel placebo voor nog eens 19 weken. In alle behandelgroepen was bij aanvang van het onderzoek de gemiddelde PASI-score 18,9 en de Physician's Global Assessment (PGA-) score varieerde bij aanvang van het onderzoek van 'matig' (53% van de geïncludeerde proefpersonen) tot 'ernstig' (41%) tot 'zeer ernstig' (6%).
In Psoriasisonderzoek II (CHAMPION) werden de werkzaamheid en veiligheid van adalimumab versus methotrexaat (MTX) en placebo vergeleken bij 271 patiënten. Patiënten kregen gedurende 16 weken ofwel placebo, een aanvangsdosis van 7,5 mg MTX en daarna dosisverhogingen tot aan week 12, met een maximale dosis van 25 mg ofwel een aanvangsdosis van 80 mg adalimumab gevolgd door 40 mg eenmaal per twee weken (vanaf één week na de aanvangsdosis). Er zijn geen gegevens beschikbaar van vergelijking van adalimumab met MTX na meer dan 16 weken behandeling. Patiënten die MTX kregen en een ≥ PASI 50-respons bereikt hadden in week 8 en/of 12 kregen geen verdere dosisverhogingen. In alle behandelgroepen was bij aanvang van het onderzoek de gemiddelde PASI-score 19,7 en de PGA-score varieerde van 'licht' (< 1%) tot 'matig' (48%) tot 'ernstig' (46%) tot 'zeer ernstig' (6%).
Alle patiënten die hadden deelgenomen aan fase 2 en fase 3 psoriasisonderzoeken kwamen in aanmerking om deel te nemen aan een open-label extensieonderzoek, waarin adalimumab gedurende nog minimaal 108 additionele weken werd gegeven.
Een primair eindpunt in Psoriasisonderzoeken I en II was het percentage patiënten dat in week 16 een PASI 75-respons ten opzichte van aanvang van het onderzoek had bereikt (zie tabellen 11 en 12).
Tabel 11. Psoriasisonderzoek I (REVEAL) – resultaten werkzaamheid na 16 weken
| Placebo N = 398 n (%) | 40 mg adalimumab eenmaal per twee weken N = 814 n (%) | |
| ≥ PASI 75a | 26 (6,5) | 578 (70,9)b |
| PASI 100 | 3 (0,8) | 163 (20,0)b |
| PGA: schoon/minimaal | 17 (4,3) | 506 (62,2)b |
a Het percentage patiënten dat PASI 75-respons bereikte, werd bij de berekening naar het midden afgerond b p < 0,001, adalimumab versus placebo | ||
Tabel 12. Psoriasisonderzoek II (CHAMPION) - resultaten werkzaamheid na 16 weken
| Placebo N = 53 n (%) | MTX N = 110 n (%) | 40 mg adalimumab eenmaal per twee weken N = 108 n (%) | |
| ≥ PASI 75 | 10 (18,9) | 39 (35,5) | 86 (79,6)a,b |
| PASI 100 | 1, (1,9) | 8 (7,3) | 18 (16,7)c,d |
| PGA: schoon/minimaal | 6 (11,3) | 33 (30,0) | 79 (73,1)a,b |
| a p < 0,001 adalimumab versus placebo b p < 0,001 adalimumab versus methotrexaat c p < 0,01 adalimumab versus placebo d p < 0,05 adalimumab versus methotrexaat | |||
In Psoriasisonderzoek I vertoonde 28% van de PASI 75-responders die in week 33 opnieuw gerandomiseerd werden naar placebo in vergelijking met 5% van de responders die in dezelfde periode adalimumab bleven krijgen (p < 0,001) 'verlies van adequate respons' (PASI-score na week 33 en in of voor week 52 die resulteerde in een < PASI 50-respons ten opzichte van aanvang van het onderzoek met minimaal 6 punten toename in PASI-score in vergelijking met week 33). Van de patiënten die adequate respons verloren nadat ze opnieuw gerandomiseerd waren naar placebo en die vervolgens geïncludeerd werden in de open-label extensiestudie, behaalde 38% (25/66) en 55% (36/66) opnieuw PASI 75-respons na respectievelijk 12 en 24 weken van hervatte behandeling.
In totaal 233 PASI 75-responders in week 16 en week 33 werden gedurende 52 weken onafgebroken met adalimumab behandeld in Psoriasisonderzoek I en vervolgden het gebruik van adalimumab in het open-label-extensieonderzoek. PASI 75 en PGA schoon of minimaal responspercentages waren bij deze patiënten 74,7% respectievelijk 59,0% na een additionele 108 weken open-labelbehandeling (totaal van 160 weken). In een analyse waarin alle patiënten die stopten met het onderzoek vanwege bijwerkingen of gebrek aan werkzaamheid, of bij wie de dosering werd verhoogd, werden beschouwd als non-responders, waren de responspercentages van PASI 75 en PGA schoon of minimaal bij deze patiënten 69,6% respectievelijk 55,7% na een additionele 108 weken open-label behandeling (totaal van 160 weken).
In totaal namen 347 stabiele responders deel aan een open-label extensieonderzoek waarin de behandeling werd onderbroken en vervolgens opnieuw werd gestart. Tijdens de onderbreking keerden de symptomen van psoriasis in de loop van de tijd terug met een mediane tijd tot terugkeer (verslechtering naar PGA 'matig' of slechter) van ongeveer 5 maanden. Geen van deze patiënten ervoer rebound gedurende de onderbreking. In totaal had 76,5% (218/285) van de patiënten die opnieuw werden behandeld een respons van PGA 'schoon' of 'minimaal' na 16 weken van herbehandeling, ongeacht of zij terugkeer van symptomen hadden ervaren gedurende de onderbreking (69,1%[123/178] en 88,8% [95/107] voor patiënten die wel respectievelijk geen terugkeer van symptomen hadden ervaren tijdens de onderbreking). Het geobserveerde veiligheidsprofiel gedurende herbehandeling was vergelijkbaar met dat van vóór de onderbreking.
In week 16 werden significante verbeteringen aangetoond in de DLQI (Dermatology Life Quality Index) ten opzichte van aanvang van het onderzoek in vergelijking met placebo (Onderzoeken I en II) en MTX (Onderzoek II). In Onderzoek I waren de verbeteringen in de lichamelijke en psychische samenvattingsscores van de SF-36 ook significant in vergelijking met placebo.
In een open-label-extensiestudie voor patiënten die vanwege een PASI-respons van minder dan 50% een dosisverhoging hadden gehad van 40 mg eenmaal per twee weken naar eenmaal per week 40 mg, behaalde 26,4% (92/349) en 37,8% (132/349) een PASI 75 respons na respectievelijk 12 en 24 weken.
Psoriasis Onderzoek III (REACH) vergeleek de werkzaamheid en veiligheid van adalimumab versus placebo bij 72 patiënten met matige tot ernstige chronische plaquepsoriasis en hand- en/of voetpsoriasis. Patiënten kregen een aanvangsdosis van 80 mg adalimumab gevolgd door 40 mg eenmaal per twee weken (vanaf één week na de aanvangsdosis) of placebo gedurende 16 weken. Op week 16 bereikte een statistisch significant hoger percentage van de patiënten die adalimumab kregen een PGA van 'schoon' of 'bijna schoon' voor handen en/of voeten in vergelijking met patiënten die placebo ontvingen (respectievelijk 30,6% versus 4,3% [P = 0,014]).
Psoriasisonderzoek IV vergeleek de werkzaamheid en veiligheid van adalimumab versus placebo bij 217 volwassen patiënten met matige tot ernstige nagelpsoriasis. Patiënten kregen een aanvangsdosis van 80 mg adalimumab, gevolgd door 40 mg eenmaal per twee weken (vanaf één week na de aanvangsdosis) of placebo gedurende 26 weken, gevolgd door open- label behandeling met adalimumab voor 26 additionele weken. Het nagelpsoriasis-onderzoek bevatte de Modified Nail Psoriasis Severity Index (mNAPSI), de Physician's Global Assessment of Fingernail Psoriasis (PGA-F) en de Nail Psoriasis Severity Index (NAPSI) (zie tabel 13). Behandeling met adalimumab toonde een voordeel aan bij patiënten met nagelpsoriasis met verschillende mate van aangedaan lichaamsoppervlak (BSA ≥ 10% (60% van de patiënten) en BSA < 10% en ≥ 5% (40% van de patiënten)).
Tabel 13. Resultaten psoriasisonderzoek IV t.a.v. werkzaamheid in week 16, 26 en 52
| Eindpunt | Week 16 Placebogecontroleerd | Week 26 Placebogecontroleerd | Week 52 Open-label | ||
| Placebo N = 108 | adalimumab 40 mg eenmaal per twee weken N = 109 | Placebo N = 108 | adalimumab 40 mg eenmaal per twee weken N = 109 | adalimumab 40 mg eenmaal per twee weken N = 80 | |
| ≥ mNAPSI 75 (%) | 2,9 | 26,0a | 3,4 | 46,6a | 65,0 |
| PGA-F schoon/minimaal en ≥ twee gradaties verbetering (%) | 2,9 | 29,7a | 6,9 | 48,9a | 61,3 |
| Percentage wijziging in totale vingernagel-NAPSI (%) | -7,8 | -44,2 a | -11,5 | -56,2a | -72,2 |
| a p < 0,001, adalimumab versus placebo | |||||
Met adalimumab behandelde patiënten vertoonden statistisch significante verbeteringen in week 26 in vergelijking met placebo in de DLQI.
Ziekte van Crohn bij volwassenen
De veiligheid en werkzaamheid van adalimumab werden beoordeeld bij meer dan 1.500 patiënten met matig tot ernstig actieve ziekte van Crohn ('Crohn's Disease Activity Index' (CDAI) ≥ 220 en ≤ 450) in gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken. Gelijktijdige vaste doses aminosalicylaten, corticosteroïden en/of immuunmodulerende middelen waren toegestaan en 80% van de patiënten bleef ten minste één van deze geneesmiddelen krijgen.
Inductie van klinische remissie (gedefinieerd als CDAI < 150) werd geëvalueerd in twee onderzoeken, CD-onderzoek I (CLASSIC I) en CD-onderzoek II (GAIN). In CD-onderzoek I werden 299 voor TNF-antagonisten naïeve patiënten gerandomiseerd naar één van vier behandelgroepen: placebo in week 0 en week 2, 160 mg adalimumab in week 0 en 80 mg in week 2, 80 mg in week 0 en 40 mg in week 2, en 40 mg in week 0 en 20 mg in week 2. In CD-onderzoek II werden 325 patiënten die geen respons meer hadden op of intolerant waren voor infliximab gerandomiseerd naar behandeling met ofwel 160 mg adalimumab in week 0 en 80 mg in week 2 ofwel placebo in week 0 en 2. De primaire non-responders werden uitgesloten van de onderzoeken en daarom werden deze patiënten niet verder geëvalueerd.
Handhaving van klinische remissie werd geëvalueerd in CD-onderzoek III (CHARM). In CD-onderzoek III ontvingen 854 patiënten 80 mg open-label in week 0 en 40 mg in week 2. In week 4 werden patiënten gerandomiseerd naar 40 mg eenmaal per twee weken, 40 mg eenmaal per week, of placebo met een totale studieduur van 56 weken. Patiënten met een klinische respons (verlaging van CDAI ≥ 70) in week 4 werden gestratificeerd en apart geanalyseerd van degenen zonder klinische respons in week 4. Geleidelijk afbouwen van corticosteroïden was toegestaan na week 8.
Inductie van remissie en responspercentages in CD-onderzoek I en CD-onderzoek II worden weergegeven in tabel 14.
Tabel 14. Inductie van klinische remissie en respons (percentage patiënten)
CD-onderzoek I: Infliximab-naïeve patiënten | CD-onderzoek II: Infliximab-ervaren patiënten | ||||
| Placebo N = 74 | Adalimumab 80/40 mg N = 75 | Adalimumab 160/80 mg N = 76 | Placebo N = 166 | Adalimumab 160/80 mg N = 159 | |
| Week 4 | |||||
| Klinische remissie | 12% | 24% | 36%* | 7% | 21%* |
| Klinische respons (CR-100) | 24% | 37% | 49%** | 25% | 38%** |
Alle p-waarden zijn paarsgewijze vergelijkingen van percentages voor adalimumab versus placebo *p < 0,001
**p < 0,01
Vergelijkbare remissiepercentages werden waargenomen voor het 160/80 mg en het 80/40 mg inductieschema in week 8 en bijwerkingen werden vaker waargenomen in de 160/80 mg groep.
In CD-onderzoek III had 58% (499/854) van de patiënten een klinische respons in week 4 en werd geanalyseerd in de primaire analyse. Van degenen die in week 4 een klinische respons hadden, was 48% eerder blootgesteld aan andere TNF-antagonisten. Handhaving van remissie en responspercentages worden weergegeven in tabel 15. Klinische remissieresultaten bleven relatief constant onafhankelijk van eerdere blootstelling aan TNF-antagonisten.
Een statistisch significante daling van ziektegerelateerde ziekenhuisopnamen en operatieve ingrepen werd waargenomen bij adalimumab in vergelijking met placebo in week 56.
Tabel 15. Handhaving van klinische remissie en respons (percentage patiënten)
| Placebo | 40 mg adalimumab eenmaal per twee weken | 40 mg adalimumab eenmaal per week | |
| Week 26 | N = 170 | N = 172 | N = 157 |
| Klinische remissie | 17% | 40%* | 47%* |
| Klinische respons (CR-100) | 27% | 52%* | 52%* |
| Patiënten in steroïdvrije remissie gedurende ≥ 90 dagena | 3% (2/66) | 19% (11/58)** | 15% (11/74)** |
| Week 56 | N = 170 | N = 172 | N = 157 |
| Klinische remissie | 12% | 36%* | 41%* |
| Klinische respons (CR-100) | 17% | 41%* | 48%* |
| Patiënten in steroïdvrije remissie gedurende ≥ 90 dagena | 5% (3/66) | 29% (17/58)* | 20% (15/74)** |
*p < 0,001 voor paarsgewijze vergelijkingen van percentages voor adalimumab versus placebo ** p < 0,02 voor paarsgewijze vergelijkingen van percentages voor adalimumab versus placebo a Van degenen die op baseline corticosteroïden kregen
Onder patiënten die geen respons hadden in week 4, had 43% van de patiënten op de onderhoudsdosering adalimumab een respons in week 12 in vergelijking met 30% van de patiënten op de onderhoudsdosering placebo. Deze resultaten duiden erop dat sommige patiënten die in week 4 nog geen respons hebben gehad, baat kunnen hebben bij voortgezette onderhoudsbehandeling tot en met week 12. Behandeling voortgezet tot na 12 weken resulteerde niet in significant meer responsen (zie rubriek 4.2).
117 van de 276 patiënten uit CD-onderzoek I en 272 van de 777 patiënten uit CD-onderzoeken II en III werden gevolgd gedurende minimaal 3 jaar open-label adalimumab-behandeling. Respectievelijk 88 en 189 patiënten bleven in medische remissie. Klinische respons (CR-100) werd gehandhaafd bij respectievelijk 102 en 233 patiënten.
Kwaliteit van leven
In CD-onderzoek I en CD-onderzoek II werd statistisch significante verbetering bereikt in de totale score van de ziektespecifieke Vragenlijst inflammatoire darmziekte (IBDQ) in week 4 bij patiënten die gerandomiseerd waren naar adalimumab 80/40 mg en 160/80 mg in vergelijking met placebo en dit werd waargenomen in week 26 en 56 in CD-onderzoek III evenals de adalimumab-behandelgroepen in vergelijking met de placebogroep.
Uveïtis bij volwassenen
De veiligheid en de werkzaamheid van adalimumab werden beoordeeld bij volwassen patiënten met niet-infectieuze intermediaire uveïtis, uveitis posterior en panuveïtis, in twee gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken (UV I en II), met uitsluiting van patiënten met geïsoleerde uveitis anterior. Patiënten kregen placebo of adalimumab in een aanvangsdosis van 80 mg, gevolgd door 40 mg eenmaal per twee weken vanaf één week na de aanvangsdosis. Gelijktijdige vaste doses van een niet-biologisch immunosuppressivum werden toegestaan.
In onderzoek UV I werden 217 patiënten geëvalueerd met actieve uveïtis ondanks behandeling met corticosteroïden (oraal prednison in een dosis van 10 tot 60 mg/dag). Alle patiënten kregen gedurende 2 weken een standaarddosis prednison van 60 mg/dag bij de aanvang van de studie gevolgd door een verplicht afbouwschema, met volledige stopzetting van de corticosteroïden in week 15.
In onderzoek UV II werden 226 patiënten geëvalueerd met inactieve uveïtis die chronische behandeling met corticosteroïden (oraal prednison in een dosis van 10 tot 35 mg/dag) nodig hadden bij baseline om hun ziekte onder controle te houden. Vervolgens volgden de patiënten een verplicht afbouwschema met volledige stopzetting van de corticosteroïden in week 19.
Het primaire eindpunt voor de werkzaamheid was in beide onderzoeken ´tijd tot falen van de behandeling´. Falen van de behandeling werd gedefinieerd als een resultaat opgebouwd uit meerdere componenten gebaseerd op inflammatoire chorioretinale en/of inflammatoire retinale vasculaire laesies, classificatie van het aantal cellen in de voorste oogkamer, mate van vertroebeling van het glasvocht (‘vitreous haze’ of VH) en best gecorrigeerde gezichtsscherpte (BCVA).
Patiënten die de onderzoeken UV I en UV II voltooid hadden, kwamen in aanmerking voor deelname aan een ongecontroleerd aanvullend langetermijnonderzoek met een oorspronkelijk geplande duur van 78 weken. Patiënten mochten doorgaan met de studiemedicatie na week 78 totdat adalimumab voor hen beschikbaar was.
Klinische respons
Resultaten van beide onderzoeken toonden een statistisch significante vermindering van het risico op falen van de behandeling bij patiënten behandeld met adalimumab ten opzichte van patiënten die placebo kregen (zie tabel 16). Beide onderzoeken toonden een vroeg en aanhoudend effect van adalimumab aan op het percentage falen van de behandeling in vergelijking met placebo (zie figuur 1).
Tabel 16.
Tijd tot falen van de behandeling in onderzoeken UV I en UV II
Analyse
behandeling N Falen N (%)
Mediane tijd
tot falen (maanden)
HRa CI 95% voor HRa p-waardeb
Tijd tot falen behandeling in of na week 6 in onderzoek UV I
primaire analyse (ITT)
placebo 107 84 (78,5) 3,0 -- -- -- adalimumab 110 60 (54,5) 5,6 0,50 0,36, 0,70 < 0,001
Tijd tot falen behandeling in of na week 2 in onderzoek UV II
primaire analyse (ITT)
placebo 111 61 (55,0) 8,3 -- -- -- adalimumab 115 45 (39,1) NEc 0,57 0,39, 0,84 0,004
Opmerking: falen van de behandeling in of na week 6 (studie UV I), of in of na week 2 (studie UV II) werd geteld als een gebeurtenis. Drop-outs om redenen anders dan falen van de behandeling werden geschrapt op het moment van uitvallen.
a HR van adalimumab versus placebo uit proportionele risicoregressie met behandeling als factor. b 2-zijdige p-waarde uit de log rank-test.
c NE = niet te schatten. Bij minder dan de helft van de patiënten die risico liepen, trad een gebeurtenis op.
Figuur 1: Kaplan-Meier-curves tonen een samenvatting van de tijd tot het falen van de behandeling in of na week 6 (onderzoek UV I) of week 2 (onderzoek UV II)
TIJD
(MAANDEN)
Onderzoek UV I ········· Behandeling _________ Placebo ••••••••• Adalimumab
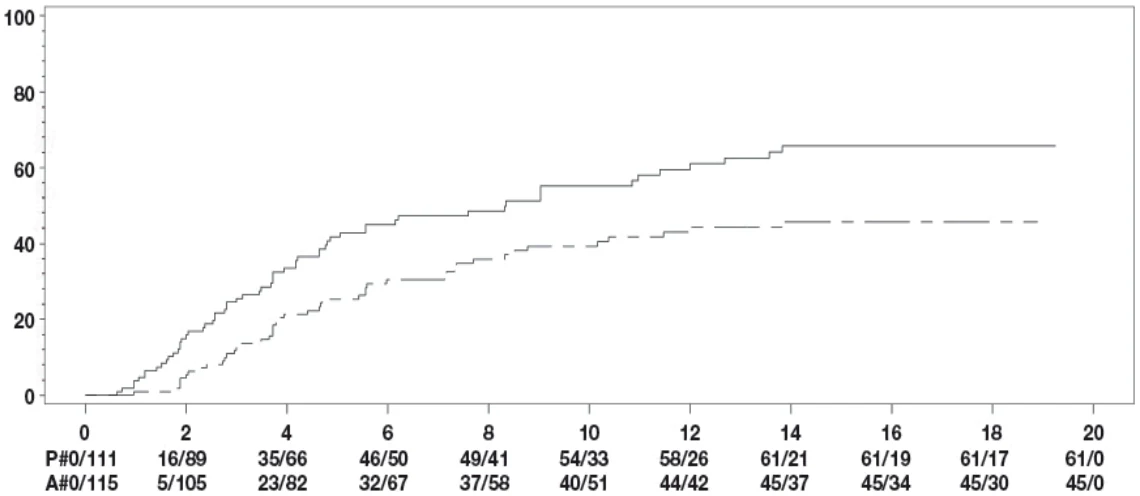
TIJD
(MAANDEN)
Onderzoek UV II ········· Behandeling _________ Placebo ••••••••• Adalimumab Opmerking: P# = Placebo (aantal gebeurtenissen/aantal dat risico loopt); A# = Adalimumab (aantal gebeurtenissen/aantal dat risico loopt).
In onderzoek UV I werden statistisch significante verschillen ten gunste van adalimumab in vergelijking met placebo waargenomen voor elk onderdeel van falen van de behandeling. In onderzoek UV II werden statistisch significante verschillen alleen waargenomen voor gezichtsscherpte, maar waren de andere onderdelen getalsmatig in het voordeel van adalimumab.
Van de 424 proefpersonen die aan de ongecontroleerde langetermijnextensie van de onderzoeken UV I en UV II deelnamen, kwamen 60 proefpersonen niet in aanmerking (bijvoorbeeld door afwijkingen of door complicaties secundair aan diabetische retinopathie, door een staaroperatie of vitrectomie); zij werden uitgesloten van de primaire werkzaamheidsanalyse. Van de 364 resterende patiënten bereikten 269 (74%) evalueerbare patiënten 78 weken open-label adalimumab behandeling. Op basis van de waargenomen gegevens waren 216 (80,3%) patiënten in een latente fase (geen actieve ontstekingslaesies, classificatie van het aantal cellen in de voorste oogkamer ≤ 0,5+, mate van vertroebeling van het glasvocht (‘vitreous haze’ of VH) ≤ 0,5+) met een gelijktijdig toegediende dosis steroïd ≤ 7,5 mg per dag; bij 178 (66,2%) proefpersonen was de ziekte zonder steroïden latent. De beste gecorrigeerde gezichtsscherpte (BCVA) was bij 88,6% van de ogen verbeterd of gehandhaafd (< 5 letters achteruitgang) in week 78. De gegevens na week 78 waren in het algemeen consistent met deze resultaten, maar het aantal deelnemende proefpersonen nam na deze tijd af. Van de patiënten die met het onderzoek stopten, stopte 18% wegens bijwerkingen en 8% wegens onvoldoende respons op behandeling met adalimumab.
Kwaliteit van leven
In beide klinische onderzoeken werden door de patiënt gemelde resultaten met betrekking tot gezichtsvermogen-gerelateerd functioneren gemeten op basis van de NEI VFQ-25. Adalimumab was getalsmatig in het voordeel voor het merendeel van de subscores, met statistisch significante gemiddelde verschillen voor algeheel gezichtsvermogen, pijn in het oog, dichtbij zien, geestelijke gezondheid en totaalscore in studie UV I en voor algeheel gezichtsvermogen en de geestelijke gezondheid in studie UV II. Gezichtsvermogen-gerelateerde effecten waren niet getalsmatig in het voordeel van adalimumab met betrekking tot kleurwaarneming in onderzoek UV I en met betrekking tot kleurwaarneming, perifeer zicht en dichtbij zien in onderzoek UV II.
Immunogeniciteit
Vorming van anti-adalimumab antilichamen is geassocieerd met een verhoogde klaring en een verminderde werkzaamheid van adalimumab. Er is geen duidelijke correlatie tussen de aanwezigheid van anti-adalimumab antilichamen en het optreden van bijwerkingen.
Bij patiënten met polyarticulaire juveniele idiopathische artritis in de leeftijd van 4 tot en met 17 jaar, werden antilichamen tegen adalimumab gevonden bij 15,8% (27/171) van de patiënten die behandeld waren met adalimumab. Bij patiënten die niet gelijktijdig methotrexaat kregen was de incidentie 25,6% (22/86) in vergelijking met 5,9% (5/85) wanneer adalimumab tegelijk met methotrexaat werd gebruikt. Bij patiënten met polyarticulaire juveniele idiopathische artritis van 2 tot 4 jaar of 4 jaar en ouder met een lichaamsgewicht van minder dan 15 kg, werden antilichamen tegen adalimumab gevonden bij 7% (1/15) van de patiënten, deze patiënt kreeg gelijktijdig methotrexaat.
Bij patiënten met enthesitis-gerelateerde artritis werden antilichamen tegen adalimumab gevonden bij 10,9% (5/46) van de patiënten die behandeld waren met adalimumab. Bij patiënten die niet gelijktijdig methotrexaat kregen was de incidentie 13,6% (3/22) in vergelijking met 8,3% (2/24) wanneer adalimumab tegelijk met methotrexaat werd gebruikt.
Patiënten in de onderzoeken I, II en III naar reumatoïde artritis werden gedurende de periode van 6 tot 12 maanden herhaaldelijk getest op anti-adalimumab antilichamen. In de belangrijkste onderzoeken werden anti-adalimumab antilichamen gevonden bij 5,5% (58/1053) van de met adalimumab behandelde patiënten, vergeleken met 0,5% (2/370) bij placebopatiënten. Bij patiënten die niet gelijktijdig methotrexaat kregen, bedroeg de incidentie 12,4%, vergeleken met 0,6% wanneer adalimumab werd gebruikt als toevoeging aan methotrexaat.
Bij patiënten met juveniele psoriasis werden anti-adalimumab antilichamen geïdentificeerd bij 5/38 (13%) van de proefpersonen die behandeld waren met 0,8 mg/kg adalimumab monotherapie.
Bij volwassen patiënten met psoriasis werden anti-adalimumab antilichamen geïdentificeerd bij 77/920 (8,4%) van de proefpersonen die behandeld waren met adalimumab monotherapie.
Bij volwassen patiënten met plaque psoriasis die langdurig met alleen adalimumab werden behandeld en tijdelijk de behandeling onderbraken in het kader van een onderzoek, was het aantal patiënten waarbij antilichaamvorming tegen adalimumab voorkwam na hervatten van de behandeling (11 van de 482 proefpersonen, 2,3%) vergelijkbaar met het aantal voorafgaand aan de onderbreking (11 van de 590 proefpersonen, 1,9%).
Bij patiënten met matig tot ernstig actieve juveniele ziekte van Crohn ontwikkelde zich bij 3,3% van de patiënten die werden behandeld met adalimumab antilichamen tegen adalimumab.
Bij patiënten met de ziekte van Crohn werden anti-adalimumab antilichamen geïdentificeerd bij 7/269 proefpersonen (2,6%).
Bij patiënten met niet-infectieuze uveïtis werden anti-adalimumab antilichamen geïdentificeerd bij 4,8% (12/249) van de patiënten die waren behandeld met adalimumab.
Omdat immunogeniciteitsanalyses productspecifiek zijn, is een vergelijking van de antilichaampercentages met die van andere producten niet van toepassing.
Pediatrische patiënten
Juveniele idiopathische artritis (JIA)
Polyarticulaire juveniele idiopathische artritis (pJIA)
De veiligheid en werkzaamheid van adalimumab werden beoordeeld in twee onderzoeken (pJIA I en II) bij kinderen met actieve polyarticulaire juveniele idiopathische artritis of juveniele idiopathische artritis met een polyarticulair verloop, met een variëteit aan JIA aanvangstypes (meestal reumafactor negatief of positief, polyartritis en uitgebreide oligoartritis).
pJIA I
De veiligheid en werkzaamheid van adalimumab werden beoordeeld in een multicenter, gerandomiseerd, dubbelblind onderzoek met parallelle groepen waaraan 171 kinderen (van 4-17 jaar) met polyarticulaire JIA deelnamen. In de open-label inleidingsfase (OL LI) werden patiënten in twee groepen verdeeld, MTX (methotrexaat)-behandeld of niet-MTX-behandeld. Patiënten in het niet-MTX deel waren ofwel naïef voor MTX, of MTX was ten minste twee weken voor toediening van de onderzoeksmedicatie gediscontinueerd. De doseringen van NSAID’s en/of prednison (≤ 0,2 mg /kg/dag of maximaal 10 mg/dag) die patiënten kregen, bleven stabiel. In de OL LI-fase kregen alle patiënten gedurende 16 weken eenmaal per twee weken 24 mg/m² tot maximaal 40 mg adalimumab. De verdeling van patiënten naar leeftijd en minimale, mediane en maximale dosering tijdens de OL LI fase worden weergegeven in tabel 17.
Tabel 17. Verdeling van patiënten naar leeftijd en tijdens de OL LI-fase ontvangen dosering adalimumab
| Leeftijdsgroep | Aantal patiënten in de uitgangssituatie n (%) | Minimale, mediane en maximale dosering |
| 4 tot en met 7 jaar | 31 (18,1) | 10, 20 en 25 mg |
| 8 tot en met 12 jaar | 71 (41,5) | 20, 25 en 40 mg |
| 13 tot en met 17 jaar | 69 (40,4) | 25, 40 en 40 mg |
Patiënten met een ACR Pedi-30-respons in week 16 kwamen in aanmerking voor randomisatie naar de dubbelblinde (DB) fase en kregen daarna gedurende nog 32 weken of tot opvlamming van de ziekte eenmaal per twee weken ofwel adalimumab 24 mg/m² tot maximaal 40 mg ofwel placebo. Criteria voor opvlamming van de ziekte waren gedefinieerd als verslechtering van ≥ 30% ten opzichte van de uitgangssituatie van ≥ 3 van de 6 ACR Pedi-kerncriteria, ≥ 2 actieve gewrichten, en verbetering van > 30% van niet meer dan 1 van de 6 criteria. Na 32 weken of bij opvlamming van de ziekte, kwamen patiënten in aanmerking om te worden geïncludeerd in de open-label extensiefase.
Tabel 18. ACR Pedi 30-respons in het JIA-onderzoek
| Stratum | MTX | Zonder MTX | ||
| Fase | ||||
| OL-LI 16 weken | ||||
| ACR Pedi 30-respons (n/N) | 94,1% (80/85) | 74,4% (64/86) | ||
| Resultaten v.w.b. werkzaamheid | ||||
| Dubbelblind 32 weken | Adalimumab/ MTX (N = 38) | Placebo/ MTX (N = 37) | Adalimumab (N = 30) | Placebo (N = 28) |
| Opvlammingen van de ziekte aan het eind van de 32 wekena (n/N) | 36,8% (14/38) | 64,9% (24/37)b | 43,3% (13/30) | 71,4% (20/28)c |
| Stratum | MTX | Zonder MTX | ||
| Fase | ||||
| Mediane tijd tot opvlamming van de ziekte | > 32 weken | 20 weken | > 32 weken | 14 weken |
a ACR Pedi 30/50/70-responsen waren in week 48 significant hoger dan bij met placebo behandelde patiënten
b p = 0,015
c p = 0,031
Onder degenen die een respons hadden in week 16 (n=144) bleven de ACR Pedi 30/50/70/90 responsen tot een periode van zes jaar behouden in de open-label extensiefase bij patiënten die adalimumab kregen gedurende het gehele onderzoek. In totaal werden 19 deelnemers, waarvan 11 uit de leeftijdsgroep die in de uitgangssituatie 4 tot en met 12 jaar waren en 8 uit de leeftijdsgroep die in de uitgangssituatie 13 tot en met 17 jaar waren, 6 jaar of langer behandeld.
In het algemeen was de respons beter en ontwikkelden minder patiënten antilichamen bij behandeling met de combinatie van adalimumab en MTX in vergelijking met alleen adalimumab. Op basis van deze resultaten wordt aanbevolen om Yuflyma in combinatie met MTX te gebruiken en als monotherapie bij patiënten voor wie MTX-gebruik ongewenst is (zie rubriek 4.2).
pJIA II
De veiligheid en werkzaamheid van adalimumab werden beoordeeld in een open-label, multicenter onderzoek bij 32 kinderen
(in de leeftijd van 2 tot 4 jaar of 4 jaar en ouder met een lichaamsgewicht van minder dan 15 kg) met matig tot ernstig actieve polyarticulaire JIA. De patiënten kregen 24 mg/m² lichaamsoppervlak (BSA) adalimumab tot een maximum van 20 mg om de week als enkele dosis via subcutane injectie gedurende ten minste 24 weken. Tijdens het onderzoek gebruikten de meeste kinderen gelijktijdig MTX; het gebruik van corticosteroïden of NSAID's werd minder gerapporteerd.
In week 12 en week 24 was de ACR Pedi 30 respons respectievelijk 93,5% en 90,0%, gebruikmakend van de benadering van waargenomen data. De verhouding kinderen met ACR Pedi 50/70/90 in week 12 en week 24 was respectievelijk 90,3%/61,3%/38,7% en 83,3%/73,3%/36,7%. Onder degenen die een respons hadden (ACR Pedi 30) in week 24 (n=27 van de 30 patiënten), werd de ACR Pedi 30 respons behouden gedurende tot 60 weken tijdens de OLE-fase bij patiënten die adalimumab kregen gedurende deze periode. In totaal werden 20 proefpersonen behandeld gedurende 60 weken of langer.
Enthesitis-gerelateerde artritis
De veiligheid en werkzaamheid van adalimumab werden beoordeeld in een multicenter, gerandomiseerd, dubbelblind onderzoek bij 46 pediatrische patiënten (6 tot en met 17 jaar oud) met matige enthesitis-gerelateerde artritis. De patiënten werden gerandomiseerd om gedurende 12 weken eenmaal per twee weken óf 24 mg/m² lichaamsoppervlakte (BSA) adalimumab tot een maximum van 40 mg óf placebo te ontvangen. De dubbelblinde periode werd gevolgd door een open-label (OL) periode van maximaal 192 extra weken waarin patiënten subcutaan 24 mg/m² BSA adalimumab tot een maximum van 40 mg eenmaal per twee weken ontvingen. Het primaire eindpunt was de procentuele verandering vanaf baseline tot week 12 in het aantal actieve gewrichten met artritis (zwelling niet te wijten aan misvorming of gewrichten met verlies van beweging met pijn en/of gevoeligheid), die werd bereikt met een gemiddelde procentuele daling van -62,6% (mediane procentuele verandering -88,9%) in patiënten in de adalimumabgroep ten opzichte van -11,6% (mediane procentuele verandering -50,0%) in patiënten in de placebogroep. Gedurende de OL-periode werd tot en met week 156 van het onderzoek de verbetering in het aantal actieve gewrichten met artritis behouden voor 26 van de 31 (84%) patiënten in de adalimumab groep die nog deel uitmaakten van de studie. Hoewel niet statistisch significant, vertoonde de meerderheid van de patiënten klinische verbetering in secundaire eindpunten zoals aantal plaatsen met enthesitis, aantal pijnlijke gewrichten (TJC), aantal gezwollen gewrichten (SJC), ACR Pedi 50-respons en ACR Pedi 70-respons.
Juveniele plaquepsoriasis
De werkzaamheid van adalimumab werd beoordeeld in een gerandomiseerd, dubbelblind gecontroleerd onderzoek bij 114 pediatrische patiënten vanaf 4 jaar met ernstige chronische plaquepsoriasis (gedefinieerd als PGA ≥ 4 of > 20% aangedaan lichaamsoppervlak (BSA) of > 10% aangedaan lichaamsoppervlak (BSA) met erg dikke laesies of PASI ≥ 20 of ≥ 10 met klinisch relevant aangedaan gezicht, aangedane genitaliën, of aangedane handen/voeten), die onvoldoende onder controle was gebracht met topicale therapie en heliotherapie of lichttherapie.
Patiënten kregen 0,8 mg/kg adalimumab eenmaal per twee weken (tot 40 mg), 0,4 mg/kg adalimumab eenmaal per twee weken (tot 20 mg) of eenmaal per week 0,1–0,4 mg/kg methotrexaat (tot 25 mg). In week 16 hadden meer patiënten die gerandomiseerd waren naar adalimumab 0,8 mg/kg eenmaal per twee weken een positieve werkzaamheidsrepons (bijv. PASI 75) dan patiënten gerandomiseerd naar 0,4 mg/kg eenmaal per twee weken of MTX.
Tabel 19. Juveniele plaquepsoriasis - Resultaten werkzaamheid na 16 weken
MTXa N = 37 | Adalimumab 0,8 mg/kg eenmaal per twee weken N = 38 | |
| PASI 75b | 12 (32,4%) | 22 (57,9%) |
| PGA: schoon/minimaalc | 15 (40,5%) | 23 (60,5%) |
a MTX = methotrexaat b p=0,027, adalimumab 0,8 mg/kg versus MTX c p=0,083, adalimumab 0,8 mg/kg versus MTX | ||
Bij patiënten die een PASI 75 of PGA van ‘schoon’ of ‘minimaal’ hadden bereikt, werd de behandeling gestaakt tot maximaal 36 weken en zij werden gemonitord op verlies van ziektecontrole (d.w.z. verergering van PGA met minimaal 2 gradaties). Patiënten werden vervolgens opnieuw behandeld met 0,8 mg/kg adalimumab eenmaal per twee weken gedurende 16 additionele weken en de waargenomen responspercentages tijdens herbehandeling waren vergelijkbaar met die tijdens de voorafgaande dubbelblinde periode: PASI 75 respons van 78,9% (15 van de 19 patiënten) en PGA ‘schoon’ of ‘minimaal’ van 52,6% (10 van de 19 patiënten).
In de open-labelperiode van het onderzoek werden de PASI 75 en PGA ‘schoon’ of ‘minimaal’ responsen gehandhaafd gedurende maximaal 52 extra weken zonder nieuwe veiligheidsbevindingen.
Juveniele ziekte van Crohn
Adalimumab is onderzocht in een multicenter, gerandomiseerd, dubbelblind klinisch onderzoek dat was opgezet om de werkzaamheid en veiligheid van inductie en onderhoudsbehandeling met doseringen afhankelijk van het lichaamsgewicht (< 40 kg of ≥ 40 kg) te beoordelen bij 192 kinderen in de leeftijd van 6 tot en met 17 jaar, met matig ernstige tot ernstige ziekte van Crohn gedefinieerd als de Paediatric Crohn’s Disease Activity Index (PCDAI) score > 30. Patiënten dienden een ontoereikende respons te hebben gehad op conventionele behandeling voor de ziekte van Crohn (waaronder een corticosteroïde en/of een immunomodulator). Patiënten konden ook eerder respons hebben verloren op of intolerant zijn geworden voor infliximab.
Alle patiënten kregen open-label inductiebehandeling met een dosering gebaseerd op hun lichaamsgewicht bij baseline: 160 mg in week 0 en 80 mg in week 2 voor patiënten ≥ 40 kg en respectievelijk 80 mg en 40 mg voor patiënten < 40 kg.
In week 4 werden patiënten op basis van het lichaamsgewicht dat zij op dat moment hadden 1:1 gerandomiseerd naar ofwel het lage ofwel het standaard onderhoudsdoseringsschema zoals te zien in tabel 20.
Tabel 20. Onderhoudsdoseringsschema
| Gewicht patiënt | Lage dosis | Standaarddosering |
| < 40 kg | 10 mg eenmaal per twee weken | 20 mg eenmaal per twee weken |
| ≥ 40 kg | 20 mg eenmaal per twee weken | 40 mg eenmaal per twee weken |
Werkzaamheidsresultaten
Het primaire eindpunt van het onderzoek was klinische remissie in week 26, gedefinieerd als PCDAI-score ≤ 10.
Percentages klinische remissie en klinische respons (gedefinieerd als reductie in PCDAI-score van ten minste 15 punten ten opzichte van baseline) zijn weergegeven in tabel 21. Percentages van discontinuering van corticosteroïden of immunomodulatoren zijn weergegeven in tabel 22.
Tabel 21. Onderzoek juveniele ziekte van Crohn PCDAI klinische remissie en respons
Standaarddosering 40/20 mg eenmaal per twee weken N = 93 | Lage dosering 20/10 mg eenmaal per twee weken N = 95 | p-waarde* | |
| Week 26 | |||
| Klinische remissie | 38,7% | 28,4% | 0,075 |
| Klinische respons | 59,1% | 48,4% | 0,073 |
| Week 52 | |||
| Klinische remissie | 33,3% | 23,2% | 0,100 |
| Klinische respons | 41,9% | 28,4% | 0,038 |
| * p-waarde voor vergelijking standaarddosering versus lage dosering. | |||
Tabel 22. Onderzoek juveniele ziekte van Crohn Discontinuering van corticosteroïden of immuunmodulerende middelen en fistelremissie
| Standaarddosering 40/20 mg eenmaal per twee weken | Lage dosering 20/10 mg eenmaal per twee weken | p-waarde1 | |
| Stopzetten van corticosteroïden | N = 33 | N = 38 | |
| Week 26 | 84,8% | 65,8% | 0,066 |
| Week 52 | 69,7% | 60,5% | 0,420 |
| Stopzetten van immuunmodulerende middelen | N = 60 | N = 57 | |
| Week 52 | 30,0% | 29,8% | 0,983 |
| Fistelremissie3 | N = 15 | N = 21 | |
| Week 26 | 46,7% | 38,1% | 0,608 |
| Week 52 | 40,0% | 23,8% | 0,303 |
1 p-waarde voor vergelijking standaarddosering versus lage dosering.
2 Immunosuppressieve behandeling kon alleen worden stopgezet in of na week 26 na besluit van de onderzoeker wanneer de proefpersoon voldeed aan het klinische responscriterium 3 gedefinieerd als het sluiten van alle fistels die vanaf baseline gedurende ten minste 2 opeenvolgende bezoeken na baseline draineerden
In beide behandelgroepen werden statistisch significante toenames (verbeteringen) in Body Mass Index en groeisnelheid vanaf baseline tot week 26 en week 52 waargenomen.
In beide behandelgroepen werden ook statistisch en klinisch significante verbeteringen in de parameters voor de kwaliteit van leven vanaf baseline waargenomen (waaronder IMPACT III).
Honderd patiënten (n=100) uit het onderzoek bij pediatrische patiënten met de ziekte van Crohn namen deel aan een open-label langetermijnextensieonderzoek. Na 5 jaar adalimumabtherapie bleef 74,0% (37/50) van de 50 patiënten die nog in de studie zaten in klinische remissie en 92,0% (46/50) van de patiënten hielden een klinische respons per PCDAI.
Juveniele uveïtis
De veiligheid en werkzaamheid van adalimumab werden beoordeeld in een gerandomiseerd, dubbelblind, gecontroleerd onderzoek bij 90 pediatrische patiënten in de leeftijd van 2 tot < 18 jaar met actieve JIA-geassocieerde niet-infectieuze uveitis anterior die ongevoelig waren voor ten minste 12 weken behandeling met methotrexaat. Patiënten kregen ofwel placebo of 20 mg adalimumab (indien < 30 kg) of 40 mg adalimumab (indien ≥ 30 kg) om de twee weken in combinatie met hun baselinedosis methotrexaat.
Het primaire eindpunt was 'tijd tot falen van de behandeling'. De criteria voor falen van de behandeling waren verergering of aanhoudend uitblijven van verbetering van de oogontsteking, gedeeltelijke verbetering met optreden van aanhoudende oculaire comorbiditeiten of verergering van oculaire comorbiditeiten, niet-toegestaan gebruik van gelijktijdige medicatie, en langdurige opschorting van de behandeling.
Klinische respons
Adalimumab vertraagde de tijd tot falen van de behandeling significant in vergelijking met placebo (zie figuur 2, p < 0,0001 op basis van log rank-test). De mediane tijd tot falen van de behandeling was 24,1 weken voor met placebo behandelde proefpersonen, terwijl de mediane tijd tot falen van de behandeling voor met adalimumab behandelde proefpersonen niet kon worden bepaald omdat de behandeling bij minder dan de helft van deze proefpersonen faalde. Adalimumab toonde een significante vermindering van het risico op falen van de behandeling van 75% ten opzichte van placebo, zoals blijkt uit de hazard ratio (HR = 0,25 [95% CI: 0,12, 0,49]).
Figuur 2: Kaplan-Meier-curves tonen een samenvatting van de tijd tot falen van de behandeling in het onderzoek naar pediatrische uveïtis
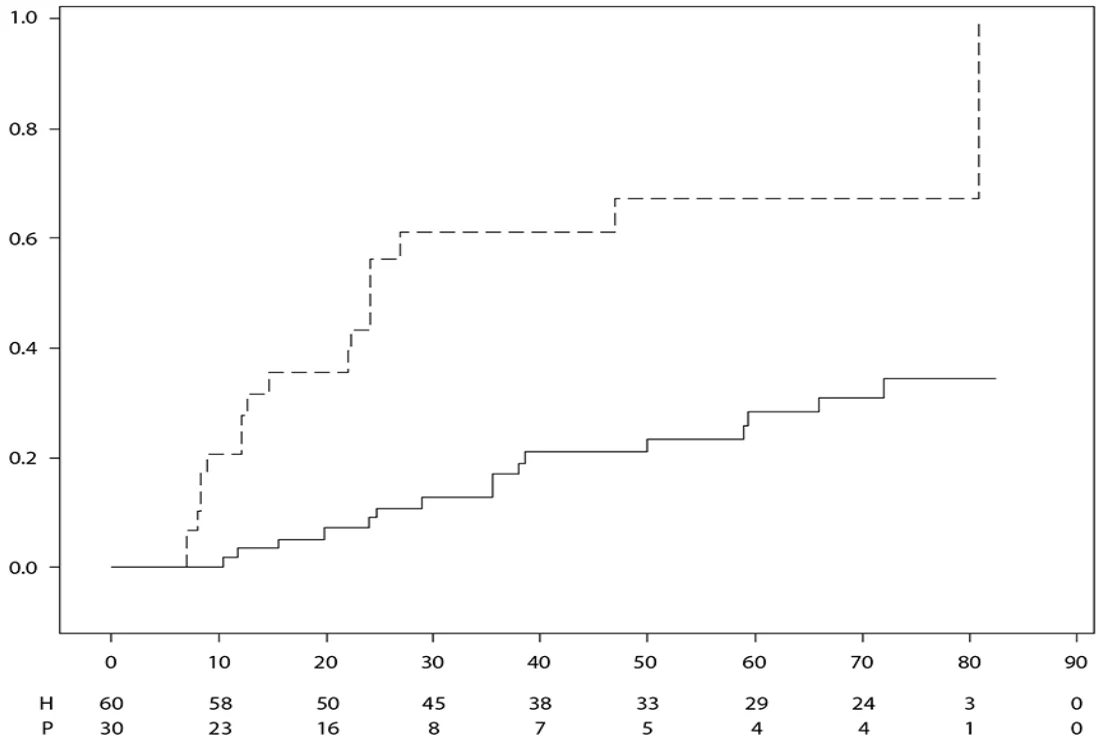
TIJD (WEKEN)
Behandeling – – – – Placebo _______ Adalimumab
Opmerking: NB: P = Placebo (aantal met risico); A = Adalimumab (aantal met risico).
5.2 Farmacokinetische eigenschappen
Absorptie en distributie
Na subcutane toediening van 24 mg/m² (maximaal 40 mg) eenmaal per twee weken aan patiënten met polyarticulaire juveniele idiopathische artritis (JIA) in de leeftijd van 4 tot en met 17 jaar was de gemiddelde steady-state dalconcentratie (waarden gemeten van week 20 tot week 48) van adalimumab in serum 5,6 ± 5,6 μg/ml (102% CV) voor adalimumab zonder gelijktijdig gebruik van methotrexaat en 10,9 ± 5,2 μg/ml (47,7% CV) voor gebruik in combinatie met methotrexaat.
Bij patiënten met polyarticulaire JIA in de leeftijd van 2 tot 4 jaar of 4 jaar en ouder met een lichaamsgewicht van minder dan 15 kg die 24 mg/m² adalimumab kregen, waren de gemiddelde steady-state dalconcentraties van adalimumab 6,0 ± 6,1 μg/ml (101% CV) bij adalimumab zonder gelijktijdig gebruik van methotrexaat en 7,9 ± 5,6 µg/ml (71,2% CV) voor gebruik in combinatie met methotrexaat.
Na subcutane toediening van 24 mg/m² (maximaal 40 mg) eenmaal per twee weken aan patiënten met enthesitis-gerelateerde artritis in de leeftijd van 6 tot en met 17 jaar waren de gemiddelde steady-state dalconcentraties (waarden gemeten in week 24) van adalimumab in serum 8,8 ± 6,6 μg/ml bij adalimumab zonder gelijktijdig gebruik van methotrexaat en 11,8 ± 4,3 µg/ml voor gebruik in combinatie met methotrexaat.
Na subcutane toediening van 0,8 mg/kg (maximaal 40 mg) eenmaal per twee weken aan pediatrische patiënten met chronische plaquepsoriasis was de gemiddelde ± SD steady-state dalconcentratie adalimumab ongeveer 7,4 ± 5,8 μg/ml (79% CV).
Bij pediatrische patiënten met matig ernstige tot ernstige ziekte van Crohn was de open-label adalimumab inductiedosering respectievelijk 160/80 mg of 80/40 mg in week 0 en week 2, afhankelijk van of het lichaamsgewicht meer of minder dan 40 kg was. In week 4 werden patiënten op basis van hun lichaamsgewicht 1:1 gerandomiseerd naar ofwel de standaarddosering (40/20 mg eenmaal per twee weken) ofwel de lage dosering (20/10 mg eenmaal per twee weken)
onderhoudsbehandelingsgroep. De gemiddelde (±SD) in week 4 bereikte dalconcentraties voor adalimumab in serum waren 15,7±6,6 μg/ml voor patiënten ≥ 40 kg (160/80 mg) en 10,6±6,1 μg/ml voor patiënten < 40 kg (80/40 mg).
Bij patiënten die hun gerandomiseerde behandeling voortzetten, was de gemiddelde (±SD) adalimumab dalconcentratie in week 52 voor de groep met standaarddosering 9,5±5,6 μg/ml en voor de groep met lage dosering 3,5±2,2 μg/ml. De gemiddelde dalconcentraties werden gedurende 52 weken gehandhaafd bij patiënten die voortgezette behandeling met adalimumab eenmaal per twee weken kregen. Bij patiënten voor wie de dosering werd verhoogd van eenmaal per twee weken naar een wekelijkse dosering waren de gemiddelde (±SD) serumconcentraties van adalimumab in week 52 15,3±11,4 μg/ml (40/20 mg, wekelijks) en 6,7±3,5 μg/ml (20/10 mg, wekelijks).
De blootstelling aan adalimumab bij patiënten met juveniele uveïtis werd voorspeld door gebruik te maken van farmacokinetische populatiemodellen en simulatie die was gebaseerd op farmacokinetiek voor andere indicaties bij pediatrische patiënten (juveniele psoriasis, juveniele idiopathische artritis, juveniele ziekte van Crohn en enthesitis-gerelateerde artritis). Er zijn geen klinische blootstellingsgegevens beschikbaar betreffende het gebruik van de oplaaddosis bij kinderen jonger dan 6 jaar. De voorspelde blootstellingen duiden erop dat in de afwezigheid van methotrexaat een oplaaddosis kan leiden tot een initiële toename in de systemische blootstelling.
Relatie tussen blootstelling en respons bij pediatrische patiënten
Op basis van gegevens uit klinisch onderzoek bij patiënten met JIA (pJIA en ERA) is een relatie tussen blootstelling en respons vastgesteld tussen plasmaconcentraties en ACR Pedi 50-respons. De schijnbare plasmaconcentratie van adalimumab die de helft van de maximale waarschijnlijkheid van een ACR Pedi 50-respons (EC50) geeft, was 3 μg/ml (95% CI: 1-6 μg/ml).
Relaties tussen blootstelling en respons voor de adalimumabconcentratie en effectiviteit bij pediatrische patiënten met ernstige chronische plaquepsoriasis werden vastgesteld voor PASI 75 respectievelijk PGA schoon of minimaal. PASI 75 en PGA schoon of minimaal namen toe bij toenemende concentraties adalimumab, beide met een vergelijkbare schijnbare EC50 van ongeveer 4,5 μg/ml (95% CI respectievelijk 0,4-47,6 en 1,9-10,5).
Volwassenen
Na subcutane toediening van een enkele dosis van 40 mg verliep de resorptie en distributie van adalimumab langzaam, en werden piekconcentraties in serum ongeveer 5 dagen na toediening bereikt. De gemiddelde geschatte absolute biologische beschikbaarheid van adalimumab na een enkele subcutane dosis van 40 mg in deze drie onderzoeken bedroeg 64%. Na een enkele intraveneuze dosis van 0,25 tot 10 mg/kg waren de concentraties dosisafhankelijk. Na doseringen van 0,5 mg/kg (~40 mg), varieerde de klaring van 11 tot 15 ml/uur, het verdelingsvolume (Vss) varieerde van 5 tot 6 liter en de gemiddelde terminale halfwaardetijd bedroeg circa twee weken. De adalimumab-concentraties in het synoviavocht van verschillende patiënten met reumatoïde artritis varieerden van 31 tot 96% van die in serum.
Na subcutane toediening van 40 mg adalimumab eenmaal per twee weken bij volwassen patiënten met reumatoïde artritis (RA) waren de gemiddelde steady-state dalconcentraties respectievelijk circa 5 µg/ml (zonder gelijktijdig methotrexaat) en 8 tot 9 µg/ml (met gelijktijdig methotrexaat). De dalwaarden voor adalimumab in serum in een steady-state-toestand namen na subcutane toediening van 20, 40 en 80 mg eenmaal per twee weken en eenmaal per week bij benadering evenredig met de dosering toe.
Bij volwassen patiënten met psoriasis was de gemiddelde steady-state dalconcentratie 5 μg/ml gedurende behandeling met monotherapie adalimumab 40 mg eenmaal per twee weken.
Bij patiënten met de ziekte van Crohn worden bij de oplaaddosis van 80 mg adalimumab in week 0 gevolgd door 40 mg adalimumab in week 2 dalconcentraties van adalimumab in serum bereikt van ongeveer 5,5 µg/ml gedurende de inductieperiode. Bij een oplaaddosis van 160 mg adalimumab in week 0 gevolgd door 80 mg adalimumab in week 2 worden dalconcentraties van adalimumab in serum bereikt van ongeveer 12 µg/ml gedurende de inductieperiode. Gemiddelde steady-state dalconcentraties van ongeveer 7 µg/ml werden waargenomen bij patiënten met de ziekte van Crohn die eenmaal per twee weken een onderhoudsdosering van 40 mg adalimumab kregen.
Bij volwassen patiënten met uveïtis resulteerde een oplaaddosis van 80 mg adalimumab in week 0, gevolgd door 40 mg adalimumab eenmaal per twee weken vanaf week 1, in een gemiddelde steady-state concentratie van ongeveer 8 tot 10 μg/ml.
Populatie-farmacokinetische en farmacokinetische/farmacodynamische modellering en simulatie voorspelden een vergelijkbare blootstelling aan en effectiviteit van adalimumab bij patiënten die behandeld werden met 80 mg eenmaal per twee weken in vergelijking met 40 mg eenmaal per week (inclusief volwassen patiënten met RA, HS, UC, CD of PsO, adolescente patiënten met HS en pediatrische patiënten ≥ 40 kg met CD en UC).
Eliminatie
Populatie-farmacokinetische analyses met gegevens van meer dan 1.300 RA-patiënten gaven een trend te zien in de richting van verhoogde schijnbare klaring van adalimumab bij toenemend lichaamsgewicht. Na correctie voor gewichtsverschillen, leken geslacht en leeftijd een minimaal effect te hebben op de adalimumab-klaring. Er zijn lagere serumconcentraties vrij adalimumab (niet gebonden aan anti-adalimumab antilichamen, AAA) waargenomen bij patiënten met meetbare AAA's.
Lever- of nierinsufficiëntie
Adalimumab is niet onderzocht bij patiënten met lever- of nierinsufficiëntie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens tonen geen speciale risico's aan voor mensen, uitgaande van onderzoek van de toxiciteit bij enkele dosering, de toxiciteit bij herhaalde dosering en de genotoxiciteit.
Er is een onderzoek uitgevoerd naar de toxiciteit voor de embryofoetale ontwikkeling/perinatale ontwikkeling bij Cynomolgus-apen met 0, 30 en 100 mg/kg (9-17 apen/groep), waarbij geen aanwijzing werd gevonden voor schade aan de foetussen als gevolg van adalimumab. Er werden noch carcinogeniciteitsonderzoeken, noch een standaardbeoordeling van de vruchtbaarheid en de postnatale toxiciteit uitgevoerd met adalimumab, omwille van het ontbreken van gepaste modellen voor een antilichaam met beperkte kruisreactiviteit met knaagdier-TNF en vanwege de vorming van neutraliserende antilichamen bij knaagdieren.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Azijnzuur
Natriumacetaat-trihydraat
Glycine
Polysorbaat 80 (E433)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C). Niet in de vriezer bewaren.
De voorgevulde spuit in de buitenverpakking bewaren ter bescherming tegen licht.
Een enkele voorgevulde spuit met Yuflyma kan worden bewaard bij een temperatuur van maximaal 25 °C gedurende een periode van maximaal 31 dagen. De voorgevulde spuit moet tegen licht worden beschermd en moet worden weggegooid wanneer deze niet binnen de periode van 31 dagen wordt gebruikt.
6.5 Aard en inhoud van de verpakking
Yuflyma 20 mg oplossing voor injectie in een voorgevulde spuit
Oplossing voor injectie in een voorgevulde spuit (glas van type I) met zuigerstopper (bromobutylrubber) en een naald met een naaldbeschermer (thermoplastisch elastomeer).
Verpakkingen met:
- 1 voorgevulde spuit (0,2 ml steriele oplossing) met 2 alcoholdoekjes.
- 2 voorgevulde spuiten (0,2 ml steriele oplossing) met 2 alcoholdoekjes.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Celltrion Healthcare Hungary Kft.
1062 Budapest
Váci út 1–3. WestEnd kantoorgebouw B torony
Hongarije
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Yuflyma 20 mg oplossing voor injectie in een voorgevulde spuit
EU/1/20/1513/017
EU/1/20/1513/018
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 11 februari 2021
Datum van laatste hernieuwing: 30 januari 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.